


Monographie de produit - Belsomra (Merck Canada, 10 mg, 15 mg, 20 mg)
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
MISES EN GARDE ET PRÉCAUTIONS 02/2021
1 INDICATIONS ................................................................................................................... 3
1.1 Enfants .................................................................................................................... 3 1.2 Personnes âgées .................................................................................................... 3
2 CONTRE-INDICATIONS .................................................................................................. 3
3 POSOLOGIE ET ADMINISTRATION ............................................................................... 3
3.1 Considérations posologiques .................................................................................. 3 3.2 Posologie recommandée et modification posologique ............................................ 4 3.3 Dose oubliée ........................................................................................................... 5
4 SURDOSAGE ................................................................................................................... 5
5 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION,
ET CONDITIONNEMENT ................................................................................................. 6
6 MISES EN GARDE ET PRÉCAUTIONS .......................................................................... 6
6.1 Populations particulières ....................................................................................... 11 6.1.1 Femmes enceintes ............................................................................................ 11 6.1.2 Allaitement ......................................................................................................... 11 6.1.3 Enfants ............................................................................................................... 11 6.1.4 Personnes âgées ............................................................................................... 11 6.1.5 Information à transmettre aux patients .............................................................. 12
7 EFFETS INDÉSIRABLES ............................................................................................... 13
7.1 Aperçu des effets indésirables .............................................................................. 13 7.2 Effets indésirables identifiés lors des essais cliniques .......................................... 13 7.3 Effets indésirables peu courants (non fréquents) identifiés lors des essais cliniques ................................................................................................................ 15 7.4 Effets indésirables identifiés après la mise en marché ......................................... 16
8 INTERACTIONS MÉDICAMENTEUSES ........................................................................ 16
8.1 Aperçu ................................................................................................................... 16 8.2 Interactions médicament-médicament .................................................................. 17 8.3 Interactions médicament-aliment .......................................................................... 19
9 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE .................................................. 20
9.1 Mode d’action ........................................................................................................ 20 9.2 Pharmacodynamique ............................................................................................ 20 9.3 Pharmacocinétique ............................................................................................... 21
10 ENTREPOSAGE, STABILITÉ ET TRAITEMENT .......................................................... 23
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES .................................................................. 24
11 RENSEIGNEMENTS PHARMACEUTIQUES ................................................................. 24
12 ESSAIS CLINIQUES ...................................................................................................... 25
12.1 Conception de l’essai et aspects démographiques de l’étude .............................. 25 12.2 Résultats de l’étude ............................................................................................... 26
13 TOXICOLOGIE NON CLINIQUE .................................................................................... 30
RENSEIGNEMENTS POUR LE PATIENT SUR LE MÉDICAMENT ......................................... 33
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Les perturbations du sommeil peuvent être la manifestation initiale d’une affection physique ou psychiatrique. Par conséquent, la décision d’amorcer ou non un traitement symptomatique de l’insomnie ne devrait être prise qu’après une évaluation minutieuse du patient.
BELSOMRA® (suvorexant) est indiqué pour le traitement de l’insomnie, caractérisée par des difficultés à s’endormir ou à maintenir le sommeil.
Les études cliniques qui supportent les données d’efficacité de BELSOMRA® duraient jusqu’à 3 mois chez les adultes et chez les patients de 65 ans et plus.
1.1 Enfants
Enfants (< 18 ans) : L’innocuité et l’efficacité de BELSOMRA® n’ont pas été établies chez les enfants. Par conséquent, le traitement avec BELSOMRA® n’est pas recommandé chez cette population de patients.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Aucune différence d’importance clinique n’a été observée quant à l’innocuité et à l’efficacité entre les patients âgés (≥ 65 ans) et les patients plus jeunes, aux doses recommandées (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières).
2 CONTRE-INDICATIONS
BELSOMRA® est contre-indiqué chez :
- Les patients qui présentent une hypersensibilité au suvorexant ou à l’un des ingrédients de la formulation de ce dernier, incluant les ingrédients non médicinaux, ou à un composant du contenant. Pour obtenir une liste complète, veuillez consulter la section Formes posologiques, concentrations, composition et conditionnement.
- Les patients atteints de narcolepsie.
3 POSOLOGIE ET ADMINISTRATION
3.1 Considérations posologiques
BELSOMRA® peut avoir un délai d’action plus long s’il est pris avec des aliments ou peu après un repas.
3.2 Posologie recommandée et modification posologique
Utiliser la dose efficace la plus faible pour le patient.
La dose initiale recommandée de BELSOMRA® est de 10 mg, que le patient doit prendre une seule fois par jour, dans les 30 minutes avant le coucher et seulement s’il peut avoir au moins 7 heures de sommeil avant l’heure prévue de son réveil. Si la dose de 10 mg est bien tolérée, mais qu’elle n’est pas efficace, elle peut être augmentée. La dose maximale recommandée de BELSOMRA® est de 20 mg une fois par jour.
La dose maximale recommandée ne doit pas être dépassée. Des doses supérieures à 20 mg ont été évaluées dans le cadre d’études cliniques, mais elles ont été associées à un nombre significativement plus élevé d’effets indésirables et à un profil bienfait-risque défavorable (voir ESSAIS CLINIQUES).
Enfants (< 18 ans) : L’innocuité et l’efficacité de BELSOMRA® n’ont pas été évaluées chez les patients de moins de 18 ans; par conséquent, le traitement avec BELSOMRA® n’est pas recommandé dans cette population de patients.
Personnes âgées (≥ 65 ans) : Aucun ajustement de la posologie n’est habituellement requis chez les personnes âgées (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique, Populations particulières et états pathologiques, Personnes âgées).
Patients atteints d’insuffisance hépatique : Aucun ajustement de la posologie n’est requis chez les patients atteints d’insuffisance hépatique légère ou modérée. BELSOMRA® n’a pas été étudié chez les patients atteints d’insuffisance hépatique grave et n’est pas recommandé chez ces patients (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique, Populations particulières et états pathologiques, Insuffisance hépatique).
Patients atteints d’insuffisance rénale : Aucun ajustement de la posologie n’est requis chez les patients atteints d’insuffisance rénale (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique, Populations particulières et états pathologiques, Insuffisance rénale).
Autres populations particulières
L’exposition à BELSOMRA® est plus élevée chez les patients obèses et les femmes que chez les patients non obèses et les hommes. Avant d’augmenter la dose, il faut évaluer le risque accru d’effets indésirables associés à une exposition au médicament, particulièrement chez les femmes obèses (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique, Populations particulières et états pathologiques, Analyse pharmacocinétique de population).
Utilisation avec des dépresseurs du SNC
La prise de BELSOMRA® avec d’autres dépresseurs du SNC peut nécessiter un ajustement de la posologie de BELSOMRA® ou des autres médicaments en raison du risque d’effets additifs (voir MISES EN GARDE ET PRÉCAUTIONS, Généralités, Effets dépresseurs sur le SNC et symptômes diurnes, y compris une diminution de la capacité à conduire).
Utilisation avec des inhibiteurs du CYP3A
L’association de BELSOMRA® avec des inhibiteurs puissants ou modérés du CYP3A n’est pas recommandée, ces derniers entraînant une augmentation de l’exposition au suvorexant (voir MISES EN GARDE ET PRÉCAUTIONS, Généralités, Interactions médicamenteuses – Inhibiteurs du CYP3A; INTERACTIONS MÉDICAMENTEUSES, Effets d’autres médicaments sur BELSOMRA®, Inhibiteurs du CYP3A).
3.3 Dose oubliée
Si un patient oublie une dose, il faut l’aviser de ne prendre BELSOMRA® que s’il a la possibilité d’avoir au moins 7 heures de sommeil avant de redevenir actif. Sinon, le patient peut prendre sa dose habituelle le soir suivant, au coucher.
4 SURDOSAGE
L’expérience clinique précédant la commercialisation est limitée en ce qui concerne le surdosage avec BELSOMRA®. Les résultats d’études de pharmacologie clinique effectuées chez des sujets en bonne santé qui recevaient le matin des doses de suvorexant allant jusqu’à 240 mg ont indiqué que la fréquence et la durée de la somnolence ont augmenté proportionnellement à la dose.
Des mesures générales de soutien et visant la symptomatologie doivent être utilisées, ainsi qu’un lavage gastrique immédiat, le cas échéant. Des liquides par voie intraveineuse doivent être administrés au besoin. Comme dans tout cas de surdosage, il faut surveiller les signes vitaux et prendre des mesures de soutien générales. La pertinence de la dialyse dans le traitement du surdosage n’a pas été établie. Comme le suvorexant se lie fortement aux protéines, l’hémodialyse ne devrait pas contribuer à l’élimination du suvorexant.
Comme dans tout cas de surdosage, la possibilité que le patient ait ingéré plusieurs médicaments doit être prise en compte. Il faut envisager de communiquer avec un centre antipoison pour obtenir les renseignements les plus récents sur la prise en charge d’un surdosage avec un hypnotique.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
5 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION,
ET CONDITIONNEMENT
Tableau – Formes posologiques, concentrations, composition, et conditionnement
Voie d’administration | Forme posologique/concentration (dosage, teneur)/composition | Ingrédients non médicinaux |
| orale | comprimé à 10 mg de suvorexant 15 mg de suvorexant 20 mg de suvorexant |
|
* contient les ingrédients inactifs suivants : dioxyde de titane, hypromellose, lactose monohydraté et triacétine. L’enrobage par film du comprimé à 10 mg contient également de la laque d’aluminium FD & C bleu no 1/laque d’aluminium bleu brillant FCF et de l’oxyde de fer jaune.
- Le comprimé BELSOMRA® à 10 mg est vert, de forme ronde et enrobé par film. Il porte l’inscription « 33 » d’un côté et est lisse de l’autre.
- Le comprimé BELSOMRA® à 15 mg est blanc, de forme ovale et enrobé par film. Il porte le logo de Merck d’un côté et l’inscription « 325 » de l’autre.
- Le comprimé BELSOMRA® à 20 mg est blanc, de forme ronde et enrobé par film. Il porte le logo de Merck et l’inscription « 335 » d’un côté et est lisse de l’autre.
BELSOMRA® est offert dans un emballage contenant 3 plaquettes alvéolées de 10 comprimés chacune.
6 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Effets dépresseurs sur le SNC et symptômes diurnes, y compris une diminution de la capacité à conduire
BELSOMRA® est un dépresseur du système nerveux central (SNC) qui peut altérer l’état de veille durant le jour, même lorsqu’il est utilisé comme prescrit. Les prescripteurs doivent surveiller les signes de somnolence et d’effets dépresseurs sur le SNC, mais cette altération de l’état de veille durant le jour peut être asymptomatique et peut échapper à un examen clinique ordinaire (autrement dit, il faut effectuer une évaluation formelle de l’état de veille diurne ou des fonctions psychomotrices). Chez certains patients, les effets dépresseurs sur le SNC peuvent persister pendant plusieurs jours après l’arrêt du traitement avec BELSOMRA®.
BELSOMRA® peut entraîner une diminution de la capacité à conduire une automobile et augmenter le risque d’endormissement au volant. Il faut diminuer la dose ou cesser le traitement chez le patient qui conduit s’il développe de la somnolence durant le jour. Dans une étude effectuée chez des adultes en bonne santé, la capacité à conduire a diminué chez certains sujets recevant 20 mg de BELSOMRA® (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacodynamique, Effets sur la conduite automobile). Bien qu’une tolérance ou une adaptation pharmacodynamique à certains effets indésirables dépresseurs de BELSOMRA® puisse s’installer dans le cas d’une utilisation quotidienne, les patients qui prennent BELSOMRA® doivent être avertis d’éviter de conduire le lendemain et d’effectuer d’autres activités exigeant de la vigilance avant de connaître la façon dont le médicament les affecte le lendemain. Il faut informer les patients que leurs capacités peuvent être réduites même s’ils se sentent bien éveillés. Le risque est plus grand chez les patients qui prennent la dose de 20 mg; toutefois, ceux qui prennent une dose moins élevée de BELSOMRA® doivent également être avertis du risque, car la sensibilité à BELSOMRA® varie d’une personne à l’autre.
La dose efficace la plus faible devrait être utilisée.
Il faut aviser les patients de ne pas consommer d’alcool ou d’autres hypnotiques lorsqu’ils prennent BELSOMRA® en raison des effets additifs (voir INTERACTIONS MÉDICAMENTEUSES, Médicaments agissant sur le SNC). Si l’utilisation concomitante d’un autre dépresseur du SNC ou d’un médicament qui augmente les concentrations sanguines de BELSOMRA® est requise sur le plan clinique, il pourrait être nécessaire de modifier la posologie.
Le risque d’altération des fonctions le lendemain de la prise de BELSOMRA®, y compris le risque de diminution de la capacité à conduire, est accru si la personne n’a pas eu une nuit complète de sommeil après la prise de sa dose, si elle a pris une dose supérieure à celle recommandée, si elle a pris d’autres dépresseurs du SNC en même temps que BELSOMRA® ou si elle a pris des médicaments qui augmentent les concentrations sanguines de BELSOMRA®. Les patients prenant BELSOMRA® dans ces circonstances doivent être avertis d’éviter de conduire et d’effectuer d’autres activités qui exigent de la vigilance.
Comme BELSOMRA® peut causer de la somnolence, les patients, surtout les patients âgés, sont exposés à un risque accru de chutes.
Nécessité d’évaluer la présence de comorbidités
Comme les troubles du sommeil peuvent être la manifestation d’une affection physique ou psychiatrique, le traitement de l’insomnie ne devrait être instauré qu’après une évaluation minutieuse du patient. Un échec thérapeutique après 7 à 10 jours de traitement peut indiquer la présence d’une affection psychiatrique ou d’une maladie primaire qui doit être évaluée. L’aggravation de l’insomnie ou l’apparition de nouveaux symptômes cognitifs ou comportementaux peut résulter d’un trouble psychiatrique ou physique sous-jacent non diagnostiqué et peut se manifester au cours d’un traitement au moyen d’un hypnotique comme BELSOMRA®.
Pensées anormales, changements de comportement et comportements complexes durant le sommeil
Diverses altérations cognitives et comportementales (p. ex., amnésie, anxiété, hallucinations et autres symptômes neuropsychiatriques) ont été rapportées avec l’utilisation d’hypnotiques comme BELSOMRA®.
Ont également été signalés, chez des sujets utilisant des hypnotiques comme BELSOMRA®, des comportements complexes durant le sommeil, comme la « conduite somnambule » (c.-à-d. conduire une automobile en n’étant pas complètement éveillé après avoir pris un hypnotique) et d’autres comportements complexes (comme cuisiner et manger, téléphoner, sortir de la maison ou avoir une relation sexuelle), suivis d’une incapacité à se rappeler ces comportements le jour suivant. Ces comportements ont été observés tant chez des personnes qui n’ont jamais pris d’hypnotiques que chez celles qui en ont déjà pris. Bien que des comportements complexes durant le sommeil puissent se manifester avec BELSOMRA® administré seul à des doses thérapeutiques, la consommation d’alcool et la prise d’autres dépresseurs du SNC peuvent accroître le risque de présenter de tels comportements.
Malgré le fait que des comportements complexes durant le sommeil aient été signalés chez des patients ayant ou non des antécédents de somnambulisme, il se peut que certains patients prédisposés présentent un risque accru de ces comportements complexes durant un traitement avec BELSOMRA®. Les patients qui souffrent d’autres troubles connus pour altérer le sommeil et provoquer des réveils fréquents (p. ex., apnée du sommeil, trouble des mouvements périodiques des membres, syndrome des jambes sans repos) peuvent également être exposés à un risque accru de comportements complexes durant le sommeil.
Compte tenu du risque pour le patient et la communauté, l’arrêt du traitement avec BELSOMRA® doit être sérieusement envisagé chez les patients qui ont des comportements complexes durant leur sommeil.
Aggravation de la dépression/Idées suicidaires
Dans des études cliniques, une évaluation par questionnaire a fait état d’une exacerbation des idées suicidaires proportionnelle à la dose chez des patients prenant BELSOMRA®. Il faut évaluer immédiatement les patients qui ont des idées suicidaires ou qui présentent des signes ou des symptômes comportementaux nouveaux.
Des cas d’aggravation de la dépression, d’idées suicidaires et de comportements suicidaires (y compris des suicides) ont été rapportés chez les patients souffrant de dépression primaire qui prennent des hypnotiques sédatifs. Ces patients peuvent avoir des tendances suicidaires et des mesures de protection peuvent être nécessaires. Le surdosage intentionnel est plus fréquent chez ce groupe de patients; par conséquent, la plus faible quantité de comprimés possible doit leur être prescrite en tout temps.
Les patients, leur famille et leurs soignants doivent être encouragés à surveiller les signes d’aggravation de dépression, notamment les idées et les comportements suicidaires. De tels symptômes doivent être signalés au prescripteur ou au professionnel de la santé du patient. L’apparition de tout nouveau signe ou symptôme comportemental préoccupant requiert une évaluation minutieuse et immédiate.
Patients souffrant d’un dysfonctionnement respiratoire
Il faut considérer les effets de BELSOMRA® sur la fonction respiratoire si ce médicament est prescrit à un patient souffrant d’un dysfonctionnement respiratoire. BELSOMRA® n’a pas été étudié chez les patients atteints d’une forme grave d’apnée obstructive du sommeil (AOS) ou d’une forme grave de la maladie pulmonaire obstructive chronique (MPOC) [voir MISES EN GARDE ET PRÉCAUTIONS, Appareil respiratoire].
Paralysie du sommeil, hallucinations hypnagogiques/hypnopompiques, symptômes ressemblant à ceux de la cataplexie
La paralysie du sommeil, une impossibilité de bouger ou de parler pendant une période pouvant aller jusqu’à plusieurs minutes durant les transitions sommeil-veille, et les hallucinations hypnagogiques/hypnopompiques, y compris les perceptions marquantes et perturbantes pour le patient, peuvent se manifester lors d’un traitement avec BELSOMRA®. Les prescripteurs doivent expliquer la nature de ces manifestations aux patients au moment de leur prescrire BELSOMRA®.
Des symptômes évocateurs d’une cataplexie légère peuvent se manifester; l’augmentation du risque est proportionnelle à la dose de BELSOMRA®. De tels symptômes peuvent comprendre des périodes de faiblesse musculaire ressentie le plus souvent dans les jambes, périodes durant de quelques secondes à quelques minutes. Ces symptômes peuvent survenir aussi bien la nuit que le jour et ne pas être associés à un élément déclencheur identifié (p. ex., rire ou surprise).
Interactions médicamenteuses – Inhibiteurs du CYP3A
L’utilisation concomitante de BELSOMRA® avec des inhibiteurs puissants ou modérés du CYP3A n’est pas recommandée (voir INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament, Effets d’autres médicaments sur BELSOMRA®, Inhibiteurs du CYP3A).
Lactose
Le lactose est l’un des ingrédients non médicinaux que renferme BELSOMRA®. Les patients qui présentent les troubles héréditaires rares qu’est l’intolérance au galactose (galactosémie ou le syndrome de malabsorption du glucose-galactose) devraient s’abstenir de prendre BELSOMRA®.
Dépendance/tolérance et risque d’abus
Comme pour tout hypnotique, BELSOMRA® doit être prescrit avec prudence aux personnes ayant des antécédents de dépendance aux médicaments ou à l’alcool, ou d’usage abusif de ces substances, en raison du risque d’usage abusif ou de mésusage.
Usage abusif : Dans une étude portant sur le risque d’abus chez des utilisateurs de plusieurs médicaments à des fins récréatives (n = 36), le suvorexant (40 mg, 80 mg et 150 mg) a entraîné des effets similaires à ceux associés au zolpidem (15 mg et 30 mg) sur les cotes accordées par les sujets pour évaluer « l’appréciation des médicaments » (« drug liking ») et les autres mesures des effets subjectifs des médicaments.
Dépendance/Sevrage : Les études cliniques terminées ayant porté sur BELSOMRA® ne font pas état d’une dépendance physique lors d’une utilisation prolongée de BELSOMRA®.
Dans des études contrôlées de trois mois portant sur l’innocuité et l’efficacité (études 1 et 2), on a évalué les effets du sevrage chez des adultes non âgés ayant reçu 40 mg ou 20 mg de BELSOMRA® et chez des patients âgés ayant reçu 30 mg ou 15 mg de BELSOMRA®. L’analyse n’a montré aucun signe probant de sevrage dans l’ensemble de la population d’après les réponses des patients au questionnaire de Tyrer sur les symptômes de sevrage après 3 nuits consécutives suivant l’arrêt du traitement ou selon l’évaluation des effets indésirables prédéterminés liés au sevrage d’un hypnotique qui se sont manifestés au cours de la semaine suivant l’arrêt du traitement avec BELSOMRA®.
Effets de rebond : Dans des études contrôlées de trois mois portant sur l’innocuité et l’efficacité (études 1 et 2), on a évalué l’insomnie de rebond après l’arrêt du traitement avec BELSOMRA® par rapport au placebo et aux valeurs initiales chez des patients non âgés (moins de 65 ans) recevant 40 mg ou 20 mg de BELSOMRA® et chez des patients âgés (65 ans et plus) recevant 30 mg ou 15 mg de BELSOMRA®. Selon l’évaluation globale des deux doses de BELSOMRA® administrées aux patients non âgés et aux patients âgés, aucun effet n’a été observé quant aux mesures d’endormissement. En revanche, des effets ont été observés à l’égard de certaines mesures liées au maintien du sommeil suivant l’arrêt du traitement avec BELSOMRA®. Ces effets se sont manifestés par un retour des symptômes d’insomnie et ne semblaient pas être invariablement liés à une insomnie de rebond d’importance clinique.
Conduite de véhicules et utilisation de machines
Voir la section MISES EN GARDE ET PRÉCAUTIONS, Généralités, Effets dépresseurs sur le SNC et symptômes diurnes, y compris une diminution de la capacité à conduire.
Fonctions hépatique/biliaire/pancréatique
Patients atteints d’insuffisance hépatique grave
BELSOMRA® n’a pas été étudié chez les patients atteints d’insuffisance hépatique grave et n’est pas recommandé chez ces patients (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique, Populations particulières et états pathologiques, Insuffisance hépatique).
Appareil respiratoire
Il faut considérer les effets de BELSOMRA® sur la fonction respiratoire si ce médicament est prescrit à un patient qui souffre d’un dysfonctionnement respiratoire.
Apnée obstructive du sommeil
L’effet dépresseur de BELSOMRA® sur l’appareil respiratoire a été évalué après 1 nuit et 4 nuits consécutives de traitement lors d’une étude croisée avec répartition aléatoire, contrôlée par placebo et comptant deux périodes menée chez des patients (n = 26) souffrant d’une forme légère ou modérée d’apnée obstructive du sommeil. Après une dose uniquotidienne de 40 mg, la différence moyenne entre les traitements (suvorexant – placebo) quant à l’indice apnée/hypoapnée au jour 4 était de 2,7 (IC à 90 % : 0,22 à 5,09), mais une grande variabilité d’un sujet à l’autre et pour un même sujet a été observée, de sorte que la survenue d’effets cliniquement significatifs de BELSOMRA® sur la fonction respiratoire des patients souffrant d’apnée obstructive du sommeil ne peut être exclue. BELSOMRA® n’a pas été étudié chez les patients souffrant d’une forme grave d’apnée obstructive du sommeil (voir MISES EN GARDE ET PRÉCAUTIONS, Patients souffrant d’un dysfonctionnement respiratoire).
Maladie pulmonaire obstructive chronique
L’effet dépresseur de BELSOMRA® sur l’appareil respiratoire a été évalué après 1 nuit et 4 nuits consécutives de traitement lors d’une étude croisée avec répartition aléatoire, contrôlée par placebo et comptant deux périodes chez des patients (n = 25) atteints de maladie pulmonaire obstructive chronique (MPOC) légère ou modérée. BELSOMRA® (40 mg chez les patients de moins de 65 ans et 30 mg chez ceux de 65 ans et plus) n’a eu aucun effet dépresseur sur la fonction respiratoire des patients atteints de MPOC légère ou modérée, selon la mesure des taux de saturation en oxygène. Une grande variabilité a été observée entre les sujets et chez un même sujet, de sorte que la survenue d’effets cliniquement significatifs de BELSOMRA® sur la fonction respiratoire des patients atteints de MPOC ne peut être exclue. BELSOMRA® n’a pas été étudié chez les patients atteints de MPOC grave (voir MISES EN GARDE ET PRÉCAUTIONS, Patients souffrant d’un dysfonctionnement respiratoire).
6.1 Populations particulières
6.1.1 Femmes enceintes
Aucune étude clinique n’a été réalisée chez les femmes enceintes. BELSOMRA® devrait donc être utilisé durant la grossesse que si les bienfaits escomptés justifient les risques potentiels pour le fœtus.
Aucun effet tératogène n’a été observé chez les rates et les lapines gravides traitées pendant la période de l’organogenèse. Chez le rat, les effets toxiques sur le développement se sont limités à une diminution du poids fœtal. Chez le lapin, aucun effet toxique sur le développement n’a été observé. Chez la rate et la lapine, l’exposition maternelle à la dose sans effet était 25 fois et 39 fois supérieure, respectivement, à l’exposition clinique observée à la DMRH (20 mg).
Après l’administration de suvorexant par voie orale à des rates tout au long de la gestation et de la lactation, les effets du traitement sur la descendance se sont limités à une diminution transitoire du poids corporel à la plus haute dose évaluée. L’exposition maternelle à la dose sans effet correspondait à 25 fois l’exposition clinique à la DMRH (20 mg).
6.1.2 Allaitement
Le suvorexant et l’hydroxy-suvorexant (un métabolite) ont été excrétés dans le lait de rates en lactation à des concentrations plus élevées (9 et 1,5 fois plus élevées, respectivement) que dans le plasma maternel. On ne sait pas si ce médicament est sécrété dans le lait maternel humain. Puisque de nombreux autres médicaments le sont, la prudence est de mise.
6.1.3 Enfants
Enfants (< 18 ans) : L’innocuité et l’efficacité de BELSOMRA® n’ont pas été établies chez les enfants. Par conséquent, l’administration de BELSOMRA® n’est pas recommandée chez ces patients.
6.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Sur le nombre total de patients recevant BELSOMRA® (n = 1 784) dans le cadre d’études cliniques contrôlées portant sur l’innocuité et l’efficacité, 829 étaient âgés de 65 ans et plus et 159 avaient 75 ans et plus. Aux doses recommandées, aucune différence d’importance clinique n’a été observée quant à l’innocuité et à l’efficacité entre ces patients âgés et des patients plus jeunes (voir INDICATIONS; ESSAIS CLINIQUES, Résultats d’études; MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique, Populations particulières et états pathologiques, Analyse pharmacocinétique de population).
Comme BELSOMRA® peut augmenter la somnolence, les patients, surtout les patients âgés, sont exposés à un risque accru de chutes (voir MISES EN GARDE ET PRÉCAUTIONS).
6.1.5 Information à transmettre aux patients
Le médecin doit informer le patient (ou la personne soignante, s’il y a lieu) des bienfaits et des risques associés au traitement avec un sédatif hypnotique en plus de lui prodiguer des conseils quant à l’utilisation adéquate de ce dernier. Le médecin doit aviser le patient de lire attentivement la partie intitulée « Renseignements pour le patient sur le médicament » avant d’amorcer son traitement avec BELSOMRA®. Le médecin doit passer en revue le document « Renseignements pour le patient sur le médicament » avec chacun de ses patients avant l’instauration du traitement au moyen de BELSOMRA®.
Le médecin doit transmettre les directives suivantes à tous ses patients qui prennent BELSOMRA® :
- Effets dépresseurs sur le SNC et symptômes le lendemain de la prise : Le médecin doit aviser les patients que BELSOMRA® peut réduire ses capacités fonctionnelles le lendemain de la prise et que ce risque augmente lorsque la dose utilisée est plus élevée ou si les directives posologiques ne sont pas respectées à la lettre. Le médecin doit déconseiller à ses patients qui prennent BELSOMRA® de conduire un véhicule ou de se livrer à des activités exigeant une grande vigilance avant de connaître la façon dont le médicament les affecte le lendemain. Le médecin doit aviser ses patients de communiquer avec leur professionnel de la santé s’ils développent de la somnolence durant le jour. Il doit informer ses patients que leurs capacités peuvent être réduites même s’ils se sentent bien éveillés. Il doit aviser ses patients qu’une somnolence accrue peut exposer certains d’entre eux à un risque de chutes plus élevé.
- Conduite somnambule et autres comportements complexes durant le sommeil : Le médecin doit demander aux patients d’informer leur famille que les hypnotiques, comme BELSOMRA®, ont été associés à des cas de somnambulisme (le patient sort de son lit et fait des activités en n’étant pas complètement éveillé), suivis d’une incapacité à se rappeler ces comportements le jour suivant. Ces comportements complexes durant le sommeil regroupent notamment conduire une voiture (« conduite somnambule »), cuisiner et manger, téléphoner, sortir de la maison, avoir une relation sexuelle, etc. Dire aux patients et à leur famille de communiquer avec leur professionnel de la santé s’ils remarquent que le patient a un comportement semblable.
Paralysie du sommeil, hallucinations hypnagogiques/hypnopompiques, symptômes ressemblant à ceux de la cataplexie : Informer les patients que la paralysie du sommeil et les hallucinations hypnagogiques/hypnopompiques, y compris les perceptions marquantes et perturbantes pour le patient, peuvent se manifester lors d’un traitement avec BELSOMRA®. Les prescripteurs doivent expliquer la nature de ces manifestations aux patients au moment de leur prescrire BELSOMRA®.
Prévenir les patients qu’une faiblesse musculaire, évoquant une cataplexie légère et touchant le plus souvent les jambes, peut survenir. Cette perte brusque du tonus musculaire, qui peut durer de quelques secondes à quelques minutes peut se produire aussi bien la nuit que le jour et peut ne pas être associée à un élément déclencheur identifié (p. ex., rire ou surprise). Mentionner au patient de communiquer avec son professionnel de la santé s’il ressent l’un ou l’autre de ces effets.
- Suicide : Aviser le patient ou la personne soignante de signaler sur-le-champ tout cas d’aggravation de dépression ou d’idées suicidaires.
7 EFFETS INDÉSIRABLES
7.1 Aperçu des effets indésirables
Effets indésirables les plus fréquents : Dans le cadre d’études cliniques effectuées chez des patients insomniaques traités avec BELSOMRA® à 15 mg ou 20 mg, l’effet indésirable le plus courant (signalé chez au moins 5 % des patients prenant BELSOMRA® et au moins deux fois plus souvent que chez les patients recevant le placebo) était la somnolence (BELSOMRA® : 7 %; placebo : 3,0 %).
Lien entre la dose et les effets indésirables : Les données montrent qu’il existe un lien entre la dose et bon nombre des effets indésirables associés à BELSOMRA®, notamment en ce qui a trait à certains effets indésirables sur le SNC. Lors d’une étude croisée de phase II, contrôlée par placebo (étude 3) et menée chez des adultes non âgés qui ont reçu BELSOMRA® à raison de 10 mg, 20 mg, 40 mg (soit 2 fois la dose maximale recommandée) ou 80 mg (soit 4 fois la dose maximale recommandée), et ce, pendant une période allant jusqu’à un mois, on a observé un effet de somnolence accompagnant la prise du médicament.
Effets indésirables entraînant l’abandon du traitement : Parmi les patients recevant 15 mg ou 20 mg de BELSOMRA®, 3 % ont abandonné le traitement en raison d’effets indésirables, comparativement à 5 % pour le placebo. Aucun effet indésirable pris individuellement n’a, à lui seul, entraîné l’abandon du traitement à une fréquence égale ou supérieure à 1 %.
La somnolence (1 %) constituait le seul effet indésirable ayant mené à l’abandon du traitement chez au moins 1 % des sujets traités à l’aide de doses de BELSOMRA® plus élevées que celles recommandées.
7.2 Effets indésirables identifiés lors des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
Dans des études contrôlées par placebo de trois mois portant sur l’efficacité (études 1 et 2), 1 263 patients ont été exposés à BELSOMRA®, dont 493 à la dose de 15 mg ou 20 mg (voir le tableau 1).
Dans une étude de longue durée portant sur l’innocuité, d’autres patients (n = 521) ont été traités avec BELSOMRA® à des doses supérieures aux doses recommandées, dont 160 pendant au moins un an.
Tableau 1 – Exposition à des doses de 15 mg ou 20 mg de BELSOMRA® dans les études 1 et 2
| Patients traités | BELSOMRA® 15 mg | BELSOMRA® 20 mg |
| Pendant ≥ 1 jour (n) | 202 | 291 |
| Hommes (n) | 69 | 105 |
| Femmes (n) | 133 | 186 |
| Âge moyen (ans) | 70 | 45 |
| Pendant ≥ 3 mois (n) | 118 | 172 |
Les données regroupées sur l’innocuité qui sont présentées dans le tableau 2 (ci-dessous) reflètent le profil d’effets indésirables observé au cours des trois premiers mois du traitement.
Effets indésirables observés dans les études cliniques contrôlées par placebo
Le tableau 2 présente le pourcentage de patients chez qui des effets indésirables se sont manifestés au cours des trois premiers mois du traitement, d’après les données regroupées des études contrôlées de trois mois portant sur l’efficacité (études 1 et 2).
À des doses de 15 mg ou 20 mg, la fréquence de la somnolence a été plus élevée chez les femmes (8 %) que chez les hommes (3 %). Parmi les effets indésirables mentionnés au tableau 2, ceux qui suivent se sont manifestés au moins deux fois plus souvent chez les femmes que chez les hommes : céphalées, rêves étranges, sécheresse buccale, toux et infections des voies respiratoires supérieures.
Dans l’ensemble, le profil d’effets indésirables observé chez les patients de 65 ans et plus était comparable à celui observé chez les patients de moins de 65 ans. Les effets indésirables rapportés au cours du traitement à long terme (période allant jusqu’à un an) étaient comparables, dans l’ensemble, à ceux observés au cours des trois premiers mois du traitement.
Tableau 2 – Pourcentage de patients chez qui des effets indésirables se sont manifestés à une fréquence ≥ 2 % et supérieure à celle observée avec le placebo dans des études contrôlées de trois mois portant sur l’efficacité (études 1 et 2)
| Placebo N = 767 | BELSOMRA® (20 mg chez les patients non âgés ou 15 mg chez les patients âgés) N = 493 | |
| % | % | |
| Troubles gastro-intestinaux | ||
| Diarrhée | 1 | 2 |
| Sécheresse buccale | 1 | 2 |
| Infections et infestations | ||
| Infection des voies respiratoires supérieures | 1 | 2 |
| Troubles du système nerveux | ||
| Céphalées | 6 | 7 |
| Somnolence | 3 | 7 |
| Étourdissements | 2 | 3 |
| Troubles psychiatriques | ||
| Rêves étranges | 1 | 2 |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Toux | 1 | 2 |
| Lésions, intoxications et complications d’une intervention | ||
| Erreur d’administration du médicament | 2 | 3 |
7.3 Effets indésirables peu courants (non fréquents) identifiés lors des essais cliniques
D’autres effets indésirables sélectionnés, listés ci-dessous, ont été rapportés chez des patients traités avec BELSOMRA® à raison de 15 mg ou 20 mg et à une fréquence < 2 % et supérieure à celle observée dans le groupe placebo durant les trois premiers mois du traitement, selon les données regroupées des deux études cliniques contrôlées par placebo. Les effets indésirables sont groupés par classes de systèmes d’organes et selon la fréquence d’apparition : les effets indésirables fréquents ont été observés chez au moins 1 % des patients et les effets indésirables peu fréquents ont été observés chez moins de 1 % des patients. Le lien de causalité entre ces effets et l’utilisation de BELSOMRA® demeure incertain.
Infections et infestations
Fréquents : gastroentérite
Peu fréquents : cystite
Investigations
Fréquents : augmentation du taux d’alanine aminotransférase
Peu fréquents : augmentation du taux d’aspartate aminotransférase
Lésions, intoxications et complications d’une intervention
Peu fréquents : contusion
Troubles cardiaques
Peu fréquents : palpitations
Troubles de la peau et des tissus sous-cutanés
Peu fréquents : eczéma, hyperhidrose, prurit
Troubles du système nerveux
Peu fréquents : trouble de l’attention, dysgueusie, léthargie, paralysie du sommeil
Troubles gastro-intestinaux
Fréquents : dyspepsie
Peu fréquents : constipation, reflux gastro-œsophagien
Troubles généraux et au site d’administration
Fréquents : pyrexie
Peu fréquents : malaise, obnubilation
Troubles musculosquelettiques et du tissu conjonctif
Peu fréquents : faiblesse musculaire, douleur musculosquelettique
Troubles oculaires
Peu fréquents : sécheresse oculaire
Troubles psychiatriques
Fréquents : cauchemars
Peu fréquents : agitation, hallucinations hypnagogiques, hallucinations hypnopompiques, idées suicidaires
Troubles respiratoires, thoraciques et médiastinaux
Peu fréquents : dyspnée, douleur oropharyngée
Troubles vasculaires
Peu fréquents : hypertension
7.4 Effets indésirables identifiés après la mise en marché
Les effets indésirables suivants ont été identifiés durant la période d’utilisation qui a suivi l’homologation de BELSOMRA®. Comme ces effets ont été signalés de façon volontaire dans une population dont on ne connaît pas la taille, il n’est pas toujours possible d’estimer avec précision leur fréquence ou d’établir un lien de causalité avec l’exposition au médicament.
Troubles cardiaques : tachycardie
Troubles gastro-intestinaux : nausées, vomissements
Troubles du système nerveux : hyperactivité psychomotrice
Troubles psychiatriques : anxiété
8 INTERACTIONS MÉDICAMENTEUSES
8.1 Aperçu
Médicaments agissant sur le SNC
On doit déconseiller aux patients de prendre BELSOMRA® avec d’autres dépresseurs du SNC (p. ex., alcool, autres sédatifs hypnotiques, opioïdes, antidépresseurs tricycliques), en raison des effets additifs potentiels sur la psychomotricité. Si la prise de BELSOMRA® avec d’autres dépresseurs du SNC est requise, un ajustement de la posologie de BELSOMRA® ou du/des médicament(s) coadministré(s) pourrait être nécessaire (voir MISES EN GARDE ET PRÉCAUTIONS, Généralités, Effets dépresseurs sur le SNC et symptômes diurnes, y compris une diminution de la capacité à conduire).
Effets d’autres médicaments sur BELSOMRA®
La principale voie d’élimination du suvorexant est la biotransformation par le CYP3A.
Inhibiteurs du CYP3A
L’utilisation concomitante de BELSOMRA® et d’inhibiteurs puissants du CYP3A (p. ex., kétoconazole, itraconazole, posaconazole, clarithromycine, néfazodone, ritonavir, saquinavir, nelfinavir, indinavir, bocéprévir, télaprévir, télithromycine, conivaptan) n’est pas recommandée (voir MISES EN GARDE ET PRÉCAUTIONS, Généralités, Interactions médicamenteuses – Inhibiteurs puissants du CYP3A).
L’utilisation concomitante de BELSOMRA® et d’inhibiteurs modérés du CYP3A (p. ex., amprénavir, aprépitant, atazanavir, ciprofloxacine, diltiazem, érythromycine, fluconazole, fosamprénavir, jus de pamplemousse, imatinib, vérapamil) n’est pas recommandée (voir POSOLOGIE ET ADMINISTRATION, Posologie recommandée et modification posologique).
Inducteurs du CYP3A
L’administration d’inducteurs puissants du CYP3A (p. ex., rifampine, carbamazépine, phénytoïne) conjointement avec BELSOMRA® peut diminuer considérablement l’exposition au suvorexant, de sorte que l’efficacité de BELSOMRA® peut s’en trouver réduite.
Effets de BELSOMRA® sur d’autres médicaments
Le suvorexant est un faible inhibiteur du CYP3A et du transporteur intestinal glycoprotéine P (P-gp) après l’administration de doses multiples consécutives.
Midazolam
L’administration concomitante de suvorexant et de midazolam (un substrat sensible du CYP3A) a légèrement augmenté l’exposition au midazolam. En ce qui concerne la plupart des médicaments biotransformés par le CYP3A, on ne s’attend pas à ce que le suvorexant augmente leurs concentrations plasmatiques de façon significative sur le plan clinique.
Digoxine
L’administration concomitante de suvorexant et de digoxine a légèrement augmenté les concentrations plasmatiques de la digoxine en raison de l’inhibition de la P-gp intestinale. Les concentrations de la digoxine devront être surveillées si cela est indiqué sur le plan clinique, lorsque BELSOMRA® est administré avec de la digoxine.
8.2 Interactions médicament-médicament
Effets d’autres médicaments coadministrés sur BELSOMRA®
Les effets de l’administration concomitante de certains médicaments sur les paramètres pharmacocinétiques du suvorexant ont été évalués lors d’études sur les interactions médicament-médicament menées chez des sujets en bonne santé. Les inhibiteurs puissants (p. ex., kétoconazole) et modérés (p. ex., diltiazem) du CYP3A ont entraîné une augmentation significative de l’exposition au suvorexant en plus de prolonger la demi-vie d’élimination de ce dernier. Les inducteurs puissants du CYP3A (p. ex., rifampine) ont entraîné une diminution marquée de l’exposition au suvorexant (voir le tableau 3).
Tableau 3 – Effets d’autres médicaments sur les paramètres pharmacocinétiques du suvorexant
Rapport des moyennes géométriques (IC à 90 %) de la pharmacocinétique du suvorexant avec/sans médicament coadministré | ||||||
| Médicament coadministré | Schéma thérapeutique du médicament coadministré | Schéma thérapeutique du suvorexant | N | ASC | Cmax | Commentaire clinique |
| Kétoconazole (inhibiteur puissant du CYP3A) | 400 mg 1 f.p.j. x 11 jours | Dose unique de 4 mg | 10 | 2,79 (2,35 à 3,31) | 1,23 (1,05 à 1,44) | Non recommandé |
| Diltiazem (inhibiteur modéré du CYP3A) | 240 mg 1 f.p.j. x 6 jours | Dose unique de 20 mg | 20 | 2,05 (1,82 à 2,30) | 1,22 (1,09 à 1,36) | Non recommandé |
| Rifampine (inducteur puissant du CYP3A) | 600 mg 1 f.p.j. x 17 jours | Dose unique de 40 mg | 10 | 0,12 (0,11 à 0,14) | 0,36 (0,31 à 0,42) | L’efficacité peut être réduite |
Abréviations : IC = intervalle de confiance; ASC = aire sous la courbe des concentrations plasmatiques en fonction du temps; Cmax = concentration maximale observée; f.p.j. = fois par jour
Effets de BELSOMRA® sur d’autres médicaments coadministrés
Des études sur la biotransformation in vitro montrent que le suvorexant peut inhiber le CYP3A et la glycoprotéine P intestinale, mais qu’il est peu susceptible d’entraîner une inhibition d’importance clinique du CYP1A2, du CYP2B6, du CYP2C8, du CYP2C9, du CYP2C19 et du CYP2D6 chez l’humain. En outre, aucune inhibition cliniquement significative des transporteurs OATP1B1, BCRP et OCT2 ne devrait se produire. Une administration chronique de suvorexant est peu susceptible d’induire la biotransformation des médicaments biotransformés par les principales protéines isoformes du CYP. Les effets du suvorexant sur les paramètres pharmacocinétiques de certains médicaments coadministrés ont été évalués lors d’études sur les interactions médicament-médicament (voir le tableau 4).
Tableau 4 – Effets du suvorexant sur les paramètres pharmacocinétiques d’autres médicaments
Rapport des moyennes géométriques (IC à 90 %) de la pharmacocinétique du suvorexant avec/sans médicament coadministré | ||||||
| Médicament coadministré | Schéma thérapeutique du médicament coadministré | Schéma thérapeutique du suvorexant | N | ASC | Cmax | Commentaire clinique |
| Midazolam (substrat du CYP3A) | Dose unique de 2 mg | 80 mg 1 f.p.j. x 14 jours | 12 | 1,47 (1,30 à 1,67) | 1,23 (1,07 à 1,41) | Aucun ajustement de la posologie |
| Contraceptif oral combiné (EE et norgestimate) | EE à 0,035 mg Norgestimate à 0,250 mg | 40 mg 1 f.p.j. x 18 jours | 20 | EE : 1,07 (0,99 à 1,16) NGMN : 1,16 (1,11 à 1,20) | EE : 0,94 (0,83 à 1,06) NGMN : 1,08 (0,95 à 1,23) | Aucun ajustement de la posologie |
Rapport des moyennes géométriques (IC à 90 %) de la pharmacocinétique du suvorexant avec/sans médicament coadministré | ||||||
| Médicament coadministré | Schéma thérapeutique du médicament coadministré | Schéma thérapeutique du suvorexant | N | ASC | Cmax | Commentaire clinique |
| Warfarine (substrat du CYP2C9) | Dose unique de 30 mg | 40 mg 1 f.p.j. x 20 jours | 14 | Énantiomère R(+) : 0,99 (0,94 à 1,04) Énantiomère S(-) : 0,99 (0,95 à 1,04) | Énantiomère R(+) : 0,95 (0,87 à 1,03) Énantiomère S(-) : 0,99 (0,86 à 1,05) | RIN inchangé Aucun ajustement de la posologie |
| Digoxine (substrat de la P-gp) | Dose unique de 0,5 mg | 40 mg 1 f.p.j. x 11 jours | 20 | 1,27 (1,12 à 1,43) | 1,21 (1,05 à 1,40) | Surveiller les concentrations de digoxine |
Légende : IC = intervalle de confiance; ASC = aire sous la courbe des concentrations plasmatiques en fonction du temps; Cmax = concentration maximale observée; f.p.j. = fois par jour; EE = éthinylestradiol; NGMN = norelgestromine, métabolite actif du norgestimate; RIN = rapport international normalisé
Administration concomitante de médicaments agissant sur le SNC
Un effet additif sur la psychomotricité a été observé après l’administration combinée d’une dose unique de 40 mg de BELSOMRA® et d’une dose unique de 0,7 g/kg d’alcool à des sujets en bonne santé (N = 31). Le suvorexant n’a eu aucun effet sur les concentrations de l’alcool, et l’alcool n’a eu aucun effet sur les concentrations du suvorexant.
Dans le cadre d’un test de psychomotricité, aucune répercussion significative sur la pharmacocinétique du suvorexant ni aucune interaction pharmacodynamique n’a été observée chez des sujets en bonne santé ayant reçu une dose unique de 40 mg de BELSOMRA® et de 20 mg de paroxétine à l’état d’équilibre.
8.3 Interactions médicament-aliment
BELSOMRA® peut être pris avec ou sans aliments; cependant, pour un endormissement plus rapide, le suvorexant ne doit pas être pris avec des aliments ou peu après un repas (voir POSOLOGIE ET ADMINISTRATION, Considérations posologiques; MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique, Absorption).
Le jus de pamplemousse est un inhibiteur du CYP3A et peut entraîner une augmentation des concentrations plasmatiques de BELSOMRA® (voir POSOLOGIE ET ADMINISTRATION, Posologie recommandée et modification posologique, Utilisation avec des inhibiteurs du CYP3A; INTERACTIONS MÉDICAMENTEUSES, Effets d’autres médicaments sur BELSOMRA®, Inhibiteurs du CYP3A).
9 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
9.1 Mode d’action
Le suvorexant est un antagoniste des récepteurs des orexines OX1R (Ki = 0,55 nM) et OX2R (Ki = 0,35 nM), auxquels il se lie de façon hautement sélective et réversible et avec une grande affinité.
Le système de signalisation de l’orexine, un neuropeptide, est un système central favorisant l’état de veille. Les corps cellulaires des neurones qui produisent des orexines logent précisément dans l’hypothalamus et communiquent avec les neurones cérébraux qui interviennent dans l’état de veille. Le suvorexant supprimerait l’état de veille en inhibant de façon réversible la liaison de deux neuropeptides favorisant l’état de veille, soit l’orexine A et l’orexine B, aux récepteurs OX1R et OX2R.
Cet antagonisme des récepteurs d’orexine peut également sous-tendre des effets indésirables potentiels, comme des signes de narcolepsie ou de cataplexie. Chez l’animal, des mutations génétiques dans le système de l’orexine entraînent une narcolepsie héréditaire; des cas de perte de neurones à orexine ont été signalés chez des humains atteints de narcolepsie.
Le suvorexant n’exerce aucune activité pharmacologique directe contre les récepteurs de l’acide gamma-aminobutyrique (GABA), de la sérotonine, de la dopamine, de la noradrénaline, de la mélatonine, de l’histamine, de l’acétylcholine et des opiacés, et il n’a aucune affinité de liaison à ces récepteurs (Ki > 10 µM).
9.2 Pharmacodynamique
Évaluation de l’intervalle QTc
Les effets du suvorexant sur l’intervalle QTc ont été évalués dans le cadre d’une étude croisée, avec répartition aléatoire, contrôlée par placebo et comparateur actif (moxifloxacine à 400 mg), menée chez des sujets en bonne santé (n = 53). La limite supérieure de l’intervalle de confiance unilatéral à 95 % pour l’intervalle QTc le plus long, ajusté selon le placebo et corrigé selon les valeurs de départ, était inférieure à 10 ms pour des doses de suvorexant allant jusqu’à 240 mg. BELSOMRA® n’entraîne donc aucun allongement notable sur le plan clinique de l’intervalle QTc.
Effets sur la conduite automobile
Deux études croisées à double insu, avec répartition aléatoire, contrôlées par placebo et comparateur actif et comprenant 4 périodes ont permis d’évaluer les effets de l’administration de BELSOMRA® au coucher sur la capacité à conduire une automobile le lendemain matin, 9 heures après la dose, chez 24 sujets de 65 ans et plus (âge moyen de 69 ans; 14 hommes et 10 femmes) en bonne santé et chez 28 sujets de moins de 65 ans (âge moyen de 46 ans; 13 hommes et 15 femmes).
Le paramètre d’évaluation principal était la variation de la valeur de l’écart-type de la position sur la voie de circulation (ETPVC), une mesure de la capacité à conduire une automobile, obtenue à l’aide d’une analyse de symétrie. Une altération de la capacité à conduire était définie comme étant une différence entre le médicament et le placebo quant à l’écart-type de la position latérale (ETPL) du véhicule de 2,4 cm, similaire à l’altération moyenne obtenue avec un taux d’alcoolémie d’au moins 0,5 g/L. L’analyse a mis en évidence une altération de la capacité à conduire cliniquement significative chez certains sujets. Cet effet a été observé chez des sujets non âgés qui ont reçu 20 mg ou 40 mg après 1 nuit de traitement, et chez des sujets qui ont reçu 40 mg après 8 nuits de traitement avec BELSOMRA®. Aucun effet statistiquement significatif n’a été observé chez les sujets âgés, tant après 1 nuit qu’après 8 nuits de traitement à raison de 15 mg ou de 30 mg de BELSOMRA®. Dans ces deux études, 5 sujets (4 femmes de moins de 65 ans du groupe BELSOMRA® et 1 femme âgée du groupe placebo) ont cessé le test de conduite avant la fin pour cause de somnolence. En raison de la variabilité individuelle, tous les patients doivent être avisés d’attendre de connaître la façon dont le médicament les affecte le lendemain avant de conduire une automobile, de faire fonctionner des machines ou d’effectuer d’autres activités exigeant une entière vigilance (voir MISES EN GARDE ET PRÉCAUTIONS, Généralités, Effets dépresseurs sur le SNC et symptômes diurnes, y compris une diminution de la capacité à conduire).
Effets sur la mémoire et l’équilibre le lendemain de la prise du médicament chez les patients âgés et non âgés
Les deux études visant à évaluer les effets du suvorexant sur la capacité à conduire (voir ci-dessus) ont également utilisé des tests d’apprentissage de vocabulaire et des tests de balancement du corps pour évaluer les effets de l’administration de BELSOMRA® sur la mémoire et l’équilibre, respectivement, en tant que paramètres secondaires, 11 heures après l’administration de la dose, le soir. Dans l’étude menée chez des sujets en bonne santé non âgés, on a observé une diminution significative de la mémorisation des mots de vocabulaire qui leur étaient présentés le lendemain matin de l’administration d’une dose unique de 40 mg de BELSOMRA®, ainsi qu’une augmentation significative de l’aire de balancement du corps le lendemain matin de la prise d’une dose unique de 20 mg ou de 40 mg de BELSOMRA®.
Sécurité durant la nuit chez les patients âgés de 65 ans et plus
Une étude à double insu, avec répartition aléatoire et contrôlée par placebo a évalué l’effet d’une dose unique de BELSOMRA® sur l’équilibre, la mémoire et la psychomotricité chez des sujets âgés de 65 ans et plus en bonne santé (n = 12) qu’on réveillait durant la nuit. La prise de 30 mg de BELSOMRA® au coucher a donné lieu à une altération de l’équilibre (d’après l’aire de balancement du corps) 90 minutes après l’administration de la dose, comparativement au placebo.
Innocuité respiratoire
Utilisation chez des sujets en bonne santé ayant une fonction respiratoire normale :
Une étude croisée contrôlée par placebo, à double insu et avec répartition aléatoire a permis d’évaluer les effets dépresseurs de BELSOMRA® (à 40 mg et 150 mg) sur la fonction respiratoire de sujets de moins de 65 ans en bonne santé (n = 12) après 1 nuit de traitement. Aux doses étudiées, BELSOMRA® n’a eu aucun effet dépresseur sur la fonction respiratoire, mesurée d’après la saturation en oxygène (voir MISES EN GARDE ET PRÉCAUTIONS, Généralités, Patients souffrant d’un dysfonctionnement respiratoire).
9.3 Pharmacocinétique
L’exposition au suvorexant a augmenté de façon moindre que celle attendue pour établir une proportion à la dose, et ce, pour des doses allant de 10 mg à 80 mg, en raison d’une diminution de l’absorption à des doses plus élevées. Les paramètres pharmacocinétiques du suvorexant sont similaires chez les sujets en bonne santé et les insomniaques.
Absorption : Les concentrations de suvorexant culminent à un tmax médian de 2 heures (plage : 30 minutes à 6 heures) chez les sujets à jeun. La biodisponibilité absolue moyenne d’une dose de 10 mg est de 82 %.
L’ingestion de suvorexant avec un repas riche en matières grasses n’a pas entraîné de modification significative de l’ASC ou de la Cmax, mais elle a causé un délai du Tmax d’environ 1,5 heure. Le suvorexant peut être pris avec ou sans aliments; cependant, pour un endormissement plus rapide, le suvorexant ne doit pas être pris avec des aliments ou peu après un repas.
Distribution : Le volume de distribution moyen du suvorexant est d’environ 49 litres. Le suvorexant se lie fortement aux protéines plasmatiques humaines (> 99 %) et ne se distribue pas de façon préférentielle dans les érythrocytes. Le suvorexant se lie à l’albumine sérique humaine et à l’α-1 glycoprotéine acide.
Métabolisme : Le suvorexant est principalement éliminé par le métabolisme, surtout par le CYP3A et, dans une moindre mesure, par le CYP2C19. Les principales entités circulantes sont le suvorexant et l’hydroxy-suvorexant (un métabolite). On ne s’attend pas à ce que ce métabolite soit actif sur le plan pharmacologique.
Élimination : Le suvorexant est principalement éliminé dans les fèces : environ 66 % de la dose radiomarquée se retrouve dans les fèces, comparativement à 23 % dans l’urine. La pharmacocinétique systémique du suvorexant est linéaire, l’administration quotidienne produisant une accumulation environ 1 à 2 fois plus élevée que l’administration d’une dose unique. L’état d’équilibre est atteint en 3 jours, le t1/2 moyen étant d’environ 12 heures (IC à 95 % : 12 à 13).
Populations particulières et états pathologiques
Personnes âgées (≥ 65 ans) : Au cours des études de confirmation portant sur l’efficacité et l’innocuité du suvorexant, la dose moins élevée était administrée aux sujets âgés, soit celle de 15 mg, tandis que la dose plus élevée, soit celle de 20 mg, était réservée aux sujets non âgés; cela s’est soldé par une exposition similaire dans les deux populations de patients. Toutefois, il n’est généralement pas nécessaire de modifier la posologie chez les patients âgés. La dose initiale est de 10 mg pour les patients de 65 ans et plus et pour ceux de moins de 65 ans (voir POSOLOGIE ET ADMINISTRATION, Personnes âgées).
Insuffisance hépatique : Après l’administration d’une dose unique, l’exposition au suvorexant chez les patients atteints d’insuffisance hépatique modérée (score de Child-Pugh : 7 à 9) était comparable à celle observée chez les sujets témoins appariés en bonne santé. Cependant, la demi-vie terminale apparente du suvorexant a augmenté, passant d’environ 15 heures (intervalle de 10 à 22 heures) chez les sujets en bonne santé à environ 19 heures (intervalle de 11 à 49 heures) chez les patients atteints d’insuffisance hépatique modérée (voir POSOLOGIE ET ADMINISTRATION, Posologie recommandée et modification posologique, Patients atteints d’insuffisance hépatique; MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique/biliaire/pancréatique, Patients atteints d’insuffisance hépatique grave).
Insuffisance rénale : L’exposition au suvorexant (exprimée en concentrations totales et libres) était comparable entre les patients atteints d’insuffisance rénale grave (clairance de la créatinine urinaire ≤ 30 mL/min/1,73 m2) et les sujets témoins appariés en bonne santé. Aucun ajustement de la posologie n’est requis chez les patients atteints d’insuffisance rénale (voir POSOLOGIE ET ADMINISTRATION, Posologie recommandée et modification posologique, Patients atteints d’insuffisance rénale).
Analyse pharmacocinétique de population : Le sexe, l’âge, l’indice de masse corporelle (IMC) et la race faisaient partie des facteurs évalués dans le modèle pharmacocinétique de population utilisé pour analyser la pharmacocinétique du suvorexant chez des sujets en bonne santé et pour prédire l’exposition dans la population de patients. On ne s’attend pas à ce que l’âge et la race entraînent des changements d’importance clinique quant à la pharmacocinétique du suvorexant. Par conséquent, aucun ajustement posologique n’est requis d’après ces facteurs.
L’exposition au suvorexant est plus élevée chez les femmes que chez les hommes. Chez les femmes, l’ASC et la Cmax ont augmenté de 17 % et 9 %, respectivement, après l’administration de 40 mg de BELSOMRA®. La concentration moyenne du suvorexant, 9 heures après l’administration de la dose, est 5 % plus élevée chez les femmes pour l’intervalle posologique étudié (de 10 mg à 40 mg). En général, il n’y a pas lieu de modifier la dose de BELSOMRA® uniquement en fonction du sexe.
La clairance apparente du suvorexant administré par voie orale est inversement proportionnelle à l’indice de masse corporelle. Chez les patients obèses, l’ASC et la Cmax ont augmenté de 31 % et 17 %, respectivement. La concentration moyenne du suvorexant, environ 9 heures après l’administration d’une dose de 20 mg, est 15 % plus élevée chez les patients obèses (IMC > 30 kg/m2) que chez les sujets ayant un IMC normal (IMC ≤ 25 kg/m2).
Chez les femmes obèses, l’ASC et la Cmax ont augmenté de 46 % et 25 %, respectivement, comparativement à celles observées chez les femmes non obèses. Cette exposition accrue au suvorexant chez les femmes obèses doit être prise en compte avant une éventuelle augmentation de la dose (voir POSOLOGIE ET ADMINISTRATION, Populations particulières).
10 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver à la température ambiante (15 °C à 30 °C).
Garder le produit dans son emballage d’origine jusqu’à son utilisation afin de le protéger de la lumière et de l’humidité.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
11 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : suvorexant
Nom chimique : [(7R)-4-(5-chloro-2-benzoxazolyl)hexahydro-7-méthyl-1H-1,4-diazépin-1-yl][5-méthyl-2-(2H-1,2,3-triazol-2-yl)phényl]méthanone
Formule moléculaire : C23H23ClN6O2
Masse moléculaire : 450,921
Formule de structure :
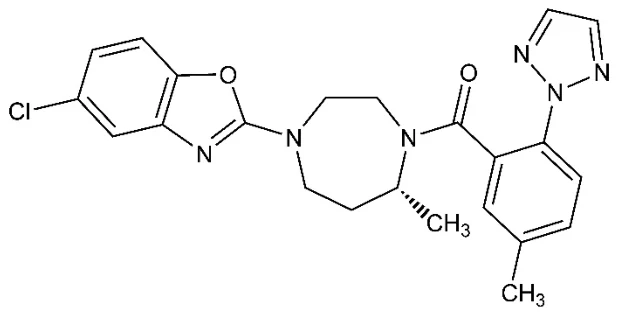
Propriétés physicochimiques : Le suvorexant est une poudre blanche ou blanc cassé insoluble dans l’eau.
12 ESSAIS CLINIQUES
12.1 Conception de l’essai et aspects démographiques de l’étude
Tableau 5 – Résumé des données démographiques sur les patients ayant participé aux études cliniques portant sur une indication en particulier
| No de l’étude | Conception de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
Étude 1 Étude pivot sur l’efficacité 1 (PN028) | Étude multicentrique de phase III contrôlée par placebo, à double insu, avec répartition aléatoire et groupes parallèles | Suvorexant forte dose
Suvorexant faible dose
Placebo Phase de traitement de 3 mois, suivie d’une phase de prolongation de 3 mois | Phase de traitement (PN028) Total : 1 021
Ont terminé l’étude : 916 Phase de prolongation Total : 423
Ont terminé l’étude : 377 | 56 (18 à 87) 58 % des sujets étaient non âgés (< 65 ans) et 42 % étaient âgés (≥ 65 ans) | 38 % d’hommes et 62 % de femmes |
Étude 2 Étude pivot sur l’efficacité 2 (PN029) | Étude multicentrique de phase III contrôlée par placebo, à double insu, avec répartition aléatoire et groupes parallèles | Suvorexant forte dose
Suvorexant faible dose
Placebo Phase de traitement de 3 mois | Phase de traitement (PN029) Total : 1 009
Ont terminé l’étude : 881 | 56 (18 à 86) 59 % des sujets étaient non âgés (< 65 ans) et 41 % étaient âgés (≥ 65 ans) | 33 % d’hommes et 67 % de femmes |
Étude 3 Étude croisée d’un mois (PN006) | Étude croisée de phase II contrôlée par placebo, à double insu, avec répartition aléatoire et comprenant 2 périodes (4 semaines par période) | Suvorexant
Placebo 4 semaines par période |
| 44 (18 à 64) | 42 % d’hommes et 58 % de femmes |
PBO = placebo
12.2 Résultats de l’étude
Études cliniques contrôlées
BELSOMRA® a été évalué dans le cadre de trois études cliniques chez des patients souffrant d’insomnie, laquelle se caractérise par une difficulté d’endormissement et (ou) de maintien du sommeil.
Deux de ces études cliniques, dont le protocole était semblable et qui ont duré trois mois, étaient contrôlées par placebo, à double insu, avec répartition aléatoire et groupes parallèles (études 1 et 2). Dans ces deux études, les patients de moins de 65 ans (18 à 64 ans) et les patients âgés de 65 ans et plus ont été répartis au hasard séparément. Dans les deux études confondues, les adultes de moins de 65 ans (âge moyen de 46 ans; 465 femmes et 275 hommes) ont reçu BELSOMRA® à 20 mg (n = 291) ou un placebo (n = 449), tandis que les patients âgés de 65 ans et plus (âge moyen de 71 ans; 346 femmes et 174 hommes) ont reçu BELSOMRA® à 15 mg (n = 202) ou un placebo (n = 318). Au total, 27 % des patients traités avec BELSOMRA® à 15 ou 20 mg dans les études 1 et 2 n’étaient pas de race blanche. La majorité (69 %) des patients de race autre que blanche étaient d’origine asiatique.
Dans les études 1 et 2, BELSOMRA® à 15 ou 20 mg s’est révélé supérieur au placebo quant au délai d’endormissement, qui était évalué tant objectivement par polysomnographie (voir le tableau 6) que subjectivement à partir de l’estimation du délai d’endormissement par le patient (voir le tableau 7). BELSOMRA® à 15 ou 20 mg s’est également révélé supérieur au placebo pour le maintien du sommeil, qui était évalué tant objectivement par polysomnographie (voir le tableau 8) que subjectivement à partir de l’estimation de la durée totale du sommeil par le patient (voir le tableau 9).
Tableau 6 – Évaluation du délai d’endormissement par polysomnographie (latence avant le sommeil persistant [LSP]) dans les études 1 et 2
LSP au début de l’étude et variation de la LSP par rapport au début de l’étude†, en moyenne, après 1 nuit, 1 mois et 3 mois (minutes) | Différence (et intervalle de confiance à 95 %)† entre le suvorexant et le placebo (minutes) | ||||
| Étude 1 | |||||
| Placebo (n = 290) | Suvorexant 15 à 20 mg‡ (n = 193) | ||||
| Début de l’étude | 66 | 69 | |||
| n | Variation | n | Variation | Variation | |
| Nuit 1 Mois 1 Mois 3 | 290 272 251 | -20 -23 -27 | 193 185 172 | -30 -34 -35 | -10*** (-15 à -4) -10***,& (-16 à -5) -8** (-14 à -2) |
| Étude 2 | |||||
| Placebo (n = 286) | Suvorexant 15 à 20 mg‡ (n = 145) | ||||
| Début de l’étude | 69 | 65 | |||
| n | Variation | n | Variation | Variation | |
| Nuit 1 Mois 1 Mois 3 | 284 271 255 | -13 -25 -29 | 144 133 127 | -25 -33 -29 | -12** (-21 à -4) -8* (-15 à -1) 0 (-8 à 8) |
† La variation par rapport au début de l’étude, la différence entre les traitements et l’intervalle de confiance à 95 % sont basés sur les moyennes estimées; la moyenne du début de l’étude a été obtenue auprès des patients pour lesquels on disposait de données à la nuit 1.
‡ 15 mg chez les patients de 65 ans et plus et 20 mg chez les patients de moins de 65 ans. * Valeur nominale de p < 0,05; ** p < 0,01; *** p < 0,001.
& Différence significative pour l’étude 1 selon la méthode d’analyse faisant appel à la multiplicité des tests
(comparaisons non effectuées pour l’étude 2 selon la méthode d’analyse faisant appel à la multiplicité des tests).
Tableau 7 – Estimation du délai d’endormissement par le patient (temps d’endormissement subjectif [TES]) dans les études 1 et 2
TES au début de l’étude et variation du TES par rapport au début de l’étude†, en moyenne, après 1 semaine, 1 mois et 3 mois (minutes) | Différence (et intervalle de confiance à 95 %)† entre le suvorexant et le placebo (minutes) | ||||
| Étude 1 | |||||
| Placebo (n = 382) | Suvorexant 15 à 20 mg‡ (n = 251) | ||||
| Début de l’étude | 67 | 64 | |||
| n | Variation | n | Variation | Variation | |
| Semaine 1 Mois 1 Mois 3 | 376 365 339 | -10 -12 -17 | 248 244 228 | -15 -17 -23 | -6* (-10 à -1) -5 (-11 à 0) -5* (-10 à 0) |
| Étude 2 | |||||
| Placebo (n = 369) | Suvorexant 15 à 20 mg‡ (n = 231) | ||||
| Début de l’étude | 83 | 86 | |||
| n | Variation | n | Variation | Variation | |
| Semaine 1 Mois 1 Mois 3 | 364 350 325 | -7 -14 -21 | 231 219 197 | -14 -21 -28 | -8** (-13 à -2) -7* (-14 à 0) -8* (-15 à 0) |
† La variation par rapport au début de l’étude, la différence entre les traitements et l’intervalle de confiance à 95 % sont basés sur les moyennes estimées; la moyenne du début de l’étude a été obtenue auprès des patients pour lesquels on disposait de données à la semaine 1.
‡ 15 mg chez les patients de 65 ans et plus et 20 mg chez les patients de moins de 65 ans. * Valeur nominale de p < 0,05; ** p < 0,01.
Tableau 8 – Évaluation du maintien du sommeil par polysomnographie (PSG) [éveil après endormissement (EAE)], dans les études 1 et 2
EAE au début de l’étude et variation de l’EAE par rapport au début de l’étude†, en moyenne, après 1 nuit, 1 mois et 3 mois (minutes) | Différence (et intervalle de confiance à 95 %)† entre le suvorexant et le placebo (minutes) | ||||
| Étude 1 | |||||
| Placebo (n = 290) | Suvorexant 15 à 20 mg‡ (n = 193) | ||||
| Début de l’étude | 115 | 120 | |||
| n | Variation | n | Variation | Variation | |
| Nuit 1 Mois 1 Mois 3 | 287 272 251 | -20 -19 -25 | 192 185 172 | -52 -45 -42 | -33***,& (-39 à -26) -26***,& (-34 à -18) -17***,& (-25 à -8) |
| Étude 2 | |||||
| Placebo (n = 286) | Suvorexant 15 à 20 mg‡ (n = 145) | ||||
| Début de l’étude | 118 | 119 | |||
| n | Variation | n | Variation | Variation | |
| Nuit 1 Mois 1 Mois 3 | 283 270 252 | -21 -23 -25 | 144 132 127 | -58 -47 -56 | -37*** (-45 à -29) -24*** (-33 à -15) -31*** (-40 à -22) |
† La variation par rapport au début de l’étude, la différence entre les traitements et l’intervalle de confiance à 95 % sont basés sur les moyennes estimées; la moyenne du début de l’étude a été obtenue auprès des patients pour lesquels on disposait de données à la nuit 1.
‡ 15 mg chez les patients de 65 ans et plus et 20 mg chez les patients de moins de 65 ans. *** Valeur nominale de p < 0,001.
& Différence significative pour l’étude 1 selon la méthode d’analyse faisant appel à la multiplicité des tests
(comparaisons non effectuées pour l’étude 2 selon la méthode d’analyse faisant appel à la multiplicité des tests).
Tableau 9 – Estimation de la durée du sommeil par le patient (durée totale subjective du sommeil [DTSS]) dans les études 1 et 2
DTSS au début de l’étude et variation par rapport au début de l’étude†, en moyenne, après 1 semaine, 1 mois et 3 mois (minutes) | Différence (et intervalle de confiance à 95 %)† entre le suvorexant et le placebo (minutes) | ||||
| Étude 1 | |||||
| Placebo (n = 382) | Suvorexant 15 à 20 mg‡ (n = 251) | ||||
| Début de l’étude | 315 | 322 | |||
| n | Variation | n | Variation | Variation | |
| Semaine 1 Mois 1 Mois 3 | 376 365 339 | 15 23 41 | 248 244 228 | 28 39 51 | 14***,& (7 à 20) 16***,& (8 à 25) 11*,& (2 à 20) |
| Étude 2 | |||||
| Placebo (n = 369) | Suvorexant 15 à 20 mg‡ (n = 231) | ||||
| Début de l’étude | 307 | 299 | |||
| n | Variation | n | Variation | Variation | |
| Semaine 1 Mois 1 Mois 3 | 364 350 325 | 14 22 38 | 231 219 197 | 31 43 60 | 17*** (9 à 25) 21*** (12 à 30) 22*** (12 à 33) |
† La variation par rapport au début de l’étude, la différence entre les traitements et l’intervalle de confiance à 95 % sont basés sur les moyennes estimées; la moyenne du début de l’étude a été obtenue auprès des patients pour lesquels on disposait de données à la semaine 1.
‡ 15 mg chez les patients de 65 ans et plus et 20 mg chez les patients de moins de 65 ans. * Valeur nominale de p < 0,05; *** p < 0,001.
& Différence significative pour l’étude 1 selon la méthode d’analyse faisant appel à la multiplicité des tests
(comparaisons non effectuées pour l’étude 2 selon la méthode d’analyse faisant appel à la multiplicité des tests).
Dans une étude croisée de un mois (étude 3), des adultes de moins de 65 ans (de 18 à 64 ans; âge moyen de 44 ans) ont reçu le placebo (n = 249) ou 10 mg de BELSOMRA® (n = 62). BELSOMRA® à 10 mg s’est révélé supérieur au placebo pour ce qui est de l’efficacité du sommeil et de la durée totale du sommeil, évaluées objectivement par polysomnographie.
L’administration de BELSOMRA® à raison de 30 mg et 40 mg a aussi été évaluée lors des études contrôlées par placebo d’une durée de 3 mois (études 1 et 2). Les doses les plus fortes ont été associées à un nombre significativement plus élevé d’effets indésirables et à un profil bienfait-risque défavorable.
13 TOXICOLOGIE NON CLINIQUE
Toxicité aiguë
Aucune étude sur la toxicité d’une dose unique n’a été réalisée. Dans les études sur l’administration de doses multiples, aucun décès n’a été observé chez le rat ou le chien après la première dose à des expositions systémiques 88 fois et 59 fois supérieures, respectivement, à l’exposition clinique observée à la dose maximale recommandée chez l’humain (DMRH), soit 20 mg.
Toxicité chronique
Dans les études de longue durée chez le rat, les données font état d’altérations pathologiques cliniques et histomorphologiques mineures au niveau du foie, de la glande thyroïde, du pancréas et de l’estomac. Des cas d’hypertrophie hépatocellulaire et des cellules folliculaires de la thyroïde ont également été observés, ce qui est compatible avec l’induction des enzymes microsomales et réputé spécifique des rongeurs. L’inflammation pancréatique chronique observée chez les rats mâles était comparable à l’altération pancréatique qui est associée au vieillissement chez les rats plus âgés, et l’érosion de la muqueuse glandulaire de l’estomac a été considérée comme un signe de toxicité locale du médicament ou de la préparation à l’étude. Aucun effet indésirable n’a été observé chez le rat à des expositions 19 à 23 fois supérieures à l’exposition clinique observée à la DMRH (20 mg).
Dans l’étude de carcinogénicité qui a été effectuée chez le rat durant 2 ans, on a observé une augmentation de la fréquence des cas d’atrophie rétinienne à toutes les doses évaluées. Les ASC des concentrations plasmatiques à la dose la plus faible évaluée étaient environ 7 fois plus importantes que chez l’humain à la DMRH. Dans des études subséquentes évaluant le suvorexant chez le rat albinos et le rat pigmenté, l’atrophie rétinienne est apparue plus tard, et environ un an après l’administration du médicament, la fréquence et le degré de gravité de l’atrophie étaient moindres chez les rats pigmentés que chez les rats albinos.
Dans les études de longue durée évaluant le suvorexant chez le chien, les altérations pathologiques cliniques indésirables se sont limitées aux élévations de la phosphatase alcaline liées à la dose, et les observations histomorphologiques se sont limitées à l’hypertrophie hépatocellulaire, laquelle n’a pas été considérée comme étant un effet indésirable. Aucune toxicité n’a été observée chez le chien à des expositions 45 fois supérieures à l’exposition clinique observée à la DMRH (20 mg).
Chez le chien, l’administration de doses quotidiennes de suvorexant par voie orale (5, 30 mg/kg) durant 4 à 7 jours a provoqué un comportement caractéristique de la cataplexie (c.-à-d., perte de tonus musculaire de courte durée dans certains membres, décubitus ventral) en présence d’une stimulation alimentaire, une stratégie reconnue pour provoquer la cataplexie chez le chien atteint d’une forme héréditaire de narcolepsie.
Carcinogenèse
Aucun signe de carcinogénicité n’a été observé chez les souris hémizygotes Tg.rasH2 ayant reçu, par voie orale et durant six mois, des doses représentant jusqu’à 105 fois l’exposition clinique observée à la DMRH (20 mg).
Dans l’étude de carcinogénicité qui a été effectuée chez le rat durant 2 ans, on a observé une augmentation de la fréquence des adénomes des cellules folliculaires thyroïdiennes et hépatiques. Ces altérations étaient consécutives à la production accrue de TSH et à l’induction des enzymes hépatiques, respectivement, deux mécanismes que l’on croit propres aux rongeurs. À la dose sans effet pour les tumeurs, l’exposition était 7 fois supérieure à l’exposition clinique observée à la DMRH (20 mg).
Mutagenèse
Les résultats ont été négatifs, tant pour les épreuves de toxicologie génétique in vitro (rétromutation bactérienne, épreuves par élution alcaline et recherche d’aberrations chromosomiques) que pour les épreuves de toxicologie génétique in vivo (tests du micronoyau chez le rat et la souris).
Reproduction
Chez les rats mâles et femelles traités avant et pendant la période d’accouplement et au début de la gestation, des diminutions ont été observées en ce qui a trait aux corps jaunes, aux implantations et au nombre de fœtus vivants qui en résultaient. On n’a observé aucun effet chez les mâles. À la dose sans effet, l’exposition au médicament était environ 20 fois supérieure à l’exposition clinique observée à la DMRH (20 mg).
Développement
Aucun effet tératogène n’a été observé chez les rates et les lapines gravides traitées pendant la période de l’organogenèse. Chez le rat, les effets toxiques sur le développement se sont limités à une diminution du poids fœtal. Chez le lapin, aucun effet toxique sur le développement n’a été observé. Chez la rate et la lapine, l’exposition maternelle à la dose sans effet était 25 fois et 39 fois supérieure, respectivement, à l’exposition clinique observée à la DMRH (20 mg).
Après l’administration de suvorexant par voie orale à des rates tout au long de la gestation et de la lactation, les effets du traitement sur la descendance se sont limités à une diminution transitoire du poids corporel à la plus haute dose évaluée. L’exposition maternelle à la dose sans effet correspondait à 25 fois l’exposition clinique à la DMRH (20 mg).