


Monographie de produit - Régulateur D’Acidité Concentration Maximale
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
| 9 INTERACTIONS MÉDICAMENTEUSES, 9.4 Interactions | 2025-10 | |
| médicament-médicament | ||
TABLE DES MATIÈRES
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
| MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE ................... 2 | |
| TABLE DES MATIÈRES .............................................................................................................. 2 | |
| PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ ......................... 4 | |
| 1 INDICATIONS ............................................................................................................... 4 | |
| 1.1 Enfants ............................................................................................................. 4 | |
| 1.2 Personnes âgées ............................................................................................... 4 | |
| 2 CONTRE-INDICATIONS ................................................................................................. 4 | |
| 4 POSOLOGIE ET ADMINISTRATION ................................................................................ 4 | |
| 4.1 Considérations posologiques ............................................................................ 4 | |
| 4.2 Dose recommandée et adaptation de la posologie ........................................... 5 | |
| 5 SURDOSAGE ................................................................................................................ 5 | |
| 6 FORMES DE DOSAGE, DOSAGES, COMPOSITION ET EMBALLAGE ................................. 6 | |
| 7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................. 7 | |
| 7.1 Populations particulières .................................................................................. 8 | |
| 7.1.1 Femmes enceintes ............................................................................................. 8 | |
| 7.1.2 Allaitement ........................................................................................................ 8 | |
| 7.1.3 Enfants ............................................................................................................... 9 | |
| 7.1.4 Personnes âgées ................................................................................................ 9 | |
| 8 EFFETS INDÉSIRABLES .................................................................................................. 9 | |
| 8.1 Aperçu des effets indésirables .......................................................................... 9 | |
| 8.2 Effets indésirables observés au cours des essais cliniques ................................. 9 | |
| 8.3 Effets indésirables peu fréquents observés au cours des essais cliniques .......... 9 | |
| 8.4 Résultats de laboratoire anormaux : Hématologie, chimie clinique et autres | |
| données quantitatives ............................................................................................... 10 | |
| 8.5 Effets indésirables observés dans le cadre de la pharmacovigilance ............... 11 | |
| 9 INTERACTIONS MÉDICAMENTEUSES .......................................................................... 12 | |
| 9.2 Aperçu des interactions médicamenteuses ..................................................... 12 | |
| 9.3 Interactions médicament-comportement ....................................................... 13 | |
| 9.4 Interactions médicamenteuses ....................................................................... 13 | |
| 9.5 Interactions médicament-aliment ................................................................... 13 | |
| 9.6 Interactions médicament-plante médicinale ................................................... 14 | |
| 9.7 Interactions médicament-examens de laboratoire .......................................... 14 | |
| 10 PHARMACOLOGIE CLINIQUE ...................................................................................... 14 | |
| 10.1 Mode d’action ............................................................................................. 14 | |
| 10.2 Pharmacodynamie ...................................................................................... 14 | |
| 10.3 Pharmacocinétique ..................................................................................... 17 | |
| 11 CONSERVATION ET STABILITÉ .................................................................................... 19 | |
| PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ....................................................................... 20 | |
| 13 RENSEIGNEMENTS PHARMACEUTIQUES.................................................................... 20 | |
| 14 ÉTUDES CLINIQUES .................................................................................................... 21 | |
| 14.1 Plan de l’étude et caractéristiques démographiques ................................... 21 | |
| 14.2 Résultats des études ................................................................................... 21 | |
| 14.3 Études comparatives de biodisponibilité ..................................................... 22 | |
| 15 MICROBIOLOGIE ........................................................................................................ 23 | |
| 16 TOXICOLOGIE NON CLINIQUE ................................................................................... 23 | |
| 17 MONOGRAPHIES DE RÉFÉRENCE ............................................................................... 25 | |
| RENSEIGNEMENTS SUR LE MÉDICAMENT DESTINÉS AUX PATIENTS ...................................... 26 | |
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1 INDICATIONS
RÉGULATEUR D’ACIDITÉ CONCENTRATION MAXIMALE (comprimés de famotidine) est indiqué :
- pour le traitement des affections suivantes, pour lesquelles une réduction soutenue de la sécrétion gastrique est nécessaire, à savoir : indigestion acide, brûlures d’estomac, et irritations ou aigreurs d'estomac;
- pour la prévention des symptômes postprandiaux (indigestion acide, brûlures d’estomac ainsi qu’irritations ou aigreurs d'estomac), y compris les symptômes nocturnes associés au repas du soir, qui pourraient occasionner des troubles du sommeil.
1.1 Enfants
Enfants (<12 ans) :
L'innocuité et l'efficacité chez les enfants n'ont pas été établies. RÉGULATEUR D’ACIDITÉ CONCENTRATION MAXIMALE ne doit pas être administré aux enfants de moins de 12 ans.
1.2 Personnes âgées
Aucun ajustement posologique n'est nécessaire en fonction de l'âge (voir 10.3, Pharmacocinétique).
2 CONTRE-INDICATIONS
- La famotidine est contre-indiquée chez les patients qui présentent une hypersensibilité à ce médicament ou ayant une hypersensibilité au médicament, y compris à tout ingrédient non médicinal ou à tout composant du contenant. Pour une liste complète, voir 6 FORMES DE DOSAGE, DOSAGES, COMPOSITION ET EMBALLAGE.
- On a observé des cas de sensibilité croisée entre les antagonistes des récepteurs H2. Par conséquent, les personnes qui ont des antécédents d’hypersensibilité à d’autres médicaments de cette catégorie de composés doivent s’abstenir de prendre RÉGULATEUR D’ACIDITÉ CONCENTRATION MAXIMALE.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Des antiacides peuvent être administrés en même temps si nécessaire. Il n'est pas approprié d'utiliser ce produit et d'autres antagonistes des récepteurs H2 de façon concomitante.
4.2 Dose recommandée et adaptation de la posologie
Tableau 1. Adultes et enfants âgés de 12 ans ou plus :
RÉGULATEUR D’ACIDITÉ
CONCENTRATION MAXIMALE
(famotidine à 20 mg)
Pour le soulagement des brûlures d'estomac, de l'indigestion acide et des maux d'estomac : Le patient doit prendre un comprimé (20 mg).
Pour prévenir ces symptômes, un comprimé doit être pris 10 à 15 minutes avant de manger des aliments ou de boire des boissons qui provoquent des brûlures d'estomac.
Le comprimé doit être avalé en entier avec un verre d'eau. Le patient ne doit pas prendre plus d'un comprimé à la fois et ne doit pas prendre plus de deux comprimés (40 mg au total) en 24 heures. La thérapie ne doit pas dépasser deux semaines de traitement continu sans consultation
médicale.
Ajustement de la posologie pour les patients souffrant d'insuffisance rénale modérée ou grave : Les patients souffrant d'une maladie rénale grave doivent consulter un médecin avant d'entreprendre un traitement par RÉGULATEUR D’ACIDITÉ CONCENTRATION MAXIMALE. Un ajustement de la posologie peut être nécessaire chez les patients atteints d'insuffisance rénale modérée ou grave (clairance de la créatinine inférieure à 60 mL/min/1,48 m2). Chez les patients présentant une insuffisance rénale modérée (clairance de la créatinine de 30 à 50 mL/min), la demi-vie d'élimination de famotidine est augmentée. Chez les patients souffrant d'insuffisance rénale grave, elle peut dépasser 20 heures et atteindre environ 24 heures chez les patients anuriques. Étant donné que des effets indésirables sur le SNC ont été signalés chez des patients atteints d'insuffisance rénale modérée ou grave, pour éviter une accumulation excessive du médicament chez ces patients, la dose de famotidine peut être réduite de moitié ou l'intervalle entre les doses peut être prolongé jusqu'à 36 à 48 heures, selon la réponse clinique du patient.
Santé Canada n'a pas autorisé d'indication pour l'usage pédiatrique (voir 1.1 Enfants).
5 SURDOSAGE
Il n'y a pas d'expérience à ce jour en matière de surdosage délibéré. Des doses allant jusqu'à 800 mg/jour ont été utilisées chez des patients souffrant d'hypersécrétion pathologique sans effets indésirables graves. En cas de surdosage, le traitement doit être symptomatique et de soutien. Les substances non absorbées doivent être éliminées du tractus gastro-intestinal, le patient doit être surveillé et un traitement de soutien doit être mis en place.
La DL50 orale de la famotidine chez les rats et les souris mâles et femelles est supérieure à 5000 mg/kg.
L'exposition intentionnelle est définie comme une action délibérée chez les patients qui utilisent une substance de manière inappropriée pour des raisons d'autodestruction ou de manipulation, y compris les suicides, les gestes suicidaires et les tentatives de suicide. L'utilisation inappropriée de la famotidine (en monothérapie) ou en association avec d'autres agents pour des tentatives de suicide est très rare. Aucun rapport n'a fait état d'un décès par surdose de famotidine (en monothérapie) ou en association avec d'autres agents. Pour toutes les expositions à un surdosage, la durée des effets cliniques, considérés comme modérés ou majeurs, s'est résorbée en ≤ 3 jours, la grande majorité des expositions à la famotidine en monothérapie s'étant résorbées en ≤ 24 heures.
Selon les données du Toxic Exposure Surveillance System (TESS) de l'American Association of Poison Control Centers (AAPCC), parmi les expositions à la famotidine en monothérapie, le symptôme cardiovasculaire le plus fréquent était la tachycardie (0,3 %). En ce qui concerne les symptômes neurologiques, la proportion de sujets ayant présenté une somnolence/léthargie était de 1,5 % ; des céphalées, 0,6 % ; des vertiges/vertiges, 1,0 % ; et une agitation/irritabilité, 0,5 %. Des douleurs abdominales (1,9 %), des nausées (1,2 %), des vomissements (1,6 %) et des diarrhées (1,0 %) ont été observés en tant qu'effets secondaires gastro-intestinaux. On ne sait pas dans quelle mesure l'utilisation d'un émétique dans les salles d'urgence des hôpitaux a pu contribuer à l'apparition des symptômes de nausées et de vomissements.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 FORMES DE DOSAGE, DOSAGES, COMPOSITION ET EMBALLAGE
Tableau 2. Formes galéniques, dosages, composition et conditionnement
Voie d'administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / | ||||
| composition | ||||
| Orale | Comprimés pelliculés 20 mg | Amidon de maïs prégélatinisé, cellulose microcristalline, dioxyde de titane, eau purifiée, hydroxypropylcellulose, hypromellose, oxyde de fer rouge, oxyde de fer jaune, stéarate de magnésium, et talc. | ||
RÉGULATEUR D’ACIDITÉ CONCENTRATION MAXIMALE (famotidine à 20 mg) : Comprimés pelliculés jaunes, carrés, légèrement arrondis, biconvexes, portant l'inscription « F1 » gravée sur une face et rien sur l'autre face. Disponible en boîtes de 10, 30 et 50 comprimés, présentés en plaquettes alvéolées, et en bouteilles de 30, 80 et 500 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Dans les études cliniques, on n’a pas observé de complications chez les patients souffrant d’autres affections gastro-intestinales (par ex., ulcère duodénal, ulcère gastrique) et, dans l’ensemble, l’état de ces patients ne s’est pas dégradé de façon notable sur le plan clinique. Toutefois, en présence de difficulté à déglutir ou de douleur à la déglutition, de vomissements sévères, de méléna (selles noires), d’étouffement ou de douleurs thoraciques, ou si les malaises abdominaux persistent, les patients doivent consulter un médecin pour déterminer la cause sous-jacente. Le soulagement des symptômes à la suite d’un traitement par RÉGULATEUR D’ACIDITÉ CONCENTRATION MAXIMALE (famotidine) n’écarte pas la possibilité de tumeurs malignes au niveau de l’estomac.
Les patients qui souffrent d'une maladie coexistante grave doivent consulter un médecin avant d’entreprendre un traitement par RÉGULATEUR D’ACIDITÉ CONCENTRATION MAXIMALE.
Les patients qui prennent des anti-inflammatoires non stéroïdiens (AINS) peuvent souffrir de dyspepsie puisqu’il s’agit d’un des effets secondaires propres à cette classe de médicaments; ils doivent donc consulter un médecin ou un pharmacien avant de prendre RÉGULATEUR D’ACIDITÉ CONCENTRATION MAXIMALE.
Les patients âgés de plus de 40 ans qui éprouvent des brûlures d’estomac pour la première fois ou qui ont constaté une perte de poids involontaire doivent consulter un médecin avant de prendre ce produit.
Les patients doivent consulter un médecin avant de prendre ce médicament pendant plus de deux semaines consécutives, si deux traitements de 14 jours sont nécessaires à un intervalle de moins de 6 semaines ou si les brûlures d’estomac sont fréquentes (> 3 fois par semaine) et/ou graves.
Conduite et utilisation de machines
Dans de très rares cas, certains patients ont présenté des effets indésirables tels que des vertiges et de la somnolence lors de la prise de famotidine. Les patients doivent être informés qu'ils doivent éviter de conduire des véhicules, d'utiliser des machines ou d'effectuer des activités nécessitant une vigilance rapide s'ils ressentent ces symptômes.
Appareil digestif
Les patients ayant des antécédents d’ulcère compliqué, ceux qui constatent une perte de poids involontaire en association avec des symptômes de dyspepsie ainsi que les personnes d’âge moyen ou âgées qui souffrent de symptômes dyspeptiques depuis peu ou qui ont observé une modification de leurs symptômes dyspeptiques doivent consulter un médecin avant d’entreprendre un traitement par RÉGULATEUR D’ACIDITÉ CONCENTRATION MAXIMALE.
Fonction rénale
Les patients atteints d’une néphropathie grave doivent consulter un médecin avant d’entreprendre un traitement par RÉGULATEUR D’ACIDITÉ CONCENTRATION MAXIMALE. Il sera peut-être nécessaire d’ajuster la posologie chez les patients atteints d’insuffisance rénale modérée ou grave (clairance de la créatinine inférieure à 60 ml/min/1,48 m2).
Étant donné que des réactions indésirables au niveau du SNC ont été rapportées chez des patients atteints d’insuffisance rénale modérée ou grave, il est recommandé d’espacer les doses ou d’administrer des doses plus faibles chez les patients présentant une insuffisance modérée (clairance de la créatinine située entre 30 et 50 ml/min) ou grave (clairance de la créatinine de < 30 ml/min), car la demi-vie d’élimination de la famotidine est alors plus longue (voir 10.3, Pharmacocinétique, et 4, POSOLOGIE ET ADMINISTRATION, Ajustement posologique chez les patients atteints d’insuffisance rénale modérée ou grave).
7.1 Populations particulières
7.1.1 Femmes enceintes
Des études sur la reproduction ont été réalisées chez des rates et des lapines après l’administration par voie orale de doses de famotidine allant jusqu’à 2000 mg/kg/jour chez les rates et 500 mg/kg/jour chez les lapines (environ 2500 et 625 fois la dose maximale recommandée chez l’humain [80 mg], respectivement) et n’ont démontré aucun effet sur la fertilité, ni d’effet fœtotoxique exercés par la famotidine.
Aucune étude appropriée et bien contrôlée n’a cependant été effectuée chez la femme enceinte. Étant donné que l’innocuité de RÉGULATEUR D’ACIDITÉ CONCENTRATION MAXIMALE n’a pas été établie chez les femmes enceintes, ces dernières devraient s’abstenir de prendre le produit durant la grossesse, à moins d’avis contraire d’un médecin. Ce produit ne doit pas être utilisé pendant la grossesse, sauf si le bénéfice potentiel du traitement pour la mère l'emporte sur les risques possibles pour le développement du fœtus.
7.1.2 Allaitement
La famotidine est excrétée dans le lait maternel humain. Les femmes qui allaitent doivent donc s’abstenir de prendre ce médicament ou doivent cesser d’allaiter.
7.1.3 Enfants
L’innocuité et l’efficacité du médicament chez l’enfant n’ont pas encore été établies. Par conséquent, RÉGULATEUR D’ACIDITÉ CONCENTRATION MAXIMALE ne doit pas être administré aux enfants de moins de 12 ans.
7.1.4 Personnes âgées
L’administration de la famotidine n’exige aucun ajustement posologique lié à l’âge (voir 10.3, Pharmacocinétique). Ce médicament est en grande partie excrété par le rein, et le risque de réactions toxiques est plus élevé chez les patients atteints d’insuffisance rénale. Étant donné que les personnes âgées sont plus susceptibles de présenter une fonction rénale amoindrie, il faut user de prudence dans la sélection de la dose chez ces patients, et il est recommandé de surveiller leur fonction rénale (voir 7, MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale, et 4.2 Dose recommandée et adaptation de la posologie ).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Il a été démontré que la famotidine est généralement bien toléré.
8.2 Effets indésirables observés au cours des essais cliniques
Les essais cliniques sont menés dans des conditions très spécifiques. Les taux d'effets indésirables observés dans les essais cliniques peuvent donc ne pas refléter les taux observés dans la pratique et ne doivent pas être comparés aux taux observés dans les essais cliniques d'un autre médicament. Les informations sur les effets indésirables provenant des essais cliniques peuvent être utiles pour identifier et approximer les taux d'effets indésirables des médicaments dans le monde réel.
Comprimés de famotidine 20 mg: Les effets indésirables suivants ont été signalés chez >=1 % des patients utilisant des comprimés de famotidine 10 mg dans le cadre d'essais cliniques contrôlés (prévention ou traitement) : maux de tête (6,9 %), diarrhée (2,9 %), infection des voies respiratoires supérieures (2,9 %), vomissements (2,4 %), constipation (2,0 %), nausées (2,0 %), pharyngite (2,0 %), syndrome grippal (1,6 %), dorsalgie (1,2 %) et éruption cutanée (1,2 %). Ces effets ont été observés avec une fréquence comparable dans les groupes de traitement et les groupes de contrôle.
8.3 Effets indésirables peu fréquents observés au cours des essais cliniques
D’autres effets ont été rapportés à des taux < 1 % lors d’essais cliniques contrôlés chez les patients qui utilisent des comprimés de famotidine 10 mg. En voici la liste :
Ensemble de l’organisme/région non précisée 1,0 %
Asthénie/fatigue 0,1 %
Douleur abdominale 0,3 %
Douleur thoracique 0,1 %
Les suivants à une fréquence < 0,1 % : fièvre, infection virale, douleur pelvienne.
Appareil cardiovasculaire 0,2 %
Les suivants à une fréquence < 0,1 % : extravasation, contraction auriculaire prématurée, contraction ventriculaire prématurée.
Appareil digestif 1,7 %
Dyspepsie 0,1 %
Les suivants à une fréquence < 0,1 % : œsophagite érosive, œsophagite, gingivite, glossodynie.
Appareil musculosquelettique 0,5 %
Myalgie 0,1 %
Douleur à l’épaule 0,1 %
Les suivants à une fréquence < 0,1 % : douleur au pied, douleur au genou, douleur au cou.
Système nerveux et fonction mentale et psychique : 2,4 %
Anxiété 0,1 %
Étourdissements 0,1 %
Les suivants à une fréquence < 0,1 % : agitation, migraine.
Appareil respiratoire 1,3 %
Sinusite 0,1 %
Les suivants à une fréquence < 0,1 % : bronchite, congestion nasale, toux, sécheresse de la gorge, grippe, affection des sinus, éternuements, respiration sifflante.
Appareil tégumentaire 0,4 %
Les suivants à une fréquence < 0,1 % : œdème de Quincke, infection de la peau, lacération, rougeole.
Organes des sens 0,2 %
Les suivants à une fréquence < 0,1 % : affection des trompes d’Eustache, hémorragie cornéenne, douleur à l’oreille.
Appareil génito-urinaire 0,4 %
Masse au sein 0,1 %
Les suivants à une fréquence < 0,1 % : hypertrophie bénigne de la prostate, dysurie, hématurie, impuissance, troubles menstruels, pollakiurie.
8.4 Résultats de laboratoire anormaux : Hématologie, chimie clinique et autres données quantitatives
Résultats des essais cliniques
On a constaté certains changements dans les valeurs de laboratoire suivant le traitement par famotidine, mais ces modifications sont en général jugées peu significatives. Parmi les valeurs anormales observées au cours des études cliniques, on note une augmentation des taux d’AST, d’ALT et du nombre de globules blancs, ainsi qu’une diminution de l’hémoglobine et de l’hématocrite. Ces modifications étaient rarement significatives sur le plan clinique. Aucun des patients du groupe famotidine n’a dû interrompre son traitement en raison d’anomalies dans les résultats des analyses de laboratoire.
8.5 Effets indésirables observés dans le cadre de la pharmacovigilance
Depuis la commercialisation du médicament d’ordonnance, les effets indésirables suivants ont été signalés : urticaire, valeurs anormales des enzymes hépatiques, ictère cholostatique, asthénie, fatigue, douleur et gêne abdominales, douleur abdominale haute, diarrhée, sécheresse buccale, nausées, vomissements, éruption cutanée, hypersensibilité, anaphylaxie, œdème de Quincke, malaise et somnolence. De très rares cas d’érythrodermie bulleuse avec épidermolyse ont été signalés suivant la prise d’un antagoniste des récepteurs H2. Comme avec d’autres antagonistes des récepteurs histaminiques H2, des cas de bradycardie, de bloc AV et d’autres arythmies ont rarement été signalés chez les patients qui prennent la famotidine.
D’autres effets indésirables ont également été signalés, mais on n’a toutefois pas pu établir un lien de causalité avec famotidine : agitation, confusion, hallucinations, dépression, désorientation, troubles mentaux, insomnie, troubles psychotiques, prurit, alopécie, photosensibilité, syndrome de Stevens Johnson, hypotrichose, neutropénie, anémie, paresthésie, dysgueusie, convulsions, syncope, crises tonicocloniques, rares cas d’impuissance, thrombopénie, pancytopénie, leucopénie, dépression médullaire et agranulocytose.
De rares cas de gynécomastie ont été signalés. Chez la plupart des patients qui ont été suivis, cet effet est disparu à l’arrêt du traitement.
Les effets indésirables identifiés en postcommercialisation à l’emploi de la famotidine sont présentés au Tableau 1 ci-dessous. La fréquence des effets indésirables, estimée à partir des taux de rapports spontanés, est présentée selon la convention suivante :
Très fréquents ≥ 1/10
Fréquents ≥ 1/100 et < 1/10
Peu fréquents ≥ 1/1 000 et < 1/100
Rares ≥ 1/10 000 et < 1/1 000
Très rares < 1/10 000
Fréquence inconnue (ne peut être estimée à partir des données disponibles)
Tableau 3 : Effets indésirables identifiés en postcommercialisation à l’emploi de la famotidine en vente libre, par catégorie de fréquence estimée à partir d’études cliniques
| Classes de systèmes et d’organes | ||
| Effet indésirable – Terme privilégié | Catégorie de fréquence | |
Études cliniques
| Taux de rapports spontanés | ||
| Troubles du système nerveux | ||
| Étourdissements | Peu fréquent* | Très rare |
| Asthénie, fatigue | Peu fréquent* | Très rare |
| Somnolence | Rare* | Très rare |
| Troubles digestifs | ||
| Gêne et douleur abdominales | Peu fréquent* | Très rare |
| Douleur abdominale haute | Inconnue | Très rare |
| Diarrhée | Peu fréquent* | Très rare |
| Sécheresse buccale | Rare* | Très rare |
| Nausées | Peu fréquent* | Très rare |
| Vomissements | Peu fréquent | Très rare |
| Troubles des tissus cutanés et sous-cutanés | ||
| Prurit | Rare* | Très rare |
| Éruption cutanée | Peu fréquent* | Très rare |
| Urticaire | Inconnue | Très rare |
| Troubles du système immunitaire | ||
| Hypersensibilité | Inconnue | Très rare |
| Réactions anaphylactiques | Inconnue | Très rare |
| Œdème de Quincke | Inconnue | Très rare |
| Troubles généraux et anomalies au point d’administration | ||
| Malaise | Inconnue | Très rare |
*pas significativement supérieurs à ceux observés avec le placebo (p < 0,05)
Dans le tableau ci-dessus, la fréquence des effets indésirables présentée sous la première colonne « Catégorie de fréquence » a été établie selon leur incidence observée lors d’études cliniques ou épidémiologiques adéquatement conçues, si l’incidence est disponible ou, si elle ne l’est pas, la fréquence est présentée comme étant « Inconnue ». Sous la seconde colonne « Catégorie de fréquence », la fréquence des mêmes effets indésirables a été estimée selon les taux de rapports spontanés. Le numérateur représente le nombre total d’effets indésirables relatifs à un terme privilégié ou à un concept médical signalés à la compagnie, et le dénominateur représente les données sur l’exposition au médicament, calculées à partir des données de ventes.
9
INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Des études effectuées chez l’homme, chez l’animal et in vitro ont montré que la famotidine n’avait entraîné aucune modification significative de la cinétique des composés métabolisés par les enzymes hépatiques microsomales comme le système cytochrome P450. Les composés expérimentés chez l’homme comprenaient la warfarine, la théophylline, la phénytoïne, le diazépam, l’aminopyrine et l’antipyrine. Le vert d’indocyanine utilisé comme index du débit sanguin hépatique ou de l’extraction hépatique de médicaments, ou des deux à la fois, n’a révélé aucun effet significatif de la famotidine sur ces deux paramètres.
L’utilisation concomitante d’hydroxyde d’aluminium/d’hydroxyde de magnésium aux doses habituellement utilisées n’influence pas la pharmacodynamique ni la biodisponibilité d’ACID CONTROLLER MAXIMUM STRENGTH. La famotidine n’a aucun effet sur l’alcool déshydrogénase gastrique et, par conséquent, sur l’éthanolémie.
9.3 Interactions médicament-comportement
Les interactions avec le comportement n'ont pas été établies.
9.
4 Interactions médicamenteuses
Les patients doivent consulter un médecin avant d’utiliser ce produit en concomitance avec les médicaments suivants :
Suspension orale de posaconazole et itraconazole :
L’emploi concomitant de famotidine et d’agents de suspension orale de posaconazole et d’itraconazole, un antifongique, entraîne une baisse significative des concentrations plasmatiques minimales et maximales de suspension orale de posaconazole et d’itraconazole, pouvant ainsi réduire l’efficacité de cet antifongique.
Carbonate de calcium :
L’effet hypophosphatémiant du carbonate de calcium est atténué lors de la prise concomitante d’antagonistes des récepteurs H2 par les patients sous hémodialyse chronique.
Inhibiteurs de tyrosine kinase (ITK) :
L'administration concomitante de famotidine et d'inhibiteurs de tyrosine kinase (ITK) tels que le dasatinib, l'erlotinib, le géfitinib et le pazopanib peut entraîner une diminution des concentrations plasmatiques des ITK et, par conséquent, une baisse de l'efficacité de ces médicaments. Pour d'autres recommandations spécifiques, veuillez vous référer à l'information sur le produit de chaque médicament TKI.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été démontrée.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec les produits à base de plantes médicinales n’a été démontrée
9.7 Interactions médicament-examens de laboratoire
Aucune interaction avec les analyses de laboratoire n’a été démontrée.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Famotidine est un inhibiteur compétitif des récepteurs histaminiques H2. L’activité pharmacologique de la famotidine la plus importante sur le plan clinique est l’inhibition de la sécrétion du suc gastrique. La famotidine réduit la quantité d’acide et de pepsine dans l’estomac ainsi que le volume de la sécrétion gastrique basale, nocturne et stimulée.
Données in vitro et chez l'animal :
La famotidine est un antagoniste spécifique et compétitif des récepteursH2. Il n'y a pas d'effet in vitro sur les réponses médiées par les récepteurs H1-histaminiques, bêta1-adrénergiques ou cholinergiques. La famotidine n'a pas eu d'effet sur la liaison du radioligand aux sites dopaminergiques, neuroleptiques, sérotoninergiques, adrénergiques, cholinergiques et purinergiques. La famotidine était également inactive dans un essai sur les récepteurs androgéniques.
L'interaction entre la famotidine et les récepteurs H2 dépend des tissus. Dans les poumons de cobaye et les glandes gastriques de lapin, les effets de la famotidine étaient surmontables et facilement réversibles au lavage, ce qui indique une inhibition compétitive classique au niveau des récepteurs H2. Cependant, dans les oreillettes de cobaye, la famotidine a agi comme un antagoniste H2 non compétitif, et la récupération après le lavage de la famotidine a été retardée.
10.2 Pharmacodynamie
Chez des volontaires sains et chez des patients présentant une hyperchlorhydrie, la famotidine a inhibé la sécrétion gastrique basale nocturne et diurne jusqu’à 12 heures durant. De plus, la famotidine inhibe la sécrétion d’acide activée par une multitude de stimuli tels que la pentagastrine et les aliments.
Famotidine 10 mg : Après administration orale, une relation dose-réponse a été clairement démontrée entre 0,5 et 10 mg de famotidine en termes d'augmentation du pH gastrique entre et après les repas. Les doses de famotidine de 2,5 à 10 mg ont produit un effet statistiquement significatif sur le pH gastrique par rapport au placebo. Le début de l'effet des doses de 5 et 10 mg a été observé environ 1,5 heure après la prise, tandis que celui de la dose de 2,5 mg n'a été observé que 2,5 heures après la prise. L'effet maximal, mesuré par la valeur moyenne maximale du pH, est survenu après 3,5 heures. La famotidine a été bien tolérée à ces doses. Les données pharmacodynamiques des études nocturnes montrent que l'activité de la dose de 10 mg se poursuit jusqu'à 12 heures après l'administration.
Les taux de gastrine sérique à jeun et postprandiale peuvent être légèrement élevés pendant les périodes d'effet antisécrétoire du médicament, et un traitement chronique peut entraîner une augmentation de la flore bactérienne gastrique. La famotidine n'affecte pas la vidange gastrique ni la fonction pancréatique exocrine.
Famotidine 20 mg: Après administration orale, une relation dose-réponse a été clairement démontrée entre 10 mg et 20 mg de famotidine en termes d'augmentation du pH gastrique entre et après les repas. Les doses de 10 mg et de 20 mg de famotidine ont produit un effet statistiquement significatif sur le pH gastrique par rapport au placebo. L'effet maximal, mesuré par l'ASC (pH intragastrique/heure), a été observé avec la famotidine à 20 mg. L'ASC moyenne pour 20 mg de famotidine, 10 mg de famotidine et le placebo était respectivement de 2,64, 2,13 et 1,35. L'effet maximal, mesuré par le pourcentage de valeurs de pH intragastrique > 3 (intervalle de 12 heures), a été observé avec la famotidine 20 mg. Les valeurs pour la famotidine 20 mg, la famotidine 10 mg et le placebo étaient respectivement de 32,65 %, 21,37 % et 5,83 %. La famotidine a été bien tolérée à toutes les doses.
Les taux de gastrine sérique à jeun et postprandiale peuvent être légèrement élevés pendant les périodes d'effet antisécrétoire du médicament, et un traitement chronique peut entraîner une augmentation de la flore bactérienne gastrique. Il a été postulé que les ARH2 et les inhibiteurs de la pompe à protons (IPP) pouvaient accroître la sensibilité aux infections pulmonaires en augmentant le pH gastrique. Toutefois, la base de données de surveillance de la sécurité ne confirme pas que cette question est préoccupante lorsque la famotidine 20 mg est utilisée de manière aiguë dans le cadre de la prise en charge des brûlures d'estomac. La famotidine n'affecte pas la vidange gastrique ni la fonction pancréatique exocrine.
Aucun effet pharmacologique systémique de la famotidine impliquant le SNC, les systèmes cardiovasculaire, respiratoire ou endocrinien n'a été découvert à ce jour.
Données animales :
La famotidine inhibe la sécrétion gastrique provoquée par l'histamine et d'autres sécrétagogues. Chez le chien, la DE50 était de 0,03 mg/kg après administration orale ou intraveineuse de famotidine. Une dose orale de 2,1 mg/kg chez le chien a inhibé la sécrétion gastrique pendant au moins 24 heures.
Une dose orale de 3 mg/kg une heure avant l'alimentation a inhibé la réponse acide chez les chiens pendant une période de 4 heures après l'alimentation d'une moyenne de 96 %.
Effets gastro-intestinaux autres qu'antisécrétoires : La famotidine a prévenu les érosions gastriques provoquées chez les rats par la contention par le froid, l'immersion dans l'eau, la ligature du pylore ou des médicaments tels que l'acide acétylsalicylique, l'histamine ou la prednisolone, ainsi que les ulcères duodénaux provoqués par la cystéamine et le mépirizole. Il a également accéléré de manière significative la guérison des lésions gastriques induites par l'acide acétique et des ulcères duodénaux provoqués par le mépirizole.
L'effet antiulcéreux de la famotidine associée aux hydroxydes de magnésium et d'aluminium était supérieur à la somme des effets de ces médicaments utilisés séparément. La famotidine a inhibé les lésions gastriques et les hémorragies résultant de l'ablation du sang et de l'injection d'histamine chez les rats anesthésiés.
Chez les rats normaux, la famotidine n'a pas eu d'effet sur la concentration d'histamine dans la muqueuse gastrique, mais elle a réduit les taux d'AMPc, en particulier en réponse à la stimulation par l'histamine.
Chez les chats anesthésiés, la famotidine n'a eu aucun effet sur l'électropotentiel intragastrique lorsqu'elle a été testée à des doses intragastriques plus de dix fois supérieures à celles requises pour bloquer la sécrétion gastrique de façon maximale.
Effets cardio-rénaux : Les effets cardiorénaux de la famotidine ont été étudiés chez des chiens et des rats. Dix mg/kg de famotidine administrés par voie orale n'ont eu aucun effet sur la tension artérielle de rats spontanément hypertendus. Chez des chiens anesthésiés, l'administration intraveineuse de 1,0 et 4,0 mg/kg de famotidine n'a eu aucun effet sur les paramètres cardiovasculaires relatifs au système nerveux autonome, à la tension artérielle, à la fréquence cardiaque ou à la fonction respiratoire. Chez les chiens conscients, une dose orale de 10 mg/kg n'a pas eu d'effet diurétique.
Effets sur le système nerveux central : Les effets de la famotidine sur le système nerveux central ont été étudiés chez le singe écureuil, la souris et le chat. Chez les singes, la famotidine a eu un effet bidirectionnel sur la pression d'un levier (réaction d'évitement), entraînant une augmentation à la faible dose (1,0 mg/kg p.o.) et une légère diminution à la dose de 9 mg/kg. Chez les souris, après administration intrapéritonéale de 6 à 150 mg/kg, aucun signe comportemental manifeste ni symptôme d'activité du système nerveux central n'a été observé. Chez la souris, la famotidine n'a pas agi comme antagoniste des actions de la TRH, de la neurotensine, de la substance P ou de l'amphétamine sur le SNC.
La famotidine était dépourvue d'activité tranquillisante, anticonvulsivante, anticholinergique, ganglionnaire ou dopaminergique, qu'elle soit majeure ou mineure. Chez les chats, la famotidine n'a pas affecté l'EEG ou la réaction d'éveil, mais a prolongé la durée de la post-décharge de l'hippocampe. Seulement 4 % de la concentration plasmatique du médicament ont été détectés dans le liquide céphalo-rachidien.
10.3 Pharmacocinétique
Absorption
La famotidine est incomplètement absorbée.
La famotidine démontre un profil pharmacocinétique linéaire en ce qui a trait à l’aire sous la courbe (ASC) et au pH gastrique à des doses allant de 5 à 40 mg. À ces mêmes doses, des associations entre les concentrations plasmatiques moyennes de famotidine et l’inhibition moyenne de sécrétions acides induites par un repas ont été établies. Toutefois, « l’aire sous la courbe de concentration du pH gastrique » n’a confirmé aucune association ou corrélation directe avec le soulagement des brûlures d’estomac.
Des études cliniques ont prouvé qu’une dose de 20 mg de famotidine, prise avant un repas, prévient les brûlures d’estomac chez les patients qui présentent des symptômes modérés ou graves. Une dose efficiente se situe entre 10 et 20 mg de famotidine pour prévenir les symptômes liés à l’hyperacidité et soulager efficacement les brûlures d’estomac.
Données animales :
L'absorption de la famotidine a été étudiée chez deux espèces animales. L'absorption était de 28 % chez le rat et de 43 % chez le chien.
Distribution :
La biodisponibilité des doses orales varie entre 40 et 45 %. Les aliments peuvent augmenter légèrement la biodisponibilité de la famotidine; cet effet n’a toutefois aucune répercussion clinique.
Données animales :
La distribution de la famotidine a été étudiée chez deux espèces animales. La demi-vie plasmatique chez le chien était de 2,5 heures et est demeurée inchangée après l’administration de doses répétées, signe que le médicament n’a pas tendance à s’accumuler. Chez le rat, les concentrations de radioactivité les plus fortes après l’administration d’une dose orale de famotidine ont été observées dans le tube digestif, les reins, le foie, les glandes sous-maxillaires, les artères, la membrane épiphysaire, le fascia et l’uvée. L’administration de doses répétées n’a pas modifié le profil de distribution. La famotidine n’a pas traversé efficacement les barrières hémato-encéphalique ou placentaire chez le rat, mais elle était présente dans le lait maternel de cet animal.
Métabolisme :
La famotidine subit un métabolisme de premier passage minime. Après administration orale, les concentrations plasmatiques maximales sont atteintes en 1 à 3 heures. Des valeurs Cmax de 41 ng/ml et 40 ng/ml pour les comprimés pelliculés de 10 mg et les comprimés à croquer de 10 mg, respectivement, ont été trouvées dans une étude de bioéquivalence.
Les taux plasmatiques étaient semblables, que l’on ait administré des doses multiples ou uniques, dans des études où l’on a administré à des patients 20 mg de famotidine 2 f.p.j. (à 8 h et à 17 h) par voie intraveineuse pour un total de 15 doses, la dernière ayant été administrée au matin du 8e jour. De 15 à 20 % de la famotidine est liée aux protéines plasmatiques.
Données in vitro et chez l'animal :
Le seul métabolite de la famotidine présent dans l'urine des rats et des chiens était le dérivé sulfoxyde, présent en faibles quantités.
Effets sur les enzymes microsomales hépatiques métabolisant les médicaments : La famotidine n'a pas modifié le temps de sommeil du pentobarbital ou de l'hexobarbital, ni l'excrétion de l'acide ascorbique, ce qui donne à penser que la famotidine n'induit pas d'enzymes métabolisant les médicaments. La famotidine n'a provoqué aucun des changements induits par la cimétidine sur la pharmacocinétique du diazépam, de la warfarine et du propranolol. La famotidine n'a produit qu'une suppression minime de l'activité de l'aminopyrine et de la N-déméthylase du diazépam in vitro, et a montré peu d'affinité pour les hydroxylases de la testostérone du foie de la souris in vitro.
Élimination
La famotidine a une demi-vie d'élimination de 2,5 à 3,5 heures. La famotidine est éliminée par voie rénale (65-70 %) et métabolique (30-35 %). La clairance rénale est de 250 à 450 ml/min, ce qui indique une certaine excrétion tubulaire.
Vingt-cinq à 30 % d'une dose orale et 65 à 70 % d'une dose intraveineuse sont retrouvés dans l'urine sous forme inchangée. Le seul métabolite identifié chez l'homme est le S-oxyde. Il existe une relation étroite entre les valeurs de la clairance de la créatinine et la demi-vie d'élimination de la famotidine.
De 25 à 30 % d’une dose orale et de 65 à 70 % d’une dose i.v. sont récupérés intactes dans l’urine. Le seul métabolite identifié chez l’humain est le S-oxyde. Il existe une relation étroite entre les valeurs de la clairance de la créatinine et la demi-vie d’élimination de la famotidine.
Données animales :
L'excrétion urinaire et fécale de la radioactivité chez les rats représentait 28 % et 70 %, respectivement, d'une dose orale, contre 83 % et 17 %, respectivement, d'une dose intraveineuse. Environ 2,4 % de la dose administrée aux rats a été excrétée dans la bile. Les chiens ont excrété 45 % d'une dose orale dans l'urine, contre 100 % d'une dose intraveineuse.
Populations et conditions particulières
- Personnes âgées : Chez les patients âgés, il n'y a pas de changements cliniquement significatifs liés à l'âge dans la pharmacocinétique de la famotidine. Cependant, chez les patients âgés dont la fonction rénale est réduite, la clairance du médicament peut être diminuée (voir 7 MISES EN GARDE ET PRÉCAUTIONS - Rénal et 4.2 Ajustement de la posologie chez les patients atteints d'insuffisance rénale modérée ou grave).
- Sexe : Les taux sériques de prolactine n'augmentent pas après l'administration de bolus intraveineux de 20 mg de famotidine et aucun effet antiandrogène n'a été décelé.
Insuffisance rénale : Chez les patients souffrant d'insuffisance rénale grave, c'est-à-dire dont la clairance de la créatinine est inférieure à 30 ml/min, la demi-vie d'élimination de la famotidine peut dépasser 20 heures (voir 4 POSOLOGIE ET ADMINISTRATION).
Comme l'excrétion rénale est la principale voie d'élimination, des concentrations toxiques peuvent survenir chez les personnes souffrant d'insuffisance rénale (voir 4 POSOLOGIE ET ADMINISTRATION).
11 CONSERVATION ET STABILITÉ
Conserver à la température ambiante (15 à 30 °C). Protéger de l’humidité.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : Famotidine
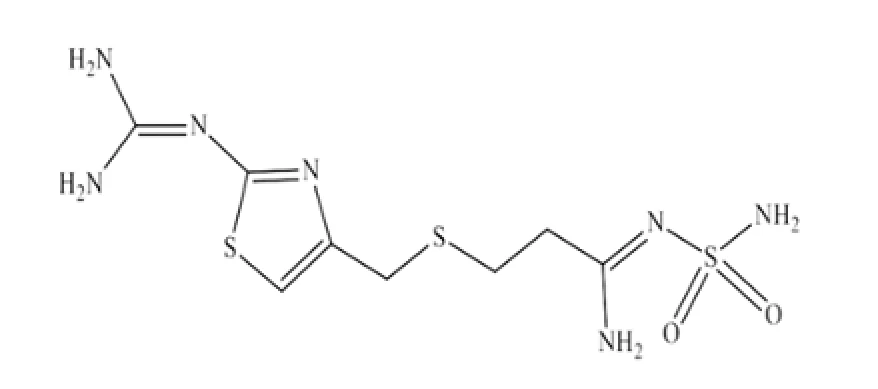
Nom chimique : 3-[[2[(Diaminométhylèneamino)thiazol-4-yl] méthylthio]-N'-sulfamoylpropanimidamide
Formule moléculaire et masse moléculaire : C8H15N7O2S3 / 337,4 g / mol
Formule développée :
Propriétés physicochimiques : La famotidine est une poudre cristalline ou des cristaux blancs à blanc jaunâtre librement soluble dans l'acide acétique glacial et le diméthylformamide, très légèrement soluble dans le méthanol, et presque insoluble dans l’éthanol et l’acétate d’éthyle.
14
ÉTUDES CLINIQUES
14.1 Plan de l’étude et caractéristiques démographiques
Deux études relatives au traitement ont été effectuées. Dans les études P017 et P019, 552 et 500 patients, respectivement, ont pris 20 mg de famotidine, 10 mg de famotidine ou un placebo pour traiter des brûlures d’estomac intermittentes. Dans l’étude P017, la probabilité d’obtenir le soulagement complet d’un épisode de brûlures d’estomac dans l’heure suivant la prise du produit s’élevait à 0,379 pour la famotidine à 20 mg, 0,344 pour la famotidine à 10 mg et 0,235 pour le placebo. Dans l’étude P019, la probabilité d’obtenir le soulagement complet d’un épisode de brûlures d’estomac dans l’heure suivant la prise du produit était de 0,362 pour la famotidine à 20 mg, 0,325 pour la famotidine à 10 mg et 0,217 pour le placebo. Dans ces deux études, les patients sous famotidine à 20 mg avaient une plus grande probabilité d’obtenir un soulagement complet dans l’heure suivant la prise du médicament que les patients sous famotidine à 10 mg.
Trois études de prévention ont été réalisées. Dans l’une d’elles (P117), 1227 patients ont pris une dose de 20 mg ou de 10 mg de famotidine, ou un placebo, 10 minutes avant un repas visant à provoquer des brûlures d’estomac (chili, cola et chocolat). Le pourcentage de patients n’ayant signalé aucune brûlure d’estomac dans les 3 heures suivant le repas était de 37,9 % (185 patients sur 488) pour la famotidine à 20 mg, 30.0 % (147 patients sur 490 patients) pour la famotidine à 10 mg et 18,9 % (47 patients sur 249) pour le placebo.
Dans une deuxième étude (P128) auprès de 1332 patients, menée dans les mêmes conditions, le pourcentage de patients n’ayant signalé aucune brûlure d’estomac dans les 3 heures suivant le repas était de 41,2 % (219 patients sur 531) pour la famotidine à 20 mg, 35,4 % (190 patients sur 537) pour la famotidine à 10 mg et 26,9 % (71 patients sur 264) pour le placebo. Dans ces deux études, la différence entre la réponse aux doses de 20 et de 10 mg de famotidine était statistiquement significative.
Une troisième étude (P114), dont la méthodologie était semblable, mais non identique, a été menée auprès de 794 patients présentant des brûlures d’estomac graves. Le pourcentage de patients n’ayant signalé aucune brûlure d’estomac dans les 3 heures suivant le repas était de 10,7 % (28 patients sur 261) pour la famotidine à 20 mg, 7,7 % (21 patients sur 271) pour la famotidine à 10 mg et 4,2 % (11 patients sur 262 patients) pour le placebo. Dans cette étude, la différence entre la réponse aux doses de 20 et de 10 mg de famotidine n’était pas statistiquement significative. La différence entre la réponse à la dose de 20 mg de famotidine et le placebo était statistiquement significative, alors que la différence entre la réponse à la dose de 10 mg de famotidine et le placebo ne l’était pas.
14.2 Résultats des études
Les résultats de ces études ont fait l’objet d’une analyse sur le plan de la sévérité maximale des brûlures d’estomac au cours des 3 heures suivant un repas (selon le pourcentage de patients n’ayant rapporté aucune brûlure d’estomac ou ayant signalé des brûlures d’estomac légères, modérées ou sévères). Dans l’étude P117, la sévérité maximale des brûlures d’estomac à l’emploi de 20 mg de famotidine était significativement inférieure que sous 10 mg de famotidine et sous placebo. La sévérité moyenne des brûlures d’estomac sous 10 mg de famotidine était également significativement inférieure à celle observée sous placebo. Dans l’étude P128, la sévérité maximale des brûlures d’estomac était significativement inférieure chez les patients recevant la famotidine à 20 et à 10 mg par rapport aux patients sous placebo, mais il n’y avait pas de différence significative entre les 2 groupes sous famotidine. Dans l’étude P114, on a noté une différence significative entre les traitements pour ce qui est de la famotidine à 20 mg et du placebo. En outre, la sévérité maximale des brûlures d’estomac chez les patients sous famotidine à 10 mg ne différait pas significativement de celle chez les patients ayant reçu le placebo ou la famotidine à 20 mg.
14.3 Études comparatives de biodisponibilité
Une étude comparative de biodisponibilité de type croisée, orale, randomisée, à deux traitements, à deux séquences, à deux périodes, à dose unique (1 x 20 mg), de RÉGULATEUR D’ACIDITÉ CONCENTRATION MAXIMALE (Famotidine) comprimés à 20 mg (Pharmascience Inc.) et de PEPCID® AC CONCENTRATION MAXIMALE (Famotidine) comprimés à 20 mg (McNeil Consumer Healthcare, Division of Johnson and Johnson Inc.) a été mené chez 32 sujets adultes asiatiques, de sexe masculin, en bonne santé, à jeun. Les résultats des 30 sujets ayant complété les deux périodes de l'étude sont résumés dans le tableau suivant.
Table 4. TABLEAU RÉSUMÉ DES DONNÉES COMPARATIVES DE BIODISPONIBILITÉ
Famotidine (1 x 20 mg) Moyenne géométrique Moyenne arithmétique (% de CV) | ||||
| Paramètre | Test1 | Référence2 | Rapport de moyenne géométriques (%) | Intervalle de confiance 90% |
ASCT (ng·h/mL) | 600,27 626,14 (28,72) | 611,36 636,49 (28,71) | 98,2 | 91,0 – 106,0 |
ASCI (ng·h/mL) | 606,46 632,24 (28,54) | 617,98 642,84 (28,42) | 98,1 | 91,0 – 105,8 |
Cmax (ng/mL) | 80,68 83,17 (25,17) | 83,65 86,55 (25,88) | 96,5 | 88,9 – 104,6 |
| Tmax3 (h) | 2,17 (1,00 – 4,50) | 2,45 (1,00 – 5,00) | ||
| T½4 (h) | 5,38 (20,80) | 5,61 (27,68) | ||
1 RÉGULATEUR D’ACIDITÉ CONCENTRATION MAXIMALE (Famotidine) Comprimés, 20 mg (Pharmascience Inc.) 2 PEPCID® AC CONCENTRATION MAXIMALE (Famotidine) Comprimés, 20 mg (McNeil Consumer Healthcare, Division of Johnson and Johnson Inc.), acheté au Canada. 3 Exprimé sous forme de moyenne (tranche) seulement 4 Exprimé sous forme de moyenne arithmétique (% de CV) seulement
15 MICROBIOLOGIE
Aucune information microbiologique n'est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Table 5. Toxicité aiguë :
| Espèce | Sexe | Voie d’administration | DL50 (mg/kg) | ||||||||
| Souris | M F | Orale* Orale * | 4684 3233 | ||||||||
| Souris | M F | i.v. (4 %) i.v. (4 %) | 254 358 | ||||||||
| Rat | M F | Orale* Orale* | 4907 4049 | ||||||||
| Rat | M F | i.p. i.p. | 987 814 | ||||||||
* En solution (eau désionisée acide entre 50 et 55 °C).
i.v. = intraveineux ; i.p. = intrapéritonéal ; Orale = oral
Toxicité subaiguë et chronique :
La famotidine a été bien tolérée par le rat et le chien au cours d’études sur la toxicité subaiguë comportant l’administration orale de 2 g/kg, deux fois par jour, ainsi que pendant un traitement d’un an avec des doses pouvant aller jusqu’à 1000 ou 2000 mg/kg/jour. Chez les rats traités avec des posologies de 200 mg/kg/jour ou plus, on a constaté, comparativement aux témoins, une hausse de l’incidence des granulations cytoplasmiques éosinophiles dans les cellules gastriques principales. On considère qu’il s’agit là d’un effet secondaire dû à l’activité pharmacologique excessive de la famotidine à ces posologies extrêmement élevées; c’est pourquoi on ne lui accorde aucune signification sur le plan de la toxicité. Ce changement gastrique chez le rat n’a pas évolué vers l’hyperplasie ou la néoplasie au cours d’une étude de 106 semaines destinée à évaluer le pouvoir carcinogène de la famotidine. De même, on n’a observé aucun signe de pouvoir néoplasique chez la souris lors de l’administration de cette substance pendant 92 semaines. D’après les résultats d’études menées avec des composés semblables sur le plan pharmacologique, ce changement était entièrement réversible.
La famotidine administrée par voie intraveineuse a été bien tolérée chez le rat traité pendant 13 semaines avec des posologies allant jusqu’à 20 mg/kg/jour ainsi que, à l’exception de vomissements occasionnels, chez le chien ayant reçu jusqu’à 10 mg/kg/jour pendant 5 à 26 semaines.
Cancérogénicité : Une étude de cancérogénicité orale de 92 semaines a été menée sur des souris à des doses de 20, 200 et 2000 mg/kg/jour. Aucune preuve d'un potentiel cancérogène n'a été observée. Une étude de 106 semaines sur la cancérogénicité orale chez des rats recevant des doses de 20, 200 et 2000 mg/kg/jour n'a pas révélé de potentiel cancérogène pour la famotidine.
Génotoxicité : La famotidine a fait l'objet d'un test de mutation inverse (test d'Ames) sur Salmonella typhimurium et Escherichia coli avec et sans activation métabolique. Aucun potentiel mutagène n'a été observé. Ces mêmes études ont été réalisées avec le mélange réactionnel famotidine/nitrite de sodium et les dérivés C-nitrosés de la famotidine et se sont également révélées négatives. La famotidine et les dérivés C-nitrosés de la famotidine ont été testés dans le cadre du rec-assay en utilisant Bacillus subtilis H17 et M45 et les tests se sont révélés négatifs en ce qui concerne la capacité des composés à endommager l'ADN. Des études in vivo sur des souris, un test du micronoyau et un test d'aberration chromosomique, n'ont pas mis en évidence d'effet mutagène.
Toxicologie de la reproduction et du développement : La fertilité et le pouvoir de reproduction n’ont pas été perturbés au cours d’études où l’on a administré à des rats des doses orales s’élevant jusqu’à 2000 mg/kg/jour ou des doses intraveineuses allant jusqu’à 200 mg/kg/jour (approximativement 2500 et 250 fois la dose maximale recommandée chez l’humain, respectivement).
Les mêmes posologies administrées à des rates gravides, du 7e au 17e jour de la gestation, n’ont révélé aucun signe de létalité fœtale ou de tératogénicité.
De même, l’administration orale de la famotidine à des lapines gravides, du 6e au 18e jour de la gestation, à des posologies s’élevant jusqu’à 500 mg/kg/jour, n’a donné lieu à aucune manifestation de létalité fœtale ou de tératogénicité.
Toxicologie particulière : On a étudié les effets de la famotidine sur la glande thyroïde chez le rat après administration orale de doses s’élevant jusqu’à 2000 mg/kg/jour pendant cinq semaines. On n’a décelé aucun signe de perturbation de la concentration sérique en hormones thyroïdiennes, du poids de la thyroïde ou de son apparence microscopique qui puisse être relié à l’administration de la famotidine.
Au cours d’études d’immunogénicité menées chez la souris, une injection intrapéritonéale unique de famotidine, soit seule (jusqu’à 2 mg/8 ml/kg), soit en association avec de la sérumalbumine de souris ou avec de l’ovalbumine, n’a exercé aucun effet sur la production d’anticorps de la classe des IgE dans le sérum. On a utilisé les sérums pour mesurer l’anaphylaxie cutanée passive chez des rats à qui l’on a ensuite administré des solutions d’antigènes semblables à celles que l’on avait employées pour la dose initiale chez la souris. De même, aucune réaction anaphylactique n’a été mise en évidence chez le cobaye à qui l’on a administré de la famotidine par voie intraveineuse après des doses initiales allant jusqu’à 10 mg/ml (trois fois, par voie sous-cutanée, à intervalles de six jours).
17 MONOGRAPHIES DE RÉFÉRENCE
| |
| 20 mg, numéro de contrôle 302553, Monographie de produit, Kenvue Canada Inc. | |
| (2025-11-28) |