


Monographie de produit - Axid
1 INDICATIONS
AXID (capsules de nizatidine) est indiqué pour :
- traiter les affections qui exigent une réduction contrôlée de la sécrétion d’acide gastrique, notamment pour la guérison des ulcères et/ou le soulagement des douleurs : ulcère duodénal aigu, ulcère gastrique bénin aigu, reflux gastroœsophagien et prévention des ulcères duodénaux.
1.1 Enfants
Enfants (âgés de moins de 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Personnes âgées
Personnes âgées (plus de 65 ans) : Aucune donnée issue des études cliniques et de l’expérience ne donne à penser que l’utilisation d’AXID chez des personnes âgées pourrait être associée à des différences en matière d’innocuité ou d’efficacité.
L’âge seul ne constitue pas un facteur important pour déterminer l’élimination de la nizatidine. Cependant, les patients âgés peuvent présenter une fonction rénale réduite (voir 4 POSOLOGIE ET ADMINISTRATION, 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.4 Personnes âgées, et 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique, Élimination).
2 CONTRE-INDICATIONS
- AXID est contre-indiqué chez les patients qui présentent une hypersensibilité au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
- AXID est contre-indiqué chez les patients ayant des antécédents de réaction d’hypersensibilité à d’autres antagonistes des récepteurs H2 (une sensibilité croisée a été observée dans cette classe de composés).
4 POSOLOGIE ET ADMINISTRATION
4.2 Dose recommandée et modification posologique
Ulcère duodénal et gastrique : Une capsule de 300 mg ou deux capsules de 150 mg une fois par jour au coucher, ou encore, une capsule de 150 mg deux fois par jour. La plupart des ulcères duodénaux guérissent en 4 semaines; toutefois, s’il n’y a pas de guérison ou que la guérison n’est pas confirmée, le traitement devra être suivi durant 8 semaines.
Traitement d’entretien de l’ulcère duodénal : Une capsule de 150 mg une fois par jour au coucher, pour une période de 6 à 12 mois selon la gravité de l’ulcère.
Reflux gastroœsophagien : Une capsule de 150 mg deux fois par jour pour le traitement des érosions, des ulcérations et des brûlures gastriques associées.
Des antiacides peuvent être donnés de façon concomitante si nécessaire.
Modification posologique en cas d’insuffisance rénale
| Fonction rénale | Clairance de la créatinine (mL/min) | Posologie | |
| Traitement ponctuel | Traitement d’entretien | ||
| Aucune insuffisance rénale | > 50 | 300 mg/jour | 150 mg/jour |
| Insuffisance modérée | 20-50 | 150 mg/jour | 150 mg/tous les 2 jours |
| Insuffisance sévère | < 20 | 150 mg/tous les 2 jours | 150 mg/tous les 3 jours |
4.4 Administration
Prenez ce médicament avec un grand verre d’eau.
4.5 Dose oubliée
Si vous oubliez une dose, prenez-la dès que vous vous apercevez de votre oubli. S’il est presque temps de prendre la dose suivante, ne prenez pas la dose oubliée et prenez la dose suivante à l’heure prévue. Ne prenez pas de dose supplémentaire pour compenser la dose oubliée.
5 SURDOSAGE
L’expérience médicale est peu étendue en matière de surdosage délibéré de nizatidine chez les humains. Les animaux de laboratoire ayant reçu des doses élevées de nizatidine ont montré des effets de type cholinergique, notamment un larmoiement, une hypersalivation, des vomissements, un myosis et de la diarrhée. En cas de surdosage, le recours au charbon activé, au vomissement provoqué ou au lavage d’estomac ainsi que le contrôle clinique et le traitement de soutien doivent être considérés. En raison du volume de distribution élevé, la dialyse rénale n’accroît pas de manière significative la clairance de la nizatidine.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 – Formes posologiques, concentrations, composition et emballage
| Voie | Forme posologique/ | Ingrédients non médicinaux | ||||
| d’administration | concentration/composition | |||||
| Orale | Capsules de 150 mg | Amidon de maïs, amidon prégélifié, silice liquide et stéarate de magnésium. De plus, l’enveloppe des capsules imprimées est faite d’alcool benzylique, de calcium édétate de sodium, de carboxyméthylcellulose de sodium, de dioxyde de titane, de gélatine, de gomme-laque, d’hydroxyde de potassium, de laurylsulfate de sodium, d’oxyde de fer jaune, d’oxyde de fer noir, de parahydroxybenzoate de butyle, de parahydroxybenzoate de méthyle, de parahydroxybenzoate de propyle et de propionate de sodium. | ||||
| Orale | Capsules de 300 mg | Amidon de maïs, amidon prégélifié, carboxyméthylcellulose de sodium, povidone, silice liquide et talc. De plus, l’enveloppe des capsules imprimées est faite d’alcool benzylique, de calcium édétate de sodium, de dioxyde de titane, de gélatine, de gomme-laque, d’hydroxyde de potassium, de laurylsulfate de sodium, d’oxyde de fer jaune, d’oxyde de fer noir, d’oxyde de fer rouge, de parahydroxybenzoate de butyle, de parahydroxybenzoate de méthyle, de parahydroxybenzoate de propyle et de propionate de sodium. | ||||
Capsules de 150 mg : Capsules de gélatine dures no 2 composées d’un capuchon opaque jaune et d’une enveloppe jaune plus clair. Les capsules sont imprimées à l’encre noire, le capuchon porte l’inscription « ab » et l’enveloppe porte l’inscription « N 150 ». Les capsules sont remplies de poudre jaune clair et renferment 150 mg de nizatidine. Elles sont offertes en flacons de polyéthylène haute densité (PEHD) naturel de 100 capsules.
Capsules de 300 mg : Capsules de gélatine dures no 1 composées d’un capuchon brun opaque et d’une enveloppe jaune opaque. Les capsules sont imprimées à l’encre noire, une moitié de la capsule porte l’inscription « AXID » au-dessus de « 300 mg » et l’autre moitié, « AXID » au-dessus de « 3145 ». Les capsules sont remplies de poudre jaune clair et renferment 300 mg de nizatidine. Elles sont offertes en flacons de polyéthylène haute densité (PEHD) naturel de 100 capsules.
7 MISES EN GARDE ET PRÉCAUTIONS
Endocrinien/métabolisme
L’utilisation prolongée d’antagonistes des récepteurs H2 peut nuire à l’absorption de la vitamine B12 liée aux protéines et peut contribuer au développement d’une carence en cyanocobalamine (vitamine B12).
Gastro-intestinal
Lorsqu’un ulcère gastrique est soupçonné, la possibilité de malignité doit être exclue avant d’instaurer le traitement avec AXID.
Hépatique/biliaire/pancréatique
La nizatidine est partiellement métabolisée par le foie; toutefois chez les patients souffrant d’une dysfonction hépatique légère ou modérée, le processus d’élimination de la nizatidine est semblable à celui observé chez les sujets dont la fonction hépatique est normale.
Rénal
Étant donné que la nizatidine est excrétée par les reins, la posologie devrait être ajustée chez les patients présentant une insuffisance rénale modérée ou sévère (voir 4 POSOLOGIE ET ADMINISTRATION, et 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique, Élimination).
Surveillance et tests de laboratoire
Lors d’un traitement avec la nizatidine, il est possible que des résultats faussement positifs se produisent lors la détermination de l’urobilinogène avec les bandelettes Multistix®.
7.1 Populations particulières
7.1.1 Femmes enceintes
L’innocuité de nizatidine durant la grossesse n’a pas été établie. Des études sur la reproduction chez les rats et les lapins recevant des doses allant jusqu’à 300 fois la dose administrée chez l’humain n’ont révélé aucune preuve d’altération de la fertilité ou de tératogénicité. Si l’administration d’AXID est jugée nécessaire, les avantages potentiels et les risques possibles auxquels s’exposent la patiente et le fœtus doivent être pris en compte.
7.1.2 Allaitement
La nizatidine est sécrétée dans le lait maternel humain proportionnellement aux concentrations plasmatiques maternelles (< 0,1 %); par conséquent, AXID ne devrait être utilisé par des femmes qui allaitent que si les bienfaits du traitement pour la mère l’emportent sur les risques possibles encourus par le nourrisson. Il faut donc faire preuve de prudence lorsqu’AXID est administré à des mères qui allaitent.
7.1.3 Enfants
Enfants (âgés de moins de 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Personnes âgées (plus de 65 ans) : Les taux de guérison des ulcères observés chez les patients âgés sont comparables à ceux des groupes de patients plus jeunes. Les taux d’incidence des événements indésirables et les résultats anormaux aux tests de laboratoire sont aussi similaires à ceux des autres groupes d’âge. L’âge seul ne constitue pas un facteur important pour déterminer l’élimination de la nizatidine. Cependant, les patients âgés peuvent présenter une fonction rénale réduite (voir 4 POSOLOGIE ET ADMINISTRATION, et 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique, Élimination).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables les plus fréquemment signalés par des patients prenant de la nizatidine dans le cadre des essais cliniques ont été les suivants : transpiration, urticaire et somnolence.
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Les essais cliniques contrôlés et menés à l’échelle mondiale sur la nizatidine ont inclus plus de 6 000 patients qui ont reçu la nizatidine dans le cadre d’études de durées variées. Les essais contrôlés avec placebo menés aux États-Unis et au Canada ont inclus plus de 2 600 patients ayant reçu la nizatidine et plus de 1 700 patients ayant reçu le placebo. Parmi les effets indésirables observés dans ces essais contrôlés par placebo, on retrouve l’anémie (0,2 % vs 0 %) et l’urticaire (0,5 % vs 0,1 %). Ces effets étaient significativement plus courants chez les patients sous nizatidine.
Le Tableau 2 énumère les effets indésirables survenus à une fréquence d’au moins 1 % chez les patients recevant la nizatidine qui ont participé aux essais contrôlés par placebo menés aux États-Unis et au Canada.
Tableau 2 – Fréquence des effets indésirables survenus en cours de traitement dans le cadre des essais cliniques contrôlés par placebo menés aux États-Unis et au Canada
Effets indésirables par classes de systèmes d’organes* | Nizatidine | Placebo | ||||
| n = 2 694 | n = 1 729 | |||||
| (%) | (%) | |||||
| Organisme entier | ||||||
| Céphalées | 16,6 | 15,6 | ||||
| Douleur abdominale | 7,5 | 12,5 | ||||
| Douleur | 4,2 | 3,8 | ||||
| Asthénie | 3,1 | 2,9 | ||||
| Dorsalgie | 2,4 | 2,6 | ||||
| Douleur thoracique | 2,3 | 2,1 | ||||
| Infection | 1,7 | 1,1 | ||||
| Fièvre | 1,6 | 2,3 | ||||
| Intervention chirurgicale | 1,4 | 1,5 | ||||
| Blessure, accident | 1,2 | 0,9 | ||||
| Système gastro-intestinal | ||||||
| Diarrhée | 7,2 | 6,9 | ||||
| Nausées | 5,4 | 7,4 | ||||
| Flatulences | 4,9 | 5,4 | ||||
| Vomissements | 3,6 | 5,6 | ||||
| Dyspepsie | 3,6 | 4,4 | ||||
| Constipation | 2,5 | 3,8 | ||||
| Sécheresse buccale | 1,4 | 1,3 | ||||
| Nausées et vomissements | 1,2 | 1,9 | ||||
| Anorexie | 1,2 | 1,6 | ||||
| Troubles gastro-intestinaux | 1,1 | 1,2 | ||||
| Troubles dentaires | 1,0 | 0,8 | ||||
| Appareil locomoteur | ||||||
| Myalgie | 1,7 | 1,5 | ||||
| Système nerveux | ||||||
| Étourdissements | 4,6 | 3,8 | ||||
| Insomnie | 2,7 | 3,4 | ||||
| Rêves anormaux | 1,9 | 1,9 | ||||
| Somnolence | 1,9 | 1,6 | ||||
| Anxiété | 1,6 | 1,4 | ||||
| Nervosité | 1,1 | 0,8 | ||||
| Appareil respiratoire | ||||||
| Rhinite | 9,8 | 9,6 | ||||
| Pharyngite | 3,3 | 3,1 | ||||
Effets indésirables par classes de systèmes d’organes* | Nizatidine | Placebo | ||||
| n = 2 694 | n = 1 729 | |||||
| (%) | (%) | |||||
| Sinusite | 2,4 | 2,1 | ||||
| Toux, allant en s’intensifiant | 2,0 | 2,0 | ||||
| Peau et annexes cutanées | ||||||
| Éruption cutanée | 1,9 | 2,1 | ||||
| Prurit | 1,7 | 1,3 | ||||
| Organes sensoriels | ||||||
| Amblyopie | 1,0 | 0,9 | ||||
* Incluant les effets signalés par au moins 1 % des patients ayant reçu la nizatidine.
8.3 Effets indésirables peu courants observés au cours des essais cliniques
D’autres effets indésirables moins fréquents ont également été rapportés, mais sans qu’il soit possible de déterminer s’ils étaient directement liés à la prise de nizatidine.
Organisme entier : Des réactions évoquant la maladie sérique se sont rarement produites au cours du traitement avec la nizatidine.
Cardiovasculaire : Dans le cadre d’études de pharmacologie clinique, de courts épisodes de tachycardie ventriculaire asymptomatique se sont produits chez deux patients traités avec la nizatidine et chez trois sujets non traités.
Endocrinien : Les études de pharmacologie clinique et les essais cliniques contrôlés n’ont montré aucun cas d’activité anti-androgène provoquée par la nizatidine. L’impuissance et une libido diminuée ont été signalées, à fréquence égale, chez les patients traités par la nizatidine et ceux recevant le placebo. De rares cas de gynécomastie ont été observés.
Hématologique : L’anémie a été signalée significativement plus souvent sur le plan statistique par les patients recevant la nizatidine que par les patients recevant le placebo. Une thrombocytopénie fatale a été observée chez un patient traité par la nizatidine et un autre antagoniste des récepteurs H2. À des occasions antérieures, ce patient avait présenté une thrombocytopénie durant la prise d’autres médicaments. De rares cas de purpura thrombocytopénique ont été signalés.
Hépatique : Des lésions hépatocellulaires, possiblement ou probablement liées à la nizatidine, caractérisées par une élévation des taux d’enzymes hépatiques (SGOT [ASAT], SGPT [ALAT] ou phosphatase alcaline), ont été décelées chez certains patients. Une élévation importante des taux d’enzymes SGOT, SGPT (supérieure à 500 UI/L) a été observée dans certains cas, et un seul patient affichait un taux d’enzyme SGPT supérieur à 2 000 UI/L. Cependant, dans l’ensemble, la fréquence des élévations des taux d’enzymes hépatiques à des valeurs trois fois supérieures à la limite supérieure de la normale n’était pas significativement différente de celle observée dans le groupe placebo. Toutes ces anomalies étaient réversibles après l’arrêt du traitement avec la nizatidine. Depuis la commercialisation de la nizatidine, des cas d’hépatite et de jaunisse ont été signalés. De rares cas d’atteintes hépatocellulaires, purement cholostatiques ou mixtes, et de lésions hépatiques cholestatiques avec jaunisse ont également été rapportés et étaient réversibles après l’arrêt du traitement avec la nizatidine.
Hypersensibilité : Tout comme pour les autres antagonistes des récepteurs H2, de rares cas d’anaphylaxie suivant l’administration de la nizatidine ont été signalés. De rares épisodes de réactions d’hypersensibilité (p. ex., un bronchospasme, un œdème laryngé, une éruption cutanée et une éosinophilie) ont été signalés. Étant donné que la sensibilité croisée fut observée dans cette classe de composés, les antagonistes des récepteurs H2 ne doivent pas être administrés aux personnes présentant des antécédents d’hypersensibilité à ces agents.
Système nerveux central : Des cas rares de confusion mentale réversible ont été signalés.
Téguments : La sudation et l’urticaire ont été signalées à une fréquence beaucoup plus élevée chez les patients traités par la nizatidine que chez les patients recevant le placebo. Des cas d’éruption cutanée et de dermatite exfoliatrice ont aussi été signalés. Des cas de vascularite ont été rarement signalés avec l’utilisation de la nizatidine.
Urogénital : Des cas d’impuissance ont été rapportés.
Autres : Des cas d’hyperuricémie non associée à la goutte ou à la néphrolithiase ont été signalés. Des cas d’éosinophilie, de fièvre et de nausées associées à l’administration de la nizatidine ont été signalés.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Aucune interaction n’a été observée entre la nizatidine et :
- la théophylline
- le chlordiazépoxide
- le lorazépam
- la lidocaïne
- la phénytoïne
- la warfarine
- l’aminophylline
- le diazépam
- le métoprolol
La nizatidine n’inhibe pas le système enzymatique métabolisant les médicaments liés aux cytochromes P-450; par conséquent, il est peu probable qu’une interaction avec d’autres médicaments, qui serait causée par l’inhibition du métabolisme hépatique, ne se produise.
L’administration concomitante de nizatidine et de doses élevées d’aspirine pourrait être associée à des interactions médicamenteuses.
9.4 Interactions médicament-médicament
Chez les patients recevant quotidiennement des doses très élevées (3 900 mg) d’acide acétylsalicylique (AAS), une augmentation des concentrations sériques de salicylates a été observée lors de l’administration concomitante de nizatidine à raison de 150 mg deux fois par jour.
Aucune interaction avec d’autres médicaments n’a été établie.
9.5 Interactions médicament-aliment
L’absorption de la nizatidine n’est pas compromise par l’heure à laquelle les aliments sont ingérés (voir 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique, Absorption).
Aucune interaction avec certains types d’aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Au cours d’un traitement avec la nizatidine, il est possible que des résultats faussement positifs se produisent lors la détermination de l’urobilinogène avec les bandelettes Multistix®.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La nizatidine est un inhibiteur compétitif et réversible des récepteurs H2 de l’histamine des cellules sécrétant l’acide gastrique. La nizatidine n’est pas un agent anticholinergique. Elle inhibe tant la sécrétion d’acide gastrique nocturne que la sécrétion d’acide gastrique stimulée par les aliments, la caféine, le bétazole et la pentagastrine. La réduction du volume de pepsine est proportionnelle à la réduction du volume sécrétoire gastrique. La nizatidine a peu ou pas d’effet sur la concentration sérique basale de gastrine ou l’hypergastrinémie induite par les aliments.
Chez les animaux, la nizatidine est un antagoniste compétitif, sélectif et réversible des récepteurs H2 de l’histamine de l’utérus de la rate et des cellules bordantes de la muqueuse de l’estomac du chien. Chez le chien conscient pourvu d’une poche gastrique de type Heidenhain, la nizatidine administrée par voie orale ou intraveineuse antagonise la sécrétion d’acide gastrique induite par l’histamine, la gastrine et la méthacholine. À cet égard, l’activité de la nizatidine s’est révélée 5 à 10 fois plus élevée que celle de la cimétidine.
10.2 Pharmacodynamie
La suppression de l’acide gastrique est en rapport direct avec les doses de nizatidine variant de 75 mg à 350 mg. Des doses orales de 100 mg ou de 1,3 mg/kg ont supprimé la sécrétion d’acide gastrique chez des volontaires nourris de manière fictive durant 3 heures après l’administration de la dose. La durée de la suppression d’acide est directement liée à la dose de nizatidine administrée. Une dose de 300 mg de nizatidine a supprimé presque toute la sécrétion d’acide en début de journée, et la suppression a duré environ 10 heures. La sécrétion d’acide gastrique nocturne a été supprimée pendant une période de 10 à 12 heures après l’administration d’une dose de 300 mg de nizatidine.
La nizatidine a été bien absorbée par tous les segments de l’intestin grêle du chien; le rapport entre la DE50 mesurée par voie orale (P.O.) et la DE50 mesurée par voie intraveineuse (I.V.), pour l’inhibition d’une réaction maximale à l’histamine, était de 2,2. Des doses molaires identiques de nizatidine administrées par voie intraveineuse, par voie intramusculaire ou sous-cutanée ont montré un effet maximal égal contre la sécrétion d’acide gastrique induite par l’histamine. Chez le chien, la nizatidine s’est montrée plus active que la cimétidine et, comparativement à cette dernière, elle a exercé des effets sur la sécrétion gastrique induite par les aliments durant une plus longue période.
À des doses de cimétidine et de nizatidine équipotentes, tant l’affinité de liaison de la nizatidine pour les récepteurs H2 de l’histamine de la muqueuse gastrique du ouaouaron que la durée de l’inhibition de la sécrétion d’acide stimulée par l’histamine étaient significativement supérieures à celles de la cimétidine.
Les corrélations entre, d’une part, l’inhibition maximale de sécrétion d’acide induite par l’histamine et le log de la dose de nizatidine (R = 0,93) et, d’autre part, la concentration plasmatique maximale et le log de la dose de nizatidine (R = 0,88), étaient très significatives.
Les chiens qui ont reçu par voie orale des doses de nizatidine de 5 µmol/kg deux fois par jour n’ont pas développé de tolérance aux effets antisécrétoires durant une étude de 15 jours.
Le métabolite N-déméthylé de la nizatidine présentait 61 % de l’activité de la nizatidine lors d’une réaction gastrique maximale à l’histamine. Le dérivé de sulfoxyde de la nizatidine s’est révélé inactif.
Sur une base molaire, l’effet cytoprotecteur de la nizatidine sur les lésions gastriques provoquées par la ligature pylorique et l’aminoguanidine ou l’acide chlorhydrique (HCl) et l’AAS, était au moins 5 fois supérieur à celui de la cimétidine.
La nizatidine ne stimule pas les récepteurs dans les préparations isolées de muscles lisses et cardiaques du cochon d’Inde et du rat. Chez des chiens anesthésiés ayant reçu la nizatidine par voie intraveineuse, la fréquence et le débit cardiaques ont affiché une légère baisse, tandis que le volume d’éjection systolique était légèrement à la hausse. D’autres paramètres cardiovasculaires et respiratoires n’ont pas été altérés. La nizatidine administrée par voie orale à des rats n’a aucun effet sur la fonction rénale selon les changements estimés quant à l’excrétion d’urine, des électrolytes et de la créatinine. La nizatidine administrée par voie orale ou intrapéritonéale n’a eu aucun effet sur les convulsions des extenseurs provoquées par le pentylènetétrazole ou un choc électrique, les contorsions causées par l’acide acétique ou la durée du sommeil induit par l’hexobarbital chez les souris.
La nizatidine n’a aucune affinité de liaison concurrentielle pour les récepteurs des androgènes à forte affinité et à faible capacité. La nizatidine, telle que testée chez les rats, ne possède aucune activité antiandrogénique, et n’a pas d’effet sur les concentrations plasmatiques d’androgènes ni d’effet significatif sur la libération de la prolactine.
10.3 Pharmacocinétique
Absorption
La nizatidine est rapidement absorbée après une administration par voie orale. Les concentrations plasmatiques maximales sont atteintes entre 0,5 et 3 heures après l’administration de la dose. L’absorption du médicament n’est pas compromise par les aliments ou la propanthéline. La biodisponibilité orale absolue de la nizatidine est de 70,9 % ± 6,4. La nizatidine se lie aux protéines plasmatiques, principalement à la α-1-glycoprotéine, à un taux d’environ 35 %. Cette liaison n’est pas influencée par d’autres médicaments comme la warfarine, le diazépam, l’acétaminophène, le propranolol ou le phénobarbital.
Les antiacides constitués d’hydroxydes d’aluminium et de magnésium et contenant de la siméthicone réduisent l’absorption de la nizatidine d’environ 10 %. La prise d’aliments permet d’augmenter l’aire sous la courbe (ASC) et la concentration maximale (Cmax) d’environ 10 %.
Un traitement d’une durée maximale de 2 semaines par la nizatidine, à une dose quotidienne de 600 mg, n’a pas eu d’effets sur les concentrations sériques des gonadotrophines, de la prolactine, de l’hormone de croissance, de l’hormone antidiurétique, du cortisol, de la triiodothyronine, de la thyroxine, de la testostérone, de la 5-α-dihydro-testostérone, de l’androstènedione ou de l’estradiol.
Des études de pharmacocinétique effectuées chez l’animal, au moyen d’un médicament marqué au carbone 14, ont montré que la nizatidine était rapidement absorbée par le tractus gastro-intestinal des rats et des chiens à jeun. Les concentrations plasmatiques maximales de nizatidine ont été atteintes dans les 30 minutes suivant l’administration par voie orale de 10 mg/kg chez les rats et de 5 mg/kg chez les chiens. Les demi-vies plasmatiques apparentes de la nizatidine chez ces espèces étaient respectivement de 1,1 heure et de 1,5 heure, tandis que celles du carbone 14 (14C) total, qui représentent la nizatidine non altérée et les métabolites, étaient respectivement de 3,4 heures et de 2,8 heures. Chez le rat, la nourriture a gêné l’absorption de la nizatidine. La demi-vie de la nizatidine chez l’animal nourri était de 2,6 heures. La biodisponibilité absolue de la nizatidine chez le chien, pour une dose de 5 mg/kg, était de 82 %.
Distribution
Les concentrations de 14C chez les rats mâles après l’administration par voie orale d’une dose unique de 10 mg/kg de 14C-nizatidine, dans tous les tissus sauf le foie et les reins (organes participant directement au métabolisme et à l’élimination du produit), étaient comparables à celles constatées dans le plasma. La demi-vie du 14C dans la plupart des tissus n’était pas significativement différente de celle atteinte dans le plasma.
Métabolisme
La nizatidine n’a aucun effet significatif sur le poids du foie ou la quantité de cytochrome P-450 chez les rats. La nizatidine inhibe faiblement la N-déméthylation de l’éthylmorphine par les microsomes hépatiques au moyen d’une cinétique à inhibition non compétitive. La cimétidine est un puissant inhibiteur caractérisé par une cinétique à inhibition mixte.
Élimination
Chez l’humain, environ 90 % de la dose orale de nizatidine est excrétée dans l’urine, dans les 12 heures suivant l’administration. La demi-vie d’élimination de la nizatidine varie de une à deux heures. Quant à la clairance plasmatique systémique, elle est d’environ 50 L/h. Le volume de distribution se situe entre 0,8 et 1,5 L/kg. La nizatidine est excrétée à environ 60 % et 77 % sous forme inchangée, selon qu’elle est administrée par voie orale ou par voie intraveineuse.
Chez l’animal, la nizatidine est excrétée par les voies rénale et biliaire, la voie rénale étant la principale voie chez le rat et le chien. Le principal composant trouvé dans l’urine et la bile des rats et dans l’urine des chiens est la nizatidine non altérée. Parmi les métabolites mineurs éliminés par le rat, on trouve la N-desméthyl nizatidine, le sulfoxyde de nizatidine et le N-oxyde de nizatidine. Les métabolites mineurs éliminés dans l’urine des chiens étaient le N-oxyde de nizatidine, la N-desméthyl nizatidine et le sulfoxyde de nizatidine.
La nizatidine étant principalement excrétée dans l’urine, l’insuffisance rénale prolonge considérablement la demi-vie et diminue la clairance de la nizatidine. Chez les personnes anéphriques présentant une clairance de la créatinine inférieure à 10 mL/min, la demi-vie varie de 3,5 à 11 heures et la clairance plasmatique, de 7 à 14 L/h.
Populations et états pathologiques particuliers
- Personnes âgées : Le profil pharmacocinétique de la nizatidine chez les personnes âgées n’était pas significativement différent de celui des sujets normaux plus jeunes. Cependant, les patients âgés peuvent être atteints d’insuffisance rénale.
- Insuffisance hépatique : Chez les patients présentant un dysfonctionnement hépatique léger ou modéré, le mode d’élimination de la nizatidine est similaire à celui observé chez les sujets en bonne santé.
- Insuffisance rénale : L’insuffisance rénale prolonge considérablement la demi-vie de la nizatidine et en diminue la clairance.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conservez à température ambiante (15 °C à 30 °C).
Gardez hors de la portée et de la vue des enfants. Apportez les médicaments sur ordonnance inutilisés et périmés à votre pharmacien, qui les éliminera de façon appropriée.
PARTIE II : INFORMATION SCIENTIFIQUE
13 INFORMATION PHARMACEUTIQUE
Substance pharmaceutique
Nom propre : Nizatidine
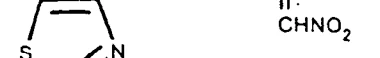
Nom chimique : N-[2-[[[2-[(diméthylamino) méthyl]-4-thiazolyl]-
méthyl]thio]éthyl]-N'-méthyl-2-nitro-1,1-éthènediamine
Formule moléculaire et masse moléculaire : C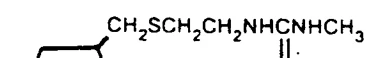
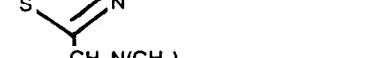
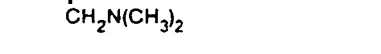 12H21N5O2S2 / 331,46
Formule de structure :
Propriétés physicochimiques : La nizatidine est une matière solide cristalline lipophobe de couleur blanc cassé à chamois.
Point de fusion : 130 à 131,5 °C.
pKa : diméthylformamide 66 % : 6,25, 8,4; eau : 2,1, 6,8; pH : solution aqueuse à 1 % : 9,0.
14 ESSAIS CLINIQUES
Les données des essais cliniques sur lesquels l’indication d’origine a été autorisée ne sont pas disponibles.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Toxicité aiguë
| Espèce | Voie d’administration | Sexe | Nombre d’animaux | Nizatidine DL50 (mg/kg) |
| Souris | Orale | M | 50 | 1 689 |
| F | 50 | 1 630 | ||
| I.V. | M | 60 | 236 | |
| F | 50 | 232 | ||
| S.C. | M | 50 | 1 174 | |
| F | 50 | 1 082 | ||
| Rat | Orale | M | 60 | 2 240 |
| F | 50 | 1 653 | ||
| I.V. | M | 40 | 301 | |
| F | 50 | 301 | ||
| S.C. | M | 20 | > 2 000 (DL0) | |
| F | 20 | |||
| Chien | Orale | M | 4 | > 800 (DL0) |
| F | 4 | |||
| I.V. | M | 2 | > 75 (DL0) | |
| F | 2 | |||
| I.M. | M | 2 | > 225 (DL0) | |
| F | 2 | |||
| Singe | NG | M | 2 | > 1 200 (DL0) |
| F | 2 | |||
| I.V. | M | 2 | > 200 (DL0) | |
| F | 2 |
Abréviations : DL = dose létale; F = femelle; I.M. = intramusculaire; I.V. = intraveineuse; M = mâle; NG = nasogastrique; S.C. = sous-cutanée.
Les signes de toxicité observés incluaient : vomissements, hypersalivation, vasodilatation, ptose, tremblements, hypoactivité, diarrhée, ataxie et larmoiement.
Toxicité subaiguë
Des souris (5/sexe/dose) ont reçu, pendant 14 jours, une alimentation contenant différentes concentrations de nizatidine : 0 %, 0,225 %, 0,45 %, 0,9 % ou 1,8 %. Tous les animaux traités ont survécu. Il n’y a eu aucun signe physique de toxicité ni aucun changement significatif sur le plan toxicologique relativement aux paramètres hématologiques ou sérologiques. Une légère hausse a été constatée dans le poids du foie des souris recevant une alimentation contenant une concentration de nizatidine de 1,8 %.
Des souris ont reçu, pendant 3 mois, une alimentation contenant différentes concentrations de nizatidine : 0 %, 0,05 %, 0,3 % ou 1,5 %. Toutes les souris traitées ont survécu. Les souris femelles ont présenté une légère réduction liée à la dose quant au gain de poids corporel moyen. Une hausse a été constatée dans le poids du foie des souris recevant une alimentation contenant une concentration de nizatidine de 1,5 %.
Des rats nourris pendant 3 mois à la nizatidine à des doses de 0,225 % et 1,0 % (169 et 773 mg/kg/jour, approx.) ont présenté des changements toxicologiques mineurs; notamment une baisse de la prise de poids corporel, de la consommation de nourriture et de l’efficacité de l’utilisation de la nourriture. Aucun effet indésirable n’a été constaté chez les rats recevant de la nizatidine à une concentration de 0,05 % (environ 38 mg/kg/jour) pendant 3 mois.
Des chiens ayant reçu une dose maximale de 800 mg/kg/jour, par voie orale, pendant 2 semaines, ont présenté les symptômes suivants : vasodilatation, larmoiement et vomissements. Un chien ayant reçu une dose de 800 mg/kg/jour a présenté une numération leucocytaire élevée et une activité sérique accrue de l’alanine amino transférase.
Des chiens ayant reçu, durant 3 mois, des doses orales maximales de 800 mg/kg/jour de nizatidine ont survécu sans altérations importantes des systèmes tissulaire ou organique. Parmi les effets associés au traitement, on trouve notamment une légère baisse de l’hémoglobine et des paramètres érythrocytaires associés, une réduction de l’activité hépatique de la p-nitroanisole O-déméthylase et une réduction importante du poids corporel chez une femelle recevant 800 mg/kg/jour de nizatidine.
Toxicité chronique
La nizatidine a été administrée quotidiennement à des rats (20/sexe/dose) pendant 6 mois, à des concentrations alimentaires de 0 %, 0,05 %, 0,225 % et 1,0 % (0, 30, 136 et 617 mg/kg, approx.). Les signes physiques de toxicité constatés étaient l’incontinence périnéale chez les rates recevant des concentrations de 0,225 % et de 1,0 % et une réduction de la prise de poids corporel moyenne chez les rates recevant une concentration de 0,225 % et chez les deux sexes recevant une concentration de nizatidine de 1 %. L’efficacité alimentaire a baissé chez les rats à une concentration de 1 %. Le poids du foie a augmenté chez les rats recevant une concentration de 0,225 %, et le foie et les reins ont grossi chez les mâles et les femelles ayant reçu des concentrations alimentaires de nizatidine de 1 %.
Pendant 1 an, des rats ont reçu des concentrations alimentaires de nizatidine de 0 %, 0,05 %, 0,225 % et 1,0 % (0, 27, 121 et 544 mg/kg/jour, approx.). La dose la plus élevée était environ 110 fois la dose recommandée chez l’humain. Les changements toxicologiques mineurs survenus sont similaires à ceux constatés dans les études de 3 mois et de 6 mois.
Des chiens Beagle (4/sexe/dose) ont reçu quotidiennement des doses orales de 0, 50, 140 ou 400 mg/kg/jour durant 1 an. La dose la plus élevée était environ 80 fois la dose recommandée chez l’humain. Les signes physiques de toxicité étaient similaires à ceux constatés dans des études de toxicité subchronique antérieures. Les autres signes de toxicité observés étaient la diarrhée, la présence de sang dans les selles, un myosis avec ou sans réflexe pupillaire à la lumière, une réduction de la numération plaquettaire et une réduction de l’activité enzymatique microsomale hépatique et de la quantité de cytochrome P-450.
Cancérogénicité
Des études de 2 ans sur la cancérogénicité de la nizatidine administrée par voie orale à des rats et à des souris n’ont révélé aucune réponse carcinogène à des doses maximales de 2 175 mg/kg, lesquelles équivalent à environ 800 fois la dose d’entretien utilisée chez l’humain.
Génotoxicité
La mutagénicité de la nizatidine a été évaluée à l’aide d’une variété de tests in vitro et in vivo faisant appel à une mutation bactérienne (tests d’Ames et d’Ames modifié), à une synthèse d’ADN non programmée, au test d’échange des chromatides sœurs (administration par voies orale et intrapéritonéale) et à l’analyse sur lymphome de souris. La nizatidine n’a pas été mutagène au cours de cette série d’épreuves.
Toxicologie pour la reproduction et le développement
Des rates Fischer 344 adultes (10/dose) ont reçu quotidiennement des doses alimentaires de 0 %, 0,05 %, 0,225 % et 1,0 % de nizatidine (0, 27, 119 et 506 mg/kg, approx.) durant une période de 2 semaines précédant l’accouplement et durant l’accouplement et la gestation. Environ le double de ces doses alimentaires a été administré durant la lactation. Les rates ont été accouplées avec des rats provenant de groupes de traitement correspondants qui ont été affectés à l’étude de toxicité subaiguë de 3 mois. La consommation alimentaire et le poids corporel ont diminué, de même que le poids corporel des descendants des rates traitées. Ces petits étaient froids, déshydratés, en plus d’être collants au toucher. En raison de la petite taille des échantillons, l’absence de relation dose-effet et la grande variabilité entre les portées, aucune évaluation significative des données sur la survie de la progéniture n’a pu être réalisée.
Des rates adultes Wistar (10/dose) ont reçu quotidiennement des doses alimentaires de 0 %, 0,01 %, 0,05 %, 0,225 % et 1,0 % (0, 7, 35, 155 et 680 mg/kg, approx.) au cours des 2 semaines précédant l’accouplement. Durant les périodes de gestation et de lactation, des doses environ 1,3 à 2 fois plus élevées leur ont été administrées dans leur alimentation quotidienne. Les rates ont été accouplées avec des rats précédemment non traités qui ont reçu une alimentation traitée uniquement durant la période d’accouplement. Une toxicité parentale a été caractérisée chez les animaux recevant une alimentation contenant une concentration de 1 % par une réduction de la consommation alimentaire et du poids corporel. Le poids corporel de la progéniture a connu une baisse uniquement avec le traitement à 1 %. La survie des petits n’a pas été compromise.
Une étude de fertilité, de périnatalité et de postnatalité a été menée sur deux générations auprès de rats Wistar, à savoir 80 mâles et 160 femelles. Les doses étaient de 0 %, 0,05 %, 0,225 % et 1,0 % (0, 33, 143 et 648 mg/kg/jour, approx.). Les rates de la génération F0 ont présenté une réduction de la consommation alimentaire, du poids corporel et/ou de la prise de poids corporel. Les animaux de la génération F1 ont affiché une légère baisse du poids corporel et de la consommation alimentaire.
Tératologie
La nizatidine a été administrée par gavage à 25 rats Wistar accouplés ayant reçu une alimentation contenant l’une ou l’autre des concentrations de nizatidine suivantes : 0, 50, 275 ou 1 500 mg/kg/jour durant les jours de gestation 6 à 15. Les effets observés chez les femelles ont été une réduction de la consommation alimentaire et de la prise de poids corporel nette. Aucun effet n’a été constaté sur la reproduction ou sur le fœtus.
Des groupes de 20 lapines Dutch Belted gestantes ont reçu des doses orales quotidiennes de 0, 50, 275 ou 1 500 mg/kg durant les jours de gestation 6 à 18. Deux lapines appartenant au groupe recevant la dose de 1 500 mg/kg/jour sont mortes durant l’étude. À la dose de 1 500 mg/kg/jour, des selles molles et/ou des pertes sanguines ainsi qu’une réduction de la prise de poids corporel et de la consommation alimentaire ont été constatées. Six lapines appartenant au groupe recevant la dose de 1 500 mg/kg ont avorté durant la période de gestation, entre les jours 18 et 26 des suites d’une anorexie et d’une perte de poids corporel. Le pourcentage moyen des fœtus vivants a chuté avec la dose de 1 500 mg/kg. Une réduction du poids corporel du fœtus et un pourcentage accru des fœtus anormaux attribuables aux avortons ont aussi été notés. Cela a indiqué un retard de croissance du fœtus associé à une toxicité maternelle grave. On n’a constaté aucun effet tératogène défini comme une hausse de l’incidence des malformations structurelles franches.
La nizatidine a été administrée par gavage à des lapines néo-zélandaises blanches accouplées (20 animaux/groupe) à des doses de 0, 50, 275 et 1 000 mg/kg/jour durant la gestation, entre les jours 6 et 18. La toxicité maternelle a été caractérisée par une baisse du poids corporel et de la consommation alimentaire et par une hausse des cas de diarrhée transitoire ou de selles molles dans le groupe recevant la dose élevée. La dose sans effet observé pour la toxicité maternelle était de 275 mg/kg/jour. La toxicité fœtale a été caractérisée par une réduction du poids du fœtus, une incidence accrue d’avortons et une tendance à la hausse du nombre de résorptions fœtales dans le groupe recevant la dose élevée. La dose sans effet toxique sur le développement était de 275 mg/kg/jour. Aucun signe de tératogénicité causée par la nizatidine n’a été observé.