


Monographie de produit - Réducteur D'Acide Dose Maximum Sans Ordonnance (Dominion Pharmacal)
PHARMACOLOGIE CLINIQUE
La ranitidine est un antagoniste de l'histamine qui exerce son effet sur les récepteurs H2 de l'estomac. Par conséquent, la ranitidine inhibe à la fois la sécrétion d'acide gastrique basale et la sécrétion d'acide gastrique provoquée par l'histamine, la pentagastrine et d'autres sécrétagogues. L'inhibition de la sécrétion d'acide gastrique a été observée après administration de la ranitidine par voie intraveineuse, intraduodénale et orale. Cette réaction est fonction de la dose, la réaction optimale étant obtenue avec une dose orale de 300 mg/jour.
La sécrétion de pepsine est également inhibée, mais la production de mucus gastrique n'est pas affectée. La ranitidine n'altère pas la sécrétion pancréatique de bicarbonate ou d'enzymes en réaction à la sécrétine et à la pancréozymine.
La ranitidine est rapidement absorbée après administration par voie orale; les concentrations plasmatiques maximales sont atteintes dans les 2 à 3 heures. Ces concentrations plasmatiques ne sont pas influencées de façon significative par la présence d'aliments dans l'estomac au moment de l'administration par voie orale ni par des doses normales d'antiacides.
La biodisponibilité de la ranitidine administrée par voie orale est d'environ 50 %. Chez l'homme, la ranitidine se lie aux protéines sériques dans une proportion se situant entre 10 et 19 %. Sa demi-vie d'élimination est d'environ 3 heures. La principale voie d'élimination est l'urine (40 % de récupération du médicament libre et métabolisé en 24 heures).
Il existe une corrélation linéaire significative entre la dose administrée et l'effet inhibiteur sur la sécrétion d'acide gastrique pour des doses orales uniques allant jusqu'à 300 mg. Chez des sujets sains, une dose unique de 75 mg de ranitidine a réduit de façon significative l'acidité intragastrique stimulée par les aliments ([H+] ASC), comparativement au placebo. Les effets de la ranitidine sur l'acidité et le pH intragastriques sont également fonction de la dose.
L’activité pharmacologique importante de la ranitidine est son inhibition de l’acide gastrique et de la sécrétion de fluides à l’état basal et stimulé, accroissant ainsi le pH et diminuant le volume des sécrétions. Une dose unique de 75 mg a un court délai d'action, par comparaison au placebo, augmente significativement le pH gastrique en moins de 1 heure et possède une durée d'action qui s'étend jusqu'à 13 heures après la prise du médicament. Si l'on effectue une correction pour tenir compte du délai d'action (moins de 1 heure), une dose de 75 mg de ranitidine inhibe la sécrétion d'acide gastrique pendant une période allant jusqu'à 12 heures (c.-à-d. toute la journée ou toute la nuit). La même étude multicentrique croisée à répartition aléatoire a permis d'observer que la rapidité d'action d'une dose de 75 mg de ranitidine est supérieure sur le plan statistique à celle d'une dose de 10 mg de famotidine quant à la suppression de la sécrétion gastrique, 1 ou 2 heures seulement après la prise du médicament. La durée et le degré de suppression de la sécrétion d'acide obtenus avec une dose de 75 mg de ranitidine (63,1 %, n = 75) ont été supérieurs à ceux obtenus avec une dose de 200 mg de cimétidine (37,8 %, n = 52) durant toute la période d'évaluation (10 heures, pendant le jour).
Tableau 1. Sommaire de l'activité de l'ion hydrogène moyenne pondérée (H+ASC mmol/L.h)
Durée Placebo
N=75 sujets
Ranitidine à 75 mg N=75 sujets
Cimétidine à 200 mg N=52 sujets
Famotidine à 10 mg N=22 sujets Total (20 h) 30,89 18,21*† 25,08* 19,32* Jour (11h à 22h30) 32,76 18,19*† 22,06* 13,23* Nuit (22h 30 à 8h30) 28,83 23,23*† 28,09 25,41*
* p < 0,05 comparativement au groupe placebo correspondant
† p < 0,05 comparativement au groupe cimétidine correspondant
Tableau 2. Changements sur le plan de l'acidité et du pH intragastriques
| Pourcentage médian de diminution de l’acidité | pH intragastrique médian | ||||
| Total | Joura | Nuita | Joura | Nuita | |
Ranitidine à 75 mg (N=75) | 44,1 %† | 63,1 %† | 21,2 %† | 2,10* | 1,80* |
Famotidine à 10 mg (N=22) | 38,9 % | 58,9 % | 20,1 % | 2,06* | 1,90 |
Cimétidine à 200 mg (N=52) | 23,0 % | 37,8 % | 1,8 % | 1,69* | 1,77 |
| Placebo (N=75) | 1,48 | 1,70 | |||
* p < 0,05 comparativement au groupe placebo correspondant.
† p < 0,05 comparativement au groupe cimétidine correspondant.
ajour = 12h30 à 22h30; nuit = 22h30 à 8h30.
Lors d'un vaste essai multicentrique contrôlé contre placebo et portant sur un éventail de doses, réalisé chez des sujets souffrant de brûlures d'estomac intermittentes, une dose unique de 75 mg a permis de soulager les symptômes en moins de 30 minutes, et ce soulagement s'est maintenu pendant les 4 heures qu'a duré la période d'évaluation.
Des volontaires traités par une dose orale de ranitidine n'ont pas signalé d'effets secondaires significatifs sur l'appareil digestif ni sur le SNC; de plus, le pouls, la tension artérielle, l'ÉCG et l'ÉEG n'ont pas été modifiés de façon significative chez l'homme après administration de ranitidine.
Chez des volontaires en bonne santé et chez les patients, la ranitidine administrée par voie orale n'a pas influencé les taux plasmatiques des hormones suivantes : cortisol, testostérone, œstrogènes, hormone de croissance, folliculostimuline, lutéinostimuline, thyréostimuline, aldostérone ou gastrine; bien que, comme la cimétidine, la ranitidine réduise la sécrétion de vasopressine. Le traitement, d'une durée maximale de 6 semaines, à l'aide de 150 mg de ranitidine administrée 2 fois/jour par voie orale, n'a pas modifié les axes hypothalamohypophyso- testiculaire-ovarien ou surrénalien humains.
L'innocuité et l'efficacité de 75 mg de ranitidine pour le traitement des brûlures d'estomac intermittentes ont été établies dans le cadre de 2 vastes études de phase III réalisées en parallèle auprès de 2985 patients. Ces 2 études de base ont permis de démontrer qu'un comprimé de ranitidine à 75 mg était statistiquement et cliniquement supérieur à un placebo pour soulager les brûlures d'estomac intermittentes après 30 minutes.
Lors de deux essais subséquents du traitement des brûlures d’estomac visant à évaluer le soulagement total de la douleur, il a été démontré que les doses de 75 mg et de 150 mg de ranitidine étaient significativement supérieures au placebo sur le plan statistique, tel que l’indique le tableau ci-dessous.
Le Tableau 3 présente les données totalisées pour la variable principale d’efficacité sur le plan du soulagement total de la douleur (score TOTPAR) lors du premier épisode traité, ainsi que les valeurs p associées.
Tableau 3. Variable principale pour les données totales de traitement (sujets retenus pour l’essai clinique)
| Variable d’efficacité | Ranitidine à 150 mg (N=637) | Ranitidine à 75 mg (N=637) | Placebo (N=635) | Ranitidine à 75 mg vs placebo (valeur p) | Ranitidine à 150 mg vs placebo (valeur p) | Ranitidine à 150 mg vs Ranitidine à 75 mg (valeur p) |
TOTPAR pour le 1er épisode traité par médicament (moyenne) | 20,8 | 20,4 | 18,3 | < 0,001 | 0,004 | 0,673 |
L’innocuité et l’efficacité de la ranitidine à 150 mg pour prévenir ou réduire la sévérité des brûlures d’estomac provoquées par les repas, lorsqu’elle est prise immédiatement avant la consommation d’aliments ou de boissons susceptibles de déclencher de tels symptômes, a été étudiée au cours d’études de réplication randomisées de phase III (2 études de base et une étude d’appui) multicentriques, à double insu, contre placebo et bien contrôlées, portant sur 2484 patients. Les résultats des 2 études de base et de l’étude d’appui sont résumés ci-dessous.
Tableau 4. Données totales sur la prévention pour les variables clés d’efficacité (sujets retenus pour l’essai clinique) Études de base
| Variable d’efficacité | Ranitidine à 150 mg (N=518) | Ranitidine à 75 mg (N=524) | Placebo (N=521) |
| ASC – repas avec traitement (mm·hr) | 87,0 + 3,96*† | 91,1 + 3,84*a | 107,5 + 4,17 |
| Variable d’efficacité | Ranitidine à 150 mg (N=518) | Ranitidine à 75 mg (N=524) | Placebo (N=521) |
| Réduction de l’ASC - repas avec traitement (%) | 49,1 + 2,44* | 44,0 + 2,29*b | 32,7 + 2,93 |
| Sévérité pic des brûlures d’estomac – repas avec traitement (mm) | 40,2 + 1,29* | 41,6 + 1,23*c | 47,0 + 1,28 |
| Réduction maximum des brûlures d’estomac (%) | 42,6 + 1,78* | 38,7 + 1,73*d | 31,2 + 1,79 |
| Périodes consécutives les plus longues sans brûlures d’estomac | 5,3 + 0,24* | 4,7 + 0,23* | 4,2 + 0,22 |
*p < 0,05 vs placebo, †p < 0,05 vs ranitidine à 75 mg, an = 520, bn = 518, cn = 521, dn = 519
Tableau 5. Données sur la prévention pour les variables d’efficacité clés (sujets retenus pour l’essai clinique) Étude d’appui
| Variable d’efficacité | Ranitidine à 150 mg (n = 306) | Ranitidine à 75 mg (n = 309) | Placebo (n = 306) |
| ASC – repas avec traitement (mm·hr) | 94,6 + 5,91 | 88,6 + 4,97 | 98,8 + 4,83 |
| Réduction de l’ASC – repas avec traitement (%) | 45,4 + 3,08 | 43,4 + 3,20 | 39,2 + 3,05 |
| Sévérité pic des brûlures d’estomac – repas avec traitement (mm) | 42,4 + 1,80 | 43,4 + 1,60 | 46,8 + 1,61 |
| Réduction maximum des brûlures d’estomac (%) | 39,7 + 2,47 | 37,4 + 2,30 | 32,8 + 2,29 |
| Périodes consécutives les plus longues sans brûlures d’estomac | 5,5 + 0,32* | 5,2 + 0,30 | 4,4 + 0,29 |
*p < 0,05 vs placebo
Tel que l’indiquent les données totales des 2 études présentées au Tableau 4, la ranitidine à 150 mg s’est avérée efficace pour traiter les brûlures d’estomac provoquées par un repas. La ranitidine à 75 mg s’est révélée statistiquement supérieure au placebo pour ce qui est des paramètres principaux pendant l’une des deux études de base et pour l’analyse des données totales, mais son efficacité n’a pas été aussi uniforme que celle de la ranitidine à 150 mg lors des études de base portant sur la prévention.
Études comparatives de biodisponibilité
Une étude comparative de biodisponibilité unicentrique, randomisée, à dose unique, à l’aveugle, sur 2 périodes et sur 2 séquences croisées a été réalisée sur des comprimés de chlorhydrate de ranitidine. Les comprimés utilisés étaient les suivants : ranitidine 300 mg de DOMINION PHARMACAL versus le produit de référence ZANTAC® 300 mg de GlaxoSmithKline inc. Canada. 22 hommes volontaires sains ont participé à cette étude. Les données
Ranitidine (1 comprimé x 300 mg) De données mesurées Non corrigées quant à la puissance Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Ranitidine | ZANTAC† | Rapport des moyennes géométriques (%) | Intervalle de confiance 90 % |
ASCT (ng·h/mL) | 4656,9 4801,8 (25,2) | 4636,2 4775,4 (23,1) | 100,45 | 94,03 – 107,31 |
ASCI (ng·h/mL) | 4781,1 4929,1 (25,0) | 4759,3 4901,2 (23,0) | 100,46 | 94,15 – 107,19 |
Cmax (ng/mL) | 987,2 1032,4 (30,5) | 915,9 961,8 (32,4) | 107,79 | 98,86 – 117,52 |
Tmax § (h) | 2,84 (1,33 – 4,00) | 3,00 (1,67 – 4,00) | ||
2 (h) | 2,79 (11,7) | 2,85 (16,4) | ||
pharmacocinétiques calculées pour la formulation des comprimés de ranitidine 300 mg et des comprimés ZANTAC® 300 mg sont présentés dans le tableau suivant :
SOMMAIRE DES DONNÉES COMPARATIVES DE BIODISPONIBILITÉ
| T½ |
† ZANTAC est fabriqué par GlaxoSmithKline inc., Canada, et a été acheté au Canada. McNeil Consumer Healthcare est le fabricant actuel de ZANTAC.
§ Représenté s de médiane (étendue)
2 Représenté sous forme de moyenne arithmétique (CV %)
INDICATIONS ET EMPLOI CLINIQUE
Les comprimés RÉDUCTEUR D’ACIDE DOSE MAXIMUM SANS ORDONNANCE sont indiqués pour le soulagement rapide et efficace, le traitement et la prévention, aussi bien le jour que la nuit, des sensations de brûlure et de malaise associées à l'indigestion acide (dyspepsie), aux brûlures d'estomac, à l'hyperacidité, ainsi qu'aux aigreurs et aux dérangements d'estomac associés à une production excessive d'acide gastrique. Ces symptômes peuvent être déclenchés par la consommation d'aliments ou de boissons.
CONTRE-INDICATIONS
RÉDUCTEUR D’ACIDE DOSE MAXIMUM SANS ORDONNANCE (chlorhydrate de ranitidine) est contre-indiqué chez les patients qui présentent une hypersensibilité connue à l'un des composants du produit.
MISES EN GARDE
Carcinome gastrique
Le traitement à l'aide d'un antagoniste des récepteurs H2 de l'histamine peut masquer les symptômes du carcinome de l'estomac et retarder ainsi le diagnostic de cette maladie. Par conséquent, on doit aviser les patients de consulter un médecin s'ils éprouvent de la difficulté à avaler ou un malaise abdominal persistant, ou si les symptômes s'aggravent ou persistent pendant plus de 2 semaines.
Patients avec antécédents de porphyrie aiguë
De rares rapports cliniques permettent de croire que la ranitidine peut précipiter les crises de porphyrie aiguë. Par conséquent, il faut éviter de prescrire ce médicament aux patients ayant des antécédents de cette maladie.
Grossesse et allaitement
L'innocuité du chlorhydrate de ranitidine dans le traitement des cas où une réduction contrôlée de la sécrétion gastrique est nécessaire pendant la grossesse n'a pas été établie. Les études de reproduction effectuées chez le rat et le lapin à des doses plus élevées n'ont fourni aucune preuve laissant croire que la ranitidine portait atteinte à la fertilité ou était dangereuse pour le fœtus. Quoi qu'il en soit, si l'administration de ranitidine est considérée nécessaire, il faudra évaluer si l'utilité thérapeutique l'emporte sur les risques éventuels pour la patiente et pour le fœtus.
La ranitidine est excrétée dans le lait maternel, mais la signification clinique de ceci n'a pas été parfaitement évaluée. On recommande aux mères qui allaitent de consulter leur médecin avant de prendre les comprimés RÉDUCTEUR D’ACIDE DOSE MAXIMUM SANS ORDONNANCE.
PRÉCAUTIONS
Insuffisance rénale
La ranitidine est éliminée par les reins; en présence d'insuffisance rénale grave, les taux plasmatiques de ranitidine augmentent et l'élimination s'en trouve prolongée. Par conséquent, on recommande aux patients, en pareils cas, d'utiliser RÉDUCTEUR D’ACIDE DOSE MAXIMUM SANS ORDONNANCE sous la surveillance d'un médecin.
Interactions médicamenteuses
Bien qu'on ait signalé que la ranitidine se lie faiblement au cytochrome P450 in vitro, les doses recommandées n'inhibent pas l'action des enzymes oxygénases liées au cytochrome P450 hépatique. L'analyse de publications choisies se rapportant aux études cliniques contrôlées sur les interactions médicamenteuses et portant sur l'élimination hépatique du médicament, a révélé qu'il est peu probable que la ranitidine provoque une potentialisation cliniquement significative de l'action des médicaments qui sont inactivés par le système enzymatique lié au cytochrome P450 hépatique; ces médicaments peuvent comprendre le diazépam, la phénytoïne, le propranolol, la théophylline et la warfarine. On a signalé des cas sporadiques (environ 1 cas sur 4 millions de traitements de patients) d'interactions médicamenteuses avec les hypoglycémiants et la théophylline chez des personnes âgées. La signification de ces rapports ne peut être déterminée à l'heure actuelle, car les essais cliniques contrôlés qui ont été effectués n'ont pas révélé d'interactions. Ces rapports se fondent sur l'usage du médicament selon les indications et les doses prescrites sur ordonnance. Les patients sous AINS peuvent souffrir de dyspepsie suite à la prise de ces médicaments et doivent consulter un médecin ou un pharmacien avant de prendre RÉDUCTEUR D’ACIDE DOSE MAXIMUM SANS ORDONNANCE.
Antiacides : L'administration concomitante d'antiacide de puissance moyenne ou élevée (75 mÉq) et de ranitidine n'est pas recommandée. L'absorption de la ranitidine peut être réduite. On doit aviser les patients de ne pas prendre d'antiacides moins de 0,5 à 1 heure avant ou après la prise de ranitidine.
Kétoconazole : L’administration concomitante de kétoconazole et de ranitidine peut réduire l'absorption du kétoconazole selon certains mécanismes encore inconnus (p. ex. un effet sur l'absorption qui dépendrait du pH ou un changement dans le volume de distribution). On doit aviser les patients de ne pas prendre de ranitidine pendant au moins 2 heures après la prise de kétoconazole. Ces données se fondent sur l'usage du médicament selon les indications et les doses prescrites sur ordonnance.
Sucralfate : L'administration de fortes doses de sucralfate (deux grammes) conjointement avec RÉDUCTEUR D’ACIDE DOSE MAXIMUM SANS ORDONNANCE peut réduire l'absorption de ce dernier. Toutefois, cet effet ne se produit pas si le sucralfate est pris au moins 2 heures après l'administration de RÉDUCTEUR D’ACIDE DOSE MAXIMUM SANS ORDONNANCE. Ces données se fondent sur l'usage du médicament selon les indications et les doses prescrites sur ordonnance.
Procaïnamide : Certains cas d'interactions avec la ranitidine, ayant trait à l'élimination rénale, ont été signalés, mais l'importance clinique de ce phénomène est inconnue et discutable. Ces rapports se fondent sur l'usage du médicament selon les indications et les doses prescrites sur ordonnance.
Des interactions avec les médicaments suivants ont été signalées suite à la prise de ranitidine en dose sur ordonnance : alendronate, amoxicilline, acide clavulanique, cefditoren, cefpodoxime, ceftibuten, delavirdine, dicumarol, diltiazem, enoxacin, fluvastatine, fosphénytoïne, gefitinib, glyburide, itraconazole metformine, midazolam, miglitol, nisoldipine, pancréatine, pancrélipase, pancuronium, pentoxifylline, sucralfate, tolazoline, triamtérène, triazolam, tubocurarine.
Lors d’une étude portant sur les interactions médicamenteuses entre la ranitidine et le triazolam, les concentrations plasmatiques de triazolam ont été plus élevées lorsque la ranitidine était administrée 2 f./j. que lorsque le triazolam était administré seul. L’aire moyenne sous la courbe (ASC) concentration-temps du triazolam chez les sujets âgés de 18 à 60 ans a été de 10 à 28 % plus élevée suite à l’administration de comprimés de ranitidine à 75 mg et à 150 mg, respectivement, qu’après l’administration du triazolam seul. Chez les sujets de plus de 60 ans, les valeurs ASC ont été environ 30 % plus élevées suite à l’administration de comprimés de ranitidine à 75 mg et à 150 mg. Il ne semble pas y avoir eu de changements sur le plan de la pharmacocinétique du triazolam ou de l’(alpha)-hydroxytriazolam, un métabolite principal, ni sur leur élimination. Il se peut que la réduction de l’acide gastrique par la ranitidine ait augmenté la disponibilité du triazolam. La signification clinique de l’interaction pharmacocinétique entre le triazolam et la ranitidine demeure inconnue.
Éthanol : Il est peu probable que la consommation de quantités modérées d’alcool résulte en une altération importante, sur le plan clinique, des concentrations sanguines ou du métabolisme de l’alcool. L'administration concomitante d'une dose orale unique de 75 mg de ranitidine et d'éthanol à raison de 0,15 g/kg ne produit aucun effet cliniquement significatif sur la pharmacocinétique de l'éthanol, comme l'a démontré une étude croisée et contrôlée contre placebo, réalisée à double insu auprès de 25 sujets en bonne santé.
Gériatrie
Avant d'instaurer un traitement à l'aide de RÉDUCTEUR D’ACIDE DOSE MAXIMUM SANS ORDONNANCE chez les personnes âgées, il faut tenir compte du fait que les cas de malignité sont plus courants dans cette population. Les personnes âgées qui reçoivent des anti- inflammatoires non stéroïdiens, conjointement avec RÉDUCTEUR D’ACIDE DOSE MAXIMUM SANS ORDONNANCE, doivent faire l'objet d'une étroite surveillance. Comme pour tout médicament administré chez les personnes âgées, il faut tenir compte des autres médicaments administrés en concomitance.
EFFETS INDÉSIRABLES
Ranitidine a été généralement très bien toléré. Lors d’essais cliniques avec le chlorhydrate de ranitidine, à 75 mg ou à 150 mg, l’incidence d’effets indésirables a été comparable à celle des effets indésirables les plus souvent signalés, soit : céphalées, nausées, vomissements et diarrhée : courants [fréquents] > 1 % et < 10 %. Dans l’ensemble, l’incidence d’effets indésirables chez les patients recevant la ranitidine a été comparable à celle observée chez ceux qui recevaient un placebo (aucune différence sur le plan statistique), et ce, quelles que soient les caractéristiques démographiques.
Les effets indésirables suivants ont été signalés lors d'études cliniques, lors du programme de pharmacovigilance ou lors du traitement habituel de patients à l'aide des doses sur ordonnance du chlorhydrate de ranitidine. La majorité de ces effets indésirables ont été observés suivant l'administration par voie orale de doses plus élevées de ranitidine, prescrites sur ordonnance, et une relation de cause à effet avec le chlorhydrate de ranitidine n'a pas toujours été établie.
Système nerveux central : Céphalées (parfois graves); malaises; étourdissements; somnolence; insomnie; vertiges; vision floue (réversible) évoquant une altération de l'accommodation. On a signalé des cas isolés de confusion mentale réversible, d'agitation, de dépression et d'hallucinations, surtout chez les personnes âgées gravement malades.
Système cardiovasculaire : Comme pour tout autre antagoniste des récepteurs H2, de rares cas de tachycardie, d'extrasystoles ventriculaires, de bradycardie et de bloc AV ont été observés.
Appareil digestif : Constipation, diarrhée, nausées et vomissements, indisposition et douleurs abdominales.
Fonction hépatique : Des modifications transitoires et réversibles des valeurs des épreuves fonctionnelles hépatiques peuvent survenir (augmentation des taux d'AST et d'ALT). Avec l'administration orale, il y a eu des rapports occasionnels d'hépatite, hépatocellulaire ou hépatocanaliculaire, ou les deux, avec ou sans ictère. Dans ces circonstances, on doit cesser immédiatement d'administrer la ranitidine. Ces troubles sont généralement réversibles, mais en de très rares cas, des décès se sont produits.
Appareil locomoteur : De rares cas d'arthralgie et de myalgie ont été signalés.
Sang : Il s'est produit des altérations de la numération globulaire (leucopénie, thrombocytopénie) chez un petit nombre de patients. Celles-ci sont généralement réversibles. De rares cas d'agranulocytose ou de pancytopénie, parfois avec hypoplasie ou aplasie de la moelle, ont été signalés.
Système endocrinien : Il n'y a pas eu d'interférence cliniquement significative de la fonction endocrinienne ou gonadique. Quelques cas de symptômes mammaires chez l'homme prenant de la ranitidine ont été signalés.
Peau : Éruptions cutanées, y compris des cas évoquant un érythème polymorphe bénin. Alopécie, eczéma de contact, photosensibilité.
Divers : De rares cas de réactions d'hypersensibilité (y compris douleur thoracique, bronchospasme, fièvre, éruptions cutanées, éosinophilie, anaphylaxie, urticaire, œdème de Quincke, hypotension) et parfois une légère augmentation des taux de créatinine sérique se sont produits après l'administration d'une dose unique. De rares cas de pancréatite aiguë, de méningite et de néphrotoxicité ont été signalés. De rares cas de troubles moteurs involontaires et de changements de la pression oculaire réversibles ont été signalés.
Surdosage : Symptômes et traitement
Jusqu'ici, on ne connaît aucun cas de surdosage délibéré. On devra employer les mesures habituelles pour éliminer des voies digestives le médicament non absorbé (y compris le charbon activé ou le sirop d'ipéca) et assurer une surveillance clinique ainsi qu'un maintien des fonctions vitales. Au besoin, le médicament peut être éliminé du plasma par hémodialyse. On a administré jusqu'à 6 g de ranitidine/jour, sans qu'il y ait eu d'effets indésirables.
Pour traiter une surdose présumée, communiquez immédiatement avec le centre antipoison de votre région.
POSOLOGIE ET ADMINISTRATION
ADULTES ET ENFANTS DE 16 ANS ET PLUS :
Prendre un comprimé au moment de l'apparition des symptômes, que ce soit le jour ou la nuit. Si les symptômes persistent pendant plus de 1 heure ou réapparaissent après 1 heure, on peut prendre un deuxième comprimé. La dose maximale est de 2 comprimés (300 mg de ranitidine) en 24 heures.
Pour la prévention des symptômes déclenchés par la consommation d'aliments ou de boissons, prendre 1 comprimé de 30 à 60 minutes avant de prendre un repas susceptible de provoquer ces symptômes.
Les patients sont avisés de consulter leur médecin si les symptômes s'aggravent ou persistent après 14 jours de traitement.
ENFANTS DE MOINS DE 16 ANS :
Les enfants de moins de 16 ans doivent demeurer sous la surveillance d'un médecin.
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : chlorhydrate de ranitidine
Nom chimique : Chlorhydrate de (n-{2-[({5-[(diméthylamino)-méthyl]-2- furanyl} méthyl)thio]éthyl}-n-méthyl-2-nitro-1,1- éthénédiamine.
Formule développée: 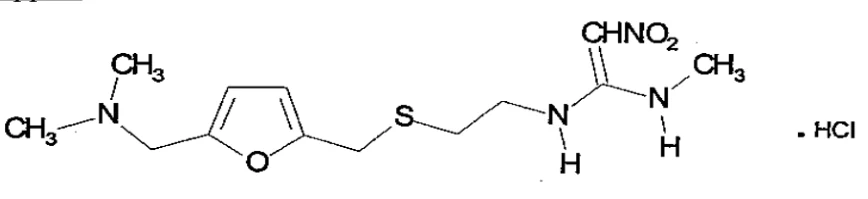
Formule moléculaire: C13H22N4O3S HCl
Masse moléculaire : 350,87 g/mol (comme sel de chlorhydrate)
Propriétés physicochimiques : Le chlorhydrate de ranitidine est une poudre cristalline de couleur blanche à jaune pâle pratiquement inodore. À la température ambiante, le chlorhydrate de ranitidine est soluble dans l'eau, le méthanol, l'éthanol et le chloroforme.
Composition
Les comprimés RÉDUCTEUR D’ACIDE DOSE MAXIMUM SANS ORDONNANCE (chlorhydrate de ranitidine)
Les ingrédients médicinaux : Chaque comprimé contient 150 mg de ranitidine, sous forme de chlorhydrate de ranitidine.
Les ingrédients non médicinaux : Les comprimés contiennent également cellulose microcristalline, croscarmellose de sodium, dioxyde de silice colloïdal, dioxyde de titanium, gomme de xanthane, lécithine de soja, oxyde de fer jaune, oxyde de fer rouge, polyalcool de vinyle, stéarate de magnésium et talc.
Stabilité et mode de conservation
Conserver entre 15 °C et 30 °C. Protéger de la lumière et de l’humidité.
Forme posologique
Les comprimés RÉDUCTEUR D’ACIDE DOSE MAXIMUM SANS ORDONNANCE sont de couleur saumon, de forme pentagonale, biconvexe à cinq côtés, enrobé portant l’inscription « 150 » sur un côté et aucune inscription de l’autre. Disponible en bouteilles de 50, 65 et 150 comprimés, et en plaquettes alvéolées de 8, 16, 24 et 32.
PHARMACOLOGIE
Pharmacologie animale
La ranitidine est un puissant antagoniste compétitif, réversible et sélectif de l’histamine au niveau des récepteurs H2 in vitro et in vivo. Ainsi, elle exerce un effet antagoniste sur les actions de l’histamine sur les récepteurs H2 dans l’utérus isolé chez le rat et dans l’oreillette isolée chez le cobaye. La ranitidine n’est pas une substance anticholinergique. Sur une base molaire, son activité est de 4 à 5 fois plus élevée que la cimétidine, avec une valeur de pA2 de 7,2. À des concentrations 1000 fois plus élevées que celles requises pour bloquer les récepteurs H2, elle n’a bloqué ni les récepteurs H1, ni les récepteurs muscariniques dans l’iléon isolé de cobaye. En outre, la ranitidine n’a pas modifié l’activité des bêta-adrénocepteurs de l’utérus chez le rat et de l’oreillette chez le cobaye en réponse à l’isoprénaline.
Le blocage des récepteurs histaminiques H2 in vivo dans l’estomac est l’action pharmacologique de la ranitidine qui possède la plus grande pertinence sur le plan clinique. La ranitidine inhibe la sécrétion gastrique induite par divers sécrétagogues, autant chez le rat et chez le chien.
Chez le chien conscient avec une poche de Heidenhain, la ranitidine administrée par voie orale ou intraveineuse a exercé un effet antagoniste sur la sécrétion d’acide gastrique déclenchée par l’histamine, la pentagastrine et le béthanéchol. L’activité de la ranitidine était de 5 à 10 fois plus élevée que celle de la cimétidine. Toutefois, les deux substances avaient les mêmes courbes d’activité en fonction du temps. La ranitidine a par ailleurs inhibé la sécrétion gastrique déclenchée par la prise de nourriture chez le chien conscient fistulé.
La ranitidine a inhibé la sécrétion d’acide dans l’estomac perfusé chez le rat anesthésié, ainsi que la formation de lésions gastriques induite par l’acide acétylsalicylique chez le rat conscient, aussi bien en présence qu’en l’absence d’un excès d’acide chlorhydrique. La mesure du rapport entre le débit sanguin dans la muqueuse et la sécrétion d’acide montre que l’effet inhibiteur de la ranitidine sur la sécrétion d’acide gastrique ne peut être attribué à une modification du débit sanguin.
On n’a observé aucun effet comportemental chez la souris et le rat après l’administration orale de 800 mg/kg de ranitidine. Les chiens et les chats ayant reçu de la ranitidine à raison de 80 mg/kg par voie orale n’ont manifesté aucun effet comportemental compatible avec un effet sur le système nerveux central, bien qu’à cette plage de doses on ait constaté, chez le chien, des signes de vasodilatation périphérique et d’irritation cutanée dues à une libération d’histamine.
La coadministration de ranitidine avec des préparations modulatrices du SNC (codéine, hexobarbitone, alcool éthylique, chlordiazépoxyde, chlorpromazine, imipramine, méthyldopa, réserpine, apomorphine ou pentylènetétrazol) n’a donné lieu à aucune modification des effets pharmacologiques de l’une ou de l’autre substance.
Administrée par perfusion intraveineuse à une dose correspondant à 45 fois la DE50 pour obtenir un effet antisécrétoire, la ranitidine n’a pas eu d’effet sur la fréquence cardiaque, la tension artérielle ni l’électrocardiogramme chez le chien anesthésié. Elle n’a pas perturbé la fonction respiratoire lorsqu’elle a été administrée par voie orale chez la souris, le rat, le lapin, le chat et le chien, ainsi que par voie intraveineuse chez le chien.
Chez le chien conscient, la ranitidine n’a eu aucun effet notable sur la tension artérielle ni la fréquence cardiaque lorsqu’elle a été administrée par voie orale à des doses de 10 mg/kg. On a observé des chutes de courte durée de la tension diastolique après une dose intraveineuse de 10 mg/kg, soit 370 fois la dose antisécrétoire. On n’a toutefois noté aucun signe d’arythmie ni anomalie électrocardiographique.
Les études sur la toxicité à long terme montrent que la ranitidine est dépourvue d’activité antiandrogène et qu’elle ne déloge pas la dihydrotestostérone liée aux sites de liaison des androgènes. L’administration de métoclopramide, d’atropine ou d’acide acétylsalicylique n’a entraîné aucune modification de l’activité antisécrétoire de la ranitidine chez le rat.
L’effet de la ranitidine sur les médicaments anti-inflammatoires est variable. Elle n’a eu aucun effet sur l’effet anti-inflammatoire de la prednisolone, mais a augmenté l’effet anti-inflammatoire de l’indométhacine. L’administration de ranitidine a réduit la fréquence des érosions gastriques induites par l’acide acétylsalicylique et l’indométhacine. L’effet antinociceptif de l’acide acétylsalicylique a été réduit après l’administration de ranitidine.
Contrairement à la cimétidine, la ranitidine n’inhibe pas le système oxygénase mixte hépatique. Les études d’interaction spectrale ont montré que, alors que la cimétidine se lie fortement au cytochrome P450, la ranitidine n’a qu’une faible activité pour cette enzyme. La cimétidine est connue pour perturber le métabolisme de la pentobarbitone et de la warfarine. À des doses ayant atteint 166 mg/kg chez le rat, la ranitidine n’a pas eu d’effet sur la durée du sommeil induit par la pentobarbitone ni sur la pharmacocinétique et la pharmacodynamie de la warfarine.
Métabolisme, distribution et excrétion
Le métabolisme du chlorhydrate de ranitidine a été étudié chez quatre espèces d’animaux de laboratoire (la souris, le rat, le lapin et le chien) par marquage radioactif. Le médicament a été rapidement absorbé après l’administration orale. Chez la souris, le rat et le lapin, une proportion de 30 à 60 % de la radioactivité administrée a été excrétée dans l’urine, le reste ayant été récupéré dans les selles. Chez la souris, 47 % de la radioactivité s’est retrouvée dans l’urine au bout de 24 heures. Chez le rat, la ranitidine était essentiellement métabolisée par N- déméthylation. Trente pour cent de la dose administrée était excrétée dans l’urine sous forme inchangée, jusqu’à 14 % sous forme de desméthylranitidine, de 3 à 6 % sous forme de dérivé N- oxyde et 4 % sous forme de dérivé S-oxyde. Dans la bile du rat, les principales substances radioactives étaient la ranitidine ainsi qu’un métabolite non identifié baptisé « métabolite d’excrétion rapide » (MER), qui était probablement un complexe de transfert de charge constitué de ranitidine et de pigments biliaires.
Chez le lapin, la ranitidine était essentiellement métabolisée par sulfoxydation; 18 % de la dose administrée a été excrétée dans l’urine sous forme de ranitidine non métabolisée, 8 % sous forme de dérivé S-oxyde, de 2 à 4 % sous forme de dérivé N-oxyde et de 2 à 4 % sous forme de desméthylranitidine.
Chez le chien, jusqu’à 70 % de la dose administrée a été excrétée au cours des 24 premières heures. Environ 40 % du médicament a été excrété dans l’urine sous forme de ranitidine inchangée, et jusqu’à 30 % sous forme de dérivé N-oxyde, la N-oxydation étant la principale voie métabolique de la ranitidine chez le chien. La forme N-oxyde était par ailleurs la principale substance radioactive retrouvée dans la bile, avec de petites quantités de ranitidine sous forme inchangée et de MER.
Chez le rat, le lapin et le chien, moins de 10,1 % de la ranitidine plasmatique est liée aux protéines. Plus de 99 % de la radioactivité avait disparu de l’organisme dans un délai de un à sept jours après l’administration du médicament radiomarqué chez le rat et le chien. Comme c’est le cas pour de nombreux autres médicaments, la radioactivité a persisté dans le tractus uvéal chez ces deux espèces, la demi-vie de la radioactivité dans le tractus uvéal chez le chien étant de l’ordre de 6 mois. La ranitidine et le dérivé S-oxyde possèdent une plus grande affinité pour la mélanine que le métabolite desméthyle; le dérivé N-oxyde ne s’y lie que dans une faible mesure.
Le transfert placentaire de la ranitidine radioactive et de ses métabolites a été étudié chez la femelle gravide du rat et du lapin. L’autoradiographie du corps entier chez le fœtus de rat et de lapin a montré que de faibles niveaux de radioactivité étaient présents dans le tractus uvéal de l’œil fœtal chez les deux espèces, dans la vésicule biliaire et l’intestin chez le fœtus du lapin et dans la vessie chez le fœtus du rat. De la radioactivité a également été détectée chez le rat dans les glandes salivaires et mammaires de la mère et dans le lait maternel, bien qu’en de très faibles concentrations.
Pharmacocinétique chez l’humain
On estime que les concentrations sériques nécessaires pour inhiber 50 % de la sécrétion d’acide gastrique sont comprises entre 36 et 94 ng/ml. Après l’administration d’une dose orale unique de 150 mg, les concentrations sériques de ranitidine se situent dans cet intervalle pendant une période pouvant atteindre 12 heures. Il existe une relation entre les concentrations plasmatiques de ranitidine et la suppression de la production d’acide gastrique, mais ce phénomène accuse une forte variabilité interindividuelle.
Des doses de ranitidine inférieures aux doses prescrites réduisent significativement l’acidité intragastrique stimulée par la prise de nourriture chez l’humain. Cet effet est relié à la dose et l’acidité diminue de façon linéaire avec l’augmentation des doses de ranitidine.
La ranitidine est absorbée en proportion de 50 % après une administration orale comparativement à une administration intraveineuse; des concentrations maximales de 440 à 545 ng/ml s’observent de deux à trois heures après une dose de 150 mg. La demi-vie d’élimination de la ranitidine est comprise entre 1,5 et 3 heures.
La pharmacocinétique de la ranitidine a également été étudiée à des doses plus faibles. Les concentrations plasmatiques maximales et l’aire sous la courbe concentration-temps (ASC) ont montré qu’il existe une association linéaire sur l’intervalle de doses variant de 20 à 80 mg; la Tmax, le t1/2 et la clairance étaient indépendantes de la dose.
La ranitidine est très rapidement absorbée après une injection intramusculaire. Des concentrations maximales de 576 ng/ml s’observent dans un intervalle de 15 minutes ou moins après une dose de 50 mg administrée par voie intramusculaire. L’absorption à partir des sites d’injection intramusculaire est pratiquement totale, avec une biodisponibilité de 90 à 100 % comparativement à l’administration intraveineuse.
La principale voie d’excrétion est la voie urinaire : approximativement 30 % de la dose administrée par voie orale se retrouve dans l’urine dans un délai de 24 heures sous forme inchangée. La clairance rénale est d’environ 530 ml/min, ce qui indique une excrétion tubulaire active, avec une clairance totale de 760 ml/min. Le volume de distribution est de 1,4 L/kg. Le taux de fixation aux protéines sériques est de 15 % en moyenne.
Des études indiquent qu’il se produit des modifications mineures, bien que cliniquement insignifiantes, de la demi-vie, de la distribution, de la clairance et de la biodisponibilité de la ranitidine chez les sujets atteints de dysfonction hépatique (cirrhose compensée).
L’effet antisécrétoire des métabolites de la ranitidine a été étudié. Chez l’humain, autant le dérivé N-oxyde, principal métabolite urinaire (4 % de la dose) que le dérivé S-oxyde (1 %) possèdent une faible activité de blocage des récepteurs H2, mais la desméthylranitidine (1 %) est seulement 4 fois moins puissante que la ranitidine chez le rat et deux fois moins puissante que la ranitidine chez le chien.
TOXICOLOGIE
Chez l’animal
Toxicologie, altération de la fertilité, carcinogenèse et mutagenèse
Le chlorhydrate de ranitidine a été soumis à des études de toxicologie poussées qui ont démontré qu’elle n’a pas d’organe cible spécifique et ne comporte aucun risque particulier du point de vue de l’emploi clinique.
Études de toxicité aiguë
Chez la souris et le rat, la dose létale 50 (DL50) associée à la voie intraveineuse est de l’ordre de 75 mg/kg, alors que pour la voie orale, même des doses de 1000 mg/kg ne sont pas létales. Chez le chien, la dose létale minimum par voie orale est de 450 mg/kg/jour. Des doses élevées uniques de ranitidine (jusqu’à 80 mg/kg par voie orale) ne sont associées qu’à des signes de toxicité minimes et réversibles, dont certains sont dus à la libération transitoire d’histamine.
Études de toxicité à long terme
Dans les études de carcinogénicité et de toxicité à long terme, de très fortes doses de ranitidine (jusqu’à 2000 mg/kg/jour) ont été administrées quotidiennement à des souris pendant toute la durée de vie des animaux, et à des chiens (jusqu’à 450 mg/kg/jour) pendant des périodes ayant atteint un an.
Ces doses ont donné lieu à des concentrations plasmatiques massives de ranitidine excédant de loin celles mesurées chez des patients ayant reçu le médicament à la dose thérapeutique recommandée. Par exemple, chez le chien, les concentrations plasmatiques maximales étaient supérieures à 115 μg/ml, tandis que chez la souris, les concentrations plasmatiques basales étaient de l’ordre de 4 à 9 μg/ml. Chez l’humain, après l’administration orale de 150 mg de ranitidine, la concentration plasmatique maximale moyenne (Cmax) se situait entre 360 et 650 ng/ml. Chez le rat, des doses aussi élevées que 2 000 mg/kg/jour ont été bien tolérées, les seules modifications morphologiques observées ayant été une incidence accrue d’accumulations de cellules spumeuses (macrophages) dans les alvéoles pulmonaires. Ces accumulations de cellules constituent un phénomène naturel chez les rats âgés, et ont en outre été observées avec l’administration prolongée de diverses autres substances médicamenteuses. Par conséquent, il est peu probable que les concentrations pharmacologiques de ranitidine administrées à ces rats ont contribué à ce processus naturel.
Au cours des études menées chez le chien avec des doses (100 mg/kg/jour) administrées par voie orale pendant six semaines ou six mois, on a observé des selles molles à l’occasion, alors que dans l’étude de six mois, les selles molles se sont accompagnées dans huit cas de matières muqueuses et parfois de sang, surtout chez un chien. Des selles molles, de la salivation et des vomissements ont été observés dans une étude de 54 semaines chez le chien.
Dans des cas isolés, on a observé des selles rouges chez le chien, dans lesquelles on a détecté du sang occulte à l’occasion. Lorsque la dose a été portée de 100 mg/kg/jour à 225–450 mg/kg/jour, aucun cas de selles rouges n’a été relevé, ce qui semble indiquer qu’une relation avec la ranitidine est peu probable. L’autopsie des chiens n’a mis en évidence aucune modification du tractus gastro-intestinal associée avec la ranitidine.
Un chien a présenté une élévation des taux plasmatiques d’alanine-aminotransférase et de phosphatase alcaline au cours de l’étude de six semaines. On a par ailleurs trouvé quelques foyers de nécrose hépatique chez le même chien. De petites lésions de fibrose et de nécrose focale ont également été observées dans un spécimen hépatique prélevé chez un chien femelle ayant reçu de la ranitidine à raison de 100 mg/kg pendant six mois. Aucune autre modification n’a été relevée lors de l’examen au microscope photonique et électronique dans les foies traités et témoins. Étant donné que les foyers lésionnels n’ont été observés que chez un seul chien et dans un seul spécimen hépatique prélevé chez ce chien, on peut supposer qu’ils n’ont pas été causés par la ranitidine.
Des tremblements musculaires, une incapacité de se tenir sur pattes et une accélération de la fréquence respiratoire ont été observées à l’occasion chez des chiens ayant reçu 225 mg/kg/jour de ranitidine au cours de l’étude de 54 semaines. La prévalence de ces observations a augmenté lorsque la dose a été portée au niveau toxique de 450 mg/kg/jour. Un chien est mort, mais on n’a pu relever aucune modification pathologique ni identifier la cause du décès.
Des modifications de la couleur ou de la granularité du tapis choroïdien de l’œil ont été observées chez trois chiens ayant reçu la dose la plus élevée de ranitidine (450 mg/kg/jour) au cours de l’étude de 54 semaines. Chez un de ces chiens, la modification a été considérée comme étant associée au traitement. Il s’agissait d’une pâleur réversible du tapis choroïdien. Aucune modification n’a été observée lors de l’examen des yeux au microscope photonique ou électronique. Les modifications du tapis choroïdien sont dépourvues de signification clinique chez l’humain étant donné que (1) il n’existe pas de tapis choroïdien chez l’humain et (2) ces modifications ne sont apparues qu’à des concentrations pharmacologiques toxiques de ranitidine. Les concentrations sériques moyennes de transaminase glutamique pyruvique chez les chiens ayant reçu la dose de 450 mg/kg/jour étaient significativement plus élevées, bien que marginalement, que les valeurs témoins. Ces élévations des concentrations enzymatiques n’ont été associées à aucune modification histologique.
On a effectué des études dans lesquelles la ranitidine a été administrée par voie parentérale. Aucun signe d’irritation locale spécifique attribuable à la ranitidine n’a été observé. Chez le rat, aucune modification biochimique ou histopathologique n’a été observée à des doses intraveineuses ayant atteint 20 mg/kg. Plus particulièrement, on n’a relevé aucune modification des veines ou des structures sous-épidermiques. De légères lésions dans quelques échantillons musculaires ont été observées : dans l’ensemble, les cellules étaient basophiles et plus petites que normalement et les noyaux étaient dilatés, plus nombreux, et avaient parfois migré au centre des cellules.
Chez le lapin, une légère infiltration du pannicule adipeux par des cellules mononucléées a été notée. Cette réaction sous-cutanée mineure était peu fréquente et n’a pas été associée à une distribution de groupe. Il n’y avait aucune différence apparente sur le plan de l’irritation entre l’injection de ranitidine et celle de placebo. Chez le rat, la ranitidine administrée par voie intraveineuse à des doses de 5,0 et de 10,0 mg/kg/jour pendant 15 jours et 28 jours respectivement n’a produit aucune modification d’importance biologique reliée au traitement sur le système hématopoïétique.
Chez le chien Beagle, l’injection intraveineuse de ranitidine à des doses ayant atteint 10 mg/kg/jour pendant 28 et 42 jours n’a donné lieu à aucune modification des érythrocytes ou des leucocytes circulants reliée au médicament, et n’a eu aucun effet indésirable sur le système hématopoïétique. Aucune modification reliée au médicament n’est apparue sur les électrocardiogrammes des chiens Beagle qui ont reçu jusqu’à 10 mg/kg de ranitidine par injection intraveineuse. À des doses ayant atteint 30 mg/kg administrées par voie intraveineuse deux fois par jour à des chiens Beagle pendant 14 ou 15 jours, la ranitidine n’a produit aucune modification biologiquement significative sur le plan de l’hématologie, de la chimie clinique ou de l’analyse des urines.
Aucune modification n’a été observée dans les yeux des chiens (plus particulièrement dans le tapis choroïdien) à qui on avait administré de la ranitidine à des doses ayant atteint 30 mg/kg, deux fois par jour, pendant 15 jours. À des doses supérieures à 1,25 mg/kg, la ranitidine injectée par voie intraveineuse chez le chien Beagle a produit des réactions immédiates et transitoires. Les réactions suivantes ont été typiquement observées à la suite de l’administration de 1,25 mg/kg de ranitidine : yeux injectés de sang, yeux larmoyants et fermés, défécation, diarrhée, érythème, flatuosités, léchage des lèvres, rhinorrhée, salivation, comportement soumis, déglutition, tachycardie et tremblements. La gamme et la gravité des effets étaient aggravées lors de l’augmentation de la dose.
Études sur la reproduction (altération de la fertilité)
Des études ont été effectuées sur la reproduction chez le rat et le lapin. Les rats ont été exposés à la ranitidine avant et après l’accouplement, pendant toute la grossesse, la lactation et pendant la période de sevrage. Aucun effet sur la reproduction ni aucun signe d’effet anti-androgénique n’a été observé.
Des études effectuées sur un effectif total de 2297 fœtus de rats n’ont mis en évidence aucun signe de tératogénicité chez cette espèce. Des fentes palatines ont été observées chez des fœtus dans les groupes traités et témoins, mais elles étaient significativement plus nombreuses dans le groupe témoin. Au total, 944 fœtus de lapins traités par la ranitidine ont été examinés; aucun effet indésirable relié au médicament ni anomalie fœtale n’a été recensé.
Des lapins à qui on avait administré de la ranitidine injectée en bolus intraveineux (10 mg/kg) une fois par jour aux jours 7 à 16 de la gestation ont subi une baisse du gain de poids corporel. Le poids des fœtus était significativement plus faible que chez les témoins non traités. En outre, 12,4 % des fœtus exposés à la ranitidine avaient une fente palatine. Lors d’une nouvelle analyse effectuée sur cette étude ainsi qu’une étude connexe visant à évaluer les effets du médicament sur la reproduction, on a conclu que ces résultats n’étaient pas reproductibles. Par conséquent, les effets observés dans cette première étude sont aberrants et ne peuvent permettre de conclure à une toxicité maternelle ou fœtale du médicament.
Dans la deuxième étude, aucun signe de toxicité maternelle ou fœtale n’a été observé chez les lapins ayant reçu 100 mg/kg de ranitidine par voie orale au cours des jours 2 à 29 de la grossesse. Les concentrations plasmatiques maximales de ranitidine après une dose orale de 100 mg/kg sont similaires à celles obtenues une minute après l’administration intraveineuse d’une dose de 10 mg/kg (20 à 25 μg/ml). Ainsi, aucun effet tératogène de la ranitidine n’a pu être mis en évidence aux doses de 10 mg/kg (voie intraveineuse) et de 100 mg/kg (comprimés) chez le lapin.
Études sur la carcinogénicité
Rien n’indique que la ranitidine aurait un pouvoir carcinogène. Dans les études de toxicité et de carcinogénicité à long terme, la ranitidine a été administrée à 600 souris et à 636 rats à des doses ayant atteint 2000 mg/kg pendant deux ans et 129 semaines, respectivement; elle a également été administrée à 42 chiens à des doses ayant atteint 450 mg/kg/jour durant des périodes ayant atteint un an. Ces doses sont de loin supérieures aux doses thérapeutiques chez l’humain. Aucun cas de métaplasie intestinale n’a été constaté chez ces animaux. On n’a relevé aucun signe d’effet tumorigène de la ranitidine sur quelque tissu que ce soit.
Mutagenèse
La ranitidine n’est pas mutagène à des doses aussi élevées que 30 mg par boîte de Petri dans le test de Ames sur Salmonella typhimurium (TA 1538, TA 98, TA 100 et TA 1537) ou à des doses de 9 mg par boîte de Petri chez Escherichia coli (WP2 et WP2 uvrA), avec ou sans activation.
La ranitidine a exercé un léger effet mutagène direct chez S. typhimurium TA 1535 à des concentrations de 20 à 30 mg par boîte de Petri, et chez E. coli WP67 à une concentration de 9 mg par boîte de Petri. La ranitidine n’était pas mutagène à la concentration de 2 mg/ml chez E. coli ni chez S. typhimurium dans le test de la fluctuation du microtitre en solution orale, plus sensible. Ce léger effet mutagène direct est toutefois dépourvu de pertinence sur le plan clinique : les magnitudes de concentration de ranitidine utilisées dans ces tests sont plusieurs milliers de fois supérieures aux concentrations thérapeutiques dans le plasma humain.
Les principaux métabolites de la ranitidine chez l’humain n’étaient pas significativement mutagènes. Cette conclusion repose sur l’expérience suivante. Une solution test obtenue en faisant interagir la ranitidine (10 mM) avec du nitrite de sodium (40 mM) était mutagène chez S. typhimurium TA 1535, mais pas chez S. typhimurium TA 1537 ni chez E. coli (WP67 ou WP2 uvrA). Ce résultat positif a été attribué à la présence du dérivé acide nitrosonitrolique AH 23729, qui est mutagène. Lorsque la concentration de nitrite de sodium a été réduite à 15 mM ou moins, la solution n’était pas mutagène, quel que soit le test ou le micro-organisme employé. La formation de AH 23729 nécessite des concentrations d’acide nitreux de loin supérieures à celles que l’on pourrait rencontrer en conditions physiologiques. Les autres produits de nitrosation n’étaient mutagènes dans aucun des micro-organismes étudiés. Il n’y a donc aucune raison de supposer que la ranitidine est susceptible d’avoir un pouvoir mutagène chez l’animal ou chez l’humain à la suite d’une nitrosation dans l’estomac.
Les études de toxicologie, de carcinogénicité et de mutagénicité à long terme effectuées chez l’animal n’ont livré aucune donnée montrant que la ranitidine, administrée aux doses thérapeutiques, aurait un quelconque effet délétère chez l’humain.