


Monographie de produit - Jamp-Ranitidine
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Forme posologique / concentration | Tous les ingrédients non médicinaux |
| Orale | Comprimés 150 mg et 300 mg | Huile de ricin, silice colloïdale, croscarmellose sodique, hydroxypropylméthylcellulose, stéarate de magnésium, cellulose microcristalline, talc et dioxyde de titane |
INDICATIONS ET USAGE CLINIQUE
Les comprimés JAMP-RANITIDINE (chlorhydrate de ranitidine) est indiqué pour le traitement de l’ulcère duodénal, de l’ulcère gastrique bénin, de l’œsophagite par reflux gastro-oesophagien, de l’ulcère gastroduodénal postopératoire, du syndrome de Zollinger-Ellison et d’autres maladies où la réduction de la sécrétion gastrique et du débit chlorhydrique est souhaitable, notamment dans les cas suivants :
- traitement des lésions induites par les anti-inflammatoires non stéroïdiens (AINS), ulcères et érosions, et leurs symptômes gastro-intestinaux, ainsi que prévention des récidives;
- prophylaxie des hémorragies gastro-intestinales causées par les ulcères de stress chez les patients gravement malades;
- prophylaxie des hémorragies récidivantes provenant des ulcères hémorragiques;
- prévention du syndrome de Mendelson causé par l’anesthésie générale, chez les sujets prédisposés à ce syndrome, y compris les parturientes en période de travail et les personnes obèses.
En outre, JAMP-RANITIDINE est indiqué pour la prophylaxie et le traitement d’entretien de l’ulcère duodénal ou de l’ulcère gastrique bénin chez les patients ayant des antécédents d’ulcère récidivant.
CONTRE-INDICATIONS
JAMP-RANITIDINE (chlorhydrate de ranitidine) est contre-indiqué chez les patients présentant une hypersensibilité connue à la ranitidine ou à l’un des ingrédients de la préparation. Pour connaître la liste complète des ingrédients, veuillez consulter la section Formes posologiques, composition et conditionnement.
MISES EN GARDE ET PRÉCAUTIONS
Généralités
Emploi concomitant d’AINS
Il est recommandé d’exercer une surveillance régulière chez les patients prenant des anti-inflammatoires non stéroïdiens conjointement avec JAMP-RANITIDINE surtout chez les personnes âgées et les sujets ayant des antécédents d’ulcère gastroduodénal. Il est nécessaire de procéder à une endoscopie et à un examen histologique avant d’amorcer le traitement pour éliminer toute possibilité de cancer gastrique.
Carence en cyanocobalamine (vitamine B12)
L’emploi prolongé d’antagonistes des récepteurs H2 pourrait entraver l’absorption de la vitamine B12 liée aux protéines, ce qui pourrait contribuer à l’apparition d’une carence en cyanocobalamine (vitamine B12).
Gastro-intestinal
Ulcère gastrique
Le traitement à l’aide d’un antagoniste des récepteurs H2 de l’histamine peut masquer les symptômes du cancer de l’estomac et retarder ainsi le diagnostic de cette maladie. Par conséquent, si l’on soupçonne la présence d’un ulcère gastrique, on doit exclure toute possibilité d’affection maligne avant d’amorcer le traitement par JAMP-RANITIDINE (chlorhydrate de ranitidine).
Hématologique
U Patients ayant des antécédents de porphyrie aiguë
De rares rapports cliniques permettent de croire que le chlorhydrate de ranitidine peut précipiter les crises de porphyrie aiguë. Par conséquent, on doit éviter de prescrire cet agent aux patients ayant des antécédents de cette maladie.
Fertilité
On ne dispose d’aucune donnée sur les effets du chlorhydrate de ranitidine sur la fertilité des humains. Aucun effet sur la fertilité des mâles et des femelles n’a été observé dans les études menées sur les animaux (voir la section TOXICOLOGIE).
Rénal
Atteinte rénale
La ranitidine est éliminé par les reins et, en présence d’atteinte rénale, les taux plasmatiques de la ranitidine augmentent et l’élimination s’en trouve prolongée. Par conséquent, il est recommandé, en pareils cas, de diminuer de moitié la dose de JAMP-RANITIDINE. L’accumulation de ranitidine et l’élévation des concentrations plasmatiques qui en résultent se produisent chez les patients présentant une atteinte rénale (clairance de la créatinine inférieure à 50 mL/min); chez ces patients, la dose orale de ranitidine recommandée doit être de 150 mg par jour.
Populations particulières
Femmes enceintes : L’innocuité du chlorhydrate de ranitidine dans le traitement des cas où une réduction contrôlée de la sécrétion gastrique est nécessaire pendant la grossesse n’a pas été établie. Les études de reproduction effectuées chez le rat et le lapin n’ont révélé aucun signe que le chlorhydrate de ranitidine portait atteinte à la fertilité ou était dangereux pour le foetus. La ranitidine traverse la barrière placentaire. Quoi qu’il en soit, si l’administration de JAMP-RANITIDINE est jugée nécessaire, on doit évaluer si l’utilité thérapeutique escomptée l’emporte sur les risques possibles pour la patiente et le foetus.
Femmes qui allaitent : passe dans le lait maternel humain, mais la portée clinique de cette observation n’a pas été parfaitement évaluée. À l’exemple d’autres médicaments, JAMP-RANITIDINE ne doit être utilisé pendant l’allaitement que s’il est jugé essentiel.
Enfants : L’expérience avec le chlorhydrate de ranitidine chez l’enfant est limitée. Cet agent a cependant été utilisé avec succès chez des enfants de 8 à 18 ans à une posologie orale atteignant 150 mg deux fois par jour.
Personnes âgées : Certains patients comme les personnes âgées, les personnes souffrant d’une maladie pulmonaire chronique ou de diabète ainsi que les personnes immunodéprimées peuvent courir un plus grand risque de contracter une pneumonie extrahospitalière. Selon une étude épidémiologique d’envergure, le risque de contracter une pneumonie extrahospitalière est plus élevé chez les utilisateurs d’antagonistes des récepteurs H2 que chez ceux ayant arrêté le traitement. En effet, on a observé une augmentation du risque relatif corrigée de 1,63 (IC à 95 % : 1,07-2,48).
Étant donné que les affections malignes sont plus fréquentes chez les personnes âgées, il faut en tenir compte avant d’amorcer un traitement par JAMP-RANITIDINE. Les gens âgés recevant des anti-inflammatoires non stéroïdiens conjointement avec JAMP-RANITIDINE doivent faire l’objet d’une surveillance étroite.
À l’exemple de tous les médicaments administrés aux personnes âgées, on doit songer, en prescrivant JAMP-RANITIDINE, aux autres médicaments administrés en concomitance. Des cas sporadiques d’interactions médicamenteuses ont été signalés avec les hypoglycémiants et la théophylline chez les sujets âgés. La portée de ces rapports ne peut être établie à l’heure actuelle, car les essais cliniques contrôlés portant sur l’emploi de la théophylline et du chlorhydrate de ranitidine n’ont pas révélé d’interactions. Chez les personnes âgées, le risque d’état confusionnel et de dépression peut être accru.
RÉACTIONS INDÉSIRABLES
Effets indésirables à un médicament déterminés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables à un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
Les effets indésirables suivants ont été signalés lors des essais cliniques ou du traitement habituel de patients à l’aide de chlorhydrate de ranitidine. Un lien de cause à effet avec le chlorhydrate de ranitidine n’est pas toujours établi.
Système nerveux central
Céphalées, parfois sévères, malaise, étourdissements, somnolence, insomnie, vertiges, vision floue (réversible) évoquant une altération de l’accommodation. On a signalé des cas isolés de confusion mentale réversible, d’agitation, de dépression et d’hallucinations, surtout chez les personnes âgées gravement malades. De plus, des mouvements involontaires ont été signalés dans de rares cas, mais ce trouble était réversible.
Appareil cardiovasculaire
Des cas isolés de tachycardie, de bradycardie, d’extrasystoles ventriculaires et de bloc AV ont été observés. L’asystole a été signalée chez un très petit nombre de sujets, avec ou sans affections prédisposantes, après administration i.v., mais elle n’a pas été observée après l’administration orale de chlorhydrate de ranitidine. (Voir MISES EN GARDE ET PRÉCAUTIONS, POSOLOGIE ET ADMINISTRATION).
Appareil gastro-intestinal
Constipation, diarrhée, nausées et vomissements ainsi que gêne et douleurs abdominales.
Fonction hépatique
Chez des volontaires normaux, des augmentations transitoires et réversibles des taux d’AST et d’ALT, atteignant au moins deux fois les valeurs notées avant le traitement, ont été constatées chez 6 des 12 sujets recevant 100 mg de ranitidine 4 fois/jour par voie i.v. pendant 7 jours, et chez 4 des 24 sujets recevant 50 mg 4 fois/jour par voie i.v. pendant cinq jours. Par conséquent, il peut être prudent de surveiller les concentrations d’AST et d’ALT chez les patients recevant un traitement par voie intraveineuse pendant cinq jours ou plus et chez ceux qui accusent des hépatopathies préexistantes. Avec l’administration orale, il y a eu des rapports occasionnels d’hépatite, hépatocellulaire ou hépatocanaliculaire, ou les deux, avec ou sans ictère. Dans ces circonstances, on doit interrompre immédiatement le traitement par la ranitidine. Ces troubles sont généralement réversibles, mais en de très rares cas, des décès sont survenus.
Fonction rénale
De très rares cas de néphrite interstitielle aiguë ont été observés.
Appareil locomoteur
De rares rapports font état d’arthralgie et de myalgie.
Sang
Des variations de la numération globulaire (leucopénie, thrombocytopénie) se sont produites chez un petit nombre de patients. Celles-ci sont généralement réversibles. On a fait état de rares cas d’agranulocytose ou de pancytopénie, s’accompagnant parfois d’hypoplasie ou d’aplasie de la moelle osseuse.
Système endocrinien
Aucune interférence cliniquement significative avec la fonction endocrinienne ou gonadique n’a été observée. Il existe quelques rapports de symptômes mammaires et de troubles touchant les seins (comme la gynécomastie et la galactorrhée).
Peau
Éruptions cutanées, y compris des cas évoquant un érythème polymorphe léger. De rares cas de vascularite et d’alopécie ont été signalés.
Divers
De rares cas de réactions d’hypersensibilité (y compris douleur thoracique, bronchospasme, fièvre, éruptions cutanées, éosinophilie, anaphylaxie, urticaire, oedème de Quincke, hypotension) et parfois de légères élévations des concentrations de créatinine sérique se sont produits après l’administration d’une dose unique. De rares cas de pancréatite aiguë et d’impuissance réversible ont été signalés.
INTERACTIONS MÉDICAMENTEUSES
Interactions avec d’autres médicaments
La ranitidine peut modifier l’absorption, le métabolisme ou l’excrétion rénale d’autres médicaments. Il peut donc s’avérer nécessaire d’adapter la posologie du médicament touché ou d’interrompre le traitement.
Les interactions surviennent par le biais de plusieurs mécanismes, dont les suivants :
- 1. Inhibition du système enzymatique des oxygénases à fonction mixte liées au cytochrome P450 : La ranitidine employée aux doses thérapeutiques habituelles ne potentialise pas l’action des médicaments qui sont inactivés par ce système enzymatique, comme le diazépam, la lidocaïne, la phénytoïne, le propranolol et la théophylline. Des rapports font état d’une altération du temps de Quick lors de l’administration d’anticoagulants de type coumarine (p. ex. warfarine). En raison de l’indice thérapeutique étroit de ces derniers, il est recommandé de surveiller de près l’augmentation ou la diminution du temps de Quick lors d’un traitement concomitant par la ranitidine.
- 2.
Compétition pour la sécrétion tubulaire rénale :
Comme la ranitidine est partiellement éliminée par le système cationique, elle peut affecter la clairance d’autres médicaments éliminés par cette voie. Des doses élevées de ranitidine (par exemple, celles employées pour le traitement du syndrome de Zollinger-Ellison) peuvent réduire l’élimination du procaïnamide et du N-acétylprocaïnamide, entraînant ainsi une augmentation des concentrations plasmatiques de ces médicaments.
- 3.
Altération du pH gastrique :
La biodisponibilité de certains médicaments peut être modifiée, ce qui peut se traduire par une augmentation (p. ex. triazolam, midazolam) ou une diminution (p. ex. kétoconazole, atazanavir, delavirdine, géfitinib) de leur absorption.
On a également fait état de cas sporadiques d’interactions médicamenteuses avec les hypoglycémiants et la théophylline chez des personnes âgées. La pertinence de ces rapports ne peut être déterminée à l’heure actuelle, car les essais cliniques contrôlés portant sur la théophylline et ranitidine n’ont pas révélé d’interactions.
Si des doses élevées de sucralfate (deux grammes) sont administrées concurremment avec JAMP-RANITIDINE, l’absorption de JAMP-RANITIDINE peut être réduite. Toutefois, cet effet ne se produit pas si le sucralfate est pris au moins 2 heures après l’administration de chlorhydrate de ranitidine.
POSOLOGIE ET ADMINISTRATION
Posologie recommandée et ajustement de la dose
Ulcère duodénal ou ulcère gastrique bénin
300 mg une fois par jour au coucher ou 150 mg deux fois par jour le matin et au coucher. Il n’est pas nécessaire de prendre la dose aux repas. Dans la plupart des cas d’ulcère duodénal et d’ulcère gastrique bénin, la cicatrisation se produit en quatre semaines. Pour le petit nombre de patients dont l’ulcère ne s’est pas entièrement cicatrisé, quatre autres semaines de traitement seront probablement nécessaires pour obtenir la cicatrisation. Dans le traitement de l’ulcère duodénal, 300 mg deux fois par jour, pendant quatre semaines, peuvent être salutaires si une cicatrisation plus rapide est souhaitable.
Traitement d’entretien
Ulcère duodénal, ulcère gastrique bénin : Les patients qui ont répondu à un traitement à court terme, particulièrement ceux qui ont des antécédents d’ulcère récidivant, peuvent bénéficier d’un traitement d’entretien à long terme à raison d’une dose orale réduite (150 mg une fois par jour au coucher).
Dans la prise en charge de l’ulcère duodénal, le tabagisme est associé à un taux plus élevé de récidive (jusqu’à 9,2 fois plus de récidives selon une étude). On doit donc conseiller à ces patients de cesser de fumer. Si ce conseil n’est pas suivi, 300 mg de ranitidine au coucher procurent un avantage thérapeutique additionnel par rapport à la posologie de 150 mg une fois par jour.
Œsophagite par reflux gastro-oesophagien
Traitement des cas aigus
300 mg une fois par jour au coucher, ou 150 mg deux fois par jour, le matin et au coucher, pendant une période pouvant atteindre huit semaines. Chez les patients souffrant d’œsophagite modérée ou sévère, la posologie de la ranitidine peut être portée à 150 mg quatre fois par jour jusqu’à 12 semaines.
Prise en charge à long terme
Pour la prise en charge à long terme de l’œsophagite par reflux gastro-oesophagien, la posologie orale recommandée chez l’adulte est de 150 mg deux fois par jour.
Ulcère gastroduodénal postopératoire
150 mg deux fois par jour, le matin et au coucher.
Hypersécrétion gastrique pathologique (syndrome de Zollinger-Ellison)
150 mg trois fois par jour peuvent être administrés tout d’abord. Chez certains patients, il peut s’avérer nécessaire d’administrer plus fréquemment des doses de 150 mg de JAMP-RANITIDINE (chlorhydrate de ranitidine). Les doses doivent être adaptées aux besoins de chaque patient. Des doses atteignant six grammes par jour ont été bien tolérées.
Traitement des lésions provoquées par les AINS (ulcères et érosions) et de leurs symptômes gastro-intestinaux; prévention des récidives
Dans les cas d’ulcères consécutifs à un traitement par des anti-inflammatoires non stéroïdiens ou associés à la prise continue d’anti-inflammatoires non stéroïdiens, il peut s’avérer nécessaire d’administrer 150 mg deux fois par jour pendant 8 à 12 semaines. Pour la prévention des récidives ulcéreuses liées aux anti-inflammatoires non-stéroïdiens, 150 mg deux fois par jour peuvent être administrés conjointement avec le traitement par les AINS.
Prophylaxie du syndrome de Mendelson
On recommande 150 mg le soir précédant l’induction de l’anesthésie; cependant, 150 mg 2 heures avant l’induction de l’anesthésie sont également efficaces. Pour la prévention du syndrome de Mendelson chez les patientes qui choisissent d’accoucher sous anesthésie, on pourra employer 150 mg toutes les 6 heures, mais si l’anesthésie générale s’impose, un antiacide oral soluble (citrate de sodium, p. ex.) peut compléter le traitement par JAMP-RANITIDINE. En cas d’urgence, l’utilisation d’alcalins, d’antiacides et d’une technique d’anesthésie rigoureuse demeure nécessaire, car le chlorhydrate de ranitidine ne modifie pas le pH ni le volume du contenu gastrique existant.
Prophylaxie des hémorragies causées par ulcères de stress chez les patients gravement malades ou prophylaxie des hémorragies récidivantes chez les patients atteints d’un ulcère gastroduodénal hémorragique et actuellement traités par le chlorhydrate de ranitidine intraveineux*
Une dose orale de 150 mg deux fois par jour peut être substituée à l’injection lorsque recommence l’alimentation orale.
Posologie pour les personnes âgées
Chez les personnes âgées gravement malades, atteintes des affections énumérées ci-dessus, on administrera d’abord la dose la plus faible recommandée et on procédera, si nécessaire, à des ajustements en surveillant étroitement le patient.
Patients de plus de 50 ans (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Patients de plus de 50 ans).
SURDOSAGE
Jusqu’ici, on ne connaît aucun cas de surdosage délibéré. On doit recourir aux mesures habituelles pour éliminer des voies digestives le médicament non absorbé (y compris le charbon activé ou le sirop d’ipéca), à la surveillance clinique et au traitement de soutien.
| Pour traiter une surdose soupçonnée, communiquez immédiatement avec le centre antipoison de votre région. |
____________________________________________________
* JAMP-RANITIDINE N’EST PAS disponible en préparation injectable.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
La ranitidine est un antagoniste de l’histamine au niveau des récepteurs H2 de l’estomac. Par conséquent, la ranitidine inhibe à la fois la sécrétion d’acide gastrique basale et la sécrétion d’acide gastrique provoquée par l’histamine, la pentagastrine et autres sécrétagogues. Au point de vue pondéral, la ranitidine est de 4 à 9 fois plus puissante que la cimétidine. L’inhibition de la sécrétion d’acide gastrique a été observée après administration intraveineuse, intraduodénale et orale de ranitidine. Cette réponse est fonction de la dose, la réponse optimale étant obtenue avec une dose orale de 300 mg/jour.
La sécrétion de pepsine est également inhibée, mais la production de mucus gastrique n’est pas affectée. La ranitidine n’altère pas la sécrétion pancréatique de bicarbonate ou d’enzymes en réponse à la sécrétine et à la pancréozymine.
Il existe une corrélation linéaire significative entre la dose administrée et l’effet inhibiteur sur la sécrétion d’acide gastrique avec des doses orales atteignant 300 mg. Une concentration plasmatique de ranitidine de 50 ng/mL assure un effet inhibiteur d’environ 50 % sur la sécrétion d’acide gastrique stimulée. On estime que la CI50 se situe entre 36 et 94 ng/mL. Après l’administration de 150 mg de ranitidine par voie orale, les concentrations plasmatiques dépassant cette valeur se sont maintenues pendant plus de 8 heures et, après 12 heures, elles étaient suffisamment élevées pour exercer un effet inhibiteur significatif sur la sécrétion gastrique. Chez les patients souffrant d’ulcère duodénal, 150 mg de ranitidine par voie orale toutes les 12 heures ont réduit de façon significative (de 69 %) l’activité moyenne sur 24 heures des ions hydrogène et le débit d’acide gastrique nocturne (de 90 %). De plus, 300 mg de ranitidine orale au coucher sont aussi efficaces, pour réduire l’acidité intragastrique sur 24 heures, que 150 mg de ranitidine administrée par voie orale deux fois par jour.
Comprimés
En ce qui concerne l’acidité de 24 heures et le débit d’acide nocturne, une dose orale de 150 mg de ranitidine, deux fois par jour, s’est révélée supérieure à 200 mg de cimétidine trois fois par jour et à 400 mg au coucher (p < 0,001 et p < 0,05 respectivement).
Le traitement de volontaires avec une dose orale de 150 mg de ranitidine deux fois par jour pendant sept jours n’a pas provoqué de prolifération bactérienne gastrique excessive.
Les volontaires traités par une dose orale de ranitidine n’ont pas signalé d’effets indésirables importants sur l’appareil digestif ni sur le système nerveux central; de plus, la fréquence cardiaque, la tension artérielle de même que les résultats de l’électrocardiogramme et de l’électroencéphalogramme n’ont pas été modifiés de façon significative chez l’homme après administration de ranitidine.
Chez des volontaires en bonne santé et chez des patients, la ranitidine administrée par voie orale n’a pas influencé les taux plasmatiques des hormones suivantes : cortisol, testostérone, œstrogènes, hormone de croissance, folliculostimuline, gonadotrophine, thyréostimuline, aldostérone ou gastrine, bien que, comme la cimétidine, la ranitidine réduise la sécrétion de vasopressine. Le traitement -- allant jusqu’à six semaines -- à l’aide de 150 mg de ranitidine deux fois par jour par voie orale, n’a pas modifié chez l’humain les axes hypothalamo-hypophyso-gonadique (testiculaire ou ovarien) ou surrénalien.
Pharmacocinétique
Absorption : La ranitidine est rapidement absorbée après administration par voie orale d’une dose de 150 mg; les concentrations plasmatiques maximales (de 300 à 550 ng/mL) ont été atteintes après 1 à 3 heures. La présence de deux pics distincts ou d’un plateau pendant la phase d’absorption est attribuable à la réabsorption du médicament excrété dans l’intestin. Ces concentrations plasmatiques ne sont pas influencées de façon significative par la présence d’aliments dans l’estomac au moment de l’administration par voie orale ni par la prise de doses normales d’antiacides.
La biodisponibilité de la ranitidine orale est d’environ 50 à 60 %. La liaison aux protéines sériques chez l’homme se situe entre 10 et 19 %. La demi-vie d’élimination est d’environ 2 à 3 heures. La principale voie d’élimination est l’urine (40 % de récupération du médicament libre et métabolisé en 24 heures).
Distribution, métabolisme et élimination : La biodisponibilité de la ranitidine orale est d’environ 50 à 60 %. La liaison aux protéines sériques chez l’homme se situe entre 10 et 19 %. La demi-vie d’élimination est d’environ 2 à 3 heures. La principale voie d’élimination est l’urine (40 % de récupération du médicament libre et métabolisé en 24 heures).
STABILITÉ ET RECOMMANDATIONS D’ENTREPOSAGE
Conserver entre 15 °C et 30 °C, à l’abri de la lumière et de l’humidité.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Les comprimés JAMP-Ranitidine USP, à 150 mg, sont des comprimés pelliculés blancs à blanc cassé, de forme circulaire et biconvexe, portant la gravure « RAN » sur une face et « 150 » sur l’autre face. Offerts en flacons de PEHD de 30, 100 et 500 comprimés.
Les comprimés JAMP-Ranitidine USP, à 300 mg, sont des comprimés pelliculés blancs à blanc cassé, en forme de capsule biconvexe, portant la gravure « RAN » sur une face et « 300 » sur l’autre face. Offerts en flacons de PEHD de 30 et 100 comprimés.
Chaque comprimé renferme de la ranitidine (sous forme de chlorhydrate de ranitidine). Les comprimés contiennent également les excipients suivants : huile de ricin, silice colloïdale, croscarmellose sodique, hydroxypropylméthylcellulose, stéarate de magnésium, cellulose microcristalline, talc et dioxyde de titane.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : Chlorhydrate de ranitidine
Dénomination chimique : Chlorhydrate de N-{2-[({5-[(diméthylamino)-méthyl]-2-furanyl}-méthyl)thio]éthyl}-N’-méthyl-2-nitro-1,1-éthènediamine
Formule moléculaire : C13H22N4O3S●HCl
Masse moléculaire : 350,87 g/mol (sous forme de sel de chlorhydrate)
Formule développée :
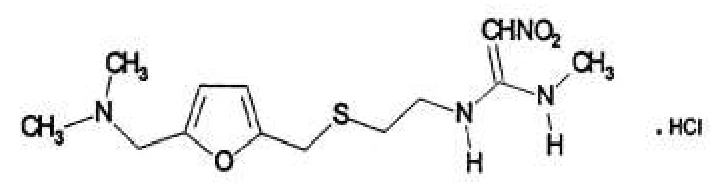
Propriétés physicochimiques : Le chlorhydrate de ranitidine est une poudre cristalline de couleur blanche à jaune pâle. À la température ambiante, le chlorhydrate de ranitidine est soluble dans l’eau, le méthanol, l’éthanol et le chloroforme (par ordre décroissant).
pH : 4,5 – 6,0
pKa : 2,19 ± 0.04
Point de fusion : La forme 2 est cristallisée à partir de l’isopropanol – le point de fusion de la solution de chlorhydrate est de 141 – 142 °C
ESSAIS CLINIQUES
Une étude croisée, à dose unique, comportant deux traitements, deux périodes et deux séquences, a été menée à l’insu auprès de 30 hommes adultes, en santé et à jeun, dans le but d’établir la bioéquivalence entre les comprimés Jamp-Ranitidine (ranitidine) à 300 mg (Jamp Pharma Corporation) et les comprimés PrZANTAC® (ranitidine) à 300 mg (GlaxoSmithKline Inc.).
Ranitidine (1 x 300 mg) À partir de données mesurées Moyenne géométrique Moyenne arithmétique (CV en %) | ||||
|---|---|---|---|---|
| Paramètre | À l’étude† | Référence* | Rapport des moyennes géométriques % | Intervalle de confiance à 90 % |
ASCT (ng*h/mL) | 6117,06 6441,36 (28,93) | 6308,72 6488,23 (24,40) | 96,96 | 90,45 à 103,95 |
ASCI (ng*h/mL) | 6442,76 6752,82 (27,74) | 6639,64 6813,97 (23,43) | 97,03 | 90,95 à 103,53 |
Cmax (ng/mL) | 1311,98 1391,21 (33,78) | 1377,05 1456,39 (33,72) | 95,27 | 87,06 à 104,27 |
Tmax§ (h) | 3,11 (34,17) | 3,01 (31,51) | ||
T½§ (h) | 2,65 (17,00) | 2,72 (18,33) | ||
† Comprimés Jamp-Ranitidine à 300 mg (Jamp Pharma Corporation)
* Comprimés Zantac® à 300 mg (GlaxoSmithKline Inc.) achetés au Canada.
§Exprimé uniquement en tant que moyenne arithmétique (CV en %).
PHARMACOLOGIE DÉTAILLÉE
Pharmacologie animale
La ranitidine est un puissant antagoniste compétitif, réversible et spécifique des récepteurs H2 de l’histamine in vitro et in vivo. Par conséquent, la ranitidine a antagonisé l’action de l’histamine au niveau des récepteurs H2 dans l’utérus isolé de la rate et dans l’oreillette isolée du cobaye. La ranitidine n’est pas un anticholinergique. Sur une base molaire, la ranitidine est de 4 à 5 fois plus active que la cimétidine avec une valeur pA2 de 7,2. À des concentrations mille fois supérieures à celles qui sont nécessaires pour bloquer les récepteurs H2, elle n’est pas parvenu à bloquer les récepteurs H1 ni les récepteurs muscariniques dans l’iléon isolé du cobaye. La réponse à l’isoprénaline des récepteurs β-adrénergiques dans l’utérus de la rate et l’oreillette du cobaye n’a pas non plus été influencée par la ranitidine.
Dans l’immédiat, la plus importante action pharmacologique de la ranitidine, du point de vue clinique, est le blocage in vivo des récepteurs H2 de l’histamine dans l’estomac. La ranitidine inhibe la sécrétion gastrique produite par divers sécrétagogues chez le rat et chez le chien.
Chez le chien éveillé porteur d’une fistule de Heidenhain, la ranitidine administrée par voie orale ou par voie intraveineuse a agi comme un antagoniste de la sécrétion d’acide gastrique induite par l’histamine, la pentagastrine et le béthanéchol. La ranitidine a été de 5 à 10 fois plus active que la cimétidine. Cependant, la ranitidine et la cimétidine ont eu une courbe effet/temps similaire. La ranitidine a également inhibé la réponse sécrétoire de l’estomac à la nourriture chez le chien éveillé porteur d’une fistule.
La ranitidine a inhibé la sécrétion d’acide dans l’estomac perfusé du rat anesthésié, ainsi que la formation de lésions gastriques produites par l’acide acétylsalicylique chez le rat éveillé, en présence comme en l’absence d’un excès d’acide chlorhydrique. Les mesures du rapport débit sanguin des muqueuses-sécrétion acide montrent que l’action inhibitrice de la ranitidine sur la sécrétion d’acide gastrique ne peut être attribuée aux modifications du débit sanguin.
Il n’y a pas eu d’effet sur le comportement de la souris et du rat après administration orale de 800 mg/kg de ranitidine. Les chats et les chiens, recevant des doses de 80 mg/kg de ranitidine par voie orale, n’ont pas accusé de modification du comportement indiquant une quelconque action sur le système nerveux central. Cependant, à ces fortes doses, il y a eu chez le chien des signes de vasodilatation périphérique et d’irritation cutanée dus à la libération de l’histamine. La ranitidine, administrée conjointement avec les substances suivantes agissant sur le SNC, n’a pas altéré leurs effets pharmacologiques respectifs : codéine, hexobarbital, alcool éthylique, chlordiazépoxide, chlorpromazine, imipramine, α-méthyldopa, réserpine, apomorphine et pentylènetétrazol.
À une dose 45 fois supérieure à la DE50 antisécrétoire, la perfusion intraveineuse de ranitidine n’a pas eu d’effet sur la fréquence cardiaque, la tension artérielle ni les résultats de l’électrocardiogramme du chien anesthésié. L’appareil respiratoire n’a pas été affecté par la ranitidine après l’administration de doses orales chez la souris, le rat, le lapin, le chat et le chien et de doses intraveineuses chez le chien.
Chez le chien éveillé, la ranitidine n’a pas eu d’effet appréciable sur la tension artérielle ni sur la fréquence cardiaque lorsqu’elle était administrée par voie orale à raison de 10 mg/kg. Il s’est produit des chutes de courte durée de la tension diastolique après l’administration d’une dose intraveineuse de 10 mg/kg, soit 370 fois la dose antisécrétoire. On n’a observé aucun signe d’arythmie ni anomalie électrocardiographique.
Les études sur la toxicité à long terme ont montré que la ranitidine n’exerce pas d’activité antiandrogénique ni ne déloge la dihydrotestostérone des sites de liaison androgéniques.
La présence de métoclopramide, d’atropine et d’acide acétylsalicylique (AAS) chez le rat n’a pas modifié l’activité antisécrétoire de la ranitidine.
L’effet de la ranitidine sur les anti-inflammatoires a été variable. Il n’y a pas eu d’effet sur l’action anti-inflammatoire de la prednisolone, mais l’action anti-inflammatoire de l’indométhacine a été augmentée. L’administration de ranitidine a réduit la fréquence des érosions gastriques produites par l’AAS et l’indométhacine. L’action antinociceptive de l’AAS a diminué après le traitement par la ranitidine.
La ranitidine, contrairement à la cimétidine, n’inhibe pas le système enzymatique des oxygénases à fonctions mixtes au niveau du foie. Les études spectrophotométriques ont révélé que la cimétidine se lie fortement au cytochrome P450, mais que la ranitidine n’a qu’une faible affinité pour ce système enzymatique. On sait que la cimétidine altère le métabolisme du pentobarbital et de la warfarine. À des doses atteignant 166 mg/kg chez le rat, la ranitidine n’a pas eu d’effet sur la durée du sommeil provoqué par le pentobarbital ni sur les propriétés pharmacocinétiques et pharmacodynamiques de la warfarine.
Métabolisme, distribution et élimination
Le métabolisme du chlorhydrate de ranitidine a été étudié chez quatre espèces d’animaux de laboratoire (souris, rat, lapin et chien) en utilisant un médicament radiomarqué. Le médicament a été rapidement absorbé après administration orale. Chez la souris, le rat et le lapin, de 30 à 60 % de la radioactivité administrée ont été éliminés dans l’urine, le reste étant récupéré dans les fèces.
Chez la souris, 47 % ont été éliminés dans les urines en 24 heures. Chez le rat, la N-déméthylation de la ranitidine a été la voie principale du métabolisme. On a retrouvé dans l’urine, sous forme inchangée, 30 % de la dose administrée, jusqu’à 14 % sous forme de déméthylranitidine, de 3 à 6 % sous forme de N-oxyde et 4 % sous forme de S-oxyde. Dans la bile du rat, les principaux composants radioactifs ont été la ranitidine et un métabolite non identifié, appelé « métabolite rapide », que l’on pense être un complexe ranitidine/pigments biliaires formé par transfert de charge.
Chez le lapin, la sulphoxydation de la ranitidine a été la voie principale du métabolisme, 18 % de la dose administrée étant éliminés dans l’urine sous forme de ranitidine non métabolisée, 8 % sous forme de S-oxyde, de 2 à 4 % sous forme de N-oxyde et de 2 à 4 % sous forme de déméthylranitidine.
Chez le chien, jusqu’à 70 % de la dose administrée ont été éliminés dans les 24 premières heures. Environ 40 % du médicament ont été éliminés dans l’urine sous forme de ranitidine inchangée et jusqu’à 30 % sous forme de N-oxyde, la N-oxydation étant la principale voie du métabolisme de la ranitidine chez le chien. Le N-oxyde était également le principal composant radioactif présent dans la bile du chien, conjointement avec de petites quantités de ranitidine inchangée et de métabolite rapide.
Chez le rat, le lapin et le chien, moins de 10,1 % de ranitidine dans le plasma sont liés aux protéines. En l’espace de un à sept jours après l’administration du médicament radiomarqué chez le rat et le chien, plus de 99 % de la radioactivité ont été éliminés de l’organisme. Comme avec de nombreux médicaments, la radioactivité a persisté dans le tractus uvéal de ces deux espèces, la demi-vie d’élimination dans le tractus uvéal du chien étant de l’ordre de six mois. La ranitidine et son S-oxyde ont une plus grande affinité pour la mélanine que le métabolite déméthyle; le N-oxyde ne s’y fixe que faiblement.
Le transfert placentaire de la ranitidine radioactive et de ses métabolites a été étudié chez la rate et la lapine gravides. L’autoradiographie pancorporelle des foetus de la rate et de la lapine a montré que de petites quantités de radioactivité étaient présentes dans le tractus uvéal de l’œil fœtal chez les deux espèces, dans la vésicule biliaire et dans l’intestin du foetus de la lapine et dans la vessie du foetus de la rate. La radioactivité a également été décelée dans les glandes salivaires et mammaires de la rate et, à de très faibles concentrations, dans le lait.
Pharmacocinétique chez l’homme
Les concentrations sériques nécessaires pour inhiber 50 % de la sécrétion d’acide gastrique stimulée se situeraient entre 36 et 94 ng/mL. Après une dose orale unique de 150 mg, les concentrations sériques de ranitidine sont dans cette fourchette pendant une période atteignant 12 heures. Il existe un lien entre les concentrations plasmatiques de ranitidine et la suppression de la production d’acide gastrique, mais les variations intersujets sont nombreuses.
La ranitidine est absorbée à 50 % après administration orale comparativement à l’injection i.v. avec des pics moyens de 440 à 545 ng/mL se produisant 2 à 3 heures après administration d’une dose de 150 mg. La demi-vie d’élimination est de 2 à 3 heures.
Les reins constituent la principale voie d’élimination du médicament. Après l’administration par voie intraveineuse de 150 mg de 3H-ranitidine, une proportion de 98 % de la dose a été récupérée, soit 5 % dans les fèces et 93 % dans l’urine, dont 70 % sous forme inchangée. Par suite de l’administration par voie orale de 150 mg de 3H-ranitidine, une fraction de 96 % de la dose a été récupérée, soit 26 % dans les fèces et 70 % dans l’urine, dont 35 % sous forme inchangée. Moins de 3 % de la dose est excrétée dans la bile. La clairance rénale est d’environ 500 mL/min, ce qui dépasse le taux de filtration glomérulaire et indique une sécrétion tubulaire rénale nette.
La ranitidine est absorbée très rapidement après injection intramusculaire. Les taux maximaux moyens de 576 ng/mL sont obtenus en 15 minutes ou moins après une dose intramusculaire de 50 mg. L’absorption à partir des sites intramusculaires est pratiquement complète, avec une biodisponibilité de 90 à 100 % comparativement à l’administration intraveineuse.
La principale voie d’élimination est l’urine, 30 % environ de la dose administrée par voie orale étant récupérés en 24 heures dans l’urine sous forme inchangée. La clairance rénale est d’environ 530 mL/min, ce qui indique une élimination tubulaire active, la clairance totale étant de 760 mL/min. Le volume de distribution varie de 96 à 142 L.
Des études effectuées chez des patients souffrant d’hépatopathie (cirrhose compensée) indiquent qu’il existe des altérations mineures, mais non significatives du point de vue clinique, de la demi-vie, de la distribution, de la clairance et de la biodisponibilité de la ranitidine
Chez les patients de plus de 50 ans, la demi-vie est plus longue (3 à 4 heures) et la clairance réduite, ce qui cadre bien avec le déclin de la fonction rénale lié au vieillissement. Toutefois, l’exposition générale au médicament et l’accumulation médicamenteuse sont accrues de 50 %. Cette différence dépasse l’effet de la diminution de la fonction rénale et se traduit par une plus grande biodisponibilité chez les patients plus âgés. La liaison moyenne aux protéines sériques est d’environ 15 %.
L’activité antisécrétoire gastrique des métabolites de la ranitidine a été examinée. Chez l’homme, les deux principaux métabolites urinaires, le N-oxyde (4 % de la dose) et le S-oxyde (1 %), possèdent une faible activité de blocage des récepteurs H2, mais la déméthylranitidine (1 %) est seulement quatre fois moins puissante que la ranitidine chez le rat et la moitié moins chez le chien.
Essais cliniques
Lors de six essais cliniques, on a étudié la cicatrisation de l’ulcère duodénal chez 1 500 patients; on a constaté qu’une dose de 300 mg par jour administrée pendant quatre semaines entraînait un taux de cicatrisation de 83 %; cependant, si l’on augmente la dose à 300 mg deux fois par jour, les résultats sont significativement meilleurs (92 % de cicatrisation après quatre semaines; p < 0,001).
TOXICOLOGIE
Toxicologie, modification de la fécondité, carcinogenèse et mutagenèse
Le chlorhydrate de ranitidine a été soumis à des tests toxicologiques approfondis qui ont démontré l’absence d’organes cibles spécifiques ou de risques particuliers associés à son utilisation clinique.
Les données non cliniques ne mettent en évidence aucun risque particulier chez les humains d’après les études standard : pharmacologie de l’innocuité, toxicité chronique, génotoxicité, potentiel carcinogène et toxicité sur le plan de la reproduction et du développement.
Étude sur la toxicité aiguë
Chez les souris et les rats, la DL50 intraveineuse est de l’ordre de 75 mg/kg alors que, par voie orale, même des doses de 1 000 mg/kg ne sont pas létales. Chez les chiens, la dose létale minimale par voie orale est de 450 mg/kg/jour. Des doses uniques élevées de ranitidine (atteignant 80 mg/kg par voie orale) n’entraînent que des signes de toxicité minimes et réversibles, certains étant liés à une libération transitoire d’histamine.
Études à long terme sur la toxicité
Lors des études à long terme sur la toxicité et la carcinogenèse, de très fortes doses de ranitidine ont été administrées chaque jour à des souris (jusqu’à 2 000 mg/kg/jour) pendant la durée normale de leur vie, et à des chiens (jusqu’à 450 mg/kg/jour) pendant des périodes atteignant un an.
Ces doses ont entraîné des concentrations plasmatiques massives de ranitidine de loin supérieures à celles observées chez les humains recevant de la ranitidine aux doses thérapeutiques recommandées. Par exemple, chez le chien, les concentrations plasmatiques maximales ont dépassé 115 μg/mL et, chez la souris, les taux plasmatiques de base ont été dans la fourchette de 4 à 9 μg/mL. Chez l’homme, après administration orale de 150 mg de ranitidine, les concentrations plasmatiques maximales moyennes (Cmax) se sont situées entre 360 et 650 ng/mL.
Chez le rat, des doses atteignant 2 000 mg/kg/jour ont été bien tolérées, la seule modification morphologique observée ayant été la fréquence accrue d’accumulation de macrophages alvéolaires spumeux dans les poumons. L’accumulation de ces cellules est un phénomène naturel chez le rat vieillissant et l’on sait que l’administration prolongée d’une grande variété de médicaments contribue à ce processus. Par conséquent, il est peu probable que les concentrations pharmacologiques de ranitidine administrées à ces rats aient contribué à ce processus nature.
Au cours des études de six semaines et de six mois portant sur l’administration orale de ranitidine chez le chien (100 mg/kg/jour), des selles molles ont été observées occasionnellement, alors que dans l’étude de six mois ces selles étaient accompagnées à huit occasions de matériel mucoïde et parfois de sang, surtout chez un des chiens. Les selles molles, la salivation et des vomissements ont été observés lors de l’étude de 54 semaines réalisée chez le chien.
Dans des cas isolés, les chiens ont eu des selles de couleur rouge qui occasionnellement se sont révélées positives quant à la présence de sang occulte. Lorsque la dose a été augmentée de 100 mg/kg/jour à 225-450 mg/kg/jour, on n’a pas observé d’autres selles rougeâtres, ce qui permet de croire qu’il est peu probable qu’il existe un lien quelconque entre ce phénomène et la ranitidine. L’autopsie des chiens n’a pas révélé d’altérations dues à la ranitidine dans le tube digestif.
Chez un des chiens, une augmentation marginale des taux d’alanine aminotransférase plasmatique et de phosphatase alcaline s’est produite durant l’étude de six semaines. Ce même chien a également présenté certains foyers nécrotiques au foie. De petites lésions de nécrose focale et de fibrose ont également été observées dans un segment de foie provenant d’une chienne traitée à l’aide de 100 mg/kg pendant six mois. Aucune autre différence n’a été décelée au moyen du microscope optique ni du microscope électronique pour les foies traités et témoins. Comme les lésions focales n’ont été observées que chez un seul chien et étaient restreintes à un segment du foie, cela semble indiquer qu’elles n’étaient pas causées par la ranitidine.
Les tremblements, l’incapacité de rester debout et la respiration rapide ont été observés occasionnellement chez des chiens traités par 225 mg/kg/jour de ranitidine dans l’étude de 54 semaines. La prévalence de ces observations a été accrue lorsque la dose a été portée à un niveau toxique de 450 mg/kg/jour. Un chien est mort : aucune altération pathologique spécifique ni de raison pour la mort n’ont été découvertes.
Des altérations de la couleur ou de la granulation du tapis rétinien ont été décelées chez trois chiens recevant la plus forte dose de ranitidine (450 mg/kg/jour) durant les 54 semaines de l’étude. Chez un chien, cette modification était considérée comme ayant un rapport avec le traitement. La modification observée, une pâleur du tapis rétinien, a été réversible. Aucune modification oculaire n’a été observée à l’aide du microscope optique ou électronique. L’altération du tapis rétinien n’a pas de pertinence clinique chez l’homme parce que, d’une part, l’homme n’a pas de tapis rétinien et, d’autre part, les modifications n’ont été observées qu’à des concentrations toxiques de ranitidine.
La moyenne sérique de la transaminase glutamique pyruvique chez les chiens traités à l’aide de 450 mg/kg/jour a été significativement supérieure, bien que marginalement, aux valeurs témoins. Ces augmentations enzymatiques n’ont pas été accompagnées d’altérations histologiques.
On a effectué des études au cours desquelles la ranitidine a été administrée par voie parentérale. Aucun signe d’irritation locale spécifique attribuable à la ranitidine n’a été décelé. Chez le rat, aucune altération biochimique ni histopathologique n’a été observée à des doses intraveineuses atteignant 20 mg/kg. Plus précisément, il n’y a pas eu de modification significative dans les veines ni dans l’hypoderme. Des lésions bénignes ont été observées dans certains échantillons musculaires : généralement, les cellules étaient basophiles et plus petites qu’à la normale; les noyaux étaient tuméfiés, plus nombreux et s’étaient parfois déplacés vers le centre de la cellule.
Chez le lapin, on a constaté une légère infiltration du muscle sous-cutané par les cellules mononucléaires. Cette réaction sous-cutanée mineure a été peu courante et ne touchait pas l’ensemble du groupe. Il n’y avait pas de différence apparente, du point de vue de l’irritation, entre l’injection de ranitidine et l’injection de placebo. Chez le rat, la ranitidine intraveineuse administrée à des doses de 5 et de 10 mg/kg par jour pendant 15 jours et 28 jours n’a pas entraîné d’altérations du système hématopoïétique d’importance biologique reliées au traitement.
Chez les chiens beagles, la ranitidine intraveineuse administrée à des doses atteignant 10 mg/kg/jour pendant 28 et 42 jours n’a pas entraîné d’altérations des érythrocytes ni des leucocytes circulants liées au traitement, et n’a pas eu d’effets indésirables sur le système hématopoïétique. Aucune altération en fonction de la dose n’a été observée au niveau de l’électrocardiogramme des chiens beagles recevant jusqu’à 10 mg/kg de ranitidine intraveineuse. À des doses atteignant 30 mg/kg, administrées deux fois par jour à des chiens beagles pendant 14 ou 15 jours, la ranitidine intraveineuse n’a pas entraîné d’altérations significatives du point de vue biologique en ce qui a trait aux résultats d’analyses hématologiques, biochimiques et urinaires.
Aucun changement n’a été observé dans les yeux des chiens (spécifiquement dans le tapetum lucidum) recevant la ranitidine à des doses atteignant 30 mg/kg/jour deux fois par jour pendant 15 jours. À des doses intraveineuses dépassant 1,25 mg/kg, la ranitidine a entraîné des réactions immédiates et transitoires chez le chien beagle.
Les réactions suivantes ont été typiquement provoquées par l’administration de 1,25 mg/kg : yeux injectés de sang, yeux fermés et larmoyants, défécation, diarrhée, érythème, flatuosité, léchage des babines, écoulement nasal, salivation, manque d’entrain, déglutition, tachycardie et tremblements. L’ampleur et la gravité de ces effets ont été aggravées par l’augmentation de la dose.
Études sur la reproduction (modification de la fécondité)
Des études de reproduction ont été menées chez le rat et le lapin.
Les rates ont été exposées à la ranitidine avant et pendant l’accouplement, tout au long de la grossesse, de l’allaitement et durant le sevrage. Aucun effet sur le processus de reproduction n’a été observé et aucun signe d’effet antiandrogène n’a été mis en évidence.
Un total de 2 297 foetus nés de rates traitées par la ranitidine ont été examinés. Il n’y avait pas de preuve que la ranitidine soit tératogène chez la rate. La fente palatine s’est produite chez les foetus dans les deux groupes de traitement. Cependant, leur nombre a été significativement plus élevé chez les rats témoins.
Un total de 944 fœtus nés de lapines traitées par la ranitidine ont été examinés; on n’a pas observé d’effets indésirables ni d’anomalies liés au médicament chez les fœtus.
Des lapines ont reçu un bolus intraveineux de ranitidine (10 mg/kg) une fois par jour durant les jours de gestation 7 à 16 et ont accusé une diminution du gain pondéral. Le poids de leurs foetus était significativement moindre que celui des foetus des animaux témoins non traités. En outre, 12,4 % des foetus exposés à la ranitidine avaient des fentes palatines. Une autre analyse de ces constatations et une étude du même ordre effectuée pour évaluer la reproductibilité ont démontré une absence de reproductibilité des données. Par conséquent, les effets observés dans la première étude ne sont pas valables et ne doivent pas servir de base à l’évaluation de la toxicité maternelle ou fœtale.
Dans l’autre étude, aucune preuve de toxicité maternelle ni fœtale n’a été observée chez les lapines recevant 100 mg/kg de ranitidine par voie orale du 2e au 29e jours de la gestation. Les concentrations plasmatiques maximales de ranitidine après une dose orale de 100 mg/kg sont similaires à celles qu’on a obtenues une minute après qu’une dose de 10 mg/kg a été administrée par voie intraveineuse (de 20 à 25 μg/mL). Par conséquent, aucun effet tératogène dû à la ranitidine ne s’est manifesté à des doses de 10 mg/kg (i.v.) et de 100 mg/kg (comprimés) chez la lapine.
Études sur la carcinogenèse
Il n’existe aucune preuve que la ranitidine soit cancérogène. Des études à long terme sur la toxicité et la cancérogénicité ont porté sur le traitement de 600 souris et de 636 rats à des doses atteignant 2 000 mg/kg pendant deux ans et 129 semaines respectivement, et de 42 chiens à des doses allant jusqu’à 450 mg/kg/jour pendant des périodes atteignant un an. Ces doses sont de loin supérieures aux doses thérapeutiques utilisées chez l’homme. Aucun de ces animaux n’a eu de métaplasie intestinale. Il n’y a eu aucune preuve d’effet oncogène de la ranitidine dans aucun autre tissu.
Mutagenèse
La ranitidine n’a pas d’effet mutagène à des doses atteignant 30 mg par boîte de Pétri dans le dosage d’Ames en utilisant Salmonella typhimurium (TA 1538, TA 98, TA 100 et TA 1537) ou à des doses de 9 mg par boîte en utilisant Escherichia coli (WP2 et WP2 uvrA), avant ou après activation.
La ranitidine, à des concentrations de 20 à 30 mg par boîte, a eu un faible effet mutagène direct sur S. typhimurium (TA 1535) et à une concentration de 9 mg par boîte elle a eu un faible effet mutagène direct sur E. coli (WP67). Le chlorhydrate de ranitidine n’a pas eu d’effet mutagène, à des concentrations de 2 mg/mL, sur E. coli ni sur S. typhimurium dans des méthodes de dosage plus sensible de fluctuations sur microplaques pour solution buvable. Ce faible effet mutagène direct n’a aucune importance clinique; les concentrations de ranitidine utilisées dans ces dosages microbiologiques sont des milliers de fois supérieures aux concentrations thérapeutiques atteintes chez l’homme.
Les principaux métabolites de la ranitidine chez l’homme ne sont pas significativement mutagènes. Cette conclusion est appuyée par l’expérience suivante. Une solution d’essai obtenue par interaction de la ranitidine (10 mM) et du nitrite de sodium (40 mM) s’est révélée mutagène chez S. typhimurium (TA 1535) mais non pas chez S. typhimurium (TA 1537) ni chez E. coli (WP67 ou WP2 uvrA). Ce résultat positif est attribuable à la présence d’un dérivé de l’acide nitrosonitrolique, l’AH 23729, qui est mutagène. Lorsque la concentration en nitrite de sodium est réduite à 15 mM ou moins, la solution n’est pas mutagène pour aucun des tests de microorganismes. La formation d’AH 23729 nécessite des concentrations d’acide nitreux bien supérieures à celles que l’on observe dans n’importe quelle condition physiologique. Les autres produits de nitrosation ne sont mutagènes chez aucun des microorganismes testés. Aucune raison ne permet donc de supposer que la ranitidine puisse être mutagène chez les animaux ou chez l’homme par suite de nitrosation gastrique.
D’après les études à long terme sur la toxicologie, la cancérogénicité et la mutagenèse chez les animaux, il n’existe aucune preuve permettant de croire que la ranitidine puisse avoir un effet nocif quelconque chez l’homme lorsqu’elle est administrée aux doses thérapeutiques.
RÉFÉRENCES
- 1. Ashton MG, Holdsworth CD, Ryan FP, Moore M. Healing of gastric ulcers after one, two, and three months of ranitidine. Br Med J (Clin Res Ed) 1982; 284(6314): 467-468
- 2. Bell JA, Dallas FA, Jenner WN, Martin LE. The metabolism of ranitidine in animals and man [proceedings]. Biochem Soc Trans 1980; 8(1): 93.
- 3. Bories P, Michel H, Duclos B, Beraud JJ, Mirouze J. Use of ranitidine, without mental confusion, in patients with renal failure. Lancet 1980; 2(8197): 755.
- 4. Boyd EJ, Wilson JA, Wormsley KG. Review of ulcer treatment: role of ranitidine. J Clin Gastroenterology 1983; 5 Suppl 1: 133-141.
- 5. Breen KJ, Bury R, Desmond PV, Mahsford ML, Morphette B, Westwood B et al. Effects of cimetidine and ranitidine on hepatic drug metabolism. Clin Pharmacol Ther 1982; 31(3): 297-300.
- 6. Brogden RN, Carmine AA, Heel RC, Speight TM, Avery GS. Ranitidine: a review of its pharmacology and therapeutic use in peptic ulcer disease and other allied diseases. Drugs 1982; 24(4): 267-303.
- 7. Critchlow JF. Comparative efficacy of parenteral histamine H2-antagonists in acid suppression for the prevention of stress ulceration. Am J Med 1987; 83(6A): 23-28.
- 8. Damman HG, Muller P, Simon B. Parenteral ranitidine: onset and duration of action. Br J Anaesth. 1982; 54(11): 1235-1236.
- 9. Danilewitz M, Tim LO, Hirschowitz B. Ranitidine suppression of gastric hypersecretion resistant to cimetidine. N Engl J Med 1982; 306(1): 20-22.
- 10. Domschke W, Lux G, Domschke S. Furan H2-antagonist ranitidine inhibits pentagastricstimulated gastric secretion stronger than cimetidine. Gastroenterology 1980; 79(6): 1267-1271.
- 11. 11. Durrant JM, Strunin L. Comparative trial of the effect of ranitidine and cimetidine on gastric secretion in fasting patients at induction of anaesthesia. Can Anaesth Soc J 1982; 29(5): 446-451.
- 12. Ehsanullah RSB, Page MC, Tildesley G, Wood JR. A placebo-controlled study of ranitidine in healing NSAID-associated gastric and duodenal ulcers. British Society for Rheumatology, Seventh Annual General Meeting, London, 26-28 September 1990.
- 13. Freston JW. H2-receptor antagonists and duodenal ulcer recurrence: analysis of efficacy and commentary on safety, costs and patient selection. Am J Gastroenterol. 1987; 82(12):1242- 1249
- 14. Gaginella TS, Bauman JH. Chlorhydrate de ranitidine. Drug Intell Clin Pharm 1983; 17(12): 873-885.
- 15. Goudsouzian NG, Young ET. The efficacy of ranitidine in children. Acta Anaesthesiologica Scand 1987; 31(5): 387-390.
- 16. Halparin L, Reudy J. Inhibition of pentagastrin-stimulated gastric acid secretion by chlorhydrate de ranitidine and cimetidine. Current Therapeutic Research. 1980; 28(2): 154- 162.
- 17. Harris PW, Morison DH, Dunn GL, Fargas-Babjak AM, Moudgil Gc, Smedstad KG et al. Intramuscular cimetidine and ranitidine as prophylaxis against gastric aspiration syndrome - a randomized double blind study. Can Anaesth Soc J 1984; 31(6): 599 - 603.
- 18. Jensen RT, Collen JM, Pandol SJ, Allende HD, Raufman JP, Bissonnette BM et al. Cimetidine-induced impotence and breast changes in patients with gastric hypersecretory states. N Engl J Med 1983; 308(15):883.
- 19. Knodell RG, Holtzman JL, Crankshaw DL, Steele NM, Stanley LN. Drug metabolism by rat and human hepatic microsomes in response to interaction with H2-receptor antagonists. Gastroenterology 1982; 82(1): 84-88.
- 20. Konturek SJ, Obtulowicz W, Kwiecien N, Sito E, Mikos K, Olesky J. Comparison of ranitidine and cimetidine in the inhibition of histamine, sham-feeding and meal-induced gastric secretion in duodenal ulcer patients. Gut 1980; 21(3): 181-186.
- 21. Lancaster-Smith MJ, Jaderberg ME, Jackson DA. Ranitidine in the treatment of nonsteroidal anti-inflammatory drug associated gastric and duodenal ulcers. Gut 1991; 32(3): 252-255.
- 22. Lebert PA, Mahon WA, MacLeod SM, Soldin SJ, Fenje P, Vandenberghe HM. Ranitidine kinetics and dynamics II. Intravenous dose studies and comparison with cimetidine. Clin Pharmacol The. 1981; 30(4): 545-550.
- 23. Leeder JS, Tesoro AM, Bertho-Gebara CE, Macleod SM. Comparative bioavailability of ranitidine tablets and suspension. Canadian Journal of Hospital Pharmacy 1984; 37(3), 92-94, 106.
- 24. Maile CJ, Francis RN. Pre-operative ranitidine. Effect of a single intravenous dose on pH and volume of gastric aspirate. Anaesthesia 1983; 38(4): 324-326.
- 25. Misiewicz JJ, Sewing K, editors. Proceedings of the First International Symposium on Ranitidine. Scand J Gastroenterol 1981; 16 (Suppl. 69): 1-131.
- 26. Misiewicz JJ, Wormsley KG, editors. The clinical use of ranitidine. Proceedings of the Second International Symposium on Ranitidine held at the Barbican Centre, London, UK, October 1981. 2nd International Symposium on Ranitidine; 1981; London, England. Oxford [Oxfordshire]: Medicine Publishing Foundation; 1982.
- 27. Nelis GF, Van de Meene JGC Comparative effect of cimetidine and ranitidine on prolactin secretion. Postgrad Med J 1980; 56(657): 478-480.
- 28. Page M, Lacey L. Ranitidine syrup in the treatment of duodenal ulcer. American Journal of Gastroenterology. 1987; 82(9),977.
- 29. Pasquali R, Corinaldesi R, Miglioli M, Melchionda N, Capelli M, Barbara L. Effect of prolonged administration of ranitidine on pituitary and thyroid hormones, and their response to specific hypothalamic-releasing factors. Clin Endocrinol 1981; 15(5): 457-462.
- 30. Peden NR, Robertson AJ, Boyd EJ, Brown RA, Gibbs JH, Potts RC et al. Mitogen stimulation of peripheral blood lymphocytes of duodenal ulcer patients during treatment with cimetidine or ranitidine. Gut 1982; 23(5): 398-403.
- 31. Riley AJ, Salmon PR editors. Ranitidine: proceedings of an international symposium held in the context of the Seventh World Congress of Gastroenterology, Stockholm, 17th June 1982. 3rd International symposium on Ranitidine and 7th World Congress of Gastroenterology; 1982; Stockholm, Sweden. Amsterdam: Excerpta Medica; 1982.
- 32. Roberts CJ. Clinical pharmacokinetics of ranitidine. Clin Pharmacokin1984; 9(3): 211- 221.
- 33. Scarpignato C, Bertaccine G, Zimbara G, Vitulo F. Ranitidine delays gastric emptying of solids in man. Br J Clin Pharmacol 1982; 13(2): 252-253.
- 34. Wolfe MM. Considerations for selection of parenteral histamine (H2)-receptor antagonists. Am J Med 1987; 83(6A): 82-88.
- 35. Yeomans ND, Hanson RG, Smallwood RA, Mihaly GW, Louis WJ. Effect of chronic ranitidine treatment on secretion of intrinsic factor. Br Med J 1982; 285(6337):264.
- 36. Monographie de produit pour Zantac® (GlaxoSmithKline Inc., Canada), Date de révision : le 15 janvier 2015, Numéro de contrôle : 179097.