


Monographie de produit - Cimetidine
1 INDICATIONS
CIMETIDINE (cimétidine) est utilisé comme traitement principal dans le cas des affections où l’inhibition de la sécrétion d’acide gastrique est susceptible d’être bénéfique, par exemple :
- Traitement des ulcères duodénaux
- Traitement des ulcères gastriques non malins
- Prophylaxie de l’ulcère duodénal ou gastrique récurrent
- Traitement du reflux gastro-œsophagien
Traitement de l’hypersécrétion pathologique associée au syndrome de
Zollinger-Ellison, à la mastocytose systémique et à des adénomes endocriniens multiples
- Traitement des lésions (ulcères, érosions) et des symptômes gastro-intestinaux induits par les AINS et prévention de leur récurrence
- Traitement d’appoint dans la prise en charge de la fibrose kystique chez l’enfant
1.1 Enfants
Enfants (16 à 18 ans) : D’après les données soumises que Santé Canada a évaluées, l’innocuité et l’efficacité de la cimétidine ont été établies chez les enfants. C’est pourquoi Santé Canada a autorisé une indication de ce médicament en pédiatrie. Voir 1 INDICATIONS, 4.2 Posologie recommandée et modification posologique et 8.1 Aperçu des effets indésirables.
1.2 Personnes âgées
Personnes âgées (> 65 ans) : Santé Canada n’a aucune donnée à sa disposition; toutefois, des données probantes indiquent que l’utilisation chez les personnes âgées est associée à des différences en matière d’innocuité. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil gastro-intestinal et 8.1 Aperçu des effets indésirables, SNC.
2 CONTRE-INDICATIONS
CIMETIDINE est contre-indiqué chez :
- les patients hypersensibles à ce médicament ou à tout ingrédient de la préparation, incluant les ingrédients non médicinaux, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, consulter la section 6 FORMES PHARMACEUTIQUES, CONCENTRATIONS, COMPOSITION ET CONDITIONNEMENT.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Ajustement posologique chez les patients atteints d’insuffisance rénale : Des patients atteints d’insuffisance rénale grave ont été traités par la cimétidine, mais cette utilisation a été très limitée. Sur la base de cette expérience, la posologie recommandée est de 300 mg par voie orale toutes les 12 heures. Si l’état du patient l’exige, la fréquence posologique peut être augmentée à une administration toutes les 8 heures ou à une administration encore plus fréquente, avec prudence. Comme une accumulation peut se produire en cas d’insuffisance rénale grave, il faut choisir la fréquence posologique la plus faible qui est compatible avec une réponse adéquate du patient. En cas d’insuffisance hépatique, d’autres réductions de la posologie peuvent s’avérer nécessaires.
- Hémodialyse : L’hémodialyse réduit les taux circulants de cimétidine. Une dose intraveineuse de 300 mg est éliminée à plus de 80 % en une seule période d’hémodialyse de 4 heures. Elle est complètement éliminée en une période de 8 heures. Idéalement, le schéma posologique doit être ajusté de manière à ce que la dose prévue soit administrée après le traitement par dialyse.
- Dialyse péritonéale : La dialyse péritonéale ne semble pas éliminer la cimétidine dans une mesure appréciable.
4.2 Posologie recommandée et modification posologique
Dans les études cliniques, la cimétidine a été administrée en doses fractionnées jusqu’à concurrence de 2 400 mg par jour chez les adultes.
Ulcère duodénal et ulcère gastrique non malin :
En cas d’ulcère actif : La posologie orale recommandée pour les adultes est de 800 à
1 200 mg par jour. L’administration peut se faire comme suit : 800 mg une fois par jour au déjeuner; ou 600 mg deux fois par jour au déjeuner et au coucher; ou 300 mg quatre fois par jour avec les repas et au coucher.
- Chez certains patients, la dose de 400 mg deux fois par jour s’est révélée efficace.
- Bien qu’une guérison puisse se produire avec la cimétidine durant la première ou la deuxième semaine, le traitement doit se poursuivre pendant au moins quatre semaines pour un ulcère duodénal et au moins six semaines pour un ulcère gastrique non malin, sauf si la guérison a été démontrée par un examen endoscopique.
Même si certains patients doivent peut-être prendre des antiacides en
concomitance au départ, il a été démontré que la cimétidine seule favorise un soulagement rapide des symptômes.
Prophylaxie de l’ulcère duodénal ou gastrique récurrent :
Pour la plupart des patients, les schémas posologiques suivants se sont avérés efficaces :
400 mg une fois par jour au coucher; ou 300 mg deux fois par jour au déjeuner et au coucher.
- Un traitement d’entretien quotidien peut être administré aux patients qui pourraient tirer des bienfaits d’une réduction de la sécrétion d’acide gastrique, ainsi qu’aux patients dont les ulcères duodénaux ou gastriques tendent à récidiver fréquemment. Ce traitement d’entretien doit se poursuivre pendant au moins 6 à 12 mois. Dans le cas des patients présentant un ulcère gastrique, une réévaluation doit être effectuée à intervalles réguliers.
Reflux gastro-œsophagien (RGO) :
- Dans le cas du reflux gastro-œsophagien, la dose orale recommandée pour les adultes est de 1,2 g par jour. L’administration peut se faire comme suit : 800 mg une fois par jour au coucher; ou 600 mg deux fois par jour au déjeuner et au coucher; ou 300 mg quatre fois par jour avec les repas et au coucher, pendant 8 à 12 semaines.
- Même si certains patients doivent peut-être prendre des antiacides en concomitance au départ, il a été démontré que la cimétidine seule favorise un soulagement rapide des symptômes.
États pathologiques d’hypersécrétion (p. ex. syndrome de Zollinger-Ellison, mastocytose systémique et adénomes endocriniens multiples) :
- La posologie recommandée pour les adultes est de 300 mg quatre fois par jour avec les repas et au coucher. Chez certains patients, il peut être nécessaire d’administrer des doses plus élevées et/ou plus fréquentes pour maîtriser les symptômes. La posologie doit être ajustée en fonction des besoins individuels du patient, mais ne doit généralement pas dépasser 2 400 mg par jour.
Traitement d’appoint dans la prise en charge de la fibrose kystique chez les enfants :
- Même si l’expérience clinique chez les enfants est limitée, des doses de 20 à 40 mg/kg par jour ont été utilisées.
Lésions induites par les AINS (ulcères, érosions) et symptômes gastro-intestinaux :
- La dose de cimétidine recommandée pour les adultes est de 800 mg par jour (soit 800 mg au coucher, soit 400 mg deux fois par jour) pendant 8 semaines.
- Chez les patients présentant des lésions induites par les AINS qui ont répondu à un traitement initial et qui ont besoin d’un traitement continu par des AINS, un traitement d’entretien concomitant et continu au moyen de la cimétidine peut prévenir la récurrence des lésions. La dose de cimétidine recommandée dans le cadre d’un traitement d’entretien est de 400 mg au coucher.
4.5 Dose oubliée
Si le patient oublie une dose, lui demander de la prendre dès qu’il s’en souvient. S’il est presque temps de prendre la prochaine dose, informer le patient de sauter la dose oubliée et de reprendre son schéma posologique habituel.
5 SURDOSE
Dans les cas signalés à ce jour (où la dose de cimétidine par voie orale pouvait aller jusqu’à
20 grammes), on a noté des effets indésirables passagers semblables à ceux apparus dans l’expérience clinique normale, et le rétablissement s’est fait sans incident.
- Il y a eu des cas signalés de symptômes graves liés au SNC (y compris une absence de réponse) après l’ingestion de 20 à 40 mg de cimétidine, et des cas extrêmement rares signalés après l’utilisation concomitante de plusieurs médicaments agissant sur le SNC et après l’ingestion de la cimétidine à des doses inférieures à 20 mg.
- Deux cas de décès ont été signalés chez des adultes ayant ingéré plus de 40 mg par voie orale à une seule occasion.
- Traitement du surdosage : On recommande d’appliquer les mesures habituelles pour éliminer la substance non absorbée du tube digestif et d’assurer une surveillance clinique ainsi qu’un traitement d’appoint. Des études menées chez les animaux indiquent que la respiration assistée et l’administration d’un bêta-bloquant peuvent être utiles.
Pour la prise en charge d’une surdose médicamenteuse soupçonnée, communiquez immédiatement avec le centre antipoison de votre région.
6 FORMES PHARMACEUTIQUES, CONCENTRATIONS, COMPOSITION ET CONDITIONNEMENT
Tableau 1. Formes pharmaceutiques, concentrations, composition et conditionnement
- CIMETIDINE à 200 mg : comprimés pelliculés vert pâle, ronds et biconvexes, portant l’inscription « APO » sur « 200 » gravée d’un côté, mais pas d’inscription de l’autre. Offert en bouteilles de 100 ou 500 comprimés.
- CIMETIDINE à 300 mg : comprimés pelliculés vert pâle, ronds et biconvexes, portant l’inscription « APO » sur « 300 » gravée d’un côté, mais pas d’inscription de l’autre. Offert en bouteilles de 100 ou 1 000 comprimés.
- CIMETIDINE à 400 mg : comprimés pelliculés vert pâle, ovales et biconvexes, portant l’inscription « APO-400 » gravée d’un côté, mais pas d’inscription de l’autre. Offert en bouteilles de 100 ou 500 comprimés.
| Voie | Forme pharmaceutique/ | Ingrédients non médicinaux | ||||
| d’administration | concentration/composition | |||||
| orale | comprimés à 200 mg, 300 mg, 400 mg, 600 mg et 800 mg de cimétidine | cellulose microcristalline, cire de carnauba, croscarmellose sodique, dioxyde de titane, hydroxypropylméthylcellulose, laque d’aluminium jaune D&C no 10 à 16 %, oxyde ferrique et ferreux, polyéthylèneglycol, silice colloïdale et stéarate de magnésium | ||||
- CIMETIDINE à 600 mg : comprimés pelliculés vert pâle, ovales et biconvexes, portant l’inscription « APO-600 » gravée d’un côté, mais pas d’inscription de l’autre. Offert en bouteilles de 100 ou 500 comprimés.
- CIMETIDINE à 800 mg : comprimés pelliculés vert pâle, ovales et biconvexes, portant l’inscription « APO-800 » gravée d’un côté, mais pas d’inscription de l’autre. Offert en bouteilles de 100 ou 500 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Appareil gastro-intestinal
La réponse symptomatique à la cimétidine n’écarte pas la possibilité d’un cancer de l’estomac. Le traitement par la cimétidine peut masquer les symptômes et permettre une guérison transitoire d’un cancer gastrique. Le risque de retard dans le diagnostic doit être pris en compte chez les patients d’âge moyen ou plus âgés qui présentent de nouveaux symptômes dyspeptiques ou qui ont observé récemment une modification de leurs symptômes dyspeptiques.
Fonction rénale
Comme la cimétidine est excrétée par les reins, une posologie réduite selon la clairance de la créatinine doit normalement être administrée aux patients atteints d’insuffisance rénale. Voir 4.1 Considérations posologiques.
Vu que les taux circulants de cimétidine sont réduits par l’hémodialyse, la cimétidine doit être administrée après le traitement par hémodialyse. Voir 4.1 Considérations posologiques.
Aucun ajustement du schéma posologique n’est nécessaire chez les patients sous dialyse péritonéale. Voir 4.1 Considérations posologiques.
Santé reproductive : Potentiel des femmes et des hommes
- Fertilité
Des études de reproduction menées chez le rat, la souris et le lapin n’ont révélé aucun signe d’altération de la fertilité ou de risque tératogène attribuable à la cimétidine. Voir aussi 7.1.1 Femmes enceintes.
7.1 Populations particulières
7.1.1 Femmes enceintes
À ce jour, l’expérience d’utilisation de la cimétidine chez les femmes enceintes est limitée. Aucune conséquence grave n’a été signalée. Des études de reproduction menées chez le rat, la souris et le lapin n’ont mis en évidence aucun signe d’atteinte fœtale attribuable à la cimétidine. Des études ont montré que la cimétidine traverse la barrière placentaire.
La cimétidine ne doit être administrée aux femmes enceintes ou aux femmes aptes à procréer que si le médecin juge que les bienfaits escomptés l’emportent sur les risques. Lorsqu’elle a été utilisée dans des essais cliniques pour la prévention de la pneumonie par inhalation de liquide gastrique chez des femmes subissant une césarienne ou un accouchement par voie vaginale, la cimétidine n’a entraîné aucun effet néfaste sur le fœtus.
7.1.2 Allaitement
La cimétidine passe le lait maternel. Il n’existe pas de données valables sur l’allaitement chez l’être humain. La cimétidine ne doit être administrée aux femmes allaitantes que si le médecin juge que les bienfaits escomptés l’emportent sur les risques.
7.1.3 Enfants
Enfants : D’après les données soumises que Santé Canada a évaluées, l’innocuité et l’efficacité de la cimétidine ont été établies chez les enfants. C’est pourquoi Santé Canada a autorisé une indication de ce médicament en pédiatrie. Voir 1 INDICATIONS et 8.1 Aperçu des effets indésirables.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Un aperçu des effets indésirables est présenté ci-dessous. Il contient des renseignements obtenus à partir d’essais cliniques et de données postcommercialisation. Appareil cardiovasculaire
De rares cas de bradycardie sinusale, de tachycardie, de bloc cardiaque et d’anaphylaxie ont été signalés chez les patients traités par des antagonistes de l’H2.
SNC
Une fatigue et des étourdissements ont été signalés chez un petit nombre de patients au cours du traitement par la cimétidine.
Quelques cas d’états confusionnels réversibles ont été signalés, généralement chez des patients âgés et/ou gravement malades, comme ceux présentant une insuffisance rénale ou un syndrome cérébral organique. Ces états confusionnels se sont généralement résorbés dans les quelques jours suivant le retrait du médicament.
Des hallucinations ont été signalées dans de très rares cas. Une dépression a été signalée dans de rares cas.
Système endocrinien
Quelques patients ont présenté une gynécomastie non progressive réversible au cours d’un traitement prolongé. Aucun signe de dysfonctionnement endocrinien induit n’a été observé; les symptômes de l’affection sont demeurés inchangés ou ont disparu lorsque le traitement par la cimétidine s’est poursuivi. La cimétidine (aux doses recommandées) n’a exercé aucun effet sur la spermatogenèse ainsi que sur le nombre, la motilité ou la morphologie des spermatozoïdes dans le cadre d’études contrôlées à double insu. La cimétidine n’a pas eu d’effet sur la fertilité in vitro. Les taux sanguins d’androgènes et de gonadotrophine n’ont pas été modifiés. Une impuissance réversible a été signalée dans de rares cas.
Appareil gastro-intestinal
Une diarrhée légère et passagère a été signalée chez un petit nombre de patients au cours du traitement par la cimétidine.
Sang
L’administration d’antagonistes de l’H2 a été associée à des cas de leucopénie (y compris une agranulocytose), de thrombopénie, de pancytopénie et d’anémie aplasique, ainsi qu’à des cas extrêmement rares d’anémie hémolytique immunologique.
Investigations
De légères augmentations de la créatinine plasmatique ont été signalées. Ces dernières n’ont pas progressé lors de la poursuite du traitement et ont disparu à la fin du traitement. On a signalé des augmentations des taux sériques de transaminases et de rares cas d’hépatite, de fièvre, de vascularite d’hypersensibilité, de néphrite interstitielle, de rétention urinaire et de pancréatite, qui se sont résorbés après le sevrage du médicament.
Troubles musculosquelettiques
De rares cas d’arthralgie et de myalgie réversibles ont été signalés, ainsi qu’une exacerbation des symptômes articulaires chez les patients atteints d’arthrite préexistante. Ces symptômes ont généralement été atténués par une réduction de la posologie de cimétidine. De rares cas de polymyosite ont été signalés, mais aucune relation de cause à effet n’a été établie.
Peau
Des éruptions cutanées, parfois graves, dont le syndrome de Stevens-Johnson, la nécrolyse épidermique, l’érythème polymorphe, l’érythrodermie et l’érythrodermie généralisée, ont été associées aux antagonistes des récepteurs de l’H2. On a également signalé des cas d’alopécie réversible.
Autres
L’administration concomitante d’AINS ne modifie pas l’incidence des effets indésirables résultant du traitement par la cimétidine dans le cas des AINS testés.
Les effets indésirables signalés chez les enfants comprennent la neurotoxicité et l’inhibition du métabolisme microsomal hépatique. Dans le cadre d’études menées chez des enfants sous cimétidine, aucun changement n’a été observé concernant la sécrétion de l’hormone adénohypophysaire. La cimétidine peut produire une cholestase transitoire.
8.2 Effets indésirables observés au cours des essais cliniques
Information non disponible.
8.5 Effets indésirables observés après la commercialisation
Information non disponible.
9 INTERACTIONS MÉDICAMENTEUSES
9.4 Interactions médicament-médicament
Le choix des médicaments énumérés dans le présent tableau repose sur des études ou rapports de cas d’interactions médicamenteuses, ou sur d’éventuelles interactions en raison de l’intensité et de la gravité attendues de l’interaction (c.-à-d. médicaments contre-indiqués).
Apparemment en raison d’un effet exercé sur certaines enzymes microsomales, la cimétidine a parfois entraîné des changements cliniquement significatifs dans le métabolisme de certains médicaments (anticoagulants de type warfarine, phénytoïne, propranolol, chlordiazépoxide, lidocaïne, diazépam, théophylline et nifédipine), retardant l’élimination et augmentant les concentrations sanguines de ces médicaments. Lorsqu’on commence ou qu’on arrête l’administration de cimétidine dans le cadre d’un traitement d’association, il se peut qu’on doive ajuster la posologie des médicaments susmentionnés et d’autres médicaments métabolisés de façon similaire, afin de maintenir des concentrations sanguines thérapeutiques optimales et sûres. De telles associations doivent être administrées avec prudence et les patients doivent être surveillés de près.
Tableau 2. Interactions médicament-médicament établies ou possibles
| Dénomination commune | Source de | Effet | Commentaire clinique | ||
| données | |||||
| probantes | |||||
| Chlordiazépoxide, diazépam | É | Il a été démontré que la cimétidine inhibe le métabolisme microsomal hépatique du diazépam (benzodiazépine), ce qui entraîne une augmentation de la demi-vie et une diminution de la clairance du médicament. L’interaction avec le diazépam et le chlordiazépoxide entraîne une sédation accrue. | Les benzodiazépines métabolisées autrement que par l’intermédiaire du système hépatique n’exercent pas cet effet. | ||
| Lidocaïne | T | La demi-vie d’élimination, la concentration sérique maximale et la concentration libre du médicament ont toutes augmenté de façon significative lorsque la cimétidine a été combinée à la lidocaïne. La cimétidine réduit également le débit sanguin hépatique et peut donc réduire la clairance de la lidocaïne. | Une telle association médicamenteuse doit être administrée avec prudence et les patients doivent être surveillés de près. | ||
| Nifédipine | É | La cimétidine nuit significativement à l’élimination de la nifédipine et peut produire des réponses physiologiques plus importantes à une dose de nifédipine donnée. | Une telle association médicamenteuse doit être administrée avec prudence et les patients doivent être surveillés de près. | ||
| AINS | T | Aucun effet. | L’administration concomitante de cimétidine et d’AINS n’entraîne aucune baisse d’efficacité d’un certain nombre d’AINS; toutefois, les AINS actuellement commercialisés n’ont pas tous été testés. | ||
| Dénomination commune | Source de | Effet | Commentaire clinique | ||
| données | |||||
| probantes | |||||
| Phénytoïne | É | On a signalé que l’interaction avec la phénytoïne peut produire des effets cliniques indésirables. La cimétidine augmente la concentration sérique de phénytoïne, probablement en inhibant son métabolisme. | La prudence est de mise lorsque la cimétidine est utilisée en concomitance avec la phénytoïne; la dose de phénytoïne doit être modifiée en fonction des symptômes cliniques et de la concentration sérique de phénytoïne. | ||
| Propranolol | É | La clairance du propranolol est diminuée par l’utilisation concomitante de la cimétidine. La fréquence cardiaque au repos est significativement moins élevée pendant l’utilisation concomitante. | Une telle association médicamenteuse doit être administrée avec prudence et les patients doivent être surveillés de près. | ||
| Théophylline | É | On a découvert que la cimétidine ralentit la clairance de la théophylline et prolonge sa demi-vie. | Une telle association médicamenteuse doit être administrée avec prudence et les patients doivent être surveillés de près. | ||
| Anticoagulants de type warfarine | É | Des effets cliniquement significatifs ont été signalés avec les anticoagulants de type warfarine. La dose de cimétidine utilisée peut inhiber le métabolisme de la warfarine. L’utilisation de la warfarine en association avec la cimétidine peut causer une tendance aux saignements. | Une surveillance étroite du temps de prothrombine est recommandée, et un ajustement de la dose d’anticoagulants peut s’avérer nécessaire lorsque la cimétidine est administrée en concomitance. | ||
Légende : É = étude de cas; EC = essai clinique; T = théorique
9.5 Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
9.6 Interactions médicament-herbe médicinale
Les interactions avec des produits à base d’herbes médicinales n’ont pas été établies. 9.7 Interactions médicament-épreuves de laboratoire
Les interactions avec des épreuves de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La cimétidine inhibe, de façon concurrentielle, l’action de l’histamine sur les récepteurs H2 de l’histamine. Il s’agit donc d’un antagoniste des récepteurs H2 de l’histamine.
La cimétidine n’est pas un anticholinergique. Des études ont montré que la cimétidine inhibe à la fois la sécrétion d’acide gastrique basale diurne et nocturne. La cimétidine inhibe également la sécrétion d’acide gastrique activée par les aliments, l’histamine, la pentagastrine, la caféine et l’insuline. Sa capacité à inhiber la sécrétion d’acide gastrique par ce mode d’action unique fournit une nouvelle approche dans le traitement des troubles gastro-intestinaux liés à l’acidité gastrique. Outre ses effets antisécrétoires, la cimétidine possède des propriétés cytoprotectrices.
Dans des études thérapeutiques, les patients atteints de lésions ou d’ulcères induits par les AINS ont obtenu un soulagement symptomatique et une guérison lorsque la cimétidine a été administrée en concomitance avec le traitement existant par des AINS.
La cimétidine est rapidement absorbée après l’administration par voie orale. Sa demi-vie plasmatique est d’environ 2 heures. Sa principale voie d’élimination est l’urine.
Le degré et la durée d’inhibition de la sécrétion d’acide gastrique basale et stimulée sont liés à la dose; les données indiquent qu’un schéma posologique de 1,2 g par jour en doses fractionnées peut produire une inhibition de 80 % ou plus sur une période de 24 heures. La cimétidine à 300 mg a réduit la sécrétion totale de pepsine en raison de la diminution du volume de suc gastrique. Le médicament n’a eu aucun effet sur le taux de vidange gastrique ou sur la pression du sphincter inférieur de l’œsophage.
10.2 Pharmacodynamie
Activité antisécrétoire :
- Sécrétion d’acide basale : La cimétidine à 300 mg a inhibé la sécrétion d’acide gastrique basale dans une mesure de 100 % pendant au moins deux heures et d’au moins 90 % pendant l’étude de 4 heures chez les patients présentant des ulcères duodénaux à jeun. Le pH gastrique de tous les sujets a augmenté à 5,0 ou plus pendant au moins 2,25 heures.
- Sécrétion acide nocturne : Chez les patients présentant des ulcères duodénaux à jeun, la cimétidine à 300 mg a inhibé la sécrétion basale nocturne de 100 % en pendant au moins 1 heure et de 89 % en moyenne sur une période de 7 heures. Le pH gastrique a augmenté à 5,0 ou plus chez la plupart des patients pendant 3 à 4 heures.
Sécrétion d’acide stimulée par les aliments : Au cours de la première heure suivant un repas expérimental standard, la cimétidine à 300 mg a inhibé la sécrétion d’acide gastrique d’au moins 50 % de plus que le placebo chez les patients présentant des ulcères duodénaux; pendant les deux heures restantes, la cimétidine a inhibé la sécrétion d’acide gastrique d’au moins 75 % de plus que le placebo.
L’effet d’une dose de 300 mg de cimétidine administrée au déjeuner s’est maintenu pendant au moins 4 heures et a inhibé l’augmentation précoce de la sécrétion d’acide gastrique après le dîner chez les patients présentant des ulcères duodénaux. Cette inhibition de la production d’acide gastrique s’est maintenue après l’administration d’une autre dose de 300 mg de cimétidine au dîner.
Dans une autre étude, la cimétidine à 300 mg administrée avec les repas a augmenté le pH gastrique par rapport au placebo (tableau 3).
Tableau 3. pH GASTRIQUE MOYEN
| pH GASTRIQUE MOYEN | ||
| Cimétidine | Placebo | |
| 1 heure | 3,5 | 2,6 |
| 2 heures | 3,1 | 1,6 |
| 3 heures | 3,8 | 1,9 |
| 4 heures | 6,1 | 2,2 |
L’effet de la cimétidine à 300 mg sur la sécrétion d’acide gastrique stimulée par les aliments, comparativement à l’effet du bromure de propanthéline, a été étudié chez les patients présentant des ulcères duodénaux. La dose de bromure de propanthéline a été ajustée à la dose maximale tolérée; la dose moyenne était de 45 mg. Par rapport au placebo, la cimétidine à 300 mg a réduit la production d’acide gastrique de 67 %, comparativement à 27 % pour le bromure de propanthéline.
Chez les patients présentant des ulcères duodénaux, la cimétidine à 600 mg administrée deux fois par jour (au déjeuner et au coucher) a inhibé la sécrétion d’acide gastrique sur une période de 24 heures dans une proportion significativement supérieure à la dose de 300 mg administrée quatre fois par jour.
Sécrétion d’acide stimulée chimiquement : La cimétidine a significativement inhibé la sécrétion d’acide gastrique.
| Stimulant | Dose de stimulant | Cimétidine | % d’inhibition |
| Bétazole | 1,5 mg/kg (i.m.) | 300 mg (p.o.) | 85 % après 2,5 heures |
| Pentagastrine | 6 mg/kg/h (i.v.) | 100 mg/h (i.v.) | 60 % après 1 heure |
| Caféine | 5 mg/kg/h (i.v.) | 300 mg (p.o.) | 100 % après 1 heure |
| Insuline | 0,03 unité/kg/h (i.v.) | 100 mg/h (i.v.) | 82 % après 1 heure |
L’action de la cimétidine sur la sécrétion d’acide consiste à réduire la concentration d’acide et le volume de suc gastrique.
- Sécrétion de pepsine : La cimétidine à 300 mg a réduit la sécrétion totale de pepsine en raison de la diminution du volume de suc gastrique.
- Sécrétion de facteur intrinsèque : La sécrétion du facteur intrinsèque a été étudiée à l’aide du bétazole comme stimulant. La cimétidine à 300 mg a inhibé la hausse de la concentration du facteur intrinsèque produit par le bétazole, mais une certaine quantité de facteur intrinsèque a été sécrétée en permanence.
Sécrétion de gastrine sérique : La cimétidine administrée à une dose orale unique de
300 mg augmente la valeur normale de la gastrine sérique en réponse à un repas. Cet effet est probablement attribuable au rôle joué par le médicament dans l’inhibition de la sécrétion d’acide gastrique stimulée par les aliments. La cimétidine n’augmente pas les taux de gastrine sériques nocturnes chez les patients à jeun. Des études sur les taux de gastrine sériques lors du traitement à court terme ont révélé une légère augmentation ou une absence d’augmentation. D’autres études sont en cours pour évaluer les effets à long terme (le cas échéant) de la cimétidine sur la gastrine sérique.
Autres activités :
Différence de potentiel de la muqueuse gastrique : Lorsque des volontaires sains ont reçu de la cimétidine (300 mg) seule, on a observé une hausse significative liée à la différence de potentiel de la muqueuse gastrique.
En général, l’acide acétylsalicylique (AAS) fait baisser la différence de potentiel gastrique à un niveau en dessous des concentrations basales. Toutefois, lorsque des volontaires ont reçu de la cimétidine, la différence de potentiel gastrique est demeurée identique ou supérieure aux concentrations basales, même après l’ingestion d’AAS. Une biopsie de la muqueuse gastrique dans le groupe témoin a révélé qu’au moment où l’AAS avait causé la baisse la plus marquée de la différence de potentiel gastrique, 20 % des cellules présentaient des lésions. Chez les sujets ayant reçu de la cimétidine, puis de l’AAS, une biopsie gastrique a démontré que seulement 4 % des cellules présentaient des lésions.
La signification de ces observations n’a pas été clairement établie, mais selon certains experts, les changements liés à la différence de potentiel de la muqueuse gastrique reflètent les changements correspondants dans l’intégrité de la barrière de la muqueuse gastrique.
- Pression du sphincter inférieur de l’œsophage et vidange gastrique : La cimétidine n’a aucun effet sur le taux de vidange gastrique ou sur la pression du sphincter inférieur de l’œsophage.
Voir la SECTION 16 TOXICOLOGIE NON CLINIQUE pour des données d’études pharmacodynamiques non cliniques.
10.3 Pharmacocinétique
Absorption
La cimétidine est bien absorbée par l’intestin chez le rat et le chien. Chez le chien, les concentrations sanguines maximales ont été atteintes entre 1 et 4 heures après l’administration d’une dose orale unique. La demi-vie sanguine était estimée à environ 2 heures et des concentrations mesurables étaient toujours présentes après 24 heures. Chez le rat, les concentrations sanguines maximales (inférieures à celles observées chez le chien) ont été atteintes entre 1 et 2 heures après l’administration du médicament.
La cimétidine est rapidement absorbée après l’administration orale.
Distribution
Le pourcentage de médicament lié aux protéines plasmatiques était de 24,9 % chez le rat, 16,2 % chez le chien et 22,5 % dans le sang humain.
Les études menées sur la distribution et les résidus chez le rat ont indiqué qu’après l’administration orale, les concentrations de médicaments initiales les plus élevées étaient présentes dans le foie et les reins. Une faible quantité de marqueurs a été décelée dans les testicules le premier jour seulement, après l’administration. Tous les tissus étaient en grande partie exempts de marqueur après 7 jours. Après l’administration intraveineuse, la cimétidine a été rapidement éliminée de la plupart des tissus corporels, seule une faible radioactivité résiduelle étant détectée 24 heures après l’administration.
La demi-vie d’élimination de la cimétidine est d’environ 2 heures.
Métabolisme
La cimétidine n’a pas entraîné d’induction importante des enzymes chez le rat ou le chien.
Élimination
Presque tout le médicament est excrété tel quel dans l’urine; le principal métabolite chez le rat et le chien est le sulfoxyde, qui représente environ 10 % de la radioactivité retrouvée chez le chien ainsi que 30 % et 12 % chez les rats mâles et femelles, respectivement. Une excrétion fécale significative a été observée chez le rat.
La principale voie d’excrétion est l’urine.
Populations particulières et états pathologiques
- Grossesse et allaitement : La cimétidine traverse la barrière placentaire pour atteindre le fœtus en développement et est sécrétée dans le lait maternel des rates allaitantes. Après l’arrêt du médicament, la concentration dans le lait diminue rapidement.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver à la température ambiante, entre 15 °C et 30 °C.
CIMETIDINE ne doit jamais être jeté dans les ordures ménagères. On recommande d’avoir recours au programme de récupération offert par les pharmacies pour la mise au rebut du médicament.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Aucune.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Cimétidine
Nom chimique : N"-cyano-N-méthyl-N"-[2[[(5-méthyl-1H-imidazol-
4-yl)méthyl]thio]éthyl-guanidine
Formule moléculaire et masse moléculaire : C10H16N6S et 252,35 g/mol
Formule développée : Cimétidine 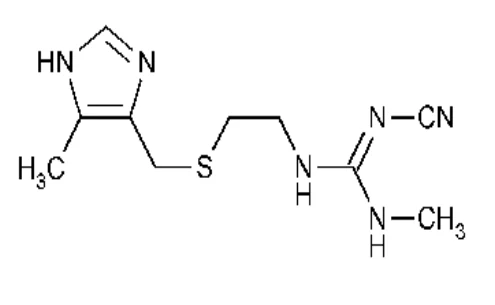
Propriétés physicochimiques : Poudre cristalline blanche à blanc cassé, inodore.
Le point de fusion de la cimétidine se situe entre 141 ᵒC et 143 ᵒC. Elle est soluble dans l’alcool et dans le polyéthylèneglycol, très soluble dans le méthanol, peu soluble dans l’alcool isopropylique, légèrement soluble dans l’eau et dans le chloroforme, pratiquement insoluble dans l’éther.
Norme pharmaceutique : USP
14 ESSAIS CLINIQUES
Les données des essais cliniques sur lesquelles on s’est appuyé pour l’autorisation de l’indication initiale ne sont pas disponibles.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Études sur la toxicité aiguë : La valeur de la DL50 administrée par voie orale chez le rat et le hamster est supérieure à 3 g/kg; chez la souris, cette valeur est supérieure à 2 g/kg. Chez le chien, la dose létale minimale administrée par voie orale est de 672 mg/kg et la dose létale médiane estimée est de 2,6 g/kg.
Les valeurs de la DL50 administrée par voie intraveineuse sont les suivantes : chez la souris, 137 mg/kg (mâles) et 162 mg/kg (femelles); chez le rat, 113 mg/kg (mâles) et 99 mg/kg (femelles).
Les valeurs de la DL50 administrée par voie intrapéritonéale sont les suivantes : chez la souris, 431 mg/kg (mâles) et 378 mg/kg (femelles); chez le rat, 686 mg/kg (mâles) et 543 mg/kg (femelles); chez le hamster, 790 mg/kg (mâles) et 920 mg/kg (femelles).
Études sur la toxicité à long terme : Dans des études sur la toxicité orale menées chez le rat et le chien pendant des périodes allant jusqu’à un an, des effets similaires sur les espèces ont été observés dans toutes les études. Une augmentation de la fréquence cardiaque chez les chiens recevant les deux doses les plus élevées (504 et 336 mg/kg) a été observée au début des études; cet effet diminuait à mesure que les études progressaient. Chez les deux espèces, la réduction du poids de la prostate a été attribuée à la faible activité antiandrogénique du composé. Dans des études de douze mois, cet effet chez les rats s’est produit à toutes les doses (950, 378 et 150 mg/kg); chez les chiens, cet effet a été observé aux trois doses les plus élevées (504, 336 et 144 mg/kg), mais pas à la dose de 41 mg/kg. Les rats ayant reçu les doses supérieures présentaient également des testicules et des vésicules séminales de plus petite taille, mais aucun changement histopathologique n’a été observé dans ces tissus.
Dans l’étude d’un an chez le rat, les foies des mâles et des femelles ayant reçu la dose la plus élevée étaient plus lourds que ceux des témoins, ce qu’on croit être attribuable à une augmentation de la charge de travail métabolique. Cet effet n’était associé à aucune anomalie biochimique ou histologique. Les rats ayant reçu le médicament n’ont présenté aucune différence significative par rapport aux témoins sur le plan du poids corporel, de la consommation alimentaire, de l’hématologie, de la biochimie, de l’analyse des urines ou de l’ophtalmoscopie.
Dans l’étude d’un an chez le chien, les courbes de gain de poids présentaient une dépression liée à la dose; la courbe pour la dose la plus faible était très proche de celle des témoins. Deux chiens ont été sacrifiés avant la fin de l’étude (un à la semaine 4, l’autre à la semaine 33). Tous deux avaient perdu un poids considérable et un examen histologique a révélé une néphropathie et une infiltration de cellules inflammatoires dans la région centrolobulaire chez les deux chiens. Aucun changement lié au traitement n’a été observé dans le foie des chiens qui ont été sacrifiés à la fin de l’année. Des augmentations occasionnelles, mais non progressives, de certains taux d’enzymes sériques ont été observées chez les chiens recevant des doses de 504 et 336 mg/kg. Les taux moyens d’enzymes sériques dans les groupes recevant le médicament n’étaient pas significativement différents de ceux des témoins. Aucun changement observé sur le plan de l’hématologie, de l’analyse des urines, de l’ophtalmoscopie ou de l’électrocardiographie n’a pu être lié au traitement.
Pharmacodynamie : La cimétidine est un antagoniste puissant des récepteurs H2 in vitro et in vivo. Elle réduit la sécrétion d’acide gastrique basale chez le rat et exerce un effet antagoniste sur la sécrétion stimulée par l’histamine et la pentagastrine chez le rat, le chat et le chien. Chez le chien muni d’une poche de Heidenhain, les concentrations sanguines étaient en étroite corrélation avec l’inhibition de la sécrétion d’acide gastrique stimulée au maximum, des valeurs de 1 à 2 μM étant nécessaires pour obtenir un effet inhibiteur de 50 %. Administrée à des rats par perfusion intraveineuse à des doses (0,25 mg/kg/min) ayant inhibé jusqu’à 96 % la sécrétion gastrique basale, la cimétidine n’a eu aucun effet sur la motilité de l’estomac; cependant, à une dose 10 fois supérieure à la dose indiquée, elle a éliminé ou diminué de façon marquée la motilité. Le médicament n’a pas d’effet sur la sécrétion pancréatique stimulée par la sécrétine chez le chat.
Selon des études cardiovasculaires détaillées, une augmentation de la fréquence cardiaque se produit chez les chiens à des doses bien plus élevées que celles produisant une inhibition de la sécrétion gastrique, et à des doses relativement bien plus élevées que la dose employée chez l’humain. Le propranolol a évité ou renversé l’augmentation de la fréquence cardiaque; ce résultat indique que le mécanisme par lequel la cimétidine agit à cet égard est une augmentation de la transmission sympathique mettant en cause spécifiquement les récepteurs β-adrénergiques. La cimétidine n’a eu aucun effet sur la fonction rénale.
La cimétidine a exercé un faible effet antiandrogénique. Dans des études sur les animaux, cet effet s’est manifesté par une diminution du poids de la prostate et de la vésicule séminale. Toutefois, on n’a observé aucune diminution de la capacité d’accouplement ou de la fertilité, ni d’atteinte fœtale chez ces animaux à des doses 9 à 56 fois supérieures à la dose thérapeutique complète de la cimétidine par rapport aux témoins. Le sevrage du médicament chez les animaux adultes a entraîné un retour aux taux normaux dans les 14 jours. On a conclu que cet effet ne représente pas un risque clinique. Le médicament n’a exercé aucune activité œstrogénique chez le rat.
Cancérogénicité :
Une étude de 24 mois sur la toxicité orale et la cancérogénicité a été réalisée chez le rat, encore aux doses de 950, 378 et 150 mg/kg. Les résultats étaient semblables à ceux de l’étude d’un an, sauf que les rats dans les trois groupes de traitement présentaient des vésicules séminales plus petites; chez les rats ayant reçu la dose de 950 mg/kg, on a observé une faible incidence de vacuolation hépatocellulaire centrolobulaire et un élargissement hépatocellulaire, des incidences plus élevées d’atrophie des tubes séminifères, des vésicules séminales et des épididymes vides et une diminution de l’activité sécrétoire de la prostate. La cimétidine n’a pas eu d’effet détectable sur l’aspect histologique de l’estomac ou de toute autre partie du tractus gastro-intestinal; cette observation présente un intérêt particulier, puisque le groupe traité par la dose la plus élevée a reçu, entre l’âge de 8 et 106 semaines, des doses quotidiennes de cimétidine suffisantes pour prévenir la sécrétion d’acide pendant 24 heures. On a observé une incidence plus faible des tumeurs pituitaires (bénignes) et des tumeurs mammaires (bénignes et malignes), ainsi qu’une incidence plus élevée des tumeurs bénignes touchant les cellules de Leydig des testicules chez les rats traités par rapport aux témoins. L’exposition à la cimétidine n’a pas entraîné d’augmentation du risque de néoplasme malin.
Dans ces tests de toxicité, la dose quotidienne la plus élevée était de 950 mg/kg chez le rat et de 504 mg/kg chez le chien; les doses les plus faibles étaient de 150 mg/kg et de 41 mg/kg, respectivement. Par comparaison, une dose quotidienne de 1 200 mg chez un homme de 70 kg équivaut à 17 mg/kg.
Génotoxicité :
Information non disponible.
Toxicologie de la reproduction et du développement :
La cimétidine n’a pas eu d’effet sur la reproduction ou la fertilité des rats des deux sexes; l’absence d’effet chez les mâles indique que le faible effet antiandrogénique du médicament n’a pas eu d’incidence sur la reproduction. Les études menées chez trois espèces (rat, souris et lapin) n’ont montré aucun effet tératogène attribuable à la cimétidine; dans des études périnatales et postnatales chez le rat, le médicament n’a pas influé sur les différents paramètres de la portée, ni sur le développement précoce des jeunes rats.
Toxicologie particulière :
Information non disponible.
Toxicité juvénile :
Information non disponible.
17 MONOGRAPHIES DE PRODUIT DE RÉFÉRENCE
- 1) Tagamet® (cimétidine). Antagoniste des récepteurs H2 de l’histamine, monographie de produit, SmithKline Beecham Pharma Inc., 28 juin 1999.
- 2)
Tagamet® (cimétidine). Antagoniste des récepteurs H2 de l’histamine, monographie du
CPS. Dans : Gillis MC, Welbanks L, Bergeron D, et al., éds. Compendium des produits et spécialités pharmaceutiques. Association des pharmaciens du Canada, Ottawa, 1999;1737-1738.