


Monographie de produit - Apo-Famotidine
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique et concentration | Ingrédients non médicinaux d’importance clinique |
| orale | Comprimé pelliculé à 10 mg | Cellulose microcristalline , cire de carnauba, croscarmellose sodique, dioxyde de silice colloïdal, dioxyde de titanium, hydroxypropylméthylcellulose, lactose monohydrate, oxyde de fer rouge, polyéthylèneglycol , stéarate de magnesium. |
INDICATIONS ET UTILISATION CLINIQUE
APO-FAMOTIDINE (famotidine) est indiqué:
- pour le traitement des affections suivantes, pour lesquelles une réduction soutenue de la sécrétion gastrique est nécessaire, à savoir : indigestion acide, brûlures d’estomac, et irritations ou aigreurs d'estomac;
- pour la prévention des symptômes postprandiaux (indigestion acide, brûlures d’estomac ainsi qu’irritations ou aigreurs d'estomac), y compris les symptômes nocturnes associés au repas du soir, qui pourraient occasionner des troubles du sommeil.
CONTRE-INDICATIONS
- Patients ayant une hypersensibilité au médicament ou à l’un des ingrédients de la préparation ou des composants du contenant.
On a observé des cas de sensibilité croisée avec des substances de cette catégorie. Par conséquent, les patients qui ont des antécédents d’hypersensibilité à certains antagonistes des récepteurs H2 doivent s’abstenir de prendre APO-FAMOTIDINE.
MISES EN GARDE ET PRÉCAUTIONS
Généralités
Dans les études cliniques, on n’a pas observé de complications chez les patients souffrant d’autres affections gastro-intestinales (par ex., ulcère duodénal, ulcère gastrique) et, dans l’ensemble, l’état de ces patients ne s’est pas dégradé de façon notable sur le plan clinique. Toutefois, en présence de difficulté à déglutir ou de douleur à la déglutition, de vomissements sévères, de méléna (selles noires), d’étouffement ou de douleurs thoraciques, ou si les malaises abdominaux persistent, les patients doivent consulter un médecin pour déterminer la cause sous- jacente. Le soulagement des symptômes à la suite d’un traitement par APO-FAMITIDINE (famotidine) n’écarte pas la possibilité de tumeurs malignes au niveau de l’estomac.
Les patients qui souffrent d'une maladie coexistante grave doivent consulter un médecin avant d’entreprendre un traitement par APO-FAMOTlDINE.
Les patients qui prennent des anti-inflammatoires non stéroïdiens (AINS) peuvent souffrir de dyspepsie puisqu’il s’agit d’un des effets secondaires propres à cette classe de médicaments; ils doivent donc consulter un médecin ou un pharmacien avant de prendre APO-FAMOTlDINE.
Les patients âgés de plus de 40 ans qui éprouvent des brûlures d’estomac pour la première fois ou qui ont constaté une perte de poids involontaire doivent consulter un médecin avant de prendre ce produit.
Ne pas poursuivre le traitement pendant plus de deux semaines consécutives sans consulter un médecin.
Appareil digestif
Les patients ayant des antécédents d’ulcère compliqué, ceux qui constatent une perte de poids involontaire en association avec des symptômes de dyspepsie ainsi que les personnes d’âge moyen ou âgées qui souffrent de symptômes dyspeptiques depuis peu ou qui ont observé une modification de leurs symptômes dyspeptiques doivent consulter un médecin avant d’entreprendre un traitement par APO-FAMOTlDINE.
Fonction rénale
Les patients atteints d’une néphropathie grave doivent consulter un médecin avant d’entreprendre un traitement par APO-FAMOTIDINE. Il sera peut-être nécessaire d’ajuster la posologie chez les patients atteints d’insuffisance rénale modérée ou grave (clairance de la créatinine inférieure à 60 ml/min/1,48 m2).
Étant donné que des réactions indésirables au niveau du SNC ont été rapportées chez des patients atteints d’insuffisance rénale modérée ou grave, il est recommandé d’espacer les doses ou d’administrer des doses plus faibles chez les patients présentant une insuffisance modérée (clairance de la créatinine située entre 30 et 50 ml/min) ou grave (clairance de la créatinine de < 30 ml/min), car la demi-vie d’élimination de la famotidine est alors plus longue (voir MODE D’ACTION ET PHARMOCOLOGIE CLINIQUE, Pharmacocinétique et POSOLOGIE ET ADMINISTRATION, Ajustement posologique chez les patients atteints d’insuffisance rénale modérée ou grave).
Populations particulières
Femmes enceintes: Des études sur la reproduction ont été réalisées chez des rates et des lapines après l’administration par voie orale de doses de famotidine allant jusqu’à 2000 mg/kg/jour chez les rates et 500 mg/kg/jour chez les lapines (environ 2500 et 625 fois la dose maximale recommandée chez l’humain [80 mg], respectivement) et n’ont démontré aucun effet sur la fertilité, ni d’effet foetotoxique exercés par la famotidine. Aucune étude appropriée et bien contrôlée n’a cependant été effectuée chez la femme enceinte.
Étant donné que l’innocuité de famotidine n’a pas été établie chez les femmes enceintes, ces dernières devraient s’abstenir de prendre le produit durant la grossesse, à moins d’avis contraire d’un médecin.
Femmes qui allaitent: La famotidine est excrétée dans le lait maternel humain. Les femmes qui allaitent doivent donc s’abstenir de prendre ce médicament ou doivent cesser d’allaiter.
Enfants (< 12 ans): L’innocuité et l’efficacité du médicament chez l’enfant n’ont pas encore été établies. Par conséquent, APO-FAMOTIDINE ne doit pas être administré aux enfants de moins de 12 ans.
Personnes âgées: L’administration de la famotidine n’exige aucun ajustement posologique lié à l’âge (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
Il a été démontré que famotidine (famotidine) est généralement bien toléré. Les effets indésirables rapportés chez > 1 % des patients ont été les céphalées et les étourdissements. Ces effets se sont produits à une fréquence comparable chez les patients recevant un placebo.
Effets indésirables observés lors des essais cliniques
Les effets indésirables du médicament ont été évalués dans 28 essais cliniques auprès de plus de 13 000 patients. Le Tableau 1, à la section Effets indésirables observés dans le cadre de la pharmacovigilance, présente les effets indésirables selon leur fréquence, observés dans les essais cliniques menés en postcommercialisation.
Résultats hématologiques et biochimiques anormaux
On a constaté certains changements dans les valeurs de laboratoire suivant le traitement par famotidine, mais ces modifications sont en général jugées peu significatives. Parmi les valeurs anormales observées au cours des études cliniques, on note une augmentation des taux d’AST, d’ALT et du nombre de globules blancs, ainsi qu’une diminution de l’hémoglobine et de l’hématocrite. Ces modifications étaient rarement significatives sur le plan clinique.
Aucun des patients du groupe famotidine n’a dû interrompre son traitement en raison d’anomalies dans les résultats des analyses de laboratoire.
Effets indésirables observés lors de la pharmacovigilance
Depuis la commercialisation du médicament d’ordonnance, dont les doses sont plus élevées que celles recommandées pour le médicament en vente libre, les effets indésirables suivants ont été signalés : urticaire, valeurs anormales des enzymes hépatiques, ictère cholostatique, asthénie, fatigue, somnolence, douleur et gêne abdominales, douleur abdominale haute, diarrhée, sécheresse buccale, nausées, vomissements, prurit, éruption cutanée, hypersensibilité, malaise, anaphylaxie et oedème de Quincke. De très rares cas d’érythrodermie bulleuse avec épidermolyse ont été signalés suivant la prise d’un antagoniste des récepteurs H2.
D’autres effets indésirables ont également été signalés, mais on n’a toutefois pas pu établir un lien de causalité avec famotidine: agitation, confusion, hallucinations, crises tonicocloniques, rares cas d’impuissance, thrombopénie, pancytopénie, leucopénie et agranulocytose.
De rares cas de gynécomastie ont été signalés. Chez la plupart des patients qui ont été suivis, cet effet est disparu à l’arrêt du traitement.
Données postcommercialisation
Les effets indésirables identifiés en postcommercialisation à l’emploi de la famotidine sont présentés au Tableau 1 ci-dessous. La fréquence des effets indésirables, estimée à partir des taux de rapports spontanés, est présentée selon la convention suivante: Très fréquents ≥ 1/10
Fréquents ≥ 1/100 et < 1/10
Peu fréquents ≥ 1/1000 et < 1/100
Rares ≥ 1/10 000 et < 1/1000
Très rares < 1/10 000
Inconnue (ne peut être estimée à partir des données disponibles)
Tableau 1: Effets indésirables identifiés en postcommercialisation à l’emploi de la famotidine en vente libre, par catégorie de fréquence estimée à partir d’études cliniques
Classes de systèmes et d’organes Effet indésirable – Terme privilégié | Catégorie de fréquence | |
Études cliniques
| Taux de rapports spontanés | ||
| Troubles du système nerveux | ||
| Étourdissements | Peu fréquent* | Très rare |
| Asthénie, fatigue | Peu fréquent* | Très rare |
| Somnolence | Rare* | Très rare |
| Troubles digestifs | ||
| Gêne et douleur abdominales | Peu fréquent* | Très rare |
| Douleur abdominale haute | Inconnue | Très rare |
| Diarrhée | Peu fréquent* | Très rare |
| Sécheresse buccale | Rare* | Très rare |
| Nausées | Peu fréquent* | Très rare |
| Vomissements | Peu fréquent | Très rare |
| Troubles des tissus cutanés et sous-cutanés | ||
| Prurit | Rare* | Très rare |
| Éruption cutanée | Peu fréquent* | Très rare |
| Urticaire | Inconnue | Très rare |
| Troubles du système immunitaire | ||
| Hypersensibilité Réactions anaphylactiques | Inconnue | Très rare |
| oedème de Quincke | Inconnue | Très rare |
| Troubles généraux et anomalies au point d’administration | ||
| Malaise | Inconnue | Très rare |
| *pas significativement supérieurs à ceux observés avec le placebo (p < 0,05) | ||
Dans le tableau ci-dessus, la fréquence des effets indésirables présentée sous la première colonne « Catégorie de fréquence » a été établie selon leur incidence observée lors d’études cliniques ou épidémiologiques adéquatement conçues, si l’incidence est disponible ou, si elle ne l’est pas, la fréquence est présentée comme étant « Inconnue ». Sous la seconde colonne « Catégorie de fréquence », la fréquence des mêmes effets indésirables a été estimée selon les taux de rapports spontanés. Le numérateur représente le nombre total d’effets indésirables relatifs à un terme privilégié ou à un concept médical signalés à la compagnie, et le dénominateur représente les données sur l’exposition au médicament, calculées à partir des données de ventes.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Des études effectuées chez l’homme, chez l’animal et in vitro ont montré que la famotidine n’avait entraîné aucune modification significative de la cinétique des composés métabolisés par les enzymes hépatiques microsomales comme le système cytochrome P450. Les composés expérimentés chez l’homme comprenaient la warfarine, la théophylline, la phénytoïne, le diazépam, l’aminopyrine et l’antipyrine. Le vert d’indocyanine utilisé comme index du débit sanguin hépatique ou de l’extraction hépatique de médicaments, ou des deux à la fois, n’a révélé aucun effet significatif de la famotidine sur ces deux paramètres.
L’utilisation concomitante d’hydroxyde d’aluminium, d’hydroxyde de magnésium, ou des deux, aux doses couramment utilisées, n’influe pas sur la pharmacodynamique ni sur la biodisponibilité de famotidine. La famotidine n’exerce aucun effet sur l’alcool déshydrogénase au niveau de l’estomac, ni sur les concentrations sanguines d’éthanol.
Les patients doivent consulter un médecin avant d’utiliser ce produit en concomitance avec les médicaments suivants :
Itraconazole
L’emploi concomitant de famotidine et d’antiacides à base d’hydroxyde de magnésium avec l’itraconazole, un antifongique, entraîne une baisse significative des concentrations plasmatiques minimales et maximales d’itraconazole, pouvant ainsi réduire l’efficacité de cet antifongique.
Carbonate de calcium
L’effet hypophosphatémiant du carbonate de calcium est atténué lors de la prise concomitante d’antagonistes des récepteurs H2 par les patients sous hémodialyse chronique.
Interactions médicament-aliment
Aucune interaction avec les aliments n’a été démontrée.
Interactions médicament-plantes médicinales
Aucune interaction avec les produits à base de plantes médicinales n’a été démontrée
Interactions médicament-examens de laboratoire
Aucune interaction avec les analyses de laboratoire n’a été démontrée.
Interactions médicament-mode de vie
Aucune interaction avec le mode de vie n’a été démontrée.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
Des antiacides peuvent être administrés conjointement, au besoin. L’utilisation concomitante de ce produit avec d’autres antagonistes des récepteurs H2 est déconseillée.
Posologie recommandée et ajustement posologique
Adultes et enfants de 12 ans et plus:
Soulagement des symptômes: Un comprimé (10 mg), au besoin.
Prévention des symptômes dus à l’acidité causée par l’ingestion d’aliments ou de liquides:
Un comprimé (10 mg) 10 à 15 minutes avant de consommer des aliments ou des boissons pouvant causer des brûlures d’estomac.
Le comprimé doit être avalé entier, avec un verre d’eau. Si les symptômes réapparaissent, répéter la dose jusqu’à un maximum de 2 comprimés (20 mg en tout) sur une période de 24 heures.
Ne pas poursuivre le traitement pendant plus de 2 semaines consécutives sans consulter un médecin.
Ajustement posologique chez les patients atteints d’insuffisance rénale modérée ou grave
Les patients atteints d'insuffisance rénale grave doivent consulter un médecin avant d'entreprendre un traitement par ACID CONTROL AC. Il sera peut-être nécessaire d’ajuster la posologie chez les patients atteints d’insuffisance rénale modérée ou grave (clairance de la créatinine inférieure à 60 ml/min/1,48 m2). Chez les patients atteints d’une insuffisance rénale modérée (clairance de la créatinine inférieure à 30 à 50 ml/min) ou grave (clairance de la créatinine de < 30 ml/min), la demi-vie d’élimination de famotidine augmente. Chez les patients atteints d’une insuffisance rénale grave, elle pourrait dépasser 20 heures, et atteindre environ 24 heures chez les patients anuriques. Comme des effets indésirables au niveau du SNC ont été rapportés chez les patients atteints d’insuffisance rénale modérée ou grave, on peut réduire de moitié la dose de famotidine ou prolonger l’intervalle entre les doses jusqu’à 36 à 48 heures en fonction de la réponse clinique du patient, et ce, afin d’éviter une accumulation excessive du médicament chez ces patients.
SURDOSAGE
Il n’existe à ce jour aucune donnée sur les symptômes du surdosage, après ingestion délibérée du médicament. Des doses allant jusqu’à 800 mg/jour ont été administrées à des patients souffrant de maladies liées à une hypersécrétion sans entraîner d’effets indésirables graves. En cas de surdosage, il faut avoir recours à un traitement d’appoint axé sur la suppression des symptômes. Il faut éliminer le produit non encore absorbé des voies digestives, surveiller le patient et lui prodiguer un traitement d’appoint.
La dose létale moyenne (DL50) de la famotidine, administrée par voie orale chez des souris et des rats mâles et femelles, a été supérieure à 5000 mg/kg.
Pour la prise en charge d’un surdosage soupçonné, veuillez communiquer avec le centre antipoison de votre région
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Famotidine est un inhibiteur compétitif des récepteurs histaminiques H2. L’activité pharmacologique de famotidine la plus importante sur le plan clinique est l’inhibition de la sécrétion du suc gastrique. Famotidine réduit la quantité d’acide et de pepsine dans l’estomac ainsi que le volume de la sécrétion gastrique basale, nocturne et stimulée.
Pharmacodynamie
Chez des volontaires sains et chez des patients présentant une hyperchlorhydrie, la famotidine a inhibé la sécrétion gastrique basale nocturne et diurne, ainsi que la sécrétion activée par une multitude de stimuli tels que la pentagastrine et les aliments.
Après l’administration orale d'une dose de 0,5 mg et de 10 mg de famotidine, une relation dose-effet a clairement été démontrée par la hausse du pH gastrique entre et après les repas. Il a été démontré que des doses de 2,5 à 10 mg de famotidine avaient une activité statistiquement significative sur le pH gastrique comparativement au placebo. Aux doses de 5 mg et de 10 mg, le début d’action a eu lieu environ 1,5 heure après administration de la dose, alors qu’à la dose de 2,5 mg, le début d’action a eu lieu 2,5 heures après administration de la dose. L’effet maximal, tel que mesuré par l’aire sous la courbe, a été observé après 3,5 heures. À tous les niveaux posologiques, la famotidine a été bien tolérée. Les données pharmacodynamiques tirées des études sur l’effet pendant la nuit ont démontré que l’action d’une dose de 10 mg se poursuivait jusqu’à 12 heures après administration de la dose.
Les concentrations sériques de gastrine à jeun et après les repas peuvent être légèrement élevées durant les périodes d’activité antisécrétoire du médicament, et un traitement prolongé pourrait favoriser une prolifération de la flore bactérienne gastrique. La famotidine n'influe ni sur la vidange gastrique ni sur la fonction pancréatique exocrine.
Autres effets
Aucun effet pharmacologique systémique de la famotidine sur le SNC, l’appareil cardiovasculaire, l’appareil respiratoire ou le système endocrinien n’a été signalé à ce jour. Les concentrations sériques de prolactine n’ont pas augmenté après des injections intraveineuses rapides de 20 mg de famotidine et l’on n’a décelé aucun effet antiandrogène.
Pharmacocinétique
L’absorption de la famotidine est partielle. La biodisponibilité des doses orales varie entre 40 et 45 %. La famotidine subit un métabolisme de premier passage minime. Après l’administration orale, les concentrations plasmatiques sont atteintes en 1 à 3 heures. Dans une étude de bioéquivalence, on a obtenu des valeurs de Cmax de 41 ng/ml et de 40 ng/ml pour le comprimé pelliculé à 10 mg et les comprimés à croquer à 10 mg, respectivement.
Absorption: L’absorption de la famotidine a été étudiée chez deux espèces animales; elle était de 28 % chez le rat et de 43 % chez le chien.
Distribution: La distribution de la famotidine a été étudiée chez deux espèces animales. La demi-vie plasmatique chez le chien était de 2,5 heures et est demeurée inchangée après l’administration de doses répétées, signe que le médicament n’a pas tendance à s’accumuler. Chez le rat, les concentrations de radioactivité les plus fortes après l’administration d’une dose orale de famotidine ont été observées dans le tube digestif, les reins, le foie, les glandes sous-maxillaires, les artères, la membrane épiphysaire, le fascia et l’uvée. L’administration de doses répétées n’a pas modifié le profil de distribution. La famotidine n’a pas traversé efficacement les barrières hémato-encéphalique ou placentaire chez le rat, mais elle était présente dans le lait maternel de cet animal.
Métabolisme: Le seul métabolite de la famotidine décelé dans les urines du rat et du chien était le dérivé sulfoxyde, présent en faibles quantités.
Excrétion: L’excrétion urinaire et l’élimination fécale de la radioactivité chez le rat se sont élevées à 28 % et 70 %, respectivement, d’une dose orale, comparativement à 83 % et 17 %, respectivement, d’une dose intraveineuse. Chez le rat, environ 2,4 % de la dose a été excrétée dans la bile. Chez le chien, 45 % de la dose orale a été excrétée dans l’urine, comparativement à 100 % d’une dose intraveineuse.
Effets sur les enzymes microsomales hépatiques qui métabolisent les médicaments La famotidine n’a pas modifié la durée du sommeil provoqué par le pentobarbital ou l’hexobarbital et n’a pas perturbé l’excrétion de l’acide ascorbique, ce qui porte à croire qu’elle n’induit pas les enzymes qui métabolisent les médicaments. La famotidine n’a causé aucun des changements provoqués par la cimétidine sur la pharmacocinétique du diazépam, de la warfarine et du propranolol. In vitro, la famotidine n’a exercé qu’une suppression minime de l’activité de la N-déméthylase de l’aminopyrine et du diazépam, et elle a manifesté peu d’affinité pour les hydroxylases hépatiques de la testostérone chez la souris.
Effets gastro-intestinaux autres que les effets antisécrétoires
Chez le rat, la famotidine a prévenu les ulcères provoqués par le froid, l’immersion dans l’eau, la ligature du pylore ou l’administration de médicaments tels que l’acide acétylsalicylique, l’histamine ou la prednisolone; elle a aussi empêché les ulcères duodénaux causés par la cystéamine et le mépirizole. Elle a également accéléré de façon significative la cicatrisation des lésions gastriques provoquées par l’acide acétique et des ulcères duodénaux imputables au mépirizole.
L’effet antiulcéreux de la famotidine ajoutée aux hydroxydes de magnésium et d’aluminium était plus important que la somme des effets ce ces médicaments pris séparément.
La famotidine a inhibé les lésions gastriques et les hémorragies résultant du prélèvement de sang et de l’injection d’histamine chez le rat anesthésié.
Chez le rat bien portant, la famotidine n’a exercé aucun effet sur la concentration en histamine de la muqueuse gastrique, mais elle a diminué les taux de cAMP, surtout en réponse à la stimulation histaminique.
Chez le chat anesthésié, la famotidine n’a pas modifié le potentiel électrique intragastrique lorsqu’on l’a administrée à des doses intragastriques plus de dix fois supérieures aux doses nécessaires pour un blocage maximal de la sécrétion gastrique.
Effets cardiorénaux
Les effets cardiorénaux de la famotidine ont été étudiés chez le chien et le rat. L’administration orale de 10 mg/kg de famotidine n’a aucunement modifié la tension artérielle de rats spontanément hypertendus. Chez le chien anesthésié, l’administration intraveineuse de la famotidine à raison de 1,0 et 4,0 mg/kg n’a pas influé sur les paramètres cardiovasculaires relatifs au système nerveux autonome, à la tension artérielle, à la fréquence cardiaque ou à la fonction respiratoire. Chez le chien conscient, une dose orale de 10 mg/kg n’a exercé aucun effet diurétique.
Effets sur le système nerveux central
Les effets de la famotidine sur le système nerveux central ont été étudiés chez le singe-écureuil, la souris et le chat. Chez le singe, la famotidine a exercé des effets contraires sur la réaction d’évitement à un choc électrique (par pression sur un levier), l’augmentant à dose faible (1,0 mg/kg par voie orale) et la diminuant légèrement à la posologie de 9 mg/kg. Chez la souris, l’administration intrapéritonéale de 6 à 150 mg/kg n’a permis d’observer aucun signe évident de modification du comportement ni aucun symptôme d’activité du système nerveux central; la famotidine ne s’est en outre pas révélée un antagoniste actif des effets de la thyréolibérine, de la neurotensine, de la substance P ou de l’amphétamine sur le SNC. La famotidine est dépourvue d’activité tranquillisante (majeure ou mineure), anticonvulsivante, anticholinergique, ganglioplégique ou dopaminergique. Chez le chat, elle n’a pas modifié l’électroencéphalogramme ni la réaction d’éveil, mais elle a prolongé la durée de la post-décharge hippocampique. On n’a décelé que 4 % de la concentration plasmatique du médicament dans le liquide céphalorachidien.
CONSERVATION ET STABILITÉ
Conserver à la température ambiante (15 °C à 30 °C). à l’abri de la lumière et de l’humidité.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Chaque comprimé pelliculé contient 10 mg de famotidine et les ingrédients non médicinaux suivants : cellulose microcristalline, cire de carnauba, croscarmellose sodique, dioxyde de silice colloïdal, dioxyde de titanium, hydroxypropylméthylcellulose, monohydrate de lactose, oxyde de fer rouge, polyethylene glycol et stéarate de magnesium.
APO-FAMOTIDINE 10 mg: comprimés pelliculés roses, carrés et biconvexes portant l’inscription « 10 » gravée sur un côté et aucune inscription sur l’autre. Offerts en bouteilles de 100 comprimés et en conditionnement unitaire de 2, 6, 12, 18, 24, 30 et 60 comprimés.
PARTIE II: RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune: famotidine
Nom chimique: N'-(aminosulfonyl)-3-[[[2-[(diaminométhylène)amino]-4- thiazolyl]méthyle]thio] propanimidamide.
Formule moléculaire: C8H15N7O2S3
Masse moléculaire: 337.44 g/mol
Formule développée:
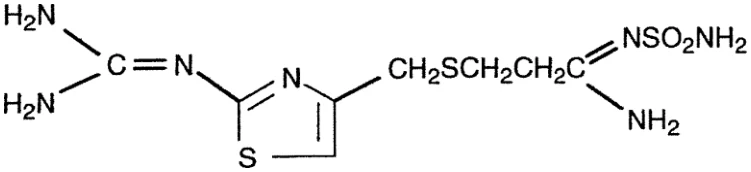
Description: La famotidine se présente sous forme de composé cristallin blanc ou jaune pâle, très soluble dans l'acide acétique glacial, légèrement soluble dans le méthanol, très légèrement soluble dans l’eau et presque insoluble dans l’éthanol.
PHARMACOLOGIE DÉTAILLÉE
PHARMACOLOGIE ANIMALE
La famotidine inhibe la sécrétion gastrique provoquée par l’histamine et d’autres agents favorisant la sécrétion acide dans l’estomac. Chez le chien, la dose efficace moyenne (DE50) a été de 0,03 mg/kg après l’administration orale ou intraveineuse de famotidine. Une dose orale de 2,1 mg/kg a inhibé la sécrétion gastrique pendant au moins 24 heures, tandis qu’une dose orale de 3 mg/kg administrée une heure avant de nourrir les animaux a inhibé de 96 % en moyenne la réponse acide pendant une période postprandiale de 4 heures.
Mode d’action
La famotidine est un antagoniste spécifique des récepteurs histaminiques H2 qu’elle inhibe de façon compétitive. Par contre, elle n’a exercé aucun effet in vitro sur les réactions médiées par les récepteurs histaminiques H1, ß1-adrénergiques ou cholinergiques. La famotidine a été inactive sur la fixation d’un ligand radioactif aux récepteurs dopaminergiques, neuroleptiques, sérotoninergiques, adrénergiques, cholinergiques et purinergiques. Elle s’est aussi révélée incapable de se fixer aux récepteurs spécifiques aux androgènes.
L’interaction entre la famotidine et les récepteurs H2 est fonction des tissus. Dans les poumons du cobaye et les glandes gastriques du lapin, les effets de la famotidine étaient surmontables et facilement réversibles après lavage, ce qui indique un antagonisme de compétition classique au niveau des récepteurs H2. Cependant, dans les oreillettes du cobaye, la famotidine a exercé une inhibition non compétitive des récepteurs H2, et le rétablissement succédant au lavage de la famotidine a été retardé.
TOXICOLOGIE
Toxicité aiguë
| Espèce | Sexe | Voie d’administration | DL50 (mg/kg) |
| Souris | M | Oralex | 4684 |
| F | Oralex | 3233 | |
| Souris | M | i.v. (4%) | 254 |
| F | i.v. (4%) | 358 | |
| Rat | M | Oralex | 4907 |
| F | Oralex | 4049 | |
| Rat | M | i.p. | 987 |
| F | i.p. | 814 |
xEn solution (eau désionisée acide entre 50 et 55 °C).
Toxicité subaiguë et chronique
La famotidine a été bien tolérée par le rat et le chien au cours d’études sur la toxicité subaiguë comportant l’administration orale de 2 g/kg, deux fois par jour, ainsi que pendant un traitement d’un an avec des doses pouvant aller jusqu’à 1000 ou 2000 mg/kg/jour. Chez les rats traités avec des posologies de 200 mg/kg/jour ou plus, on a constaté, comparativement aux témoins, une hausse de l’incidence des granulations cytoplasmiques éosinophiles dans les cellules gastriques principales. On considère qu’il s’agit là d’un effet secondaire dû à l’activité pharmacologique excessive de la famotidine à ces posologies extrêmement élevées; c’est pourquoi on ne lui accorde aucune signification sur le plan de la toxicité. Ce changement gastrique chez le rat n’a pas évolué vers l’hyperplasie ou la néoplasie au cours d’une étude de 106 semaines destinée à évaluer le pouvoir carcinogène de la famotidine. De même, on n’a observé aucun signe de pouvoir néoplasique chez la souris lors de l’administration de cette substance pendant 92 semaines. D’après les résultats d’études menées avec des composés semblables sur le plan pharmacologique, ce changement était entièrement réversible.
La famotidine administrée par voie intraveineuse a été bien tolérée chez le rat traité pendant 13 semaines avec des posologies allant jusqu’à 20 mg/kg/jour ainsi que, à l’exception de vomissements occasionnels, chez le chien ayant reçu jusqu’à 10 mg/kg/jour pendant 5 à 26 semaines.
Études sur la reproduction
La fertilité et le pouvoir de reproduction n’ont pas été perturbés au cours d’études où l’on a administré à des rats des doses orales s’élevant jusqu’à 2000 mg/kg/jour ou des doses intraveineuses allant jusqu’à 200 mg/kg/jour (approximativement 2500 et 250 fois la dose maximale recommandée chez l’humain, respectivement).
Les mêmes posologies administrées à des rates gravides, du 7e au 17 e jour de la gestation, n’ont révélé aucun signe de létalité foetale ou de tératogénicité.
De même, l’administration orale de la famotidine à des lapines gravides, du 6e au 18e jour de la gestation, à des posologies s’élevant jusqu’à 500 mg/kg/jour, n’a donné lieu à aucune manifestation de létalité foetale ou de tératogénicité.
Mutagenèse
On a soumis la famotidine à une épreuve de rétromutation (épreuve d’Ames) à l’aide de Salmonella typhimurium et d’Escherichia coli avec et sans activation métabolique. On n’a constaté aucun pouvoir mutagène. On a effectué les mêmes études avec un mélange réactif de famotidine et de nitrite de sodium ainsi qu’avec des dérivés C-nitrosés de la famotidine et elles se sont aussi révélées négatives. On a soumis la famotidine et ses dérivés C-nitrosés à un test de recombinaison (rec-assay) à l’aide de Bacillus subtilis H17 et M45; les résultats indiquent que ces substances n’endommagent pas l’ADN. Au cours d’études in vivo chez la souris, on a effectué des épreuves de recherche de micronoyaux et d’aberrations chromosomiques et elles n’ont mis aucun effet mutagène en évidence.
Carcinogenèse
On a mené une étude portant sur les effets carcinogènes pendant 92 semaines chez la souris à des doses orales de famotidine de 20, 200 et 2000 mg/kg/jour. On n’a constaté aucun signe de pouvoir carcinogène. La même conclusion s’est imposée après une étude semblable effectuée aux mêmes posologies pendant 106 semaines chez le rat.
Études particulières
On a étudié les effets de la famotidine sur la glande thyroïde chez le rat après administration orale de doses s’élevant jusqu’à 2000 mg/kg/jour pendant cinq semaines. On n’a décelé aucun signe de perturbation de la concentration sérique en hormones thyroïdiennes, du poids de la thyroïde ou de son apparence microscopique qui puisse être relié à l’administration de la famotidine.
Au cours d’études d’immunogénicité menées chez la souris, une injection intrapéritonéale unique de famotidine, soit seule (jusqu’à 2 mg/8 ml/kg), soit en association avec de la sérumalbumine de souris ou avec de l’ovalbumine, n’a exercé aucun effet sur la production d’anticorps de la classe des IgE dans le sérum. On a utilisé les sérums pour mesurer l’anaphylaxie cutanée passive chez des rats à qui l’on a ensuite administré des solutions d’antigènes semblables à celles que l’on avait employées pour la dose initiale chez la souris. De même, aucune réaction anaphylactique n’a été mise en évidence chez le cobaye à qui l’on a administré de la famotidine par voie intraveineuse après des doses initiales allant jusqu’à 10 mg/ml (trois fois, par voie sous-cutanée, à intervalles de six jours).
RÉFÉRENCES
- 1. Hayakawa A, Che K, Miyoshi A, Harasawa S, Miwa T, Makabatake T. Properties of famotidine in relation to safety. Ital J Gastroenterol 1984; 16: 174 - 176.
- 2. McCallum RW, Kuljian B, Chremos AN, Tupy-Visich MA, Huber PB. Prolonged gastric antisecretory effect of a novel H2-receptor inhibitor, MK-208. Gastroenterology (in Soc. Proc.) 1983; 84: 1245.
- 3. Barzaghi N, Gratti G, Crema F, Perucca E Impaired bioavailability of famotidine given concurrently with a potent antacid. J Clin Pharmacol 1989; 29: 670 - 72.
- 4.
Echizen H, lshizaki T. Clinical pharmacokinetics of famotidine. Clin Pharmacokin 1991; 21:
178 - 94.
- 5. Lin JH, Chremos AN, Kanovsky SM, Schwartz S, Yeh KC, Kahn J. Effects of antacids and food on absorption of famotidine. Br J Clin Pharmacol 1987; 24: 551 - 53.
- 6.
PRODUCT MONOGRAPH, PEPCID AC®, famotidine tablets 10 mg, McNeil Consumer
Healthcare, division of Johnson & Johnson Inc., Date of Revision: mai 24, 2019, control number: 225990.