


Monographie de produit - Acid Reducer (Apotex)
INDICATIONS ET USAGE CLINIQUE
Les comprimés RÉDUCTEUR D’ACIDE (chlorhydrate de ranitidine) sont :
- Pour le soulagement rapide et efficace, ainsi que le traitement et la prévention, aussi bien le jour que la nuit, des sensations de brûlure, de la douleur et du malaise causés par l’indigestion acide (dyspepsie), les brûlures d’estomac, l’hyperacidité et les aigreurs et les dérangements d’estomac associés à une production excessive d’acide gastrique.
Ces symptômes peuvent être déclenchés par la consommation d’aliments ou de boissons.
CONTRE-INDICATIONS
RÉDUCTEUR D’ACIDE (chlorhydrate de ranitidine) est contre-indiqué chez les patients qui présentent une hypersensibilité connue à l’un des composants du produit. RÉDUCTEUR D’ACIDE ne doit pas être administré aux patients ayant des antécédents d’hypersensibilité aux antagonistes des récepteurs H2. Pour la liste complète des contre-indications, voir les sections Formes posologiques, composition et conditionnement et Mises en garde et précautions.
MISES EN GARDE ET PRÉCAUTIONS
Appareil digestif
Le traitement par un antagoniste des récepteurs H2 de l’histamine peut masquer les symptômes du carcinome de l’estomac et retarder ainsi le diagnostic de cette maladie. Par conséquent, on doit conseiller aux patients de consulter un médecin s’ils éprouvent ou éprouvent de la difficulté à avaler, de la douleur en avalant ou un malaise abdominal persistant, si les symptômes s’aggravent ou persistent pendant plus de 2 semaines, ou si de nouveaux symptômes apparaissent.
L’administration d’antagonistes des récepteurs H2 favorise la croissance bactérienne intragastrique en réduisant l’acidité de l’estomac.
Une surveillance médicale périodique est recommandée chez les patients qui reçoivent des AINS en concomitance avec la ranitidine, surtout s’ils ont des antécédents d’ulcère gastroduodénal.
Système hématopoïétique
De rares rapports cliniques permettent de croire que la ranitidine peut précipiter les crises de porphyrie aiguë. Par conséquent, il faut éviter de prescrire ce médicament aux patients ayant des antécédents de cette maladie.
Fonction hépatique/biliaire/pancréatique
En présence d’une insuffisance hépatocellulaire grave, surtout si elle s’accompagne d’une insuffisance rénale, il est préférable de réduire la dose.
Fonction immunitaire
Chez les patients tels que les personnes âgées, les personnes atteintes de pneumopathie chronique ou de diabète, et les personnes immunodéprimées, le risque de contracter une pneumonie extrahospitalière peut être plus élevé.
Fonction rénale
La ranitidine est éliminée par les reins; en présence d’insuffisance rénale grave, les taux plasmatiques de ranitidine augmentent et l’élimination s’en trouve prolongée. En cas d’insuffisance rénale, il est recommandé de réduire la dose en fonction de la clairance de la créatinine ou des taux de créatinine. Chez les patients âgés atteints d’insuffisance rénale, il faut interrompre le traitement si un état de confusion mentale se déclare. Par conséquent, on recommande aux patients, en pareils cas, d’utiliser la ranitidine sous la surveillance d’un médecin.
Populations particulières
Femmes enceintes :
L’innocuité de RÉDUCTEUR D’ACIDE (chlorhydrate de ranitidine) dans le traitement des cas nécessitant une réduction contrôlée de la sécrétion gastrique pendant la grossesse n’a pas été établie. Les études de reproduction effectuées chez le rat et le lapin à des doses plus élevées n’ont révélé aucune réduction de la fertilité ni aucun danger pour le fœtus associés à la ranitidine. En l’absence de tout effet tératogène chez l’animal, on ne s’attend pas qu’il y ait des malformations chez l’être humain. L’utilisation en contexte clinique de la ranitidine au cours d’un nombre limité de grossesses n’a apparemment révélé aucune malformation ni effet fœtotoxique particulier jusqu’ici. Quoi qu’il en soit, si l’administration de ranitidine est jugée nécessaire, il faudra évaluer si les avantages thérapeutiques l’emportent sur les risques éventuels pour la patiente et pour le fœtus.
Femmes qui allaitent :
Le passage des antagonistes H2 dans le lait maternel est documenté, et le rapport entre les concentrations de lait et de plasma est élevé; néanmoins, les doses ingérées par le nourrisson demeurent peu élevées (environ 1 % de la dose maternelle).
Cela dit, on ne dispose que de données cinétiques. La tolérance a fortiori chez le nourrisson en cas de traitement maternel prolongé ou à dose élevée est inconnue.
Par mesure de précaution, il est donc préférable pour la femme qui allaite d’éviter de prendre ce médicament.
Enfants (< 16 ans) :
L’innocuité de la ranitidine a été évaluée chez des enfants âgés de 0 à 16 ans atteints de troubles de la sécrétion d’acide gastrique. La ranitidine a présenté un profil d’effets indésirables semblable à celui qu’on observe chez les adultes. On dispose de données limitées sur l’innocuité à long terme, particulièrement en ce qui a trait à la croissance et au développement. Les enfants de moins de 16 ans doivent demeurer sous la surveillance d’un médecin.
Personnes âgées (> 65 ans) :
Avant d’instaurer un traitement à l’aide de la ranitidine chez les personnes âgées, il faut tenir compte du fait que les cas de malignité sont plus courants dans cette population. Les personnes âgées qui reçoivent des anti-inflammatoires non stéroïdiens conjointement avec la ranitidine doivent faire l’objet d’une étroite surveillance. Comme pour tout médicament administré chez les personnes âgées, il faut tenir compte des autres médicaments administrés en concomitance.
Conduite d’un véhicule ou réalisation d’autres tâches dangereuses
Les patients chez qui le traitement entraîne des étourdissements, de la somnolence ou des vertiges doivent éviter de conduire un véhicule ou d’effectuer des tâches qui exigent de la vigilance.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
RÉDUCTEUR D’ACIDE (chlorhydrate de ranitidine) a été généralement très bien toléré. Lors d’essais cliniques avec RÉDUCTEUR D’ACIDE à 75 mg ou à 150 mg, l’incidence d’effets indésirables a été comparable à celle des effets indésirables les plus souvent signalés, soit : céphalées, nausées, vomissements et diarrhée : courants [fréquents] > 1 % et < 10 %. Dans l’ensemble, l’incidence d’effets indésirables chez les patients recevant la ranitidine a été comparable à celle observée chez ceux qui recevaient un placebo (aucune différence sur le plan statistique), et ce, quelles que soient les caractéristiques démographiques.
Les effets indésirables suivants ont été signalés lors d’études cliniques, lors du programme de pharmacovigilance ou lors du traitement habituel de patients à l’aide des doses sur ordonnance de ranitidine. La majorité de ces effets indésirables ont été observés suivant l’administration par voie orale de doses plus élevées de ranitidine, prescrites sur ordonnance, et une relation de cause à effet avec la ranitidine n’a pas toujours été établie.
Troubles du système sanguin et lymphatique : Il s’est produit des altérations de la numération globulaire (anémie, leucopénie, granulocytopénie et thrombopénie) chez un petit nombre de patients. Celles-ci sont généralement réversibles. De rares cas d’agranulocytose, de pancytopénie ou de neutropénie, parfois avec hypoplasie de la moelle ou aplasie de la moelle, et d’anémie aplasique, et des cas d’anémie hémolytique à médiation immunitaire acquise ont été signalés.
Troubles cardiaques : Comme pour tout autre antagoniste des récepteurs H2, de rares cas d’arythmie tachycardie, extrasystoles ventriculaires, bradycardie sinusale, asystole, extrasystole, et bloc AV avec pauses sinusales, extrasystoles ventriculaires et état de choc, et de très rares cas de hausse de la tension artérielle et de palpitations ont été observés.
Troubles du système nerveux central : Céphalées (parfois graves), malaises, étourdissements, somnolence, insomnie, vertiges, dystonie, nervosité et méningite. De rares cas de troubles moteurs involontaires réversibles ont été signalés (tremblements, myoclonie ou mouvements oculaires involontaires).
Troubles endocriniens : Il n’y a pas eu d’interférence cliniquement significative de la fonction endocrinienne ou gonadique. Quelques cas de symptômes mammaires et d’hyperprolactinémie chez l’homme prenant de la ranitidine ont été signalés.
Troubles oculaires : Vision floue réversible évoquant une altération de l’accommodation. De rares cas de variation de la pression intraoculaire ont été signalés.
Troubles gastro-intestinaux : Constipation, diarrhée, nausées et vomissements, indisposition et douleurs abdominales, dysgueusie, pancréatite aiguë et sécheresse de la bouche. Des cas d’hypersécrétion de rebond ont été signalés après l’arrêt du traitement par la ranitidine.
Troubles généraux et anomalies au site d’administration : De très rares cas d’asthénie ont été signalés.
Troubles hépatobiliaires : Des modifications transitoires et réversibles des valeurs des épreuves fonctionnelles hépatiques peuvent survenir (augmentation des taux d’AST et d’ALT). Avec l’administration orale, il y a eu des rapports occasionnels d’hépatite, hépatocellulaire ou hépatocanaliculaire, ou les deux, avec ou sans ictère, et d’ictère cholostatique. Dans ces circonstances, on doit cesser immédiatement d’administrer la ranitidine. Ces troubles sont généralement réversibles, mais en de très rares cas, des décès se sont produits. Des cas d’insuffisance hépatique ont également été signalés.
Troubles du système immunitaire : De rares cas de réactions d’hypersensibilité (y compris angine, douleur thoracique, hypotension, bronchospasme, fièvre, éruptions cutanées, éosinophilie, anaphylaxie [choc anaphylactique], urticaire, œdème angioneurotique [œdème de Quincke], dermatose bulleuse, eczéma et dyspnée) ont été signalés. Ces événements se sont produits après l’administration d’une dose unique de ranitidine.
Troubles de l’appareil locomoteur et du tissu conjonctif : De rares cas d’arthralgie et de myalgie ont été signalés.
Troubles psychiatriques : On a signalé des cas isolés de confusion mentale réversible, de dépression, d’hallucinations et d’agitation, surtout chez les personnes gravement malades et les personnes âgées, ou chez les patients atteints d’insuffisance rénale. Dans ces cas, il faut mettre fin au traitement.
Troubles rénaux et urinaires : Une néphrite interstitielle aiguë et une légère augmentation des taux de créatinine sérique se sont produites occasionnellement, après l’administration d’une dose unique. De rares cas de néphrotoxicité ont été signalés.
Troubles de l’appareil reproducteur et des seins : Impuissance réversible, perte de libido, symptômes et troubles mammaires tels que la gynécomastie et la galactorrhée.
Troubles de la peau et du tissu sous-cutané : Prurit, éruptions cutanées, y compris des cas évoquant un érythème polymorphe bénin. Alopécie, dermatite de contact, photosensibilité.
Troubles vasculaires : Vascularite.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Bien qu’il ait été signalé que la ranitidine se lie faiblement au cytochrome P450 in vitro, les doses recommandées n’inhibent pas l’activité du système enzymatique des oxygénases du foie dépendant du cytochrome P450. L’analyse d’une sélection de publications issues des études cliniques contrôlées portant sur les interactions médicamenteuses et l’élimination hépatique du médicament a permis de constater que la ranitidine ne semblait pas entraîner une potentialisation cliniquement significative de l’action des médicaments qui sont inactivés par le système enzymatique hépatique à cytochrome P450. Ces médicaments peuvent comprendre le diazépam, la lidocaïne, la phénytoïne, le propranolol, la théophylline et la warfarine. On a signalé des cas sporadiques (environ 1 cas sur 4 millions de traitements donnés aux patients) d’interactions médicamenteuses avec les hypoglycémiants et la théophylline chez des personnes âgées. La signification de ces rapports ne peut être déterminée à l’heure actuelle car les essais cliniques contrôlés qui ont été effectués n’ont pas révélé d’interactions. Ces rapports se fondent sur l’usage du médicament selon les indications et les doses prescrites. Les patients sous AINS peuvent souffrir de dyspepsie après la prise de ces médicaments et doivent consulter un médecin ou un pharmacien avant de prendre la ranitidine.
Interactions médicament-médicament
Antiacides : L’administration concomitante d’un antiacide à des doses élevées (75 mÉq) et de ranitidine n’est pas recommandée. L’absorption de la ranitidine peut être réduite. On doit aviser les patients de ne pas prendre d’antiacides moins d’une demi-heure à une heure avant ou après la prise de ranitidine.
Cyanocobalamine : Il existe un risque de carence en cyanocobalamine après un traitement de longue durée (plusieurs années), car l’effet de diminution de l’acidité gastrique de ces médicaments peut entraîner une réduction de l’absorption de la vitamine B12 dans le tube digestif.
Erlotinib : Il existe un risque de réduction des concentrations plasmatiques d’erlotinib.
Éthanol : Il est peu probable que la consommation de quantités modérées d’alcool résulte en une altération importante, sur le plan clinique, des concentrations sanguines ou du métabolisme de l’alcool. L’administration concomitante d’une dose orale unique de 75 mg de ranitidine et d’éthanol à raison de 0,15 g/kg ne produit aucun effet cliniquement significatif sur la pharmacocinétique de l’éthanol, comme l’a démontré une étude croisée et contrôlée contre placebo, réalisée à double insu auprès de 25 sujets en bonne santé.
Procaïnamide : La ranitidine est connue pour faire concurrence à la sécrétion tubulaire active et/ou inhiber l’absorption de la procaïnamide. Les données indiquent qu’il est recommandé d’ajuster les doses de procaïnamide pour les personnes âgées, les patients atteints d’insuffisance rénale et les patients recevant des doses élevées de ranitidine. Ces rapports se fondent sur l’usage du médicament selon les indications et les doses prescrites. La ranitidine, un substrat du système de transport des cations organiques du rein, peut influer sur la clairance d’autres médicaments éliminés par cette voie. Il a été démontré que des doses élevées de ranitidine (p. ex., celles qu’on utilise dans le traitement du syndrome de Zollinger-Ellison) peuvent réduire l’excrétion rénale de la procaïnamide et du Nacétyl-procaïnamide, ce qui a pour effet d’augmenter les concentrations plasmatiques de ces médicaments. Bien qu’il est peu probable que cette interaction soit d’importance clinique aux doses habituelles de ranitidine, il peut être prudent de rester à l’affût d’une toxicité due à la procaïnamide lorsque celle-ci est administrée en concomitance avec de la ranitidine par voie orale à une dose supérieure à 300 mg par jour.
Agents gastro-intestinaux topiques, hydroxyde de magnésium, aluminium et charbon : Ces agents réduisent l’absorption des antagonistes des récepteurs H2 de l’histamine. Cet effet ne se produit pas si ces substances sont administrées après un intervalle de 2 heures.
On a signalé des interactions avec les médicaments suivants après la prise de ranitidine aux doses prescrites :
- ↓ Alendronate : L’interaction entre la ranitidine et l’alendronate n’est pas cliniquement significative.
- ↓ Amoxicilline et acide clavulanique : L’administration de ranitidine en concomitance avec l’amoxicilline ou l’acide clavulanique ne semble pas exercer d’effet sur la biodisponibilité de ces derniers.
- ↓ Énoxacine : L’incidence clinique de l’interaction entre la ranitidine et l’énoxacine n’est pas établie.
- ↓ Diltiazem : La signification clinique de l’interaction entre la ranitidine et le diltiazem est inconnue.
- ↓ Triamtérène : L’interaction entre la ranitidine et le triamtérène n’est pas pertinente sur le plan clinique.
- ↓ Fluvastatine : L’interaction entre la ranitidine et la fluvastatine n’est pas pertinente sur le plan clinique.
- ↓ Fosphénytoïne : Aucune interaction n’a été observée entre la fosphénytoïne et la ranitidine.
- ↓ Glyburide : La signification clinique de l’interaction pharmacodynamique entre la ranitidine et le glyburide n’est pas bien établie.
↓ Metformine : La ranitidine est considérée comme un faible inhibiteur de MATE1.
L’interaction entre la ranitidine et la metformine ne semble pas être pertinente sur le plan clinique.
- ↓ Pancréatine : Aucune interaction n’a été observée entre la pancréatine et la ranitidine.
- ↓ Pancuronium : Aucune interaction n’a été observée entre le pancuronium et la ranitidine.
- ↓ Pentoxifylline : Aucune interaction n’a été observée entre la pentoxifylline et la ranitidine.
- ↓ Tubocurarine : Aucune interaction n’a été observée entre la tubocurarine et la ranitidine.
Sucralfate : l’administration concomitante de fortes doses de sucralfate (deux grammes) et de ranitidine peut réduire l’absorption de celle-ci. Toutefois, cet effet ne se produit pas si le sucralfate est pris au moins deux heures après l’administration de ranitidine. Ces données se fondent sur l’usage du médicament selon les indications et les doses prescrites.
Triazolam : Lors d’une étude portant sur l’interaction médicamenteuse entre la ranitidine et le triazolam, les concentrations plasmatiques de triazolam ont été plus élevées lorsque la ranitidine était administrée 2 f.p.j. que lorsque le triazolam était administré seul. L’aire sous la courbe (ASC) concentration/temps du triazolam chez les sujets âgés de 18 à 60 ans a été de 10 à 28 % plus élevée après l’administration de comprimés de ranitidine à 75 mg et à 150 mg, respectivement, qu’après l’administration du triazolam seul. Chez les sujets de plus de 60 ans, les valeurs de l’ASC ont été environ 30 % plus élevées après l’administration de comprimés de ranitidine à 75 mg et à 150 mg. Il semblerait qu’il n’y ait eu aucun changement sur le plan de la pharmacocinétique du triazolam ou de l’alpha-hydroxytriazolam, l’un des principaux métabolites, ni sur le plan de leur élimination. Il se peut que la réduction de l’acide gastrique par la ranitidine ait augmenté la disponibilité du triazolam. La signification clinique de l’interaction pharmacocinétique entre le triazolam et la ranitidine demeure inconnue.
L’emploi de la ranitidine peut produire des interactions d’importance clinique lorsque cet agent est administré en concomitance avec d’autres médicaments. L’emploi concomitant de la ranitidine et des médicaments suivants doit se faire uniquement sous surveillance médicale :
Atazanavir : La ranitidine diminue significativement l’absorption de l’atazanavir.
Géfitinib : La biodisponibilité de la du géfitinib peut être modifiée. Cela peut entraîner une diminution de l’absorption.
Antifongiques (itraconazole, kétoconazole, posaconazole) : L’absorption dans le tube digestif des antifongiques azolés est réduite en raison de l’élévation du pH intragastrique causée par l’inhibition de la sécrétion acide.
Midazolam : La biodisponibilité du midazolam peut être modifiée. Cela peut entraîner une augmentation de l’absorption.
Warfarine : Des rapports ont fait état d’une altération du temps de prothrombine associée à l’administration d’anticoagulants coumariniques (p. ex., la warfarine). Compte tenu de l’indice thérapeutique étroit de la warfarine, il est recommandé de surveiller attentivement les augmentations et les diminutions du temps de prothrombine lorsque cet agent est administré en concomitance avec la ranitidine.
Interactions médicament-épreuves de laboratoire : Des résultats faussement positifs au dépistage de protéines dans l’urine au moyen de bandelettes réactives peuvent survenir durant le traitement par la ranitidine. L’épreuve faisant appel à l’acide sulfosalicylique est donc recommandée.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
- Les patients atteints d’insuffisance rénale grave doivent utiliser ce produit uniquement sous la surveillance d’un médecin.
- On doit aviser les patients de ne pas prendre d’antiacides moins de 0,5 à 1 heure avant ou après la prise de ranitidine.
- Les patients sous AINS peuvent souffrir de dyspepsie et doivent consulter un médecin ou un pharmacien avant de prendre de la ranitidine.
- Les patients sont avisés de cesser l’emploi du médicament et consulter leur médecin si les symptômes s’aggravent ou persistent, ou si de nouveaux symptômes apparaissent après 14 jours de traitement.
Posologie recommandée et ajustement posologique
Adultes et enfants de 16 ans et plus : Prendre un comprimé au moment de l’apparition des symptômes, que ce soit le jour ou la nuit. Si les symptômes persistent pendant plus de 1 heure ou réapparaissent après 1 heure, on peut prendre un deuxième comprimé.
Pour la prévention des symptômes déclenchés par la consommation d’aliments ou de boissons, prendre 1 comprimé de 30 à 60 minutes avant de prendre un repas susceptible de provoquer ces symptômes.
Les comprimés doivent être avalés entiers, avec de l’eau. La dose maximale est de 2 comprimés (150 mg de ranitidine pour les comprimés à 75 mg, et 300 mg de ranitidine pour les comprimés à 150 mg) par période de 24 heures. Les patients sont avisés de cesser l’emploi du médicament et consulter leur médecin si les symptômes s’aggravent ou persistent, ou si de nouveaux symptômes apparaissent après 14 jours de traitement.
Enfants de moins de 16 ans : Les enfants de moins de 16 ans doivent demeurer sous la surveillance d’un médecin.
Patients âgés : Aucun ajustement posologique n’est nécessaire chez les patients âgés. Avant d’instaurer un traitement à l’aide de ranitidine chez les personnes âgées, il faut tenir compte du fait que les cas de malignité sont plus courants dans cette population. Les personnes âgées qui reçoivent des anti-inflammatoires non stéroïdiens conjointement avec la ranitidine doivent faire l’objet d’une étroite surveillance. Comme pour tout médicament administré chez les personnes âgées, il faut tenir compte des autres médicaments administrés en concomitance.
SURDOSAGE
Signes et symptômes
À ce jour, aucun cas de surdosage délibéré n’a été signalé.
Pour le traitement du syndrome de Zollinger-Ellison, des doses orales allant jusqu’à 6 g de ranitidine par jour ont été administrées sans qu’il y ait eu d’effets indésirables.
Prise en charge
On recommande d’appliquer les mesures habituelles pour éliminer le médicament non absorbé du tube digestif (dont le charbon activé et le sirop d’Ipeca), et d’assurer une surveillance clinique ainsi qu’un traitement de soutien. Au besoin, le médicament peut être éliminé du plasma par hémodialyse.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
La ranitidine est un antagoniste de l’histamine agissant sur les récepteurs gastriques H2. Par conséquent, la ranitidine inhibe à la fois la sécrétion d’acide gastrique basale et la sécrétion d’acide gastrique provoquée par l’histamine, la pentagastrine et d’autres sécrétagogues. On a
Pour la prise en charge d’un surdosage soupçonné, veuillez communiquer immédiatement avec le centre antipoison de votre région.
observé une inhibition de la sécrétion d’acide gastrique après une administration intraveineuse, intraduodénale ou orale de ranitidine. Cette réponse est fonction de la dose, la réponse maximale étant obtenue avec une dose orale de 300 mg par jour.
La sécrétion de pepsine est également inhibée, mais la production de mucus gastrique n’est pas affectée. La ranitidine n’altère pas la sécrétion pancréatique de bicarbonate ou d’enzymes en réponse à la sécrétine et à la pancréozymine.
Pharmacodynamie
La ranitidine est rapidement absorbée après une administration par voie orale, les concentrations plasmatiques maximales étant atteintes dans les 2 à 3 heures. Ces concentrations plasmatiques ne sont pas influencées de façon significative par la présence d’aliments dans l’estomac au moment de l’administration par voie orale ni par des doses normales d’antiacides.
La biodisponibilité de la ranitidine administrée par voie orale est d’environ 50 %. Chez l’homme, la ranitidine se lie aux protéines sériques dans une proportion se situant entre 10 % et 19 %. Sa demi-vie d’élimination est d’environ 3 heures. La principale voie d’élimination est l’urine (40 % de récupération du médicament libre et métabolisé en 24 heures).
Il existe une corrélation linéaire significative entre la dose administrée et l’effet inhibiteur sur la sécrétion d’acide gastrique pour des doses orales uniques allant jusqu’à 300 mg. Chez des sujets en bonne santé, une dose unique de 75 mg de ranitidine a réduit de façon significative l’acidité intragastrique stimulée par les aliments ([H+] ASC), comparativement au placebo. Les effets de la ranitidine sur l’acidité et le pH intragastriques sont également fonction de la dose.
L’activité pharmacologique majeure de la ranitidine est l’inhibition de la sécrétion basale et stimulée d’acide gastrique et de sucs gastriques, augmentant ainsi le pH et diminuant le volume des sécrétions. Une dose unique de 75 mg a un délai d’action court par rapport au placebo, augmente significativement le pH gastrique (en moins d’une heure) et possède une durée d’action qui s’étend jusqu’à 13 heures après la prise du médicament. Si l’on effectue une correction pour tenir compte du délai d’action (moins d’une heure), on constate qu’une dose de 75 mg de ranitidine inhibe la sécrétion d’acide gastrique pendant une période allant jusqu’à 12 heures (c.-à- d. toute la journée ou toute la nuit). La même étude multicentrique randomisée et croisée a permis d’observer que la rapidité d’action d’une dose de 75 mg de ranitidine était statistiquement supérieure à celle d’une dose de 10 mg de famotidine quant à l’effet inhibiteur sur la sécrétion d’acide, une ou deux heures seulement après la prise du médicament. La durée et le degré d’inhibition de la sécrétion d’acide obtenus avec une dose de 75 mg de ranitidine (63,1 %, n = 75) ont été supérieurs à ceux obtenus avec une dose de 200 mg de cimétidine (37,8 %, n = 52) durant toute la période d’évaluation (10 heures, pendant le jour).
Tableau 1 : Résumé de l’activité des ions hydrogène moyenne pondérée (H+ASC mmol/L.h)
| Durée | Placebo N = 75 sujets | Ranitidine à 75 mg N = 75 sujets | Cimétidine à 200 mg N = 52 sujets | Famotidine à 10 mg N = 22 sujets |
| Total (20 h) | 30,89 | 18,21*† | 25,08* | 19,32* |
| Jour (de 11 h à 22 h 30) | 32,76 | 18,19*† | 22,06* | 13,23* |
| Nuit (de 22 h 30 à 8 h 30) | 28,83 | 23,23*† | 28,09 | 25,41* |
* p < 0,05 comparativement au groupe placebo correspondant
† p < 0,05 comparativement au groupe cimétidine correspondant
Tableau 2 : Variations de l’acidité et du pH intragastriques
| Pourcentage médian de diminution de l’acidité | pH intragastrique médian | ||||||||
| Total | joura | nuita | joura | nuita | |||||
| Ranitidine à 75 mg (N = 75) | 44,1 %† | 63,1 %† | 21,2 %† | 2,10* | 1,80* | ||||
| Famotidine à 10 mg (N = 22) | 38,9 % | 58,9 % | 20,1 % | 2,06* | 1,90 | ||||
| Cimétidine à 200 mg (N = 52) | 23,0 % | 37,8 % | 1,8 % | 1,69* | 1,77 | ||||
| Placebo (N = 75) | 1,48 | 1,70 | |||||||
* p < 0,05 comparativement au groupe placebo correspondant
† p < 0,05 comparativement au groupe cimétidine correspondant
a jour = de 12 h 30 à 22 h 30; nuit = de 22 h 30 à 8 h 30
Lors d’un vaste essai multicentrique de détermination posologique contrôlé par placebo et réalisé chez des sujets souffrant de brûlures d’estomac intermittentes, une dose unique de 75 mg a permis de soulager les symptômes en moins de 30 minutes, et ce soulagement s’est maintenu pendant les quatre heures qu’a duré la période d’évaluation.
Les volontaires traités par une dose orale de ranitidine n’ont signalé aucun effet secondaire significatif touchant l’appareil digestif ou le système nerveux central. De plus, on a constaté que le pouls, la tension artérielle, l’ECG et l’EEG n’ont subi aucune altération significative chez l’humain après l’administration de ranitidine. Chez les volontaires sains et chez les patients, la ranitidine administrée par voie orale n’a pas influencé les taux plasmatiques des hormones suivantes : cortisol, testostérone, œstrogènes, hormone de croissance, folliculostimuline, lutéinostimuline, thyréostimuline, aldostérone ou gastrine; bien que, comme la cimétidine, la ranitidine ait réduit la sécrétion de vasopressine. Le traitement, d’une durée maximale de
6 semaines, à raison de 150 mg de ranitidine administrée deux fois par jour par voie orale, n’a pas perturbé le fonctionnement des axes hypothalamo•hypophyso-testiculaire, ovarien ou surrénalien humains.
L’innocuité et l’efficacité de la dose de 75 mg de ranitidine pour le traitement des brûlures d’estomac intermittentes ont été établies dans le cadre de deux vastes études de phase III réalisées en parallèle auprès de 2 985 patients. Ces deux études de base ont permis de démontrer que l’efficacité d’un comprimé de ranitidine à 75 mg était statistiquement et cliniquement supérieure à celle du placebo pour soulager les brûlures d’estomac intermittentes après 30 minutes.
Lors de deux essais subséquents portant sur le traitement des brûlures d’estomac et visant à évaluer le soulagement total de la douleur, il a été démontré que l’efficacité des doses de 75 mg et de 150 mg de ranitidine était statistiquement supérieure à celle du placebo, comme l’indique le tableau ci-dessous.
Le tableau 3 présente les données regroupées pour la principale variable d’efficacité sur le plan du soulagement total de la douleur (score TOTPAR) lors du premier épisode traité, ainsi que les valeurs p associées.
Tableau 3 : Données regroupées sur les traitements pour la principale variable (sujets en intention de traiter)
| Variable d’efficacité | Ranitidine à 150 mg (N = 637) | Ranitidine à 75 mg (N = 637) | Placebo (N = 635) | Ranitidine 75 mg p/r au placebo (valeur p) | Ranitidine à 150 mg p/r au placebo (valeur p) | Ranitidine à 150 mg p/r à ranitidine à 75 mg (valeur p) |
| TOTPAR pour le 1er épisode traité par le médicament (moyenne) | 20,8 | 20,4 | 18,3 | < 0,001 | 0,004 | 0,673 |
Dans le cadre de vastes études de phase III bien contrôlées, multicentriques, à double insu, randomisées et contrôlées par placebo, menées en parallèle chez 2 484 patients (comprenant deux études de base et une étude d’appui), on a étudié l’innocuité et l’efficacité de la ranitidine à 150 mg pour prévenir ou réduire la gravité des brûlures d’estomac provoquées par les repas, lorsqu’elle est prise immédiatement avant la consommation d’aliments ou de boissons susceptibles de déclencher de tels symptômes. Les résultats des deux études de base et de l’étude d’appui sont résumés ci-dessous.
Tableau 4 : Données regroupées sur la prévention pour les principales variables d’efficacité (sujets en intention de traiter) – Études de base
| Variable d’efficacité | Ranitidine à 150 mg (N = 518) | Ranitidine à 75 mg (N = 524) | Placebo (N = 521) |
| ASC – repas avec traitement (mm·h) | 87,0 + 3,96*† | 91,1 + 3,84*a | 107,5 + 4,17 |
| Réduction de l’ASC – repas avec traitement (%) | 49,1 + 2,44* | 44,0 + 2,29*b | 32,7 + 2,93 |
| Gravité maximale des brûlures d’estomac – repas avec traitement (mm) | 40,2 + 1,29* | 41,6 + 1,23*c | 47,0 + 1,28 |
| Réduction maximale des brûlures d’estomac (%) | 42,6 + 1,78* | 38,7 + 1,73*d | 31,2 + 1,79 |
| Périodes consécutives les plus longues sans brûlures d’estomac | 5,3 + 0,24* | 4,7 + 0,23 | 4,2 + 0,22 |
*p < 0,05 p/r au placebo, †p < 0,05 p/r à la ranitidine à 75 mg, aN = 520, bN = 518, cN = 521, dN = 519
Tableau 5 : Données sur la prévention pour les principales variables d’efficacité (sujets en intention de traiter) – Étude d’appui
| Variable d’efficacité | Ranitidine à 150 mg (N = 306) | Ranitidine à 75 mg (N = 309) | Placebo (N = 306) |
| ASC – repas avec traitement (mm·h) | 94,6 + 5,91 | 88,6 + 4,97 | 98,8 + 4,83 |
| Réduction de l’ASC – repas avec traitement (%) | 45,4 + 3,08 | 43,4 + 3,20 | 39,2 + 3,05 |
| Gravité maximale des brûlures d’estomac – repas avec traitement (mm) | 42,4 + 1,80 | 43,4 + 1,60 | 46,8 + 1,61 |
| Réduction maximale des brûlures d’estomac (%) | 39,7 + 2,47 | 37,4 + 2,30 | 32,8 + 2,29 |
| Périodes consécutives les plus longues sans brûlures d’estomac | 5,5 + 0,32* | 5,2 + 0,30 | 4,4 + 0,29 |
*p < 0,05 p/r au placebo
Comme l’indiquent les données regroupées des deux études présentées dans le tableau 4, la ranitidine à 150 mg s’est avérée efficace dans la prévention des brûlures d’estomac provoquées par les repas. L’efficacité de la ranitidine à 75 mg s’est révélée statistiquement supérieure à celle du placebo pour ce qui est du principal critère d’évaluation dans le cadre d’une des deux études de base et de l’analyse des données regroupées. Toutefois, son efficacité n’a pas été aussi uniforme que celle de la ranitidine à 150 mg lors des études de base portant sur la prévention.
Pharmacocinétique
Absorption : On estime que les concentrations sériques nécessaires pour inhiber 50 % de la sécrétion d’acide gastrique stimulée sont comprises entre 36 et 94 ng/ml. Après l’administration d’une dose orale unique de 150 mg, les concentrations sériques de ranitidine se situent dans cet intervalle pendant une période pouvant atteindre 12 heures. Il existe une relation entre les concentrations plasmatiques de ranitidine et l’inhibition de la production d’acide gastrique, mais ce phénomène accuse une forte variabilité interindividuelle.
La ranitidine est absorbée en proportion de 50 % après une administration orale comparativement à une administration intraveineuse; des concentrations maximales de 440 à 545 ng/ml s’observent de deux à trois heures après une dose de 150 mg. La demi-vie d’élimination de la ranitidine est comprise entre 1,5 et 3 heures.
Des doses de ranitidine inférieures aux doses prescrites réduisent significativement l’acidité intragastrique stimulée par la prise de nourriture chez l’humain. Cet effet est relié à la dose et l’acidité diminue de façon linéaire avec l’augmentation des doses de ranitidine.
La ranitidine est très rapidement absorbée après une injection intramusculaire. Des concentrations maximales de 576 ng/ml s’observent dans un intervalle de 15 minutes ou moins après une dose de
50 mg administrée par voie intramusculaire. L’absorption à partir des sites d’injection intramusculaire est pratiquement totale, avec une biodisponibilité de 90 à 100 % comparativement à l’administration intraveineuse.
Distribution : Le volume de distribution est de 1,4 L/kg. Le taux de fixation aux protéines sériques est de 15 % en moyenne.
Métabolisme : L’effet antisécrétoire des métabolites de la ranitidine a été étudié. Chez l’humain, autant le dérivé N-oxyde, principal métabolite urinaire (4 % de la dose) que le dérivé S-oxyde
(1 %) possèdent une faible activité de blocage des récepteurs H2, mais la desméthylranitidine (1 %) est seulement 4 fois moins puissante que la ranitidine chez le rat et deux fois moins puissante que la ranitidine chez le chien.
Excrétion : La principale voie d’élimination est la voie urinaire. Approximativement 30 % de la dose administrée par voie orale se retrouve dans l’urine dans un délai de 24 heures sous forme inchangée. La clairance rénale est d’environ 530 ml/min, ce qui indique une excrétion tubulaire active, avec une clairance totale de 760 ml/min.
Populations particulières et états pathologiques
Insuffisance hépatique : Des études indiquent qu’il se produit des modifications mineures, bien que cliniquement insignifiantes, de la demi-vie, de la distribution, de la clairance et de la biodisponibilité de la ranitidine chez les sujets atteints de dysfonction hépatique (cirrhose compensée).
Insuffisance rénale : La ranitidine est éliminée par les reins; en présence d’insuffisance rénale grave, les taux plasmatiques de ranitidine augmentent et l’élimination s’en trouve prolongée. Par conséquent, on recommande aux patients, en pareils cas, d’utiliser la ranitidine sous la surveillance d’un médecin.
CONSERVATION ET STABILITÉ
Conserver entre 15 °C et 30 °C. Garder à l’abri de la lumière et de l’humidité.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Comprimés RÉDUCTEUR D’ACIDE à 75 mg : chaque comprimé pelliculé rose, biconvexe, cinq côtés, portant l’inscription « 75 » sur un côté et ne portant aucune inscription sur l’autre, contient du chlorhydrate de ranitidine équivalant à 75 mg de ranitidine. Offerts en plaquettes alvéolées de 10, 30 et 60 comprimés.
Comprimés RÉDUCTEUR D’ACIDE à 150 mg : chaque comprimé pelliculé de couleur vieux rose, biconvexe, en forme de bouclier et portant l’inscription « APO » sur un côté et l’inscription « 150 » sur l’autre, contient du chlorhydrate de ranitidine équivalant à 150 mg de ranitidine. Offerts en plaquettes alvéolées de 8, 24 et 50 comprimés et en bouteilles de 50 et 84 comprimés.
Comprimés RÉDUCTEUR D’ACIDE à saveur de menthe fraîche à 150 mg : Comprimés pelliculés bleus, biconvexes, en forme de bouclier et à saveur de menthe fraîche, portant l’inscription « APO » sur un côté et « 150 » sur l’autre, contient du chlorhydrate de ranitidine équivalant à 150 mg de ranitidine. Ils sont offerts en plaquettes alvéolées de 8, 24 et 48 comprimés et en bouteilles de 24 et 50 comprimés.
Composition
En plus du chlorhydrate de ranitidine, chaque comprimé pelliculé contient les ingrédients non médicinaux suivants (par ordre alphabétique) :
Comprimés non aromatisés à 75 mg :
Cellulose microcristalline, cire de carnauba, dioxyde de silice colloïdale, dioxyde de titane, hydroxypropylméthylcellulose, oxyde de fer jaune, oxyde de fer rouge, polydextrose, stéarate de magnésium et vanilline.
Comprimés non aromatisés à 150 mg :
Cellulose microcristalline, cire de carnauba, croscarmellose de sodium, dioxyde de silice colloïdale, dioxyde de titane, hydroxypropylméthylcellulose, oxyde de fer jaune, oxyde de fer rouge, polydextrose, polyéthylèneglycol, stéarate de magnésium et vanilline.
Comprimés à saveur de menthe fraîche à 150 mg :
Bleu AD&C no 1, arômes de vanille et de menthe fraîche, cellulose microcristalline, cire de carnauba, croscarmellose de sodium, dioxyde de silice colloïdal, dioxyde de titane, hydroxypropylméthylcellulose, polydextrose, polyéthylèneglycol et stéarate de magnésium.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : chlorhydrate de ranitidine
Nom chimique : Chlorhydrate de N-{2-[({5-[(diméthylamino)-méthyl]-2-furanyl}- méthyl)thio]éthyl}-N’-méthyl-2-nitro-1,1-éthènediamine.
Formule empirique et Poids moléculaire : C13H22N4O3S·HC1 350,87 g/mol (sous forme de sel de chlorhydrate)
Formule développée :
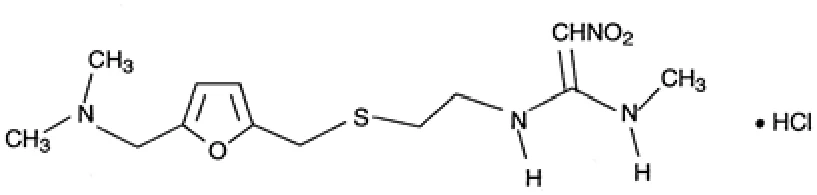
Description : Le chlorhydrate de ranitidine est une poudre blanche ou jaune pâle, cristalline, pratiquement inodore, sensible à la lumière et à l’humidité, qui fond et se décompose à une température de 140 °C. La ranitidine est très soluble dans l’eau, modérément soluble dans l’alcool et peu soluble dans le chloroforme.
ÉTUDES DE BIODISPONIBILITÉ COMPARATIVE
Une étude de biodisponibilité comparative, randomisée, croisée avec inversion de traitement, à double insu et à dose unique a été menée chez 18 volontaires masculins en bonne santé et à jeun. La vitesse et le degré d’absorption de la ranitidine ont été mesurés et comparés après l’administration d’une dose orale unique (1 comprimé à 300 mg), soit de PrZantac® (chlorhydrate de ranitidine), soit d’PrApo-Ranitidine (chlorhydrate de ranitidine). Les résultats des paramètres mesurés sont résumés dans le tableau suivant :
Tableau récapitulatif des données de biodisponibilité comparative Ranitidine (Dose unique de 300 mg : 1 comprimé à 300 mg) D’après les données mesurées/sujets à jeun Moyenne géométrique Moyenne arithmétique (CV en %) | ||||
| Paramètre | Ranitidine (Apotex Inc.) (Canada) | PrZantac®† (GlaxoSmithKline) (Canada) | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % (%) |
| ASCt | 7 176,7 | 7 418,9 | 96,7 | 88,3 - 106,0 |
| (ng•h/ml) | 7 318,0 (20) | 7 585,3 (21) | ||
| ASCinf (ng•h/ml) | 7 420,5 7 564,1 (20) | 7 712,3 7 877,4 (20) | 96,2 | 88,0 - 105,3 |
| Cmax (ng/ml) | 1 493,9 1 567,2 (30) | 1 523,6 1 604,7 (30) | 98,1 | 83,3 - 115,4 |
| Tmax§ (h) | 2,77 (35) | 2,44 (28) | ||
t § (h) 1/2 | 2,94 (8) | 3,22 (11) | ||
§ Moyennes arithmétiques (CV en %) seulement. † PrZantac® est fabriqué par GlaxoSmithKline Inc. et a été acheté au Canada. | ||||
PHARMACOLOGIE DÉTAILLÉE
Pharmacologie animale
La ranitidine est un puissant antagoniste compétitif, réversible et sélectif de l’histamine au niveau des récepteurs H2 in vitro et in vivo. Ainsi, elle exerce un effet antagoniste sur les actions de l’histamine au niveau des récepteurs H2 dans l’utérus isolé chez le rat et dans l’oreillette isolée chez le cobaye. La ranitidine n’est pas un agent anticholinergique. Sur une base molaire, son activité est de 4 à 5 fois plus élevée que la cimétidine, avec une valeur de pA2 de 7,2. À des concentrations 1 000 fois plus élevées que celles requises pour bloquer les récepteurs H2, elle n’a bloqué ni les récepteurs H1, ni les récepteurs muscariniques dans l’iléon isolé de cobaye. La ranitidine n’affectait pas non plus la réponse bêta-adrénergique de l’utérus chez le rat et de l’oreillette chez le cobaye à l’isoprénaline.
Le blocage des récepteurs H2 de l’histamine in vivo dans l’estomac est l’action pharmacologique de la ranitidine qui possède la plus grande pertinence sur le plan clinique. La ranitidine inhibe la sécrétion gastrique induite par divers sécrétagogues chez le rat et chez le chien.
Chez le chien conscient muni d’une poche de Heidenhain, la ranitidine administrée par voie orale ou intraveineuse a exercé un effet antagoniste sur la sécrétion d’acide gastrique induite par l’histamine, la pentagastrine et le béthanéchol. La ranitidine était 5 à 10 fois plus active que la cimétidine. Toutefois, on a observé que les courbes de l’activité en fonction du temps de la ranitidine et la cimétidine étaient similaires. La ranitidine a par ailleurs inhibé la sécrétion gastrique déclenchée par la prise de nourriture chez le chien conscient fistulé.
La ranitidine a inhibé la sécrétion d’acide dans l’estomac perfusé chez le rat anesthésié, ainsi que la formation de lésions gastriques induite par l’acide acétylsalicylique chez le rat conscient, aussi bien en présence qu’en l’absence d’un excès d’acide chlorhydrique. La mesure du rapport entre le débit sanguin dans la muqueuse et la sécrétion d’acide montre que l’effet inhibiteur de la ranitidine sur la sécrétion d’acide gastrique ne peut être attribué à une modification du débit sanguin.
La ranitidine n’a eu aucun effet sur le comportement de la souris et du rat après une administration orale de 800 mg/kg. La ranitidine n’a eu aucun effet sur le comportement indiquant une quelconque action sur le système nerveux central des chiens et des chats qui ont reçu une dose de 80 mg/kg par voie orale, bien qu’à cette dose élevée on ait constaté, chez le chien, des signes de vasodilatation périphérique et d’irritation cutanée dues à une libération d’histamine. La ranitidine, administrée en association avec des préparations agissant sur le SNC telles que la codéine, l’hexobarbital, l’alcool éthylique, le chlordiazépoxide, la chlorpromazine, l’imipramine, l’α- méthyldopa, la réserpine, l’apomorphine et le pentylénététrazol, ne modifiait pas leurs effets pharmacologiques.
À une dose 45 fois supérieure à la DE50 antisécrétoire, la perfusion intraveineuse de ranitidine n’a pas eu d’effet sur la fréquence cardiaque, la tension artérielle ni sur les résultats de l’électrocardiogramme du chien anesthésié. L’appareil respiratoire n’a pas été affecté par la ranitidine après l’administration de doses orales chez la souris, le rat, le lapin, le chat et le chien, et de doses intraveineuses chez le chien.
Chez le chien conscient, la ranitidine orale à raison de 10 mg/kg n’avait aucun effet notable sur la pression artérielle ni sur le rythme cardiaque. On a constaté de brèves chutes de la pression artérielle diastolique après une dose intraveineuse de 10 mg/kg, soit 370 fois la dose antisécrétoire. On n’a observé aucun signe d’arythmie ni anomalie électrocardiographique.
Les études de toxicité à long terme ont montré que la ranitidine ne possède pas d’activité antiandrogène et qu’elle ne déloge pas la dihydrotestostérone des récepteurs des androgènes. L’administration de métoclopramide, d’atropine ou d’acide acétylsalicylique n’a entraîné aucune modification de l’activité antisécrétoire de la ranitidine chez le rat.
L’effet de la ranitidine sur les anti-inflammatoires a été variable. Elle n’a eu aucun effet sur l’action anti-inflammatoire de la prednisolone, mais a augmenté l’action anti-inflammatoire de l’indométhacine. L’administration de ranitidine a réduit la fréquence des érosions gastriques induites par l’acide acétylsalicylique et l’indométhacine. L’action antinociceptive de l’acide acétylsalicylique a été réduite après l’administration de ranitidine.
Contrairement à la cimétidine, la ranitidine n’inhibe pas le système hépatique d’oxygénases à fonction mixte.
Les études des interactions par analyse spectrale ont révélé que la cimétidine se lie fortement au cytochrome P450, mais que la ranitidine n’a qu’une faible affinité pour cette enzyme. On sait que la cimétidine altère le métabolisme du pentobarbital et de la warfarine. À des doses allant jusqu’à 166 mg/kg chez le rat, la ranitidine n’a eu aucun effet sur la durée du sommeil induit par le pentobarbital, ni sur la pharmacocinétique et la pharmacodynamie de la warfarine.
Métabolisme, distribution et excrétion
Le métabolisme du chlorhydrate de ranitidine a été étudié chez quatre espèces d’animaux de laboratoire (la souris, le rat, le lapin et le chien) à l’aide du médicament radiomarqué. Le médicament a été rapidement absorbé après l’administration orale. Chez la souris, le rat et le lapin, une proportion de 30 à 60 % de la radioactivité administrée a été excrétée dans l’urine, le reste ayant été retrouvé dans les selles.
Chez la souris, 47 % de la radioactivité a été excrétée dans l’urine au bout de 24 heures. Chez le rat, la N-déméthylation de la ranitidine était la principale voie métabolique. Au total, 30 % de la dose administrée était excrétée dans l’urine sous forme inchangée, jusqu’à 14 % sous forme de desméthylranitidine, de 3 à 6 % sous forme de dérivé N-oxyde et 4 % sous forme de dérivé S•oxyde. Dans la bile du rat, les principales substances radioactives étaient la ranitidine ainsi qu’un métabolite non identifié appelé « métabolite d’excrétion rapide » (MER), qui était probablement un complexe de transfert de charge constitué de ranitidine et de pigments biliaires.
Chez le lapin, la sulfoxydation de la ranitidine était la principale voie métabolique. En effet, 18 % de la dose administrée a été excrétée dans l’urine sous forme de ranitidine non métabolisée, 8 % sous forme de dérivé S-oxyde, de 2 à 4 % sous forme de dérivé N-oxyde et de 2 à 4 % sous forme de desméthylranitidine.
Chez le chien, jusqu’à 70 % de la dose administrée a été excrétée au cours des 24 premières heures. Environ 40 % du médicament a été excrété dans l’urine sous forme de ranitidine inchangée, et jusqu’à 30 % sous forme de dérivé N-oxyde, la N-oxydation étant la principale voie métabolique de la ranitidine chez le chien. La forme N-oxyde était par ailleurs la principale substance radioactive retrouvée dans la bile, avec de petites quantités de ranitidine sous forme inchangée et de MER.
Chez le rat, le lapin et le chien, moins de 10,1 % de la ranitidine plasmatique était liée aux protéines. Plus de 99 % de la radioactivité avait disparu de l’organisme dans un délai d’un à sept jours après l’administration du médicament radiomarqué chez le rat et le chien. Comme c’est le cas pour de nombreux autres médicaments, la radioactivité a persisté dans le tractus uvéal chez ces deux espèces, la demi-vie de la radioactivité dans le tractus uvéal chez le chien étant de l’ordre de six mois. La ranitidine et le dérivé S-oxyde possèdent une plus grande affinité pour la mélanine que le métabolite desméthyle; le dérivé N-oxyde ne s’y lie que dans une faible mesure.
Le transfert placentaire de la ranitidine radioactive et de ses métabolites a été étudié chez la rate et la lapine gestantes. L’autoradiographie du corps entier chez le fœtus de rat et de lapin a montré que de faibles niveaux de radioactivité étaient présents dans le tractus uvéal de l’œil fœtal chez les deux espèces, dans la vésicule biliaire et l’intestin chez le fœtus du lapin et dans la vessie chez le fœtus du rat. De la radioactivité a également été détectée chez le rat dans les glandes salivaires et mammaires de la mère et dans le lait maternel, bien qu’en de très faibles concentrations.
Pharmacocinétique chez l’humain
On estime que les concentrations sériques nécessaires pour inhiber 50 % de la sécrétion d’acide gastrique sont comprises entre 36 et 94 ng/ml. Après l’administration d’une dose orale unique de 150 mg, les concentrations sériques de ranitidine se situent dans cet intervalle pendant une période allant jusqu’à 12 heures. Il existe une relation entre les concentrations plasmatiques de ranitidine et l’inhibition de la production d’acide gastrique, mais ce phénomène accuse une forte variabilité interindividuelle.
Des doses de ranitidine inférieures aux doses prescrites réduisent significativement l’acidité intragastrique stimulée par la prise de nourriture chez le sujet humain. Cet effet est fonction de la dose et l’acidité diminue de façon linéaire avec l’augmentation des doses de ranitidine.
Comparativement à une administration intraveineuse, la ranitidine est absorbée à 50 % après une administration orale, atteignant des concentrations maximales de 440 à 545 ng/ml deux à trois heures après l’administration d’une dose de 150 mg. La demi-vie d’élimination de la ranitidine est comprise entre 1,5 et 3 heures.
La pharmacocinétique de la ranitidine a également été étudiée à des doses plus faibles. Les concentrations plasmatiques maximales et l’aire sous la courbe concentration/temps (ASC) indiquent qu’il existe une relation linéaire sur l’intervalle de doses allant de 20 à 80 mg; le Tmax, la t1/2 et la clairance étaient indépendants de la dose.
La ranitidine est absorbée très rapidement après une injection intramusculaire. Après une dose intramusculaire de 50 mg, on obtient des concentrations maximales moyennes inférieures ou égales à 576 ng/ml en 15 minutes. L’absorption à partir des sites d’injection intramusculaire est pratiquement totale, avec une biodisponibilité de 90 à 100 % comparativement à l’administration intraveineuse.
La principale voie d’excrétion est la voie urinaire : approximativement 30 % de la dose administrée par voie orale se retrouve dans l’urine dans un délai de 24 heures sous forme inchangée. La clairance rénale est d’environ 530 ml/min, ce qui indique une excrétion tubulaire active, avec une clairance totale de 760 ml/min. Le volume de distribution est de 1,4 l/kg. La liaison aux protéines sériques est de 15 % en moyenne.
Les études réalisées chez des patients atteints d’insuffisance hépatique (cirrhose compensée) ont révélé des modifications mineures et cliniquement non significatives de la demi-vie, de la distribution, de la clairance et de la biodisponibilité de la ranitidine.
On a examiné l’activité gastrique antisécrétoire des métabolites de la ranitidine. Chez l’humain, les deux principaux métabolites urinaires, le dérivé N-oxyde (4 % de la dose) et le dérivé S-oxyde (1 %), possèdent une faible activité de blocage des récepteurs H2, mais la desméthylranitidine
(1 %) est seulement quatre fois moins puissante que la ranitidine chez le rat et deux fois moins puissante que la ranitidine chez le chien.
TOXICOLOGIE
Chez les animaux
Toxicologie, altération de la fertilité, carcinogenèse et mutagenèse
Le chlorhydrate de ranitidine a fait l’objet d’études toxicologiques approfondies qui ont démontré l’absence d’organes cibles spécifiques ou de risques particuliers associés à son utilisation clinique.
Études de toxicité aiguë
Chez la souris et le rat, la DL50 par voie intraveineuse est de l’ordre de 75 mg/kg, alors que, par voie orale, même des doses de 1 000 mg/kg ne sont pas létales. Chez le chien, la dose létale minimale par voie orale est de 450 mg/kg/jour. Des doses uniques élevées de ranitidine (atteignant 80 mg/kg par voie orale) n’entraînent que des signes de toxicité mineurs et réversibles, certains étant liés à une libération transitoire d’histamine.
Études de toxicité à long terme
Dans les études de carcinogénicité et de toxicité à long terme, de très fortes doses de ranitidine (jusqu’à 2 000 mg/kg/jour) ont été administrées quotidiennement à des souris pendant la durée normale de leur vie, et à des chiens (jusqu’à 450 mg/kg/jour) pendant des périodes allant jusqu’à un an.
Ces doses ont donné lieu à des concentrations plasmatiques massives de ranitidine excédant de loin celles mesurées chez des patients ayant reçu le médicament à la dose thérapeutique recommandée. Par exemple, chez le chien, les concentrations plasmatiques maximales étaient supérieures à 115 μg/ml, tandis que chez la souris, les concentrations plasmatiques basales étaient de l’ordre de 4 à 9 μg/ml. Chez l’humain, après l’administration orale de 150 mg de ranitidine, la concentration plasmatique maximale moyenne (Cmax) se situait entre 360 et 650 ng/ml. Chez le rat, des doses atteignant 2 000 mg/kg/jour ont été bien tolérées, la seule modification morphologique observée était la fréquence accrue d’accumulation de macrophages alvéolaires spumeux dans les poumons. L’accumulation de ces cellules constitue un phénomène naturel lié au vieillissement chez le rat, et on sait que l’administration prolongée d’une grande variété de médicaments contribue à ce processus. Par conséquent, il est peu probable que les concentrations pharmacologiques de ranitidine administrées à ces rats aient contribué à ce processus naturel.
Au cours des études menées chez le chien avec des doses administrées par voie orale
(100 mg/kg/jour) pendant six semaines et six mois, on a détecté occasionnellement la présence de selles molles, alors que dans l’étude de six mois, les selles molles se sont accompagnées à huit reprises de matières muqueuses et parfois de sang, en particulier chez l’un des chiens. Lors d’une étude de 54 semaines menée chez le chien, on a également observé des selles molles, de la salivation et des vomissements.
Dans des cas isolés, on a décelé la présence de selles sanguinolentes ayant obtenu occasionnellement des résultats positifs aux tests visant à déceler la présence de sang occulte. Après augmentation de la dose de 100 mg/kg/jour à 225-450 mg/kg/jour, aucun autre cas présentant des selles sanguinolentes n’a été observé, ce qui semble indiquer qu’une relation avec la ranitidine est peu probable. L’autopsie n’a révélé aucune modification due à la ranitidine dans le tube digestif des chiens.
Au cours de l’étude de six semaines, l’un des chiens a présenté des taux plasmatiques légèrement élevés d’alanine aminotransférase et de phosphatase alcaline. Ce même chien présentait également des foyers de nécrose hépatique. On a également retrouvé de petits foyers de nécrose et de fibrose dans un morceau de foie de l’une des chiennes ayant reçu 100 mg/kg/jour durant six mois. On n’a retrouvé aucune autre anomalie à l’examen microscopique (optique et électronique) du foie des chiens traités et du groupe témoin. Le fait que des lésions focales n’étaient retrouvées que chez un seul chien et qu’elles étaient limitées à un seul morceau de foie indique qu’elles n’ont probablement pas été causées par la ranitidine.
Durant l’étude de 54 semaines, on a observé occasionnellement des tremblements musculaires, une incapacité de se tenir debout et une respiration rapide chez les chiens traités avec
225 mg/kg/jour. La prévalence de ces observations s’est accentuée lorsque la dose a été augmentée jusqu’à atteindre un seuil toxique de 450 mg/kg/jour. L’un des chiens est mort : on n’a pu relever aucune modification pathologique spécifique ni déterminer la cause du décès.
Durant l’étude de 54 semaines, on a détecté des changements de couleur ou un aspect granuleux du tapis choroïdien de l’œil chez trois chiens recevant la dose la plus élevée de ranitidine
(450 mg/kg/jour). Chez l’un des chiens, ce changement a été attribué au traitement. Il s’agissait d’une pâleur réversible du tapis choroïdien. Aucun changement n’a été constaté à l’examen microscopique (optique et électronique) de l’œil. L’altération du tapis choroïdien n’a pas de pertinence clinique chez l’humain parce que, d’une part, l’être humain n’a pas de tapis choroïdien et, d’autre part, les modifications n’ont été observées qu’à des concentrations toxiques de ranitidine.
Les concentrations sériques moyennes de glutamate pyruvate transaminase chez les chiens recevant 450 mg/kg/jour étaient légèrement, mais significativement plus élevées que celles du groupe témoin. Ces augmentations des taux d’enzymes n’ont été accompagnées d’aucune altération histologique.
On a effectué des études au cours desquelles la ranitidine a été administrée par voie parentérale. Aucun signe d’irritation locale spécifique attribuable à la ranitidine n’a été observé. Chez le rat, on n’a observé aucune altération biochimique ou histopathologique à des doses intraveineuses pouvant atteindre 20 mg/kg. On n’a notamment constaté aucune modification significative au niveau des veines et de l’hypoderme. Des lésions bénignes ont été observées dans certains échantillons musculaires; généralement, les cellules étaient basophiles et plus petites que la normale; leurs noyaux étaient gonflés, plus nombreux et avaient parfois migré vers le centre de la cellule.
Chez le lapin, on a constaté une légère infiltration du muscle peaucier (panniculus carnosus) par les cellules mononucléaires. Cette réaction sous-cutanée mineure était peu fréquente et n’avait aucun lien avec la distribution des groupes. Il n’y avait aucune différence apparente sur le plan de l’irritation entre le groupe ayant reçu l’injection de ranitidine et celui ayant reçu le placebo. Chez le rat, la ranitidine administrée par voie intraveineuse à des doses de 5,0 et 10,0 mg/kg/jour pendant 15 et 28 jours respectivement, n’a produit aucun changement lié au traitement sur le système hématopoïétique ayant une importance biologique.
Chez les chiens Beagle, l’injection intraveineuse de ranitidine à des doses atteignant 10 mg/kg/jour pendant 28 et 42 jours n’a produit aucun changement lié au médicament sur les érythrocytes et les leucocytes circulants et n’a eu aucun effet indésirable sur le système hématopoïétique. On n’a constaté aucun changement relié à la dose sur les électrocardiogrammes de chiens Beagle recevant jusqu’à 10 mg/kg/jour de ranitidine par voie intraveineuse. À des doses allant jusqu’à 30 mg/kg administrées deux fois par jour à des chiens Beagle pendant 14 ou 15 jours, la ranitidine intraveineuse n’a produit aucun changement biologique significatif dans les résultats d’analyses hématologiques et biochimiques ni dans l’analyse d’urine.
On n’a observé aucun changement au niveau des yeux des chiens (plus particulièrement dans le tapis choroïdien) qui avaient reçu des doses de ranitidine allant jusqu’à 30 mg/kg deux fois par jour pendant 15 jours. À des doses intraveineuses supérieures à 1,25 mg/kg, les injections de ranitidine ont produit des réactions immédiates et transitoires chez le chien Beagle. Les réactions suivantes ont été typiquement provoquées par l’administration de 1,25 mg/kg de ranitidine : yeux injectés de sang, yeux fermés et larmoyants, défécation, diarrhée, érythème, flatuosité, léchage des babines, écoulement nasal, salivation, manque d’entrain, déglutition, tachycardie et tremblements. L’ampleur et la gravité de ces effets ont été aggravées par l’augmentation de la dose.
Études sur la reproduction (altération de la fertilité)
Des études ont été effectuées sur la reproduction chez le rat et le lapin. Les rats ont été exposés à la ranitidine avant et après l’accouplement, pendant la gestation, l’allaitement et pendant la période de sevrage. Aucun effet sur le processus de reproduction n’a été observé et aucun signe d’effet antiandrogène n’a été mis en évidence.
On a examiné au total 2 297 fœtus provenant de rates traitées par la ranitidine. La ranitidine n’a produit aucun effet tératogène chez le rat. On a constaté des cas de fentes palatines dans les deux groupes de traitement, mais on a recensé nettement plus de cas au sein de la population de rats témoins.
On a examiné au total 944 fœtus provenant de lapines traitées par la ranitidine et aucun événement indésirable ni aucune anomalie liés au médicament n’ont été observés chez les fœtus.
Des lapines ayant reçu un bolus intraveineux de ranitidine (10 mg/kg) une fois par jour du 7e au 16e jour de gestation ont présenté une diminution du gain pondéral. Le poids de leurs fœtus était significativement plus faible que celui des fœtus du groupe témoin. De plus, 12,4 % des fœtus exposés à la ranitidine présentaient des fentes palatines. L’analyse répétée de ces données, ainsi que de celles d’une étude réalisée pour en vérifier la reproductibilité, a démontré une absence de reproductibilité des résultats. Par conséquent, les effets observés dans la première étude ne sont pas valables et ne doivent pas servir de base à l’évaluation de la toxicité maternelle ou fœtale du médicament.
Dans la deuxième étude, aucun signe de toxicité maternelle ou fœtale n’a été observé chez les lapines ayant reçu 100 mg/kg de ranitidine par voie orale entre le 2e et le 29e jour de gestation. Les concentrations plasmatiques maximales de ranitidine après une dose orale de 100 mg/kg sont semblables à celles obtenues une minute après l’administration intraveineuse d’une dose de
10 mg/kg (20 à 25 μg/ml). Par conséquent, aucun effet tératogène de la ranitidine n’a pu être mis en évidence à des doses de 10 mg/kg (voie intraveineuse) et de 100 mg/kg (comprimés) chez le lapin.
Études sur la carcinogénicité
Rien n’indique que la ranitidine aurait un pouvoir carcinogène. Dans les études de toxicité et de carcinogénicité à long terme, la ranitidine a été administrée à 600 souris et à 636 rats à des doses allant jusqu’à 2 000 mg/kg pendant deux ans et 129 semaines respectivement; elle a également été administrée à 42 chiens à des doses atteignant 450 mg/kg/jour pendant des périodes allant jusqu’à un an. Ces doses sont de loin supérieures aux doses thérapeutiques utilisées chez l’humain. Aucun de ces animaux n’a présenté de métaplasie intestinale. On n’a noté aucun effet tumorigène de la ranitidine sur les autres tissus.
Mutagenèse
La ranitidine n’a pas d’effet mutagène à des doses s’élevant à 30 mg par boîte de Pétri dans un test d’Ames réalisé sur Salmonella typhimurium (TA 1538, TA 98, TA 100 et TA 1537) ni à la dose de 9 mg par boîte de Pétri sur Escherichia coli (WP2 et WP2 uvrA) avec ou sans activation.
La ranitidine a exercé un léger effet mutagène direct chez S. typhimurium TA 1535 à des concentrations de 20 à 30 mg par boîte de Petri, et chez E. coli WP67 à une concentration de 9 mg par boîte de Petri. La ranitidine n’a pas eu d’effet mutagène à des concentrations de 2 mg/ml sur
E. coli et sur S. typhimurium d’après la méthode plus sensible du test de fluctuation réalisé en microplaques sur la solution buvable. Ce léger effet mutagène direct est toutefois dépourvu de pertinence sur le plan clinique. En effet, les concentrations de ranitidine utilisées dans ces tests sont plusieurs milliers de fois supérieures aux concentrations thérapeutiques atteintes dans le plasma humain.
Les principaux métabolites de la ranitidine chez l’humain n’étaient pas significativement mutagènes. Cette conclusion repose sur l’expérience suivante. Une solution d’essai obtenue en faisant interagir de la ranitidine (10 mM) et du nitrite de sodium (40 mM) était mutagène pour S. typhimurium (TA 1535), mais non pour S. typhimurium (TA 1537) ni pour E. Coli (WP67 et WP2 uvrA). Ce résultat positif est attribuable à la présence d’un dérivé d’acide nitrosonitrolique
AH 23729, lui-même mutagène. Lorsque la concentration de nitrite de sodium a été réduite à 15 mM ou moins, la solution n’était pas mutagène, quel que soit le micro-organisme testé. La formation de AH 23729 nécessite des concentrations d’acide nitreux bien plus élevées que celles retrouvées dans n’importe quelle condition physiologique. Les autres produits de nitrosation n’étaient mutagènes chez aucun des micro-organismes testés. Il n’y a donc aucune raison de supposer que la ranitidine est susceptible d’avoir un pouvoir mutagène chez l’animal ou chez l’humain à la suite d’une nitrosation dans l’estomac.
Les études de toxicologie, de carcinogénicité et de mutagénicité à long terme effectuées chez l’animal n’ont livré aucune donnée montrant que la ranitidine, administrée aux doses thérapeutiques, aurait un quelconque effet délétère chez l’humain.
RÉFÉRENCES
- 1. Andersen M, Schou JS. Adverse reactions to H2–receptor antagonists in Denmark before and after transfer of cimetidine and ranitidine to over–counter status. Pharmacol Toxicol 1991; 69: 253–8.
- 2. Boehning W. Effect of cimetidine and ranitidine on plasma theophylline in patients with chronic obstructive airways disease treated with theophylline and corticosteroids. Eur J Clin Pharmacol 1990; 38: 43–5.
- 3. Bye A, Lacey LF, Lettis S, Dixon JS, Felgate LA. Effect of ranitidine (150 mg bd) on the pharmacokinetics of increasing doses of alcohol (0;15, 0.3, 0.6 g/kg). Am J Gastroenterol 1993; 88: 1590 A437.
- 4. Callaghan JT, Nyhart EH. Drug interactions between H2–blockers and theophylline or warfarin. Pharmacologist 1988; 30: A14.
- 5. Das AF, Freston JW, Jacobs J, Fox NA, Morton RE. An evaluation of safety in 37,252 patients treated with cimetidine or ranitidine. Internal Medicine 1990; 11: 127–49.
- 6. Dent J, Dodds WJ, Friedman RH, et al. Mechanism of gastroesophageal reflux in recumbent asymptomatic human subjects. J Clin Invest 1980; 65: 256–67.
- 7. Desmond PV, Mashford ML, Harman PJ, et al. Decreased oral warfarin clearance after ranitidine and cimetidine. Clin Pharmacol Ther 1984; 35: 338–41.
- 8. Eandi M, De Carli GF, Recchia G, Colonna CV. Ranitidine: Eight years of post–marketing drug surveillance. Post Marketing Surveillance 1990; 4: 1–8.
- 9. Furman D, Mensh R, Winan G, et al. A double–blind trial comparing high dose liquid antacid to placebo and cimetidine in improving symptoms and objective parameters in gastroesophageal reflux. Gastroenetrol 1982; 82: 1062.
- 10. Garcia–Rodriguez LA, Jick H. Risk of gynaecomastia associated with cimetidine, omeprazole, and other anti–ulcer drugs. Brit Med J 1994; 308: 503–6.
- 11. Graham DY, Patterson DJ. Double–blind comparison of liquid antacid and placebo in the treatment of symptomatic reflux oesophagitis. Dig Dis Sci 1983; 28: 559–63.
- 12.
Graham DY, Smith JL, Patterson DJ. “Why do apparently healthy people use antacid tablets?”
Am J Gastroenterol 1983; 78: 257–60.
- 13. Hansten PD. 1994 Drug Interaction of H2–receptor antagonists.
- 14.
Inman WAW. Drug Surveillance Research Unit. University of Southampton PEM.
Prescription Event Monitoring News 1983; 1: 9–13.
- 15. Grove O, Bekker C, Jeppe–Hansen MG, et al. Ranitidine and high–dose antacid in reflux oesophagitis. Scand J Gastroenterol 1985; 20: 457–61.
- 16. Johnsen R, Bernersen B, Straume B, Førde OH, Bostad L, Burhol PG. Prevalences of endoscopic and histological findings in subjects with and without dyspepsia. Brit Med J 1991; 302: 749–52.
- 17. Johnson CD, Milward–Sadler GH, Jones R. Endoscopic findings in patients with heartburn who have not sought medical advice. Hellenic J Gastroenteral 1992; 5(Suppl.): 141 (A563).
- 18. Jones RH, Lydeard SE, Hobbs FDR, et al. Dyspepsia in England and Scotland. Gut 1990; 31: 401–5.
- 19. Jones R, Lydeard S. Prevalence of symptoms of dyspepsia in the community. Brit Med J 1989; 298: 30–2.
- 20. Kelly HW, Powell JR, Donohue JF. Ranitidine at very large doses does not inhibit theophylline elimination. Clin Pharmacol Ther 1986; 39: 577–81.
- 21. Klauser AG, Schindlbeck NE, Müller–Lissner SA. Symptoms in gastro–oesophageal reflux disease. Lancet 1990; 335: 205–8.
- 22. Koss MA, Hogan DL, Lane J, Steinbach JH, Isenberg JI. Anti–secretory effects and pharmacokinetics of low dose ranitidine. Aliment Pharmacol Ther 1993; 7: 417–22.
- 23. Levitt MD. Lack of clinical significance of the interaction between H2–receptor antagonists and ethanol. Aliment Pharmacol Ther 1993; 7: 131–8.
- 24. Mills JG, Clancy A, Bond B, et al. A comparison of the effects of cimetidine, ranitidine, oxmetidine and placebo on the metabolism and clearance of racemic warfarin. Br J Clin Pharmacol 1986; 21: 566P–567P.
- 25.
Mitchard M, Harris A, Mullinger BM. Ranitidine drug interactions: a literature review.
Pharmacol Ther 1987; 32: 293–325.
- 26. Müller–Lissner SA, Koch EMW, Geerke H. Uncomplicated gastro–oesophageal reflux disease. Symtomatic treatment with ranitidine. Münch Med Wschr 1992; 134; 212–5.
- 27. Murdoch RH, Pappa KA, Giefer EE, Payne JE, Sanders M, Sirgo M. Endoscopic findings in a target population for over–the counter treatment of heartburn. Gastroenterology 1994; 106(4, Pt 2): A146.
- 28. Nebel OT, Fornes MF, Castell DO. Symptomatic gastroesophageal reflux: incidence and precipitating factors. Dig Dis 1976; 21: 953–6.
- 29. O’Reilly RA. Comparative interaction of cimetidine and ranitidine with racemic warfarin in man. Arch Intern Med 1984; 144: 989–91.
- 30. Perrin VL. Safety evaluation of ranitidine in The Clinical Use of Ranitidine – Proceedings of an International Symposium Ed Wesdorp ICE Theracom 1982; p.48–54.
- 31. Ruth M, Mansson I, Sandberg N. The prevalence of symptoms suggestive of oesophageal disorders. Scand J Gastroenterol 1991; 26: 73–81.
- 32. Serlin MJ, Sibeon RG, Breckenridge AM. Lack of effect of ranitidine on warfarin action. Br J Clin Pharmacol 1981; 12: 791–4.
- 33. Smith SR, Kendall MJ. Ranitidine versus cimetidine. A comparison of their potential to cause clinically important drug interactions. Clin Pharmacokinetic 1988; 15: 44–56.
- 34. Sontag S, Robinson M, McCallum RW, et al. Ranitidine therapy for gastro–oesophageal reflux disease. Results of a large double–blind trial. Arch Int Med 1987; 147: 1485–92.
- 35. Toon S, Hopkins KJ, Garstang FM, Rowland M. Comparative effects of ranitidine and cimetidine on the pharmacokinetics and pharmacodynamics of warfarin in man. Eur J Clin Pharmacol 1987; 32; 165–72.
- 36.
Watts RW, Hetzel DJ, Bochner F, et al. Lack of interaction between ranitidine and phenytoin.
Brit J Clin Pharmacol 1983; 15: 499–500.
- 37. Weberg R, Berstad A, Osnes M. Comparison of low–dose antacids, cimetidine and placebo on 24–hour intragastric acidity in healthy volunteers. Dig Dis Sci 1992; 37: 1810–14.
- 38. Weberg R, Berstad A. Symptomatic effect on a low–dose antacid regimen in reflux esophagitis. Scand J Gastroenterol 1989; 24: 401–6.
- 39. Wienbeck M, Berges W. Oesophageal disorders in the aetiology and pathophysiology of dyspepsia. Scand J Gastroenterol 1985; 20(suppl. 109) : 133–143.
- 40. Gertz B, Holland S, Kline W, Matuszewski B, Freeman A, Quan H, Lasseter K, Mucklow J, Porras A. Studies of the oral bioavailability of alendronate. Clin Pharmacol Ther. 1995;58:288-98.
- 41. Deppermann K-M, Lode H, Hoffken G, Tschink G, Kalz C, Koeppe P. Influence of ranitidine, pirenzepine, and aluminum magnesium hydroxide on the bioavailability of various antibiotics, including amoxicillin, cephalexin, doxycycline, and amoxicillin-clavulanic acid. Anti Microb Chem. 1989;33(11):1901-1907.
- 42. Grasela T, Schentag J, Sedman A, Wilton J, Thomas D Schultz R, Lebsack M, Kinkel A. Inhibition of enoxacin absorption by antacids or ranitidine. Antimicrob Agents Chemother. 1989;33(5):615-617.
- 43. Lebsack M, Nix D, Ryerson B, Toothaker R, Welage L, Norman A, Schentag J, Sedman A. Effect of gastric acidity on enoxacin absorption. Clin Pharmacol Ther. 1992;52:252-56.
- 44. Winship L, McKenney J, Wright J, Wood J, Goodman R. The effect of ranitidine and cimetidine on single-dose diltiazem pharmacokinetics. Pharmacotherapy. 1985;5:16-19.
- 45. Muirhead M, Bochner F, Somogyi A. Parmacokinetic drug interactions between triamterene and ranitidine in humans: alterations in renal and hepatic clearances and gastrointestinal absorption. J Pharmacol Exp Ther. 1987; 244(2):734-739.
- 46. Williams D, Feely J. Pharmacokinetic-pharmacodynamic drug interactions with HMG-CoA reductase inhibitors. Clin Pharmacokinet. 2002;41(5):343-370.
- 47. Chatzizisis Y, Koskinas K, Misirli G, Vaklavas C, Hatzitolios A, Giannoglou. Risk factors and drug interactions predisposing to statin-induced myopathy: implications for risk assessment, prevention and treatment. Drug Saf. 2010;33(3):171-187.
- 48. Monographie de produit. Zantac et Zantac Dose maximum sans ordonnance (comprimés de ranitidine USP) 75 mg et 150 mg. Antagoniste des récepteurs H2 de l’histamine. Soins-santé grand public McNeil (Date de révision : 5 décembre 2019). No de contrôle : 231962.