


Monographie de produit - Sandoz Pirfenidone Tablets
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
| 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique | 06-2024 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Réactions indésirables cutanées graves | 06-2024 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE .....................2
TABLE DES MATIÈRES .................................................................................................................2
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ............................4
1 INDICATIONS .......................................................................................................................4
1.1 Enfants ......................................................................................................................4
1.2 Personnes âgées ........................................................................................................4
2 CONTRE-INDICATIONS ........................................................................................................4
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ..............................4
4 POSOLOGIE ET ADMINISTRATION .......................................................................................5
4.1 Considérations posologiques .....................................................................................5
4.2 Posologie recommandée et ajustement posologique ................................................6
4.4 Administration...........................................................................................................8
4.5 Dose omise ................................................................................................................8
5 SURDOSAGE ........................................................................................................................8
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ............9
7 MISES EN GARDE ET PRÉCAUTIONS ..................................................................................10
7.1 Populations particulières .........................................................................................14
7.1.1 Femmes enceintes ...............................................................................................14
7.1.2 Femmes qui allaitent............................................................................................14
7.1.3 Enfants .................................................................................................................14
7.1.4 Personnes âgées ..................................................................................................14
8 EFFETS INDÉSIRABLES .......................................................................................................14
8.1 Aperçu des effets indésirables .................................................................................14 8.2 Effets indésirables observés au cours des études cliniques ......................................15
8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ....................................................18
8.5 Effets indésirables observés après la commercialisation ..........................................19
9 INTERACTIONS MÉDICAMENTEUSES .................................................................................20
9.1 Interactions médicamenteuses graves .....................................................................20
9.2 Aperçu des interactions médicamenteuses..............................................................21
9.3 Interactions médicament-comportement ................................................................21
9.4 Interactions médicament-médicament ....................................................................21
9.5 Interactions médicament-aliment............................................................................22
9.6 Interactions médicament-plante médicinale............................................................23
9.7 Interactions médicament-épreuves de laboratoire ..................................................23
10 PHARMACOLOGIE CLINIQUE .............................................................................................23
10.1 Mode d’action .........................................................................................................23
10.2 Pharmacodynamie ...................................................................................................24
10.3 Pharmacocinétique..................................................................................................24
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ................................................................27
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT ..........................................................27
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ..........................................................................28
13 RENSEIGNEMENTS PHARMACEUTIQUES ..........................................................................28
14 ÉTUDES CLINIQUES ...........................................................................................................29
14.1 Études cliniques par indication ................................................................................29
Fibrose pulmonaire idiopathique .......................................................................................29
14.2 Études de biodisponibilité comparatives .................................................................33
15 MICROBIOLOGIE ...............................................................................................................36
16 TOXICOLOGIE NON CLINIQUE ...........................................................................................36
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN ......................................................................44
RENSEIGNEMENTS DESTINÉS AUX PATIENTS............................................................................45
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1 INDICATIONS
Sandoz Pirfenidone (pirfénidone) est indiqué pour le traitement de la fibrose pulmonaire idiopathique (FPI) chez l’adulte.
1.1 Enfants
Enfants et adolescents (< 18 ans) : l’innocuité et l’efficacité de pirfénidone en pédiatrie n’ont pas été établies.
1.2 Personnes âgées
Aucun ajustement posologique n’est nécessaire chez les patients de 65 ans ou plus (voir 10 PHARMACOLOGIE CLINIQUE).
2 CONTRE-INDICATIONS
- Hypersensibilité à ce médicament ou à l’un ou l’autre des ingrédients de sa préparation, y compris les ingrédients non médicinaux, ou des composants de son contenant. Voir 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT de la présente monographie pour connaître la liste complète des ingrédients.
Antécédents d’œdème de Quincke associé à la pirfénidone (voir 7 MISES EN GARDE ET
PRÉCAUTIONS).
Utilisation concomitante de fluvoxamine (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 9
INTERACTIONS MÉDICAMENTEUSES).
Atteinte hépatique grave ou maladie hépatique terminale (voir 7 MISES EN GARDE ET
PRÉCAUTIONS).
Atteinte rénale grave (ClCr < 30 ml/min) ou maladie rénale terminale nécessitant la dialyse
(voir 7 MISES EN GARDE ET PRÉCAUTIONS).
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Interactions médicamenteuses avec les inhibiteurs de la CYP1A2 et d’autres isoenzymes du
CYP
Fluvoxamine
Sandoz Pirfenidone est contre-indiqué chez les patients qui reçoivent en concomitance de la fluvoxamine (fort inhibiteur de la CYP1A2 qui exerce également des effets inhibiteurs sur les isoenzymes CYP2C9, 2C19 et 2D6). On doit mettre fin au traitement par la fluvoxamine avant d’amorcer le traitement par Sandoz Pirfenidone et éviter cet agent durant le traitement par Sandoz Pirfenidone en raison de la possibilité d’une clairance moindre de la pirfénidone (voir 2 CONTRE-INDICATIONS et 9 INTERACTIONS MÉDICAMENTEUSES).
Ciprofloxacine
L’administration concomitante de pirfenidone et de 750 mg de ciprofloxacine (inhibiteur modéré et sélectif de la CYP1A2) a augmenté de 81 % l’exposition à la pirfénidone. Si le traitement par la ciprofloxacine à raison de 750 mg 2 fois/jour (1 500 mg/jour au total) est indispensable, on doit réduire la dose de Sandoz Pirfenidone à 1 602 mg/jour (une dose de 534 mg, 3 fois/jour). Le traitement par Sandoz Pirfenidone commande la prudence en présence d’une dose quotidienne totale de ciprofloxacine de 250 à 1 000 mg (voir 4 POSOLOGIE ET ADMINISTRATION et 9 INTERACTIONS MÉDICAMENTEUSES).
Inhibiteurs puissants et sélectifs de la CYP1A2
Des extrapolations in vitro-in vivo indiquent que les inhibiteurs puissants et sélectifs de la CYP1A2 peuvent multiplier par 2 à 4 environ l’exposition à la pirfénidone. Si l’utilisation concomitante de Sandoz Pirfenidone et d’un inhibiteur puissant et sélectif de la CYP1A2 est indispensable, on doit réduire la dose de Sandoz Pirfenidone à 801 mg/jour (267 mg, 3 fois/jour). Il conviendra alors de demeurer à l’affût de réactions indésirables associées à Sandoz Pirfenidone. Au besoin, on interrompra le traitement par Sandoz Pirfenidone (voir 4 POSOLOGIE ET ADMINISTRATION et 9 INTERACTIONS MÉDICAMENTEUSES).
Autres inhibiteurs de la CYP1A2
Durant le traitement par Sandoz Pirfenidone, on doit éviter l’administration d’agents ou d’associations d’agents connus pour inhiber modérément ou fortement l’isoenzyme CYP1A2 et d’autres isoenzymes du CYP intervenant dans le métabolisme de la pirfénidone (CYP2C9, 2C19, 2D6 et 2E1). L’utilisation de Sandoz Pirfenidone commande la prudence lorsque le patient reçoit des inhibiteurs modérés de la CYP1A2 qui n’inhibent pas d’autres isoenzymes du CYP (voir 9 INTERACTIONS MÉDICAMENTEUSES).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Le traitement par Sandoz Pirfenidone doit être amorcé et supervisé par un médecin spécialiste ayant de l’expérience dans le diagnostic et le traitement de la FPI.
Il faut prendre Sandoz Pirfenidone avec de la nourriture (voir 9 INTERACTIONS
MÉDICAMENTEUSES).
Sandoz Pirfenidone ne doit pas être pris en concomitance avec la fluvoxamine (voir 2
CONTRE-INDICATIONS, 7 MISES EN GARDE ET PRÉCAUTIONS et 9 INTERACTIONS MÉDICAMENTEUSES).
- Une diminution de la dose de Sandoz Pirfenidone peut s’imposer en présence de ciprofloxacine ainsi que d’inhibiteurs puissants et sélectifs de la CYP1A2 (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 9 INTERACTIONS MÉDICAMENTEUSES). 4.2 Posologie recommandée et ajustement posologique
Adultes
La dose quotidienne recommandée de Sandoz Pirfenidone chez les patients atteints de FPI est de 801 mg, 3 fois par jour, avec de la nourriture, pour une dose totale de 2 403 mg/jour.
Afin d’améliorer la tolérabilité du traitement, on doit augmenter la dose quotidienne progressivement, sur une période de 14 jours, jusqu’à l’obtention de la dose recommandée de 2 403 mg par jour, selon les modalités suivantes :
Jours 1 à 7 : une dose de 267 mg administrée 3 fois/jour (801 mg/jour), avec de la nourriture Jours 8 à 14 : une dose de 534 mg administrée 3 fois/jour (1 602 mg/jour), avec de la nourriture À partir du jour 15 : une dose de 801 mg administrée 3 fois/jour (2 403 mg/jour), avec de la nourriture
La dose de 2 403 mg/jour ne doit être dépassée chez aucun patient (voir 5 SURDOSAGE).
Les patients qui oublient le traitement par Sandoz Pirfenidone pendant 14 jours consécutifs ou plus doivent recommencer le traitement en suivant le schéma d’ajustement initial de 2 semaines jusqu’à la dose quotidienne recommandée.
Si le traitement est interrompu pendant moins de 14 jours consécutifs, la dose peut être reprise à la dose quotidienne recommandée précédente sans ajustement.
Ajustements posologiques
Troubles digestifs : si le patient tolère mal le traitement en raison d’effets digestifs, on doit lui rappeler de prendre Sandoz Pirfenidone avec de la nourriture. Si les troubles digestifs ne s’atténuent pas ou s’aggravent, une diminution de la dose ou l’arrêt du traitement par Sandoz Pirfenidone peuvent être justifiés. La dose de Sandoz Pirfenidone peut être réduite à 267 mg – 534 mg, deux à trois fois par jour avec de la nourriture avec une nouvelle augmentation progressive jusqu’à la dose quotidienne recommandée, selon la tolérance.
Réaction de photosensibilisation ou éruption cutanée : il faut rappeler aux patients qui présentent une réaction de photosensibilisation ou une éruption cutanée légère ou modérée d’utiliser un écran solaire et d’éviter l’exposition au soleil. La dose de Sandoz Pirfenidone peut être réduite à 801 mg chaque jour. Si l’éruption cutanée persiste après 7 jours, Sandoz Pirfenidone doit être arrêté pendant 15 jours, avec une nouvelle augmentation progressive jusqu’à la dose quotidienne recommandée, de la même façon que pendant la période d’augmentation de la dose.
En cas de photosensibilisation ou d’éruption cutanée graves, on doit demander au patient de mettre fin à son traitement immédiatement et de consulter un médecin sans délai (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Une fois que l’éruption cutanée a disparu, la décision de reprendre le traitement par Sandoz Pirfenidone et d’augmenter la dose progressivement jusqu’à l’obtention de la dose quotidienne recommandée est laissée à la discrétion du médecin.
Ciprofloxacine : l’administration concomitante de Sandoz Pirfenidone et de 750 mg de ciprofloxacine (inhibiteur modéré et sélectif de la CYP1A2) a augmenté de 81 % l’exposition à la pirfénidone. Si le traitement par la ciprofloxacine à raison de 750 mg 2 fois/jour (1 500 mg/jour au total) est indispensable, on doit réduire la dose de Sandoz Pirfenidone Capsules à 1 602 mg/jour (une dose de 534 mg, 3 fois/jour). Le traitement par Sandoz Pirfenidone commande la prudence en présence d’une dose quotidienne totale de ciprofloxacine de 250 à 1 000 mg (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 9 INTERACTIONS MÉDICAMENTEUSES).
Personnes âgées : aucun ajustement posologique n’est nécessaire chez les patients de 65 ans ou plus.
Enfants et adolescents : La pirfénidone n’ayant pas fait l’objet d’études en pédiatrie, son utilisation n’est pas recommandée au sein de cette population.
Atteinte hépatique : aucun ajustement de la dose n’est nécessaire en cas d’atteinte hépatique légère à modérée (classe A ou B de Child-Pugh). Cependant, comme la concentration plasmatique de pirfénidone peut augmenter en présence d’une atteinte hépatique modérée (augmentation d’environ 60 % pour la classe B de Child-Pugh), on doit surveiller le patient étroitement et être à l’affût de signes de toxicité, surtout si le patient prend en concomitance un inhibiteur de la CYP1A2 connu (voir 9 INTERACTIONS MÉDICAMENTEUSES). Sandoz Pirfenidone ne doit pas être utilisé en présence d’une atteinte hépatique grave ou d’une maladie hépatique terminale (voir 2 CONTRE-INDICATIONS). La fonction hépatique (ALT, AST, bilirubine) doit être surveillée avant et durant le traitement par Sandoz Pirfenidone. Des ajustements de la dose, voire l’arrêt du traitement, peuvent être nécessaires dans l’éventualité d’une élévation des taux d’ALT, d’AST ou de bilirubine (voir 7 MISES EN GARDE ET PRÉCAUTIONS et les ajustements posologiques recommandés ci-après).
Recommandations en cas d’élévation des taux d’ALT, d’AST ou de bilirubine
Dans l’éventualité d’une élévation des taux d’ALT ou d’AST de grade 2, soit de > 3 à < 5 fois la LSN, sans hyperbilirubinémie après la mise en route du traitement par Sandoz Pirfenidone ou à n’importe quel moment durant le traitement à la dose recommandée de 2 403 mg/jour, on doit exclure la possibilité d’autres causes et surveiller le patient de près.
On doit envisager l’arrêt de tous les autres médicaments associés à une toxicité hépatique. On doit suspendre le traitement par Sandoz Pirfenidone ou en réduire la dose si l’état clinique du patient l’exige. Une fois les taux d’ALT et d’AST normalisés, il est possible d’augmenter progressivement la dose du traitement par Sandoz Pirfenidone jusqu’à l’obtention de la dose quotidienne recommandée et de poursuivre le traitement, pour autant qu’il soit bien toléré, mais on doit alors surveiller le patient de près.
Dans l’éventualité d’une élévation de > 3 à < 5 fois la LSN des taux d’ALT ou d’AST accompagnée de signes ou de symptômes cliniques évocateurs d’une lésion hépatique ou d’une hyperbilirubinémie chez un patient (à moins qu’il n’ait des antécédents d’hyperbilirubinémie principalement non conjuguée, par exemple un syndrome de Gilbert), on doit mettre fin immédiatement au traitement par Sandoz Pirfenidone. Le patient doit être suivi de près jusqu’à la normalisation des taux d’ALT, d’AST et de bilirubine, et à la disparition des symptômes. Il est alors impératif de NE PAS reprendre le traitement par Sandoz Pirfenidone. Dans l’éventualité d’une élévation des taux d’ALT ou d’AST atteignant ≥ 5 fois la LSN, quelle que soit la bilirubinémie, on doit mettre fin immédiatement au traitement par Sandoz Pirfenidone et surveiller le patient de près jusqu’à ce que les taux élevés d’ALT, d’AST et de bilirubine se soient normalisés. Il est alors impératif de NE PAS reprendre le traitement par Sandoz Pirfenidone.
Atteinte rénale : aucun ajustement de la dose ne s’impose en présence d’une atteinte rénale légère à modérée. Sandoz Pirfenidone ne doit pas être utilisé en présence d’une atteinte rénale grave ou d’une maladie rénale terminale nécessitant la dialyse (ClCr < 30 ml/min, selon la formule de Cockcroft-Gault) (voir 2 CONTRE-INDICATIONS).
Réactions indésirables cutanées graves: si les patients présentent des réactions indésirables cutanées graves, il faut envisager d’interrompre immédiatement le traitement par Sandoz Pirfenidone pour que les symptômes disparaissent. Si une réaction indésirable cutanée grave est confirmée, il ne faut pas réinstaurer le traitement par Sandoz Pirfenidone, mais plutôt y mettre fin définitivement.
4.4 Administration
Le patient doit avaler les gélules de Sandoz Pirfenidone entières, avec de l’eau, et les prendre avec de la nourriture pour réduire le risque de nausées ou d’étourdissements.
4.5 Dose omise
En cas d’oubli d’une dose, la dose suivante doit être prise comme d’habitude. Le patient ne doit pas doubler la dose pour compenser l’oubli. Si des doses sont oubliées pendant plus de 14 jours, le traitement par Sandoz Pirfenidone doit être recommencé depuis le début, c’est-à-dire en augmentant la dose progressivement sur une période de 2 semaines jusqu’à l’atteinte de la dose quotidienne recommandée.
5 SURDOSAGE
Dans les essais PIPF-004 et PIPF-006, une surdose était définie par une exposition à plus de 15 gélules (> 4 005 mg) du médicament à l’étude au cours d’une journée ou à plus de 5 gélules (> 1 335 mg) en une prise. Aucun sujet de ces études n’a reçu de dose respectant les critères d’une surdose. L’expérience clinique relative au surdosage est donc limitée. De multiples doses de pirfénidone pouvant atteindre une dose totale de 4 806 mg/jour (6 gélules à 267 mg, 3 fois/jour) ont été administrées à des volontaires sains d’âge adulte sur une période d’augmentation posologique de 12 jours. Les réactions indésirables observées étaient généralement compatibles avec les réactions indésirables les plus fréquentes de la pirfénidone.
Il n’existe aucun antidote particulier. Si l’on soupçonne une surdose, on doit prodiguer un traitement symptomatique au patient, notamment surveiller ses signes vitaux et observer son état clinique de près.
Pour traiter une surdose présumée, communiquer avec le centre antipoison de la région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 1 Formes pharmaceutiques, concentrations/teneurs, composition et conditionnement
Gélules :
Les capsules (ou gélules) Sandoz Pirfenidone Capsules sont constituées d’un corps blanc et d’une coiffe blanche portant la mention « PN267 ». Les gélules contiennent une poudre de couleur blanche à jaune pâle.
Voie d’administration | Forme pharmaceutique/ concentration/teneur/ composition | Ingrédients non médicinaux |
| Orale | Capsule (gélule) 267 mg | Chaque gélule contient 267 mg de pirfénidone et les ingrédients non médicinaux suivants : Croscarmellose de sodium, hypromellose, stéarate de magnésium et amidon prégélatinisé. De plus, le corps de la gélule contient de la gélatine et du dioxyde de titane. L’encre de l’inscription sur la gélule contient du gomme-laque, de l’hydroxyde d’ammonium, hydroxide de potassium et de l’oxyde de fer noir et du propylène glycol. |
| Orale | Comprimés pelliculés, 267 mg et 801 mg | Chaque comprimé de 267 mg contient: Croscarmellose sodique, hydroxypropylcellulose, stéarate de magnésium, amidon prégélatinisé, dioxyde de silicium, oxyde de fer jaune, polyéthylèneglycol, alcool polyvinylique partiellement hydrolysé, talc, dioxyde de titane. Chaque comprimé de 801 mg contient: Croscarmellose sodique, hydroxypropylcellulose, stéarate de magnésium, amidon prégélatinisé, dioxyde de silicium, oxyde de fer rouge, oxyde de fer jaune, oxyde ferrosoferrique, polyéthylèneglycol 3350, dioxyde de titane et alcool polyvinylique partiellement hydrolysé. |
Sandoz Pirfenidone Capsules en gélules est disponible soit dans un flacon en polyéthylène haute densité (PEHD) blanche de 300 ml avec fermeture de sécurité à l’épreuve des enfants contenant 270 gélules ou dans un flacon en polyéthylène haute densité (PEHD) blanche de 40 ml avec fermeture de sécurité à l’épreuve des enfants contenant 21 gélules ou dans un emballage dans lequel se trouvent 7 plaquettes alvéolées en PCTFE/PVC/aluminium contenant chacune 3 gélules soit un total de 21 gélules par boîte.
Comprimés :
Les comprimés pelliculés Sandoz Pirfenidone Tablets ont la description suivante : le comprimé à 267 mg est ovale jaune biconvexe, portant l'inscription « SD267 ». Le comprimé pelliculé à 801 mg est ovale biconvexe rose foncé, portant l'inscription « SD801 ».
Sandoz Pirfenidone Tablets se présente dans un flacon en polyéthylène haute densité (PEHD) avec fermeture de sécurité à l’épreuve des enfants (bouchons CRC à vis en PP) dans les formats d’emballage suivants:
267 mg :
Flacon de 21 comprimés, 42 comprimés, ou 270 comprimés
801 mg :
Flacon de 90 comprimés
7 MISES EN GARDE ET PRÉCAUTIONS
Voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Généralités
Le traitement par Sandoz Pirfenidone doit être amorcé et supervisé par un médecin spécialiste ayant de l’expérience dans le diagnostic et le traitement de la FPI.
On doit prendre Sandoz Pirfenidone avec de la nourriture afin de réduire l’incidence des étourdissements et des nausées.
Le médecin doit surveiller son patient aussi étroitement que l’exige son état clinique afin d’être à l’affût de tout signe de toxicité et concernant l’utilisation d’autres médicaments chez son patient (voir 4 POSOLOGIE ET ADMINISTRATION et 9 INTERACTIONS MÉDICAMENTEUSES). En cas d’effets indésirables importants, le traitement des symptômes et une diminution de la dose ou l’arrêt du traitement par Sandoz Pirfenidone doivent être envisagés.
Cancérogenèse et mutagenèse
Les données disponibles concernent l’usage chez l’animal seulement (voir 16 TOXICOLOGIE NON CLINIQUE).
Conduite de véhicules et utilisation de machines
Le traitement par Sandoz Pirfenidone peut causer des étourdissements et de la fatigue, ce qui pourrait avoir des répercussions sur l’aptitude à conduire un véhicule ou à faire fonctionner des machines. On doit rappeler aux patients de prendre Sandoz Pirfenidone avec de la nourriture afin de réduire l’incidence des étourdissements. Les patients doivent faire preuve de prudence lorsqu’ils conduisent un véhicule ou utilisent une machine potentiellement dangereuse.
Fatigue
Le traitement par la pirfénidone a été associé à de la fatigue chez certains patients. Le patient doit donc savoir comment il réagit à Sandoz Pirfenidone avant d’exécuter des tâches nécessitant vigilance ou coordination (par exemple, conduire un véhicule ou faire fonctionner une machine). Si la fatigue ne s’atténue pas ou s’aggrave, une diminution de la dose ou l’arrêt du traitement par la pirfénidone seraient justifiés.
Appareil digestif
Le traitement par la pirfénidone a été associé à des effets digestifs (par exemple, nausées, diarrhée, dyspepsie, vomissements) chez certains patients. On doit rappeler au patient en proie à des troubles digestifs de prendre son traitement par Sandoz Pirfenidone avec de la nourriture. Si les effets digestifs ne s’atténuent pas ou s’aggravent, une diminution de la dose ou l’arrêt du traitement par Sandoz Pirfenidone peuvent être justifiés (voir 4 POSOLOGIE ET ADMINISTRATION).
Fonctions hépatique, biliaire et pancréatique
Des lésions hépatiques d’origine médicamenteuse se traduisant par des élévations passagères et cliniquement muettes des taux de transaminases ont souvent été rapportées chez des patients traités par la pirfénidone. Dans peu de cas, ces élévations ont été associées à des hausses concomitantes du taux de bilirubine, et des répercussions graves sur le plan clinique, y compris des cas isolés ayant connu une issue fatale, ont été signalées après la commercialisation (voir 8.5 Effets indésirables observés après la mise en marché). Le médecin doit évaluer la biochimie hépatique (ALT, AST et bilirubine) avant d’amorcer le traitement par Sandoz Pirfenidone, puis 1 fois/mois pendant les 6 premiers mois et tous les 3 mois par la suite. En outre, des tests de la fonction hépatique doivent être rapidement effectués chez les patients qui signalent des symptômes évocateurs d’une lésion hépatique, y compris la fatigue, l’anorexie, une gêne dans la partie supérieure droite de l’abdomen, des urines foncées ou un ictère. En cas d’élévation des taux d’ALT ou d’AST, ou de signes et symptômes cliniques de lésion hépatique, une diminution de la dose ou l’arrêt du traitement par Sandoz Pirfenidone peuvent être nécessaires (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire et 4 POSOLOGIE ET ADMINISTRATION, Recommandations en cas d’élévation des taux d’ALT, d’AST ou de bilirubine).
En présence d’une atteinte hépatique modérée (classe B de Child-Pugh), on a observé une augmentation de 60 % de l’exposition à la pirfénidone. Le traitement par Sandoz Pirfenidone commande la prudence chez le patient présentant déjà une atteinte hépatique légère à modérée (classes A et B de Child-Pugh) compte tenu du risque d’exposition accrue à la pirfénidone. On doit être à l’affût de signes de toxicité, surtout si le patient reçoit en concomitance un agent connu pour inhiber l’isoenzyme CYP1A2 (voir 9 INTERACTIONS MÉDICAMENTEUSES et 10 PHARMACOLOGIE CLINIQUE). Le traitement par la pirfénidone n’a pas été étudié en présence d’une atteinte hépatique grave. Sandoz Pirfenidone ne doit pas être utilisé en présence d’une atteinte hépatique grave ou d’une maladie hépatique terminale (voir 2 CONTRE-INDICATIONS).
Système immunitaire
Œdème de Quincke
Des cas d’œdème de Quincke (parfois graves) – enflure du visage, des lèvres ou de la langue, parfois avec respiration laborieuse ou sifflante – associés à la pirfénidone ont été signalés depuis la commercialisation du produit. L’apparition de signes ou de symptômes d’œdème de Quincke après l’administration de pirfénidone commande l’arrêt immédiat du traitement. La prise en charge du patient en proie à un œdème de Quincke se fait selon les normes de soins en vigueur. Sandoz Pirfenidone ne doit pas être utilisé en présence d’antécédents d’œdème de Quincke causé par Sandoz Pirfenidone (voir 2 CONTRE-INDICATIONS).
Surveillance et épreuves de laboratoire
Le médecin doit évaluer la biochimie hépatique (ALT, AST et bilirubine) avant d’amorcer le traitement par Sandoz Pirfenidone, puis 1 fois/mois pendant les 6 premiers mois et tous les 3 mois par la suite. En outre, des tests de la fonction hépatique doivent être rapidement effectués chez les patients qui signalent des symptômes évocateurs d’une lésion hépatique, y compris la fatigue, l’anorexie, une gêne dans la partie supérieure droite de l’abdomen, des urines foncées ou un ictère. En cas d’élévation des taux d’ALT, d’AST ou de bilirubine, une diminution de la dose ou l’arrêt du traitement par Sandoz Pirfenidone peuvent être nécessaires (voir 4 POSOLOGIE ET ADMINISTRATION, Recommandations en cas d’élévation des taux d’ALT, d’AST ou de bilirubine).
En cas d’élévation des taux d’ALT ou d’AST accompagnée de signes et de symptômes cliniques de lésion hépatique ou d’une hyperbilirubinémie, on doit mettre fin immédiatement au traitement par Sandoz Pirfenidone. Le patient doit faire l’objet d’une surveillance étroite jusqu’à ce que les taux d’ALT, d’AST et de bilirubine se soient normalisés et que ses symptômes aient disparu. Il est alors impératif de NE PAS reprendre le traitement par Sandoz Pirfenidone.
En cas d’élévation des taux d’ALT ou d’AST atteignant ≥ 5 fois la LSN, quelle que soit la bilirubinémie, on doit mettre fin immédiatement au traitement par Sandoz Pirfenidone et surveiller le patient étroitement jusqu’à ce que les taux d’ALT et d’AST se soient normalisés. Il est alors impératif de NE PAS reprendre le traitement par Sandoz Pirfenidone.
Système nerveux
Étourdissements
Le traitement par la pirfénidone a été associé à des étourdissements chez certains patients. Le patient doit donc savoir comment il réagit à Sandoz Pirfenidone avant d’exécuter des tâches nécessitant vigilance ou coordination (par exemple, conduire un véhicule ou faire fonctionner une machine). Si le patient tolère mal le traitement en raison d’étourdissements, on doit lui rappeler de prendre Sandoz Pirfenidone avec de la nourriture afin d’atténuer ses étourdissements. Si les étourdissements ne s’atténuent pas ou s’aggravent, un ajustement de la dose ou l’arrêt du traitement par Sandoz Pirfenidone seraient justifiés.
Fonction rénale
Sandoz Pirfenidone ne doit pas être utilisé en présence d’une atteinte rénale grave ou d’une maladie rénale terminale nécessitant la dialyse (ClCr < 30 ml/min, selon la formule de Cockcroft-Gault) (voir 2 CONTRE-INDICATIONS). Sandoz Pirfenidone doit être utilisé avec précaution en présence d’une atteinte rénale légère (ClCr de 51-80 ml/min) et modérée (ClCr de 30-50 ml/min) (voir 10 PHARMACOLOGIE CLINIQUE, Insuffisance rénale).
Santé reproductive : risque pour les femmes et les hommes
Fertilité
Les études précliniques n’ont objectivé aucun effet nocif sur la fertilité (voir 16 TOXICOLOGIE NON CLINIQUE).
Appareil cutané
Photosensibilisation et éruption cutanée
Le traitement par la pirfénidone a été associé à une photosensibilisation et à une éruption cutanée chez certains patients. On doit prévenir le patient recevant Sandoz Pirfenidone de ne pas s’exposer à la lumière solaire, directement ou indirectement, ou de s’y exposer le moins possible, y compris à travers une fenêtre ou sous une lampe solaire, et d’éviter toute substance médicinale connue pour causer une photosensibilisation. On doit demander au patient d’appliquer chaque jour un écran solaire efficace (FPS d’au moins 50 contre les rayons UVA et UVB) et de porter des vêtements qui le protègent de l’exposition au soleil comme un chapeau à large bord et des manches longues. Le médecin doit demander à son patient de lui signaler immédiatement tout symptôme de photosensibilisation et toute éruption cutanée. Les photosensibilisations graves sont peu fréquentes. Une diminution de la dose ou l’interruption temporaire du traitement pourraient être nécessaires en cas de photosensibilisation ou d’éruption cutanée. Le traitement par Sandoz Pirfenidone peut être repris pour autant que la dose soit augmentée progressivement jusqu’à la dose tolérée suivant le même schéma qu’au départ (voir 4 POSOLOGIE ET ADMINISTRATION).
Réactions indésirables cutanées graves
De graves réactions indésirables cutanées, notamment des cas de syndrome de Stevens-Johnson, de nécrolyse épidermique toxique, de réaction médicamenteuse avec éosinophilie et symptômes systémiques, pouvant mettre la vie en danger ou même entraîner la mort, ont été signalées après la commercialisation de pirfenidone. Si les patients présentent des signes ou symptômes de réactions indésirables cutanées graves, il faut interrompre immédiatement le traitement par Sandoz Pirfenidone. Si les patients présentent un syndrome de Stevens-Johnson, une nécrolyse épidermique toxique ou une réaction médicamenteuse avec éosinophilie et symptômes systémiques, il ne faut pas réinstaurer le traitement par Sandoz Pifenidone, mais plutôt y mettre fin définitivement.
Perte de poids
Le traitement par la pirfénidone a été associé à une diminution de l’appétit et à une perte de poids chez certains patients. Le médecin doit surveiller le poids du patient et, au besoin, l’encourager à augmenter son apport calorique s’il estime que la perte de poids est cliniquement importante.
7.1 Populations particulières
7.1.1 Femmes enceintes
La pirfénidone n’a pas été étudié chez la femme enceinte. Le transfert placentaire de la pirfénidone ou de ses métabolites au fœtus que l’on a observé chez l’animal témoigne d’un risque d’accumulation de pirfénidone ou de ses métabolites dans le liquide amniotique.
Chez le rat, l’administration de fortes doses (≥ 1 000 mg/kg/jour) a prolongé la gestation et diminué la viabilité fœtale.
Le traitement par Sandoz Pirfenidone doit être évité pendant la grossesse.
7.1.2 Femmes qui allaitent
On ignore si la pirfénidone ou ses métabolites passent dans le lait maternel. Les données pharmacocinétiques dont on dispose chez l’animal montrent que la pirfénidone ou ses métabolites sont excrétés rapidement dans le lait maternel, de sorte qu’il y a un risque d’accumulation de pirfénidone ou de ses métabolites dans le lait maternel (voir 16 TOXICOLOGIE NON CLINIQUE). La possibilité d’un risque pour l’enfant allaité ne peut pas être exclue.
La décision de renoncer à l’allaitement ou de mettre fin au traitement par Sandoz Pirfenidone doit tenir compte à la fois des bienfaits de l’allaitement maternel pour l’enfant et de ceux du traitement par Sandoz Pirfenidone pour la mère.
7.1.3 Enfants
Enfants (< 18 ans) : l’innocuité et l’efficacité de pirfénidone en pédiatrie n’ont pas été établies.
7.1.4 Personnes âgées
Aucun ajustement posologique n’est nécessaire chez les patients de 65 ans ou plus (voir 10 PHARMACOLOGIE CLINIQUE).
8
EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
L’innocuité de la pirfénidone a été évaluée chez plus de 1 400 sujets, dont 170 étaient exposés à la pirfénidone pendant plus de 5 ans lors d’essais cliniques.
Les réactions indésirables les plus courantes (≥ 10 %) sont les nausées, les éruptions cutanées, la douleur abdominale, les infections des voies respiratoires supérieures, la diarrhée, la fatigue, les céphalées, la dyspepsie, les étourdissements, les vomissements, la diminution de l’appétit, le reflux gastro-œsophagien pathologique, la sinusite, l’insomnie, la perte pondérale et l’arthralgie.
À la dose recommandée de 2 403 mg/jour, 14,6 % des patients sous pirfénidone en gélules ont abandonné définitivement le traitement à cause d’une manifestation indésirable, comparativement à 9,6 % sous placebo. Aussi, 42,7 % des patients sous pirfénidone en gélules ont interrompu ou diminué leur médication à cause d’une manifestation indésirable, comparativement à 16,2 % sous placebo. Les réactions indésirables menant le plus fréquemment (> 1 %) à un arrêt du traitement étaient les éruptions cutanées et les nausées. Les réactions indésirables ayant mené le plus fréquemment (> 3 %) à une diminution posologique ou à une interruption de la médication étaient les éruptions cutanées, les nausées, la diarrhée et la photosensibilisation.
8.2 Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant d’études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
Trois études avec randomisation, à double insu et contrôlées par placebo ont porté sur pirfénidone en gélules (essais PIPF-016, PIPF-004 et PIPF-006), durant lesquelles 623 patients au total ont reçu 2 403 mg/jour de pirfénidone en gélules et 624 patients ont reçu un placebo. Les sujets étaient âgés de 40 à 80 ans (âge moyen de 67 ans). La plupart étaient des hommes (74 %) et de race blanche (95 %). L’exposition à pirfénidone en gélules durait 62 semaines en moyenne (extrêmes : de 2 à 118 semaines) lors de ces 3 essais. Les patients de ces études avaient le choix de participer à une étude de prolongation en mode ouvert examinant l’innocuité à long terme de pirfénidone en gélules (essai PIPF-012).
Le Tableau 2 énumère les effets indésirables liés au traitement survenus chez ≥ 3 % des patients sous pirfénidone en gélules à une plus grande fréquence que sous placebo lors des essais PIPF-004, PIPF-006 et PIPF-016.
Tableau 2 Effets indésirables du médicament survenus chez ≥ 3 % des patients sous pirfénidone en gélules à une plus grande fréquence que sous placebo lors des essais PIPF-004, PIPF-006 et PIPF-016
Effets indésirables
| Nombre de patients, n (%) | ||
| Mise à jour pour les sous-groupes de patients randomisés | ||
| Pirfénidone (N = 623) | Placebo (N = 624) | |
| Troubles digestifs | ||
| Nausées | 225 (36,1) | 97 (15,5) |
| Douleur abdominalea | 165 (26,5) | 103 (16,5) |
| Diarrhée | 161 (25,8) | 127 (20,4) |
| Dyspepsie | 115 (18,5) | 43 (6,9) |
| Vomissements | 83 (13,3) | 39 (6,3) |
| Reflux gastro-oesophagien pathologique | 69 (11,1) | 44 (7,1) |
| Sécheresse buccale | 19 (3,0) | 17 (2,7) |
| Organisme entier ou voie d’administration | ||
| Fatigue | 162 (26,0) | 119 (19,1) |
| Asthénie | 40 (6,4) | 24 (3,8) |
| Douleur thoracique non cardiaque | 32 (5,1) | 25 (4,0) |
| Infections et infestations | ||
| Infection des voies respiratoires supérieures | 167 (26,8) | 158 (25,3) |
| Sinusite | 68 (10,9) | 64 (10,3) |
| Grippe | 41 (6,6) | 38 (6,1) |
| Gastroentérite virale | 29 (4,7) | 17 (2,7) |
| Rhinite | 20 (3,2) | 19 (3,0) |
| Lésion, intoxication et complications liées à une intervention | ||
| Coup de soleil | 23 (3,7) | 11 (1,8) |
| Épreuves de laboratoire | ||
| Perte pondérale | 63 (10,1) | 34 (5,4) |
| Hausse du taux de GGT (gamma-glutamyl-transférase) | 24 (3,9) | 11 (1,8) |
| Hausse du taux d’ALT (alanine aminotransférase) | 20 (3,2) | 9 (1,4) |
| Troubles métaboliques et nutritionnels | ||
| Diminution de l’appétit | 129 (20,7) | 50 (8,0) |
| Troubles musculosquelettiques et des tissus conjonctifs | ||
| Arthralgie | 62 (10,0) | 44 (7,1) |
| Douleur musculosquelettique | 24 (3,9) | 22 (3,5) |
| Douleur thoracique musculosquelettique | 19 (3,0) | 7 (1,1) |
| Troubles du système nerveux | ||
| Céphalées | 137 (22,0) | 120 (19,2) |
| Étourdissements | 112 (18,0) | 71 (11,4) |
| Dysgueusie | 36 (5,8) | 14 (2,2) |
| Effets indésirables | Nombre de patients, n (%) | |
| Mise à jour pour les sous-groupes de patients randomisés | ||
| Pirfénidone (N = 623) | Placebo (N = 624) | |
| Somnolence | 22 (3,5) | 18 (2,9) |
| Troubles psychiatriques | ||
| Insomnie | 65 (10,4) | 41 (6,6) |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Douleur pharyngolaryngée | 38 (6,1) | 36 (5,8) |
| Épistaxis | 22 (3,5) | 21 (3,4) |
| Congestion des voies respiratoires | 21 (3,4) | 12 (1,9) |
| Troubles de la peau et des tissus sous-cutanés | ||
| Éruption cutanée | 189 (30,3) | 64 (10,3) |
| Photosensibilisation | 58 (9,3) | 7 (1,1) |
| Prurit | 49 (7,9) | 33 (5,3) |
| Érythème | 25 (4,0) | 16 (2,6) |
| Sécheresse cutanée | 21 (3,4) | 11 (1,8) |
| Troubles vasculaires | ||
| Bouffées vasomotrices | 25 (4,0) | 14 (2,2) |
| Hypertension | 20 (3,2) | 17 (2,7) |
a Comprend la douleur abdominale, la douleur abdominale haute, la distension abdominale, la gêne abdominale et la gêne gastrique.
Facteurs démographiques
Au sein du groupe pirfénidone, le sexe (hommes vs femmes), l’âge (< 65 vs ≥ 65 ans) ou la sévérité initiale de la FPI (capacité vitale forcée [CVF] < 70 % de la valeur théorique vs CVF de 70 % à 80 % de la valeur théorique vs CVF ≥ 80 % de la valeur théorique) n’ont eu aucune répercussion sur les manifestations indésirables. La race (blanche vs non blanche) n’a pas eu d’effet non plus; cela dit, il n’y avait au total que 65 patients non blancs dans les trois essais de phase III dont les sujets étaient majoritairement nord-américains.
Relation dose-réponse (essais PIPF-004 et PIPF-006)
L’essai PIPF-004 comportait un groupe de patients recevant une dose plus faible de pirfénidone (1 197 mg/jour) que la dose approuvée de 2 403 mg/jour. Pour certaines des réactions indésirables fréquentes telles que nausées, dyspepsie, douleurs abdominales, diminution de l’appétit, étourdissements, céphalées, photosensibilisation et éruption cutanée, les taux de réactions indésirables observés dans le groupe recevant pirfénidone à faible dose se trouvaient à mi-chemin entre les taux observés dans le groupe recevant 2 403 mg/jour de pirfénidone et les taux observés dans le groupe placebo.
Réactions indésirables observées au cours de l’essai SP3
L’analyse de l’innocuité réalisée dans le cadre d’un essai de phase III mené à double insu avec randomisation (SP3) au Japon ciblait 109 patients qui avaient reçu 1 800 mg/jour de pirfénidone. Cette dose est comparable à celle de 2 403 mg/jour administrée lors des essais PIPF-004 et PIPF-006 si l’on tient compte du poids corporel plus élevé des sujets des essais PIPF-004 et PIPF-006, lesquels venaient d’Amérique du Nord pour la plupart. Dans l’essai SP3, 107 patients ont reçu un placebo et 55 patients, 1 200 mg/jour de pirfénidone pendant environ 52 semaines. Le profil de réactions indésirables de la pirfénidone qui s’est dégagé de l’essai japonais SP3 était généralement semblable au profil observé dans les essais PIPF-004 et PIPF-006 (sujets nord-américains pour la plupart), à l’exception d’une incidence plus élevée de photosensibilisations (51,4 %) et d’une incidence moindre d’éruptions cutanées (9,2 %) chez les sujets de l’essai japonais qui recevaient 1 800 mg/jour. Cependant, aucune des photosensibilisations et des éruptions cutanées n’était grave, sévère ou potentiellement mortelle. L’incidence des réactions indésirables graves s’élevait à 9,2 % dans le groupe qui recevait 1 800 mg/jour de pirfénidone et à 5,6 % dans le groupe placebo.
Réactions indésirables au médicament observées au cours des essais à long terme
L’essai PIPF-012 était une étude d’innocuité non comparative au long cours menée en mode ouvert qui permettait aux patients ayant participé à l’essai PIPF-004 ou PIPF-006 de poursuivre leur traitement par la pirfénidone à raison de 2 403 mg/jour ou de passer du placebo à la pirfénidone à raison de 2 403 mg/jour. Au total, 603 patients ont participé à l’essai PIPF-012. Le traitement par la pirfénidone à 2 403 mg/jour dans l’essai PIPF-012 a duré en moyenne 27,5 semaines. Le profil de réactions indésirables qui s’est dégagé d’une analyse intermédiaire était semblable à celui qui s’était dégagé des essais de phase III et des essais antérieurs. Sur le plan de l’innocuité, on n’a pas observé de nouveaux problèmes ni de nouvelles tendances.
8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Lors des essais PIPF-004 et PIPF-006, les paramètres sanguins et urinaires étaient semblables chez les patients sous pirfénidone et les patients sous placebo. Les constantes biologiques sériques étaient aussi comparables dans les deux groupes, à l’exception de la gamma-glutamyl-transférase (GGT) et de la créatinine. À 72 semaines, on a observé une élévation moyenne de 7,6 U/L du taux de GGT par rapport au taux initial chez les patients sous pirfénidone alors qu’on n’a observé aucune variation dans le groupe placebo. Toujours à 72 semaines, on a observé une diminution moyenne de 5,6 μmol/L de la créatininémie par rapport au taux initial dans le groupe pirfénidone, comparativement à une diminution moyenne de 1,1 μmol/L dans le groupe placebo. Dans les deux essais, tous sujets confondus, peu d’anomalies des résultats aux examens de laboratoire sont passées du grade 0, 1, ou 2 au grade 3 ou 4. On a observé un déséquilibre entre le groupe pirfénidone et le groupe placebo quant aux aggravations de l’hyponatrémie, de l’hypophosphatémie et de la lymphopénie, ces dernières ayant été plus fréquentes sous pirfénidone.
D’après les données regroupées des essais PIPF-004, PIPF-006 et PIPF-016, les anomalies marquées dans les épreuves de laboratoire sont survenues peu fréquemment (≤ 1 % par groupe de traitement) et à une fréquence non moins élevée dans le groupe placebo que dans le groupe recevant pirfénidone, à l’exception des épreuves hépatiques, de la numération lymphocytaire et de l’hyponatrémie. L’incidence des élévations du taux d’ALT ou d’AST ≥ 3 fois la LSN était plus élevée chez les patients traités par pirfénidone à raison de 2 403 mg/jour que chez les patients sous placebo (3,7 % vs 0,8 %, respectivement). Les élévations ≥ 10 fois la LSN du taux d’ALT ou d’AST sont survenues chez 0,3 % des patients du groupe sous pirfénidone à 2 403 mg/jour et 0,2 % des patients sous placebo. Une baisse de grade 0 à 3 de la numération lymphocytaire a été observée chez 6 patients recevant pirfénidone (1,0 %) et 1 patient recevant le placebo (0,2 %). Un patient sous pirfénidone (0,2 %) avait une anomalie lymphocytaire de grade 4 à la semaine 4 suivant le début de l’étude, qui s’est résolue à la semaine 6, ainsi que de grade 2 aux semaines 12, 24 et 36, qui se sont résolues par la suite. Les anomalies lymphocytaires n’étaient pas associées à des manifestations indésirables. Les anomalies sodiques (hyponatrémie) de grade 0 à 3 étaient signalées chez 9 patients sous pirfénidone (1,5 %) et 1 patient sous placebo (0,2 %).
8.5 Effets indésirables observés après la commercialisation
Comme la déclaration des réactions observées après la commercialisation n’est pas obligatoire et que la taille de la population visée est incertaine, on ne peut pas toujours en évaluer la fréquence avec exactitude ni établir un solide lien de cause à effet.
Les effets indésirables signalés au Japon après la commercialisation de la pirfénidone (sous le nom de Pirespa) concordent pour la plupart avec les effets indésirables observés lors des essais cliniques sur pirfénidone. Ces manifestations sont les suivantes : gêne abdominale, constipation, diarrhée, dyspepsie, nausées, vomissements, élévation du taux d’ALT, élévation du taux d’AST, élévation du taux de GGT, diminution de l’appétit, étourdissements, dysgueusie, somnolence, photosensibilisation, prurit, éruption cutanée.
Voici une liste non exhaustive des effets indésirables graves et inattendus qui ont été signalés :
Troubles des systèmes sanguin et lymphatique : agranulocytose, neutropénie fébrile, anémie
Troubles cardiaques : fibrillation auriculaire, palpitations, angine de poitrine, tachycardie ventriculaire
Troubles digestifs : hémorragie due à un ulcère gastrique, gastrite, iléus
Troubles métaboliques et nutritionnels : déshydratation, hyperkaliémie
Organisme entier ou voie d’administration : pyrexie
Troubles hépatobiliaires : élévation de la bilirubine accompagnée d’une élévation des taux d’ALT et d’AST, anomalie de la fonction hépatique, trouble hépatique, lésion hépatique d’origine médicamenteuse d’importance clinique (peu fréquent), y compris des cas isolés ayant connu une issue fatale
Système immunitaire : œdème de Quincke
Infections et infestations : aspergillose bronchopulmonaire, pneumonie, pneumonie bactérienne, infection urinaire
Épreuves de laboratoire : élévation du taux de protéine C-réactive, élévation des taux d’enzymes hépatiques, diminution de la numération plaquettaire, élévation du taux sanguin d’urée, atteinte rénale
Troubles respiratoires, thoraciques et médiastinaux : trouble pulmonaire, pneumonite, pneumothorax
Troubles de la peau et des tissus sous-cutanés : graves réactions indésirables cutanées, notamment syndrome de Stevens-Johnson, nécrolyse épidermique toxique, et réaction médicamenteuse avec éosinophilie et symptômes systémiques
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
Interactions médicamenteuses avec les inhibiteurs de la CYP1A2 et d’autres isoenzymes du CYP
Fluvoxamine
Sandoz Pirfenidone est contre-indiqué chez les patients qui reçoivent en concomitance de la fluvoxamine (fort inhibiteur de la CYP1A2 qui exerce également des effets inhibiteurs sur les isoenzymes CYP2C9, 2C19 et 2D6). On doit mettre fin au traitement par la fluvoxamine avant d’amorcer le traitement par Sandoz Pirfenidone et éviter cet agent durant le traitement par Sandoz Pirfenidone en raison de la possibilité d’une clairance moindre de la pirfénidone (voir 2 CONTRE-INDICATIONS).
Ciprofloxacine
L’administration concomitante de pirfénidone et de 750 mg de ciprofloxacine (inhibiteur modéré et sélectif de la CYP1A2) a augmenté de 81 % l’exposition à la pirfénidone. Si le traitement par la ciprofloxacine à raison de 750 mg 2 fois/jour (1 500 mg/jour au total) est indispensable, on doit réduire la dose de Sandoz Pirfenidone à 1 602 mg/jour (une dose de 534 mg, 3 fois/jour). Le traitement par Sandoz Pirfenidone commande la prudence en présence d’une dose quotidienne totale de ciprofloxacine de 250 à 1 000 mg (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 4 POSOLOGIE ET ADMINISTRATION).
Inhibiteurs puissants et sélectifs de la CYP1A2
Des extrapolations in vitro-in vivo indiquent que les inhibiteurs puissants et sélectifs de la CYP1A2 peuvent multiplier par 2 à 4 environ l’exposition à la pirfénidone. Si l’utilisation concomitante de Sandoz Pirfenidone et d’un inhibiteur puissant et sélectif de la CYP1A2 est indispensable, on doit réduire la dose de Sandoz Pirfenidone à 801 mg/jour (267 mg, 3 fois/jour). Il conviendra alors de demeurer à l’affût de réactions indésirables associées à Sandoz Pirfenidone. Au besoin, on interrompra le traitement par Sandoz Pirfenidone (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 4 POSOLOGIE ET ADMINISTRATION).
Autres inhibiteurs de la CYP1A2
Durant le traitement par Sandoz Pirfenidone, on doit éviter l’administration d’agents ou d’associations d’agents connus pour inhiber modérément ou fortement l’isoenzyme CYP1A2 et d’autres isoenzymes du CYP intervenant dans le métabolisme de la pirfénidone (CYP2C9, 2C19, 2D6 et 2E1). L’utilisation de Sandoz Pirfenidone commande la prudence lorsque le patient reçoit des inhibiteurs modérés de la CYP1A2 qui n’inhibent pas d’autres isoenzymes du CYP.
9.2 Aperçu des interactions médicamenteuses
La pirfénidone est principalement métabolisée par l’isoenzyme CYP1A2 et, dans une moindre mesure, par d’autres isoenzymes du CYP telles que CYP2C9, 2C19, 2D6 et 2E1.
Le patient doit cesser de prendre et éviter tout fort inhibiteur de la CYP1A2 en raison de la possibilité d’une clairance moindre de la pirfénidone (voir Tableau 3).
Le patient doit cesser de prendre et éviter tout fort inducteur de la CYP1A2 afin de prévenir une exposition moindre à la pirfénidone (voir Tableau 3).
9.3 Interactions médicament-comportement
Tabagisme et inducteurs de la CYP1A2 : l’usage de la cigarette induit la synthèse d’enzymes hépatiques, dont la CYP1A2, et peut donc augmenter la clairance de pirfénidone, ce qui entraîne une diminution de l’exposition. Le patient doit cesser de fumer avant de commencer à prendre Sandoz Pirfenidone et ne pas fumer durant son traitement afin d’éviter une exposition moindre à la pirfénidone. Lors d’une étude de phase I, on a observé une réduction significative de l’exposition à la pirfénidone chez les fumeurs, comparativement aux non-fumeurs. On doit éviter l’usage de la cigarette durant le traitement par Sandoz Pirfenidone afin d’éviter une exposition moindre à la pirfénidone.
9.4 Interactions médicament-médicament
Lors d’une étude de phase I, l’administration concomitante de pirfénidone et de fluvoxamine (fort inhibiteur de la CYP1A2 qui exerce également des effets inhibiteurs sur d’autres isoenzymes du CYP [CYP2C9, 2C19 et 2D6]) a multiplié par un facteur d’environ 4 l’exposition à la pirfénidone chez des non-fumeurs.
Le tableau qui suit énumère les interactions que l’on a observées isolément ou lors d’études, ou les interactions théoriques compte tenu de l’ampleur et de la gravité potentielles de ces interactions (avec les agents contre-indiqués, par exemple).
Tableau 3 Interactions médicament-médicament établies ou potentielles
Source des données | Effet | Commentaire clinique | |
| Inhibiteurs de la CYP1A2 | |||
| CYP1A2, 2C9, 2C19, 2D6 : Fluvoxamine | EC | ↑4× ASC0-∞, ↑2× Cmax Exposition accrue (et clairance moindre) | Le traitement concomitant est contre-indiqué (voir 7 MISES EN GARDE ET PRÉCAUTIONS). |
Source des données | Effet | Commentaire clinique | |
CYP1A2 : Ciprofloxacine | EC | ↑ 81 % ASC0-∞, ↑ 23 % Cmax Exposition accrue (et clairance moindre) | Il faut faire preuve de prudence avec ce traitement concomitant. Une diminution de la dose pourrait s’imposer (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 4 POSOLOGIE ET ADMINISTRATION). |
CYP1A2 : Méthoxsalène Mexilétine Contraceptifs oraux | T | ↑ ASC0-∞, ↑ Cmax Risque d’exposition accrue (et de clairance moindre) | Le traitement concomitant commande la prudence. |
| Inhibiteurs d’autres isoenzymes du CYP lorsque administrés avec un inhibiteur de la CYP1A2 | |||
CYP2C9 : Amiodarone Miconazole | T | ↑ ASC0-∞, ↑ Cmax Risque d’exposition accrue (et de clairance moindre) | Le traitement concomitant par ces agents et des inhibiteurs modérés-forts de la CYP1A2 (énumérés ci-dessus) doit être arrêté ou évité. |
CYP2C19 : Fluconazole Esoméprazole Moclobémide Oméprazole Voriconazole | T | ↑ ASC0-∞, ↑ Cmax Risque d’exposition accrue (et de clairance moindre) | Le traitement concomitant par ces agents et des inhibiteurs modérés-forts de la CYP1A2 (énumérés ci-dessus) doit être arrêté ou évité. |
| CYP2D6 : Bupropion Fluoxétine Paroxétine Quinidine Cinacalcet Duloxétine Terbinafine | T | ↑ ASC0-∞, ↑ Cmax Risque d’exposition accrue (et de clairance moindre) | Le traitement concomitant par ces agents et des inhibiteurs modérés-forts de la CYP1A2 (énumérés ci-dessus) doit être arrêté ou évité. |
| Inducteurs d’isoenzymes du CYP | |||
| CYP1A2 : Phénytoïne | T | ↓ ASC0-∞, ↓ Cmax Risque d’exposition moindre | Le traitement concomitant doit être arrêté ou évité. |
CYP2C9 : Carbamazépine Rifampicine | T | ↓ ASC0-∞, ↓ Cmax Risque d’exposition moindre | Le traitement concomitant doit être arrêté ou évité. |
| CYP2C9, 2C19 : Rifampicine | T | ↓ ASC0-∞, ↓ Cmax Risque d’exposition moindre | Le traitement concomitant doit être arrêté ou évité. |
| Légende : EC = essai clinique; T = théorique; ASC = aire sous la courbe de concentrations; Cmax = concentration maximale | |||
9.5 Interactions médicament-aliment
L’administration de pirfénidone en gélules avec de la nourriture entraîne une réduction marquée de la Cmax (d’environ 50 %) et une réduction moindre de l’ASC, comparativement à la prise à jeun. Après l’administration par voie orale d’une dose unique de 801 mg à des volontaires sains d’âge mûr (50 à 66 ans) qui n’étaient pas à jeun, l’absorption de la pirfénidone a été plus lente que chez les patients à jeun, alors que l’ASC chez les patients non à jeun correspondait à environ 80 à 85 % de l’ASC observée chez les patients à jeun. On a également observé moins de nausées et d’étourdissements chez les sujets non à jeun que chez les sujets à jeun.
On doit donc administrer Sandoz Pirfenidone avec de la nourriture pour réduire l’incidence des étourdissements et des nausées (voir 4.1 Considérations posologiques).
Une étude comparative de biodisponibilité a été menée afin de comparer la préparation en comprimés par rapport à la préparation en gélules (étude GP29830). L’effet de la nourriture sur l’exposition à la pirfénidone était comparable pour le comprimé et la gélule (voir 14 ÉTUDES CLINIQUES).
L’ingestion de jus de pamplemousse étant associée à l’inhibition de la CYP1A2, on doit l’éviter durant le traitement par Sandoz Pirfenidone afin de prévenir une exposition accrue à Sandoz Pirfénidone.
9.6 Interactions médicament-plante médicinale
Des interactions avec des produits à base de plantes n’ont pas été établies.
9.7 Interactions médicament-épreuves de laboratoire
Des interactions avec les épreuves de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le mode d’action de la pirfénidone n’a pas été totalement élucidé. Les données actuelles semblent toutefois indiquer que la pirfénidone exerce une action antifibrosante et anti-inflammatoire dans divers systèmes in vitro et modèles animaux de fibrose pulmonaire (par exemple, la fibrose induite par la bléomycine et les transplantations).
La FPI est une maladie pulmonaire chronique de nature inflammatoire et fibrosante que l’on sait liée à la synthèse et à la libération de cytokines pro-inflammatoires, tels le facteur de nécrose tumorale alpha (TNF-α) et l’interleukine-1-bêta (IL-1β). La pirfénidone atténue la prolifération des fibroblastes, la synthèse des protéines et des cytokines liées à la fibrose, de même que la biosynthèse accrue et l’accumulation de composants de la matrice extracellulaire en réponse aux cytokines-facteurs de croissance comme le facteur de croissance transformant bêta (TGF-β) et le facteur de croissance plaquettaire (PDGF). La pirfénidone s’est révélée capable de réduire l’accumulation de cellules inflammatoires en réponse à divers stimuli. 10.2 Pharmacodynamie
Un essai de phase III réalisé à double insu avec randomisation et placebo (essai PIPF-004) a objectivé un lien dose-réponse en faveur de la dose de 2403 mg/jour de pirfénidone, par comparaison à la dose de 1 197 mg/jour. L’évaluation des paramètres pharmacocinétiques et pharmacodynamiques de la pirfénidone dans un sous-groupe de sujets de cette étude a fait ressortir un lien positif mais ténu entre l’exposition plasmatique à la pirfénidone et la variation de la CVF, le paramètre principal de l’étude.
Dans le cadre d’un essai mené en groupes parallèles à double insu avec randomisation, placebo et agent de comparaison actif, on a déterminé l’impact de deux doses de pirfénidone en gélules (2 403 mg/jour et 4 005 mg/jour) sur l’intervalle QT chez des volontaires sains (40 par groupe de traitement). Un ECG a été réalisé au départ et au 10e jour de traitement. Ni l’une ni l’autre dose n’a semblé avoir d’effet sur l’intervalle QTc. On a observé une augmentation statistiquement significative de la fréquence cardiaque, l’augmentation ayant atteint un maximum de 3,8 bpm (IC à 90 % : 1,7-5,9) dans le groupe pirfénidone à 2 403 mg/jour et de 4,9 bpm (IC à 90 % : 2,5-7,4) dans le groupe pirfénidone à 4 005 mg/jour.
10.3 Pharmacocinétique
Tableau 4 Moyenne arithmétique (extrêmes) des paramètres pharmacocinétiques de la pirfénidone chez des patients atteints de FPI
| N | Cmax (mcg/ml) | ASCa (mg⚫h/L) | tmax (h) | |
Patients atteints de FPI (essai PIPF-004) | 57 | 14,7 (6,48 – 33,6) | 180 (85,6 – 544) | non mesuré |
a ASC0-24 estimée à partir de trois doses de 801 mg administrées sur une période de 24 heures à l’état d’équilibre
Absorption
La biodisponibilité absolue de la pirfénidone n’a pas été déterminée chez l’humain.
L’administration de la pirfénidone en gélules avec de la nourriture entraîne une réduction marquée de la Cmax (d’environ 50 %) et une réduction moindre de l’ASC, comparativement à la prise à jeun. Après l’administration par voie orale d’une dose unique de 801 mg à des volontaires sains d’âge mûr (50 à 66 ans) qui n’étaient pas à jeun, l’absorption de la pirfénidone a été plus lente que chez les patients à jeun, alors que l’ASC chez les patients non à jeun correspondait à environ 80 à 85 % de l’ASC observée chez les patients à jeun.
Une étude comparative de biodisponibilité a été menée afin de comparer la préparation en comprimés par rapport à la préparation en gélules (étude GP29830). La bioéquivalence entre un comprimé à 801 mg et trois gélules à 267 mg a été démontrée tant chez des sujets à jeun que chez des sujets non à jeun. L’effet de la nourriture sur l’exposition à la pirfénidone était comparable pour le comprimé et la gélule (voir 14 ÉTUDES CLINIQUES).
Après l’administration orale d’une seule dose de 801 mg de pirfénidone à raison de trois gélules à 267 mg ou d’un comprimé à 801 mg chez des volontaires sains d’âge adulte dans le cadre d’études contrôlées (PIPF-005 et GP29830), on a observé moins de manifestations indésirables (en particulier, des nausées et des étourdissements) chez les sujets non à jeun que chez les sujets à jeun. On doit donc administrer Sandoz Pirfenidone avec de la nourriture pour réduire l’incidence des étourdissements et des nausées (voir 4.1 Considérations posologiques).
Distribution
La pirfénidone se fixe sur les protéines du plasma humain, principalement l’albumine. Le taux de liaison protéique moyen variait globalement entre 50 % et 58 % aux concentrations observées dans les essais cliniques (1 à 100 μg/ml). Le volume apparent de distribution de la pirfénidone à l’état d’équilibre après administration par voie orale est en moyenne d’environ 70 L, ce qui témoigne d’une distribution tissulaire modérée.
Métabolisme
La pirfénidone est principalement métabolisée par la CYP1A2 (environ 70 à 80 %) et, dans une moindre mesure, par d’autres isoenzymes du CYP telles que CYP2C9, 2C19, 2D6 et 2E1. Aucune étude in vitro ou in vivo réalisée à ce jour n’a décelé d’activité du principal métabolite, la 5-carboxy-pirfénidone.
La clairance de la pirfénidone administrée par voie orale semble modérément saturable. Lors d’une étude de détermination de la posologie où des adultes d’âge mûr en santé ont reçu de multiples doses variant entre 267 mg et 1 335 mg 3 fois/jour, la clairance moyenne a diminué d’environ 25 % pour les doses dépassant 801 mg 3 fois/jour. La clairance concentration-dépendante de la pirfénidone n’a pas semblé se traduire par l’absence d’effet proportionnel à la dose dans l’essai de phase III et ne revêt probablement aucune importance clinique.
La pirfénidone a été biotransformée en 5-hydroxyméthyl-pirfénidone et en 5-carboxy-pirfénidone lors d’études sur des microsomes de foie humain en présence de NADPH. Il est ressorti d’expériences sur des isoenzymes du CYP humaines recombinantes que plusieurs isoenzymes du CYP – dont CYP1A2, 2C9, 2C19, 2D6 et 2E1 – intervenaient dans le métabolisme de la pirfénidone. Cependant, les résultats des expériences d’inhibition d’anticorps et de l’analyse des corrélations semblent indiquer que la CYP1A2 est la principale isoenzyme du CYP responsable de la biotransformation de la pirfénidone en 5-hydroxyméthyl-pirfénidone et en 5-carboxy-pirfénidone dans des microsomes de foie humain. Dans l’ensemble, les résultats indiquent que la CYP1A2 est la principale isoenzyme du CYP intervenant dans le métabolisme, mais les résultats des expériences sur des isoenzymes du CYP humaines recombinantes et de l’analyse des corrélations indiquent que d’autres isoenzymes du CYP participent à la biotransformation globale de la pirfénidone.
On n’a pas constaté que la pirfénidone inhibait significativement les isoenzymes du CYP ou la monoamine oxydase. Cependant, dans une circonstance particulière observée lors d’une expérience sur microsomes de foie humain, la pirfénidone a entraîné une inhibition directe des isoenzymes CYP1A2, CYP2A6, CYP2D6 et CYP2E1 (d’environ 34 %, 27 %, 21 % et 27 %, respectivement, à 1 000 mcM). De plus, les isoenzymes du CYP ne sont pas influencées par la 5-carboxy-pirfénidone et ne sont que légèrement influencées par la pirfénidone (à 250 μM). Élimination
Après l’administration d’une dose unique de pirfénidone à des adultes d’âge mûr en santé, la demi-vie d’élimination terminale apparente était en moyenne d’environ 2,4 heures. Environ 80 % de la dose de pirfénidone administrée par voie orale est éliminée dans l’urine en 24 heures. La majeure partie de la pirfénidone est excrétée sous forme de son métabolite, la 5-carboxy-pirfénidone (> 95 % de la dose récupérée), et moins de 1 % de la pirfénidone est excrétée sous forme inchangée dans l’urine.
Populations particulières et états pathologiques
Des analyses de pharmacocinétique populationnelle ont été réalisées à partir des données recueillies dans quatre études menées chez des sujets sains et des patients présentant une atteinte rénale de même que dans une étude menée chez des patients atteints de FPI. Les résultats n’ont fait ressortir aucun effet cliniquement pertinent de l’âge, du sexe ou de la corpulence sur le comportement pharmacocinétique de la pirfénidone.
- Enfants : l’innocuité et l’efficacité de pirfénidone en pédiatrie n’ont pas été établies.
- Personnes âgées : l’effet indépendant de l’âge du patient sur le comportement pharmacocinétique de la pirfénidone est plutôt faible (l’ASC théorique de la pirfénidone était environ 23 % plus élevée chez des patients de 80 ans, comparativement à des patients de 50 ans) et peu susceptible d’être significatif sur le plan clinique.
- Sexe : on n’a observé aucun effet cliniquement pertinent du sexe sur le comportement pharmacocinétique de la pirfénidone. La Cmax de la pirfénidone est environ 10 % plus élevée chez les femmes que chez les hommes.
- Origine ethnique : on n’a observé aucun effet cliniquement pertinent de la race sur le comportement pharmacocinétique de la pirfénidone. L’ASC0-24 théorique de la pirfénidone s’est révélée 21 % plus faible chez les Blancs que chez les Afro-Américains. Cependant, peu de patients non blancs ont participé aux essais cliniques comparatifs.
- Corpulence : on n’a observé aucun effet cliniquement pertinent de la corpulence sur le comportement pharmacocinétique de la pirfénidone. L’obésité, comparativement à un poids normal ou à un embonpoint, a été associée à une exposition accrue, mais les sujets obèses étaient plus âgés et avaient une fonction rénale moins efficace.
- Insuffisance hépatique : on a évalué les paramètres pharmacocinétiques de la pirfénidone chez des sujets présentant une atteinte hépatique modérée (classe B de Child-Pugh) et des sujets ayant une fonction hépatique normale. Les résultats montrent une augmentation moyenne de 60 % de l’exposition à la pirfénidone après l’administration d’une dose unique de 801 mg (trois gélules à 267 mg) chez des patients présentant une atteinte hépatique modérée. On doit utiliser la pirfénidone avec prudence en présence d’une atteinte hépatique légère à modérée et être à l’affût de signes de toxicité, surtout si le patient prend en concomitance un agent connu pour inhiber une isoenzyme du CYP (en particulier un inhibiteur de la CYP1A2). Sandoz Pirfenidone est contre-indiqué en présence d’une atteinte hépatique grave et d’une maladie hépatique terminale (voir 2 CONTRE-INDICATIONS).
- Insuffisance rénale : on n’a observé aucune différence significative quant au comportement pharmacocinétique de la pirfénidone entre les sujets présentant une atteinte rénale légère (ClCr de 51 à 80 ml/min, selon la formule de Cockcroft-Gault) à grave (ClCr < 30 ml/min) et les sujets ayant une fonction rénale normale (ClCr > 80 ml/min). Cependant, la molécule mère est principalement métabolisée en 5-carboxy-pirfénidone, et le comportement pharmacocinétique de ce métabolite est modifié en présence d’une atteinte rénale modérée à grave. L’ASC0-∞ de la 5-carboxy-pirfénidone était significativement plus élevée chez les sujets dont l’atteinte rénale était modérée (p = 0,009) ou grave (p < 0,0001) que chez les sujets dont la fonction rénale était normale : 100 (26,3) et 168 (67,4) mg•h/L comparativement à 28,7 (4,99) mg•h/L, respectivement. Cela dit, l’accumulation prévue de ce métabolite à l’état d’équilibre est minime, car la demi-vie d’élimination terminale n’est que de 1 à 2 heures chez ces sujets. Il faut faire preuve de prudence chez les sujets présentant une atteinte rénale légère à modérée qui reçoivent la pirfénidone. Sandoz Pirfenidone est contre-indiqué en présence d’une atteinte rénale grave (ClCr < 30 ml/min) ou d’une maladie rénale terminale nécessitant la dialyse (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 2 CONTRE-INDICATIONS).
- Patients japonais : étude SP3 : dans le cadre d’une étude de phase III menée chez des patients japonais, on a comparé la pirfénidone à 1 800 mg/jour (en comprimés; dose comparable à 2 403 mg/jour dans les populations nord-américaine et européenne des essais PIPF-004 et PIPF-006 compte tenu du poids corporel) avec un placebo (N = 110, N = 109, respectivement). À 52 semaines, le traitement par la pirfénidone à raison de 1 800 mg/jour avait permis, sur le plan statistique, d’atténuer significativement le déclin moyen de la capacité vitale (le paramètre principal) comparativement à un placebo (-0,09 ± 0,02 l vs -0,16 ± 0,02 l, respectivement, soit une différence relative de 43,8 %, p = 0,042). On a aussi observé une prolongation statistiquement significative de la survie sans progression comparativement au placebo (rapport des risques instantanés [RRI] : 0,64 [0,43–0,96], p = 0,028).
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver à température ambiante (15-30 °C).
Mise au rebut des médicaments inutilisés ou périmés
Il y a lieu de limiter la libération de produits pharmaceutiques dans l’environnement.
Les médicaments ne doivent pas être jetés dans les eaux usées, et il faut éviter de les jeter avec les ordures ménagères. Utilisez les « systèmes de récupération » s’il en existe dans votre région.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
La manutention de Sandoz Pirfenidone ne demande aucune précaution particulière.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : pirfénidone
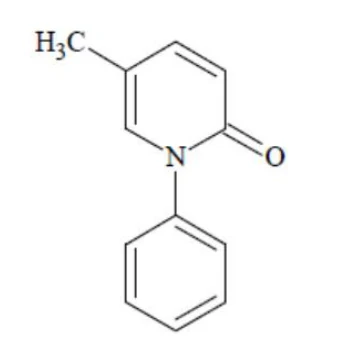
Nom chimique : 5-méthyl-1-phényl-2-(1H)-pyridone
Formule moléculaire et
masse moléculaire : C12H11NO et 185,23 g/mol
Formule développée :
Propriétés physicochimiques :
Description : poudre blanche à jaune pâle
Solubilité : entièrement soluble dans le méthanol, l’alcool éthylique, l’acétone, et le chloroforme. Peu soluble dans les milieux aqueux peu importe la valeur du pH.
Point de fusion : 108°C
pKa : 0,2 ± 0,6
14 ÉTUDES CLINIQUES
14.1 Études cliniques par indication
Fibrose pulmonaire idiopathique
L’efficacité clinique des gélules de pirfénidone à 267 mg a fait l’objet de trois essais multicentriques de phase III menés à double insu avec randomisation et placebo chez des patients atteints de FPI (essais PIPF-004, PIPF-006 et PIPF-0016).
Les essais PIPF-004 et PIPF-006 comparaient le traitement par pirfénidone à 2 403 mg/jour avec un placebo. Ils étaient dotés d’un plan identique à quelques différences près, dont la présence dans l’essai PIPF-004 d’un groupe qui recevait le traitement actif à une dose intermédiaire (1 197 mg/jour). Dans les deux essais, le traitement a été administré 3 fois/jour pendant au moins 72 semaines. La dernière visite de suivi était réalisée de 3 à 4 semaines après la visite de fin de traitement. Le paramètre principal des deux essais était la variation du pourcentage de la capacité vitale forcée (CVF) théorique entre le début de l’étude et la semaine 72.
L’essai PIPF-016 a comparé le traitement par pirfénidone à 2 403 mg/jour à celui par placebo. Le traitement était administré trois fois par jour pendant 52 semaines. Le paramètre principal était la variation du pourcentage de la CVF théorique entre le début de l’étude et la semaine 52.
Tableau 5 Résumé des données démographiques des essais cliniques de phase III menés chez des patients atteints de FPI
| Essai no | Plan de l’essai | Posologie, voie d’administrati-on et durée | Patients (n) pirfénidone/ Témoins | Âge moyen (extrêmes) | Sexe | ||
| pirfénidone | Témoins | Pirfénido -ne | Témoins | ||||
| PIPF-004 | Essai de phase III mené à double insu avec randomisation et placebo dont l’objectif était d’évaluer l’efficacité et l’innocuité de pirfénidone chez des patients atteints de FPI | 2 403 mg/jour (trois gélules à 267 mg, 3 fois/jour) de pirfénidone vs placebo, par voie orale pendant 72 semaines | 174/174 | 65,7 ans (45-80 ans) | 66,3 ans (40-79 ans) | 32,2 % de femmes | 26,4 % de femmes |
| Essai no | Plan de l’essai | Posologie, voie d’administrati-on et durée | Patients (n) pirfénidone/ Témoins | Âge moyen (extrêmes) | Sexe | ||
| pirfénidone | Témoins | Pirfénido -ne | Témoins | ||||
| PIPF-006 | Essai de phase III mené à double insu avec randomisation et placebo dont l’objectif était d’évaluer l’efficacité et l’innocuité de pirfénidone chez des patients atteints de FPI | 2 403 mg/jour (trois gélules à 267 mg, 3 fois/jour) de pirfénidone vs placebo, par voie orale pendant 72 semaines | 171/173 | 66,8 ans (45-80 ans) | 67,0 ans (42-80 ans) | 28,1 % de femmes | 28,3 % de femmes |
| PIPF- 0016 | Essai de phase III mené à double insu avec randomisation et placebo dont l’objectif était d’évaluer l’efficacité et l’innocuité de pirfénidone chez des patients atteints de FPI | 2 403 mg/jour (trois gélules à 267 mg, 3 fois/jour) de pirfénidone vs placebo, par voie orale pendant 52 semaines | 278/277 | 68,4 ans (47-80 ans) | 67,8 ans (41-80 ans) | 20,1 % de femmes | 23,1 % de femmes |
Capacité vitale forcée
Lors de l’essai PIPF-004, le déclin de la fonction pulmonaire – mesuré par la variation du pourcentage de la CVF théorique entre le début de l’étude et la semaine 72 – a été significativement moins marqué sous pirfénidone (N = 174) que sous placebo (N = 174) (p = 0,001, ANCOVA de rang). La différence absolue entre les groupes quant à la variation moyenne du pourcentage de la CVF théorique s’élevait à 4,4 %, ce qui représente une différence relative de 35,5 %. Sous l’effet du traitement par pirfénidone, par comparaison au placebo, le déclin du pourcentage de la CVF théorique, par rapport à la valeur initiale, était significativement moins marqué après 24 semaines (p = 0,014), 36 semaines (p < 0,001), 48 semaines (p < 0,001) et 60 semaines (p < 0,001). Après 72 semaines, par rapport à la valeur initiale, on a observé un déclin ≥ 10 % du pourcentage de la CVF théorique (seuil indicatif du risque de mortalité dans la FPI) chez 20 % des patients sous pirfénidone, par comparaison à 35 % des patients sous placebo (Tableau 6).
Lors de l’essai PIPF-006, on n’a pas observé de différence statistiquement significative entre le traitement par pirfénidone (N = 171) et le placebo (N = 173) quant à la diminution du déclin du pourcentage de la CVF théorique après 72 semaines de traitement par rapport à la valeur initiale (p = 0,501, ANCOVA de rang). Par contre, le traitement par pirfénidone avait atténué le déclin de la fonction pulmonaire tel que mesuré par le pourcentage de la CVF théorique après 24 semaines (p < 0,001), 36 semaines (p = 0,011) et 48 semaines (p = 0,005). Après 72 semaines, on a observé un déclin ≥ 10 % de la CVF chez 23 % des patients sous pirfénidone vs 27 % des patients sous placebo (Tableau 6).
L’analyse groupée du paramètre principal a aussi objectivé un effet du traitement par pirfénidone sur le pourcentage de la CVF théorique à 72 semaines (p = 0,005, ANCOVA de rang). La différence absolue entre les deux groupes quant à la variation moyenne du pourcentage de la CVF théorique s’élevait à 2,5 %, ce qui représente une différence relative de 22,8 %. Après 72 semaines, on a observé un déclin du pourcentage de la CVF théorique ≥ 10 % chez 21,4 % des patients sous pirfénidone vs 30,5 % des patients sous placebo (Tableau 6).
Tableau 6 Évaluation, par catégorie, de la variation du pourcentage de la CVF théorique entre le début de l’étude et la semaine 72
| Nombre (% de patients) | ||||||
| Essai PIPF-004 | Essai PIPF-006 | Analyse groupée | ||||
pirfénidone à 2 403 mg/jour (n = 174) | Placebo (n = 174) | pirfénidone à 2 403 mg/jour (n = 171) | Placebo (n = 173) | pirfénidone à 2 403 mg/jour (n = 345) | Placebo (n = 347) | |
Déclin ≥ 10 %, décès ou transplantation pulmonaire | 35 (20 %) | 60 (34 %) | 39 (23 %) | 46 (27 %) | 74 (21 %) | 106 (30 %) |
| Déclin < 10 % mais ≥ 0 % | 97 (56 %) | 90 (52 %) | 88 (52 %) | 89 (51 %) | 185 (54 %) | 179 (52 %) |
| Amélioration > 0 % | 42 (24 %) | 24 (14 %) | 44 (26 %) | 38 (22 %) | 86 (25 %) | 62 (18 %) |
Lors de l’essai PIPF-016, le déclin du pourcentage de la CVF théorique entre le début et la semaine 52 était significativement moins marqué chez les patients recevant pirfénidone (N = 278) que chez ceux recevant le placebo (N = 277; p < 0,000001, ANCOVA de rang). Le traitement par pirfénidone a aussi réduit significativement le déclin du pourcentage de la CVF théorique entre le début et les semaines 13 (p < 0,000001), 26 (p < 0,000001) et 39 (p = 0,00002).
Survie sans progression (SSP)
Dans l’essai PIPF-004, l’analyse de la SSP a objectivé une diminution significative de 36 % du risque combiné de décès ou de progression de la maladie sous pirfénidone, par comparaison au placebo (RRI 0,64 [0,44 - 0,95]; p = 0,023). La progression de la maladie était définie comme étant un déclin ≥ 10 % du pourcentage de la CVF théorique ou un déclin ≥ 15 % du pourcentage de la capacité pulmonaire théorique de diffusion du monoxyde de carbone (DLCO).
La réduction du risque tenait principalement aux différences entre les groupes quant à la progression de la maladie imputable au déclin du pourcentage de la CVF théorique. Dans l’essai PIPF-006, on n’a pas observé de différence entre les deux groupes quant à la SSP (RRI 0,84 [0,58-1,22]; p = 0,355). Dans l’analyse groupée, le traitement par pirfénidone à 2 403 mg/jour a été associé à une diminution de 26 % du risque de décès ou de progression de la maladie comparativement au placebo (RRI 0,74 [IC à 95 % : 0,57-0,96]; p = 0,025).
D’après l’analyse de la SSP lors de l’essai PIPF-016, le traitement par pirfénidone a réduit significativement le risque combiné de mortalité ou de progression de la maladie de 43 % comparativement au placebo (RRI 0,57 [0,43–0,77]; p = 0,0001). La progression de la maladie était définie comme étant le décès, un déclin ≥ 10 % du pourcentage de la CVF théorique ou une diminution ≥ 50 mètres de la distance parcourue au test de marche de six minutes (TM6M).
Test de marche de six minutes
Lors de l’essai PIPF-004, l’ANCOVA de rang prévue au protocole n’a pas mis en évidence de différence entre les patients sous pirfénidone et les patients sous placebo quant à la variation de la distance parcourue au TM6M entre le début de l’étude et la semaine 72 (p = 0,171). À 72 semaines, la différence entre les groupes quant à la diminution moyenne de la distance parcourue au TM6M était de 16,4 mètres, ce qui représente une différence relative de 21,3 %.
Lors de l’essai PIPF-006, la diminution de la distance parcourue au TM6M entre le début de l’étude et la semaine 72 était significativement moins marquée chez les patients sous pirfénidone que chez les sujets sous placebo de cette étude (p < 0,001, ANCOVA de rang). À 72 semaines, la différence entre les groupes quant à la diminution moyenne de la distance parcourue au TM6M était de 31,8 mètres, ce qui représente une différence relative de 41,3 %.
Lors de l’essai PIPF-016, la diminution de la distance parcourue au TM6M entre le début de l’étude et la semaine 52 était significativement moins marquée comparativement au résultat du groupe placebo (p = 0,036, ANCOVA de rang). La différence de diminution moyenne de la distance parcourue au TM6M entre les groupes de traitement était de 26,7 mètres, pour une différence relative de 44,2 %.
Mortalité
La survie globale était un paramètre exploratoire d’évaluation de l’efficacité dans les études pivots. La cause des décès n’ayant pas été déterminée officiellement, l’effet de pirfénidone sur la mortalité toutes causes confondues n’est pas concluant.
L’analyse groupée de la survie dans les essais PIPF-004 et PIPF-006 a pour sa part objectivé un taux de mortalité de 7,8 % sous pirfénidone à 2 403 mg/jour vs 9,8 % sous placebo (RRI 0,77 [IC à 95 % : 0,47-1,28]).
Lors de l’essai PIPF-016, le taux de mortalité sous pirfénidone à 2 403 mg/jour était de 4,0 % vs 7,2 % sous placebo (RRI 0,55 [IC à 95 % : 0,26-1,15]).
14.2 Études de biodisponibilité comparatives
L’étude GP29830 était une étude comparative de biodisponibilité de phase I, ouverte, croisée à quatre périodes et à quatre séquences, à répartition aléatoire et à dose unique, conçue pour établir la bioéquivalence d’un comprimé de pirfénidone (1 x 801 mg) et de gélules de pirfénidone (3 x 267 mg), dans des conditions de jeûne et avec un repas, chez 44 sujets en santé (dont 64 % d’hommes et 36 % de femmes) âgés de 20 à 54 ans. Les résultats obtenus chez 43 sujets sont présentés ci-dessous.
SOMMAIRE DES DONNÉES COMPARATIVES DE BIODISPONIBILITÉ
Conditions de jeûne
PIRFÉNIDONE (1 comprimé à 801 mg; 3 gélules à 267 mg) Données mesurées Moyenne géométrique Moyenne arithmétique (CV en %) | ||||||||
| Paramètre | Comprimé* | Gélules† | Rapport des moyennes géométriques des moindres carrés (%) | Intervalle de confiance à 90 % | ||||
ASCT (ng ⚫ h/ml) | 49 200 52 200 (35,4) | 49 500 52 300 (34,1) | 99,63 | 96,66-102,69 | ||||
ASCI (ng ⚫ h/ml) | 49 400 52 400 (35,9) | 49 700 52 600 (34,5) | 99,61 | 96,64-102,68 | ||||
Cmax (ng/ml) | 12 600 13 400 (39,6) | 12 500 13 000 (34,5) | 101,26 | 94,41-108,60 | ||||
| Tmax§(h) | 1,00 (0,25, 3,00) | 0,75 (0,25, 2,00) | -- | -- | ||||
| T½2(h) | 2,77 (20,6) | 2,77 (21,3) | -- | -- | ||||
* Produit évalué, ESBRIET (pirfénidone) comprimé à 801 mg, (Hoffmann-La Roche Limited), n = 42 † Produit de référence, ESBRIET (pirfénidone) gélules à 267 mg, fabricant : F. Hoffmann-La Roche, pays d’achat : É-U, n = 42
ASCT = aire sous la courbe des concentrations plasmatiques en fonction du temps, du temps zéro au temps correspondant à la dernière concentration quantifiable, jusqu’à concurrence de 24 heures après l’administration de la dose
ASCI = aire sous la courbe des concentrations plasmatiques en fonction du temps, du temps zéro jusqu’à l’infini § Exprimé sous forme de médiane (plage)
2 Exprimé sous forme de moyenne arithmétique (CV en %)
SOMMAIRE DES DONNÉES COMPARATIVES DE BIODISPONIBILITÉ
Avec un repas (riche en matières grasses)
PIRFÉNIDONE (1 comprimé à 801 mg; 3 gélules à 267 mg) Données mesurées Moyenne géométrique Moyenne arithmétique (CV en %) | ||||||||
| Paramètre | Comprimé* | Gélules† | Rapport des moyennes géométriques des moindres carrés (%) | Intervalle de confiance à 90 % | ||||
ASCT (ng ⚫ h/ml) | 40 600 43 100 (35,8) | 39 500 42 000 (36,6) | 103,06 | 99,55-106,69 | ||||
ASCI (ng ⚫ h/ml) | 40 900 43 400 (36,5) | 39 800 42 400 (37,3) | 103,05 | 99,54-106,69 | ||||
Cmax (ng/ml) | 7 640 7 910 (26,0) | 6 560 6 760 (24,8) | 116,61 | 108,26-125,60 | ||||
| Tmax§(h) | 2,05 (1,00, 6,00) | 3,00 (0,50, 6,00) | -- | -- | ||||
| T½2(h) | 2,74 (21,1) | 2,75 (21,3) | -- | -- | ||||
* Produit évalué, ESBRIET (pirfénidone) comprimé à 801 mg (Hoffmann-La Roche Limited), n = 43 † Produit de référence, ESBRIET (pirfénidone) gélules à 267 mg, fabricant : F. Hoffmann-La Roche, pays d’achat : É-U, n = 43
ASCT = aire sous la courbe des concentrations plasmatiques en fonction du temps, du temps zéro au temps correspondant à la dernière concentration quantifiable, jusqu’à concurrence de 24 heures après l’administration de la dose
ASCI = aire sous la courbe des concentrations plasmatiques en fonction du temps, du temps zéro jusqu’à l’infini § Exprimé sous forme de médiane (plage)
2 Exprimé sous forme de moyenne arithmétique (CV en %)
Études de bioéquivalence
Sandoz Pirfenidone Capsules
Une étude randomisée de bioéquivalence à dose unique, croisée, en trois périodes, en trois traitements, en six séquences, de gélules Sandoz Pirfenidone à 267 mg (Sandoz Canada Inc.), de gélules ESBRIET® à 267 mg (Genentech USA, Inc., un membre du groupe Roche) et de gélules ESBRIET® à 267 mg (Hoffmann-La Roche Limited) a été administré à des volontaires hommes et femmes en bonne santé à jeun. Un résumé des données de biodisponibilité de 42 sujets pour la comparaison des gélules Sandoz Pirfenidone à 267 mg et du produit de référence canadien, des gélules ESBRIET® à 267 mg (Hoffmann-La Roche Limited) est présenté dans le tableau suivant :
SOMMAIRE DES DONNÉES COMPARATIVES SUR LA BIODISPONIBILITÉ
Pirfénidone (3 x 267 mg) Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Test1 | Référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance de 90 % |
AUCT (ng·h/mL) | 55910,66 60315,10 (42,95) | 56944,43 61482,92 (43,29) | 98,2 | 94,5 – 102,0 |
AUC∞ (ng·h/mL) | 57436,34 62001,19 (42,61) | 58490,44 63154,79 (42,80) | 98,2 | 94,3 – 102,2 |
Cmax (ng/mL) | 14725,61 15509,98 (31,10) | 15737,74 16557,55 (32,86) | 93,6 | 85,7 – 102,1 |
| Tmax3 (h) | 0,67 (0,33 – 3,00) | 0,53 (0,25 – 3,00) | ||
| T½4 (h) | 2,45 (27,58) | 2,48 (27,82) | ||
1 Sandoz Pirfenidone Capsules, 267 mg (Sandoz Canada Inc.)
2 Les gélules ESBRIET ® (pirfénidone), 267 mg (Hoffmann-La Roche Limited)
3 Exprimé sous forme de médiane (étendue) seulement
4 Exprimé sous forme de moyenne arithmétique (CV %) seulement
Sandoz Pirfenidone Tablets
Une étude randomisée de biodisponibilité comparative, bidirectionnelle, à dose unique, croisée, de comprimés Sandoz Pirfenidone à 801 mg (Sandoz Canada Inc.) avec des comprimés ESBRIET® à 801 mg (Genentech USA, Inc., un membre du groupe Roche) a été administré à des sujets hommes et femmes en bonne santé, adultes, à jeun. Les données de biodisponibilité comparative de 37 sujets qui ont été inclus dans l’analyse statistique sont présentées dans le tableau suivant :
| SOMMAIRE DES DONNÉES COMPARATIVES SUR LA BIODISPONIBILITÉ | |||||
Pirfénidone (1 x 801 mg) Moyenne géométrique Moyenne arithmétique (CV %) | |||||
| Paramètre | Test1 | Référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance de 90 % | |
AUCT (ng·h/mL) | 58529,71 61632,49 (31,77) | 58146,37 61943,87 (35,15) | 100,7 | 97,3 – 104,2 | |
AUCI (ng·h/mL) | 59413,10 62587,46 (31,92) | 59055,22 62918,59 (35,17) | 100,6 | 97,2 – 104,1 | |
Cmax
(ng/mL)
15188,96 16032,78 (33,64)
14498,32 15274,84 (34,85)
| 104,8 | 97,2 – 112,9 |
Pirfénidone (1 x 801 mg) Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Test1 | Référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance de 90 % |
Tmax3 (h) | 0,67 (0,17 – 3,00) | 0,50 (0,17 – 4,00) | ||
T½4 (h) | 2,61 (31,53) | 2,61 (31,56) | ||
1 Sandoz Pirfenidone Tablets, 801 mg (Sandoz Canada Inc.)
2 Les comprimés ESBRIET® (pirfénidone), 801 mg (Genentech USA, Inc., membre du groupe Roche) 3 Exprimé sous forme de médiane (étendue) seulement
4 Exprimé sous forme de moyenne arithmétique (CV%) seulement
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
À l’exception de la phototoxicité, les données non cliniques n’ont objectivé aucun risque particulier pour l’humain à en juger par des études traditionnelles sur la pharmacologie de l’innocuité, la toxicité de doses répétées, la génotoxicité, la cancérogénicité et la toxicité pour la reproduction. On a observé des signes de phototoxicité et d’irritation chez le cobaye et la souris après l’administration de pirfénidone par voie orale et l’exposition à des rayons UVA.
Toxicité aiguë
Chez la souris et le rat, les signes cliniques observés aux doses maximales non létales étaient notamment l’hypoactivité et une démarche anormale. Chez le chien, ces signes cliniques se sont ajoutés à des vomissements, à une mydriase et à des tremblements. Chez le rat, on a observé une toxicité moindre lorsque la pirfénidone était administrée avec de la nourriture. Chez le rat et le chien, la pirfénidone s’est révélée plus toxique pour les femelles, l’exposition systémique ayant été plus marquée chez les femelles que chez les mâles.
Tableau 7 Toxicité aiguë
| Espèce | Voie | Dose maximale non létale (mg/kg) | Dose létale minimale (mg/kg) |
| Souris | Orale, gavage | 1 000 | 2 000 |
| Rat | Orale, gavage | 500 (à jeun); 1 000 (non à jeun) | 1 000 (à jeun) |
| Espèce | Voie | Dose maximale non létale (mg/kg) | Dose létale minimale (mg/kg) |
| Chien | Orale, gélule | 1 000 | Indéterminée |
Toxicité chronique
Lors d’études chez la souris, le rat et le chien, l’administration répétée de doses de pirfénidone par voie orale a entraîné une diminution du poids corporel. Dans toutes les espèces, on a observé une augmentation du poids du foie, accompagnée d’hypertrophie hépatocellulaire centrolobulaire et d’une augmentation de la teneur en isoenzymes du CYP. Chez le chien, on a observé divers effets transitoires – vomissements, démarche anormale, tremblements, faiblesse des membres, rigidité et hypoactivité – à des doses 10 fois plus fortes (Cmax) que la dose clinique. Les signes de toxicité observés lors de ces études étaient réversibles à l’arrêt de l’administration de pirfénidone.
Tableau 8 Toxicité chronique
| Espèce | Voie | Durée | Doses (mg/kg/jour) | Résultats |
| Souris, B6C3F1 | Orale, repas | 13 semaines | 0, 200, 600, 2 000 | ↓ poids corporel à la dose maximale. ↑ indices érythrocytaires, ratio de réticulocytes et numération plaquettaire chez les mâles. ↓ albumine (deux sexes), ratio A/G (mâles), protéines totales (femelles) et cholestérol; ↑ azote uréique du sang (mâles). ↑ dose-dépendante du poids du foie avec hypertrophie hépatocellulaire centrolobulaire, et hématopoïèse extramédullaire splénique chez les mâles à 2 000 mg/kg/jour. DSENO : 600 mg/kg/jour |
| Rat, F344 | Orale, repas | 13 semaines | 0, 500, 1 000, 1 500 | ↓ poids corporel et gain de poids corporel. ↓ érythrocytes, hémoglobine et hématocrite et ↑ VGM, plaquettes et réticulocytes dans les deux sexes. ↑ protéines totales, albumine, glucose, azote uréique du sang, cholestérol, calcium, et phosphore inorganique; ↓ ratio A/G, triglycérides et ions chlorures. ↑ du poids du foie, des reins, des surrénales et des testicules. Hypertrophie hépatocellulaire |
| Espèce | Voie | Durée | Doses (mg/kg/jour) | Résultats |
| centrolobulaire, régénérescence de l’épithélium tubulaire du rein (mâles seulement) et hypertrophie de la zone fasciculée de la surrénale, toutes proportionnelles à la dose (mâles seulement, à 1 500 mg/kg/jour). | ||||
| Rat, SD | Orale, gavage | 6 mois | 0, 20, 100, 500, 1 000 | Salivation, ↓ activité et fréquence respiratoire à 500 et 1 000 mg/kg/jour au cours des 6 premières semaines de traitement. ↓ consommation alimentaire et gain de poids corporel chez les mâles recevant une forte dose. ↓ érythrocytes, hémoglobine, et hématocrite chez les femelles et ↑ VGM et TCMH chez les mâles, avec ↓ du temps de prothrombine chez les mâles et ↑ temps de thromboplastine partielle activée chez les femelles. ↑ protéines totales, albumine, ratio A/G, créatinine kinase, amylase, cholestérol, calcium, et phosphore inorganique; ↓ créatinine, triglycérides, et ions chlorures. ↑ poids du foie (deux sexes) et hypertrophie hépatocellulaire centrolobulaire chez 2 mâles sur 12 à 1 000 mg/kg/jour. ↑ teneur en isoenzymes du CYP et de certaines isoenzymes à 500 et 1 000 mg/kg/jour. DSENO : 100 mg/kg/jour |
| Rat, SD | Intraveineuse | 4 semaines | 0, 500, 1 000, 1 625 | Dix décès avant le 4e jour de traitement (1 femelle à 1 000 mg/kg/jour et 9 femelles à 1 625 mg/kg/jour). ↑ absolue du poids du foie et des reins, et hypertrophie hépatocellulaire centrolobulaire à 1 625 mg/kg/jour. DSENO : 500 mg/kg/jour |
| Chien, beagle | Orale, gélule | 3 mois | 0, 20, 70, 200 | Mucus dans les fèces, salivation, vomissements, démarche anormale, difficulté à se tenir debout, rigidité, |
| Espèce | Voie | Durée | Doses (mg/kg/jour) | Résultats |
faiblesse des membres, secousses de la tête, vocalisation et hypoactivité aux doses les plus fortes. ↑ nombre de plaquettes à 200 mg/kg/jour. ↑ phosphatases alcalines à 70 et 200 mg/kg/jour. ↑ poids du foie et hypertrophie hépatocellulaire réversible à 200 mg/kg/jour. ↑ poids des glandes sous-maxillaires et hypertrophie acineuse à 200 mg/kg/jour. ↑ teneur en isoenzymes du CYP et activité des enzymes microsomiales à toutes les doses. DSENO : 70 mg/kg/jour | ||||
| Chien, beagle | Orale, gélule | 9 mois | 0, 20, 70, 200 | Mucus dans les fèces (toutes les doses), salivation, vomissements, démarche anormale, difficulté à se tenir debout, rigidité, faiblesse des membres, secousses de la tête, vocalisation et hypoactivité aux doses les plus fortes. ↓ poids corporel (femelles). ↑ nombre de plaquettes. ↑ phosphatases alcalines. ↑ poids du foie et hypertrophie hépatocellulaire réversible. ↑ poids des glandes sous-maxillaires et hypertrophie acineuse à 200 mg/kg/jour. ↑ teneur en isoenzymes du CYP et activité des enzymes microsomiales à toutes les doses. DSENO : 70 mg/kg/jour |
| Chien, beagle | Orale, gélule | 9 mois | 0, 20, 70, 200 (2 fois/jour) | Salivation excessive et érythème de la peau de la face interne de l’oreille. ↑ phosphatases alcalines aux doses les plus fortes. DSENO : 200 mg/kg/jour |
A/G = albumine/globulines; VGM = volume globulaire moyen; TCMH = teneur corpusculaire moyenne en hémoglobine; SD = Sprague Dawley; DSENO = dose sans effet nocif observé
Cancérogénicité
Lors d’études au long cours, on a observé une incidence accrue de tumeurs hépatiques (adénomes hépatocellulaires) chez la souris (≥ 800 mg/kg/jour) et le rat (≥ 750 mg/kg/jour). À 1 500 mg/kg/jour de pirfénidone (4 fois la dose clinique), on a observé une augmentation statistiquement significative des adénocarcinomes utérins chez la rate. À en juger par les résultats d’études mécanistiques, la survenue de tumeurs utérines pourrait être associée à un déséquilibre chronique des hormones sexuelles lié à la dopamine impliquant un mécanisme hormonal spécifique d’espèce chez le rat que l’on ne trouve pas chez l’humain. On ignore la pertinence de ces résultats chez l’humain.
Tableau 9 Cancérogénicité
| Espèce et souche | Voie | Durée | Doses (mg/kg/jour) | Résultats |
Souris, B6C3F1 | Orale, repas | 104 semaines | 0, 800, 2 000, 5 000 | ↑ tumeurs hépatiques à toutes les doses (deux sexes) : considérée comme un effet non génotoxique spécifique des rongeurs en raison de l’induction du CYP hépatique. |
| Rat, F344 | Orale, repas | 104 semaines | 0, 375, 750, 1 500 | ↑ tumeurs hépatiques à toutes les doses (deux sexes) : considérée comme un effet non génotoxique spécifique des rongeurs en raison de l’induction du CYP hépatique. ↑ tumeurs utérines à 1 500 mg/kg/jour : considérée comme spécifique des rongeurs en raison d’un déséquilibre chronique des hormones sexuelles lié à la dopamine. |
Génotoxicité et photogénotoxicité
Les études standard de génotoxicité in vitro et in vivo n’ont objectivé aucun potentiel génotoxique de la pirfénidone. En présence d’une exposition aux rayons UV, cependant, la pirfénidone s’est révélée photoclastogène dans une étude sur des cellules pulmonaires de hamster chinois, mais ne s’est pas révélée mutagène lors du test d’Ames. La 5-carboxy-pirfénidone (métabolite) ne s’est pas révélée photomutagène ni photoclastogène lors de tests similaires.
Tableau 10 Génotoxicité et photogénotoxicité
Type d’étude Système de test Méthode
d’admin.
Doses Résultats
| Ames | S. typhimurium, E. coli | In vitro | 100 – 5 000 mcg/plaque | Négatifs |
Aberration chromosomique | Cellules ovariennes de hamster chinois | In vitro | 1000 – 2 800 mcg/ml (sans activation) 500 – 1 400 mcg/ml (avec activation) | Négatifs |
Aberration chromosomique | Cellules pulmonaires de hamster chinois | In vitro | 231 – 1 850 mcg/ml (avec et sans activation) 116 - 925 mcg/ml (sans activation, exposition de 48 heures) | Négatifs |
| Micronoyau sur moelle osseuse | Souris, ICR | Orale, gavage (dose unique) | 200, 400, 800 mg/kg | Négatifs |
| SANP dans le foie | Rat, F344 | Orale, gavage (dose unique) | 1 000, 2 000 mg/kg | Négatifs |
| Ames | S. typhimurium, souches TA102 et TA98, E. coli, souche WP2/pKM101 | In vitro | 39,1 – 5 000 mcg/plaque (sans activation, avec exposition aux rayons UV) | Négatifs |
Aberration chromosomique | Cellules pulmonaires de hamster chinois | In vitro | 560 – 1 900 mcg/ml (sans activation, sans exposition aux rayons UV) | Négatifs |
Aberration chromosomique | Cellules pulmonaires de hamster chinois | In vitro | 1 – 120 mcg/ml (sans activation, avec exposition aux rayons UV) | Positifs |
SANP = synthèse d’ADN non programmée
Toxicologie pour la reproduction et le développement
Des études chez le rat visant à évaluer la toxicité de la pirfénidone pour la reproduction n’ont objectivé aucun effet nocif sur la fertilité des mâles et des femelles ni sur le développement des petits après la naissance. On a observé une prolongation du cycle œstral et une incidence accrue de cycles irréguliers à forte dose (≥ 450 mg/kg/jour). Toujours chez le rat, on a observé une prolongation de la gestation et une viabilité fœtale moindre à forte dose (≥ 1 000 mg/kg/jour). On a noté chez les animaux un transfert placentaire de la pirfénidone ou de ses métabolites, d’où un risque d’accumulation dans le liquide amniotique. On a observé chez le fœtus une augmentation proportionnelle à la dose de l’incidence de variations des tissus mous et du squelette, mais on considère que ces anomalies sont liées à une diminution de la consommation alimentaire et du poids chez la mère. Chez le rat ou le lapin, à des doses atteignant 4 fois la dose clinique, on n’a observé aucun signe de tératogénicité. La pirfénidone ou ses métabolites ont aussi été excrétés dans le lait de rates en lactation.
Tableau 11 Toxicité pour la reproduction
| Espèce et souche | Voie | Durée | Doses (mg/kg/jour) | Résultats |
| Rat, SD | Orale, repas | 50-69 jours : avant l’accouplement (28 jours chez les M et 14 jours chez les F) jusqu’au jour 20 de la gestation | 0, 450, 900 | ↓ poids corporel et consommation alimentaire aux deux doses. ↓ poids de l’utérus gravide et poids corporel des fœtus. DSENO (fertilité et développement du fœtus) : 900 mg/kg/jour. |
| Rat, SD | Orale, gavage | 50-69 jours : avant l’accouplement (28 jours chez les M et 14 jours chez les F) jusqu’au jour 17 de la gestation | 0, 50, 150, 450, 1 000 | Effets transitoires : hypoactivité, ptosis, faiblesse des membres, démarche anormale, et hypopnée (deux sexes) à 150, 450, et 1 000 mg/kg/jour. Prolongation du cycle œstral proportionnelle à la dose et incidence élevée de cycles irréguliers à 450 et 1 000 mg/kg/jour. DSENO (effet sur la reproduction, mâles) : 1 000 mg/kg/jour DSENO (effet sur la reproduction, femelles) : 150 mg/kg/jour DSENO (développement du fœtus) : 1 000 mg/kg/jour |
| Espèce et souche | Voie | Durée | Doses (mg/kg/jour) | Résultats |
Lapin, japonais blanc | Orale, gavage | Jours 6 à 18 de la gestation | 0, 30, 100, 300 | Effets transitoires : accélération de la respiration, décubitus ventral, dilatation des vaisseaux sanguins auriculaires, réaction de sursaut lente, oreilles tombantes, fèces insuffisantes, salivation, et ptosis à 100 et 300 mg/kg/jour. ↓ consommation alimentaire et ↓ gain de poids corporel. Mise bas prématurée le jour 28 chez un animal à 100 mg/kg/jour; deux avortements (jours 24 et 26); décès d’un autre animal (jour 27) à 300 mg/kg/jour. DSENO (effet sur la reproduction) : 30 mg/kg/jour DSENO (développement du fœtus) : 300 mg/kg/jour |
| Rat, SD | Orale, gavage | Jour 7 de la gestation jusqu’au jour 20 de la lactation (postpartum) | 0, 100, 300, 1 000 | F0 : ↓ activité, inhibition de la respiration, salivation, et larmoiement à toutes les doses. Prolongation de la période de gestation à 1 000 mg/kg/jour (22,7 jours vs 22,2 jours chez les témoins) et diminution de la viabilité fœtale. F1 : ↓ poids corporel pendant la période précédant le sevrage à 300 et 1 000 mg/kg/jour. F2 : aucun effet sur la taille de la portée. |
SD = Sprague Dawley; DSENO = dose sans effet nocif observé
Toxicologie particulière :
Phototoxicité
La pirfénidone s’est révélée phototoxique chez le cobaye et la souris, un érythème transitoire ayant été observé à des doses équivalant à 4 fois la dose clinique (selon la Cmax). L’utilisation d’un écran solaire FPS 50+ a permis de prévenir la phototoxicité induite par la pirfénidone chez le cobaye.
Tableau 12 Phototoxicité et photosensibilisation
| Espèce et souche | Voie | Durée | Doses (mg/kg/jour) | Résultats |
| Cobaye, Hartley | Orale, gavage / topique | 1 jour/ 2 semaines | 0, 40, 160 (orale); 0 %, 1 %, 5 % (topique) | Ni phototoxicité ni photosensibilisation |
| Cobaye, Hartley | Orale, gavage | 3 jours | 0, 2,5, 10, 40, 160 | Phototoxicité réversible |
| Cobaye, Hartley | Orale, gavage | Dose unique | 0, 160 | Avec le temps, ↓ sévérité des lésions phototoxiques après une exposition aux rayons UV et minime 6 heures après la dose. |
| Cobaye, Hartley | Orale, gavage | Dose unique | 0, 160 | ↓ sévérité des lésions phototoxiques avec ↑ du FPS. La crème FPS 50 et la lotion FPS 50 ont diminué le score de toxicité totale (de 100 % et 74 %, respectivement). |
Souris, HR-1 glabre | Orale, gavage | 28 jours | 0, 500 | Effet toxique local sur la peau : acanthose légère et nécrose légère de cellules isolées au niveau de l’épiderme du pavillon de l’oreille et de la peau dorsale. Ces changements n’étaient pas apparents après une période de récupération de 1 mois. |
UV = ultraviolet; FPS = facteur de protection solaire
Toxicité chez les jeunes animaux :
Sans objet.
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1. PrESBRIET®, pirfénidone, gélules à 267 mg, comprimés pelliculés à 267 mg et 801 mg, numéro de contrôle de la présentation : 276617, Monographie de Produit, Hoffmann-La Roche Limited. 9 novembre 2023.