


Monographie de produit - Teva-Azathioprine
MODIFICATIONS MAJEURES APPORTÉES RÉCEMMENT À L’ÉTIQUETTE
| 7 MISES EN GARDE ET PRÉCAUTIONS | 10/2023 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.1 Grossesse | 10/2023 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne s’appliquent pas au moment de l’autorisation ne sont pas inscrites.
MODIFICATIONS MAJEURES APPORTÉES RÉCEMMENT À L’ÉTIQUETTE .......................................... 2
TABLE DES MATIÈRES ......................................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ........................................... 4
1 INDICATIONS................................................................................................................ 4
1.1 Enfants ........................................................................................................................ 4 1.2 Personnes âgées ......................................................................................................... 4 2 CONTRE-INDICATIONS .................................................................................................. 4
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES .......................... 5
4 POSOLOGIE ET ADMINISTRATION ................................................................................. 5
4.2 Dose recommandée et ajustement posologique ....................................................... 5 5 SURDOSAGE ................................................................................................................. 7
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ......... 7
7 MISES EN GARDE ET PRÉCAUTIONS .............................................................................. 8
7.1 Cas particuliers .......................................................................................................... 13 7.1.1 Grossesse ................................................................................................................... 13 7.1.2 Allaitement ................................................................................................................ 14 7.1.3 Enfants ....................................................................................................................... 15 7.1.4 Personnes âgées ........................................................................................................ 15 8 EFFETS INDÉSIRABLES ................................................................................................. 15
8.1 Aperçu des effets indésirables .................................................................................. 15 8.2 Effets indésirables observés au cours des essais cliniques ....................................... 15 8.3 Effets indésirables peu fréquents observés au cours des essais cliniques ............... 17 8.5 Effets indésirables signalés après la commercialisation du produit ......................... 18 9 INTERACTIONS MÉDICAMENTEUSES ........................................................................... 18
9.4 Interactions médicament-médicament .................................................................... 18 9.5 Interactions médicament-aliments........................................................................... 19 9.6 Interactions médicament-plantes médicinales ........................................................ 20 9.7 Interactions médicament-épreuves de laboratoire.................................................. 20 10 PHARMACOLOGIE CLINIQUE ....................................................................................... 20
10.1 Mode d’action ........................................................................................................... 20 10.2 Pharmacodynamie .................................................................................................... 21 10.3 Pharmacocinétique ................................................................................................... 21
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ........................................................... 23
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION ......................................................... 23
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ................................................................................ 24
13 RENSEIGNEMENTS PHARMACEUTIQUES ..................................................................... 24
14 ESSAIS CLINIQUES ...................................................................................................... 25
14.1 Essais cliniques, par indication ................................................................................. 25 14.3 Études de biodisponibilité comparatives .................................................................. 25 15 MICROBIOLOGIE ........................................................................................................ 28
16 TOXICOLOGIE NON CLINIQUE ..................................................................................... 28
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE ............................................................. 32
RENSEIGNEMENTS SUR LE MÉDICAMENT, À L’INTENTION DES PATIENTS .................................... 33
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
TEVA-AZATHIOPRINE (comprimés d’azathioprine USP) est indiqué dans les situations suivantes :
Homotransplantation rénale
TEVA-AZATHIOPRINE est indiqué comme traitement d’appoint pour prévenir le rejet d’une homotransplantation rénale.
Polyarthrite rhumatoïde
TEVA-AZATHIOPRINE est indiqué seulement chez les adultes qui répondent aux critères de polyarthrite rhumatoïde définie ou classique de l’American Rheumatism Association. TEVA-AZATHIOPRINE ne doit être administré qu’aux patients atteints d’une maladie érosive, active et grave qui ne répond pas au traitement traditionnel comme le repos, l’acide acétylsalicylique ou d’autres anti-inflammatoires non stéroïdiens, non plus encore qu’aux antirhumatismaux modificateurs de la maladie (ARMM).
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Personnes âgées
Personnes âgées (> 65 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population gériatrique n’est pas autorisée par Santé Canada.
2 CONTRE-INDICATIONS
TEVA-AZATHIOPRINE est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de la formulation de ce dernier, y compris à l’un des ingrédients non médicinaux, ou à un composant du contenant. Pour une liste complète, reportez-vous à la section 6 FORMES PHARMACEUTIQUES, TENEURS COMPOSITION ET CONDITIONNEMENT.
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
- TEVA-AZATHIOPRINE est un médicament mutagène et carcinogène susceptible d’augmenter le risque de néoplasie, en particulier de lymphome (y compris le lymphome hépatosplénique à cellules T) et de cancer de la peau (voir 7 Généralités et Carcinogenèse et mutagenèse).
- Une leucopénie et/ou une thrombocytopénie graves, de même qu’une anémie macrocytaire et une hypoplasie médullaire grave, pourraient se déclarer chez les patients traités par TEVA-AZATHIOPRINE (voir 7 Généralités et Hématologie).
- Syndrome d’activation macrophagique (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
- Sensibilité accrue aux infections (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire).
TEVA-AZATHIOPRINE peut nuire au fœtus s’il est administré durant la grossesse (voir 7.1.1
Femmes enceintes).
Transplantation
TEVA-AZATHIOPRINE ne doit être prescrit que par un médecin qui connaît bien les traitements immunosuppresseurs et qui a de l’expérience dans la prise en charge des receveurs de greffe. Les patients qui reçoivent ce médicament doivent être traités dans un établissement doté de ressources médicales et biochimiques ainsi que d’un personnel possédant les compétences requises. Le médecin responsable du traitement d’entretien doit disposer de toutes les informations nécessaires au suivi du patient.
Polyarthrite rhumatoïde
Les patients sous TEVA-AZATHIOPRINE doivent obligatoirement être surveillés de près. En outre, ce médicament ne doit être prescrit contre la polyarthrite rhumatoïde que par un médecin connaissant bien l’utilisation des agents immunosuppresseurs.
4 POSOLOGIE ET ADMINISTRATION
4.2 Dose recommandée et ajustement posologique
Homotransplantation rénale
La dose de TEVA-AZATHIOPRINE (azathioprine) nécessaire pour prévenir le rejet et réduire la toxicité au minimum varie d’un patient à l’autre; il faut donc agir avec précaution. La dose initiale est habituellement de 3 à 5 mg/kg/jour, le traitement étant instauré au moment de la greffe. TEVA-AZATHIOPRINE s’administre habituellement en une seule dose quotidienne le jour même de la greffe, et, dans une minorité de cas, un à trois jours avant l’intervention. Souvent, le traitement par TEVA-AZATHIOPRINE commence par l’administration par voie intraveineuse du sel sodique, puis il est poursuivi avec les comprimés (à la même dose) après la période post-opératoire. L’administration par voie intraveineuse du sel sodique est indiquée seulement chez les patients qui ne peuvent tolérer les médicaments par voie orale. Il est généralement possible de réduire la dose jusqu’à une dose d’entretien de 1 à 3 mg/kg/jour. Les signes de rejet ne sont pas une raison suffisante pour augmenter la dose de TEVA-AZATHIOPRINE jusqu’à des niveaux toxiques. Il peut s’avérer nécessaire d’arrêter le traitement en présence d’une toxicité sanguine grave ou de tout autre type de toxicité, même si cette mesure peut entraîner le rejet de l’allogreffe.
Polyarthrite rhumatoïde
TEVA-AZATHIOPRINE s’administre habituellement une fois par jour. La dose initiale doit être d’environ 1,0 mg/kg (50 à 100 mg), administrée en une seule prise ou en deux prises par jour. La dose peut être augmentée après 6 à 8 semaines de traitement, puis à intervalles de 4 semaines s’il n’y a aucun signe de toxicité grave et si la réponse initiale n’est pas satisfaisante. Les augmentations doivent se faire par paliers de 0,5 mg/kg/jour, jusqu’à un maximum de 2,5 mg/kg/jour. La réponse thérapeutique se manifeste après plusieurs semaines de traitement, ordinairement de 6 à 8 semaines; un essai adéquat devrait donc comporter au moins 12 semaines. Les patients dont l’état ne s’est pas amélioré après 12 semaines peuvent être considérés comme réfractaires au traitement. TEVA-AZATHIOPRINE peut être administré à long terme aux patients qui présentent une réponse clinique, mais à la condition de les surveiller étroitement; on doit aussi tenter de diminuer graduellement la posologie afin de réduire le risque de toxicité. La dose d’entretien doit être maintenue au niveau efficace le plus bas et la dose peut être diminuée par paliers de 0,5 mg/kg, ou d’environ 25 mg/jour toutes les quatre semaines; le traitement concomitant reste constant. La durée optimale du traitement d’entretien par TEVA-AZATHIOPRINE n’a pas encore été déterminée. Le traitement peut être interrompu brusquement, mais des effets tardifs peuvent survenir.
Les patients devraient continuer à se reposer, à faire de la physiothérapie et à prendre des salicylates pendant l’administration de TEVA-AZATHIOPRINE, mais il est possible de réduire la dose de corticostéroïdes chez les patients sous TEVA-AZATHIOPRINE.
Emploi dans les cas de dysfonctionnement rénal
Les patients présentant une oligurie relative, notamment ceux qui souffrent de nécrose tubulaire durant la période suivant immédiatement la greffe d’un rein de cadavre, peuvent présenter un retard dans la clairance de TEVA-AZATHIOPRINE ou de ses métabolites ou se montrer particulièrement sensibles à ce médicament et reçoivent généralement des doses plus faibles.
Patients présentant une variante du gène NUDT15
Les patients qui ont hérité d’un gène NUDT15 muté sont plus à risque de présenter une grave toxicité à la 6-mercaptopurine (voir 7 Patients présentant une variante du gène NUDT15). Ces patients exigent généralement une réduction de la dose; surtout pour ceux avec une variante de gène NUDT15 homozygote (voir 7 Patients présentant une variante du gène NUDT15). Un génotypage préalable des variantes du gène NUDT15 est recommandé avant l’administration de 6-mercaptopurine. Dans tous les cas, une étroite surveillance des numérations globulaires s’impose.
5 SURDOSAGE
Les premiers symptômes sont des nausées et vomissements, et les symptômes qui se manifestent plus tard sont leucopénie, thrombocytopénie, nécrose hépatique et anorexie. En cas de surdosage, on doit surveiller le patient pour tout signe de toxicité. Le traitement d’un surdosage par TEVA-AZATHIOPRINE consiste en l’application des mesures de soutien générales, y compris la surveillance des signes vitaux, ainsi que l’observation de l’état clinique du patient.
Il n’existe aucun antidote spécifique pour le surdosage par TEVA-AZATHIOPRINE. L’azathioprine se lie aux protéines sériques dans une proportion de près de 30 %. Cependant, environ 45 % de la dose est éliminée par une hémodialyse de 8 heures. On rapporte un seul cas de greffé rénal ayant ingéré une dose unique de 7500 mg d’azathioprine; les réactions toxiques immédiates ont été les nausées, les vomissements et la diarrhée, suivis d’une légère leucopénie et de troubles légers de la fonction hépatique. Les taux de globules blancs dans le sang, de l’AST et de la bilirubine sont revenus à la normale 6 jours après l’ingestion de la dose excessive.
Pour connaître les mesures à prendre en cas de surdosage présumé, prière de communiquer avec le centre antipoison de votre région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau – Formes pharmaceutiques, teneurs, composition et conditionnement
| Voie d’administration | Forme pharmaceutique / Teneur / Composition | Ingrédients non médicinaux |
| Orale | Comprimés / 50 mg | Acide stéarique, amidon prégélifié, eau, lactose, povidone, silice colloïdale et stéarate de magnésium. |
Conditionnement
TEVA-AZATHIOPRINE est offert dans la teneur suivante :
50 mg – comprimés biconvexes jaunes en forme de capsule portant l’inscription N gravée du côté uni et 50 du côté rainuré. Offert en flacons de 100 et 500 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES au début de la Partie I : Renseignements pour le professionnel de la santé.
Généralités
Les médecins qui prescrivent ce médicament doivent bien connaître son potentiel mutagène, qui concerne autant les hommes que les femmes, et le risque d’hématotoxicité lié à son emploi. Ils doivent également informer les patients du risque de cancer associé à TEVA-AZATHIOPRINE (voir Carcinogenèse et mutagenèse et Hématologie).
La posologie qui sera tolérée ou efficace varie d’un sujet à l’autre. Il faut donc prendre les précautions nécessaires afin d’obtenir l’effet thérapeutique optimal, tout en réduisant les effets toxiques. Il faut être attentif aux signes avant-coureurs d’hypoplasie médullaire pouvant provoquer une leucopénie et, éventuellement, une thrombopénie et des saignements. Comme ce médicament peut avoir une action différée, il est important d’en interrompre temporairement l’administration dès les premiers signes de baisse anormale du nombre de leucocytes ou d’hypoplasie médullaire. Il faut se rappeler que, dans les cas d’atteinte rénale, l’élimination du médicament peut être plus lente et l’effet cumulatif, plus grand; il convient alors de réduire la dose. Il est recommandé d’interrompre le traitement si des signes d’hépatite toxique ou de stase biliaire se manifestent.
Un bilan azoté continuellement négatif a été observé chez certains patients sous traitement continu par l’azathioprine. Si tel est le cas chez un patient particulier, une réduction de la dose suffit à corriger le problème.
Les avantages additionnels possibles ou la survenue d’effets indésirables imprévus résultant de l’utilisation conjointe d’azathioprine et d’ARMM n’ont pas fait l’objet d’études, aussi l’administration concomitante de TEVA-AZATHIOPRINE et de ces agents ne peut-elle être recommandée.
L’immunisation par un vaccin à virus vivant pourrait provoquer une infection chez une personne immunodéprimée. Par conséquent, on recommande donc aux patients de ne pas recevoir de vaccins à virus vivant pendant au moins 3 mois après la fin du traitement par l’azathioprine (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Carcinogenèse et mutagenèse
L’azathioprine est mutagène chez l’animal et chez l’humain, cancérigène chez l’animal et il peut augmenter le risque de néoplasie chez le patient (voir 16 TOXICOLOGIE NON CLINIQUE).
On sait d’ailleurs que l’administration d’agents immunosuppresseurs, surtout chez les transplantés qui reçoivent un traitement énergique, fait augmenter le risque de lymphome non hodgkinien (y compris le lymphome hépatosplénique à cellules T, rare, très agressif et généralement mortel) et d’autres formes de cancer, notamment de cancer de la peau (mélanome ou autre), de sarcomes (de Kaposi ou d’un autre type), de cancer in situ du col utérin et d’histioctyomes ou de tumeurs lymphomateuses. Le risque semble être lié à l’intensité et à la durée de l’immunosuppression plutôt qu’à l’emploi d’un agent en particulier.
On a signalé que cesser ou réduire l’immunosuppression pourrait être associé à une régression partielle de troubles lymphoprolifératifs. Un schéma thérapeutique contenant plusieurs immunosuppresseurs (dont les thiopurines) devrait donc être utilisé avec prudence, puisqu’il pourrait entraîner des troubles lymphoprolifératifs; des décès ont été signalés. L’association de multiples immunosuppresseurs, administrés en concomitance accroît le risque de troubles lymphoprolifératifs associés au virus Epstein-Barr.
Le degré de l’immunosuppression dépend non seulement du schéma thérapeutique employé, mais également de plusieurs facteurs propres au patient. Ainsi le nombre d’immunosuppresseurs administrés n’augmente pas nécessairement le risque de lymphome. Toutefois, le patient qui prend plusieurs immunosuppresseurs à la fois est susceptible d’être immunodéprimé à l’excès; on doit donc maintenir la posologie des immunosuppresseurs à la dose efficace la plus faible possible.
Comme toujours chez les patients exposés à un risque accru de cancer de la peau, l’exposition au soleil et aux UV doit être évitée, et on recommande le port de vêtements de protection et l’utilisation d’un écran solaire à FPS élevé.
S’il existe des données sur le risque de néoplasmes spontanés chez les patients atteints de polyarthrite rhumatoïde ainsi que sur le risque de néoplasmes consécutifs au traitement immunosuppresseur d’autres affections auto-immunes, il n’existe pas, en revanche, de données précises sur le risque associé à l’emploi de l’azathioprine. Par comparaison avec ce que l’on observe dans la population générale, l’augmentation du risque de lymphome non hodgkinien chez les patients immunodéprimés atteints de polyarthrite rhumatoïde semble être lié, en partie du moins, à la maladie comme telle. Cependant, leucémie aiguë myéloïde ainsi que tumeurs solides ont été signalées chez des patients atteints de polyarthrite rhumatoïde traités par l’azathioprine. Des données sur les cas de néoplasie chez les patients traités par l’azathioprine sont présentées dans la section EFFETS INDÉSIRABLES.
L’utilisation d’azathioprine chez les patients atteints de polyarthrite rhumatoïde qui ont déjà été traités par des agents alkylants (cyclophosphamide, chlorambucil, melphalan, etc.) peut comporter un risque prohibitif de néoplasie.
Conduite d’un véhicule et utilisation de machines
La prudence est requise lors de la conduite d’un véhicule motorisé ou lors de l’opération d’une machine dangereuse.
Système endocrinien et métabolisme
L’administration de purines analogues (azathioprine et mercaptopurine) peut interférer avec la voie niacine, entraînant potentiellement une carence en acide nicotinique/pellagre. Peu de cas ont été signalés avec l’emploi de l’azathioprine; il s’agissait surtout de patients atteints d’une MII (maladie de Crohn, colite ulcéreuse). Un diagnostic de pellagre devrait être envisagé chez un patient présentant une éruption pigmentée localisée (dermatite), une gastroentérite (diarrhée) et des déficits neurologiques généralisés, y compris un déclin cognitif (démence). Il faut envisager une réduction de la dose ou l’arrêt du traitement par l’azathioprine en se fondant sur une évaluation rigoureuse des bienfaits et des risques, puis administrer des soins médicaux appropriés et des suppléments de niacine/nicotinamide.
Appareil digestif
On a signalé une réaction d’hypersensibilité gastro-intestinale caractérisée par des nausées et des vomissements graves. Ces symptômes peuvent aussi être accompagnés de diarrhée, d’éruptions cutanées, de fièvre, de malaise, de myalgie, d’une augmentation des enzymes hépatiques, d’angéite, de dysfonctionnement hépatique, de cholestase et, à l’occasion, d’hypotension. Des symptômes de toxicité gastro-intestinale peuvent souvent se manifester dans les premières semaines du traitement par TEVA-AZATHIOPRINE. Ces symptômes sont toutefois réversibles dès l’interruption du traitement. Cette réaction peut réapparaître dans les heures qui suivent l’administration subséquente d’une seule dose de TEVA-AZATHIOPRINE.
Hématologie
Une leucopénie et/ou une thrombopénie graves, de même qu’une anémie macrocytaire et une hypoplasie médullaire grave, pourraient se déclarer chez les patients traités par TEVA-AZATHIOPRINE.
La toxicité sanguine est fonction de la dose et peut se révéler plus grave chez les patients qui ont reçu une allogreffe rénale et qui présentent des signes de rejet. Les patients traités par TEVA-AZATHIOPRINE devraient subir une formule sanguine complète, y compris des numérations plaquettaires, toutes les semaines durant le premier mois de traitement, deux fois par mois durant les deuxième et troisième mois, puis une fois par mois, ou plus souvent s’il est nécessaire de modifier la posologie ou d’autres aspects du traitement. On peut observer une diminution tardive de l’hémogramme. Il peut également être nécessaire de diminuer rapidement la posologie ou d’interrompre temporairement le traitement en présence d’une chute rapide ou d’une baisse persistante de la numération leucocytaire ou de tout autre signe d’hypoplasie médullaire. Comme il n’y a pas de corrélation entre la leucopénie et l’effet thérapeutique, on ne doit pas augmenter la dose dans le but d’abaisser le nombre de leucocytes.
De rares sujets présentant un déficit héréditaire en thiopurine méthyltransférase (TPMT) peuvent accuser une sensibilité excessive à l’effet myélosuppresseur de l’azathioprine et, par conséquent, une myélodépression rapide après le début du traitement par azathioprine. Ce problème peut être exacerbé par l’administration concomitante de médicaments qui inhibent la TPMT, comme l’olsalazine, la mésalazine ou la sulfasalazine. En outre, on a signalé la possibilité d’une association entre la diminution de l’activité de la TPMT et la leucémie ou la myélodysplasie secondaires chez les patients qui recevaient de la 6-mercaptopurine (le métabolite actif de l’azathioprine) en concomitance avec d’autres agents cytotoxiques. Certains laboratoires proposent le dépistage de la carence en TPMT, mais comme il n’a pas été montré que les tests employés permettent l’identification de tous les patients qui sont à risque d’intoxication grave, une surveillance étroite de la numération globulaire demeure nécessaire.
Fonctions hépatique, biliaire et pancréatique
La cholostase de grossesse, y compris la mort fœtale, a été signalée en association avec le traitement par l’azathioprine. Si une cholostase de grossesse survient, une réduction de la dose ou l’arrêt du traitement devrait être envisagé en fonction d’une évaluation au cas par cas du profil risques-bienfaits.
Système immunitaire
Les patients qui reçoivent de l’azathioprine, seule ou en association avec d’autres agents immunosuppresseurs — et en particulier des corticostéroïdes — présentent une sensibilité accrue aux infections (p. ex. fongiques, virales ou bactériennes), y compris à des infections graves ou atypiques par les virus de la varicelle et du zona, ou par d’autres agents infectieux (voir 8 EFFETS INDÉSIRABLES). Les infections fongiques, virales, bactériennes ou protozoaires peuvent être mortelles et doivent être traitées énergiquement. En cas d’infection, on doit envisager une réduction de la posologie de l’azathioprine ou l’utilisation d’autres agents, ou encore les deux à la fois. L’infection par le virus varicelle-zona (VZV; agent de la varicelle et du zona) peut s’aggraver durant un traitement immunodépresseur. On doit faire preuve de prudence, particulièrement en ce qui a trait à ce qui suit :
Avant le début de l’administration des immunosuppresseurs, le médecin-prescripteur doit vérifier si le patient a des antécédents de VZV. Un test sérologique peut être utile pour déterminer l’exposition du patient au VZV dans le passé. Les patients qui n’ont pas d’antécédent clinique d’exposition au VZV doivent éviter d’entrer en contact avec des personnes atteintes du virus de la varicelle ou du zona. Si le patient s’expose au VZV, on doit prendre des mesures particulières pour éviter qu’ils ne développent la varicelle ou le zona. On pourrait également envisager l’immunisation passive par l’administration d’immunoglobulines varicelle-zona (VZIG).
En cas d’infection par le VZV, des mesures appropriées doivent être prises, notamment l’administration d’un traitement antiviral et de soins de soutien.
Hypersensibilité
On ne devrait pas prescrire l’azathioprine aux patients présentant des antécédents d’hypersensibilité à la 6-mercaptopurine.
Syndrome d’activation macrophagique
Le syndrome d’activation macrophagique (SAM) est un trouble potentiellement mortel connu qui peut se développer chez les patients atteints d’affections autoimmunes, en particulier, la maladie inflammatoire des intestins (MII). Il semblerait que les patients sous azathioprine seraient plus susceptibles de développer cette affection. Si un SAM survient ou est soupçonné, une évaluation et un traitement devraient être entamés le plus tôt possible et on doit cesser le traitement par l’azathioprine. Les médecins devraient être attentifs à tout symptôme d’infection, comme le VEB et le cytomégalovirus (CMV), car ces derniers sont des déclencheurs connus du SAM.
Agents neuromusculaires
Des soins particuliers s’imposent lorsque l’azathioprine est administrée en concomitance avec un agent neuromusculaire comme la tubocurarine ou la succinylcholine (voir 9 INTERACTIONS MÉDICAMENTEUSES). Il peut également potentialiser le blocage neuromusculaire produit par les agents dépolarisants comme la succinylcholine (voir 9 INTERACTIONS MÉDICAMENTEUSES). On doit conseiller aux patients d’informer leur anesthésiste de leur traitement par l’azathioprine avant la chirurgie.
Inhibiteurs de la xanthine-oxydase
Lorsque l’allopurinol, l’oxipurinol et/ou le thiopurinol sont administrés en concomitance avec l’azathioprine, la posologie de l’azathioprine doit être réduite au quart de la dose originale (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Santé reproductive : Effet potentiel chez les femmes et les hommes
On ignore l’effet spécifique de l’azathioprine sur la fécondité de l’être humain. L’azathioprine, a-t-on signalé, entraîne une dépression temporaire de la spermatogenèse ainsi qu’une réduction du nombre de spermatozoïdes et de leur viabilité chez les souris ayant reçu des doses dix fois supérieures à celles utilisées en thérapeutique humaine. Une diminution de l’indice de fécondité a également été observée chez les animaux ayant reçu 5 mg/kg (voir 16 TOXICOLOGIE NON CLINIQUE).
Infections
Les patients qui reçoivent de la 6-mercaptopurine, seule ou en association avec des corticostéroïdes ou d’autres immunosuppresseurs, présentent une sensibilité accrue aux infections virales, fongiques ou bactériennes, comprenant les infections graves ou atypiques, et sont davantage exposés à la réactivation d’une infection virale. La maladie infectieuse et ses complications peuvent être plus graves chez ces patients que chez ceux qui ne reçoivent par de traitement.
On doit considérer toute exposition antérieure à des affections telles que le zona ou l’hépatite B, voire effectuer des tests sérologiques.
Patients présentant une variante du gène NUDT15
Chez les patients ayant hérité d’un gène NUDT15 muté, l’administration de thiopurines en doses habituelles entraîne un risque plus élevé d’effets toxiques graves associés à la 6-mercaptopurine, comme la leucopénie précoce et l’alopécie. Ces patients ont généralement besoin de doses plus faibles, en particulier ceux qui présentent un variant homozygote du gène NUDT15 (voir 4.2 Dose recommandée et ajustement posologique).
La fréquence du variant NUDT15 c.415C>T présente une variabilité ethnique d’environ : 10 % chez les personnes originaires de l’Asie orientale, 4 % chez les Hispaniques, 0,2 % chez les Européens et 0 % chez les Africains. Dans tous les cas, une surveillance étroite de la numération globulaire s’impose.
7.1 Cas particuliers
7.1.1 Grossesse
Comme aucune étude adéquate et bien contrôlé n’a été menée chez la femme enceinte, l’azathioprine ne doit pas être administrée aux femmes enceintes ou susceptibles de le devenir prochainement sans que les risques et les avantages du traitement n’aient été préalablement évalués avec soin.
L’azathioprine peut nuire au fœtus en cas d’administration durant la grossesse.
TEVA-AZATHIOPRINE ne doit pas être administré aux femmes enceintes ou qui pourraient le devenir sans que les risques et les avantages du traitement n’aient été préalablement évalués. L’emploi de TEVA-AZATHIOPRINE chez la femme enceinte doit être évité en toute circonstance. Si ce médicament est administré pendant la grossesse ou que la patiente devient enceinte pendant la prise de ce médicament, cette dernière doit être prévenue des risques possibles pour le fœtus. Il faut aviser les femmes en âge de procréer d’éviter toute grossesse pendant qu’elles reçoivent un traitement par l’azathioprine.
Des cas de retard de croissance intra-utérine, de naissance prématurée et d’accouchement de bébés de faible poids de naissance ont été signalés chez des mères ayant été exposées à l’azathioprine durant la grossesse, en particulier en association avec des corticostéroïdes. Des avortements spontanés faisant suite à une exposition subie par la mère ou par le père ont également été signalés.
L’azathioprine est tératogène chez le lapin et la souris lorsqu’elle est administrée en doses équivalentes à celles que l’on utilise chez l’être humain (5 mg/kg par jour). Les anomalies ont été, notamment, des malformations squelettiques et viscérales (voir 16 TOXICOLOGIE NON CLINIQUE).
Des cas de leucopénie et/ou de thrombocytopénie ont été signalés chez un certain nombre de nouveau-nés de mères qui avaient reçu de l’azathioprine pendant toute la durée de leur grossesse. Une surveillance hématologique particulièrement attentive est recommandée durant la grossesse.
Un nombre limité d’anomalies et d’autres troubles immunologiques ont été constatés chez certains nourrissons nés de mères traitées par l’azathioprine après avoir reçu une homogreffe rénale. Dans un rapport de cas détaillé, on a noté une lymphopénie avérée, une diminution des taux d’IgG et d’IgM, ainsi que des infections à CMV et une atrophie de la silhouette du thymus chez un enfant né d’une mère ayant reçu une dose quotidienne de 150 mg d’azathioprine et 30 mg de prednisone pendant sa grossesse. Après dix semaines, la plupart de ces mesures se sont normalisées. Une pancytopénie et un déficit immunitaire grave ont été observés chez un enfant prématuré dont la mère avait reçu 125 mg d’azathioprine et 12,5 mg de prednisone sur une base quotidienne. Deux études concernant des découvertes sur des anomalies physiques ont été publiées. Dans une étude, un nourrisson est né avec une polydactylie du pouce, dont la mère avait reçu une dose quotidienne de 200 mg d’azathioprine et 20 mg de prednisone tous les deux jours pendant la grossesse. La deuxième étude faisait état d’enfants présentant une myéloméningocèle importante dans la région lombaire supérieure, une luxation bilatérale des hanches et des pieds bots varus équins bilatéraux. Le père était soumis à un traitement par l’azathioprine de longue durée.
La cholostase de grossesse, y compris la mort fœtale, a été signalée en association avec le traitement par l’azathioprine. La surveillance du 6-méthyl-mercaptopurine (6-MMP) devrait être envisagée en présence de prurit avec un taux élevé d'acides biliaires sériques totaux chez la mère pendant le deuxième trimestre de la grossesse afin d’établir un diagnostic précoce et de réduire au minimum les conséquences sur le fœtus. Si une cholostase de grossesse survient, une réduction de la dose ou l’arrêt du traitement doit être envisagé en fonction d’une évaluation au cas par cas du profil risques-bienfaits (voir 7 Fonctions hépatique, biliaire, pancréatique).
7.1.2 Allaitement
L’administration de TEVA-AZATHIOPRINE à des femmes qui allaitent n’est pas recommandée. L’azathioprine ou ses métabolites passent, à de faibles concentrations, dans le placenta et dans le lait maternel. À cause du potentiel oncogène connu de l’azathioprine, on doit décider s’il faut interrompre l’allaitement ou la prise du médicament en tenant compte de l’importance du traitement pour la mère.
7.1.3 Enfants
Enfants (< 18 ans) : Faute de données à sa disposition, Santé Canada n’a pas autorisé d’indication d’emploi chez les enfants.
7.1.4 Personnes âgées
Personnes âgées (> 65 ans) : L’innocuité et l’efficacité de l’azathioprine n’ont pas été établies chez les personnes âgées.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les principaux effets toxiques graves de l’azathioprine sont de nature hématologique et gastro-intestinale. Les risques de surinfection et de néoplasie sont également importants (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
La fréquence et la gravité des effets indésirables dépendent de la dose et de la durée du traitement par l’azathioprine, ainsi que de la maladie sous-jacente ou des traitements concomitants. La fréquence des cas de toxicité sanguine et de néoplasie relevée dans des groupes de receveurs d’allogreffe rénale est significativement supérieure à celle observée lors des essais effectués avec l’azathioprine dans le traitement de la polyarthrite rhumatoïde.
8.2 Effets indésirables observés au cours des essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, il est possible que les taux d’effets indésirables observés dans ces conditions ne reflètent pas les taux observés en pratique. Par conséquent, ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les renseignements que les essais cliniques fournissent sur les effets indésirables d’un médicament sont utiles pour déterminer les événements indésirables associés aux médicaments, et pour en évaluer les taux approximatifs.
La fréquence relative des effets indésirables observés dans les études cliniques est indiquée ci-dessous :
| Toxicité | Homogreffe rénale | Polyarthrite rhumatoïde |
| Leucopénie (quel que soit le degré) | > 50 % | 28 % |
| < 2500/mm3 | 16 % | 5,3 % |
| Infections | 20 % | < 1 % |
Néoplasie Lymphome Autres néoplasmes | 0,5 % 2,8 % | * |
* Les données sur la fréquence et le risque de néoplasie chez les personnes atteintes de polyarthrite rhumatoïde et traitées par l’azathioprine sont limitées. La fréquence des affections lymphoprolifératives semble être significativement plus élevée chez les patients atteints de polyarthrite rhumatoïde que dans la population en général. À la fin d’un essai, la fréquence des affections lymphoprolifératives chez des patients atteints de polyarthrite rhumatoïde ayant reçu des doses d’azathioprine plus élevées que celles recommandées (5 mg/kg/jour) a été de 1,8 cas par 1 000 patients-années de suivi, comparativement à 0,8 cas par 1 000 patients-années de suivi chez ceux qui n’avaient pas pris d’azathioprine. Toutefois, il n’est pas possible de déterminer dans quelle proportion l’augmentation du risque est attribuable à la dose d’azathioprine ou à d’autres traitements (p. ex. des agents alkylants) administrés aux patients déjà traités par l’azathioprine.
Hématologie
La leucopénie et/ou la thrombocytopénie — et plus rarement l’agranulocytose, la pancytopénie et l’anémie aplastique — sont dose-dépendantes et peuvent se manifester tardivement pendant le traitement par l’azathioprine. Une réduction de la dose ou l’interruption temporaire du traitement permet de faire disparaître ces effets toxiques. Ces effets indésirables surviennent surtout chez les patients prédisposés à la myélotoxicité, par exemple chez les patients qui présentent un déficit en TPMT (voir 7 MISES EN GARDE ET PRÉCAUTIONS), chez ceux qui souffrent d’insuffisance rénale ou hépatique et enfin chez ceux qui omettent de réduire leur dose lors d’un traitement concomitant par l’allopurinol (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Une infection peut être la manifestation secondaire d’une hypoplasie médullaire ou d’une leucopénie, mais la fréquence de telles infections est de 30 à 60 fois plus élevée chez les patients qui ont reçu une allogreffe rénale que chez les patients atteints de polyarthrite rhumatoïde. Des cas d’anémie macrocytaire et/ou de saignements ont été rapportés chez des patients traités par l’azathioprine.
Appareil digestif
Des nausées et des vomissements peuvent survenir au cours des premiers mois du traitement par l’azathioprine; leur fréquence a été d’environ 12 % dans un groupe de 676 patients atteints de polyarthrite rhumatoïde. La fréquence des troubles gastriques peut souvent être réduite par l’administration du médicament en doses fractionnées et/ou après les repas. Toutefois, chez certains patients, les nausées et les vomissements peuvent être graves et s’accompagner de symptômes tels que diarrhée, fièvre, malaises, angéite, dysfonctionnement hépatique, cholestase et myalgie (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Des vomissements accompagnés de douleurs abdominales peuvent se produire, rarement, en présence de pancréatite secondaire à une hypersensibilité.
Infections et infestations
Peu courantes chez les autres populations de patients, les infections (p. ex. virales, fongiques et bactériennes) sont chose très courante chez les transplantés qui reçoivent de l’azathioprine en association avec d’autre agents immunosuppresseurs (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Fonction hépatique
Une toxicité hépatique se manifestant par une augmentation des concentrations sériques de la phosphatase alcaline, de la bilirubine et/ou des transaminases peut se produire pendant un traitement comprenant des thiopurines, y compris l’azathioprine et PURINETHOLMD (6-mercaptopurine). On sait que l’hépatite toxique avec stase biliaire se manifeste chez les receveurs d’allogreffe. L’hépatotoxicité est peu fréquente chez les patients atteints de polyarthrite rhumatoïde traités par l’azathioprine (moins de 1 %). L’hépatotoxicité consécutive à la transplantation se produit le plus souvent moins de 6 mois après l’intervention et elle est, en règle générale, réversible après l’interruption du traitement par l’azathioprine.
Une lésion hépatique rare, mais menaçant le pronostic vital associée à l’administration prolongée d’azathioprine a été observée, principalement chez des greffés et chez un patient traité par l’azathioprine pour une uvéite totale. Les lésions histologiques comprenaient notamment une dilatation des sinusoïdes (péliose hépatique), une atteinte veino-occlusive et une hyperplasie nodulaire régénérative. L’évaluation périodique des transaminases sériques, de la phosphatase alcaline et de la bilirubine est indiquée pour le dépistage précoce de l’hépatotoxicité. Si l’état clinique laisse entrevoir la possibilité d’une maladie veino-occlusive du foie, on doit interrompre le traitement par l’azathioprine de façon définitive. Dans certains cas, l’interruption du traitement a entraîné une amélioration temporaire ou permanente des lésions histologiques et des symptômes hépatiques.
8.3 Effets indésirables peu fréquents observés au cours des essais cliniques
D’autres effets indésirables peu fréquents ont été signalés, notamment des éruptions cutanées, des cas d’alopécie, de la fièvre, des arthralgies, de la diarrhée, de la stéatorrhée, un bilan azoté négatif, une pneumopathie interstitielle réversible, des infections bactérienne et virale, et des infections associées à la neutropénie.
Néoplasmes bénins, malins et non spécifiés (y compris kystes et polypes)
On rapporte des cas de néoplasme (fréquence rare ≥ 1/10 000 à < 1/1 000), y compris un syndrome lymphoprolifératif, cancer de la peau (avec ou sans mélanome), les sarcomes (de
Kaposi et non Kaposi), cancer du col utérin in situ, leucémie myéloïde aiguë et syndrome myélodysplasique (dont certains cas sont liés à des anomalies chromosomiques).
8.5 Effets indésirables signalés après la commercialisation du produit
En plus des signalements d’effets indésirables provenant des essais cliniques, les réactions indésirables suivantes ont été identifiées avec l’emploi de l’azathioprine après son homologation. Puisque ces manifestations ont été signalées de façon volontaire par une population de taille inconnue, il est impossible d’en estimer la fréquence. Ces manifestations ont été considérées comme de possibles effets indésirables en raison d’une combinaison de la gravité, de la fréquence des signalements ou en raison d’une relation causale potentielle avec le traitement.
Troubles de la peau et des tissus sous-cutanés : syndrome de Sweet (dermatose aiguë fébrile neutrophilique), syndrome de Stevens-Johnson et épidermolyse bulleuse toxique.
Néoplasmes bénins, malins et non spécifiés (y compris kystes et polypes) : Des cas de lymphome T hépatosplénique ont été signalés (LTHS).
Infections et infestations : Des cas de leucoencéphalopathie multifocale progressive (LEMP) ont été signalés à la suite de l’emploi d’azathioprine.
Troubles de système immunitaire : hypersensibilité, érythème noueux.
Examens physiques et épreuves de laboratoire : anomalies des examens de la fonction hépatique.
Carence en acide nicotinique/pellagre et cholostase de grossesse.
9 INTERACTIONS MÉDICAMENTEUSES
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Vaccins : L’activité immunosuppressive de l’azathioprine peut provoquer une réponse atypique et possiblement délétère aux vaccins à virus vivant. On recommande donc aux patients de ne pas recevoir de vaccins à virus vivant pendant au moins 3 mois après la fin du traitement par l’azathioprine (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Allopurinol/oxipurinol/thiopurinol et autres inhibiteurs de la xanthine-oxydase : La voie principale pour la détoxification de l’azathioprine est inhibée par les inhibiteurs de la xanthine-oxydase. Si des inhibiteurs de la xanthine-oxydase, comme l’allopurinol, l’oxipurinol et/ou le thiopurinol, sont administrés en concomitance avec l’azathioprine, la posologie de l’azathioprine doit être réduite au quart de la dose originale. L’ajustement subséquent des doses d’azathioprine devraient être dicté par la réponse thérapeutique et tout effet toxique. D’autres inhibiteurs de la xanthine-oxydase, comme le febuxostat, peuvent réduire le métabolisme de l’azathioprine. L’administration concomitante n’est pas recommandée car les données sont insuffisantes pour déterminer une réduction adéquate de la dose.
Autres agents affectant la myélopoïèse : Les médicaments susceptibles d’influer sur la production de leucocytes, telle l’association triméthoprime/sulfaméthoxazole, peuvent entraîner une leucopénie grave, surtout chez les greffés rénaux.
Inhibiteurs de l’enzyme de conversion de l’angiotensine : On rapporte que l’emploi d’inhibiteurs de l’enzyme de conversion de l’angiotensine pour contrôler l’hypertension des patients traités par l’azathioprine entraîne une anémie et une leucopénie grave.
Warfarine : L’azathioprine peut inhiber l’effet anticoagulant de la warfarine.
Relaxants musculaires non dépolarisants : L’azathioprine exerce un effet antagoniste sur l’action des relaxants musculaires non dépolarisants, comme le curare, la d-tubocurarine et le pancuronium. Des données expérimentales confirment que l’azathioprine renverse le blocage neuromusculaire causé par le tubocurarine et démontrent que l’azathioprine potentialise le blocage neuromusculaire causé par la succinylcholine (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Puisque les études in vitro montrent que les dérivés de l’acide aminosalicylique (p. ex. : l’olsalazine, la mésalazine ou la sulfasalazine) inhibent l’enzyme de TPMT, ils doivent être administrés avec prudence chez les patients soumis simultanément à une thérapie par l’azathioprine (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Infliximab : On a observé une interaction entre l’azathioprine et l’infliximab. Les patients recevant un traitement continu par l’azathioprine ont présenté des augmentations transitoires des taux de 6-TGN (nucléotide 6-thioguanine, un métabolite actif de l’azathioprine) et une réduction de la numération moyenne des leucocytes au cours des premières semaines suivant la perfusion d’infliximab, numération qui est revenue aux valeurs antérieures après 3 mois.
9.5 Interactions médicament-aliments
On n’a pas établi s’il existe des interactions entre l’azathioprine et les aliments.
9.6 Interactions médicament-plantes médicinales
On n’a pas établi s’il existe des interactions entre l’azathioprine et les plantes médicinales.
9.7 Interactions médicament-épreuves de laboratoire
On n’a pas établi s’il existe des interactions entre l’azathioprine et les épreuves de laboratoire.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Survie de l’homogreffe
Bien que l’azathioprine soit fort utile pour inhiber le rejet de l’homogreffe rénale, son mode d’action n’est pas clairement établi. Ce médicament élimine les hypersensibilités à médiation cellulaire et modifie de diverses façons la formation des anticorps. La suppression des effets des lymphocytes T, y compris l’inhibition de l’effet suppressif des lymphocytes T, dépend du temps écoulé entre la stimulation antigénique ou la prise de greffe. Cet agent a peu d’effet sur les rejets de greffe déjà amorcés et sur les réponses secondaires.
Il est difficile d’associer précisément à l’immunosuppression provoquée par l’azathioprine la modification des réponses immunitaires ou des fonctions immunologiques particulières observée chez les greffés. Ces patients répondent mal aux vaccins, ont un petit nombre de lymphocytes T et leurs globules sanguins périphériques phagocytent de façon anormale; toutefois leurs réactions aux agents mitogènes, leurs concentrations d’immunoglobulines sériques et leur réponse anticorps secondaire sont habituellement normales.
Réponse immuno-inflammatoire
L’azathioprine fait disparaître les manifestations pathologiques ainsi que le processus morbide sous-jacent chez les modèles animaux d’affection auto-immune. À titre d’exemple, l’azathioprine réduit la gravité de l’arthrite provoquée par un adjuvant.
Les mécanismes par lesquels l’azathioprine agit sur les affections auto-immunes ne sont pas connus. L’azathioprine est immunosuppressive, l’hypersensibilité retardée et la cytotoxicité cellulaire étant supprimées dans une plus large mesure que la production des anticorps. Chez le modèle d’arthrite provoqué par un adjuvant chez le rat, l’azathioprine a entravé l’hyperplasie des ganglions lymphatiques qui précède l’apparition des signes de la maladie. Les effets thérapeutiques et immunosuppressifs chez les modèles animaux sont proportionnels à la dose. L’azathioprine est considérée comme un médicament à action lente et ses effets peuvent persister après l’interruption du traitement.
10.2 Pharmacodynamie
Comme Schwartz et ses collaborateurs ont observé que la mercaptopurine inhibait la réponse immunitaire chez le lapin ayant reçu des injections de sérum-albumine bovine, la vérification des effets de l’azathioprine sur la formation des anticorps s’imposait. L’azathioprine inhibe mieux que la mercaptopurine (d’après les titres d’hémagglutinine) la formation des anticorps anti-érythrocyte de mouton chez la souris. La réponse immunitaire n’a été inhibée par la mercaptopurine qu’à la dose maximale tolérée, soit 75 mg/kg, alors qu’elle l’a été par l’azathioprine à la dose de 25 mg/kg, valeur inférieure à la dose maximale tolérée (60 mg/kg) dans le protocole expérimental utilisé (injection intrapéritonéale durant quatre jours consécutifs, commençant au moment de la stimulation antigénique). Les effets anti-immunitaires de l’azathioprine ne sont donc pas entièrement dus à la mercaptopurine provenant du clivage in vivo de l’azathioprine.
La réaction avec les composés ayant un groupe sulfhydryle serait un autre facteur qui pourrait expliquer en partie l’activité anti-immunitaire de l’azathioprine. En effet, l’administration simultanée de MYLERANMD (busulfan) a provoqué la potentialisation de l’effet anti-immunitaire de l’azathioprine. (Le busulfan est aussi connu pour réagir avec les groupes sulfhydryles dans les tissus). Autrement dit, l’association d’azathioprine (10 mg/kg) et de busulfan (30 mg/kg) a inhibé de façon marquée la réponse immunitaire. La dose minimale efficace de l’azathioprine administrée seule est de 25 mg/kg; le busulfan est inefficace à la dose maximale tolérée, soit 40 mg/kg, et l’association de mercaptopurine (25 mg/kg) et de busulfan (25 mg/kg) est, elle aussi, inefficace.
10.3 Pharmacocinétique
Distribution :
Le volume de distribution à l’état d’équilibre (Vdéé) de l’azathioprine est inconnu. Le Vdéé apparent moyen (± É.T.) de la 6-MP est de 0,9 (± 0,8) L/kg, quoique ce chiffre pourrait être sous-estimé puisque la clairance de la 6-MP s’effectue à travers le corps entier (et non uniquement par l’entremise du foie).
Environ 30 % de l’azathioprine se lie aux protéines.
Les concentrations de 6-MP dans le liquide céphalorachidien (LCR) sont faibles ou négligeables après l’administration intraveineuse ou orale de 6-MP.
Métabolisme :
L’azathioprine administrée par voie orale est bien absorbée. Une à deux heures après l’administration orale d’azathioprine marquée au 35S, la radioactivité sérique atteint son maximum, puis elle décroît, sa demi-vie étant de 5 heures. Il ne s’agit pas ici d’une évaluation de la demi-vie de l’azathioprine, mais de celle de tous ses métabolites marqués au 35S. Étant donné que le médicament est fortement métabolisé, seule une fraction de la radioactivité appartient à l’azathioprine. Les concentrations sanguines d’azathioprine et de son dérivé, la mercaptopurine, obtenues après la prise de doses habituelles, sont faibles (<1 μg/mL). Ces valeurs sont peu utiles dans l’appréciation du traitement, car l’importance et la durée des effets sont fonction des taux tissulaires et non plasmatiques du nucléotide thiopurique. L’azathioprine et la mercaptopurine se lient modérément aux protéines sériques (30 %) et sont partiellement dialysables.
L’azathioprine se transforme in vivo en mercaptopurine. Ces deux composés sont rapidement éliminés du sang : ils sont oxydés ou méthylés dans les érythrocytes et dans le foie; aucune trace de ces produits n’est décelable dans l’urine après huit heures. La transformation en acide 6-thio-urique inactif sous l’effet de la xanthine-oxydase constitue une importante voie de dégradation; l’inhibition de cette voie chez les patients traités par ZYLOPRIM (allopurinol) explique la nécessité de modifier la dose de l’azathioprine dans ces cas (voir 7 Inhibiteurs de la xanthine-oxydase et 9 INTERACTIONS MÉDICAMENTEUSES). La proportion de métabolites diffère selon les patients, ce qui expliquerait l’importance et la durée variables des effets du médicament. La clairance rénale n’est probablement pas d’une grande utilité pour prévoir l’efficacité et la toxicité du médicament; néanmoins, dans les cas d’atteinte rénale, la dose est habituellement réduite.
Variant NUDT15 R139C (NUDT15 c.415C>T)
De récentes études indiquent qu’il existe une solide association entre le variant NUDT15 c.415C>T [p.Arg139Cys] (également appelé NUDT15 R139C [rs116855232]) du gène NUDT15, variant qui, croit-on, entraîne une perte de fonction de l’enzyme NUDT15, et une toxicité médiée par la thiopurine comme la leucopénie et l’alopécie. La fréquence du variant NUDT15 c.415C>T présente une variabilité ethnique de 9,8 % en Asie occidentale, 3,9 % chez les Hispaniques, 0,2 % chez les Européens et 0 % chez les Africains, indiquant un risque accru pour la population asiatique. Les patients avec une variante NUDT15 homozygote (allèles de risque NUDT15 T) courent un grand risque de toxicité par la thiopurine comparativement aux homozygotes C.
Réduire les doses de thiopurine pour les patients porteurs de variantes NUDT15 peut réduire le risque de toxicité. Par conséquent, une analyse génotypique déterminant le génotype du gène NUDT15 doit être déterminée pour tout patient, y compris les enfants, avant d’entamer un traitement par thiopurine (voir 7 Patients présentant une variante du gène NUDT15). On recommande au médecin prescrivant de déterminer si une réduction de la dose s’impose ou non, d’après la réponse du patient au traitement, ainsi que son profil génétique.
Les patients porteurs d’une variante et du gène NUDT15 et du gène TPMT sont nettement moins tolérants aux thiopurines que ceux dont un seul des deux gènes présente un allèle de risque.
Le mode d’action précis de la toxicité liée au traitement par la thiopurine en association avec les gènes NUDT15 reste à élucider.
Élimination
Après l’administration par voie orale de 100 mg de 35S-azathioprine, 50 % de la radioactivité a été excrétée dans l’urine sur 24 heures, et 12 % dans les fèces après 24 heures. Le principal composé retrouvé dans l’urine était le métabolite oxydé inactif, l’acide thiourique. Moins de 2 % était excrété dans l’urine sous forme d’azathioprine ou de 6-MP. Le rapport d’extraction de l’azathioprine est élevé, avec une clairance totale supérieure à 3 L/min chez les volontaires normaux. On ne possède aucune donnée sur la clairance rénale ou la demi-vie de l’azathioprine. La clairance rénale de la 6-MP est de 191 mL/min/m2 et sa demi-vie est de 0,9 heure.
La mercaptopurine, un métabolite de l’azathioprine, a été identifiée dans le colostrum et le lait maternel de femmes sous traitement par l’azathioprine.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver les comprimés entre 15 °C et 30 °C, dans un contenant opaque fermé hermétiquement.
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION
Les comprimés doivent être retournés au fabricant pour être détruits. Des précautions appropriées s’imposent pour emballer ces produits en vue de leur transport.
Toute matière étant entrée en contact avec des médicaments cytotoxiques doit être isolée et incinérée à 1000 °C ou plus. Les contenants fermés hermétiquement peuvent exploser.
Le personnel habituellement affecté à la préparation et à la manipulation d’agents cytotoxiques doit subir des analyses sanguines deux fois par année.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
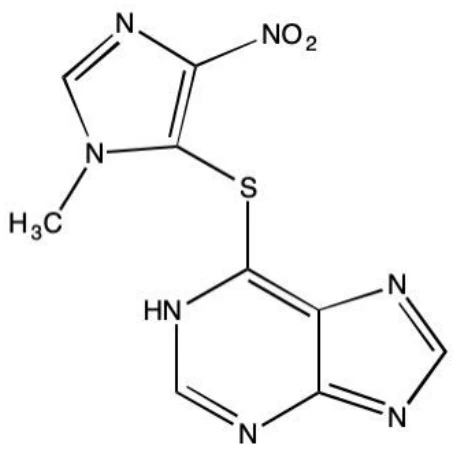
Dénomination commune : Azathioprine
Dénominations systématiques : 1) 1H-Purine, 6-[(1-méthyl-4-nitro-1H-imidazol-5-yl)-thio]-
- 2) 6-[(1-Méthyl-4-nitro-1H-imidazol-5-yl)thio]-1H-purine
Formule et masse moléculaires : C9H7N7O2S ; 277,27 g/mol
Formule développée :
Propriétés physicochimiques :
pKa : 8,2 (25 °C)
Description : L’azathioprine se présente sous forme de poudre jaune pâle inodore insoluble dans l’eau, mais soluble dans les solutions alcalines (hydroxydes) diluées. Elle est modérément soluble dans les acides minéraux dilués et l’est très légèrement dans l’alcool et le chloroforme.
14 ESSAIS CLINIQUES
14.1 Essais cliniques, par indication
Homotransplantation rénale
L’azathioprine est indiquée comme adjuvant pour la prévention du rejet en cas d’homotransplantation rénale. D’après l’expérience que l’on possède, portant sur plus de 16 000 transplantations, le taux de survie à 5 ans oscille entre 35 % et 55 %, mais celui-ci dépend du donneur, de la compatibilité des antigènes HLA, de la présence d’anticorps antidonneur ou anti-alloantigènes B ainsi que d’autres variables. L’effet de l’azathioprine sur ces variables n’a pas été évalué dans les essais contrôlés.
Polyarthrite rhumatoïde
TEVA-AZATHIOPRINE est indiqué seulement chez les adultes qui répondent aux critères de polyarthrite rhumatoïde définie ou classique de l’American Rheumatism Association. TEVA-AZATHIOPRINE ne doit être administré qu’aux patients atteints d’une maladie érosive, active et grave qui ne répond pas au traitement traditionnel comme le repos, l’acide acétylsalicylique ou d’autres AINS, ainsi que les antirhumatismaux modificateurs de la maladie (ARMM). S’il peut être possible de réduire la dose de corticostéroïdes chez les patients sous TEVA-AZATHIOPRINE, en revanche, on ne doit rien changer en ce qui a trait au repos, à la physiothérapie et à la prise de salicylates. On n’a pas évalué si l’utilisation concomitante d’azathioprine et d’ARMM donne lieu à des effets bénéfiques additionnels ou encore si cette combinaison provoque des effets indésirables imprévus. L’emploi d’azathioprine avec ces agents ne saurait être recommandé.
14.3 Études de biodisponibilité comparatives
Le tableau ci-après présente une comparaison des paramètres pharmacocinétiques de deux types de comprimés de 50 mg d’azathioprine — TEVA-AZATHIOPRINE (Teva Canada Limitée) et ImuranMD (Burroughs Wellcome Inc.) — mesurés dans une étude de biodisponibilité comparative croisée à dose orale unique (1 x 50 mg) comprenant deux traitements administrés à l’insu en deux périodes, selon deux séquences, à des adultes de sexe masculin à jeun, en bonne santé et répartis aléatoirement. Les données présentées ci-après portent sur les 33 sujets ayant été inclus dans l’analyse statistique.
RÉSUMÉ DES DONNÉES DE BIODISPONIBILITÉ COMPARATIVES
Azathioprine
(1 x 50 mg)
Moyenne géométrique Moyenne arithmétique (% CV)
| Paramètre | Produit testé1 | Produit de référence2 | Rapport des moyennes géométriques (%) | IC95 % |
ASCT (ng•h/mL) | 10,7 11,5 (42) | 11,0 12,3 (50) | 97 | 85,6 – 109,8 |
ASCI (ng•h/mL) | 14,0 15,1 (43) | 16,6 19,6 (74) | 84 | 64,6 – 113,6 |
| Cmax (ng/mL) | 12,6 14,3 (51) | 10,9 12,5 (49) | 115 | 93,1 – 141,7 |
tmax3 (h) | 0,86 (0,73) | 1,45 (1,2) | ||
t½3 (h) | 0,90 (1,5) | 1,33 (1,9) |
1 Comprimés TEVA-AZATHIOPRINE (azathioprine) de 50 mg (Teva Canada Limitée). 2 Comprimés IMURAN® (azathioprine) de 50 mg (Burroughs Wellcome Inc., Canada) 3 Exprimé sous forme de moyenne arithmétique (écart-type) uniquement.
Le tableau ci-après présente une comparaison des paramètres pharmacocinétiques de deux types de comprimés de 50 mg d’azathioprine — TEVA-AZATHIOPRINE (Teva Canada Limitée) et ImuranMD (Glaxo Wellcome Inc.) — mesurés dans une étude de biodisponibilité comparative croisée à dose orale unique (2 x 50 mg) comprenant deux traitements administrés à l’insu en deux périodes, selon deux séquences, à des adultes de sexe masculin non à jeun, en bonne santé et répartis aléatoirement. Les données présentées ci-après portent sur les 38 sujets ayant été inclus dans l’analyse statistique.
RÉSUMÉ DES DONNÉES DE BIODISPONIBILITÉ COMPARATIVES
Azathioprine (2 x 50 mg) Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testé1 | Produit de référence2 | Rapport des moyennes géométriques (%) | IC95 % |
ASCT (ng•h/mL) | 27,1 27,8 (23) | 26,0 26,7 (22) | 104 | 97,5 – 110,8 |
ASCI (ng•h/mL) | 30,8 31,4 (20) | 30,5 31,7 (30) | 99 | 99,3 – 114,3 |
| Cmax (ng/mL) | 19,3 21,8 (52) | 20,7 22,7 (45) | 93 | 81,0 – 106,5 |
tmax3 (h) | 1,44 (0,64) | 1,53 (0,71) | ||
t½3 (h) | 0,86 (0,59) | 0,83 (1,09) | ||
1 Comprimés TEVA-AZATHIOPRINE (azathioprine) de 50 mg (Teva Canada Limitée). 2 Comprimés IMURAN® (azathioprine) de 50 mg (Glaxo Wellcome Inc., Canada) 3 Exprimé sous forme de moyenne arithmétique (écart-type) uniquement.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Les études menées chez la souris et le rat montrent que la toxicité aiguë de l’azathioprine varie d’une espèce à l’autre et qu’elle est moins élevée lorsque le composé est administré par voie orale plutôt que par voie intrapéritonéale. Chez la souris, la DL50 d’une dose unique s’élève à 650 mg/kg par voie intrapéritonéale et à environ 2500 mg/kg par voie orale. Chez le rat, ces valeurs sont respectivement de 310 mg/kg et 400 mg/kg. Il s’est écoulé de deux à sept jours avant que les animaux ne meurent après l’administration d’une dose équivalant à la DL50, et même à la DL100. Les études sur la toxicité subaiguë ont également montré une toxicité cumulative.
Chez la souris, la dose quotidienne maximale tolérée après une période d’administration de 5 jours consécutifs s’est chiffrée à 100 mg/kg par voie intrapéritonéale et à 200 mg/kg par voie orale. Chez le rat, la DL50 observée après 5 jours d’administration consécutive s’est élevée à 100 mg/kg par voie orale comme par voie intrapéritonéale. En outre, il ne s’est écoulé qu’un ou deux jours entre le décès de ces animaux et l’administration de la dernière dose.
Les études sur la toxicité chronique ont révélé que la rate et la moelle osseuse de tous les animaux morts d’intoxication médicamenteuse aux deux doses le plus élevées (60 mg/kg/jour et 180 mg/kg/jour incorporés dans l’alimentation) étaient dépourvus de granulocytes, et que leurs poumons présentaient des foyers hémorragiques.
Ont également été observées une certaine déplétion colloïdale dans la thyroïde ainsi qu’une absence de spermatogenèse. Aucun des animaux ayant survécu au-delà de la période de six mois n’a présenté de dyscrasie sanguine ou autre anomalie histologique.
Aucune altération hématologique ni anomalie du gain pondéral n’ont été observées chez les chiens ayant reçu 1 ou 2 mg/kg/jour par voie orale pendant 18 semaines. Parmi les 4 chiens ayant reçu 4 mg/kg/jour par voie orale pendant 18 semaines, deux ont eu un épisode de fièvre durant les six dernières semaines et l’un d’entre eux, mort de pneumonie, présentait des signes de dépression médullaire. Chez les deux autres, le tableau hématologique est demeuré normal en tout temps. Deux chiens (dont celui qui est décédé) ont présenté une diminution du gain pondéral; quant aux deux autres chiens ayant survécu à l’administration de 4 mg/kg/jour, leurs poumons n’étaient plus de la même couleur et avaient un aspect moucheté à l’autopsie. Par contre, ni le foie, ni la rate de ces deux animaux ne présentaient d’anomalie histologique, pas plus d’ailleurs que les reins, les testicules, les surrénales, le pancréas et le myocarde. Quant à la moelle osseuse de ces chiens, leur cellularité était normale.
Un chien ayant reçu dix doses de 10 mg/kg par voie orale sur une période de 12 jours est devenu moribond quatre jours après avoir reçu la dernière dose; outre une agranulocytose, l’animal présentait une ulcération aiguë des régions anale et rectale, accompagnée de nécrose tissulaire. Un chien ayant reçu dix doses orales de 7,5 mg/kg a conservé son poids plusieurs mois après la fin de l’étude et présentait un taux de globules blancs normal. S’établissant à 3,7 millions, sa numération érythrocytaire a accusé une légère dépression deux semaines après la dernière dose, mais elle est graduellement retournée à la normale par la suite. Pendant plusieurs mois durant, un chien ayant reçu dix doses de 5 mg/kg a conservé son poids et n’a présenté aucune anomalie de son profil hématologique. De façon générale, les chiens ayant reçu une allogreffe rénale ont bien toléré l’administration orale d’une dose orale de 10 mg/kg/jour pendant deux jours, suivie de doses d’entretien de 2,5 à 4 mg/kg/jour.
Starzl et coll. ont évalué le potentiel hépatotoxique de l’azathioprine chez 18 chiens normaux. Pendant 40 jours, les animaux ont reçu la même dose d’azathioprine que celle que l’on utilise pour prévenir le rejet d’une allogreffe. Ce traitement a donné lieu à une diminution de l’hématocrite, à une perte de poids, à une hausse de l’AST et de l’ALT, et enfin à une hausse de la phosphatase alcaline.
Ces manifestations ayant eu tendance à survenir tôt, on a des raisons de penser que la lésion hépatique a été causée par une action toxique directe du médicament sur le foie. Bien qu’en général ces paramètres biochimiques soient retournés partiellement à la normale, 13 des 18 chiens présentaient des signes histologiques de lésions hépatiques à la fin des 40 jours. Les principales altérations histologiques ont été observées dans la région centrolobulaire du foie. Comme l’a montré Starzl, l’hépatotoxicité de l’azathioprine est plus élevée chez le chien que chez l’homme, ce que corrobore le taux d’incidence d’hépatite de 3 % signalés dans le Registre.
Mutagenèse
L’azathioprine s’est révélée mutagène dans divers essais de génotoxicité in vitro et in vivo.
Études de carcinogenèse
Rats : Des doses d’azathioprine de 0, 3 ou 10 mg/kg incorporées dans la nourriture ont été administrées par voie orale à des groupes 70 rats mâles et 70 rats femelles Sprague-Dawley pendant 90 et 97 semaines consécutives respectivement.
Une analyse de la table de survie montre que la survie cumulative des femelles ayant reçu 3 mg/kg/jour était comparable à celle des animaux témoins. Chez les mâles ayant reçu la même dose, les courbes de survie ont commencé à diverger à partir du 600e jour. Dans les groupes ayant reçu 10 mg/kg/jour, la survie cumulative des animaux traités a commencé à chuter par rapport à celle des témoins à partir du 450e jour dans le cas des mâles, et du 350e dans le cas des femelles. Aucun effet sur la consommation de nourriture n’a été observé. Le poids moyen des animaux ayant reçu la dose de 10 mg/kg/jour était inférieur à celui des animaux du groupe témoin.
Une déplétion marquée des graisses corporelles a été constatée chez les rats ayant reçu la dose de 10 mg/kg/jour.
L’administration d’azathioprine a été associée à une augmentation de la fréquence de néoplasmes de la peau, du conduit auditif (comprenant la glande sébacée du conduit auditif ou glande de Zymbal) et des glandes préputiales. La présence de néoplasmes, peu nombreux, dans l’estomac non glandulaire des mâles traités a été considérée comme potentiellement significative, car l’apparition spontanée de ce type de tumeur est un phénomène rare. Deux adénocarcinomes mucineux du duodénum, observés chez des rats mâles du groupe ayant reçu 3 mg/kg/jour, ont été considérés comme possiblement significatifs.
Souris : Dans le cadre d’une étude de 18 mois destinée à évaluer les effets carcinogènes de l’azathioprine administré par voie orale dans les aliments, six cents souris de 21 jours en bonne santé clinique (300 mâles et 300 femelles) ont été réparties aléatoirement dans trois groupes de 100 mâles et de 100 femelles devant recevoir 0, 3 ou 10 mg/kg/jour d’azathioprine.
En raison d’un taux de mortalité élevé causé par la toxicité du médicament, les souris du groupe recevant la dose la plus élevée (10 mg/kg/jour) ont reçu une alimentation exempte de médicament entre la 21e et la 38e semaines de l’étude. Exception faite de cette situation, les animaux ont reçu le mélange aliments-médicament jusqu’à ce que l’on observe un taux de survie de 10 % à 20 % des animaux de ce sexe (sic) dans l’un ou l’autre groupe de traitement. Les survivants ont été sacrifiés après 524 à 530 jours dans le cas des femelles et après 600 à 602 jours dans le cas des mâles.
Les souris ont été observées quotidiennement et, une fois par semaine, une palpation destinée à déceler la présence de tumeurs a été effectuée. Après leur décès ou leur sacrifice, tous les animaux ont subi une autopsie complète. Des coupes histologiques représentatives de tous les principaux organes et tumeurs des animaux ayant reçu la dose élevée (10 mg/kg/jour) et des souris témoins ont été fixées, préparées, puis examinées. Les organes cibles des souris ayant reçu la dose faible (3 mg/kg/jour) ont été examinés, de même que toutes les tumeurs.
L’administration d’azathioprine par voie alimentaire a entraîné une réduction significative de la survie des animaux chez les femelles du groupe ayant reçu 3 mg/kg/jour et chez les mâles et les femelles du groupe ayant reçu 10 mg/kg/jour. Une pâleur des muqueuses a été observée, qui était probablement due à une anémie. D’importantes différences ont été périodiquement observées relativement à la consommation de nourriture et au poids des animaux, mais ces différences n’ont pas toujours été présentes au cours de l’étude.
Le nombre de nodules cliniquement palpables était semblable chez les animaux témoins et les souris traitées. L’autopsie a révélé une hypertrophie du thymus, des ganglions lymphatiques et de la rate, en particulier chez les animaux ayant reçu la dose élevée. Une hyperplasie kystique de l’endomètre a été observée chez la majorité des animaux témoins ainsi que chez les femelles ayant reçu le médicament.
Sur le plan histologique, une augmentation dose-dépendante (p < 0,01) des lymphosarcomes a été observée chez les mâles comme chez les femelles. Chez les femelles, cette augmentation dose-dépendante des lymphosarcomes est également à l’origine d’une augmentation significative (p < 0,01) du nombre total de tumeurs malignes et/ou de tumeurs malignes + tumeurs bénignes. Chez les mâles, le nombre de tumeurs malignes et/ou de tumeurs malignes + tumeurs bénignes n’a pas augmenté de façon significative.
Chez 14 souris C57BL sur un total de 24 (soit 58 %), l’immunosuppression synergique par la N-nitrosobutylurée et l’azathioprine a entraîné une leucémie dont la période de latence moyenne s’est établie à 189 jours. Chez des souris NZB x NZW présentant une néphrite lupique, l’immunodépression causée par l’azathioprine a également fait augmenter le nombre de cas de lymphosarcomes. Compte tenu de ce qui précède, il est possible que les lymphosarcomes observés chez les souris traitées dans le cadre de cette étude aient été causés par l’action immunosuppressive de l’azathioprine.
Une augmentation du nombre de carcinomes à cellules squameuses a été observée dans la région préputiale des souris traitées, carcinomes qui, pour des fins de comparaison statistique, ont été considérés comme intéressant les glandes préputiales. Bien que le nombre total de ces tumeurs dans l’un ou l’autre des groupes de mâles traités n’ait pas été significativement supérieur au nombre observé dans le groupe témoin, l’analyse statistique a tout de même fait ressortir une relation dose-réponse positive. Comme la fréquence de carcinomes spontanés des glandes préputiales rapportés dans la documentation médicale est faible, il est possible que ces tumeurs aient été induites par l’azathioprine.
Les études de carcinogénicité à long terme portant sur l’azathioprine ont démontré une incidence accrue de lymphosarcomes, ainsi que de tumeurs et carcinomes épithéliaux chez les souris et les rats, respectivement, à des doses atteignant jusqu’à 2 fois la dose thérapeutique humaine et à des doses moins élevées chez les souris immunocompromises.
Études tératologiques
Des études sur la reproduction ont été effectuées sur une grande variété d’espèces. Des études menées sur des rates, souris et lapines gravides avec des doses d’azathioprine de 5 à 15 mg/kg de poids corporel/jour pendant la période d’organogenèse ont démontré divers degrés d’anomalies fœtales. L’administration d’azathioprine chez des rates en période de gestation et chez une souche de souris n’a pas causé d’anomalies congénitales importantes. Cependant, les études effectuées sur les lapins et les souris Swiss-Webster en gestation ont démontré que l’azathioprine a un pouvoir tératogène important susceptible d’entraîner des résorptions et des anomalies squelettiques, même si elle est administrée aussi tardivement qu’en milieu de phase de gestation. Aucun effet tératogène n’a été mis en évidence chez les lapines à 10 mg/kg de poids corporel/jour.
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE
Monographie d’IMURANMD (comprimés d’azathioprine de 50 mg et azathioprine sodique pour injection à 50 mg/fiole), no de contrôle de la présentation : 273848, Aspen Pharmacare Canada Inc. (27 septembre 2023).