


Monographie de produit - Imuran
Modifications importantes apportées récemment à la monographie
| 09/2026 |
| 09/2026 |
| 09/2026 |
| 09/2026 |
| 09/2026 |
Tableau des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie..................................... 2
Tableau des matières ........................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé ....................................... 5
- 1.
Indications ................................................................................................................ 5
1.1. Pédiatrie............................................................................................................. 5
1.2. Gériatrie ............................................................................................................. 5
- 2. Contre-indications ..................................................................................................... 5
- 3. Encadré sur les mises en garde et précautions importantes ....................................... 5
- 4.
Posologie et administration ....................................................................................... 6
4.1. Considérations posologiques............................................................................. 6
4.2. Posologie recommandée et ajustement posologique ...................................... 6
4.3. Reconstitution ................................................................................................... 7
4.4. Administration ................................................................................................... 8
- 5. Surdose ..................................................................................................................... 8
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement ........................ 9
- 7.
Mises en garde et précautions ................................................................................... 9
Généralités ....................................................................................................................... 10 Appareil digestif ............................................................................................................... 11
Carcinogenèse et génotoxicité ........................................................................................ 11
Conduite et utilisation de machines ................................................................................ 12
Fonctions hépatique, biliaire etpancréatique.................................................................. 12
Santé reproductive .......................................................................................................... 12
Surveillance et examens de laboratoire .......................................................................... 13
Système endocrinien et métabolisme ............................................................................. 13
Système immunitaire ....................................................................................................... 13
Système sanguin et lymphatique ..................................................................................... 14
7.1. Populations particulières ................................................................................. 14
7.1.1. Grossesse ......................................................................................................... 14
7.1.2. Allaitement ....................................................................................................... 15
7.1.3. Enfants et adolescents ..................................................................................... 15
7.1.4. Personnes âgées .............................................................................................. 16
- 8.
Effets indésirables ................................................................................................... 16
8.1. Aperçu des effets indésirables ........................................................................ 16
8.2. Effets indésirables observées au cours des études cliniques .......................... 16
8.3. Effets indésirables peu fréquents observées au cours des études cliniques .. 18
8.5. Effets indésirables observées après la commercialisation .............................. 18
- 9.
Interactions médicamenteuses ................................................................................ 18
9.1. Interactions médicamenteuses graves ............................................................ 18
9.3. Interactions médicament-comportement....................................................... 19
9.4. Interactions médicament-médicament ........................................................... 19
9.5. Interactions médicament-aliment ................................................................... 20
9.6. Interactions médicament-plante médicinale .................................................. 20
9.7. Interactions médicament-examens de laboratoire ......................................... 20
- 10.
Pharmacologie clinique ........................................................................................... 20
10.1. Mode d’action ................................................................................................. 20
10.2. Pharmacodynamie ........................................................................................... 21
10.3. Pharmacocinétique .......................................................................................... 21
- 11. Conservation, stabilité et mise au rebut ................................................................... 23
- 12. Instructions particulières de manipulation du produit .............................................. 23
Partie 2 : Renseignements scientifiques .............................................................................. 24
- 13. Renseignements pharmaceutiques .......................................................................... 24
- 14.
Études cliniques ...................................................................................................... 25
14.1. Études cliniques par indication ........................................................................ 25
- 16. Toxicologie non clinique .......................................................................................... 25
Renseignements destinés aux patient·e·s............................................................................ 29
Partie 1 : Renseignements destinés aux professionnels de la santé
1. Indications
IMURAN (comprimés d’azathioprine, USP) et IMURAN pour injection (azathioprine sodique pour injection, norme du fabricant) est indiqué pour :
Homotransplantation rénale
IMURAN sont indiqués comme traitement d’appoint pour prévenir le rejet d’une homotransplantation rénale.
Polyarthrite rhumatoïde
IMURAN n’est indiqué que chez les patients adultes qui satisfont aux critères de la polyarthrite rhumatoïde classique ou avérée, telle que définie par l’American Rheumatism Association. IMURAN doit être limité aux patients souffrant d’une affection grave, active et érosive et qui ne répondent pas à la prise en charge conventionnelle, y compris le repos, l’acide acétylsalicylique ou autres médicaments non stéroïdiens ou agents antirhumatismaux modificateurs de maladie (ARMM).
1.1. Pédiatrie
Pédiatrie (<18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2. Gériatrie
Gériatrie (> 65 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population gériatrique n’est pas autorisée par Santé Canada.
2. Contre-indications
IMURAN est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de la formulation de ce dernier, incluant les ingrédients non-médicinaux, ou à un composant du contenant. Pour obtenir une liste complète, veuillez consulter la section 6. Formes pharmaceutiques, teneurs, composition et conditionnement.
3. Encadré sur les mises en garde et précautions importantes
- IMURAN est mutagène et cancérogène et il peut exposer le patient à un risque accru de néoplasie, en particulier au syndrome lymphoprolifératif (y compris le lymphome T hépatosplénique), ainsi qu’au cancer de la peau (voir 7. Mises en garde et précautions, Généralités et 7. Mises en garde et précautions, Carcinogenèse et génotoxicité).
- Une leucopénie ou une thrombocytopénie sévère peut survenir chez les patients qui prennent IMURAN (voir 7. Mises en garde et précautions, Généralités et 7. Mises en garde et précautions, Système sanguin et lymphatique).
Une sensibilité accrue aux infections peut survenir chez certains patients sous IMURAN (voir
- 7. Mises en garde et précautions, Système immunitaire).
IMURAN peut accroître le risque de développer un syndrome d’activation macrophagique
(voir 7. Mises en garde et précautions, Système immunitaire).
- IMURAN peut causer des dommages aux fœtus lorsqu’il est administré à des femmes enceintes (voir 7.1.1. Gossesse).
Transplantation
Seuls les médecins expérimentés dans le traitement immunosuppresseur et la prise en charge des receveurs de greffe devraient prescrire IMURAN. Les patients auxquels ce médicament est administré doivent être pris en charge dans des installations équipées en conséquence, dotées du personnel adéquat, de laboratoires et des ressources médicales de soutien. Le médecin responsable du traitement d’entretien doit détenir toute l’information nécessaire pour le suivi du patient.
Polyarthrite rhumatoïde
Les patients traités par IMURAN doivent obligatoirement être suivis de près. IMURAN ne doit
être prescrit que pour l’arthrite rhumatoïde par des médecins expérimentés dans le traitement immunosuppresseur.
4. Posologie et administration
4.1. Considérations posologiques
Avant le début du traitement par IMURAN, on doit envisager d'effectuer un génotypage des variants du gène NUDT15, le dépistage d'un déficit en thiopurine méthyltransférase (TPMT), des tests sérologiques visant à détecter des infections virales antérieures (tels que le virus de la varicelle-zona (VSV) et le virus de l'hépatite B), et des tests de grossesse (voir 7. Mises en garde et précautions).
4.2. Posologie recommandée et ajustement posologique
Homotransplantation rénale
La dose d’IMURAN (azathioprine) requise pour éviter les risques de rejet et de toxicité varie selon le patient, ce qui nécessite une prise en charge minutieuse. En règle générale, la dose initiale est de 3 à 5 mg/kg par jour, commençant au moment de la transplantation. Normalement, une seule dose d’IMURAN est administrée le jour même de la transplantation et, dans une minorité de cas, entre un et trois jours avant la transplantation. Souvent, le traitement par IMURAN commence par l’administration par voie intraveineuse d’une solution de sel sodique avec prises subséquentes de comprimés (suivant la même posologie) après la période postopératoire. L’administration par voie intraveineuse du sel sodique n’est indiquée que chez les patients qui ne tolèrent pas la prise orale. Il est possible de réduire la dose à des concentrations permettant l’entretien du traitement, soit de 1 à 3 mg/kg par jour. La dose d’IMURAN ne devrait pas être augmentée à des concentrations toxiques par crainte du rejet de l’homogreffe. L’interruption du médicament pourrait s’avérer nécessaire si une complication hématologique sévère ou toute autre forme de toxicité devaient se manifester, et ce, même si l’homogreffe est rejetée par suite d’une interruption du traitement.
Polyarthrite rhumatoïde
Habituellement, IMURAN est administré quotidiennement. La dose initiale doit être d’environ 1,0 mg/kg (50 à 100 mg) administrée en une seule dose ou la même dose divisée en deux prises par jour. La dose peut être augmentée entre la sixième et la huitième semaine, puis à intervalles de quatre semaines s’il n’y a pas des toxicités majeures et si la réponse initiale se révèle insatisfaisante. L’augmentation de la dose devrait être de 0,5 mg/kg/jour jusqu’à concurrence d’une dose maximale de 2,5 mg/kg/par jour. La réponse thérapeutique apparaît après plusieurs semaines de traitement, soit entre six et huit semaines; un essai concluant doit couvrir une période minimale de 12 semaines. Les patients dont la condition ne s’est pas améliorée après 12 semaines doivent être considérés comme réfractaires. IMURAN peut être administré à long terme chez les patients qui présentent une réponse clinique; toutefois, leur état doit être surveillé de près et la posologie doit être progressivement réduite, afin de diminuer le risque de toxicité. Le traitement d’entretien doit être prescrit à la plus faible dose efficace, la dose pouvant être réduite à raison de 0,5 mg/kg ou environ 25 mg par jour toutes les quatre semaines, même en association avec d’autres traitements. La durée d’entretien optimale d’IMURAN n’a pas été déterminée. IMURAN peut être interrompu abruptement, mais on doit s’attendre à des effets tardifs potentiels.
Un régime à base de repos, de physiothérapie et de salicylates doit être co-instauré avec IMURAN. Cependant, la réduction de corticostéroïdes chez les patients qui prennent IMURAN pourrait être envisagée.
Populations particulières
Patients présentant une atteinte rénale
On a observé un retard dans la clairance d’IMURAN ou ses métabolites chez les patients atteints d’insuffisance rénale oligurique, notamment chez les sujets présentant une nécrose tubulaire durant la période qui suit immédiatement la greffe de donneur cadavérique. Ces patients peuvent être particulièrement sensibles au médicament; une dose plus faible doit alors être administrée.
Patients avec variante du gène NUDT15
Les patients qui ont hérité un gène NUDT15 muté sont plus à risque de présenter une grave toxicité provoquée par la 6-mercaptopurine (6-MP), un métabolite de l'azathioprine (voir 7. Mises en garde et précautions, Généralités et 10.3. Pharmacocinétique). Ces patients exigent généralement une réduction de la dose; surtout pour ceux avec une variante de gène NUDT15 homozygote. Des épreuves génotypiques des variantes du gène NUDT15 doivent être considérées avant d’initier un traitement par IMURAN. Dans tous les cas, une étroite surveillance des numérations globulaires s’impose.
Enfants (<18 ans)
Santé Canada n'a pas autorisé d'indication pour l'usage pédiatrique.
Utilisation concomitante avec des inhibiteurs de la xanthine oxydase
En cas d'administration concomitante d'allopurinol, d'oxipurinol et/ou de thiopurinol avec l'azathioprine, la posologie d'IMURAN doit être réduite à un quart de la dose initiale (voir 7. Mises en garde et précautions, Inhibiteurs de la xanthine oxydase, et 9. Interactions médicamenteuses).
4.3. Reconstitution
Produits parentéraux :
Tableau 1 - Reconstitution
| Taille du flacon | Volume à ajouter au flacon | Volume disponible approximatif | Concentration nominale par ml |
| 50 mg | 5 ml | 5 ml | 10 mg/ml |
AGITER JUSQU’À DISSOLUTION COMPLÈTE.
Ne contient aucun agent de conservation antimicrobien. La reconstitution et la dilution doivent être réalisées dans des conditions aseptiques, préférablement immédiatement avant l’utilisation. La solution inutilisée doit être jetée (voir 11. Conservation, stabilité et mise au rebut) .
Perfusion intraveineuse : En règle générale, la dilution en solution saline stérile est destinée à la perfusion. Le volume définitif dépend de la durée de la perfusion; variant normalement entre 30 et 60 minutes, elle peut être aussi courte que cinq minutes et aussi longue que huit heures pour une dose quotidienne.
Comme tous les produits médicamenteux parentéraux, les adjuvants intraveineux doivent faire l’objet d’une inspection visuelle pour en vérifier la clarté, les particules fines, du précipité, la décoloration et les fuites avant leur administration si la solution et le contenant le permettent. Une solution présentant des matières particulaires, des particules fines, du précipité, de la décoloration ou des fuites ne devrait pas être utilisée. La solution inutilisée doit être jetée (voir 11. Conservation, stabilité et mise au rebut).
4.4. Administration
Comprimés IMURANMD :
Le comprimé IMURANMD ne doit pas être pris avec du lait ou des produits laitiers, car ceux-ci contiennent de la xanthine oxydase, une enzyme qui métabolise le 6-MP et qui pourrait donc entraîner une diminution des concentrations plasmatiques de 6-MP (voir 10.3. Pharmacocinétique)
IMURANMD pour injection, SEULEMENT :
Administration parentérale
POUR ADMINISTRATION INTRAVEINEUSE SEULEMENT. Chaque flacon de 50 mg doit être reconstitué avec 5 à 15 ml d’eau stérile pour préparation injectable. Toutefois, pour obtenir une concentration nominale de 10 mg/ml, une quantité de 5 ml d’eau stérile pour préparation injectable doit être utilisée. Une fois que l’eau stérile pour injection a été ajoutée, on doit bien agiter jusqu’à ce que la solution soit complètement limpide. Le pH de cette solution est d’environ 10 à 12. Le flacon ne contient pas d’agent de conservation antimicrobien. Donc, la reconstitution et la dilution doivent être réalisées dans des conditions aseptiques, préférablement immédiatement avant l’utilisation. La solution inutilisée doit être jetée. La dilution en solution saline stérile est habituellement destinée à une préparation pour perfusion. Le volume définitif dépend de la durée de la perfusion, variant normalement entre 30 et 60 minutes, elle peut être aussi courte que cinq minutes et aussi longue que huit heures pour une dose quotidienne.
5. Surdose
En cas de surdosage, il convient de surveiller l'apparition d'effets toxiques chez le patient. Les premiers symptômes d’une surdose sont nausées et vomissements, et les symptômes qui se manifestent plus tard sont leucopénie, thrombocytopénie, nécrose hépatique et anorexie. En cas de surdosage, on doit surveiller le patient pour tout signe de toxicité. Le traitement de la surdose avec IMURAN consiste en l’application des mesures de soutien générales, y compris la surveillance des signes vitaux, ainsi que l’observation de l’état clinique du patient.
Il n’existe aucun antidote spécifique pour le surdosage avec IMURAN. IMURAN se lie aux protéines sériques dans une proportion de près de 30 %. Cependant, environ 45 % de la dose est éliminée par une hémodialyse de huit heures. On rapporte un seul cas de greffé rénal ayant ingéré une dose unique de 7500 mg d’IMURANMD; les réactions toxiques immédiates ont été la nausée, le vomissement et la diarrhée, suivis d’une légère leucopénie et de troubles légers de la fonction hépatique. Les taux de globules blancs dans le sang, de l’AST et de la bilirubine se sont normalisés six jours après le surdosage.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 2 –Formes posologiques, teneurs et composition
Description
Comprimés IMURANMD :
Composition
En plus de l’azathioprine, chaque comprimé IMURAN contient les ingrédients non médicinaux suivants : lactose, stéarate de magnésium, cellulose microcristalline et amidon.
Présentation et conditionnement
Les comprimés IMURAN (azathioprine) à 50 mg sont jaune pâle, en forme d’arachide. Ils portent l’inscription gravée « AZ 50 » et une ligne de sécabilité sur un côté. Les comprimés IMURAN sont offerts en flacons de 100, 250, 500 et 1 000 comprimés.
IMURANMD pour injection :
IMURAN pour injection est présenté en tant que matière lyophilisée stérile. Chaque flacon individuel de 17 ml contient l’équivalent de 50 mg d’azathioprine sous forme de sel sodique.
Les flacons d’IMURAN pour injection contiennent 50 mg d’azathioprine lyophilisée stérile sous forme de sel sodique et d’hydroxyde de sodium pour ajuster le pH.
7. Mises en garde et précautions
Voir la section 3, « Encadré sur les mises en garde et précautions importantes. »
Voie d’administration | Forme posologique / teneur/composition | Ingrédients non-médicinaux |
| Orale | Comprimé / 50 mg | Lactose, stéarate du magnésium, cellulose microcristalline et amidon |
| Intraveineuse | Solution 50 mg | Hydroxyde de sodium (pour ajuster le pH) |
Généralités
Les médecins-prescripteurs doivent bien connaître le potentiel mutagène de ce médicament à la fois chez l’homme et la femme, ainsi que les risques de toxicité hématologique. Les médecins doivent informer leurs patients au sujet du risque d’affection maligne associé à IMURAN (voir 7. Mises en garde et précautions, Carcinogenèse et génotoxicité et 7. Mises en garde et précautions, Système sanguin et lymphatique).
La posologie qui sera tolérée ou qui constitue la dose efficace varie selon le patient. Par conséquent, une prise en charge soutenue s’impose afin d’obtenir l’effet thérapeutique optimal tout en évitant toute toxicité. Les patients doivent faire l'objet d'une surveillance dès le début du traitement afin de permettre la détection les premiers signes d’aplasie médullaire, laquelle peut dégénérer en leucopénie et, plus tard, en thrombocytopénie et en saignement. En vertu de son action retardée, il est important d’interrompre temporairement le médicament à l’apparition des premiers signes de chute anormale de globules blancs dans le sang ou de myélosuppression. Le patient présentant une atteinte rénale éliminera le médicament plus lentement, ce qui procurera un effet cumulatif accru, par conséquent, la dose devrait être réduite chez ces patients (voir 4.2. Posologie recommandée et ajustement posologique). On suggère de diminuer la dose en cas d’affection rénale. L’arrêt du médicament est recommandé si des signes d’hépatite toxique ou de stase biliaire se manifestent.
Un bilan azoté systématiquement négatif a été observé chez certains patients ayant reçu un traitement continu par l’azathioprine. Dans un tel cas, on recommande de réduire la posologie, une mesure qui s’est avérée efficace pour corriger la situation.
On ne devrait pas prescrire l’azathioprine aux patients présentant des antécédents d’hypersensibilité à la 6-mercaptopurine. (voir 2. Contre-indications).
Patients présentant une variante du gène NUDT15
Les patients présentant une mutation héréditaire du gène NUDT15 courent un risque accru de toxicité grave liée à la 6-mercaptopurine, telle qu'une leucopénie précoce et une alopécie, même à des doses conventionnelles de traitement par thiopurine. Ces patients nécessitent généralement une réduction de la posologie, en particulier ceux qui sont homozygotes pour la variante NUDT15, ainsi qu'une surveillance étroite de la formule sanguine (voir 4.2. Posologie recommandée et ajustement posologique).
Ni les bienfaits ni les effets indésirables imprévus à la suite de l’emploi en concomitance d’IMURAN et d’un ARMM n’ont été étudiés. L’emploi d’IMURAN avec ces agents ne peut pas être recommandé.
L'immunisation par un vaccin constitué d'un organisme vivant pourrait provoquer une infection chez une personne immunodéprimée. On recommande donc aux patients de ne pas recevoir de vaccins constitués d’un organisme vivant jusqu’à ce que 3 mois se soient écoulés depuis la fin de leur traitement par IMURAN (voir 9.4. Interactions médicament-médicament).
Inhibiteurs de la xanthine oxydase
Des décès liés à une pancytopénie sévère ont été signalés chez des patients traités par une association d'azathioprine et d'allopurinol. En cas d'administration concomitante d'allopurinol, d'oxipurinol et/ou de thiopurinol avec l'azathioprine, la posologie de l'azathioprine doit être réduite à un quart de la dose initiale (voir 9. Interactions médicamenteuses).
Agents neuromusculaires
Des soins particuliers s’imposent lorsque l’azathioprine est administrée en concomitance avec un agent neuromusculaire comme la tubocurarine ou la succinylcholine (voir 9.4. Interactions médicament-médicament). Il peut également potentialiser le blocage neuromusculaire produit par les agents dépolarisants comme la succinylcholine (voir 9.4. Interactions médicament-médicament). On doit conseiller aux patients d’informer leur anesthésiste de leur traitement par l’azathioprine avant la chirurgie.
Appareil digestif
Une réaction d’hypersensibilité gastro-intestinale caractérisée par des nausées et vomissements sévères a déjà été observée. Ces symptômes peuvent également être accompagnés de diarrhée, d’éruption cutanée, de fièvre, de malaise, de myalgie, d’une hausse du taux d’enzymes hépatiques, de vasculite, de troubles hépatiques, de cholestase et parfois, d’hypotension. Au cours des premières semaines de traitement par IMURAN, on peut observer des symptômes de toxicité gastro-intestinale, lesquels sont réversibles à l’arrêt du médicament. Cependant, la réaction peut réapparaître quelques heures après la reprise d’une seule dose d’IMURAN.
Carcinogenèse et génotoxicité
IMURAN est cancérogène et mutagène chez les humains et les animaux (voir 16. Toxicologie non clinique).
Les patients soumis à un traitement immunosuppresseur, y compris l’azathioprine, en particulier les greffés ayant reçu un traitement agressif, sont davantage exposés au risque de développer un syndrome lymphoprolifératif (y compris le lymphome T hépatosplénique [LTHS] qui est rare, mais très agressif et habituellement mortel), ainsi que d’autres affections malignes, notamment le cancer de la peau (avec ou sans mélanome), les sarcomes (de Kaposi et non Kaposi), le cancer du col utérin in situ, des tumeurs de la cellule réticulaire ou tumeurs lymphomateuses. Le risque accru semble être lié au degré et à la durée de l’immunosuppression.
On a signalé que cesser ou réduire l’immunosuppression pourrait être associé à une régression partielle de troubles lymphoprolifératifs. Un schéma thérapeutique contenant plusieurs immunosuppresseurs (dont les thiopurines) devrait donc être utilisé avec prudence, puisqu’il pourrait entraîner des troubles lymphoprolifératifs; des décès ont été signalés. L’association de multiples immunosuppresseurs, administrés en concomitance accroît le risque de troubles lymphoprolifératifs associés au virus Epstein-Barr.
Le degré d’immunosuppression est déterminé non seulement par le régime immunosuppresseur, mais aussi par plusieurs autres facteurs propres au patient. Le nombre d’agents immunosuppresseurs n’augmente pas nécessairement le risque de développer des lymphomes. Cependant, les patients qui reçoivent de multiples agents immunosuppresseurs pourraient être exposés à un risque d’une trop grande immunosuppression. Par conséquent, toute dose d’immunosuppresseurs doit être maintenue au seuil d’efficacité le plus bas.
Comme il en est recommandé aux patients présentant un risque accru au cancer de la peau, l’exposition aux rayons du soleil et à la lumière ultraviolette doit être limitée et les patients doivent porter des vêtements protecteurs et appliquer un écran solaire à facteur de protection élevé.
Il est possible d’obtenir les renseignements sur le risque de néoplasie spontané en condition d’arthrite rhumatoïde et sur le processus néoplasique après un traitement par immunosuppresseurs ou résultant d’autres maladies auto-immunes. Il n’a pas été possible de pondérer précisément le risque de néoplasie dû à IMURAN. Le risque accru de développer des lymphomes non hodgkiniens chez les patients atteints d’arthrite rhumatoïde traités par immunosuppresseurs comparativement à la population générale semble être apparenté au moins en partie à la maladie en tant que telle. Cependant, on a observé la présence de leucémie myéloblastique aiguë et des tumeurs solides chez les patients atteints d’arthrite rhumatoïde ayant reçu de l’azathioprine. De plus amples renseignements sur le processus néoplasique chez les patients traités par IMURAN sont offerts dans la section 8. Effets indésirables.
Les patients atteints de polyarthrite rhumatoïde ayant été traités antérieurement par des agents alcoylants (cyclophosphamide, chlorambucil, melphalan ou autres) sont exposés à un haut risque de néoplasie s’ils sont traités par IMURAN.
Conduite et utilisation de machines
La prudence est requise lors de la conduite d’un véhicule motorisé ou lors de l’opération d’une machine dangereuse.
Fonctions hépatique, biliaire etpancréatique
Des cas d'hypertension portale non cirrhotique et d'atteinte vasculaire portosinoïdale ont été rapportés lors de l'utilisation de l'azathioprine (voir 8.5. Effets indésirables observés après la commercialisation). Les premiers signes cliniques comprennent des anomalies des enzymes hépatiques, un ictère léger, une thrombocytopénie et une splénomégalie. Le patient doit être informé des symptômes d'une atteinte hépatique et invité à contacter immédiatement son médecin si ceux-ci apparaissent.
La cholostase de grossesse, y compris la mort fœtale, a été signalée en association avec le traitement par l’azathioprine. Si une cholostase de grossesse survient, une réduction de la dose ou l’arrêt du traitement devrait être envisagé selon l’évaluation au cas-par-cas du profil risques-bienfaits.
Santé reproductive
L'azathioprine est cytotoxique et génotoxique (voir 16. Toxicologie non clinique). Par conséquent, les patients, hommes et femmes, traités par IMURAN doivent recourir à des méthodes contraceptives efficaces et fiables pendant la durée du traitement et pendant une période d'au moins trois et six mois, respectivement, après l'arrêt du traitement.
Il est recommandé de procéder à une consultation sur la cryoconservation du sperme et/ou à un conseil génétique individuel pour les patients, hommes et femmes, qui envisagent d'avoir un enfant après un traitement à l'azathioprine.
- Fertilité
L’effet spécifique du traitement par l’azathioprine sur la fertilité humaine demeure inconnu. Dans les études sur les animaux, on a rapporté qu’IMURAN provoquait une dépression temporaire de la spermatogenèse et une réduction de la viabilité et du nombre des spermatozoïdes chez la souris à des doses équivalentes à 10 fois la dose thérapeutique chez l’humain; le pourcentage d’accouplements fertiles était réduit lorsque les animaux recevaient 5 mg/kg2 (voir 16. Toxicologie non clinique).
Surveillance et examens de laboratoire
On sait que les thiopurines, y compris IMURAN, peuvent entraîner une hépatotoxicité se traduisant par une élévation des taux sériques de phosphatase alcaline, de bilirubine et/ou de transaminases. Des tests de la fonction hépatique doivent être effectués systématiquement pendant le traitement par IMURAN ; il est recommandé de les réaliser plus fréquemment chez les patients présentant une affection hépatique préexistante ou suivant un autre traitement potentiellement hépatotoxique.
Système endocrinien et métabolisme
L’administration de purines analogues (azathioprine et mercaptopurine) peut interférer avec la voie niacine, entraînant potentiellement une carence en acide nicotinique/pellagre. Peu de cas ont été signalés avec l’emploi de l’azathioprine; il s’agissait surtout de patients avec une MII (maladie de Crohn, colite ulcéreuse). Un diagnostic de pellagre devrait être considéré chez un patient présentant une éruption pigmentée localisée (dermatite); une gastroentérite (diarrhée); et des déficits neurologiques généralisés, y compris un déclin cognitif (démence). On devrait envisager une réduction de la dose ou l’arrêt du traitement par l’azathioprine d’après une minutieuse évaluation des bienfaits par rapport aux risques et on devrait initier des soins médicaux appropriés par la supplémentation de niacine/nicotinamide.
Système immunitaire
Les patients traités par IMURAN, administré seul ou en association avec d’autres immunosuppresseurs, en particulier des corticostéroïdes, ont montré une susceptibilité accrue aux infections (par exemple, de type fongique, viral et bactérien), y compris les infections atypiques ou sévères de varicelle, zona et d’autres agents infectieux (voir 8. Effets indésirables). Les infections fongiques, virales, bactériennes et protozoaires peuvent être mortelles et doivent être traitées attentivement. On doit envisager une réduction de la dose d’azathioprine ou l’emploi d’autres médicaments. Une infection causée par le virus de la varicelle et du zona (VZV) peut s’aggraver pendant l’administration des immunosuppresseurs. Avant de commencer un traitement par immunosuppresseurs, il convient d'envisager la réalisation de tests sérologiques pour dépister des infections telles que la varicelle-zona (VZV) et l'hépatite B. Les patients n'ayant jamais été exposés à ces maladies doivent éviter tout contact avec des personnes atteintes de varicelle ou de zona. Si le patient est exposé au VZV, il convient de prendre des précautions particulières pour éviter qu'il ne développe une varicelle ou un zona ; une immunisation passive par immunoglobulines contre la varicelle et le zona (VZIG) peut être envisagée.
Si le patient est infecté par le VZV, il convient de prendre les mesures appropriées, qui peuvent inclure un traitement antiviral et des soins de soutien.
Syndrome d’activation macrophagique
Le syndrome d’activation macrophagique (SAM) est un trouble potentiellement mortel connu qui peut se développer chez les patients souffrant d’affections autoimmunes, en particulier, la maladie inflammatoire des intestins (MII). Il semblerait que les patients sous azathioprine seraient plus susceptibles de développer cette affection. Si un SAM survient ou est soupçonné, une évaluation et un traitement devraient être entamés le plus tôt possible et on doit cesser le traitement par l’azathioprine. Les médecins devraient être attentifs à tout symptôme d’infection, comme le VEB et le cytomégalovirus (CMV), car ces derniers sont des déclencheurs connus du SAM.
Système sanguin et lymphatique
Une leucopénie ou une thrombocytopénie sévère pourrait survenir chez les patients recevant IMURAN.
Des cas d’anémie macrocytaire et d’aplasie médullaire sévère peuvent survenir. Les toxicités hématologiques sont associées à la posologie et peuvent s’avérer plus sévères chez les greffés rénaux dont l’homogreffe subit un rejet. Pour les patients traités par IMURAN, on recommande d’effectuer un hémogramme et une numération plaquettaire toutes les semaines pendant le premier mois, puis deux fois par mois pendant les deuxième et troisième mois du traitement, et enfin, une fois par mois ou plus fréquemment, si la dose doit être modifiée ou si d’autres modifications thérapeutiques s’imposent. La suppression hématologique peut être retardée. Il convient de réduire immédiatement la dose ou d’interrompre temporairement le médicament en cas de diminution rapide ou d’une faiblesse persistante de la numération leucocytaire ou à l’apparition de signes d’aplasie médullaire. La leucopénie ne coïncide pas avec l’effet thérapeutique. Conséquemment, la posologie ne doit pas être augmentée dans le but de réduire le compte de globules blancs.
Certaines personnes atteintes d’un déficit héréditaire de l’enzyme thiopurine-méthyltransférase (TPMT) peuvent avoir une sensibilité inhabituelle à l’effet myélosuppresseur de l’azathioprine et, par conséquent, présenter une myélodépression rapide à la suite de l’instauration du traitement par IMURAN. Cette condition est exacerbée par la coadministration de médicaments inhibiteurs de la TPMT, tels que l’olsalazine, la mésalazine ou la sulfasalazine. On signale également la probabilité d’une association entre la réduction de l’activité de la TPMT et les leucémies et la myélodysplasie chez les sujets recevant la 6-mercaptopurine (métabolite actif de l’azathioprine) en association avec d’autres agents cytotoxiques. Bien que ces tests ne se soient pas montrés efficaces pour identifier tous les patients exposés à un risque de toxicité sévère, certains laboratoires offrent le test pour dépister le déficit en TPMT. Il y a toujours lieu d’effectuer de fréquents hémogrammes.
7.1. Populations particulières
7.1.1. Grossesse
Aucune étude adéquate et bien contrôlée n’a été menée auprès des femmes enceintes. IMURAN peut nuire au fœtus lorsqu'il est administré à une femme enceinte, notamment en provoquant un retard de croissance intra-utérin, une naissance prématurée et un faible poids à la naissance, en particulier lorsqu'il est associé à des corticostéroïdes. Des cas d'avortement spontané ont également été signalés à la suite d'une exposition maternelle ou paternelle. IMURAN présente un effet tératogène chez le lapin et la souris lorsqu'il est administré à des doses équivalentes à la dose humaine (5 mg/kg par jour). Parmi les anomalies figuraient des malformations squelettiques et des anomalies viscérales (voir 16. Toxicologie non clinique). Par conséquent, IMURAN ne doit pas être administré aux femmes enceintes ou à celles qui envisagent de l’être dans un avenir rapproché, sans effectuer une évaluation des avantages que présente le médicament par rapport aux risques qu’il pose.
Si ce médicament est utilisé pendant la grossesse ou si la patiente tombe enceinte pendant le traitement, elle doit être informée du risque potentiel pour le fœtus. Il convient de conseiller aux femmes en âge de procréer d'éviter de tomber enceintes.
Une leucopénie ou une thrombocytopénie ont été rapportées dans une certaine proportion de nouveau-nés dont la mère avait reçu de l’azathioprine pendant sa grossesse. On recommande une surveillance étroite accrue des paramètres hématologiques pendant la grossesse si IMURAN est administré.
Un nombre limité d’anomalies et d’autres troubles immunologiques ont été constatés chez certains nourrissons nés de mères traitées par IMURAN après avoir reçu une homogreffe rénale. Dans un rapport de cas détaillé, on a noté une lymphopénie avérée, une diminution des taux d’IgG et d’IgM, ainsi que des infections à CMV et une atrophie de la silhouette du thymus chez un enfant né d’une mère ayant reçu une dose quotidienne de 150 mg d’azathioprine et 30 mg de prednisone pendant sa grossesse. Après dix semaines, la plupart de ces mesures se sont normalisées. Une pancytopénie et un déficit immunitaire sévère ont été observés chez un enfant prématuré dont la mère avait reçu 125 mg d’azathioprine et 12,5 mg de prednisone sur une base quotidienne. Deux études concernant des découvertes sur des anomalies physiques ont été publiées. Dans une étude, un nourrisson dont la mère avait reçu une dose quotidienne de 200 mg d’azathioprine et 20 mg de prednisone tous les deux jours pendant la grossesse est né avec une polydactylie du pouce. La deuxième étude faisait état d’enfants dont le père suivait un traitement de longue durée à l'azathioprine et qui, à la naissance, présentaient une myéloméningocèle importante dans la région lombaire supérieure, une luxation bilatérale des hanches et des pieds bots varus équins bilatéraux
La cholostase de grossesse, y compris la mort fœtale, a été signalée être en association avec le traitement par l’azathioprine. La surveillance du 6-méthyl-mercaptopurine (6-MMP) devrait être considérée en présence de prurit avec un taux élevé d'acides biliaires sériques totaux chez la mère pendant le deuxième trimestre de la grossesse pour établis un diagnostic précoce et minimiser l’impact sur le fœtus. Si une cholostase de grossesse survient, une réduction de la dose ou l’arrêt du traitement devrait être envisagé selon l’évaluation au cas-par-cas du profil risques-bienfaits (voir 7. Mises en garde et précautions, Hépatique, biliaire et pancréatique).
7.1.2. Allaitement
L’emploi d’IMURAN chez les mères qui allaitent n’est pas recommandé. De faibles concentrations d’azathioprine ou de ses métabolites sont transmises par le placenta et par le lait maternel. En vertu du potentiel oncogène de l’azathioprine, on doit choisir entre cesser la prise de médicament ou cesser l’allaitement, en tenant compte de l’importance du médicament pour la mère.
7.1.3. Enfants et adolescents
Enfants et adolescents (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4. Personnes âgées
Personnes âgées (> 65 ans) : L’innocuité et l’efficacité de l’azathioprine n’ont pas été établies chez les personnes âgées.
8. Effets indésirables
8.1. Aperçu des effets indésirables
Les principaux effets potentiellement toxiques d’IMURAN ont été observés principalement sur les plans hématologique et gastro-intestinal. Les risques d’infection secondaire et de néoplasie sont également importants (voir 7. Mises en garde et précautions).
La fréquence et la gravité des effets indésirables dépendent de la dose et de la durée du traitement par IMURAN, ainsi que des maladies non manifestes et des thérapies concomitantes auxquelles le patient est soumis. L’incidence des toxicités sur le plan hématologique et le processus néoplasique observée dans les groupes de receveurs d’une homogreffe rénale est de loin supérieure à celle observée dans les études sur l’emploi d’IMURAN dans le traitement de la polyarthrite rhumatoïde.
8.2. Effets indésirables observées au cours des études cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
Les incidences relatives constatées pendant les essais cliniques peuvent être résumées comme suit :
Tableau 3 – Les incidences relatives dans les études cliniques
| Toxicité | Homogreffe rénale | Arthrite rhumatoïde |
| Leucopénie de tous les degrés | > 50 % | 28 % |
| < 2500 cellules/mm3sang | 16 % | 5,3 % |
| Infections | 20 % | < 1 % |
Néoplasie Lymphome Autres | 0,5 % 2,8 % | * |
*Les données sur le taux de risque de néoplasie parmi les sujets souffrant de polyarthrite rhumatoïde traités par l’azathioprine sont limitées. La fréquence des affections lymphoprolifératives chez les patients souffrants de PR semble être significativement supérieure à celle de la population générale. Dans une étude complète, le taux de syndrome lymphoprolifératif chez les patients atteints de PR ayant reçu des doses d’azathioprine (5 mg/kg/jour) supérieures à celles recommandées était de 1,8 cas par 1000 patients-années de suivi, comparativement au 0,8 cas par 1000 patients-années de suivi n’ayant pas été traités par l’azathioprine. Cependant, la proportion de risque accru attribuable à la posologie d’azathioprine ou à d’autres traitements (p. ex. : agents alcoylants) aux patients traités par l’azathioprine ne peut pas être déterminée.
Hématologie
Une leucopénie et/ou une thrombocytopénie et, plus rarement, une agranulocytose, une pancytopénie et une anémie aplasique dépendent de la dose et peuvent survenir plus tard pendant le traitement par IMURAN. Les toxicités sont réversibles par la réduction ou l’interruption temporaire du médicament. L’incidence de ces manifestations survient en particulier chez les sujets prédisposés à la myélotoxicité, tels les patients atteints de déficit en TPMT (thiopurine-méthyltransférase) (voir 7. Mises en garde et précautions, Système sanguin et lymphatique) et à l’insuffisance rénale ou hépatique ainsi que chez les patients chez qui on n’a pas réduit la dose d’IMURAN alors qu’ils recevaient une thérapie concomitante d’allopurinol (voir 7. Mises en garde et précautions, Système sanguin et lymphatique). Une infection peut se présenter comme une manifestation secondaire d’aplasie médullaire ou de leucopénie. Cependant, l’incidence d’infection est de 30 à 60 fois supérieure dans les cas d’une homotransplantation rénale que dans les cas de polyarthrite rhumatoïde. Des cas d’anémie macrocytaire et/ou de saignement ont été observés chez les patients traités par IMURAN.
Appareil digestif
La nausée et le vomissement se manifestent au cours des premiers mois de thérapie par IMURAN, notamment dans une proportion approximative de 12 % parmi 676 patients atteints d’arthrite rhumatoïde. La fréquence de troubles gastriques peut souvent être réduite en administrant le médicament en doses fractionnées ou après les repas. Cependant, chez certains patients, la nausée et le vomissement peuvent être sévères et être accompagnés de symptômes, tels que la diarrhée, la fièvre, le malaise, la vasculite, la dysfonction hépatique, la cholestase et les myalgies (voir 7. Mises en garde et précautions, Appareil digestif). Le vomissement accompagné d’une douleur abdominale se produit rarement en présence d’une pancréatite avec hypersensibilité.
Infections et infestations
Les infections (p. ex. : virale, fongique et bactérienne) apparaissent très souvent chez les patients greffés à qui on a administré l’azathioprine en association avec d’autres immunosuppresseurs, mais rarement chez d’autres populations (voir 7. Mises en garde et précautions).
Fonction hépatique
On sait que l’hépatite toxique avec stase biliaire apparaît chez les receveurs d’homogreffes. Cependant, l’hépatotoxicité est plutôt rare chez les patients atteints de polyarthrite rhumatoïde traités par IMURAN (moins de 1 %). L’hépatotoxicité après une transplantation survient le plus souvent moins de six mois après la transplantation et, en règle générale, elle est réversible après l’interruption d’IMURAN.
Bien que rares, des cas potentiellement mortels de lésion hépatique associée à l’azathioprine administrée sur une base quotidienne ont été rapportés principalement chez des greffés et chez un patient traité par IMURAN pour une panuvéite. Les analyses histologiques comprennent la dilatation sinusoïdale, la péliose hépatique, la maladie veino-occlusive du foie et l’hyperplasie nodulaire régénérative. On suggère la lecture fréquente des taux de transaminases sériques, de la phosphatase alcaline et de la bilirubine pour détecter les signes précoces de l’hépatotoxicité. Si l’on soupçonne un cas de maladie veino-occlusive du foie en clinique, le traitement par IMURAN doit être interrompu définitivement. Dans certains cas, l’interruption de l’azathioprine a entraîné une amélioration temporaire ou permanente de l’histologie du foie et des symptômes.
8.3. Effets indésirables peu fréquents observées au cours des études cliniques
D’autres effets cliniques indésirables liés à une faible fréquence ont été observés, tels qu’éruptions cutanées, alopécie, fièvre, arthralgies, diarrhée, stéatorrhée, bilan azoté négatif, pneumonie interstitielle réversible, infections bactérienne et virale, et infections associées à la neutropénie.
Néoplasmes bénins, malins et non spécifiés (y compris kystes et polypes)
On rapporte des cas de néoplasme (fréquence rare ≥ 1/10 000 à < 1/1 000), y compris un syndrome lymphoprolifératif, cancer de la peau (avec ou sans mélanome), les sarcomes (de Kaposi et non Kaposi), cancer du col utérin in situ, leucémie myéloïde aiguë et syndrome myélodysplasique (dont certains cas sont liés à des anomalies chromosomiques).
8.5. Effets indésirables observées après la commercialisation
En plus des signalements d’effets indésirables provenant des essais cliniques, les réactions indésirables suivantes ont été identifiées avec l’emploi de l’azathioprine après son homologation. Puisque ces manifestations ont été signalées de façon volontaire par une population de taille inconnue, il est impossible d’en estimer la fréquence. Ces manifestations ont été considérées comme de possibles effets indésirables en raison d’une combinaison de la gravité, de la fréquence des signalements ou en raison d’une relation causale potentielle avec le traitement.
Troubles de la peau et des tissus sous-cutanés : syndrome de Sweet (dermatose aiguë fébrile neutrophilique); syndrome de Stevens-Johnson et épidermolyse bulleuse toxique.
Néoplasmes bénins, malins et non spécifiés (y compris kystes et polypes) : Des cas de lymphome T hépatosplénique ont été signalés (LTHS).
Infections et infestations : Des cas de leucoencéphalopathie multifocale progressive (LEMP) ont été signalés à la suite de l’emploi d’azathioprine.
Troubles de système immunitaire : hypersensibilité, érythème noueux
Examens physiques et épreuves de laboratoire : anomalies des examens de la fonction hépatique
Carence en acide nicotinique/pellagre et cholostase de grossesse.
Trouble du système nerveux : tremblements (fréquence inconnue)
Troubles gastro-intestinaux : sialadénite (fréquence inconnue)
Troubles hépatobiliaires : hypertension portale non cirrhotique et atteinte vasculaire portosinoïdale (fréquence inconnue)
9. Interactions médicamenteuses
9.1. Interactions médicamenteuses graves
- Des cas mortels ont été signalés chez des patients traités simultanément par l'azathioprine et l'allopurinol. Si l'allopurinol est administré en association avec l'azathioprine, la posologie de l'azathioprine doit être réduite à un quart de la dose initiale. L'ajustement ultérieur des doses d'azathioprine doit être effectué en fonction de la réponse thérapeutique et des éventuels effets toxiques (voir 9.4. Interactions médicament-médicament).
9.3. Interactions médicament-comportement
L'interaction entre IMURAN et certains facteurs de risque liés au comportement (par exemple, le tabagisme, la consommation de cannabis et/ou la consommation d'alcool) n'a pas fait l'objet d'études.
9.4. Interactions médicament-médicament
Les médicaments apparaissant ci-dessous sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Vaccins : L’activité immunosuppressive de l’azathioprine peut provoquer une réponse atypique et possiblement délétère aux vaccins à virus vivant. On recommande donc aux patients de ne pas recevoir de vaccins à virus vivant pendant au moins 3 mois après la fin du traitement par l’azathioprine (voir 7. Mises en garde et précautions).
Allopurinol/oxipurinol/thiopurinol et autres inhibiteurs de la xanthine-oxydase : La voie principale pour la détoxification de l’azathioprine est inhibée par les inhibiteurs de la xanthine-oxydase. Si des inhibiteurs de la xanthine-oxydase, comme l’allopurinol, l’oxipurinol et/ou le thiopurinol, sont administrés en concomitance avec l’azathioprine, la posologie de l’azathioprine doit être réduite au quart de la dose originale. L’ajustement subséquent des doses d’azathioprine devraient être dicté par la réponse thérapeutique et tout effet toxique. Des cas mortels ont été signalés chez des patients traités simultanément par l'azathioprine et l'allopurinol.
D’autres inhibiteurs de la xanthine-oxydase, comme le febuxostat, peuvent réduire le métabolisme de l’azathioprine. L’administration concomitante n’est pas recommandée car les données sont insuffisantes pour déterminer une réduction adéquate de la dose.
D’autres agents affectant la myélopoïèse : Les médicaments susceptibles d’influer sur la production de leucocytes, telle l’association triméthoprime/sulfaméthoxazole, peuvent entraîner une leucopénie grave, surtout chez les greffés rénaux.
Inhibiteurs de l’enzyme de conversion de l’angiotensine : On rapporte que l’emploi d’inhibiteurs de l’enzyme de conversion de l’angiotensine pour contrôler l’hypertension des patients traités par l’azathioprine entraîne une anémie et une leucopénie sévère.
Warfarine : IMURAN peut inhiber l’effet anticoagulant de la warfarine.
Relaxants musculaires non vagolytiques : Selon certaines preuves cliniques, IMURAN exerce un effet antagoniste sur l’action des relaxants musculaires non vagolytiques, comme le curare, la tubocurarine et le pancuronium. Des données expérimentales confirment que l’azathioprine renverse le blocage neuromusculaire causé par la tubocurarine et démontrent que l’azathioprine potentialise le blocage neuromusculaire causé par la succinylcholine (voir 7. Mises en garde et précautions).
Puisque les études in vitro montrent que les dérivés de l’acide aminosalicylique (p. ex. : l’olsalazine, la mésalazine ou la sulfasalazine) inhibent l’enzyme de TPMT, ils doivent être administrés avec prudence chez les patients soumis simultanément à une thérapie par l’azathioprine (voir 7. Mises en garde et précautions).
Infliximab : On a observé une interaction entre l’azathioprine et l’infliximab. Les patients recevant un traitement continu par l’azathioprine ont présenté des augmentations transitoires des taux de 6-TGN (nucléotide 6-thioguanine, un métabolite actif de l’azathioprine) et une réduction de la numération moyenne des leucocytes au cours des premières semaines suivant la perfusion d’infliximab, numération qui est revenue aux valeurs antérieures après 3 mois.
9.5. Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie. Le lait contient de la xanthine oxydase ; par conséquent, le 6-MP n'est pas stable dans le lait ni dans les produits laitiers (voir 10.3. Pharmacocinétique).
9.6. Interactions médicament-plante médicinale
Aucune interaction avec les aliments n’a été établie.
9.7. Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10. Pharmacologie clinique
10.1. Mode d’action
Survie de l’homogreffe
Bien que l’emploi de l’azathioprine pour inhiber le rejet d’une homogreffe rénale soit bien établi, le ou les mécanismes d’action restent mal connus. Le médicament supprime les hypersensibilités à médiation cellulaire et cause des altérations variables dans la production d’anticorps. La suppression des effets des cellules T, y compris la suppression de la destruction des cellules T, est tributaire de la relation temporelle au stimulus antigénique ou prise de greffe. Cet agent a peu d’effet sur les rejets avérés ou sur les réponses immunitaires secondaires.
Il est difficile d’associer les modifications de réponses immunitaires ou fonctions immunologiques spécifiquement à l’immunosuppression par l’azathioprine chez les greffés. Ces patients présentent des réactions subnormales aux vaccins, une faible quantité de cellules T et une phagocytose anormale par les cellules sanguines périphériques. Cependant, leurs réponses mitogènes, taux sériques d’immunoglobuline et réactions secondaires aux anticorps sont généralement normaux.
Réponse immuno-inflammatoire
L’azathioprine fait disparaître les manifestations de maladies et les pathologies sous-jacentes chez les modèles animaux atteints d’une maladie auto-immune. Par exemple, l’azathioprine peut réduire la gravité d’une polyarthrite à adjuvant.
Les mécanismes par lesquels l’azathioprine exerce un effet sur les maladies auto-immunes ne sont pas connus. L’azathioprine est immunosuppressive; des épreuves d’hypersensibilité retardée et de cytotoxicité cellulaire étant supprimées au-delà de la production d’anticorps. En ce qui a trait à l’arthrite induite par adjuvant chez le rat, l’azathioprine inhibe l’hyperplasie des ganglions lymphatiques qui précède l’apparition des premiers symptômes de la maladie. Dans les deux cas, l’effet immunosuppresseur et thérapeutique est lié à la posologie. L’azathioprine est considérée comme un médicament à action lente dont les effets pourraient persister même après son arrêt.
10.2. Pharmacodynamie
La mercaptopurine inhibe la réponse anticorps chez les lapins auxquels on a injecté de l'albumine sérique bovine, tandis que l'azathioprine et la mercaptopurine inhibent toutes deux la formation d'anticorps chez les souris exposées à des globules rouges ovins lorsqu'elles sont administrées par injection intrapéritonéale pendant quatre jours consécutifs à compter du moment de la stimulation antigénique. Il a été démontré qu'une suppression des anticorps se produisait à une dose de 25 mg/kg d'azathioprine, mais à des doses plus élevées de mercaptopurine (75 mg/kg, dose maximale tolérée), ce qui indique que les effets immunosuppresseurs de l'azathioprine ne sont pas entièrement dus à la dérivation de la mercaptopurine in vivo. Une partie de l'activité de l'azathioprine pourrait être due à sa réaction avec les composés sulfhydryliques, compte tenu de la potentialisation de ses effets immunosuppresseurs lors d'une administration simultanée avec MYLERAN (busulfan).
10.3. Pharmacocinétique
Absorption
L'azathioprine est bien absorbée après administration par voie orale. La radioactivité sérique maximale est atteinte une à deux heures après l'administration orale d'azathioprine marquée au 35S et diminue avec une demi-vie de cinq heures. Il ne s'agit pas d'une estimation de la demi-vie de l'azathioprine elle-même, mais du taux de désintégration de l'ensemble des métabolites de ce médicament contenant du 35S. En raison d'un métabolisme important, seule une fraction de la radioactivité se présente sous forme d'azathioprine. Les doses habituelles entraînent des concentrations sanguines faibles d'azathioprine et de la mercaptopurine qui en est dérivée (<1 μg/mL). Les taux sanguins ont une faible valeur prédictive pour le traitement, car l'ampleur et la durée des effets cliniques sont davantage liées aux taux de nucléotides thiopuriniques dans les tissus qu'aux taux plasmatiques du médicament.
Aucune étude sur l'interaction entre l'azathioprine et les aliments n'a été menée. Le 6-MP n'est pas stable dans le lait en raison de la présence de xanthine oxydase (dégradation de 30 % en 30 minutes) ; il est donc recommandé de ne pas administrer les comprimés d'IMURAN avec du lait ou des produits laitiers.
Distribution
Le volume de distribution à l’état d’équilibre (Vdéé) de l’azathioprine est inconnu. Le Vdéé apparent moyen (± É.T.) de la 6-MP est de 0,9 (±0,8) L/kg, quoique ce chiffre pourrait être sous-estimé puisque la clairance de la 6-MP s’effectue à travers le corps entier (et non uniquement par l’entremise du foie).
L'azathioprine et la mercaptopurine se lient modérément aux protéines sériques (30 %) et sont partiellement dialysables.
Les concentrations de 6-MP dans le liquide céphalorachidien (LCR) sont faibles ou négligeables après l’administration intraveineuse ou orale de 6-MP.
Métabolisme
L’azathioprine est séparée in vivo en mercaptopurine. Les deux composés sont éliminés rapidement du sang et oxydés ou méthylés dans les érythrocytes et dans le foie. L’azathioprine ou la mercaptopurine ne sont pas décelables dans l’urine après huit heures. La conversion en acide 6-thiourique inactif par xanthine-oxydase est une importante voie de dégradation et l’inhibition de cette voie chez les patients recevant ZYLOPRIM (allopurinol) permet de réduire la posologie d’azathioprine requise chez ces patients (voir 7. Mises en garde et précautions, Généralités et 9. Interactions médicamenteuses). Les proportions de métabolites varient selon le patient, ce qui explique les facteurs d’importance et la durée des effets du médicament. En apparence, la clairance rénale ne permet pas de prévoir l’efficacité biologique ou les toxicités.
Variante du gène NUDT15 R139C (NUDT15 c.415C>T)
De récentes études indiquent qu’il existe une solide association entre la variante du gène NUDT15, NUDT15 c.415C>T [p.Arg139Cys] (également appelée NUDT15 R139C [rs116855232]), qui, croit-on, entraîne une perte de fonction de l’enzyme NUDT15, et une toxicité médiée par la thiopurine comme la leucopénie et l’alopécie. La fréquence de NUDT15 c.415C>T présente une variabilité ethnique de 9,8 % en Asie occidentale, 3,9 % chez les hispaniques, 0,2 % chez les européens et 0 % chez les africains, indiquant un risque accru pour la population asiatique. Les patients avec une variante NUDT15 homozygote (allèles de risque NUDT15 T) courent un grand risque de toxicité par la thiopurine comparativement aux homozygotes C.
Réduire les doses de thiopurine pour les patients porteurs de variantes NUDT15 peut réduire le risque de toxicité. Par conséquent, une analyse génotypique déterminant le génotype du gène NUDT15 doit être déterminée pour tout patient avant d’entamer un traitement par la thiopurine (voir les sections 4.1. Considérations posologiques). On recommande au médecin prescrivant de déterminer si une réduction de la dose s’impose ou non, d’après la réponse du patient au traitement, ainsi que son profil génétique.
Les patients avec une variante des enzymes NUDT15 et TPMT sont significativement moins tolérants aux thiopurines que ceux qui présentent des allèles à risque dans seulement un de ces deux gènes.
Le mode d’action précis de la toxicité liée au traitement par la thiopurine en association avec les gènes NUDT15 reste à élucider.
Élimination
Après l’administration par voie orale de 100 mg de 35S-azathioprine, 50 % de la radioactivité a été excrétée dans l’urine sur 24 heures, et 12 % dans les fèces sur 48 heures. Le principal composé retrouvé dans l’urine était le métabolite oxydé inactif, l’acide thiourique. Moins de 2 % était excrété dans l’urine sous forme d’azathioprine ou de 6-MP. Le rapport d’extraction de l’azathioprine est élevé, avec une clairance totale supérieure à 3 L/min chez les volontaires normaux. On ne possède aucune donnée sur la clairance rénale ou la demi-vie de l’azathioprine. La clairance rénale de la 6-MP est de 191 mL/min/m2 et sa demi-vie est de 0,9 heure. La clairance rénale ne joue probablement pas un rôle important dans la prédiction de l'efficacité biologique ou des effets toxiques, bien qu'une réduction de la posologie soit pratiquée chez les patients présentant une insuffisance rénale.
La mercaptopurine, un métabolite de l’azathioprine, a été identifiée dans le colostrum et le lait maternel de femmes sous traitement par l’azathioprine.
11. Conservation, stabilité et mise au rebut
Comprimés IMURANMD :
Doit être entreposé à une température ambiante (15 °C et 30 °C), protégé de la lumière.
IMURANMD pour injection :
IMURAN pour injection doit être entreposé à une température entre 15 °C et 25 °C, à l’abri de la lumière. Flacons à dose unique. Jeter les portions inutilisées.
- 12. Instructions particulières de manipulation du produit
Les comprimés et/ou les flacons intacts doivent être retournés au fabricant qui se chargera de les détruire. Prendre les mesures appropriées en ce qui concerne l’emballage et le transport de ce matériel.
Toutes matières qui entrent en contact avec les médicaments cytotoxiques doivent être isolées et incinérées à 1000 °C ou plus. Les contenants scellés peuvent exploser.
Le personnel qui travaille régulièrement dans la préparation et la manipulation d’agents cytotoxiques doit subir des examens hématologiques deux fois par année.
Partie 2 : Renseignements scientifiques
13. Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteux : Azathioprine
Nom chimique : 1) 1H-Purine, 6-[(1-méthyl-4-nitro-1H-imidazol-5-yl)thio]-
- 2) 6-[(1-méthyl-4-nitro-1H-imidazol-5-yl)thio]-1H-purine
Formule moléculaire et masse moléculaire : Base : C9H7N7O2S
Sel sodique : C9H6N7NaO2S
Base : 277,27 Sel sodique : 299,24
Formule développée :
Propriétés physicochimiques : pKa : 8,2 (25 °C)
Caractéristiques du produit :
Comprimés IMURANMD :
L’azathioprine est une poudre jaune pâle inodore. Elle est insoluble dans l’eau, soluble dans les solutions diluées des hydroxydes d’alcali, difficilement soluble dans les acides minéraux dilués et très légèrement soluble dans l’alcool et dans le chloroforme.
IMURANMD pour injection :
L’azathioprine est une poudre jaune pâle, inodore et insoluble dans l’eau, qui peut être dissoute en y ajoutant une masse molaire d’alcali équivalente. Le sel sodique de l’azathioprine est suffisamment soluble pour préparer une solution aqueuse de 10 mg/ml. L’azathioprine est stable en solution dans un pH neutre ou acide, mais il y a conversion hydrolytique à la mercaptopurine s’il y a excès d’hydroxyde de sodium (0,1 N), surtout lorsqu’on la réchauffe. La conversion à la mercaptopurine se produit également en présence de composés de sulfhydrile, tels que la cystéine, le glutathion et l’hydrogène sulfuré. 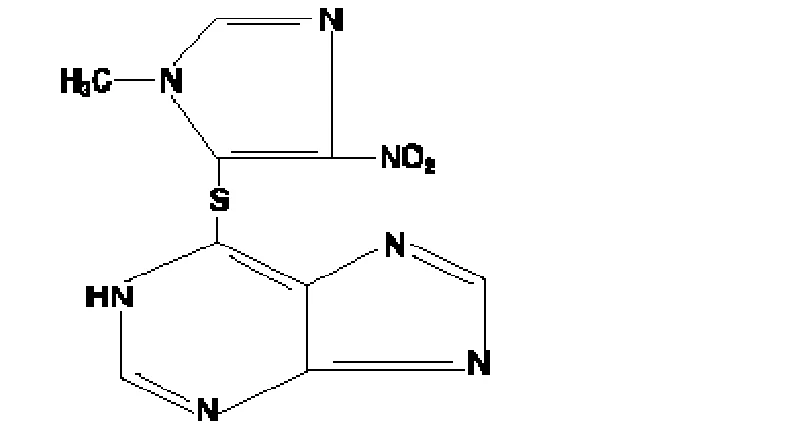
14. Études cliniques
14.1. Études cliniques par indication
Homotransplantation rénale
IMURAN est indiqué comme traitement d’appoint pour prévenir le rejet d’une homotransplantation rénale. Les résultats obtenus après plus de 16 000 transplantations ont révélé un taux de survie de 35 % à 55 % sur cinq ans, mais cela dépend du donneur, de la correspondance des antigènes HLA, des anticorps anti-donneur ou agglutinine anti-cellule B et autres variables. L’effet d’IMURAN sur ces variables n’a pas été testé en essais contrôlés.
Polyarthrite rhumatoïde
IMURAN est indiqué que chez les patients adultes qui satisfont aux critères de la polyarthrite rhumatoïde classique ou avérée, telle que définie par l’American Rheumatism Association. IMURAN doit être limité aux patients souffrant d’une affection grave, active et érosive et qui ne répondent pas à la prise en charge conventionnelle, y compris le repos, l’acide acétylsalicylique ou autres médicaments non stéroïdiens ou agents antirhumatismaux modificateurs de maladie (ARMM). On recommande le repos, la physiothérapie et les salicylates pendant le traitement par IMURAN, mais on peut réduire la dose de corticostéroïdes chez les patients recevant IMURAN. Ni les bénéfices ni les effets indésirables imprévus à la suite de l’emploi en concomitance d’IMURAN et d’ARMM n’ont été étudiés. L’emploi d’IMURAN avec ces agents ne peut pas être recommandé.
16. Toxicologie non clinique
Toxicologie générale
Des études de toxicité aiguë effectuées chez la souris et le rat ont révélé une variation entre les espèces et une toxicité un peu plus faible lorsque l’azathioprine est administrée par voie orale, par rapport à une administration par voie intrapéritonéale. Une DL50 unique de 650 mg/kg a été administrée aux souris par voie intrapéritonéale et environ 2500 mg/kg ont été administrés par voie orale. Chez le rat, une DL50 unique de 310 mg/kg a été administrée par voie intrapéritonéale et une dose de 400 mg/kg par voie orale. Après l’administration de la DL50 et même après la DL100, le décès a été retardé de deux à sept jours. Des études de toxicité subaiguë ont démontré également la présence de toxicité cumulative.
Lorsque le médicament a été administré aux souris pendant cinq jours consécutifs, la dose quotidienne maximale tolérée a été de 100 mg/kg administrés par voie intrapéritonéale et de 200 mg/kg administrée par voie orale. Chez les rats ayant reçu cinq doses quotidiennes consécutives, la DL50 a été de 100 mg/kg, peu importe la voie d’administration. Le décès a été observé en un ou deux jours suivant la dernière dose.
Les études de toxicité chronique chez le rat indiquent que tous les animaux morts des suites d’une toxicité provoquée par les deux doses les plus élevées (60 mg/kg poids corporel/jour et 180 mg/kg poids corporel/jour incorporés à la nourriture) présentaient des rates et moelles osseuses agranulocytaires et des poumons hémorragiques.
On a observé également une diminution du colloïde de la glande thyroïde et l’absence de spermatogenèse. Aucun animal ayant survécu la période de six mois n’a présenté de dyscrasie sanguine ou d’anomalies histologiques.
On a observé un gain pondéral normal sans modification des paramètres hématologiques chez les chiens ayant reçu 1 ou 2 mg/kg poids corporel/jour par voie orale pendant 18 semaines. Des quatre chiens ayant reçu 4 mg/kg/jour par voie orale pendant 18 semaines, deux ont présenté des épisodes de fièvre au cours des six dernières semaines et un est décédé d’une pneumonie avec manifestations évidentes d’aplasie médullaire. L’état hématologique des deux autres chiens s’était maintenu dans les limites des valeurs normales. On a observé une réduction du gain pondéral chez deux chiens (y compris le chien décédé). Chez les deux autres chiens autopsiés ayant survécu à la dose de 4 mg/kg/jour, on a constaté des poumons décolorés et tachetés, mais l’examen histologique n’a révélé aucune anomalie du foie, de la rate, des reins, des testicules, des glandes surrénales, du pancréas ou du myocarde. Les moelles osseuses présentaient une propriété cellulaire normale.
Un chien ayant reçu dix doses de 10 mg/kg par voie orale pendant une période de 12 jours agonisait quatre jours après la dernière dose; il a développé une agranulocytose et des ulcères aigus de la région anale et rectale et une nécrose des tissus. Après dix doses de 7,5 mg/kg administrées par voie orale, un chien a conservé son poids et une numération leucocytaire normale plusieurs mois après l’étude. Les valeurs érythrocytaires ont subi une chute à 3,7 millions deux semaines après la dernière dose, mais la numération est revenue progressivement à la normale. Après dix doses de 5 mg/kg, un chien a conservé son poids et son état hématologique s’est révélé normal pendant plusieurs mois. En règle générale, les chiens receveurs d’homogreffes rénales ont toléré des doses de 10 mg/kg/jour administrées par voie orale pendant deux jours, suivies de doses d’entretien à raison de 2,5 mg à 4 mg/kg/jour.
L’hépatotoxicité de l’azathioprine a été étudiée chez 18 chiens normaux auxquels on a administré de l'azathioprine pendant 40 jours, à la même posologie que celle utilisée pour prévenir le rejet d'une greffe homologue. On a alors constaté l’apparition rapide d’une baisse du taux de l’hématocrite, d’une perte de poids ainsi que des taux accrus d’AST, d’ALT et de phosphatase alcaline, suggérant ainsi que l’affection hépatique est associée directement à l’hépatotoxicité. Bien que, généralement, la récupération partielle des anomalies biochimiques se soit produite, l’état hématologique de 13 chiens sur 18 a indiqué des dommages au foie après 40 jours. Les anomalies histologiques principales ont été observées dans la zone centrolobulaire.
Génotoxicité
L’azathioprine s’est révélée mutagène dans divers essais de génotoxicité in vitro et in vivo.
Cancérogénicité
Rats : Ajoutées à la nourriture, des doses d’azathioprine de 0, 3 ou de 10 mg/kg/jour ont été administrées par voie orale à des groupes de 70 rats mâles et de 70 rats femelles Dawley-Sprague pendant 90 et 97 semaines consécutives, respectivement.
Une analyse basée sur la table de survie a indiqué un taux de survie cumulatif semblable du groupe témoin et du groupe des femelles recevant une dose de 3 mg/kg/jour. Le taux de survie du groupe témoin mâle recevant une dose de 3 mg/kg/jour a commencé à se différencier du groupe témoin le jour 600. On a observé une réduction du taux de survie cumulatif des groupes mâles et femelles recevant une dose de 10 mg/kg/jour à compter du 450e jour comparativement à la réduction des groupes témoins au 350e jour. Aucun effet sur la consommation d’aliments n’a été constaté. Le poids moyen du groupe des 10 mg/kg était inférieur au poids moyen du groupe témoin non traité.
Une perte importante des tissus adipeux a été observée chez les rats ayant reçu une dose de 10 mg/kg/jour.
Une incidence accrue de néoplasmes cutanés, du conduit auditif (y compris la glande sébacée ou de Zymbal), ainsi que de glande préputiale a été associée à l’administration d’azathioprine. La présence de certains néoplasmes dans la partie non glandulaire de l’estomac chez les mâles traités a été considérée comme potentiellement importante, en raison de la rareté de son occurrence spontanée. Deux adénocarcinomes mucineux du duodénum observés chez le groupe mâle ayant reçu une dose de 3 mg/kg/jour ont été considérés comme potentiellement importants.
Souris : Une étude a été réalisée dans le but de déterminer les effets cancérogènes de l’azathioprine lorsque cette dernière était administrée oralement aux souris pendant une période de 18 mois. Six cents souris (300 mâles et 300 femelles) cliniquement en santé et âgées de 21 jours ont fait l’objet de cette étude. Les souris ont été réparties aléatoirement dans l’un des trois groupes de doses composés, respectivement, de 100 mâles et de 100 femelles : 0 mg/kg/jour, 3 mg/kg/jour et 10 mg/kg/jour.
Le groupe de souris exposées à la dose la plus élevée (10 mg/kg/jour) était soumis à un régime alimentaire sans médicament pendant les semaines 21 à 38, puisqu’on avait observé un taux élevé de mortalité par toxicité. Autrement, le mélange du régime alimentaire avec médicament a été servi jusqu’à obtention d’un taux de survie entre 10 et 20 % pour cette population de l’un ou l’autre des groupes traités. Les femelles ayant survécu ont été sacrifiées après 524 à 530 jours de l’étude et les mâles survivants, après 600 à 602 jours de l’étude.
Les souris ont été examinées tous les jours et palpées toutes les semaines pour déceler les tumeurs. Chaque souris a subi une nécropsie complète à son décès ou après avoir été sacrifiée. Des parties les plus représentatives de tous les organes principaux et des tumeurs des souris ayant reçu une dose élevée (10 mg/kg/jour) et des souris du groupe témoin ont été préparées et ont fait l’objet d’examens histologiques. Les organes cibles et toutes les tumeurs des souris du groupe de faible dose (3 mg/kg/jour) ont été examinés.
La présence d’azathioprine dans la nourriture a réduit de façon significative le taux de survie des femelles du groupe de 3 mg/kg/jour, ainsi que celui des mâles et des femelles ayant reçu la dose de 10 mg/kg/jour. La pâleur des muqueuses, probablement causée par l’anémie, a été observée. Quelques différences marquées en matière de consommation alimentaire et de poids corporel se sont manifestées à l’occasion, et non de façon constante tout au long de l’étude.
Le nombre de nodules cliniquement palpables des souris du groupe témoin et souris du groupe traité était similaire. Pendant la nécropsie, des thymus, rates et ganglions lymphatiques hypertrophiés ont été observés, particulièrement chez le groupe ayant reçu la dose élevée. La plupart des femelles du groupe témoin et des femelles traitées présentaient une hyperplasie glandulokystique de l’endomètre.
Sur le plan histologique, on observe une augmentation (p < 0,01) de lymphosarcomes, associée à la dose tant chez les souris mâles que chez les femelles traitées. Cette augmentation de l’incidence de lymphosarcomes chez les femelles traitées avec l’azathioprine était aussi à l’origine d’une augmentation importante (p < 0,01) du nombre total de tumeurs malignes ou tumeurs malignes et bénignes. Chez les mâles traités, l’incidence de tumeurs malignes ou malignes et bénignes n’avait pas augmenté de façon significative.
L’immunosuppression synergique de N-nitrosobutylurée et d’azathioprine a provoqué la leucémie, après une période latente moyenne de 189 jours, chez 14 des 24 souris (58 %) C57BL. L’immunosuppression par l’azathioprine chez les souris NZB X NZW atteintes de néphropathie lupique a également augmenté l’incidence de lymphosarcomes. À la lumière de ce qui précède, les lymphosarcomes, tels qu’observés chez les souris traitées dans cette étude, pourraient avoir été secondaires à l’immunosuppression par l’azathioprine.
On a observé, dans la partie préputiale des souris traitées, un nombre accru de carcinomes squameux, dont l’origine, aux fins de comparaison statistique, a été attribuée à la glande préputiale. Bien que le nombre total de ces tumeurs des deux groupes de mâles traités n’ait pas été plus important que le nombre du groupe témoin, une réponse positive à la dose a été statistiquement démontrée. L’incidence de carcinomes spontanés des glandes préputiales rapportée dans la documentation étant faible, ces tumeurs pourraient donc avoir été induites par l’azathioprine.
Les études de carcinogénicité à long terme portant sur l’azathioprine ont démontré une incidence accrue de lymphosarcomes, ainsi que de tumeurs et carcinomes épithéliaux chez les souris et les rats, respectivement, à des doses atteignant jusqu’à 2 fois la dose thérapeutique humaine et à des doses moins élevées chez les souris immunocompromises.
Toxicité pour la reproduction et le développement
Des études sur la reproduction ont été effectuées sur une grande variété d’espèces. Des études menées sur des rates, souris et lapines gravides avec des doses d’azathioprine de 5 à 15 mg/kg de poids corporel/jour pendant la période d’organogenèse ont démontré divers degrés d’anomalies fœtales. L’administration d’azathioprine chez des rates en période de gestation et chez une souche de souris n’a pas causé d’anomalies congénitales importantes. Cependant, les études effectuées sur les lapins et les souris Swiss-Webster en gestation ont démontré que l’azathioprine a un pouvoir tératogène important susceptible d’entraîner des résorptions et des anomalies squelettiques, même si elle est administrée aussi tardivement qu’en milieu de phase de gestation. Aucun effet tératogène n’a été mis en évidence chez les lapines à 10 mg/kg de poids corporel/jour.
On ignore l'effet précis du traitement à l'azathioprine sur la fertilité humaine. Dans le cadre d'études menées chez l'animal, il a été rapporté qu'IMURAN entraînait une diminution temporaire de la spermatogenèse ainsi qu'une baisse de la viabilité et du nombre de spermatozoïdes chez la souris à des doses 10 fois supérieures à la dose thérapeutique chez l'homme; on a observé une diminution du pourcentage d'accouplements fertiles lorsque les animaux recevaient 5 mg/kg.