


Monographie de produit - Lenalidomide
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique et teneur | Tous les ingrédients non médicinaux |
| Orale | Capsules de 2,5 mg, de 5 mg, de 7,5 mg, de 10 mg, de 15 mg et de 25 mg | gélatine, dioxyde de titane, lactose et noire empreinte encre |
| Orale | Capsules de 20 mg | gélatine, dioxyde de titane, bleu FD & C # 1, oxyde de fer jaune, FD & C jaune # 6, lactose et noire empreinte encre |
INDICATIONS ET UTILISATION CLINIQUE
- LÉNALIDOMIDE, en association avec la dexaméthasone, est indiqué pour le traitement des patients atteints de myélome multiple qui ne sont pas candidats à la greffe de cellules souches.
Restrictions quant à l'utilisation :
- LÉNALIDOMIDE n'est ni indiqué ni recommandé pour le traitement des patients atteints de leucémie lymphoïde chronique (LLC) à l'extérieur des essais cliniques contrôlés (voir MISES EN GARDE ET PRÉCAUTIONS, Mortalité accrue chez les patients atteints de LLC).
Restrictions quant à la distribution :
LÉNALIDOMIDE n’est offert que par l’entremise d’un programme de distribution contrôlée appelé NATLenAid. En vertu de ce programme, seuls les prescripteurs et pharmaciens inscrits au programme peuvent prescrire et servir le produit. De plus, LÉNALIDOMIDE ne peut être servi qu’auxpatients inscrits qui répondent à tous les critères d’admissibilité au programme NATLenAid. Veuillez composer le 1-800-296-9329, ou ouvrir une session à l’adresse www.natcopharma.ca/natlenaid.
Gériatrie (patients > 65 ans) :
Lénalidomide a été utilisé dans le cadre d’études cliniques chez des sujets dont l’âge pouvait atteindre 95 ans. La majorité des sujets avaient ≥ 65 ans. On n’a observé aucun effet lié à l’âge sur l’efficacité clinique lors des études cliniques de phase 3. On a noté quelques différences sur le plan de l’innocuité clinique entre les sujets âgés et jeunes (voir Populations particulières : Gériatrie [patients > 65 ans]).
Étant donné que les patients âgés sont davantage susceptibles de présenter un ralentissement de la fonction rénale et que l'élimination de lénalidomide est rénale, il est recommandé d’ajuster la dose de départ selon le degré d’insuffisance rénale et de surveiller la fonction rénale tout au long du traitement (voir MISES EN GARDE ET PRÉCAUTIONS, Gériatrie et POSOLOGIE ET ADMINISTRATION, Modification de la dose de départ en présence d’insuffisance rénale).
Pédiatrie (patients < 18 ans) :
L’innocuité et l’efficacité de lénalidomide chez les enfants et les adolescents n’ont pas été établies.
CONTRE-INDICATIONS
LÉNALIDOMIDE est contre-indiqué chez les patients qui sont hypersensibles à ce produit,
à la thalidomide, à la pomalidomide, ou à tout ingrédient de la préparation ou toute composante de son contenant. Pour une liste complète, voir FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT.
- LÉNALIDOMIDE est contre-indiqué chez les femmes enceintes et les femmes qui risquent de le devenir (voir MISES EN GARDE ET PRÉCAUTIONS). La lénalidomide est structuralement apparentée à la thalidomide, un agent avéré tératogène chez l’être humain, qui cause des anomalies génétiques graves et potentiellement fatales. La lénalidomide a provoqué chez le singe des malformations semblables à celles qui ont été décrites avec la thalidomide. Si la lénalidomide est prise durant la grossesse, elle peut causer des anomalies graves chez le foetus, voire sa mort (voir MISES EN GARDE ET PRÉCAUTIONS). Les femmes fertiles peuvent être traitées au moyen de LÉNALIDOMIDE à la condition qu’elles utilisent une contraception adéquate pour prévenir toute exposition du foetus au médicament, en appliquant simultanément deux méthodes contraceptives efficaces. Le choix des deux méthodes contraceptives efficaces à utiliser simultanément se fera après discussion sur le rapport risques:avantages entre la patiente et un médecin qualifié qui connaît bien la contraception. (Voir l’encadré sur les Mises en garde et précautions importantes.)
- Femmes qui allaitent
- Patients de sexe masculin qui sont incapables de suivre ou de respecter les mesures contraceptives requises (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières – Patients de sexe masculin)
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes
LÉNALIDOMIDE (lénalidomide) doit être administré sous la supervision d’un médecin qualifié, qui connaît bien l’utilisation des agents antinéoplasiques.
- Risque d’anomalies congénitales, de mortinatalité et d’avortement spontané chez l’être humain (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières : Femmes fertiles et Patients de sexe masculin).
- Neutropénie et thrombocytopénie (voir MISES EN GARDE ET PRÉCAUTIONS, hématologie, RÉACTIONS INDÉSIRABLES et POSOLOGIE ET ADMINISTRATION).
Thromboembolie veineuse et artérielle : Risque accru de thrombose veineuse profonde
(TVP), d’embolie pulmonaire (EP), d’infarctus (IM) et d’accident vasculaire cérébral (voir MISES EN GARDE ET PRÉCAUTIONS, Thromboembolie veineuse et artérielle). Une thromboprophylaxie est recommandée.
Hépatotoxicité, y compris des cas fatals (voir MISES EN GARDE ET
PRÉCAUTIONS, Hépatique)
Anaphylaxie (voir MISES EN GARDE ET PRÉCAUTIONS, Système
immunitaire)
Offert uniquement en vertu d’un programme de distribution contrôlée appelé
NATLenAid.
Généralités
Il faut informer les patients qu’ils doivent s’abstenir de donner du sang pendant qu’ils prennent LÉNALIDOMIDE et pendant quatre semaines après l’arrêt de LÉNALIDOMIDE. Si une femme enceinte reçoit du sang donné par un patient sous LÉNALIDOMIDE, son bébé pourrait être exposé à la lénalidomide et naître avec des anomalies congénitales.
Dans le traitement du myélome multiple qui a déjà été traité, on portera attention à la dose de dexaméthasone utilisée en association avec LÉNALIDOMIDE (voir POSOLOGIE ET ADMINISTRATION, Dose recommandée et modifications posologiques, Myélome Multiple). Ceci se fonde sur les données d'innocuité tirées d'une étude de phase 3 réalisée auprès de 445 patients porteurs d'un diagnostic récent de myélome multiple y compris des patients candidats et non candidats à la greffe (les cas nouvellement diagnostiqués candidats à la greffe constituent une indication non autorisée). Après un suivi médian de 72,3 semaines, une mortalité accrue a été observée dans le groupe sous lénalidomide /dexaméthasone à dose standard, de l’ordre de 19,3 % (43/223), comparativement au groupe sous lénalidomide /dexaméthasone à faible dose, avec 6,8 % (15/220). Compte tenu que la population des sujets de l’étude incluait des patients candidats à la greffe, ce qui diffère de l'indication autorisée, ces résultats doivent être interprétés avec prudence.
Appareil cardiovasculaire
Lors des deux études cliniques de phase 3 sur le myélome multiple ayant déjà été traité, l’utilisation de lénalidomide a été associée à un risque accru de troubles cardiaques. L’incidence des troubles cardiaques liés au traitement a été de 18 % et de 11 % dans les groupes sous lénalidomide /dexaméthasone et placebo/dexaméthasone, respectivement. Les taux d’événements cardiaques de grade 3/4 (9,1 % vs 4,6 %) et d’événements cardiaques graves (7,6 % vs 3,4 %) ont été plus élevés dans le groupe sous lénalidomide /dexaméthasone que dans le groupe témoin. Le traitement par lénalidomide /dexaméthasone a donné lieu à une augmentation du triple de l’incidence des réactions indésirables graves de fibrillation auriculaire comparativement au traitement par placebo/dexaméthasone.
Dans l’étude de phase 3 sur le myélome multiple nouvellement diagnostiqué chez des noncandidats à la greffe (MMND NCG), l’incidence des troubles cardiaques liés au traitement a été de 29,1 %, 19,6 % et 23,8 % dans les groupes sous lénalidomide /dexaméthasone à faible dose administré jusqu’à progression (Rd), Rd pendant 18 cycles (Rd18) et melphalan/prednisone /thalidomide (MPT), respectivement. Les taux d’événements cardiaques de grade 3-4 ont été de 11,8 %, 7,2 % et 8,5 % et les taux d’événements cardiaques graves, de 13,2 %, 9,4 % et 8,1 % dans les groupes sous the Rd, Rd18 et MPT, respectivement (voir RÉACTIONS INDÉSIRABLES, Réactions indésirables au médicament lors des essais cliniques).
Il faut surveiller étroitement les patients présentant des facteurs de risque à l’égard de la fibrillation auriculaire (p. ex., sujets souffrant déjà de maladie cardiaque, d’anomalies électrolytiques, d’hypertension et d’infections).
Thromboembolie veineuse et artérielle
Lorsqu’ils sont administrés concomitamment, lénalidomide et la dexaméthasone sont associés à un risque accru de thromboembolie veineuse (principalement de thrombose veineuse profonde [TVP] et d’embolie pulmonaire [EP]) et de thromboembolie artérielle (principalement, infarctus du myocarde et accidents vasculaires cérébraux) chez les patients atteints de MM. Dans les études sur le myélome multiple ayant déjà été traité, qui utilisaient diverses thromboprophylaxies, le nombre de patients ayant manifesté une TVP grave a été plus élevé dans le groupe sous lénalidomide /dexaméthasone (7,1 %; 25/353) que dans le groupe sous placebo/dexaméthasone (3,1 %; 11/350). Dans l’étude sur le MMND NCG dont presque tous les patients étaient sous thromboprophylaxie, le taux de TVP graves a été de 3,6 %, 2 0 % et 1,5 % dans les groupes Rd, Rd18 et MPT, respectivement. Le taux d’EP graves a été similaire entre les groupes Rd, Rd18 et MPT (3,8 %, 2,8 % et 3,7 %, respectivement) (voir RÉACTIONS INDÉSIRABLES).
L'infarctus du myocarde a été signalé chez des patients traités par lénalidomide , surtout chez ceux qui arboraient des facteurs de risque connus et au cours des six premiers mois d’utilisation. Par conséquent, les patients qui présentent des facteurs de risque connus doivent être étroitement surveillés et il faut appliquer des mesures pour atténuer ces facteurs de risque (p. ex., tabagisme, hypertension et hyperlipidémie).
L’administration concomitante d’agents érythropoïétiques ou des antécédents de TVP peuvent exacerber le risque d’événements thrombotiques. C’est pourquoi il faut utiliser avec prudence les agents érythropoïétiques ou autres agents susceptibles d’accroître le risque de thrombose, comme l’hormonothérapie substitutive et les contraceptifs hormonaux chez les patients qui reçoivent LENALIDOMIDE en association avec la dexaméthasone. On conseille aux patients et aux médecins de rester à l’affût de tout signe et symptôme de thromboembolie. Conformément aux principes de bonne pratique clinique, les médecins décideront à quel moment il convient de cesser le traitement par agent érythropoïétique ou autre agent susceptible d’exacerber le risque de thrombose. Il faut aviser les patients de consulter un médecin s’ils manifestent les symptômes suivants : essoufflement soudain, douleur thoracique, enflure au bras ou à la jambe. On recommande le recours à la thromboprophylaxie, comme l’aspirine à faible dose, les héparines de bas poids moléculaire ou la warfarine, surtout chez les patients présentant d’autres facteurs de risque thrombotiques. La décision d’adopter des mesures thromboprophylactiques sera prise après une évaluation soigneuse des facteurs de risque sous-jacents de chaque patient.
Cancérogenèse et mutagenèse
Aucune étude de cancérogénicité n’a été réalisée. La lénalidomide n’a donné lieu à aucune mutation lors du test de Ames, de tests d’aberrations chromosomiques sur des lymphocytes du sang périphérique humain mis en culture ou de tests de mutation du locus de la thymidine kinase (tk) des cellules du lymphome de souris L5178Y. La lénalidomide n’a pas stimulé la transformation morphologique lors du test de transformation des cellules embryonnaires de hamsters syriens ni induit de micronoyaux dans les érythrocytes polychromatiques de la moelle osseuse de rats mâles (voir TOXICOLOGIE).
- Seconds cancers primitifs
Une augmentation des seconds cancers primitifs (SCP) a été observée lors d’études cliniques chez des patients qui avaient déjà été traités pour leur myélome et qui recevaient de la lénalidomide/dexaméthasone (3,98 par 100 années-patients), comparativement aux témoins (1,38 par 100 années-patients). Parmi les SCP non invasifs, on a noté des carcinomes basocellullaires et spinocellulaires. La plupart des SCP invasifs ont été des tumeurs solides. Lors d’essais cliniques sur le myélome multiple récemment diagnostiqué, on a observé une augmentation des seconds cancers primitifs invasifs (hématologiques principalement et tumeurs solides) chez les patients traités par lénalidomide.
Lors des essais cliniques sur les patients atteints de myélome multiple nouvellement diagnostiqué et non candidats à une greffe de cellules souches, on a observé une augmentation selon un facteur de 4,4 du taux d'incidence de SCP hématologiques (LMA) chez les sujets traités par lénalidomide en association avec melphalan et prednisone (1,57 par 100 années-personnes) comparativement au melphalan en association avec la prednisone (0,36 par 100 années-personnes). Chez les patients traités par lénalidomide en association avec la dexaméthasone, le taux d'incidence des SCP hématologiques (0,14 par 100 années-personnes) n'a pas augmenté comparativement à la thalidomide en association avec le melphalan et la prednisone (0,91 par 100 annéespersonnes).
Lors des essais cliniques sur des patients atteints de myélome multiple nouvellement diagnostiqué admissibles à une greffe de cellules souches, on a observé une augmentation du taux d'incidence de SCP hématologiques chez les sujets traités par lénalidomide plutôt que par placebo immédiatement après le melphalan à dose élevée et l’autogreffe de cellules souches (AGCS) (1,27 à 1,56 contre 0,46 à 0,53 par 100 années-personnes, respectivement). Les cas de lymphomes B (y compris le lymphome de Hodgkin) observés lors des essais cliniques affectaient des patients ayant reçu la lénalidomide dans un contexte post-AGCS.
Le risque de survenue d'un SCP doit être pris en considération avant d'instaurer un traitement par LÉNALIDOMIDE. Les médecins doivent évaluer soigneusement leurs patients avant et durant le traitement au moyen des méthodes standard de dépistage du cancer pour détecter les seconds cancers primitifs et instaurer le traitement qui s'impose.
Hématologie
LÉNALIDOMIDE est associé à une neutropénie et à une thrombocytopénie significatives. Il faut aviser les patients de signaler sans délai les épisodes fébriles puisqu’une réduction de dose pourrait être nécessaire. Dans les cas de thrombocytopénie, les patients et les médecins doivent rester à l’affût de tout signe ou symptôme de saignement, tels que pétéchies et épistaxis.
Myélome multiple
Dans les études sur des patients atteints de myélome multiple ayant déjà été traités, les toxicités hématologiques de grade 3 et 4, y compris la neutropénie (35,4 %) et la thrombocytopénie (13,0 %) ont été plus fréquentes chez les sujets traités par lénalidomide et dexaméthasone en association que chez les sujets traités par la dexaméthasone seule. Dans l’étude MMND NCG, la neutropénie de grade 3-4 a été signalée chez 27,8 %, 26 5 % et 44,9 % et la thrombocytopénie de grade 3-4 a été signalée chez 8,3 %, 8,0% et 11,1 % dans les groupes Rd, Rd18 et MPT, respectivement (voir RÉACTIONS INDÉSIRABLES).
La formule sanguine complète devrait être vérifiée au départ, tous les 7 jours (chaque semaine) pendant les deux premiers cycles (8 semaines), aux jours 1 et 15 du cycle 3 et tous les 28 jours (toutes les 4 semaines) par la suite (voir Surveillance et analyses de laboratoire).
Hépatique
L'insuffisance hépatique, dont des cas fatals, a été observée chez des patients traités par lénalidomide en association avec la dexaméthasone : des cas d'insuffisance hépatique aiguë, d'hépatite toxique, d'hépatite cytolytique, d'hépatite cholestatique et d'hépatite mixte cytolytique/cholestatique ont été signalés (voir RÉACTIONS INDÉSIRABLES, Réactions indésirables au médicament après sa mise en marché). Le mécanisme à l'origine de l'hépatotoxicité grave induite par le médicament est inconnu. La maladie hépatique virale, l'augmentation des taux d'enzymes hépatiques au départ et la prise concomitante de médicaments pourraient être des facteurs de risque. Surveiller les enzymes hépatiques périodiquement. Cesser LÉNALIDOMIDE lorsque les enzymes hépatiques augmentent. Après un retour aux valeurs de départ, on peut envisager une reprise du traitement à une dose moindre.
Système immunitaire
L’œdème angioneurotique, l’anaphylaxie et des réactions dermatologiques graves, dont le syndrome de Stevens-Johnson (SSJ) et le syndrome de Lyell, ont été signalés en de rares occasions et le syndrome d’hypersensibilité médicamenteuse (ou DRESS pour drug reaction with eosinophilia and systemic symptoms) a été rapporté très rarement après la mise en marché. Le syndrome DRESS peut se manifester par une réaction cutanée (comme un érythème ou une dermatite exfoliative), de l’éosinophilie, de la fièvre et/ou une lymphadénopathie avec des complications systémiques, telles que l’hépatite, la néphrite, la pneumonite, la myocardite et/ou la péricardite. Ce type de complications peut être fatal. Il faut envisager la suspension ou l’arrêt de LÉNALIDOMIDE en présence d’érythème cutané de grade 2-3. LÉNALIDOMIDE doit être cessé en présence d’œdème angioneurotique, l’anaphylaxie, d’érythème cutané de grade 4, d’érythème exfoliatif ou bulleux, ou si on soupçonne un SSJ, un syndrome de Lyell ou un syndrome DRESS, et il ne doit pas être repris après un arrêt pour de telles réactions. Les patients qui ont des antécédents d’érythème cutané associés au traitement par thalidomide ne devraient pas recevoir de lénalidomide (voir POSOLOGIE ET ADMINISTRATION, Dose recommandée et modifications posologique et RÉACTIONS, Réactions indésirables au médicament après sa mise en marché).
Réaction du greffon contre l’hôte
La réaction du greffon contre l’hôte (RGH) et d’autres réactions liées à un dérèglement immunitaire peuvent être une complication fréquente de la greffe de cellules souches (GCS) hématopoïétiques et ont été signalées chez des patients traités par lénalidomide qui avaient subi une greffe. Certains des cas de RGH aiguë ont été fatals, particulièrement lors de greffes de cellules souches allogéniques (GCS allogénique). L’incidence de la RGH semble plus fréquente et grave quand lénalidomide est administré peu de temps (p. ex., dans les six mois) qui suivent la GCS allogénique. LÉNALIDOMIDE n’est pas indiqué en traitement d’entretien après la GCS.
Rejet de transplantation d’organe solide
Des cas de rejet de transplantation d’organe solide (TOS) ont été signalés lors de l’utilisation de lénalidomide après sa mise en marché et certains de ces cas ont été fatals. La réaction peut être aiguë dans sa manifestation, apparaissant en un à trois cycles de traitement par lénalidomide. Dans les cas signalés, les facteurs contribuant potentiellement au rejet de la TOS incluent une maladie sous-jacente (p. ex., amyloïdose), des infections concomitantes et l’interruption récente du traitement immunosuppresseur ou une réduction récente de la posologie du traitement immunosuppresseur. L’incidence du rejet de TOS ne peut être estimée avec précision puisque les données d’innocuité après la mise en marché sont limitées et que les patients ayant eu une TOS ont généralement été exclus des essais cliniques sur lénalidomide. Avant d’instaurer LÉNALIDOMIDE chez des patients ayant des antécédents de TOS, il faut évaluer les bienfaits du traitement par LÉNALIDOMIDE au regard du risque de rejet possible de la TOS. Il faut surveiller étroitement les patients pour détecter des signes cliniques et de laboratoire d’un rejet de la TOS, et interrompre le traitement par LÉNALIDOMIDE dans l’éventualité d’un rejet de la TOS (voir RÉACTIONS INDÉSIRABLES, Réactions indésirables au médicament après sa mise en marché).
Infections
Réactivation virale
Des cas de réactivation virale ont été signalés chez des patients traités par lénalidomide, y compris des cas graves de réactivation du virus du zona ou de l’hépatite B (VHB). Certains cas de réactivation virale ont été fatals.
Certains cas de réactivation du virus du zona ont donné lieu à un zona disséminé, à une méningite zostérienne ou à un zona ophtalmique nécessitant une suspension temporaire ou un arrêt définitif du traitement par lénalidomide et un traitement antiviral adéquat. La réactivation du virus de l’hépatite B (VHB) a été signalée très rarement chez des patients traités par lénalidomide qui étaient déjà porteurs du VHB. Certains de ces cas ont progressé vers une insuffisance hépatique aiguë et ont entraîné l’arrêt définitif de lénalidomide ou ont été fatals. La prudence s’impose quand LÉNALIDOMIDE est utilisé chez des patients déjà porteurs du VHB. Chez ces patients, il faut surveiller étroitement l’apparition de signes et symptômes d’hépatite B active tout au long du traitement (Voir RÉACTIONS, Réactions indésirables au médicament après sa mise en marché).
Leucoencéphalopathie multifocale progressive
Des cas de leucoencéphalopathie multifocale progressive (LEMP), y compris des cas fatals, ont été signalés relativement à l’association de lénalidomide et de traitements immunosuppresseurs, notamment par dexaméthasone. Les médecins doivent considérer la LEMP pour le diagnostic différentiel de patients chez qui des signes ou des symptômes neurologiques, cognitifs ou comportementaux sont apparus ou se sont aggravés. L’utilisation des mesures diagnostiques appropriées pour la LEMP est recommandée. Si l’on soupçonne une LEMP, on doit suspendre l’administration de lénalidomide jusqu’à ce que tout soupçon de LEMP ait été écarté. En cas de LEMP confirmée, le traitement par lénalidomide doit être interrompu de façon permanente.
Mortalité accrue chez les patients atteints de LLC (indication non approuvée)
Dans un essai clinique prospectif randomisé (1:1) sur le traitement de première intention des patients atteints de leucémie lymphoïde chronique, le traitement par lénalidomide en monothérapie a augmenté le risque de décès comparativement au chlorambucil en monothérapie. LENALIDOMIDE n'est ni indiqué ni recommandé dans la LLC à l'extérieur des essais cliniques contrôlés.
Appareil rénal/métabolisme
La lénalidomide est principalement excrétée sous forme inchangée par le rein. Il est recommandé de débuter avec une dose de départ plus faible chez les patients qui souffrent d’insuffisance rénale, afin de maintenir un taux de LÉNALIDOMIDE efficace et sécuritaire. Selon une étude pharmacocinétique, chez des sujets atteints d’une insuffisance rénale attribuable à une maladie non néoplasique, une modification de la dose de départ de lénalidomide est à envisager chez les patients qui souffrent d’insuffisance rénale modérée ou grave et chez les patients sous dialyse (patients dont la clairance de la créatinine est < 60 mL/min). (Voir POSOLOGIE ET ADMINISTRATION et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Insuffisance rénale.) Aucune expérience n’a été menée dans des essais de phase III sur l’insuffisance rénale terminale (ClCr < 30 mL/min, nécessitant la dialyse).
Les patients qui souffrent de myélome multiple, dont la maladie progresse et/ou qui sont âgés, sont plus susceptibles de présenter une fonction rénale réduite. Le risque de troubles rénaux graves et d’insuffisance rénale pourrait être plus important chez les patients qui ont une fonction rénale altérée. On recommande une surveillance périodique de la fonction rénale et des ajustements de dose selon le stade de l’insuffisance rénale.
Sensibilité/résistance
Les capsules de lénalidomide renferment du lactose. Les patients atteints d’un rare problème héréditaire d’intolérance au glucose, de déficit en lactase de Lapp ou de malabsorption du glucose-galactose ne doivent pas prendre ce produit.
Troubles de la thyroïde
Des cas d’hypothyroïdie et d’hyperthyroïdie ont été rapportés chez des patients traités par lénalidomide. On recommande un contrôle optimal des comorbidités susceptibles d’affecter la fonction thyroïdienne avant de commencer le traitement par LÉNALIDOMIDE. On recommande aussi une vérification de la fonction thyroïdienne au départ et régulièrement par la suite (voir MISES EN GARDE ET PRÉCAUTIONS, Surveillance et analyses de laboratoire et RÉACTIONS, Réactions indésirables au médicament après sa mise en marché).
Syndrome de lyse tumorale
Des cas de syndrome de lyse tumorale (SLT) ont été observés chez des patients atteints de leucémie lymphoïde chronique (LLC), de myélome multiple (MM) et de lymphome non hodgkinien (indication non autorisée) traités par lénalidomide. Certains cas de SLT ont été fatals. Les patients exposés à un risque de SLT sont ceux qui présentent un lourd fardeau tumoral avant le traitement. La prudence est de rigueur lorsqu'on amorce le traitement par LÉNALIDOMIDE chez de tels patients. Il faut surveiller étroitement ces patients et appliquer les précautions qui s’imposent. lénalidomide n’est ni indiqué ni recommandé pour la LLC à l’extérieur des essais cliniques contrôlés.
Réaction de poussée tumorale
Une réaction de poussée tumorale est survenue durant l'utilisation expérimentale de lénalidomide pour la LLC et le lymphome à cellules du manteau (LCM) (indication non autorisée) et se caractérise par des ganglions lymphatiques enflés et sensibles, une fièvre de bas bruit, la douleur et l'érythème. LENALIDOMIDE n'est ni indiqué ni recommandé dans la LLC à l'extérieur des essais cliniques contrôlés.
La réaction de poussée tumorale peut imiter la progression de la maladie chez les patients atteints de LCM. On recommande la surveillance et l'examen des réactions de poussée tumorale chez ces patients.
Populations particulières
- 1. Femmes fertiles :
Sont considérées fertiles toutes les femmes qui ont leurs règles, qui ont été rendues aménorrhéiques par des traitements antérieurs et/ou qui sont périménopausées.
La lénalidomide est un analogue de la thalidomide, un agent avéré tératogène chez l’être humain, qui cause des anomalies congénitales graves et à potentiel fatal. Une étude sur le développement embryofoetal chez des primates (non humains) indique que la lénalidomide a entraîné des malformations chez les rejetons de guenons à qui le médicament a été administré pendant la gestation, semblables aux anomalies congénitales observées chez l’être humain après une exposition à la thalidomide durant la grossesse. L’effet tératogène de la lénalidomide chez l’être humain ne peut être écarté. LÉNALIDOMIDE peut causer du tort au bébé à naître lorsqu’il est administré à une femme enceinte.
Chez les femmes fertiles, LÉNALIDOMIDE est contre-indiqué à moins que TOUTES les conditions suivantes ne soient réunies.
- La patiente est capable de comprendre et de respecter à la lettre les instructions. (Dans certains cas, il faudra recourir à un aidant apte pour veiller au respect des consignes du programme NATLenAid).
- La patiente peut et veut s’engager à utiliser simultanément les deux méthodes contraceptives efficaces obligatoires ou s’engage à s’abstenir de contact hétérosexuel.
- La patiente consulte un professionnel de la santé qui connaît bien la contraception pour discuter des deux meilleures méthodes contraceptives les plus efficaces à utiliser simultanément.
- La patiente comprend les risques cumulatifs de thrombose veineuse profonde, y compris notamment, lénalidomide, dexaméthasone, cancer et contraception hormonale.
- La patiente connaît le risque d’échec de la contraception.
La patiente peut et veut se soumettre aux tests de grossesse obligatoires décrits plus loin.
Cela inclut deux tests de grossesse négatifs avant la première remise du médicament et d’autres tests de grossesse pendant toute la durée du traitement.
- La patiente est informée de la nécessité potentielle d’une contraception d’urgence. La patiente est informée du risque de tératogénicité en cas de grossesse.
- La patiente connaît et comprend la nécessité de consulter immédiatement son médecin s’il y a un risque de grossesse.
- La patiente reconnaît l’importance de se conformer à toutes les conditions d’utilisation.
Méthodes contraceptives :
Toutes les femmes fertiles (y compris celles qui normalement n’utilisent pas de contraception parce qu’elles ont des antécédents d’infertilité ou qu’elles sont aménorrhéiques) doivent utiliser simultanément les deux méthodes de contraception efficaces :
o pendant au moins quatre semaines avant le début du traitement par LÉNALIDOMIDE;
o durant les interruptions de traitement;
o durant le traitement par LÉNALIDOMIDE;
o et pendant au moins quatre semaines après l’arrêt du traitement par LÉNALIDOMIDE .
- La patiente qui choisit de s’abstenir de tout contact hétérosexuel comme mesure contraceptive doit s’engager à utiliser simultanément deux méthodes de contraception si l’abstinence est levée.
- L’utilisation de contraceptifs hormonaux est associée à un risque accru de troubles thromboemboliques Les contraceptifs hormonaux ne sont pas recommandés (voir MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire).
- Toute méthode contraceptive peut échouer. Par conséquent, les femmes fertiles doivent donc impérativement utiliser simultanément deux méthodes contraceptives efficaces.
- En cas de grossesse durant le traitement, le médicament doit être immédiatement cessé. Dans ces conditions, la patiente doit être adressée à un obstétriciengynécologue qui connaît bien les problèmes de toxicité reproductive pour une évaluation et un counseling plus approfondis.
Toute exposition embryofœtale possible à LÉNALIDOMIDE doit être signalée
immédiatement par téléphone à Natco, au numéro 1-800-296-9329.
- Les patientes qui ont déjà subi une hystérectomie ou une ovariectomie bilatérale sont exemptées de la contraception durant le traitement par lénalidomide.
Tests de grossesse :
- Les patientes fertiles ne doivent pas recevoir LÉNALIDOMIDE tant que toute grossesse n’a pas été exclue. Elles doivent avoir des résultats négatifs à deux tests de grossesse avant d’amorcer un traitement par LÉNALIDOMIDE et aux tests subséquents tout au long du traitement.
- Le premier test de grossesse doit être réalisé de sept à 14 jours avant le début du traitement.
- Le deuxième test de grossesse doit être réalisé 24 heures avant de servir le médicament et de débuter le traitement.
- Un test de grossesse doit être réalisé toutes les semaines durant le premier mois de traitement, puis une fois par mois durant le traitement (ou toutes les deux semaines si les menstruations sont irrégulières) et quatre semaines après l’arrêt du traitement.
- Il s’agit de tests de grossesse sanguins qui doivent être effectués par un laboratoire autorisé. Les dates et les résultats des tests de grossesse doivent être consignés au dossier.
- Les tests de grossesse doivent avoir une sensibilité à détecter une concentration d’hCG sérique d’au moins 25 mUI/mL.
- Un test de grossesse et une consultation en obstétrique-gynécologie s’imposent si une patiente n’a pas ses règles ou si elle manifeste des saignements menstruels anormaux.
- Femmes enceintes :
- LÉNALIDOMIDE est contre-indiqué chez les femmes enceintes ou qui peuvent le devenir.
- LÉNALIDOMIDE est contre-indiqué chez les femmes fertiles qui n’utilisent pas simultanément les deux méthodes contraceptives efficaces obligatoires ou qui ne s’abstiennent pas de tout contact hétérosexuel.
En cas de grossesse durant le traitement, le médicament doit être immédiatement cessé.
Dans ces conditions, la patiente doit être adressée à un obstétricien-gynécologue qui connaît bien la question des effets toxiques sur la reproduction pour évaluation et counseling plus approfondis.
- Toute exposition embryofœtale possible à LÉNALIDOMIDE doit être signalée immédiatement par téléphone à Natco, au numéro 1-800-296-9329.
- Femmes qui allaitent :
LÉNALIDOMIDE ne doit pas être utilisé durant l’allaitement. (Voir
CONTREINDICATIONS.)
L’innocuité de lenalidomide durant l’allaitement n’a pas été établie.
- 4.
Patients de sexe masculin :
La lénalidomide est présente dans le sperme des patients de sexe masculin qui prennent lénalidomide (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique, Distribution). Il y a un risque potentiel d'anomalies congénitales, de mortinatalité et d'avortement spontané si un fœtus est exposé à la lénalidomide présente dans le sperme des patients (voir MISES EN GARDE ET PRÉCAUTIONS, Femmes fertiles). Par conséquent, les hommes qui prennent LÉNALIDOMIDE doivent toujours utiliser un condom pendant tout rapport sexuel avec une femme fertile, même s’ils ont subi avec succès une vasectomie. L’homme doit utiliser le condom :
- pendant qu'il prend LÉNALIDOMIDE;
- pendant toute interruption de traitement; et
- pendant au moins quatre semaines après l’arrêt de LÉNALIDOMIDE.
Les patients ne doivent pas faire de dons de sperme pendant qu’ils prennent LÉNALIDOMIDE et pendant au moins quatre semaines après l’arrêt de LÉNALIDOMIDE.
Les patients de sexe masculin doivent informer leurs partenaires sexuelles fertiles de ce qui suit :
- Le patient prend LÉNALIDOMIDE.
- Il y a un risque d'anomalies congénitales, de mortinatalité et d'avortement spontané si un fœtus est exposé au sperme du patient.
- Le port du condom est obligatoire lors de tout rapport sexuel.
En cas de grossesse chez la partenaire d'un patient de sexe masculin qui reçoit de la thalidomide, il est recommandé d'adresser la partenaire à un médecin qui est spécialiste ou qui connaît bien la tératologie, pour évaluation et conseils.
- 5. Pédiatrie (patients < 18 ans) :
L’innocuité et l’efficacité n’ont pas été établies chez les jeunes patients de moins de 18 ans. Lors du programme d’essais cliniques, aucun patient de moins de 18 ans n’a été traité. Chez TOUTES les femmes fertiles sexuellement actives, l’utilisation simultanée de deux méthodes contraceptives efficaces est obligatoire.
- 6. Gériatrie (patients > 65 ans) :
Les patients âgés étant davantage susceptibles de présenter un ralentissement de la fonction rénale, le risque de réactions indésirables à lénalidomide peut donc être plus marqué chez les patients atteints d'insuffisance rénale. Selon le stade de l'insuffisance rénale, il est recommandé de débuter avec une dose de départ moins élevée de LÉNALIDOMIDE (voir Appareil rénal/métabolisme et POSOLOGIE ET ADMINISTRATION, Modification de la dose de départ en présence d’insuffisance rénale).
Chez les patients atteints de myélome multiple nouvellement diagnostiqué non candidats à la greffe, la dose de dexaméthasone concomitante devrait être réduite de moitié pour les sujets > 75 ans (voir POSOLOGIE ET ADMINISTRATION).
- Myélome multiple
Dans l'essai clinique sur des patients atteints de myélome multiple nouvellement diagnostiqué non-candidats à la greffe, lénalidomide en association avec la dexaméthasone a été utilisé chez des patients âgés de jusqu'à 91 ans. Le pourcentage de patients ≥ 65 ans était similaire entre les groupes traités (94 % - 95 %), tout comme le pourcentage de patients de plus de 75 ans (34 % - 36 %). Dans l'ensemble, pour tous les groupes traités, la fréquence de la plupart des catégories d'EI (p. ex., tous les EI, EI de grade 3-4, EI graves) a été plus élevée chez les patients plus âgés (> 75 ans) que chez les patients plus jeunes (≤ 75 ans). Les EILT de grade 3 ou 4 appartenant à la catégorie Troubles généraux et au point d'administration (CSO) ont été signalés plus fréquemment (avec une différence d'au moins 5 %) chez les patients plus âgés que chez les patients plus jeunes dans tous les groupes traités. Les EITL de grade 3 ou 4 des catégories Infections et infestations, Troubles cardiaques (y compris insuffisance cardiaque et insuffisance cardiaque congestive), Troubles des tissus cutanés et sous-cutanés et Troubles rénaux et urinaires (y compris insuffisance rénale) (CSO) ont aussi été signalés légèrement mais constamment plus fréquemment (différence < 5 %), chez les patients plus âgés que chez les patients plus jeunes dans tous les groupes traités.
Lors des essais cliniques sur le myélome multiple préalablement traité, lénalidomide en association avec la dexaméthasone a été utilisé chez des patients dont l’âge pouvait atteindre 86 ans. Dans le groupe sous lénalidomide/dexaméthasone (n = 353), les patients > 65 ans étaient plus susceptibles que les patients ≤ 65 ans de manifester des événements indésirables graves de troubles cardiaques (15,8 % vs 4,3 %), y compris la fibrillation auriculaire (6,8 % vs 1,9 %), de même que de la diarrhée (4,1 % vs 2,4 %), de la fatigue (9,6 % vs 4,3 %), l’embolie pulmonaire (6,2 % vs 2,4 %) et la syncope (3,4 % vs 2,4 %).
Surveillance et analyses de laboratoire
Au départ, puis tout au long du traitement par lénalidomide, il faut vérifier la formule sanguine complète, y compris la numération leucocytaire et différentielle, l’hémoglobine, les plaquettes, la biochimie sanguine, y compris SGOT/AST, SGPT/ALT, la bilirubine directe, la créatinine, et la clairance de la créatinine (ClCr). Des cas d’hypothyroïdie et d’hyperthyroïdie ont été signalés avec LENALIDOMIDE. On recommande d’obtenir une maîtrise optimale de la fonction thyroïdienne avant le début du traitement et de la vérifier au départ et régulièrement par la suite.
Les ÉCG à 12 dérivations étaient obligatoires lors des études pivots. Il faut soumettre les patients dont la fréquence cardiaque est irrégulière au moment du suivi à un autre ÉCG et déceler des signes possibles de fibrillation auriculaire. En présence de fibrillation auriculaire, il faut traiter selon les pratiques médicales actuelles pour prévenir des conséquences potentiellement graves.
Le risque de survenue d'un SCP doit être pris en considération avant d'instaurer un traitement par LENALIDOMIDE. Les médecins doivent évaluer soigneusement leurs patients avant et durant le traitement au moyen des méthodes de dépistage du cancer standard pour détecter les seconds cancers primitifs et instaurer le traitement qui s'impose.
- Myélome multiple
Chez les patients atteints d’un myélome multiple, il faut surveiller la formule sanguine complète avec différentielle, la numération plaquettaire, l’hémoglobine et l’hématocrite tous les 7 jours (chaque semaine) pendant les 2 premiers cycles (8 semaines), aux jours 1 et 15 du cycle 3 et ensuite tous les 28 jours (toutes les 4 semaines) du traitement par LENALIDOMIDE ou lorsque jugé nécessaire en cas de cytopénies.
Il faut surveiller étroitement la fonction cardiaque et rénale des patients gériatriques.
RÉACTIONS INDÉSIRABLES
Réactions indésirables au médicament lors des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables à un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
Étude ouverte randomisée de phase 3 sur le myélome multiple nouvellement diagnostiqué chez les non-candidats à la greffe
On a analysé les données provenant de 1613 patients d'une étude ouverte, randomisée de phase 3, qui ont reçu au moins une dose de lénalidomide avec dexaméthasone à faible dose (Rd) administré pendant des périodes de deux durées différentes (c.-à-d., jusqu'à progression de la maladie [groupe Rd; N = 532] ou pendant un maximum de 18 cycles de 28 jours [groupe Rd18; N = 540]), ou qui ont reçu un schéma de melphalan, prednisone et thalidomide (groupe MPT; N = 541) pendant un maximum de 12 cycles de 42 jours (72 semaines). La durée médiane du traitement a différé entre les groupes traités et cela doit entrer en ligne de compte lorsque l'on compare la fréquence des réactions indésirables entre les groupes traités. La durée médiane du traitement a été de 80,2 semaines (éventail 0,7-246,7) dans le groupe Rd, de 72 semaines (éventail 0,9-102,6) dans le groupe Rd18 et de 67,1 semaines (éventail 0,1-110) dans le groupe MPT.
Les effets indésirables les plus souvent signalés ont été comparables dans les groupes Rd et Rd18 et ont inclus : diarrhée, anémie, constipation, œdème périphérique, neutropénie, fatigue, dorsalgie, nausées, asthénie et insomnie. Les événements de grade 3 ou 4 les plus souvent signalés ont inclus : neutropénie, anémie, thrombocytopénie, pneumonie, asthénie, fatigue, dorsalgie, hypokaliémie, érythème, cataracte, lymphopénie, dyspnée, TVP et hyperglycémie.
Dans l’ensemble, les infections ont été plus fréquemment signalées dans le groupe Rd (74,8 %) comparativement au groupe MPT (56,4 %). Les infections de grade 3-4 et les infections graves respectivement, ont été plus fréquemment signalées dans le groupe Rd (28,9 %, 30,6 %) que dans le groupe MPT (17,2 %, 16,5 %).
Dans le groupe Rd, les effets indésirables les plus fréquents ayant entraîné une interruption de dose de lénalidomide ont été : neutropénie (21,8 %), pneumonie (7,5 %) et érythème (6,6 %); dans l'ensemble, l'intervalle médian avant la première interruption de dose de lénalidomide a été de sept semaines. Les événements indésirables les plus fréquents ayant entraîné une réduction de la dose de lénalidomide dans le groupe Rd ont été : neutropénie (7,5 %), érythème (4,5 %), fatigue (3,6 %) et diarrhée (3,2 %); dans l'ensemble, l'intervalle médian avant la première réduction de dose de lénalidomide a été de 16 semaines. Dans le groupe Rd, les réactions indésirables les plus fréquentes ayant entraîné un arrêt de lénalidomide ont été les infections (3,4 %).
Le myélome multiple a été la plus fréquente cause de décès dans les trois groupes traitésdurant l’étude (phases de traitement actif et de suivi). Pour les groupes sous lénalidomide , durant la phase de traitement actif, la plus fréquente cause de décès a été les infections (3,8 %, 2,0 % et 1,8 % dans les groupes Rd, Rd18 et MPT respectivement), suivie des troubles cardiaques (1,9 %, 1,7 % et 0,7 % dans les groupes Rd, Rd18 et MPT respectivement).
Dans les groupes Rd et Rd18, la fréquence d'apparition des réactions indésirables a été généralement plus élevée au cours des six premiers mois de traitement, puis la fréquence a diminué avec le temps ou est demeurée stable tout au long du traitement, sauf en ce qui concerne les cataractes. La fréquence des cataractes a augmenté avec le temps, soit 0,7 % durant les six premiers mois et jusqu'à 9,6 % à la fin de la deuxième année de traitement par Rd.
En ce qui concerne l'âge, la fréquence de la plupart des catégories d'EI (c.-à-d. tous les EI, EI de grade 3-4, EI graves) a été plus élevée chez les patients plus âgés (> 75 ans) que chez les plus jeunes (≤ 75 ans) (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Gériatrie).
Les effets indésirables liés au traitement observés chez les patients ayant reçu Rd et Rd18 sont énumérés au Tableau 1 et classés par système et organe pour tous les effets indésirables ≥ 5 % et /ou de grade 3 ou 4 ≥ 1 %.
Table 1: Sommaire des effets indésirables signalés chez ≥ 5 % et effets indésirables de grade 3-4 chez ≥ 1% des patients des groupes Rd et Rd18 dans l’étude sur le myélome multiple nouvellement diagnostiqué chez des non-candidats à la greffe
| Classe de système d'organe/termes préférésa | Rd (N = 532) | Rd18 (N = 540) | MPT (N = 541) | |||
Tous gradesb n (%) | Gradeb 3- 4 n (%) | Tous gradesb n (%) | Gradeb 3-4 n (%) | Tous gradesb n (%) | Gradeb 3-4 n (%) | |
Troubles généraux et au point d'administration | 437 (82.1) | 132 (24.8) | 430 (79.6) | 126 (23.3) | 422 (78.0) | 106 (19.6) |
Œdème périphérique | 211 (39.7) | 18 (3.4) | 169 (31.3) | 10 (1.9) | 215 (39.7) | 16 (3.0) |
| Fatigue | 173 (32.5) | 39 (7.3) | 177 (32.8) | 46 (8.5) | 154 (28.5) | 31 (5.7) |
| Asthénie | 150 (28.2) | 41 (7.7) | 123 (22.8) | 33 (6.1) | 124 (22.9) | 32 (5.9) |
| Pyrexie | 114 (21.4) | 13 (2.4) | 102 (18.9) | 7 (1.3) | 76 (14.0) | 7 (1.3) |
| OEdème | 38 (7.1) | 5 (0.9) | 28 (5.2) | 0 (0.0) | 32 (5.9) | 4 (0.7) |
| Douleur thoracique non cardiaque | 29 (5.5) | 2 (0.4) | 31 (5.7) | 4 (0.7) | 18 (3.3) | 1 (0.2) |
| Détérioration de l’état physique général | 23 (4.3) | 16 (3.0) | 24 (4.4) | 16 (3.0) | 16 (3.0) | 12 (2.2) |
Troubles gastrointestinaux | 434 (81.6) | 75 (14.1) | 411 (76.1) | 58 (10.7) | 412 (76.2) | 67 (12.4) |
| Classe de système d'organe/termes préférésa | Rd (N = 532) | Rd18 (N = 540) | MPT (N = 541) | |||
Tous gradesb n (%) | Gradeb 3- 4 n (%) | Tous gradesb n (%) | Gradeb 3-4 n (%) | Tous gradesb n (%) | Gradeb 3-4 n (%) | |
| Diarrhée | 242 (45.5) | 21 (3.9) | 208 (38.5) | 18 (3.3) | 89 (16.5) | 8 (1.5) |
| Constipation | 229 (43.0) | 12 (2.3) | 212 (39.3) | 10 (1.9) | 285 (52.7) | 29 (5.4) |
| Nausées | 152 (28.6) | 5 (0.9) | 128 (23.7) | 4 (0.7) | 165 (30.5) | 13 (2.4) |
| Vomissements | 93 (17.5) | 4 (0.8) | 68 (12.6) | 2 (0.4) | 109 (20.1) | 10 (1.8) |
Douleur abdominale | 69 (13.0) | 7 (1.3) | 41 (7.6) | 6 (1.1) | 30 (5.5) | 3 (0.6) |
| Dyspepsie | 57 (10.7) | 2 (0.4) | 28 (5.2) | 1 (0.2) | 36 (6.7) | 0 (0.0) |
Douleur abdominale haute | 45 (8.5) | 0 (0.0) | 37 (6.9) | 2 (0.4) | 29 (5.4) | 0 (0.0) |
| Sécheresse de la bouche | 37 (7.0) | 0 (0.0) | 38 (7.0) | 0 (0.0) | 62 (11.5) | 1 (0.2) |
Troubles musculosquelettiq ues et des tissus conjonctifs | 408 (76.7) | 102 (19.2) | 367 (68.0) | 91 (16.9) | 311 (57.5) | 77 (14.2) |
| Dorsalgie | 170 (32.0) | 37 (7.0) | 145 (26.9) | 34 (6.3) | 116 (21.4) | 28 (5.2) |
Spasmes musculaires | 109 (20.5) | 3 (0.6) | 102 (18.9) | 3 (0.6) | 61 (11.3) | 4 (0.7) |
| Arthralgie | 101 (19.0) | 9 (1.7) | 71 (13.1) | 8 (1.5) | 66 (12.2) | 8 (1.5) |
| Douleur osseuse | 87 (16.4) | 16 (3.0) | 77 (14.3) | 15 (2.8) | 62 (11.5) | 14 (2.6) |
| Douleur aux membres | 79 (14.8) | 8 (1.5) | 66 (12.2) | 8 (1.5) | 61 (11.3) | 7 (1.3) |
Douleur musculosquelettiqu e | 67 (12.6) | 2 (0.4) | 59 (10.9) | 5 (0.9) | 36 (6.7) | 2 (0.4) |
Douleur musculosquelettiqu ethoracique | 60 (11.3) | 6 (1.1) | 51 (9.4) | 5 (0.9) | 39 (7.2) | 3 (0.6) |
| Faiblesse musculaire | 43 (8.1) | 5 (0.9) | 35 (6.5) | 8 (1.5) | 29 (5.4) | 5 (0.9) |
| Douleur au cou | 40 (7.5) | 3 (0.6) | 19 (3.5) | 1 (0.2) | 10 (1.8) | 1 (0.2) |
| Myalgie | 27 (5.1) | 1 (0.2) | 19 (3.5) | 1 (0.2) | 17 (3.1) | 0 (0.0) |
| Infections et Infestations | 398 (74.8) | 154 (28.9) | 377 (69.8) | 118 (21.9) | 305 (56.4) | 93 (17.2) |
| Bronchite | 90 (16.9) | 9 (1.7) | 59 (10.9) | 6 (1.1) | 43 (7.9) | 3 (0.6) |
| Nasopharyngite | 80 (15.0) | 0 (0.0) | 54 (10.0) | 0 (0.0) | 33 (6.1) | 0 (0.0) |
| Infection urinaire | 76 (14.3) | 8 (1.5) | 63 (11.7) | 8 (1.5) | 41 (7.6) | 3 (0.6) |
| Infection des voies respiratoires hautes | 69 (13.0) | 3 (0.6) | 53 (9.8) | 8 (1.5) | 31 (5.7) | 3 (0.6) |
| Pneumonie | 66 (12.4) | 43 (8.1) | 68 (12.6) | 45 (8.3) | 40 (7.4) | 31 (5.7) |
| Infection respiratoire | 35 (6.6) | 7 (1.3) | 25 (4.6) | 4 (0.7) | 21 (3.9) | 1 (0.2) |
| Grippe | 33 (6.2) | 5 (0.9) | 23 (4.3) | 4 (0.7) | 15 (2.8) | 0 (0.0) |
| Gastro-entérite | 32 (6.0) | 0 (0.0) | 17 (3.1) | 1 (0.2) | 13 (2.4) | 2 (0.4) |
| Infection des voies respiratoires basses | 29 (5.5) | 10 (1.9) | 14 (2.6) | 3 (0.6) | 16 (3.0) | 3 (0.6) |
| Rhinite | 29 (5.5) | 0 (0.0) | 24 (4.4) | 0 (0.0) | 14 (2.6) | 0 (0.0) |
| Cellulite | 22 (4.1) | 8 (1.5) | 16 (3.0) | 3 (0.6) | 6 (1.1) | 2 (0.4) |
| Classe de système d'organe/termes préférésa | Rd (N = 532) | Rd18 (N = 540) | MPT (N = 541) | |||
Tous gradesb n (%) | Gradeb 3- 4 n (%) | Tous gradesb n (%) | Gradeb 3-4 n (%) | Tous gradesb n (%) | Gradeb 3-4 n (%) | |
| Septicémie | 17 (3.2) | 14 (2.6) | 10 (1.9) | 8 (1.5) | 9 (1.7) | 7 (1.3) |
Troubles du système nerveux | 371 (69.7) | 85 (16.0) | 333 (61.7) | 58 (10.7) | 429 (79.3) | 164 (30.3) |
| Neuropathie sensorielle périphérique | 109 (20.5) | 6 (1.1) | 92 (17.0) | 2 (0.4) | 191 (35.3) | 51 (9.4) |
| Paresthésie | 85 (16.0) | 0 (0.0) | 74 (13.7) | 0 (0.0) | 103 (19.0) | 14 (2.6) |
| Étourdissements | 84 (15.8) | 4 (0.8) | 70 (13.0) | 4 (0.7) | 114 (21.1) | 16 (3.0) |
| Céphalées | 75 (14.1) | 3 (0.6) | 52 (9.6) | 2 (0.4) | 56 (10.4) | 5 (0.9) |
| Tremblements | 75 (14.1) | 5 (0.9) | 73 (13.5) | 4 (0.7) | 100 (18.5) | 9 (1.7) |
| Hypoesthésie | 44 (8.3) | 0 (0.0) | 24 (4.4) | 3 (0.6) | 41 (7.6) | 4 (0.7) |
| Dysgueusie | 39 (7.3) | 1 (0.2) | 45 (8.3) | 0 (0.0) | 22 (4.1) | 1 (0.2) |
| Neuropathie périphérique | 34 (6.4) | 12 (2.3) | 22 (4.1) | 5 (0.9) | 62 (11.5) | 21 (3.9) |
| Somnolence | 31 (5.8) | 4 (0.8) | 21 (3.9) | 1 (0.2) | 51 (9.4) | 7 (1.3) |
| Neuropathie périphérique motrice | 25 (4.7) | 7 (1.3) | 15 (2.8) | 5 (0.9) | 27 (5.0) | 9 (1.7) |
| Syncope | 22 (4.1) | 10 (1.9) | 17 (3.1) | 8 (1.5) | 27 (5.0) | 21 (3.9) |
| Troubles des systèmes sanguin et lymphatique | 346 (65.0) | 224 (42.1) | 325 (60.2) | 214 (39.6) | 423 (78.2) | 315 (58.2) |
| Anémie | 233 (43.8) | 97 (18.2) | 193 (35.7) | 85 (15.7) | 229 (42.3) | 102 (18.9) |
| Neutropénie | 186 (35.0) | 148 (27.8) | 178 (33.0) | 143 (26.5) | 328 (60.6) | 243 (44.9) |
| Thrombocytopénie | 104 (19.5) | 44 (8.3) | 100 (18.5) | 43 (8.0) | 135 (25.0) | 60 (11.1) |
| Leucopénie | 63 (11.8) | 24 (4.5) | 60 (11.1) | 30 (5.6) | 94 (17.4) | 53 (9.8) |
| Lymphopénie | 59 (11.1) | 30 (5.6) | 43 (8.0) | 18 (3.3) | 71 (13.1) | 37 (6.8) |
| Neutropénie fébrile | 7 (1.3) | 6 (1.1) | 17 (3.1) | 16 (3.0) | 15 (2.8) | 14 (2.6) |
| Pancytopénie | 5 (0.9) | 1 (0.2) | 6 (1.1) | 3 (0.6) | 7 (1.3) | 5 (0.9) |
Troubles respiratoires, thoraciques et médiastinaux | 306 (57.5) | 87 (16.4) | 259 (48) | 53 (9.8) | 246 (45.5) | 54 (10.0) |
| Toux | 121 (22.7) | 4 (0.8) | 94 (17.4) | 1 (0.2) | 68 (12.6) | 3 (0.6) |
| Dyspnée | 117 (22.0) | 30 (5.6) | 89 (16.5) | 22 (4.1) | 113 (20.9) | 18 (3.3) |
| Toux productive | 33 (6.2) | 2 (0.4) | 24 (4.4) | 0 (0.0) | 16 (3.0) | 0 (0.0) |
| Épistaxis | 32 (6.0) | 2 (0.4) | 31 (5.7) | 2 (0.4) | 17 (3.1) | 0 (0.0) |
| Dysphonie | 30 (5.6) | 0 (0.0) | 22 (4.1) | 0 (0.0) | 9 (1.7) | 0 (0.0) |
Douleur oropharyngée | 30 (5.6) | 0 (0.0) | 22 (4.1) | 0 (0.0) | 14 (2.6) | 0 (0.0) |
| Dyspnée à l'effort | 27 (5.1) | 6 (1.1) | 29 (5.4) | 2 (0.4) | 23 (4.3) | 0 (0.0) |
| Embolie pulmonaire | 21 (3.9) | 20 (3.8) | 18 (3.3) | 16 (3.0) | 23 (4.3) | 20 (3.7) |
| OEdème pulmonaire | 15 (2.8) | 8 (1.5) | 4 (0.7) | 0 (0.0) | 6 (1.1) | 4 (0.7) |
Maladie pulmonaire obstructive chronique | 11 (2.1) | 11 (2.1) | 8 (1.5) | 4 (0.7) | 3 (0.6) | 2 (0.4) |
| Classe de système d'organe/termes préférésa | Rd (N = 532) | Rd18 (N = 540) | MPT (N = 541) | |||
Tous gradesb n (%) | Gradeb 3- 4 n (%) | Tous gradesb n (%) | Gradeb 3-4 n (%) | Tous gradesb n (%) | Gradeb 3-4 n (%) | |
| Insuffisance respiratoire | 9 (1.7) | 8 (1.5) | 7 (1.3) | 4 (0.7) | 5 (0.9) | 3 (0.6) |
Troubles du métabolisme et de la nutrition | 298 (56.0) | 120 (22.6) | 274 (50.7) | 87 (16.1) | 192 (35.5) | 62 (11.5) |
| Baisse de l'appétit | 123 (23.1) | 14 (2.6) | 115 (21.3) | 7 (1.3) | 72 (13.3) | 5 (0.9) |
| Hypokaliémie | 91 (17.1) | 35 (6.6) | 62 (11.5) | 20 (3.7) | 38 (7.0) | 11 (2.0) |
| Hyperglycémie | 62 (11.7) | 28 (5.3) | 52 (9.6) | 23 (4.3) | 19 (3.5) | 9 (1.7) |
| Hypocalcémie | 57 (10.7) | 23 (4.3) | 56 (10.4) | 19 (3.5) | 31 (5.7) | 8 (1.5) |
| Déshydratation | 25 (4.7) | 8 (1.5) | 29 (5.4) | 13 (2.4) | 17 (3.1) | 9 (1.7) |
| Goutte | 18 (3.4) | 8 (1.5) | 13 (2.4) | 0 (0.0) | 9 (1.7) | 0 (0.0) |
| Diabète sucré | 15 (2.8) | 8 (1.5) | 8 (1.5) | 4 (0.7) | 4 (0.7) | 2 (0.4) |
| Hypophosphatémie | 15 (2.8) | 7 (1.3) | 10 (1.9) | 3 (0.6) | 1 (0.2) | 1 (0.2) |
| Hyponatrémie | 13 (2.4) | 7 (1.3) | 15 (2.8) | 13 (2.4) | 11 (2.0) | 6 (1.1) |
Troubles des tissus cutanés et souscutanés | 285 (53.6) | 52 (9.8) | 276 (51.1) | 47 (8.7) | 217 (40.1) | 38 (7.0) |
| Érythème | 114 (21.4) | 33 (6.2) | 131 (24.3) | 28 (5.2) | 93 (17.2) | 28 (5.2) |
| Prurit | 47 (8.8) | 2 (0.4) | 49 (9.1) | 2 (0.4) | 24 (4.4) | 2 (0.4) |
| Érythème | 33 (6.2) | 0 (0.0) | 27 (5.0) | 0 (0.0) | 18 (3.3) | 0 (0.0) |
| Sécheresse de la peau | 30 (5.6) | 1 (0.2) | 30 (5.6) | 0 (0.0) | 36 (6.7) | 0 (0.0) |
Troubles psychiatriques | 255 (47.9) | 37 (7.0) | 234 (43.3) | 34 (6.3) | 167 (30.9) | 14 (2.6) |
| Insomnie | 147 (27.6) | 4 (0.8) | 127 (23.5) | 6 (1.1) | 53 (9.8) | 0 (0.0) |
| Dépression | 58 (10.9) | 10 (1.9) | 46 (8.5) | 4 (0.7) | 30 (5.5) | 1 (0.2) |
| Anxiété | 41 (7.7) | 2 (0.4) | 36 (6.7) | 2 (0.4) | 41 (7.6) | 2 (0.4) |
| État confusionnel | 38 (7.1) | 14 (2.6) | 29 (5.4) | 11 (2.0) | 25 (4.6) | 4 (0.7) |
| Troubles vasculaires | 189 (35.5) | 58 (10.9) | 148 (27.4) | 35 (6.5) | 138 (25.5) | 35 (6.5) |
Thrombose veineuse profonde | 54 (10.2) | 29 (5.5) | 36 (6.7) | 20 (3.7) | 20 (3.7) | 14 (2.6) |
| Hypotension | 51 (9.6) | 11 (2.1) | 35 (6.5) | 8 (1.5) | 36 (6.7) | 6 (1.1) |
| Hypertension | 37 (7.0) | 7 (1.3) | 27 (5.0) | 2 (0.4) | 36 (6.7) | 6 (1.1) |
Blessures, empoisonnement et complications des interventions | 180 (33.8) | 43 (8.1) | 127 (23.5) | 29 (5.4) | 126 (23.3) | 30 (5.5) |
| Chute | 43 (8.1) | 5 (0.9) | 25 (4.6) | 6 (1.1) | 25 (4.6) | 6 (1.1) |
| Contusion | 33 (6.2) | 1 (0.2) | 24 (4.4) | 1 (0.2) | 15 (2.8) | 0 (0.0) |
| Fractures par tassement vertébrale | 19 (3.6) | 8 (1.5) | 10 (1.9) | 1 (0.2) | 15 (2.8) | 6 (1.1) |
| Troubles oculaires | 171 (32.1) | 45 (8.5) | 126 (23.3) | 22 (4.1) | 86 (15.9) | 7 (1.3) |
| Cataracte | 73 (13.7) | 31 (5.8) | 31 (5.7) | 14 (2.6) | 5 (0.9) | 3 (0.6) |
| Vision trouble | 29 (5.5) | 1 (0.2) | 20 (3.7) | 2 (0.4) | 24 (4.4) | 2 (0.4) |
Cataracte souscapsulaire | 11 (2.1) | 7 (1.3) | 2 (0.4) | 0 (0.0) | 0 (0.0) | 0 (0.0) |
| Classe de système d'organe/termes préférésa | Rd (N = 532) | Rd18 (N = 540) | MPT (N = 541) | |||
Tous gradesb n (%) | Gradeb 3- 4 n (%) | Tous gradesb n (%) | Gradeb 3-4 n (%) | Tous gradesb n (%) | Gradeb 3-4 n (%) | |
| Résultats d’analyses | 169 (31.8) | 47 (8.8) | 173 (32.0) | 36 (6.7) | 141 (26.1) | 30 (5.5) |
| Perte de poids | 72 (13.5) | 11 (2.1) | 78 (14.4) | 4 (0.7) | 48 (8.9) | 4 (0.7) |
| Augmentation de la créatinine sanguine | 35 (6.6) | 8 (1.5) | 25 (4.6) | 5 (0.9) | 24 (4.4) | 6 (1.1) |
| Troubles cardiaques | 155 (29.1) | 63 (11.8) | 106 (19.6) | 39 (7.2) | 129 (23.8) | 46 (8.5) |
| Fibrillation auriculaire | 37 (7.0) | 13 (2.4) | 25 (4.6) | 9 (1.7) | 25 (4.6) | 6 (1.1) |
| Insuffisance cardiaque | 17 (3.2) | 10 (1.9) | 16 (3.0) | 8 (1.5) | 14 (2.6) | 9 (1.7) |
| Insuffisance cardiaque congestive | 14 (2.6) | 8 (1.5) | 7 (1.3) | 6 (1.1) | 9 (1.7) | 6 (1.1) |
| Infarctus aigu du myocarde | 6 (1.1) | 6 (1.1) | 1 (0.2) | 1 (0.2) | 4 (0.7) | 4 (0.7) |
| Troubles rénaux et urinaires | 145 (27.3) | 46 (8.6) | 108 (20.0) | 39 (7.2) | 88 (16.3) | 39 (7.2) |
| Insuffisance rénale | 28 (5.3) | 12 (2.3) | 33 (6.1) | 18 (3.3) | 22 (4.1) | 16 (3.0) |
| Insuffisance rénale aiguë | 23 (4.3) | 18 (3.4) | 22 (4.1) | 16 (3.0) | 15 (2.8) | 13 (2.4) |
| Atteinte rénale | 15 (2.8) | 6 (1.1) | 6 (1.1) | 0 (0.0) | 7 (1.3) | 2 (0.4) |
| Troubles de l'oreille et du labyrinthe | 58 (10.9) | 3 (0.6) | 45 (8.3) | 2 (0.4) | 77 (14.2) | 4 (0.7) |
| Vertiges | 27 (5.1) | 2 (0.4) | 20 (3.7) | 1 (0.2) | 35 (6.5) | 1 (0.2) |
Néoplasie bénigne, maligne et non spécifiée (y compris kystes et polypes) | 54 (10.2) | 26 (4.9) | 42 (7.8) | 26 (4.8) | 22 (4.1) | 9 (1.7) |
| Carcinome épidermoïde | 14 (2.6) | 8 (1.5) | 5 (0.9) | 4 (0.7) | 1 (0.2) | 0 (0.0) |
a Les classes par système et organe et les termes préférés sont encodés selon la version 15.1 du dictionnaire MedDRA
bLes grades de gravité se fondent sur la version 3.0 des US National Cancer Institute Common Toxicity Criteria. d = dexaméthasone à faible dose; M = melphalan; P = prednisone; R = lénalidomide; T = thalidomide. Quand un effet indésirable était signalé à plusieurs reprises pour un terme préféré donné, seul le plus grave était comptabilisé par sujet. Date d’arrêt de la collecte des données = le 24 mai 2013.
Dans l’étude sur les patients atteints d’un myélome multiple nouvellement diagnostiqué non candidats à la greffe, les effets indésirables graves (jugés en lien avec le traitement à l’étude) ont été signalés chez ≥ 1 % des sujets des groupes Rd et/ou Rd18 :
Troubles des systèmes sanguins et lymphatiques : anémie, neutropénie, neutropénie Fébrile Troubles cardiaques : fibrillation auriculaire
Troubles généraux et au point d'administration : Détérioration de l’état physique général Infections et infestations : pneumonie, septicémie
Néoplasie bénigne, maligne et non spécifiée (y compris kystes et polypes) : carcinome épidermoïde
Troubles respiratoires, thoraciques et médiastinaux : embolie pulmonaire Troubles vasculaires : thrombose veineuse profonde
Études de phase 3 randomisées, à double insu, avec témoins sous placebo chez des patients atteints de myélome multiple ayant déjà été traité
Les données ont été analysées à partir de 703 patients qui ont reçu au moins une dose de lénalidomide /dexaméthasone (353 patients) ou de placebo/dexaméthasone (350 patients). Dans l’ensemble, les données sur les réactions indésirables indiquent que l’ajout de lénalidomide à la dexaméthasone ne s’est accompagné que d’une augmentation minime de la toxicité. Les incidences de léthargie, neutropénie, thrombocytopénie, anémie SAI, leucopénie SAI, lymphopénie, diarrhée SAI, constipation, sécheresse de la bouche, érythème SAI, sécheresse cutanée, tremblements, étourdissements, dysgueusie, crampes musculaires, dorsalgie, dyspnée SAI, nasopharyngite, pharyngite, infections respiratoires supérieures SAI, pneumonie SAI, anorexie, hypokaliémie, hypocalcémie, hypomagnésémie, vision trouble et TVP ont été plus grandes dans le groupe sous lénalidomide/dexaméthasone que dans le groupe sous placebo/dexaméthasone.
Selon les données regroupées de deux études, tous les sujets ont présenté au moins une réaction indésirable lorsqu’ils prenaient lénalidomide/dexaméthasone en association. Une proportion plus grande de patients du groupe sous lénalidomide/dexaméthasone que du groupe sous placebo/dexaméthasone ont présenté des réactions indésirables de grade ¾ (83,3 % vs 69,7 %) et graves (57,2 % vs 46,6 %). Un plus grand nombre de patients sous lénalidomide/dexaméthasone avaient manifesté une réaction indésirable justifiant une réduction de dose ou la suspension du médicament (76,5 % vs 57,7 %) ou l’arrêt du médicament (24,9 % vs 18,0 %). Les incidences d’événements cardiaques graves ou de TVP ont été de 7,6 % et de 7,1 % dans le groupe sous lénalidomide/dexaméthasone, contre 3,4 % et 3,1 % dans le groupe sous placebo/dexaméthasone, respectivement. (Voir MISES EN GARDE ET PRÉCAUTIONS.)
Les troubles cardiaques liés au traitement, quels qu’ils soient, ont été signalés plus souvent chez les sujets traités par lénalidomide/dexaméthasone (18,1 %; 64/353) que chez les sujets sous placebo/dexaméthasone (11,1 %, 39/350). En tout, 33 événements cardiaques graves ont été signalés chez 27 sujets du groupe sous lénalidomide/dexaméthasone, contre 15 événements chez 12 sujets sous placebo/dexaméthasone. Les troubles cardiaques graves ont été notamment la fibrillation auriculaire (12 vs 2 sujets), l’insuffisance cardiaque congestive (5 vs 0 sujets), l’infarctus aigu du myocarde (3 vs 0 sujets), la coronaropathie (3 vs 0 sujets), le flutter auriculaire (2 vs 0 sujets), le spasme coronarien (1 vs 0 sujets), le syndrome coronarien aigu (1 vs 0 sujets) et l’œdème pulmonaire SAI (1 vs 4 sujets). Dans les cas d’événements graves de fibrillation auriculaire, la densité de l’incidence ajustée selon l’exposition était trois fois plus élevée dans le groupe sous lénalidomide/dexaméthasone que dans le groupe sous placebo/dexaméthasone (0,033 vs 0,010 événement par personne par année). Si on détecte la présence de fibrillation auriculaire, il faut traiter le patient conformément aux normes thérapeutiques actuelles afin de prévenir des conséquences potentiellement graves.
Les réactions indésirables cardiaques ayant entraîné l’arrêt du médicament à l’étude ont été la fibrillation auriculaire (2/353) et l’infarctus aigu du myocarde (2/353) dans le groupe sous lénalidomide /dexaméthasone, et l’œdème pulmonaire SAI (3/350) dans le groupe sous placebo/dexaméthasone.
Environ 39 % des sujets du groupe sous lénalidomide/dexaméthasone ont eu besoin d’une réduction de leur dose de lénalidomide et environ 31 % des sujets ont eu besoin d’une réduction de leur dose de dexaméthasone. Environ 11 % des sujets du groupe sous placebo/dexaméthasone ont eu besoin d’une réduction de leur dose de placebo et environ 16 % ont eu besoin d’une réduction de leur dose de dexaméthasone.
Dix décès ont été jugés en lien avec lénalidomide/dexaméthasone : 3 par accident vasculaire cérébral, un par pneumonie, un par leucoencéphalopathie, un par embolie pulmonaire, un par arrêt cardiaque, un par pneumonie SAI/insuffisance respiratoire, un par pancytopénie/pneumonie SAI/sepsis SAI et un par mort subite de cause inconnue.
Quatre décès ont été jugés en lien avec placebo/dexaméthasone : un par œdème cérébral/pulmonaire SAI, un par oedème pulmonaire SAI, un par pneumonie SAI et un de cause inconnue.
Un cas de syndrome de type pneumonie d’hypersensibilité a été signalé avec l’utilisation de lénalidomide. Le patient recevait lénalidomide à raison de cycles de 25 mg/j des jours 1 à 21, suivi de sept jours de congé thérapeutique. La dexaméthasone était administrée à raison de cycles de 40 mg/j des jours 1 à 4, 9 à 12 et 17 à 20, suivi de sept jours de congé thérapeutique. Les cycles thérapeutiques étaient répétés tous les 28 jours. Dans le cas de symptômes respiratoires imprévus, comme la dyspnée à l’effort, les crépitements à l’auscultation, les opacités en verre dépoli bilatérales à la radiographie et la pneumonie rebelle, il faut cesser LENALIDOMIDE jusqu’à ce que des examens plus approfondis puissent écarter un syndrome de type pneumonie d’hypersensibilité.
Le Tableau 2 résume le nombre et le pourcentage de sujets présentant une réaction indésirable de grade 1-4 signalée chez ≥ 5 % des sujets de l’un ou l’autre des groupes traités.
| Tableau 2 : Sommaire des réactions indésirables signalées chez ≥ 5 % des patients des études contrôlées sur le myélome multiple | ||
| Classe de système d'organe/Termes préférés | Lénalidomide /dexaméthasone (n = 353) | PLACEBO/ dexaméthasone (n = 350) |
| Sujets ayant présenté au moins une réaction indésirable | 353 (100,0) | 350 (100,0) |
| Troubles généraux et problèmes au point d’administration | 303 (85,8) | 278 (79,4) |
| Fatigue | 161 (45,6) | 147 (42,0) |
| Asthénie | 103 (29,2) | 94 (26,9) |
| Pyrexie | 100 (28,3) | 83 (23,7) |
| OEdème périphérique | 95 (26,9) | 75 (21,4) |
| OEdème SAI | 37 (10,5) | 33 (9,4) |
| Tableau 2 : Sommaire des réactions indésirables signalées chez ≥ 5 % des patients des études contrôlées sur le myélome multiple | ||
| Classe de système d'organe/Termes préférés | Lénalidomide /dexaméthasone (n = 353) | PLACEBO/ dexaméthasone (n = 350) |
| Douleurs thoraciques | 30 (8,5) | 21 (6,0) |
| Léthargie | 26 (7,4) | 8 (2,3) |
| Douleurs SAI | 25 (7,1) | 27 (7,7) |
| Troubles gastro-intestinaux | 284 (80,5) | 244 (69,7) |
| Constipation | 149 (42,2) | 77 (22,0) |
| Diarrhée SAI | 137 (38,8) | 98 (28,0) |
| Nausées | 92 (26,1) | 76 (21,7) |
| Dyspepsie | 59 (16,7) | 51 (14,6) |
| Vomissements SAI | 42 (11,9) | 32 (9,1) |
| Douleurs abdominales SAI | 37 (10,5) | 22 (6,3) |
| Douleurs abdominales hautes | 29 (8,2) | 20 (5,7) |
| Sécheresse de la bouche | 27 (7,6) | 13 (3,7) |
| Stomatite | 22 (6,2) | 19 (5,4) |
| Flatulences | 20 (5,7) | 16 (4,6) |
| Distension abdominale | 15 (4,2) | 20 (5,7) |
| Troubles musculosquelettiques et des tissus conjonctifs | 282 (79,9) | 246 (70,3) |
| Crampes musculaires | 121 (34,3) | 76 (21,7) |
| Dorsalgie | 91 (25,8) | 67 (19,1) |
| Arthralgie | 63 (17,8) | 63 (18,0) |
| Faiblesse musculaire SAI | 56 (15,9) | 56 (16,0) |
| Douleurs osseuses | 51 (14,4) | 40 (11,4) |
| Douleurs aux membres | 41 (11,6) | 33 (9,4) |
| Myalgie | 37 (10,5) | 38 (10,9) |
| Douleurs à la paroi thoracique | 28 (7,9) | 21 (6,0) |
| Troubles du système nerveux | 275 (77,9) | 221 (63,1) |
| Céphalées | 94 (26,6) | 85 (24,3) |
| Étourdissements | 83 (23,5) | 59 (16,9) |
| Tremblements | 75 (21,2) | 26 (7,4) |
| Dysgueusie | 54 (15,3) | 34 (9,7) |
| Paresthésie | 51 (14,4) | 47 (13,4) |
| Hypoesthésie | 37 (10,5) | 26 (7,4) |
| Neuropathie périphérique SAI | 31 (8,8) | 23 (6,6) |
| Neuropathie SAI | 23 (6,5) | 14 (4,0) |
| Troubles respiratoires, thoraciques et médiastinaux | 258 (73,1) | 213 (60,9) |
| Toux | 90 (25,5) | 86 (24,6) |
| Dyspnée SAI | 85 (24,1) | 60 (17,1) |
| Nasopharyngite | 65 (18,4) | 31 (8,9) |
| Pharyngite | 53 (15,0) | 34 (9,7) |
| Bronchite SAI | 41 (11,6) | 30 (8,6) |
| Épistaxis | 28 (7,9) | 29 (8,3) |
| Enrouement | 22 (6,2) | 17 (4,9) |
| Hoquet | 21 (5,9) | 17 (4,9) |
| Dyspnée d’effort | 18 (5,1) | 18 (5,1) |
| Infections et infestations | 200 (57,1) | 200 (57,1) |
| Infection des voies respiratoires supérieures SAI | 87 (24,6) | 55 (15,7) |
| Pneumonie SAI | 49 (13,9) | 30 (8,6) |
| Infection urinaire SAI | 31 (8,8) | 19 (5,4) |
| Sinusite SAI | 30 (8,5) | 17 (4,9) |
| Tableau 2 : Sommaire des réactions indésirables signalées chez ≥ 5 % des patients des études contrôlées sur le myélome multiple | ||
| Classe de système d'organe/Termes préférés | Lénalidomide /dexaméthasone (n = 353) | PLACEBO/ dexaméthasone (n = 350) |
| Candidose buccale | 22 (6,2) | 19 (5,4) |
| Herpès simplex | 21 (5,9) | 18 (5,1) |
| Infection respiratoire SAI | 18 (5,1) | 11 (3,1) |
| Troubles des systèmes sanguin et lymphatique | 224 (63,5) | 120 (34,3) |
| Neutropénie | 152 (43,1) | 23 (6,6) |
| Anémie SAI | 119 (33,7) | 83 (23,7) |
| Thrombocytopénie | 80 (22,7) | 37 (10,6) |
| Leucopénie SAI | 30 (8,5) | 7 (2,0) |
| Lymphopénie SAI | 20 (5,7) | 6 (1,7) |
| Troubles psychiatriques | 209 (59,2) | 207 (59,1) |
| Insomnie | 129 (36,5) | 133 (38,0) |
| Dépression | 45 (12,7) | 37 (10,6) |
| Anxiété | 35 (9,9) | 33 (9,4) |
| Confusion | 33 (9,3) | 24 (6,9) |
| Irritabilité | 24 (6,8) | 16 (4,6) |
| Altération de l’humeur SAI | 10 (2,8) | 28 (8,0) |
| Troubles de la peau et des tissus sous-cutanés | 202 (57,2) | 158 (45,1) |
| Érythème SAI | 76 (21,5) | 35 (10,0) |
| Diaphorèse accrue | 34 (9,6) | 25 (7,1) |
| Sécheresse de la peau | 33 (9,3) | 16 (4,6) |
| Prurit | 26 (7,4) | 18 (5,1) |
| Contusion | 21 (5,9) | 17 (4,9) |
| Diaphorèse nocturne | 18 (5,1) | 17 (4,9) |
| OEdème du visage | 15 (4,2) | 20 (5,7) |
| Troubles du métabolisme et de la nutrition | 188 (53,3) | 148 (42,3) |
| Anorexie | 57 (16,1) | 36 (10,3) |
| Hyperglycémie SAI | 57 (16,1) | 50 (14,3) |
| Hypokaliémie | 52 (14,7) | 21 (6,0) |
| Hypocalcémie | 34 (9,6) | 10 (2,9) |
| Hypomagnésémie | 27 (7,6) | 10 (2,9) |
| Inappétence SAI | 25 (7,1) | 14 (4,0) |
| Déshydratation | 25 (7,1) | 14 (4,0) |
| Résultats d'analyses | 156 (44,2) | 129 (36,9) |
| Perte de poids | 68 (19,3) | 53 (15,1) |
| Gain de poids | 20 (5,7)) | 29 (8,3) |
| Troubles vasculaires | 127 (36,0) | 80 (22,9) |
| Thrombose veineuse profonde | 32 (9,1) | 15 (4,3) |
| Hypertension SAI | 30 (8,5) | 22 (6,3) |
| Hypotension SAI | 26 (7,4) | 16 (4,6) |
| Troubles oculaires | 121 (34,3) | 91 (26,0) |
| Vision trouble | 60 (17,0) | 40 (11,4) |
| Troubles endocriniens | 32 (9,1) | 22 (6,3) |
| De type syndrome cushingoïde | 21 (5,9) | 16 (4,6) |
Les classes de système et d’organe et les termes préférés sont encodés selon le dictionnaire MedDRA de langue anglaise. Les classes de système et d’organe et les termes préférés sont par ordre décroissant de fréquence pour la colonne globale. Un patient présentant plusieurs occurrences d’une même réaction indésirable n’est comptabilisé qu’une fois dans cette catégorie de réactions indésirables. | ||
Le Tableau 3 résume les réactions indésirables de grade 3/4 signalées chez ≥ 2 % des sujets dans l’un ou l’autre des groupes traités.
| Tableau 3 : Incidence des réactions indésirables de grade 3/4 signalées chez ≥ 2 % des sujets de l’un ou l’autre des groupes traités | ||
| Preferred term** | Lénalidomide /dexa- méthasone (n = 353) | PLACEBO/dexa-méthasone (n = 350) |
| Sujets ayant présenté au moins une RI de grade 3/4 | 294 | 244 |
| Neutropénie | 125 (35.4) | 12 (3.4) |
| Thrombocytopénie | 46 (13.0) | 22 (6.3) |
| Anémia SAI | 38 (10.8) | 21 (6.0) |
| Pneumonie SAI | 32 (9.1) | 19 (5.4) |
| Thrombose veineuse profonde | 28 (7.9) | 12 (3.4) |
| Hyperglycémie SAI | 27 (7.6) | 27 (7.7) |
| Fatigue | 23 (6.5) | 17 (4.9) |
| Hypokaliémie | 20 (5.7) | 5 (1.4) |
| Faiblesse musculaire SAI | 20 (5.7) | 11 (3.1) |
| Asthénie | 17 (4.8) | 18 (5.1) |
| Hypocalcémie | 16 (4.5) | 6 (1.7) |
| Fibrillation auriculaire | 14 (4.0) | 4 (1.1) |
| Leucopénie SAI | 14 (4.0) | 1 (0.3) |
| Embolie pulmonaire | 14 (2.0) | 3 (0.9) |
| Diarrhée SAI | 11 (3.1) | 4 (1.1) |
| Lymphopénie | 11 (3.1) | 4 (1.1) |
| Dépression | 10 (2.8) | 6 (1.7) |
| Dyspnée SAI | 10 (2.8) | 10 (2.9) |
| Hypophosphatémie | 10 (2.8) | 0 (0.0) |
| Syncope | 10 (2.8) | 4 (1.1) |
| Douleurs osseuses | 8 (2.3) | 5 (1.4) |
| Confusion | 8 (2.3) | 10 (2.9) |
| Constipation | 8 (2.3) | 2 (0.6) |
| Neutropénie fébrile | 8 (2.3) | 0 (0.0) |
| Étourdissements | 7 (2.0) | 3 (0.9) |
| Nausées | 7 (2.0) | 2 (0.6) |
| Neuropathie SAI | 7 (2.0) | 4 (1.1) |
| Déshydratation | 6 (1.7) | 8 (2.3) |
| Hypertension SAI | 6 (1.7) | 7 (2.0) |
| Pyrexie | 5 (1.4) | 12 (3.4) |
| Insuffisance rénale SAI | 5 (1.4) | 11 (3.1) |
| Infection respiratoire SAI | 4 (1.1) | 7 (2.0) |
| Hypotension SAI | 3 (0.8) | 7 (2.0) |
| *Réactions indésirables survenues selon une fréquence ≥ 1 % avec la dose de 10 mg. Les grades 3 et 4 se fondent sur les critères de toxicité courants du National Cancer Institute (NCI-CTC), version 2. **Les termes préférés sont encodés selon le dictionnaire MedDRA de langue anglaise. Un patient présentant plusieurs occurrences d’une même réaction indésirable n’est comptabilisé qu’une fois dans cette catégorie de réactions indésirables. | ||
Dans deux études pivots menées chez des patients souffrant de myélome multiple qui avaient déjà été traités au moins une fois, les réactions indésirables graves suivantes (jugées en lien avec le médicament de l’étude) ont été signalées :
La fréquence des réactions indésirables a été calculée à l’aide des critères recommandés par le groupe de travail CIOMS IV :
Très courantes ≥ 1/10 (≥ 10 %)
Courantes (fréquentes) ≥ 1/100 et < 1/10 (≥ 1 % et < 10 %) Peu courantes (peu fréquentes) ≥ 1/1 000 et < 1/100 (≥ 0,1 % et < 1 %) Rares ≥ 1/10 000 et <1/1 000 (≥ 0,01 % et < 0,1 %) Très rares < 1/10 000 (< 0,01 %)
Troubles des systèmes sanguin et lymphatique :
Courants : neutropénie fébrile, neutropénie, anémie SAI, thrombocytopénie Peu courants : pancytopénie, lymphadénopathie
Troubles cardiaques :
Courants : fibrillation auriculaire
Peu courants : insuffisance cardiaque congestive, flutter auriculaire
Troubles endocriniens :
Peu courants : insuffisance surrénalienne SAI
Troubles oculaires :
Peu courants : cécité
Troubles gastro-intestinaux :
Peu courants : douleurs abdominales SAI, constipation, inflammation du cæcum, diarrhée SAI, hémorragie gastro-intestinale SAI, hémorragie d’un ulcère gastroduodénal
Troubles généraux et problèmes au point d’administration :
Courants : pyrexie
Peu courants : détérioration générale de l’état de santé physique, asthénie, œdème périphérique
Infections et infestations :
Courants : pneumonie SAI
Peu courants : cellulite, sepsis SAI, bronchopneumonie SAI, zona ophtalmique, pneumonie à Pneumocystis carinii, choc septique, infection urinaire SAI, bursite infectieuse SAI, sepsis à Clostridium difficile, bactériémie à Enterobacter, sepsis à Escherichia, zona, pneumonie lobaire SAI, méningite, sepsis neutropénique, pneumonie bactérienne SAI, pneumonie pneumococcique, pneumonie primaire atypique, infections respiratoires SAI, sinusite SAI, endocardite subaiguë, infection des voies respiratoires supérieures SAI
Résultats d'analyses :
Peu courants : augmentation du rapport normalisé international, augmentation de la créatinine sanguine, baisse d’hémoglobine, perte de poids, baisse de la numération leucocytaire
Troubles du métabolisme et de la nutrition :
Courants : hyperglycémie SAI
Peu courants : déshydratation, hypocalcémie, hypokaliémie
Troubles musculosquelettiques et des tissus conjonctifs :
Peu courants : faiblesse musculaire SAI, myopathie due à la prise des corticostéroïdes, dorsalgie, spondylite SAI
Néoplasies bénignes, malignes et indéterminées (y compris kystes et polypes)
Peu courants : cancer basocellulaire, cancer spinocellulaire, glioblastome multiforme, histiocytome fibreux, cancer du sein in situ, cancer bronchoalvéolaire, adénocarcinome pulmonaire, cancer de la prostate et carcinome à cellules transitionnelles* *Chaque tumeur solide de cette liste d’effets « peu courants » est survenue dans un cas sur 353.
Troubles du système nerveux :
Courants : accident vasculaire cérébral
Peu courants : ischémie cérébrale, étourdissements, leucoencéphalopathie, troubles de mémoire, hémorragie intracrânienne SAI, thrombose du sinus veineux intracrânien SAI, polyneuropathie SAI, somnolence
Troubles psychiatriques :
Peu courants : dépression, confusion, délire SAI, insomnie
Troubles rénaux et urinaires :
Peu courants : insuffisance rénale SAI, insuffisance rénale aiguë, syndrome de Fanconi acquis, hématurie, nécrose tubulaire rénale, rétention urinaire
Troubles respiratoires, thoraciques et médiastinaux :
Courants : embolie pulmonaire
Troubles de la peau et des tissus sous-cutanés :
Peu courants : changement de coloration de la peau
Troubles vasculaires :
Peu courants : thrombose veineuse SAI d’un membre, phlébite SAI, hypotension SAI, ischémie périphérique, collapsus circulatoire, hypertension SAI, hypotension orthostatique, phlébite superficielle
Réactions indésirables au médicament après sa mise en marché
Les réactions indésirables suivantes au médicament ont été recensées à l’échelle mondiale à partir de l’expérience suivant la mise en marché de lénalidomide. Comme ces réactions sont signalées sur une base volontaire auprès d’une population dont on ignore la taille exacte, il n’est pas toujours possible d’estimer avec précision leur fréquence ou d’établir un lien causal avec l’exposition au médicament :
Réactions allergiques : œdème angioneurotique, anaphylaxie, syndrome de Stevens-Johnson, syndrome de Lyell, syndrome d’hypersensibilité médicamenteuse (ou DRESS pour drug reaction with eosinophilia and systemic symptoms)
Troubles endocriniens : hyperthyroïdie, hypothyroïdie
Troubles gastro-intestinaux : pancréatite
Troubles généraux et problèmes au point d’administration : médicament inefficace, intolérance au médicament, enflure, frissons, oedème, troubles de la démarche, sensation anormale
Troubles hépatobiliaires : insuffisance hépatique, insuffisance hépatique aiguë, hépatite toxique, hépatite cytolytique, insuffisance hépatorénale, cholestase, hépatite cholestatique et hépatite mixte cytolytique/cholestatique
Troubles du système immunitaire : réaction du greffon contre l’hôte aiguë, rejet de transplantation d’organe solide
Infections et infestations : Réactivation virale, y compris du virus du zona et de l’hépatite B
Blessure, empoisonnement et complications des interventions : fracture de la hanche, Chute
Résultats d’analyses : baisse de la numération érythrocytaire, baisse de la numération plaquettaire, baisse de la numération leucocytaire, baisse de la tension artérielle, numération globulaire complète anormale, baisse de l’hématocrite, anomalies transitoires aux tests de fonction hépatique (surtout des transaminases). Il faut cesser le traitement et le redébuter à une dose moindre une fois que les taux reviennent à ce qu’ils étaient au départ. On a signalé chez certains patients une reprise réussie du traitement sans élévation des taux d’enzymes hépatiques.
Troubles du métabolisme et de la nutrition : syndrome de lyse tumorale (SLT) et réaction de flambée tumorale
Troubles musculosquelettiques : douleurs des extrémités, rhabdomyolyse Néoplasies bénignes, malignes et indéterminées : myélome multiple leucémie, leucémie aiguë, leucémie myéloïde aiguë, progression de la néoplasie, syndromes myélodysplasiques
Troubles du système nerveux : troubles de l’équilibre, hypoesthésie
Troubles rénaux : atteinte rénale
Troubles de l’appareil reproducteur et des seins : masse au sein, douleurs aux seins, dysfonction érectile
Troubles respiratoires, thoraciques et médiastinaux : dyspnée, pneumonie interstitielle, dysphonie, toux
Troubles de la peau et des tissus sous-cutanés : prurit, érythème, éruptions maculopapulaires, exfoliation cutanée, érythème, enflure du visage, hyperhidrose, urticaire, éruptions cutanées généralisées
INTERACTIONS MÉDICAMENTEUSES
Aperçu
La lénalidomide in vitro n’est pas un substrat inhibiteur ou inducteur des enzymes du cytochrome P450. Donc, la co-administration de substrats ou d’inhibiteurs du cytochrome P450 et de lénalidomide risque peu d’entraîner des interactions médicament-médicament cliniquement pertinentes.
Interactions médicament-médicament
| Tableau 4 : Interactions médicament-médicament établies ou potentielles | |||
| Nom propre | Réf. | Effet | Commentaires cliniques |
| Digoxine | EC | Lors de la co-administration de digoxine et de lénalidomide , l’ASC de la digoxine n’a pas été significativement différente; cependant, la Cmax de la digoxine a augmenté de 14 %. | Une surveillance périodique des taux plasmatiques de digoxine, selon le jugement clinique et les pratiques cliniques standard, est recommandée chez les patients qui reçoivent ce médicament durant l’administration de LENALIDOMIDE. |
| Warfarine | EC | La co-administration de warfarine et de plusieurs doses de 10 mg de lénalidomide n’a exercé aucun effet sur les propriétés pharmacocinétiques d’une dose unique de R- et de S warfarine. La co-administration d’une seule dose de 25 mg de warfarine n’a eu aucun effet sur les propriétés pharmacocinétiques de la lénalidomide totale. | Des changements prévisibles des résultats d’analyses (TP et RNI) ont été observés après l’administration de warfarine, mais ces changements n’ont pas été affectés par l’administration concomitante de lénalidomide. Une surveillance périodique des taux plasmatiques de warfarine, selon le jugement clinique et les pratiques cliniques standard, est recommandée chez les patients qui reçoivent ce médicament durant l’administration de LENALIDOMIDE. |
Légende : EC = essai clinique; RNI = Rapport normalisé international ; TP = Temps de prothrombine
Le risque de thrombose veineuse profonde (TVP) et d’embolie pulmonaire (EP) peut être exacerbé par l’administration simultanée d’agents érythropoïétiques ou d’une hormonothérapie substitutive durant la ménopause.
Les contraceptifs hormonaux ne sont pas recommandés en raison d’un risque accru de maladie thromboembolique veineuse
Interactions médicament-aliments
LÉNALIDOMIDE s’absorbe aussi bien avec ou sans aliments.
Interactions médicament-plantes médicinales
Les interactions avec les plantes médicinales n’ont pas été établies.
Interactions médicament-analyses de laboratoire
Les interactions avec les analyses de laboratoire n’ont pas été établies.
Interactions médicament-hygiène de vie
LÉNALIDOMIDE peut être associé à des étourdissements et de la fatigue. Par conséquent, il faut conseiller aux patients de faire preuve de prudence s’ils font fonctionner de la machinerie ou s’ils conduisent.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
Les capsules LÉNALIDOMIDE doivent être prises par voie orale environ à la même heure chaque jour. Les capsules ne doivent être ni brisées, ni mâchées, ni ouvertes ou exagérément manipulée. Les capsules doivent être avalées entières, préférablement avec de l’eau, avec ou sans aliments.
Dose recommandée et ajustement posologique
- Myélome multiple
Dose de départ recommandée
La dose de départ de LÉNALIDOMIDE recommandée pour les patients atteints de myélome multiple est de 25 mg/jour, sous la forme d’une seule capsule de 25 mg des jours 1 à 21 de cycles de 28 jours répétés en association avec la dexaméthasone.
Pour le traitement du myélome multiple nouvellement diagnostiqué chez des noncandidats à la greffe (MMND NCG), la dose recommandée de dexaméthasone est de 40 mg par voie orale une fois par semaine (chez les patients > 75 ans, la dose de dexaméthasone devrait être réduite à 20 mg une fois par semaine) aux jours 1, 8, 15 et 22 de cycles répétés de 28 jours.
Pour les patients atteints de myélome multiple ayant déjà été traités, consulter la section Essais Cliniques pour la posologie spécifique de la dexaméthasone. Il faut porter attention à la dose de dexaméthasone utilisée en association avec LÉNALIDOMIDE chez les patients ayant déjà été traités pour le myélome multiple (voir MISES EN GARDE ET PRÉCAUTIONS, généralités). Dans un essai clinique de phase 3 chez des patients ayant un MM nouvellement diagnostiqué, y compris des patients candidats et non candidats à la greffe (les cas nouvellement diagnostiqués candidats à la greffe constituent une indication non autorisée), les patients assignés aléatoirement au groupe sous lénalidomide/dexaméthasone à la dose standard ont reçu lénalidomide à raison de 25 mg/jour, des jours 1-21 de chaque cycle de 28 jours, plus dexaméthasone à 40 mg/jour, des jours 1 à 4, 9 à 12 et 17 à 20 de chaque cycle de 28 jours pendant les quatre premiers cycles de traitement, puis à 40 mg/jour par voie orale aux jours 1 à 4, tous les 28 jours. Les patients assignés aléatoirement au groupe sous lénalidomide/dexaméthasone à faible dose ont reçu lénalidomide à raison de 25 mg/jour, des jours 1-21 de chaque cycle de 28 jours plus dexaméthasone à 40 mg/jour une fois par semaine, aux jours 1, 8, 15 et 22 de chaque cycle de 28 jours.
La posologie LÉNALIDOMIDE en association avec la dexaméthasone est maintenue ou est modifiée selon les résultats cliniques et les résultats des analyses de laboratoire jusqu’à progression de la maladie ou intolérance.
Les patients traités pour myélome multiple doivent subir leurs formules sanguines complètes tous les 7 jours (chaque semaine) pendant les deux premiers cycles (8 semaines), aux jours 1 et 15 du cycle 3 et tous les 28 jours (toutes les 4 semaines) par la suite. Chez certains patients, il faut suspendre et/ou réduire la dose.
Modification de la dose de départ recommandée en présence d’insuffisance rénale : Étant donné que la lénalidomide est principalement excrétée sous forme inchangée par le rein, une modification de la dose de départ est recommandée chez les insuffisants rénaux pour maintenir un taux efficace et sécuritaire de LÉNALIDOMIDE. Aucune modification de la dose n'est nécessaire en présence d'une ClCr ≥ 60 mL/min. Une modification de la dose de départ de LÉNALIDOMIDE est à envisager chez ceux dont la clairance de la créatinine est < 60 mL/min.
Les doses initiales de départ recommandées de LÉNALIDOMIDE chez les patients atteints de MM sont les suivantes tout en maintenant un cycle de traitement de 21 jours sur 28 :
| Fonction rénale (ClCr) | Dose pour le myélome multiple |
| Légère insuffisance rénale (90 > ClCr ≥ 60 mL/min) | 25 mg (dose normale) toutes les 24 heures |
| Insuffisance rénale modérée (30 ≤ ClCr < 60 mL/min) | 10 mga toutes les 24 heures |
Insuffisance rénale grave (ClCr < 30 mL/min, ne nécessitant pas de dialyse) | 15 mg toutes les 48 heures |
Maladie rénale terminale (ClCr < 30 mL/min, nécessitant une dialyse) | 5 mg, Une fois par jour. Les jours de dialyse, la dose doit être administrée après la dialyse. |
aLa dose peut être augmentée à 15 mg toutes les 24 heures après deux cycles si le patient ne répond pas au traitement et qu’il tolère le médicament.
Après l’instauration du traitement par LÉNALIDOMIDE, les modifications suivantes des doses de LÉNALIDOMIDE doivent se fonder sur la tolérance de chaque patient au traitement, comme on le décrit ci-dessous.
Ajustement posologique recommandé
Les directives pour les modifications de dose résumées ci-dessous sont recommandées pour la prise en charge de la neutropénie ou de la thrombocytopénie ou d’une autre toxicité de grade 3 ou 4 jugées en lien avec LENALIDOMIDE.
Numération plaquettaire
Thrombocytopénie
| Myélome multiple nouvellement diagnostiqué | |
| Lorsque les plaquettes | Modification recommandée |
| Diminuent à < 25 000/mcL | Suspendre le traitement par LÉNALIDOMIDE, vérifier la FSC chaque semaine |
| Reviennent à ≥ 50 000/mcL | Reprendre LÉNALIDOMIDE à 5 mg de moins que la dose précédente. Si la dernière dose était de 5 mg, reprendre LÉNALIDOMIDE à 2,5 mg. Ne pas administrer moins de 2,5 mg par jour |
| Myélome multiple ayant déjà été traité | |
| Lorsque les plaquettes | Modification recommandée |
| Diminuent à < 30 000/mcL | Suspendre le traitement par LÉNALIDOMIDE, vérifier la FSC chaque semaine |
| Reviennent à ≥ 30 000/mcL | Reprendre LÉNALIDOMIDE à 15 mg par jour (si la dose de départ était de 25 mg par jour), ou à 5 mg de moins que la dose de départ ajustée. |
| À chaque baisse subséquente < 30 000/mcL | Suspendre le traitement par LÉNALIDOMIDE |
| Reviennent à ≥ 30 000/mcL | Reprendre LÉNALIDOMIDE à 5 mg de moins que la dose précédente. Ne pas administrer moins de 5 mg par jour. |
Numération des neutrophiles (NAN) Neutropénie
| Myélome multiple nouvellement diagnostiqué | |
| Lorsque la NAN | Modification recommandée |
| Diminue à < 500/mcL ou neutropénie fébrile (NAN < 1000/mcL et fièvre ≥ 38,5 ◦C) | Suspendre le traitement par LÉNALIDOMIDE, ajouter du G-CSF, vérifier la FSC chaque semaine |
| Revient à ≥ 1 000/mcL et la neutropénie est la seule toxicité | Reprendre LÉNALIDOMIDE à la dose de départ |
| Revient à ≥ 1 000/mcL et présence d’autres toxicités | Reprendre LÉNALIDOMIDE à 5 mg de moins que la dose précédente. Si la dernière dose était de 5 mg, reprendre LÉNALIDOMIDE à 2,5 mg. Ne pas administrer moins de 2,5 mg par jour |
| Pour chaque baisse subséquente < 500/mcL ou neutropénie fébrile (NAN < 1000/mcL et fièvre ≥ 38,5 ◦C) | Suspendre le traitement par LÉNALIDOMIDE |
| Revient à ≥1 000/mcL | Reprendre LÉNALIDOMIDE à 5 mg de moins que la dose précédente. Si la dernière dose était de 5 mg, reprendre LÉNALIDOMIDE à 2,5 mg. Ne pas administrer moins de 2,5 mg par jour |
| Myélome multiple ayant déjà été traité | |
| Lorsque la NAN | Modification recommandée |
| Diminue à < 1 000/mcL | Suspendre le traitement par LÉNALIDOMIDE, ajouter du G-CSF, vérifier la FSC chaque semaine |
| Revient à ≥ 1 000/mcL et la neutropénie est la seule toxicité | Reprendre LÉNALIDOMIDE à 25 mg par jour (ou à la dose de départ ajustée) |
| Revient à ≥ 1 000/mcL et présence d’autres toxicités | Reprendre LÉNALIDOMIDE à 15 mg par jour (si la dose de départ était de 25 mg par jour), ou à 5 mg de moins que la dose de départ ajustée |
| Pour chaque baisse subséquente < 1 000/mcL | Suspendre le traitement par LÉNALIDOMIDE |
| Revient à ≥ 1 000/mcL | Reprendre LÉNALIDOMIDE à 5 mg de moins que la dose précédente. Ne pas administrer moins de 5 mg par jour |
NAN = numération absolue des neutrophiles; FSC = formule sanguine complète; GCSF = facteur stimulant les colonies de granulocytes
Autres toxicités de grade 3/4
Dans le cas des autres toxicités de grade 3/4 considérées liées à LENALIDOMIDE, on doit suspendre le traitement et lorsque la toxicité a diminué jusqu’à un grade ≤ 2, reprendre le traitement à une dose moindre.
Il faut envisager la suspension ou l’arrêt de LÉNALIDOMIDE en présence d’érythème cutané de grade2-3. LÉNALIDOMIDE doit être cessé en présence d’œdème angioneurotique, d’érythème cutané de grade 4, d’érythème exfoliatif ou bulleux, ou si on soupçonne un syndrome de Stevens-Johnson, un syndrome de Lyell ou un syndrome DRESS, et il ne doit pas être repris après un arrêt pour de telles réactions (voir MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire).
Dose omise
Si moins de 12 heures se sont écoulées depuis la dose omise, le patient peut prendre la dose. Si plus de 12 heures se sont écoulées depuis la dose omise à l’heure prévue, le patient ne doit pas prendre la dose, mais plutôt prendre la suivante à l’heure prévue le lendemain. Les patients ne doivent pas prendre deux doses à la fois.
SURDOSAGE
En cas de surdosage présumé, contactez immédiatement le centre antipoison le plus proche.
On dispose d’informations limitées sur le surdosage de lénalidomide. Aucun cas de surdosage n’a été signalé durant les études cliniques. La dose simple la plus forte de lénalidomide qui a été administrée à des volontaires humains en bonne santé est de 400 mg et la dose multiple la plus élevée est de 200 mg/jour, administrée à raison de 100 mg, deux fois par jour pendant six jours. Il n’existe pas d’antidote spécifique connu contre le surdosage de lénalidomide et le traitement doit être adapté aux symptômes. En cas de surdosage, il faut surveiller étroitement le patient et vérifier fréquemment ses signes vitaux et ses numérations sanguines au cours des deux semaines suivantes. Il faut administrer les soins de soutien appropriés.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Le mode d’action de la lénalidomide n’a pas encore été entièrement élucidé; par contre, plusieurs mécanismes d’action qui touchent les cellules cancéreuses et leur microenvironnement ont été identifiés.
La lénalidomide accroît l’expression de l’hémoglobine par les cellules érythroïdes, inhibe la prolifération de certaines cellules tumorales hématopoïétiques (y compris les cellules tumorales présentant ou non une suppression du chromosome 5 et les cellules tumorales du MM), augmente le nombre et l’activité des lymphocytes T et des cellules NK (pour natural killer); inhibe l’angiogenèse en bloquant la migration et l’adhésion des cellules endothéliales et la formation des microvaisseaux; et inhibe la production des cytokines pro-inflammatoires (p. ex., TNF-alpha et IL-6) par les monocytes.
Pharmacodynamie
Chez des volontaires en bonne santé, l’administration de doses multiples de lénalidomide a semblé exercer un effet sur la réponse immunitaire. La dose la plus forte était de 200 mg/ jour. L’administration de la dose se faisait le matin aux jours 1 et 8 et deux fois par jour aux jours 2 à 7 inclusivement. Des baisses des numérations des lymphocytes CD4 et CD8 sanguins liées à la dose et statistiquement significatives ont été observées à partir du jour 4. Pour les numérations de CD4, l’ampleur des diminutions a été relativement constante (environ 300/mm3) aux jours 4, 6 et 8, avec des valeurs approchant 433/mm3. La diminution des numérations moyennes de CD8 a été jusqu’à 242/mm3 au jour 8, avec des taux encore considérablement moindres par rapport aux valeurs de départ au moment de la vérification après l’étude.
Électrocardiographie
Une étude à double insu, randomisée, avec témoins sous placebo et sous traitement actif, sur une dose simple, en quatre périodes avec permutation des groupes a été effectuée pour vérifier les effets de la lénalidomide à 10 mg et 50 mg sur les paramètres ÉCG chez des volontaires de sexe masculin en bonne santé (N = 52). La lénalidomide en doses simples de 10 mg et de 50 mg n’a produit aucun effet observable sur l’intervalle QTcF, la longueur du QRS, l’intervalle PR ou la fréquence cardiaque en lien avec le traitement.
- Myélome multiple
Le traitement par lénalidomide chez les patients atteints de MM est associé à l’induction d’effets antiprolifératifs et d’apoptose dans les cellules du myélome malin due à une activité antitumorale directe, à l’altération du micro-environnement de la moelle osseuse et à la modulation immunitaire.
Pharmacocinétique
La pharmacocinétique de la lénalidomide a été évaluée dans le cadre d’une étude à l’insu avec témoins sous placebo qui portait sur une dose orale simple croissante (voir Tableau 5). Les doses orales simples de 5, 20, 50, 100, 200 et 400 mg ont été administrées chez les sujets à jeun. Dix-neuf sujets ont participé à l’étude et 15 l’ont menée à terme.
| Tableau 5 : Sommaire des paramètres pharmacocinétiques chez des volontaires de sexe masculin en bonne santé Moyenne géométrique | |||||
| Dose | Cmax (ng/mL) | t1/2 (h) | ASC(0-∞) (ng·h/mL) | Clairance apparente de la dose orale (mL/min) | Volume apparent de distribution (L) |
| 5 mg | 66,2 | 3,24 | 276 | 302 | 84,6 |
| 20 mg | 373 | 3,66 | 1 391 | 240 | 76,0 |
| 50 mg | 808 | 3,46 | 2 546 | 327 | 98,1 |
| 100 mg | 1735 | 4,71 | 5 997 | 278 | 113 |
| 200 mg | 3519 | 5,16 | 12 111 | 275 | 123 |
| 400 mg | 4586 | 8,72 | 21 895 | 304 | 230 |
Aucune étude de biodisponibilité formelle n’a été réalisée chez l’être humain.
Absorption :
Chez des volontaires en bonne santé, la lénalidomide est rapidement absorbée après administration orale, avec des concentrations plasmatiques maximales atteintes entre 0,625 et 1,5 heure suivant la dose. La co-administration avec des aliments ne semble pas altérer le degré d’absorption (ASC), mais réduit la concentration plasmatique maximale (Cmax) de 36 %. Le sort pharmacocinétique de la lénalidomide est linéaire. La Cmax et l’ASC augmentent proportionnellement à la dose. L’administration de doses multiples respectant les recommandations posologiques n’entraîne pas d’accumulation du médicament.
Chez des patients atteints de MM, les concentrations plasmatiques maximales ont été atteintes 0,5 et 4,0 heures après la dose aux jours 1 et 28. Les valeurs d’ASC et de Cmax ont augmenté proportionnellement à la dose lors de l’administration de doses simples et multiples. L’exposition (ASC) des patients atteints de myélome multiple a été de 57 % supérieure à l’exposition des volontaires de sexe masculin en bonne santé.
Distribution :
La lénalidomide marquée au 14C se lie in vitro aux protéines du plasma dans une proportion d’environ 23-29 %.
La lénalidomide est présente dans le sperme (< 0,01 % de la dose) après l'administration de 25 mg/jour. La lénalidomide est indétectable dans le sperme des volontaires en bonne santé trois jours après l'arrêt du médicament.
Métabolisme :
La lénalidomide n'est pas un substrat des enzymes du métabolisme hépatique in vitro. La lénalidomide inchangée est la principale composante circulante in vivo chez l'être humain. Deux métabolites reconnus sont l'hydroxy-lénalidomide et la N-acétyllénalidomide; chacune représente moins de 5 % des taux circulants de la molécule mère.
Dans des préparations de foie humain in vitro, la lénalidomide ne subit pas de métabolisme oxydatif (cytochrome P450) ou conjugatif. L’hydrolyse non enzymatique de la lénalidomide survient dans un milieu aqueux et dans le plasma. La lénalidomide in vitro n’inhibe ni n’induit les enzymes du cytochrome P450, ce qui laisse supposer que les interactions médicament-médicament cliniquement pertinentes avec les substrats du cytochrome P450 sont peu probables.
Excrétion :
Chez des volontaires en bonne santé, environ les deux tiers de la lénalidomide sont éliminés sous forme inchangée par excrétion urinaire. Le processus excède le taux de filtration glomérulaire et, par conséquent, la sécrétion active pourrait contribuer à l’excrétion rénale globale de la lénalidomide. La lénalidomide est un substrat faible, mais non un inhibiteur de la glycoprotéine P, donnant à penser que les interactions médicament-médicament sont peu probables avec les substrats et inhibiteurs de la glycoprotéine P.
Aux doses recommandées (de 5 à 25 mg/jour), la demi-vie plasmatique est d'environ trois heures chez les volontaires en bonne santé et a varié de trois à cinq heures chez les patients atteints de myélome multiple.
Populations et maladies particulières
Pédiatrie : On ne dispose d’aucune donnée pharmacocinétique chez des patients de moins de 18 ans.
Gériatrie : Aucune étude clinique n'a spécifiquement porté sur la pharmacocinétique de la lénalidomide chez les personnes âgées. Les analyses pharmacocinétiques dans la population ont inclus des patients âgés de 39 à 85 ans, dont 40,8 % avaient plus de 65 ans, et elles montrent que l'âge n'influe pas sur l'élimination de la lénalidomide.
Sexe : Selon une analyse pharmacocinétique dans la population portant sur un ensemble de données pharmacocinétiques regroupant 147 patients (H/F, 102/45), le sexe n'exerce pas d'effet sur la pharmacocinétique de la lénalidomide.
Race : Selon une analyse pharmacocinétique chez des patients asiatiques, on n'observe aucune différence cliniquement pertinente au plan des paramètres pharmacocinétiques de la lénalidomide comparativement aux paramètres pharmacocinétiques chez des patients de race blanche [voir PHARMACOLOGIE DÉTAILLÉE].
Insuffisance hépatique : Les analyses pharmacocinétiques dans la population ont inclus des patients souffrant de légère insuffisance hépatique (N = 16, bilirubine totale > 1,0 à ≤ 1,5 x LSN ou AST > LSN) et montrent que l'insuffisance hépatique légère n'influe pas sur l'élimination de la lénalidomide. On ne dispose d'aucune donnée sur les patients souffrant d'insuffisance hépatique de modérée à grave.
Insuffisance rénale : La pharmacocinétique de la lénalidomide a été étudiée chez des patients atteints d’insuffisance rénale attribuable à une maladie non néoplasique. Dans cette étude, cinq patients atteints d'insuffisance rénale légère (ClCr : 56- 74 mL/min), six patients atteints d'insuffisance rénale modérée (ClCr : 33-46 mL/min), six patients d'insuffisance rénale grave (ClCr : 17-29 mL/min) et six patients d'insuffisance rénale terminale justiciable d'hémodialyse ont reçu par voie orale une seule dose de 25 mg de lénalidomide. Comme groupe témoin de comparaison, sept sujets sains du même âge ayant une fonction rénale normale (ClCr : 83-145 mL/min) ont également reçu par voie orale une dose de 25 mg de lénalidomide . Les paramètres pharmacocinétiques de la lénalidomide se sont révélés semblables chez les patients légèrement insuffisants et chez les sujets sains. Les patients atteints d'insuffisance rénale modérée et grave ont présenté une demi-vie trois fois plus longue et une clairance de jusqu'à 75 % moindre que ce qui a été observé chez les sujets sains. Les patients souffrant d'insuffisance rénale terminale justiciable d'hémodialyse ont présenté une demi-vie quatre fois et demie plus longue et une clairance de jusqu'à 80 % moindre par comparaison aux sujets sains. Environ 30 % du médicament était éliminé de l'organisme après une séance d'hémodialyse de 4 heures.
L'augmentation moyenne de l'ASC∞ a été de 137 %, 274 % et 372 % respectivement chez les patients atteints d'insuffisance rénale modérée, grave et terminale, comparativement aux sujets sains et aux patients légèrement insuffisants (n = 12). L'insuffisance rénale n'a eu aucun effet sur l'absorption suivant l'administration par voie orale (Cmax et tmax).
CONSERVATION ET STABILITÉ
Conserver entre 15 et 30ºC.
INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
À l’heure actuelle, on ne dispose d’aucune donnée publiée sur l’absorption cutanée de la lénalidomide. La plupart des établissements de santé recommandent le port de gants de latex pendant la manipulation des agents chimiothérapeutiques. Les professionnels de la santé peuvent envisager le port de gants lorsqu’ils manipulent directement les capsules de LÉNALIDOMIDE, en plus du lavage de mains standard. Les femmes qui pourraient ou prévoient devenir enceintes peuvent manipuler les capsules de LÉNALIDOMIDE à la condition de porter des gants de latex.
Il faut informer les patients de ne pas manipuler les capsules plus que nécessaire, de ne pas les ouvrir et de les conserver dans leur emballage thermoformé jusqu’au moment de leur ingestion, dans la mesure du possible. En cas de contact avec des capsules de LÉNALIDOMIDE non intactes ou avec leur contenu en poudre, il faut laver la zone exposée à l’eau et au savon.
À moins de circonstances exceptionnelles, il ne faut pas modifier l’emballage de LÉNALIDOMIDE. Le cas échéant, seul le pharmacien peut s’en charger.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Chaque capsule renferme l’ingrédient actif lénalidomide.
Chaque capsule renferme les ingrédients non médicinaux suivants : lactose anhydre,. La composition additionnelle des différentes teneurs des capsules est fournie dans le Tableau ci-dessous.
| Teneur | Inscription* | Composition | Couleur | Taille de l’emballage |
| 2,5 mg | NAT, 2,5 mg | Gélatine, dioxyde de titane | Blanc/blanc | Plaquattes alvéolées de 21 (3x7s) |
| 5 mg | NAT, 5 mg | Gélatine, dioxyde de titane | Blanc/blanc | Plaquattes alvéolées de 21(3x7s) et 28 (4x7s). |
| 7.5 mg | NAT, 7.5 mg | Gélatine, dioxyde de titane | Blanc/blanc | Plaquattes alvéolées de 21(3x7s). |
| 10 mg | NAT, 10 mg | Gélatine, dioxyde de titane | Blanc/blanc | Plaquattes alvéolées de 21(3x7s) et 28(4x7s). |
| 15 mg | NAT , 15 mg | Gélatine, dioxyde de titane | Blanc/blanc | Plaquattes alvéolées de 21(3x7s). |
| 20 mg | NAT , 20 mg | Gélatine, dioxyde de titane, FD & C bleu # 1, oxyde de fer jaune, FD & C jaune # 6 | Vert/bleu | Plaquattes alvéolées de 21(3x7s). |
| 25 mg | NAT , 25 mg | Gélatine, dioxyde de titane | Blanc/blanc | Plaquattes alvéolées de 21(3x7s). |
*Imprimé à l’encre noire
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom commun : lénalidomide
Nom chimique : 3-(4-amino-1-oxo 1,3-dihydro-2H-isoindol-2-yl) pipéridine-2,6-dione
Formule moléculaire et masse moléculaire : C13H13N3O3 259,3 g/mol
Formule développée :
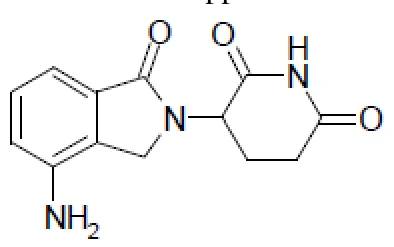
Propriétés physicochimiques : La lénalidomide est une poudre de couleur crème à jaune pâle. Il est soluble dans le diméthylformamide, le diméthylsulfoxyde; légèrement soluble dans le méthanol, l'acétonitrile, l'acétone et le tétrahydrofurane; pratiquement insoluble dans l'eau. La lénalidomide possède un atome de carbone asymétrique et peut exister sous les formes optiquement actives S(-) et R(+) et est fabriquée sous forme de mélange racémique, avec une rotation optique nette de zéro.
ESSAIS CLINIQUES
Étude de biodisponibilité comparative
Une étude de biodisponibilité comparative, randomisée, à dose unique, à double insu et à deux permutations, a été menée entre gélules de lénalidomide, 25 mg (Natco Pharma (Canada) Inc.) et PrREVLIMID® (lénalidomide) gélules, 25 mg (Celgene Inc.) a été menée à 33 sujets sains, adultes, humains, mâles en état de jeûne. Les résultats obtenus sont résumés dans le tableau ci-dessous.
Lénalidomide (1 x 25 mg) Moyenne géométrique Moyenne arithmétique (% de CV ) | ||||
| Paramètre | Test* | Référence† | Rapport des moyennes géométriques % | Intervalle de confiance 90% |
| ASCT (hr*ng/mL) | 2024,5 2052,8 (17,0) | 1987,8 2014,9 (16,4) | 102,1 | 100,4 - 103,8 |
| ASCI (hr*ng/mL) | 2044,2 2072,8 (17,0) | 2006,7 2034,2 (16,4) | 102,1 | 100,4 - 103,8 |
Cmax (ng/mL) | 567,1 580,7 (22.0) | 528,7 547,3 (26,4) | 107,6 | 100,4 - 115,4 |
Tmax§ (h) | 0,70 (0,50 – 1,75) | 0,83 (0,50 – 2,00) | ||
T½€ (h) | 3,75 (17.26) | 3,78 (18.17) | ||
* Lénalidomide gélules, 25 mg (NATCO Pharma (Canada) Inc.)
† Revlimid (lénalidomide) gélules, 25 mg (Celgene Inc., Canada)
§ Exprimée sous forme de médiane (intervalle)
€ Exprimée sous forme de moyenne arithmétique (CV %) seulement
Myélome multiple
Étude de phase 3 randomisée, ouverte sur le myélome multiple nouvellement diagnostiqué chez des non-candidats à la greffe
Caractéristiques démographiques et plan de l’étude
Une étude randomisée, multicentrique, ouverte comportant 3 groupes (l’étude MM-020 [FIRST]) a été réalisée pour évaluer l’efficacité et l’innocuité de lénalidomide et de la dexaméthasone à faible dose (Rd) administrés pendant des périodes de deux durées différentes (c.-à-d., jusqu’à progression de la maladie (groupe Rd) ou pendant un maximum de 18 cycles de 28 jours [groupe Rd18]), à celles d’un schéma melphalan, prednisone et thalidomide (groupe MPT) pendant un maximum de 12 cycles de 42 jours (72 semaines) pour le traitement de patients atteints d’un myélome multiple nouvellement diagnostiqué qui n’étaient pas candidats à la greffe (NCG). Les principaux critères d’admissibilité incluaient : patients atteints d’un myélome multiple nouvellement diagnostiqué encore jamais traité, selon les critères 2003 de l’International Myeloma Working Group (IMWG). Les patients avaient 65 ans ou plus, ou étaient plus jeunes mais n’étaient pas candidats à la GCS parce qu’ils avaient refusé d’y recourir ou parce que la GCS ne leur était pas accessible en raison du coût ou pour d’autres motifs, et avaient un score fonctionnel ECOG de 0-2. Les patients ont été stratifiés au moment de la randomisation selon l’âge (≤ 75 versus > 75 ans), le stade (stades ISS I et II versus stade III) et le pays.
Les patients des groupes Rd et Rd18 ont reçu lénalidomide à raison de 25 mg une fois par jour, aux jours 1-21 de cycles de 28 jours. La dexaméthasone était administrée à 40 mg par voie orale une fois par semaine (chez les patients > 75 ans, la dose de dexaméthasone était réduite à 20 mg une fois par semaine) aux jours 1, 8, 15 et 22 de chaque cycle de 28 jours. La dose initiale et les schémas posologiques pour Rd Rd18 étaient ajustés en fonction de l’âge et de la fonction rénale. Tous les patients recevaient une thromboprophylaxie, l’aspirine étant l’agent le plus couramment utilisé.
En tout, 1623 patients ont été inscrits à l’étude. Les caractéristiques démographiques et pathologiques des patients au départ étaient équilibrées entre les trois groupes (voir Tableau 6).
Le principal paramètre d’efficacité, la survie sans progression (SSP), était défini par l’intervalle entre la randomisation et les premiers signes documentés de progression de la maladie déterminés par un Comité indépendant d’adjudication de la réponse (CIAR) sur la base des critères de l’IMWG ou le décès de toute cause. La comparaison principale se faisait entre le groupe Rd et le groupe MPT.
Tableau 6 : Caractéristiques démographiques et pathologiques au départ (Population en
IdT)
| Groupe Rd (N = 535) | Groupe Rd18 (N = 541) | Groupe MPT (N = 547) | |
| Caractéristiques des patients | |||
Âge (ans) Médian Min, max Répartition par âgea n (%) ≤ 75, n (%) > 75, n (%) | 73 44, 91 349 (65,2) 186 (34,8) | 73 40, 89 348 (64,3) 193 (35,7) | 73 51, 92 359 (65,6) 188 (34,4) |
| Sexe, n (%) Hommes Femmes | 294 (55,0) 241 (45,0) | 273 (50,5) 268 (49,5) | 287 (52,5) 260 (47,5) |
Race/ethnicité n (%) Blanche Autre | 474 (88,6) 61 (11,4) | 480 (88,7) 61 (11,3) | 491 (89,8) 56 (10,2) |
| Caractéristiques de la maladie | |||
Stade ISSb I ou II III | 319 (59,6) 216 (40,4) | 322 (59,5) 219 (40,5) | 323 (59,0) 224 (41,0) |
Clairance de la créatininea < 30 mL/min ≥ 30 to 50 mL/min ≥ 50 to 80 mL/min ≥ 80 mL/min | 45 (8,4) 126 (23,6) 241 (45,0) 123 (23,0) | 47 (8,7) 120 (22,2) 252 (46,6) 122 (22,6) | 55 (10,1) 126 (23,0) 222 (40,6) 144 (26,3) |
Rendement fonctionnel ECOG Grade 0 Grade 1 Grade 2 Grade ≥ 3 Manquant | 155 (29,0) 257 (48,0) 119 (22,2) 2 (0,4) 2 (0,4) | 163 (30,1) 263 (48,6) 113 (20,9) 2 (0,4) 0 (0,0) | 156 (28,5) 275 (50,3) 111 (20,3) 2 (0,4) 3 (0,5) |
Risque cytogénétiqueb Risque défavorable Risque non défavorable Hyperdiploïdie favorable Normal Risque incertain Non évaluable | 170 (31,8) 298 (55,7) 112 (20,9) 148 (27,7) 38 (7,1) 34 (6,4) | 185 (34,2) 290 (53,6) 103 (19,0) 131 (24,2) 56 (10,4) 35 (6,5) | 189 (34,6) 283 (51,7) 102 (18,6) 141 (25,8) 40 (7,3) 44 (8,0) |
| Groupe Rd (N = 535) | Groupe Rd18 (N = 541) | Groupe MPT (N = 547) | |
| Manquant | 33 (6,2) | 31 (5,7) | 31 (5,7) |
Β2-microglobuline > 5,5 mg/L ≤ 5,5 mg/L Manquante | 224 (41,9) 309 (57,8) 2 (0,4) | 224 (41,4) 316 (58,4) 1 (0,2) | 234 (42,8) 312 (57,0) 1 (0,2) |
aLes sujets ont été stratifiés au moment de la randomisation selon l’âge, le stade, ISS et la fonction rénale.
bLes catégories de risque cytogénétique sont mutuellement exclusives. Définitions : catégories de risque défavorable : t(4;14), t(14;16), del(13q) ou monosomie 13, del(17p), gain 1q; les catégories de risque non défavorable incluent : hyperdiploïdie favorable: t(11;14), gains de 5/9/15; normal: résultat normal, gains autres que 5/9/15, IgH-délétion; et risque incertain: les sondes utilisées pour l’analyse ne permettent pas de classer le sujet dans l’une ou l’autre des catégories de risque. Non évaluable: aucun spécimen reçu, échec du test ou nombre insuffisant de cellules pour analyse.
Résultats de l’étude
L’analyse finale de la SSP, le paramètre principal, avec le 24 mai 2013 comme date de fin de la collecte des données, a été effectuée sur 960 événements (59 % de la population en IdT). La SSP a été significativement plus longue dans le groupe Rd que dans le groupe MPT : RR 0,72 (IC à 95 % : 0,61-0,85 p < 0,0001) (voir Tableau 7 et Figure 1).
Pour l’analyse intérimaire de la SG, avec le 3 mars 2014 comme date de fin de la collecte des données, la durée médiane du suivi pour tous les patients ayant survécu était de 45,5 mois, avec 697 événements sous forme de décès, représentant 78 % des événements préspécifiés requis pour l’analyse planifiée finale de la SG (697/896 des événements finaux pour la SG). Le RR observé pour la SG a été de 0,75 pour le groupe Rd versus groupe MPT (IC à 95 % : 0,62 – 0,90) (voir Tableau 7).
Tableau 7 : Sommaire des résultats d’efficacité (population en IdT)
| Paramètre de l’étude | Groupe Rd (N = 535) | Groupe Rd18 (N = 541) | Groupe MPT (N = 547) |
| SSP – CIAR (mois)f | |||
| Nombre d’événements SSP, n (%) | 278 (52,0) | 348 (64,3) | 334 (61,1) |
| SSP médianea, mois (IC à 95%)b | 25,5 (20,7, 29,4) | 20,7 (19,4, 22) | 21,2 (19,3, 23,2) |
RR (IC à 95 %)c ; valeur P d Rd v MPT Rd vs Rd18 Rd18 vs MPT | 0,72 (0,61, 0,85); < 0,0001 0,70 (0,60, 0,82); < 0,0001 1,03 (0,89, 1,20); 0,7035 | ||
| Survie globale – Intérimaire (mois)g | |||
| Nombre d’événements décès | 208 (38,9) | 228 (42,1) | 261 (47,7) |
| SG médianea, mois (IC à 95 %) b | 58,9 (56,0, NE) | 56,7 (50,1, NE) | 48,5 (44,2, 52,0) |
RR (IC à 95 %) c Rd vs MPT Rd vs Rd18 Rd18 vs MPT | 0,75 (0,62, 0,90) 0,91 (0,75, 1,09) 0,83 (0,69, 0,99) | ||
| Taux de réponse du myélomee – CIAR, n (%)f | |||
| RC | 81 (15,1) | 77 (14,2) | 51 (9,3) |
| TBRP | 152 (28,4) | 154 (28,5) | 102 (18,8) |
| RP | 169 (31,6) | 166 (30,7) | 187 (34,2) |
| Réponse globale : RC, TBRP ou RP | 402 (75,1) | 397 (73,4) | 341 (62,3) |
| Durée de la réponse - CIAR (mois)f | |||
| DR médianea (IC à 95 %) b | 35,0 (27,9, 43,4) | 22,1 (20,3, 24,0) | 22,3 (20,2, 24,9) |
IC = intervalle de confiance; RC = réponse complète; d = dexaméthasone à faible dose; RR = risque relatif; CIAR = Comité indépendant d’adjudication de la réponse; M = melphalan; NÉ = non évaluable; SG = survie globale; P = prednisone; SSP = surviesans progression; RP = réponse partielle; R = Lénalidomide; Rd = Rd administré jusqu’aux premiers signes documentés de progression de la maladie; Rd18 = Rd administré pendant ≤ 18 cycles; T = Thalidomide; TBRP = très bonne réponse partielle; vs = versus.
a La médiane se fonde sur l’estimation de Kaplan-Meier
b L’IC à 95 % de la médiane
c Selon le modèle des risques proportionnels de Cox comparant les fonctions de risque associées aux groupes de traitement indiqués d La valeur p se fonde sur le test log-rank non stratifié des différences entre les courbes de Kaplan-Meier des différents groupes indiqués. e Meilleure évaluation de réponse durant la phase de traitement de l’étude
f Date de la fin de la collecte des données = le 24 mai 2013
g Date de la fin de la collecte des données = le 3 mars 2014
Figure 1 : Courbes de Kaplan-Meier de la survie sans progression de l’étude MM - 020a entre les groupes Rd, Rd18 et MPT (population en IdT) Date limite de la collecte des données : le 24 mai 2013
IC = intervalle de confiance; d = dexaméthasone à faible dose; RR = risque relatif; CIAR = Comité indépendant d’adjudication de la réponse; M = melphalan; P = prednisone; SSP = survie sans progression; R = Lénalidomide; Rd = Rd administré jusqu’aux premiers signes documentés de progression de la maladie; Rd18 = Rd administré pendant ≤ 18 cycles; T = Thalidomide
a Selon l’évaluation du CIAR
Études de phase 3 randomisées, à double insu, avec témoins sous placebo chez des patients atteints de myélome multiple ayant déjà été traité
Deux études randomisées (MM-009 et MM-010) ont été réalisées pour évaluer l’efficacité et l’innocuité de lénalidomide chez des sujets atteints de myélome multiple qui avaient déjà reçu au moins un traitement. Ces études multicentriques, multinationales, à double insu avec témoins sous placebo ont comparé lénalidomide plus un traitement par dexaméthasone à forte dose orale pulsée (lénalidomide/dexaméthasone) à un traitement par la dexaméthasone seule 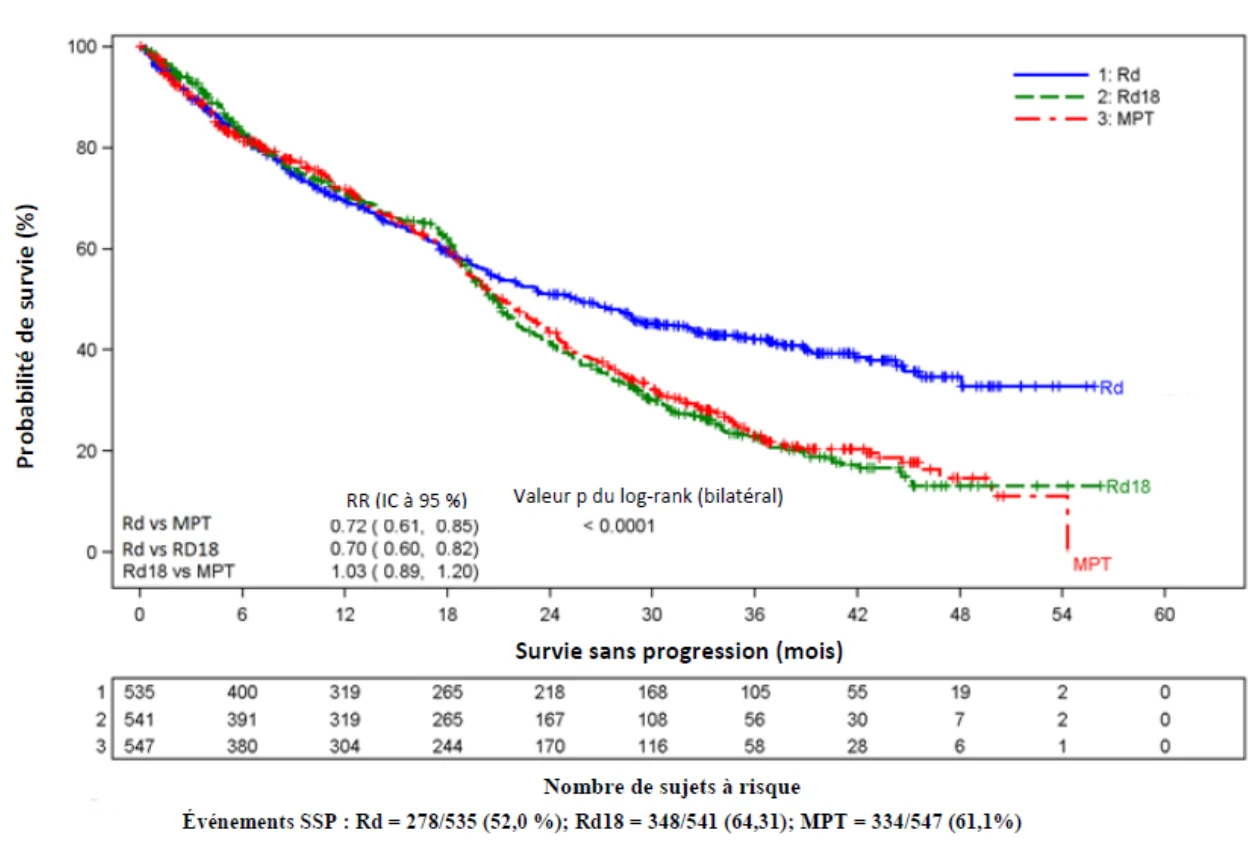 (placebo/dexaméthasone), chez des sujets atteints de MM qui avaient déjà reçu au moins un traitement.
Dans les deux études, les sujets du groupe sous lénalidomide/dexaméthasone ont pris 25 mg de lénalidomide par voie orale une fois par jour des jours 1 à 21 et un placebo correspondant en capsule, une fois par jour, des jours 22 à 28 de chaque cycle de 28 jours. Les sujets du groupe sous placebo/dexaméthasone ont pris une capsule de placebo des jours 1 à 28 de chaque cycle de 28 jours. Les sujets des deux groupes traités prenaient 40 mg de dexaméthasone par voie orale, une fois par jour, des jours 1 à 4, 9 à 12 et 17 à 20 de chaque cycle de 28 jours pendant les quatre premiers cycles de traitement. La dose de dexaméthasone était ramenée à 40 mg par voie orale, une fois par jour, des jours 1 à 4 de chaque cycle de 28 jours après les quatre premiers cycles de traitement. Dans les deux études, le traitement devait se poursuivre jusqu’à progression de la maladie.
Des ajustements de la dose ont été autorisés sur la base des résultats cliniques et des résultats des analyses de laboratoire. Des réductions séquentielles de doses à 15 mg par jour, 10 mg par jour et 5 mg par jour étaient autorisées en cas de toxicité. (Voir POSOLOGIE ET ADMINISTRATION.)
Le Tableau 8 résume les caractéristiques initiales des patients et de leur maladie dans les deux études. Dans les deux études, les caractéristiques démographiques et pathologiques initiales étaient comparables dans les groupes sous lénalidomide /dexaméthasone et placebo/dexaméthasone.
Tableau 8 : Caractéristiques démographiques et pathologiques initiales
| MM-009 (limite : 28 juin 2005) | MM-010 (limite : 3 août 2005) | |||
Lénalidomide / dexaméthasone (n = 177) | Placebo/ dexaméthasone (n = 176) | Lénalidomide / dexaméthasone (n = 176) | Placebo/ dexaméthasone (n = 175) | |
| Caractéristiques des patients | ||||
Âge (ans) Médian Min, Max | 64,0 36,0, 86,0 | 62,0 37,0, 85,0 | 63,0 33,0, 84,0 | 64,0 40,0, 82,0 |
Sexe Hommes Femmes | 106 (59,9%) 71 (40,1%) | 104 (59,1%) 72 (40,9%) | 104 (59,1%) 72 (40,9%) | 103 (58,9%) 72 (41,1%) |
Race/origine ethnique Blanche Autre | 141 (79,7%) 36 (20,3%) | 148 (84,1%) 28 (15,9%) | 172 (97,7%) 4 (2,3%) | 175 (100,0%) 0 (0%) |
| Statut fonctionnel ECOG 0-1 | 157 (88,7%) | 168 (95,5%) | 150 (85,2%) | 144 (82,3%) |
| Caractéristiques pathologiques | ||||
Stade du myélome multiple au départ[b] I II III Inconnu | 6 (3,4%) 56 (31,6%) 114 (64,4%) 1 (0,6%) | 5 (2,8%) 55 (31,3%) 116 (65,9%) 0 (0%) | 11 (6,3%) 50 (28,4%) 115 (65,3%) 0 (0%) | 8 (4,6%) 57 (32,6%) 110 (62,9%) 0 (0%) |
| MM-009 (limite : 28 juin 2005) | MM-010 (limite : 3 août 2005) | |||
Lénalidomide / dexaméthasone (n = 177) | Placebo/ dexaméthasone (n = 176) | Lénalidomide / dexaméthasone (n = 176) | Placebo/ dexaméthasone (n = 175) | |
| Taux médian (min, max) de β2-microglobuline au départ (mg/L) | 3,65 (1,1, 45,0) | 3.30 (1,3, 15,2) | 3,35 (1, 14,4) | 3.25 (1,3, 25,3) |
| Nombre de traitements antérieurs | ||||
Nbre de traitements antimyélome antérieurs 1 ≥ 2 | 68 (38,4%) 109 (61,6%) | 67 (38,1%) 109 (61,9%) | 56 (31,8%) 120 (68,2%) | 57 (32,6%) 118 (67,4%) |
| Types de traitements antérieurs | ||||
| Greffe de cellules souches | 61,0% | 60,2% | 56,3% | 53,7% |
| Thalidomide | 41,8% | 45,5% | 30,1% | 38,3% |
| Dexaméthasone | 80,8% | 70,5% | 65,9% | 68,6% |
| Bortézomib | 10,7% | 11,4% | 4,5% | 4,0% |
| Melphalan | 33,3% | 30,7% | 56,3% | 52,0% |
| Doxorubicine | 54,8% | 51,1% | 55,7% | 56,6% |
[a] Il était possible de sélectionner plus d’une catégorie. Par conséquent, les pourcentages pourraient totaliser plus de 100 %.
[b] Le stade du myélome multiple au départ a été déterminé selon les critères de Durrie-Salmon.
L’efficacité et l’innocuité des traitements ont été surveillées lors des visites à la clinique planifiées à l’étape de sélection/départ (dans les 28 jours du jour 1 du cycle 1), aux jours 1, 8 et 15 du cycle 1, aux jours 1 et 15 des cycles 2 et 3, au jour 1 de chaque cycle subséquent et à l’arrêt du traitement. Après l’étude, on communique avec les sujets tous les six mois pour recueillir des données sur la survie, la cause de mortalité et les traitements antimyélome subséquents.
Le paramètre d’efficacité principal des études était le délai jusqu’à progression (TTP pour time to progression). Le TTP était défini par le délai séparant la randomisation et un premier épisode de progression de la maladie ou le décès par suite de la progression de la maladie. Les paramètres d’efficacité secondaires étaient le taux de réponse du myélome, le délai jusqu’à une première complication symptomatique de nature squelettique, le délai jusqu’à la première baisse du statut fonctionnel ECOG et la survie globale (SG). La réponse au traitement a été évaluée au moyen des critères de détermination de la réponse du myélome. Le délai avant survenue d’une complication de nature squelettique n’a pas été analysé en raison du faible nombre d’observations recensées.
Les durées d’observation médianes au moment des analyses préplanifiées ont été de 17 mois dans le cas de l’étude MM-009 et de 16,5 mois dans le cas de l’étude MM-010.
Résultats
Analyses du TTP selon le protocole (paramètre principal)
Dans les deux études, le TTP a été significativement plus long dans le groupe sous lénalidomide/dexaméthasone que dans le groupe sous placebo/dexaméthasone (p < 0,001).
Au moment de l’analyse intérimaire pré-planifiée, les critères d’interruption prédéterminés associés à la supériorité du paramètre d’efficacité principal, le TTP (défini en vertu du protocole), avaient été surpassés avec une valeur p < 0,001 en faveur du groupe sous lénalidomide/dexaméthasone. Les deux études ont montré que l’association lénalidomide/dexaméthasone était significativement supérieure à la dexaméthasone seule pour le paramètre TTP.
Les sujets du groupe sous placebo/dexaméthasone ont pu être traités au moyen de lénalidomide/dexaméthasone en association, une fois le caractère à l’insu levé.
Tableau 9 : Résumé du délai jusqu’à progression (TTP)
| Statistiques | MM-009 (Date limite : 28 juin 2005) | MM-010 (Date limite : 3 août 2005) | |||
Lénalidomide / dexaméthasone (n = 177) | Placebo/ dexaméthasone (n = 176) | Lénalidomide / dexaméthasone (n = 176) | Placebo/ dexaméthasone (n = 175) | ||
TTP [a] Progression Données censurées | N n (%) n (%) | 177 92 (52,0) 85 (48,0) | 176 132 (75,0) 44 (25,0 | 176 82 (46,6) 94 (53,4) | 175 142 (81,1) 33 (18,9) |
| TTP global (semaines) | Médiane [b] [IC à 95 %][c] | 48.1 [36,9, 61,4] | 20.1 [16,7, 23,1] | 48.7 [40,9, 72,1] | 20.1 [18,1, 20,7] |
Moyenne [b] É.-T. Min, Max | 39.0 28,55 0,0, 106,9 | 20,6 19,17 0,0, 93,1 | 38,0 27,08 0,1, 93,4 | 22,9 19,03 0,3, 90,1 | |
| Coefficient de risque [IC à 95 %] [d] | 0,354 [0.270, 0,466] | 0,351 [0,266, 0,463] | |||
| Test de Mantel-Haenszel pour la valeur p [e] | < 0,001 | < 0,001 | |||
NÉ : non évaluable
[a] Le délai jusqu’à progression (TTP) correspondait à l’intervalle séparant la randomisation et la survenue d’un premier épisode de l’un ou l’autre des événements suivants : 1) progression de la maladie selon les critères de réponse du myélome établis par Bladé et coll., 2) suspension de la phase thérapeutique en raison de la progression de la maladie selon l’investigateur, confirmé ou non par les critères de Bladé et coll. (TTP mesuré jusqu’à la date de la dernière visite) ou mortalité secondaire à la progression de la maladie durant la phase de traitement (TTP mesuré jusqu’à la date du décès, si le décès est survenu au moment de l’arrêt du traitement ou avant). Le TTP a été censuré à la date de la dernière évaluation de la réponse chez les sujets qui 1) n’avaient pas connu de progression au moment de l’analyse, 2) se sont retirés de la phase de traitement avant que l’on puisse documenter une progression, y compris les sujets décédés de causes indépendantes du myélome multiple ou 3) ont reçu un autre traitement antimyélome, sans progression documentée ou ont éprouvé des réactions indésirables intolérables (chez ces sujets, la date de la dernière évaluation de leur réponse avant la prise d’un autre traitement antimyélome a été utilisée comme date censurée).
[b] La valeur médiane se fonde sur une estimation de Kaplan-Meier et la moyenne est la moyenne univariée sans ajustement pour censure (c.-à-d., les valeurs moyennes représentent le TTP moyen documenté à la date limite fixée pour l’enregistrement des données, sans tenir compte du fait qu’un nombre substantiel de sujets qui n’avaient pas encore connu de progression ont continué de participer à l’étude). [c] Intervalle de confiance (IC) à 95 % appliqué au paramètre TTP médian global.
[d] Sur la base du modèle des risques proportionnels comparant les fonctions de risque associées aux groupes traités (Lénalidomide /dexaméthasone:placebo/ dexaméthasone).
[e] La valeur p se fonde sur un test logarithmique par rangs non stratifié à deux variables appliquées aux différences de courbes de survie entre les groupes traités.
La supériorité de Lénalidomide/dexaméthasone par rapport au placebo/dexaméthasone a également été observée, indépendamment du sexe, de l’âge (≤ 65 ans et > 65 ans), des antécédents thérapeutiques (au moyen de chimiothérapie à forte dose et TCS ou absence de tels traitements) ou du nombre de schémas antimyélome précédents 1 vs > 1).
La Figure 2 illustre les estimations de Kaplan-Meier du TTP aux dates où le caractère à l’insu des études a été levé.
Figure 2 : Estimation de Kaplan-Meier du délai jusqu’à progression (TTP)
Survie sans progression (SSP) - Analyse de sensibilité
L’analyse de la survie sans progression (SSP), qui a différé de l’analyse primaire du TTP spécifique au protocole, en ce sens que tous les décès, peu importe la causalité, ont été considérés comme des événements et ont confirmé les résultats observés lors de l’analyse du TTP spécifique au protocole. Des différences très significatives ont été observées entre les 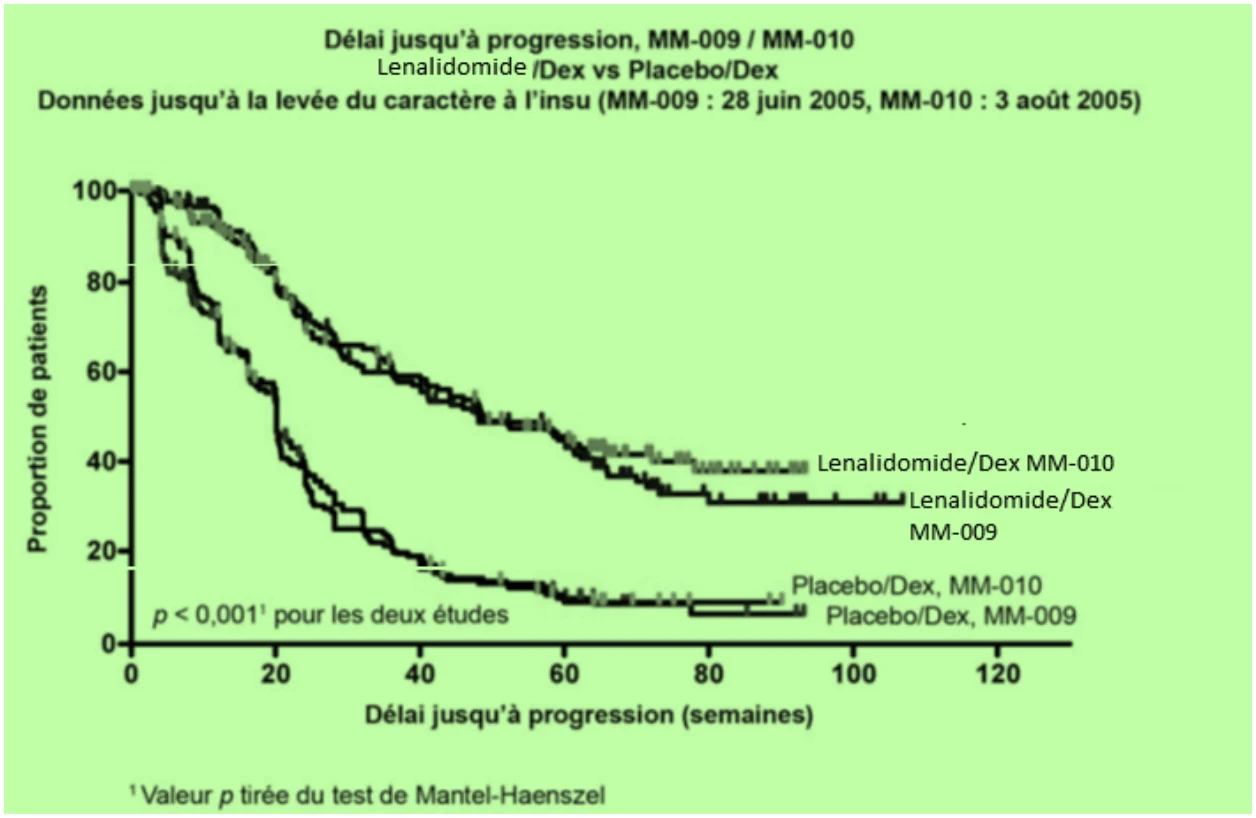 groupes (p < 0,001) en faveur de lénalidomide/dexaméthasone en association dans les deux études (voir Tableau 10).
Tableau 10 : Sommaire de la survie sans progression (analyse de sensibilité)
| Statistiques | MM-009 (Date limite : 28 juin 2005) | MM-010 (Date limite : 3 août 2005) | |||
Lénalidomide / dexaméthasone (n = 177) | PLACEBO/ dexaméthasone (n = 176) | Lénalidomide / dexaméthasone (n = 176) | PLACEBO/ dexaméthasone (n = 175) | ||
SSP [a] Délai Progression Données censurées | N n (%) n (%) | 177 93 (52,5) 84 (47.5) | 176 134 (76,1) 42 (23,9) | 176 95 (54,0) 81 (46,0) | 175 148 (84,6) 27 (15,4) |
| SSP globale (semaines) | Médiane [b] [IC à 95 %] [c] | 48,0 [36,9, 61,4] | 20,1 [16,4, 23,1] | 44,1 [34,3, 59,0] | 20,1 [16,1, 20,4] |
Moyenne [b] É.-T. Min, Max | 39,1 28,52 0,0, 106,9 | 20,6 19,16 0,0, 93,1 | 37,7 27,11 0,1, 93,4 | 22,9 19,01 0,3, 90,1 | |
| Coefficient de risque [IC à 95 %] [d] | 2,820 [2,148, 3,701] | 2,459 [1,891, 3,199] | |||
| Test de Mantel-Haenszel pour la valeur p [e] | < 0,001 | < 0,001 | |||
NÉ, non évaluable
[a] Correspondait à l’intervalle entre la randomisation et la progression documentée ou le décès de toutes causes, selon la première des deux éventualités. Si le retrait était dû à des réactions indésirables ou si le traitement avait changé avant la survenue d’une progression documentée ou du décès, ces observations étaient censurées à la date de la dernière évaluation de la progression.
[b] La médiane se fonde sur l’estimation de Kaplan-Meier et la moyenne est une moyenne univariée, sans ajustement pour tenir compte de la censure (c.-à-d. que les valeurs moyennes représentent la SSP moyenne documentée à la date limite de l’enregistrement des données, sans tenir compte du fait qu’un nombre substantiel de sujets qui n’avaient pas encore connu de progression restaient inscrits à l’étude). [c] Intervalle de confiance (IC) à 95 % appliqué à la SSP médiane globale.
[d] Sur la base du modèle des risques proportionnels comparant les fonctions de risque associées aux groupes traités (Lénalidomide/dexaméthasone:placebo/dexaméthasone).
[e] La valeur p se fonde sur un test logarithmique par rangs non stratifié à une variable appliquée aux différences de courbes de survie entre les groupes traités.
Taux de réponse du myélome (paramètre secondaire)
Dans les deux études, le taux de réponse du myélome a été significativement plus élevé dans le groupe sous lénalidomide/dexaméthasone que dans le groupe sous placebo/ dexaméthasone, tant pour la comparaison globale des catégories de réponses (p < 0,001) que pour la comparaison dichotomique des réponses complètes (RC) + réponses rémission (RR) + réponses partielles (RP) (p < 0,001) (voir Tableau 15). Les taux de réponse globaux de l’étude 009 concordaient avec ceux de l’étude 010, avec 61,0 % (108/177) des sujets du groupe sous
lénalidomide/dexaméthasone de l’étude 009 et 60,2 % (106/176) des sujets du groupe sous lénalidomide/dexaméthasone de l’étude 010 ayant obtenu une RC, une RR plus une RP.
Tableau 11 : Sommaire des taux de réponse du myélome selon des évaluations des meilleures réponses (études MM-009 et MM-010)
| Réponses [a, b] | Étude MM-009 (Date limite : 28 juin 2005) | Étude MM-010 (Date limite : 3 août 2005) | ||
LÉNALIDOMIDE Lénalidomide/ dexaméthasone (n = 177) | PLACEBO/ dexaméthasone (n = 176) | LÉNALIDOMIDE Lénalidomide/ dexaméthasone (n = 176) | PLACEBO/ dexaméthasone (n = 175) | |
| Réponse complète (RC) | 25 (14,1%) [g] | 1 (0,6%) | 28 (15,9%) [g] | 6 (3,4%) |
| Réponse partielle (RP) | 31 (17,5%) | 18 (10,2%) | 32 (18,2%) | 20 (11,4%) |
| Maladie stable (MS) | 54 (30,5%) | 102 (58,0%) | 53 (30,1%) | 97 (55,4%) |
| Maladie évolutive (MÉ) | 5 (2,8%) | 25 (14,2%) | 3 (1,7%) | 25 (14,3%) |
| Non évaluable (NÉ) [c] | 10 (5,6%) | 14 (8,0%) | 14 (8,0%) | 11 (6,3%) |
| valeur p [d] | < 0,001 | < 0,001 | ||
| Réponse dichotomisée | ||||
| RC, RR ou RP | 108 (61,0%) | 35 (19,9%) | 106 (60,2%) | 42 (24,0%) |
| MS, MÉ ou NÉ | 69 (39,0%) | 141 (80,1%) | 70 (39,8%) | 133 (76,0%) |
| valeur p [e] | < 0,001 | < 0,001 | ||
| Risque relatif [f] [IC à 95 %] | 6,31 [3,91, 10,17] | 4,80 [3,03, 7,59] | ||
[a] Réponse fondée sur la revue de toutes les données d’évaluation du myélome à l’aide des critères de Bladé et coll. [b] La réponse correspond à l’évaluation la plus élevée de la réponse durant la phase thérapeutique de l’étude. [c] Inclut des sujets qui ne présentaient aucune donnée quant à l’évaluation de leur réponse au moment de la date limite pour l’enregistrement des données et ceux dont la seule évaluation donnait « réponse non évaluable ». Cette catégorie n’a pas été incluse dans le test de Wilcoxon.
[d] Probabilité déduite du test de Wilcoxon.
[e] Probabilité déduite du test du chi carré de Pearson corrigé en fonction de la continuité [f] Risque relatif (lénalidomide:placebo)
[g] Risque significativement plus élevé dans le groupe sous lénalidomide/dexaméthasone que dans le groupe sous placebo/dexaméthasone (p < 0,003, test du chi carré de Pearson corrigé en fonction de la continuité).
Selon les analyses des sous-groupes, le taux de réponse du myélome (RC + RR + RP) et le taux de RC ont été significativement plus élevés dans le groupe sous lénalidomide/dexaméthasone que dans le groupe sous placebo/dexaméthasone, indépendamment du sexe, de l’âge (≤ 65 ans ou > 65 ans), des antécédents thérapeutiques (au moyen de chimiothérapie à forte dose et TCS ou sans de tels traitements) ou du nombre de schémas antimyélome précédents (1 vs ≥ 1). Le taux de réponse du myélome (RC + RR + RP) et le taux de RC a également été significativement plus élevé dans le groupe sous lénalidomide/dexaméthasone que dans le groupe sous placebo/dexaméthasone, tant chez les sujets qui présentaient un taux de β2- microglobuline de départ ≤ 2,5 mg/L que chez ceux qui présentaient un taux de β2- microglobuline de départ > 2,5 mg/L.
Survie globale (paramètre secondaire)
Selon les données regroupées de l’étude 009 et de l’étude 010 au moment de la levée du caractère à l’insu, la survie globale (SG) était significativement plus longue (p < 0,001) chez les sujets traités par lénalidomide/dexaméthasone que chez les sujets traités par placebo/dexaméthasone. Les sujets du groupe sous placebo/dexaméthasone pouvaient recevoir un traitement par lénalidomide/dexaméthasone en association après la levée du caractère à l’insu. En date de janvier 2007, la SG était significativement plus longue (p = 0,015) chez les sujets traités par lénalidomide/dexaméthasone que chez les sujets traités par placebo/dexaméthasone (voir Tableau 16). Toutefois, il faut tenir compte du facteur de confusion produit par les effets de la permutation des sujets sous placebo/dexaméthasone. En tout, 146 patients (96 de l’étude MM-009 et 50 de l’étude MM-010) sont passés à l’autre groupe pour recevoir lénalidomide avant la levée du caractère à l’insu. Après la levée du caractère à l’insu, en tout, 19 patients (5 de l’étude MM-009 et 14 de l’étude MM-010) sont passés au groupe sous lénalidomide/dexaméthasone.
Tableau 12 : Sommaire de la survie globale en date de janvier 2007 : Population en intention de traiter
| Survie globale (SG) Statistiques | Données regroupées | |
Lénalidomide/ dexaméthasone n = 353 | PLACEBO/ dexaméthasone n = 351 | |
| Sujets décédés n (%) | 152 (43,1) | 180 (51,3) |
SG médiane depuis la randomisation, semaines [a] IC à 95 % [b] Moyenne ± É.-T. Min, Max | 149,7 [141,6, NÉ] 101,5 ± 51,39 1.1, 183.1 | 133,3 [111,0, 151,7] 92,4 ± 53,86 0,0, 187,9 |
| Rapport des coefficients de risque [c] | 0,765 [0,616, 0,949] | |
| Valeur p [d] | 0,015 | |
| Taux de survie à trois ans (IC à 95 %) | 47% (40-54%) | 43% (37-49%) |
Notes : La médiane dans ce Tableau se fonde sur une estimation de Kaplan-Meier et la moyenne est la moyenne univariée, sans ajustement pour censure.
NÉ= Non évaluable
[a] Pour des sujets décédés durant la phase de suivi et dont la date du décès n’est pas disponible, les dates des visites de suivi sont utilisées comme les dates de décès.
[b] Intervalle de confiance (IC) à 95 % appliqué au temps de survie médian.
[c] Sur la base d’un modèle des risques proportionnels comparant les fonctions de risque associées aux groupes traités (Lénalidomide/dexaméthasone:placebo/dexaméthasone)
[d] La valeur p se fonde sur un test logarithmique par rangs non stratifié à une variable appliquée aux différences de courbes de survie entre les groupes traités
Figure 3: Données de survie globale tirées de l’étude CC-5013-MM-009; janvier 2007
Figure 4 : Données de survie globale tirées de l’étude CC-5013-MM-010; janvier 2007
*Valeur P tiree du test de Mantel-Haenszel 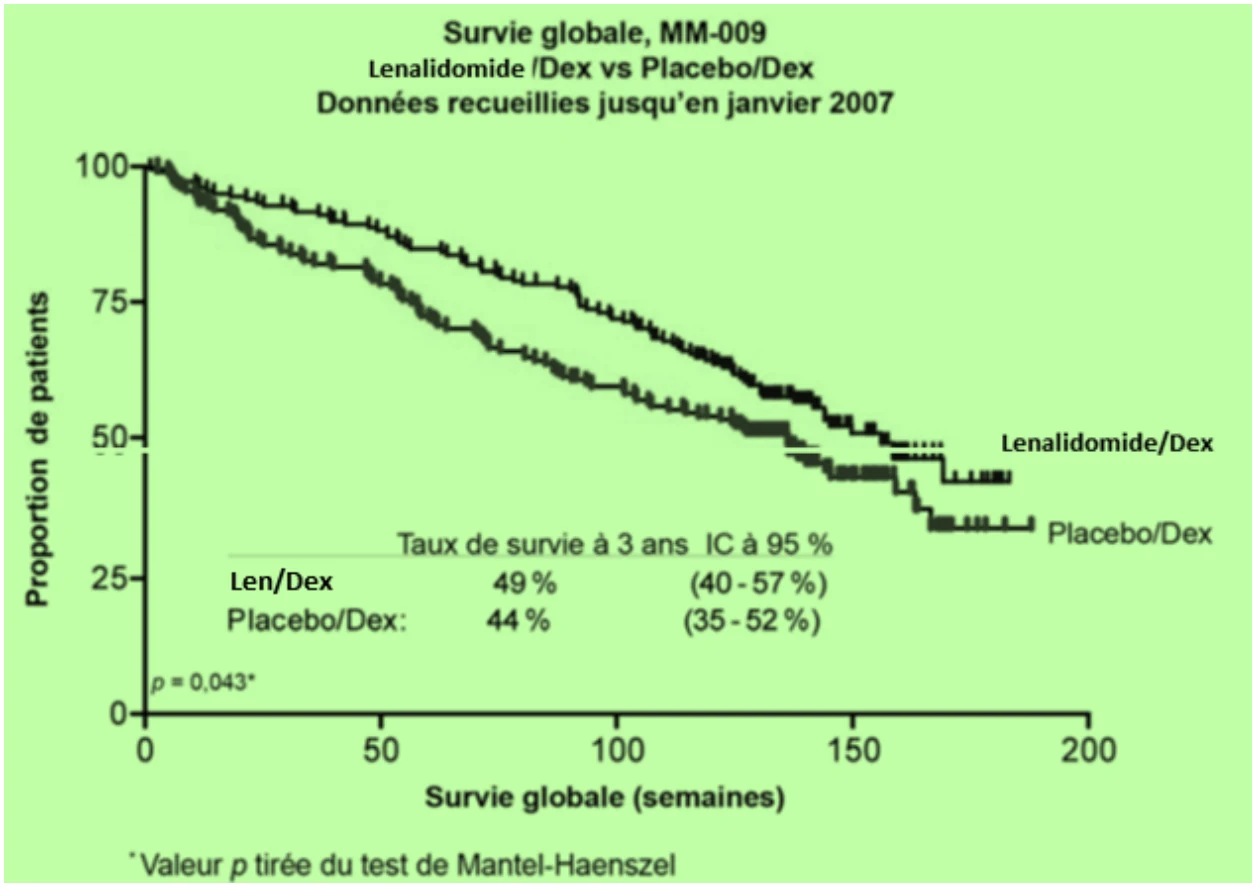
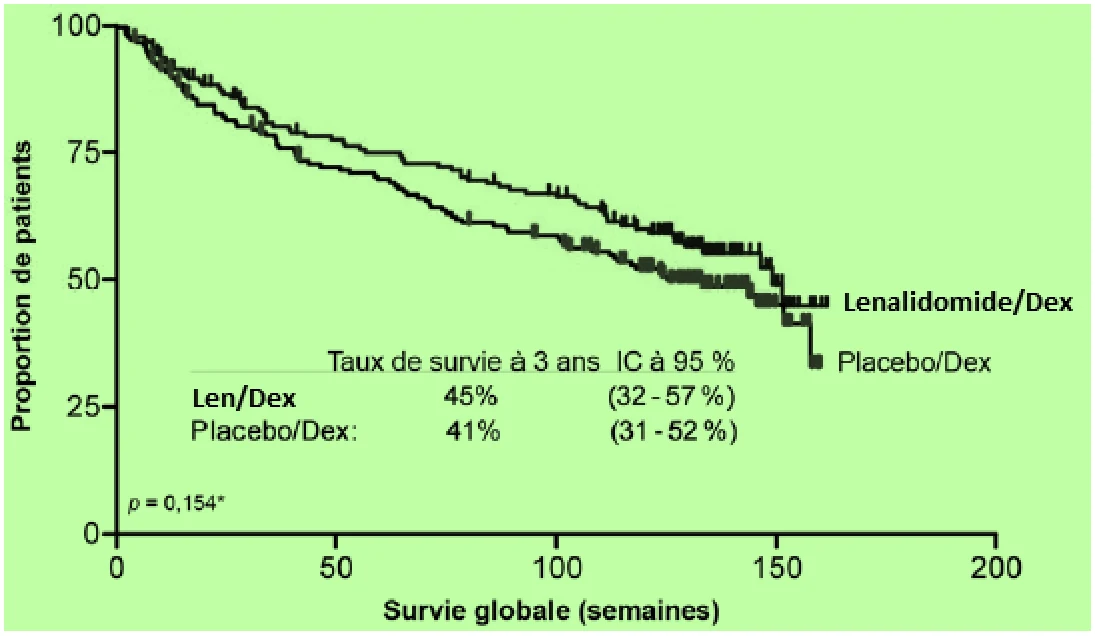
Délai avant premier épisode d’aggravation du rendement fonctionnel ECOG (paramètre secondaire)
Le délai de survenue d’une première aggravation du score de rendement fonctionnel ECOG a été significativement plus long chez les sujets traités par lénalidomide/dexaméthasone que chez les sujets traités par placebo/ dexaméthasone dans l’étude 009 (p = 0,012). Aucune différence significative quant au délai de survenue d’une première aggravation de l’indice de rendement fonctionnel ECOG n’a été observée entre les groupes sous lénalidomide/dexaméthasone et placebo/dexaméthasone dans l’étude 010.
PHARMACOLOGIE DÉTAILLÉE
Pharmacocinétique clinique
Le profil pharmacocinétique de la lénalidomide a été évalué chez des patients de race blanche et chez des patients japonais et chinois préalablement traités pour le myélome multiple (MM) (voir Tableau 13).
Tableau 13 : Paramètres pharmacocinétiques d'une dose simple de lénalidomide chez des patients préalablement traités pour le MM
| Parameter | Multiple Myeloma (Lénalidomide = 25 mg, Clcr ≥ 60 mL/min) | ||
| Caucasiana (N = 34) | Japanesea (N = 12) | Chinese (N = 9) | |
| AUC∞ (ng•h/mL) | 2124 (28,6) | 2305 (23,7) | 2202 (30,6) |
| Cmax (ng/mL) | 487 (35,0) | 572 (33,2) | 596 (30,2) |
| Tmax (h) | 1.0 (0,4-4,0) | 1.0 (0,4-2,0) | 0.93 (0,5-1,0) |
| CL/F (mL/min) | 196 (28,7) | 181 (23,7) | 184 (30,7) |
| t1/2 (h) | 3.18 (20,7) | 2.70 (19,3) | 3,18 (39,0) |
Les données médianes (minimum – maximum) sont présentées pour le Tmax et les données de la moyenne géométrique (CV %) sont présentées pour les autres paramètres. Seuls les patients ayant une fonction rénale similaire (ClCr > 60 mL/min) sont inclus.
ASC∞ = aire sous la courbe à partir du temps zéro extrapolé jusqu'à l'infini; Cmax = concentration maximale; CL/F = clairance apparente totale ; t1/2 = demi-vie terminale; Tmax = temps d'atteinte de la Cmax.. aL'ASC∞ et la Cmax sont normalisées en fonction du niveau de dose de 25 mg.
Interactions médicamenteuses
La pharmacocinétique de la lénalidomide (25 mg/jour), administrée seule ou en association avec la dexaméthasone (40 mg/jour), a été évaluée chez des sujets japonais et chinois préalablement traités pour le myélome multiple (voir Tableau 14). La dexaméthasone n'a eu aucun effet sur la pharmacocinétique de la lénalidomide.
Tableau 14 : Sommaire des paramètres pharmacocinétiques de la lénalidomide seule ou en association avec la dexaméthasone chez des sujets préalablement traités pour le MM
| Paramètre | Sujets japonaisa | Sujets chinoisb | ||
| Len 25 mg Jour 1 (n = 6) | Len + Dex Jour 12 (n = 6) | Len 25 mg Jour 7 (n = 11) | Len + Dex Jour 8 (n = 10) | |
| Cmax (ng/mL) | 474 (27,1) | 433 (46,1) | 478 (19,3) | 494 (19,9) |
| tmax (h) | 1,70 (1,00-1,97) | 2,76 (0,53-4,0) | 1.5 (0,5-3,1) | 1,00 (0,50-2,98) |
AUCτ (ng• h/mL) | 2177 (12,6) | 1890 (17,4) | 2117 (43,7) | 2093 (41,2) |
| t1/2 (h) | 2,56 (14,0) | 2,55 (23,0) | 2,79 (32,6) | 3,08 (46,8) |
| CL/F (mL/min) | 191 (12,8) | 221 (18,3) | 195 (45,5) | 193 (42,6) |
Les données médianes (minimum – maximum) sont présentées pour le Tmax et les données de la moyenne géométrique (CV %) sont présentées pour les autres paramètres. ASC = aire sous la courbe concentration temps à partir du temps zéro et jusqu'à la fin de l'intervalle posologique (τ=24); Cmax = concentration maximale; CL/F = clairance plasmatique apparente totale lors de l'administration orale; t1/2 = demi-vie terminale aLa lénalidomide était administrée à raison de 25 mg par jour aux Jours 1 et 3-12 et la dexaméthasone, à raison de 40 mg par jour aux Jours 2-4 et 9-12.
bLa lénalidomide a été administrée à raison de 25 mg aux Jours 1-8 et la dexaméthasone, à raison de 40 mg au Jour
8.
Pharmacologie non clinique
Lénalidomide est un puissant agent antinéoplasique, immunomodulateur et anti-angiogénique efficace par voie orale. Les propriétés pharmacologiques du lénalidomide ont été caractérisées à la fois dans des études in vitro et in vivo sans BPL examinant le potentiel de produire des effets pharmacologiques secondaires indésirables. Les résultats de ces études démontrent que la lénalidomide induit l’expression de l’hémoglobine foetale au moment de la différenciation des cellules souches hématopoïétiques CD34+ dans un modèle de différenciation de cellules érythroïdes progénitrices, inhibe la prolifération de diverses lignées de cellules tumorales hématopoïétiques, 5 et de cellules tumorales plasmatiques de myélome multiple (MM) et inhibe l’angiogenèse in vitro en bloquant la formation de microvaisseaux et de tubes cellulaires endothéliaux, de même que la migration et l’adhésion des cellules endothéliales et in vivo en réduisant la densité des microvaisseaux dans le modèle de fenêtre mésentérique de rats et dans le modèle de tumeurs de MM de la souris BNX. De plus, la lénalidomide stimule la prolifération des lymphocytes T et la production d’interleukine (IL)-2 et d’interféron-gamma, augmente le nombre et l’activité des lymphocytes T et des cellules tueuses naturelles (ou NK pour natural killer) et inhibe la sécrétion de cytokines pro-inflammatoires, y compris le facteur alpha de nécrose tumorale, l’IL-1β, l’IL-6 et l’IL-12 et augmente la sécrétion de la cytokine antiinflammatoire IL-10 à partir des cellules mononucléaires du sang périphérique.
Parmi les effets cellulaires énumérés ci-dessus (stimulation des lymphocytes T, inhibition de la prolifération des cellules tumorales et inhibition de la migration des cellules endothéliales), certains sont associés à la modulation de la voie Akt, laissant supposer que cette importante voie de transmission des signaux soit une cible moléculaire clé de la lénalidomide.
Chez le rat et le singe, la lénalidomide est éliminée à un taux modéré à partir de la circulation systémique et rapidement absorbée avec une biodisponibilité orale ≥ 50 % chez le rat et chez le singe. Chez les animaux, l’exposition systémique a augmenté de manière proportionnelle aux doses, sans accumulation notable après administration de plusieurs doses de lénalidomide.
La fixation de la lénalidomide aux protéines du plasma est faible (liée à 19-29 %) chez des espèces non cliniques, de même que chez l’être humain. La radioactivité dérivée de la lénalidomide marquée au 14C est largement distribuée dans les tissus chez le rat. Une distribution très limitée de la radioactivité s’observe dans le système nerveux central (moins de 5 % des taux sanguins).
La lénalidomide n’est pas sujette au métabolisme dépendant du cytochrome P450 in vitro. Elle subit l’hydrolyse dans un milieu aqueux et dans le plasma animal et humain. Les énantiomères de la lénalidomide subissent une interconversion facile dans le plasma animal humain in vitro.
Après l’administration orale de lénalidomide marquée au 14C à des rats et à des singes, l’excrétion de la radioactivité est rapide et se fait par voie urinaire et fécale. Chez les rats comme chez les singes, la principale composante de la radioactivité excrétée est la molécule-mère (de 50 à 58 % de la dose). La dose de radioactivité restante est excrétée sous la forme de plusieurs métabolites comprenant des formes isomériques des métabolites hydrolytiques (de 5 à 10 % de la dose), un conjugué N-acétyl (moins de 3 % de la dose) et des isomères d’un conjugué de glucose (moins de 13 % de la dose). Ainsi, il existe plusieurs mécanismes de clairance qui contribuent à l’élimination globale de la lénalidomide dans des modèles animaux.
La lénalidomide n’inhibe ni n’induit les isoformes du cytochrome P450 in vitro. Elle risque donc peu de donner lieu à des interactions médicament-médicament lorsqu’elle est administrée avec des substrats du cytochrome P450. In vivo chez le rat et chez le singe, l’administration prolongée de lénalidomide n’a entraîné aucune induction des enzymes du cytochrome P450. La lénalidomide in vitro est un substrat faible, mais non un inhibiteur de la glycoprotéine P. Par conséquent, aucune interaction médicament-médicament pertinente n’est à prévoir entre la lénalidomide et les substrats ou inhibiteurs de la glycoprotéine P.
Pharmacologie de l’innocuité non clinique
Les résultats d’études pharmacologiques d’innocuité ont montré que la lénalidomide n’a pas induit de changements comportementaux ou autonomes lorsqu’elle était administrée par voie orale à des rats mâles à des doses allant jusqu’à 2 000 mg/kg, n’a pas produit d’inhibition majeure du canal potassique cardiaque humain cloné (hERG) (CI50 > 786,7 mcM) in vitro et n’a pas induit quelque anomalie cardiovasculaire ou respiratoire biologiquement significative que ce soit lorsqu’elle était administrée par voie intraveineuse à des doses allant jusqu’à 20 mg/kg chez des chiens anesthésiés.
TOXICOLOGIE
| Titre de l’étude | Observations |
| Étude de toxicité sur une dose intraveineuse simple chez la souris | Aucune souris n’est morte après l’administration d’une dose intraveineuse simple de 40 mg/kg. |
| Titre de l’étude | Observations |
| Étude de toxicité sur une dose orale simple chez la souris | Aucune souris n’est morte après l’administration d’une dose orale simple de 2 000 mg/kg. |
| Étude de toxicité sur une dose intraveineuse simple chez le rat | Aucun rat n’est mort après l’administration d’une dose intraveineuse simple de 40 mg/kg. |
Étude de toxicité et d’établissement des doses administrées pendant 7 jours par voie orale (gavage) chez la souris | Aucun rat n’est mort après l’administration d’une dose orale simple de 2 000 mg/kg. |
Étude de toxicité et d’établissement des doses administrées pendant 7 jours par voie orale (gavage) chez le rat | Les femelles qui ont reçu les doses élevées ont présenté de légères augmentations du poids de leur foie (p < 0,05). NSENO = 1 000 mg/kg/jour. |
| Étude de toxicité par voie orale de 28 jours (gavage) chez le rat | Baisse des indices de globules rouges chez les mâles traités. Augmentation de l’urée et de la créatinine chez les mâles traités aux doses de 500 et de 2 000 mg/kg. Augmentation du poids des reins chez les mâles recevant des doses de 500 et de 2 000 mg/kg. NSENO ≤ 500 mg/kg/jour. |
| Étude de toxicité par voie orale de 13 semaines (gavage) chez le rat | Le poids corporel et la consommation d’aliments ont diminué chez les mâles qui recevaient les doses élevées. Des cristaux non identifiés ont été notés dans l’urine des animaux traités. À la semaine 4, une incidence accrue de protéinurie et d’hématurie a été notée chez les mâles qui prenaient la dose élevée. Des dépôts de poudre blanche ont été notés dans l’urine des animaux qui recevaient les doses moyennes et élevées. Une nécrose tubulaire ou une néphropathie de modérée à grave a été notée chez les rats qui prenaient les doses élevées. Légère diminution des paramètres érythrocytaires chez les mâles qui recevaient les doses élevées. NSENO = 300 mg/kg/jour. |
Étude de toxicité par voie orale (administration par gavage) de 26 semaines (avec une période de rétablissement sans traitement de 4 semaines) chez le rat | Diminution du gain pondéral et cristaux non identifiés dans l’urine avec les doses moyennes et élevées. NSENO = 75 mg/kg/jour. |
| Étude de toxicité par voie orale (gavage) de 28 jours chez le singe | Des rats mâles et femelles ont reçu 0, 75, 150 ou 300 mg/kg/jour pendant 26 semaines. Au cours de cette étude, on a constaté la mort de trois animaux non liée au traitement; 1 mâle qui recevait la dose de 300 mg/kg et 2 femelles, l’un du groupe témoin et l’autre du groupe sous 150 mg/kg. Aucun signe clinique lié au traitement n’a été observé durant le traitement et durant les périodes sans traitement. L’hématologie, la biochimie clinique, l’analyse d’urine, les résultats ophtalmoscopiques n’ont pas été affectés par le traitement. À la fin du traitement, on a noté de légères diminutions de 16 % et de 9 %, respectivement, du poids moyen/groupe non ajusté des foies et du rapport poids des organes:poids du corps chez les mâles qui |
| Titre de l’étude | Observations |
| recevaient 300 mg/kg/jour. Sur le plan microscopique, une augmentation de l’incidence de la minéralisation pelvienne liée au traitement a été observée dans le rein à toutes les doses. Après 4 semaines, la correction de cet effet a été observée dans le groupe qui recevait la dose élevée. Le NSENO était de 75 mg/kg/jour. | |
| Étude de toxicité par voieorale (gavage) de 28 jours chez le singe | Un animal moribond a été sacrifié. L’animal présentait des hausses de ses taux d’urée, de créatinine et de bilirubine. Atteintes de la moelle osseuse et de l’appareil lymphocytaire, des reins, du tractus digestif et du foie. Une atrophie mineure du thymus, de la rate et des ganglions lymphatiques périphériques, et une altération de l’hématopoïèse ont été notées. Le NSENO n’a pas été atteint. |
| Étude de toxicité par voie orale (gavage) de 28 jours chez le singe | Aucun effet lié au traitement. NSENO = 2 mg/kg/jour. |
| Étude de toxicité par voie orale (gavage) de 13 semaines chez le singe | La dose plus élevée, 2 mg/kg/jour, a été le NSENO. Des signes d’activité pharmacodynamique ont été notés à toutes les doses. |
| Étude de toxicité par voie orale (administration par gavage) de 52 semaines chez le singe | Un certain nombre d’animaux qui recevaient 4 et 6 mg/kg/jour ont été sacrifiés précocement en raison d’une toxicité au jour 135. Chez ces animaux, les observations liées au traitement ont été : grave baisse des globules rouges, des globules blancs et des plaquettes, hémorragie pluriorganique, inflammation du tractus digestif et atrophie lymphoïde et myéloïde. Pour les animaux qui recevaient 1 et 2 mg/kg/jour, une suppression légère mais inconstante de la numération des globules blancs à 2 mg/kg/jour a été observée. L’histologie à 52 semaines a montré une atrophie du thymus avec les deux doses. Après 7 semaines de récupération, les numérations plaquettaires et leucocytaires étaient semblables à celles des témoins; les effets sur le thymus ont été partiellement corrigés. Le NSENO de cette étude a été de 1 mg/kg/jour. |
| Étude de fertilité et de développement embryonnaire précoce | Une étude sur la fertilité et le développement embryonnaire précoce chez le rat, avec l’administration de lénalidomide jusqu’à 500 mg/kg, n’a donné lieu à aucune toxicité parentale ni à aucun effet indésirable sur la fertilité. |
| Études de développement embryofoetal | Des études de toxicité sur le développement embryofoetal ont été réalisées chez le rat, le lapin et le singe. Chez le singe, des malformations ont été observées chez les rejetons de guenons ayant reçu de la lénalidomide à une dose d’à peine 0,5 mg/kg/jour durant la gestation. L’exposition des singes à de telles doses (ASC de 378 ng•h/mL) correspondait à 0,17 fois l’exposition résultant d’une dose clinique humaine de 25 mg/jour (ASC de 2 215 ng•h/mL). Les malformations observées variaient de raideur et légère malrotation des pattes arrières, avec la dose de 0,5 mg/kg/jour de lénalidomide, à des malformations externes graves, comme des portions de pattes courbées, courtes, mal formées, en malrotation et/ou absentes, à de l’oligo- ou de la polydactylie, avec la dose de 4 mg/kg/jour de |
| Titre de l’étude | Observations |
| lénalidomide. Ces malformations externes étaient en corrélation avec des signes affectant le squelette et ressemblaient à ce qui s’observe lors du traitement de contrôle positif par thalidomide - | |
| Chez les lapins, les NSENO maternels et développementaux pour la lénalidomide ont été de 3 mg/kg/jour. L’exposition des lapins à cette dose (ASC de 2 858 ng•h/mL) a été 2,3 fois plus élevée que chez les patients traités au moyen de 10 mg de lénalidomide selon l’ASC , L’exposition chez les patients traités au moyen de 25 mg de lénalidomide a été environ la même que chez les lapins à la dose NSENO, selon l’ASC Il a été démontré que la lénalidomide exerce un effet embryocide chez les lapins à une dose de 50 mg/kg. La toxicité développementale associée aux doses de 10 et de 20 mg/kg/jour a été caractérisée par une légère diminution du poids foetal, des incidences accrues de perte post-implantation et des anomalies externes macroscopiques chez les foetus, en lien avec la morbidité et les effets pharmacocinétiques de la lénalidomide (décoloration violacée de la peau du corps entier). | |
| Étude de développement prénatal et post-natal : | Une étude de développement pré- et post-natal chez le rat a révélé peu d’effets secondaires sur les rejetons de rates traitées par lénalidomide à des doses allant jusqu’à 500 mg/kg (environ 600 fois et 240 fois la dose humaine de 10 et de 25 mg, respectivement selon la surface corporelle). Les expositions à la lénalidomide à ces doses ont été ≥ 128 fois et 50 fois plus importantes que chez les patients traités au moyen de 10 mg et de 25 mg, respectivement selon l’ASC. Les rejetons mâles ont manifesté un léger retard de maturation sexuelle et les rejetons femelles ont présenté un gain pondéral légèrement moindre durant la gestation lorsqu’ils étaient accouplés avec des rejetons mâles. |
| Cancérogénicité | Aucune étude de cancérogénicité n’a porté sur la lénalidomide. |
RÉFÉRENCES
- 1. Amin RP, Fuchs A, Christian MS, Latriano L, Weinbauer GP, Bryan P et al. An embryofetal developmental toxicity study of lenalidomide in cynomolgus monkeys. Birth Defects Res (Part a) 2009;85:435.
- 2. Benboubker L, Dimopoulos MA, Dispenzieri A, et al. Lenalidomide and dexamethasone in transplant-ineligible patients with myeloma. N Engl J Med. 2014;37:906-17.
- 3. Bladé, J, Samson, D, Reece, D, Apperley, J, Björkstrand, B, Gahrton, G, et al. Criteria for evaluating disease response and progression in subjects with multiple myeloma treated by high-dose therapy and haemopoietic stem cell transplant. Br J Haematol. 1998;102:1115-1123.
- 4. Blom JW, Doggen CJM, Osanto S, Rosendaal, FR. Malignancies, prothrombotic mutations, and the risk of venous Thrombosis. JAMA. 2005 (Feb 9);293(6):715- 722.
- 5.
Dimopoulos M, Spencer A, Attal M, Prince HM, Harousseau J, Dmoszynska A et al.
Lenalidomide plus dexamethasone for relapsed or refractory multiple myeloma. N Engl J Med 2007;357:2123-32.
- 6. Dimopoulos M et al. The efficacy and safety of lenalidomide plus dexamethasone in relapsed and/or refractory multiple myeloma patients with impaired renal function. Cancer 2010;116:3807-14.
- 7. Dimopoulos M et al. Impact of lenalidomide dose on progression-free survival in patients with relapsed or refractory multiple myeloma. Leukemia 2011;25:1620-1626.
- 8. Dimopoulos M et al. Optimizing the use of lenalidomide in relapsed or refractory multiple myeloma: consensus statement. Leukemia 2011; 25:749-760.
- 9.
Dredge K, Horsfall R, Robinson SP, et al. Orally administered lenalidomide (CC-5013)
is anti-angiogenic in vivo and inhibits endothelial cell migration and Akt phosphorylation in vitro. Microvasc Res. 2005;69(1-2):56-63.
- 10. Durie BGM, Salmon SE. The current status and future prospects of treatment for multiple myeloma. Clinics Haematol. 1982;11:181-210.
- 11. Harousseau JL et al. The quality of response to lenalidomide plus dexamethasone is associated with improved clinical outcomes in patients with relapsed or refractory multiple myeloma. Haematologica 2010;95(10):2-8.
- 12.
Linenberger ML, Wittkowsky AK. Thromboembolic complications of malignancy. Part
1 : risks. Oncology. 2005a (June):853-861.
- 13.
Munshi NC, Tricot G, Barlogie B. Plasma cell neoplasms, in DeVita VT, Hellman S,
Rosenberg SA (ed): Cancer: Principles & Practice of Oncology, 6th edition, Philadelphia, PA. Lippincott Williams & Wilkins, 2001, pp 2465-2499.
- 14. Palumbo A et al. Lenalidomide in combination with dexamethasone for the treatment of relapsed or refractory multiple myeloma. Blood Reviews. 2009;23:87-93.
- 15. Rajkumar S et al. Lenalidomide plus high-dose dexamethasone versus lenalidomide plus low-dose dexamethasone as initial therapy for newly diagnosed multiple myeloma: an open-label randomised controlled trial. Lancet Oncol 2010; 11: 29-37.
- 16. Reece D et al. Influence of cytogenetics in patients with relapsed or refractory multiple myeloma treated with lenalidomide plus dexamethasone: adverse effect of deletion 17p13. Blood 2009;114:522-525.
- 17.
Richardson PG, Schlossman RL, Weller E, Hideshima T, Mitsiades C, Davies F, et al.
Immunomodulatory drug CC-5013 overcomes drug resistance and is well tolerated in patients with relapsed multiple myeloma. Blood 2002;100(9):3063-3067.
- 18. San Miguel JF et al. Effects of lenalidomide and dexamethasone treatment duration on survival in patients with relapsed or refractory multiple myeloma treated with lenalidomide and dexamethasone. Clin Lymph Myeloma Leuk 2011:11(1):38-43.
- 19. Stadtmauer EA et al. Lenalidomide in combination with dexamethasone at first relapse in comparison with its use as later salvage therapy in relapsed or refractory multiple myeloma. Eur J Haematol 2009;82:426-32.
- 20.
Thornburg A, Abonour R, Smith P, Knox K, Twigg H. Hypersensitivity Pneumonitis-
Like Syndrome Associated With the Use of Lenalidomide. Chest 2007;131:1572-1574.
- 21. Wang M et al. Lenalidomide plus dexamethasone is more effective than dexamethasone alone in patients with relapsed or refractory multiple myeloma regardless of prior thalidomide exposure. Blood 2008;112(12):4445-4451.
- 22.
Weber DM, Chen C, Niesvizky R, Wang M, Belch A, Stadtmauer EA et al.
Lenalidomide plus dexamethasone for relapsed multiple myeloma in North America. N Engl J Med 2007;357:2133/42.
- 23.
Monographie de Produit - REVLIMID® (lenalidomide capsules): Celgene Inc.,
Mississauga, Ontario Canada L5N 7Y2. Date de révision: 20 août 2019. Numéro de contrôle de la présentation : 229241.