


Monographie de produit - Septa-Losartan
INDICATIONS ET USAGE CLINIQUE
Hypertension: Le Septa-Losartan est indiqué pour le traitement de l'hypertension essentielle. Le Septa-Losartan est également indiqué chez les patients présentant une hypertension essentielle et une hypertrophie ventriculaire gauche (voir ESSAIS CLINIQUES).
Le Septa-Losartan peut être utilisé seul ou en association avec des diurétiques thiazidiques.
Une grande majorité des patients ayant une hypertension sévère dans les essais cliniques contrôlés ont requis une thérapie combinée. Le Septa-Losartan a été utilisé de façon concomitante avec des bêtabloquants et des inhibiteurs calciques, mais les données sur cette utilisation sont limitées.
Diabétiques de type 2 avec Protéinurie et Hypertension artérielle: Le Septa-Losartan est également indiqué pour retarder la progression de la maladie rénale telle que mesurée par l'apparition de doublement de la créatinine sérique, et une maladie rénale en phase terminale, et pour réduire la protéinurie (voir ESSAIS CLINIQUES).
Personnes âgées (≥ 65 ans): Dans les études cliniques, il n'y avait aucune différence liée à l'âge dans l'efficacité ou du profil de tolérance du losartan (voir MISES EN GARDE ET PRÉCAUTIONS).
Enfants (6-16 ans): Des effets antihypertenseurs du Septa-Losartan ont été démontrés chez les enfants hypertendus âgés de 6 à 16 ans. L'utilisation du Septa-Losartan dans ces groupes d'âge est supportée par des preuves d’études adéquates et bien contrôlées du losartan chez les patients pédiatriques (voir CONTRE-INDICATIONS, AVERTISSEMENTS ET PRÉCAUTIONS, ACTION ET PHARMACOLOGIE CLINIQUE et ESSAIS CLINIQUES).
CONTRE-INDICATIONS
- Les patients qui présentent une hypersensibilité à ce médicament ou à tout ingrédient de la formulation. Pour une liste complète, voir la rubrique PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT de la monographie du produit.
- L'utilisation concomitante d'antagonistes des récepteurs de l'angiotensine (ARA) - y compris le Septa-Losartan - ou des inhibiteurs d’enzyme de conversion de l'angiotensine (IECA) avec des médicaments contenant de l'aliskiren chez les patients atteints de diabète sucré (de type 1 ou de type 2) ou insuffisance rénale modérée à sévère (GFR <60 mL/min/1.73m2) est contre-indiquée (voir MISES EN GARDE et PRÉCAUTIONS, double blocage du système rénine-angiotensine (SRA) et rénale, et les interactions médicamenteuses, double blocage du système rénine-angiotensine-système (RAS) avec les IECA, ARA ou de médicaments contenant de l'aliskiren-).
AVERTISSEMENTS ET PRÉCAUTIONS
Mises en garde et précautions importantes Lorsqu'il est utilisé pendant la grossesse, les récepteurs de l'angiotensine (AT1) bloquants (ARB) peuvent causer des blessures ou même la mort du fœtus en développement. Lorsqu'une grossesse est détectée, le Septa-Losartan doit être arrêté dès que possible (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières). |
Carcinogenèse et mutagenèse
Il n'existe aucune preuve que la cancérogenèse et la mutagenèse sont associées avec le losartan (voir TOXICOLOGIE).
Cardiovasculaire
Hypotension: Occasionnellement, une hypotension symptomatique est survenue après l'administration du losartan, dans certains cas, après la première dose. Il est plus susceptible de survenir chez les patients qui présentent une hypovolémie par un traitement diurétique, un régime hyposodé, des dialyses, une diarrhée ou des vomissements. Chez ces patients, en raison du risque de chute de la pression artérielle, le traitement doit être initié sous surveillance médicale étroite. Des considérations similaires s'appliquent aux patients souffrant d'ischémie cardiaque ou de maladie cérébrovasculaire chez lesquels une chute excessive de la pression artérielle pourrait entraîner un infarctus du myocarde ou un accident vasculaire cérébral.
Sténose valvulaire: Il est à craindre sur le plan théorique que les patients présentant une sténose aortique puissent être particulièrement exposés au risque de diminution de la perfusion coronaire lors d'un traitement avec des vasodilatateurs parce qu'ils ne développent pas autant la réduction de la post-charge.
Double blocage du système rénine-angiotensine (SRA)
Il existe des preuves que l'administration concomitante d'antagonistes de l'angiotensine de récepteurs (ARA), tels que le Septa-Losartan ou d'inhibiteurs d’enzyme de conversion de l'angiotensine (IECA) avec l'aliskiren augmente le risque d'hypotension, de syncope, d’accident vasculaire cérébral, une hyperkaliémie et une détérioration de la fonction rénale, y compris l'insuffisance rénale, chez les patients atteints de diabète sucré (de type 1 ou de type 2) et/ou insuffisance rénale modérée à sévère (GFR <60 mL/min/1.73m2). Par conséquent, l'utilisation du potassium lasartan en combinaison avec des médicaments contenant de l'aliskiren est contre-indiquée chez ces patients. La co-administration des ARAS, y compris le Septa-Losartan, avec d'autres agents de blocage du SRA, tels que les ARAS ou des médicaments contenant de l'aliskiren, n'est pas recommandée chez des patients, comme les résultats négatifs ne peuvent pas être exclues.
Fonction hépatique / biliaire / pancréatique
Insuffisance hépatique: D'après les données pharmacocinétiques mettant en évidence des concentrations plasmatiques accrues de manière significative de losartan et de son métabolite actif chez les patients cirrhotiques après l'administration de Septa-Losartan, une dose plus faible doit être envisagée chez les patients présentant une insuffisance hépatique ou une histoire d'affaiblissement hépatique (voir DOSAGE ET ADMINISTRATION et PHARMACOLOGIE DÉTAILLÉE).
Rénal
Insuffisance rénale: En raison de l'inhibition du système rénine-angiotensine-aldostérone, des modifications de la fonction rénale ont été rapportées chez les personnes sensibles. Chez les patients dont la fonction rénale peut dépendre de l'activité du système rénine-angiotensine-aldostérone, tels que les patients présentant une sténose bilatérale de l'artère rénale, une sténose unilatérale de l'artère rénale sur rein unique, ou grave insuffisance cardiaque congestive, le traitement avec des agents qui inhibent ce système a été associé à une oligurie, une azotémie progressive et, rarement, à l'insuffisance rénale aiguë et/ou la mort. Chez les patients sensibles, l'utilisation concomitante de diurétiques peut accroître le risque.
L'utilisation des ARA-incluant le Septa-Losartan ou de IECA avec des médicaments contenant de l'aliskiren est contre-indiqué chez les patients atteints d'insuffisance rénale modérée à sévère (GFR <60 mL/min/1.73m2). (Voir CONTRE-INDICATIONS et INTERACTIONS, double blocus du -angiotensine-système rénine (RAS) avec ARA, IECA ou des médicaments contenant de l'aliskiren-).
L'utilisation du losartan devrait comprendre une évaluation appropriée de la fonction rénale.
Hyperkaliémie: Dans une étude clinique menée chez des patients atteints de diabète de type 2 avec protéinurie et hypertension, l'incidence de l'hyperkaliémie était plus élevée dans le groupe traité avec le Septa-Losartan (9,9%) par rapport au groupe placebo (3,4%), cependant, peu de patients ont arrêté le traitement en raison d'hyperkaliémie. Une surveillance étroite du potassium sérique est recommandée (voir ESSAIS CLINIQUES et EFFETS INDÉSIRABLES, Anomalies hématologiques et chimie clinique).
Sensibilité / résistance
Hypersensibilité: réactions anaphylactiques, angioœdème (enflure du larynx et de la glotte provoquant une obstruction des voies respiratoires et/ou un gonflement du visage, des lèvres, et/ou de la langue et du pharynx, nécessitant une intubation / trachéotomie dans certains cas) ont été rapportés chez des patients traités par losartan; certains de ces patients ont connu auparavant angioedema avec les inhibiteurs de l'ECA. Vascularite, y compris le purpura de Schönlein-Henoch, a été rarement rapporté.
Populations particulières
Femmes enceintes: médicaments qui agissent directement sur le système rénine-angiotensine-aldostérone (RAAS) peuvent entraîner une morbidité et mortalité fœtale et néonatale quand il est administré aux femmes enceintes. Lorsqu'une grossesse est détectée, le Septa-Losartan doit être arrêté dès que possible.
L'utilisation de l'ARB n'est pas recommandée pendant la grossesse. Les données épidémiologiques disponibles concernant le risque de malformation après exposition aux inhibiteurs de l'enzyme (une autre classe de produits thérapeutiques agissant sur le SRAA) durant le premier trimestre de la grossesse n'ont pas été concluantes; cependant une petite augmentation du risque ne peut être exclue. Compte tenu des données actuelles disponibles sur le risque d'ARB, des risques similaires peuvent exister pour cette classe de médicaments. Les patients qui envisagent une grossesse devraient modifier le traitement antihypertenseur pour un médicament ayant un profil de sécurité établi pendant la grossesse. Quand la grossesse est diagnostiquée, le traitement par antagonistes de l'angiotensine II doit être arrêté immédiatement et, si nécessaire, un traitement alternatif sera débuté.
L'utilisation des ARAS pendant les deuxième et troisième trimestres de la grossesse est connue pour entraîner une foetotoxicité (diminution de la fonction rénale; oligohydramnios, retard d'ossification) et une toxicité néonatale (insuffisance rénale, hypotension, hyperkaliémie).
Les nourrissons avec une histoire d'exposition in utero à l’ARA doivent être étroitement surveillés pour hypotension, oligurie et hyperkaliémie. En cas d'oligurie, l'attention devrait être dirigée vers le soutien de la pression artérielle et de la perfusion rénale. L’échange de la transfusion ou de la dialyse peut être exigé comme moyens d'inverser l’hypotension et/ou remplacer la fonction rénale; cependant, l'expérience limitée avec ces procédures n'a pas été associée à un bénéfice clinique significatif. Ni le losartan ni son métabolite actif ne peuvent être éliminés par hémodialyse.
Données animales
Le Septa-Losartan a démontré qu’il produisait des effets néfastes dans les foetus et les nouveau-nés de rat, qui comprennent une diminution du gain, la mortalité et/ou une toxicité rénale. Des niveaux significatifs de losartan et de son métabolite actif ont été montrés à être présents dans le lait de rat. Basés sur des évaluations pharmacocinétiques, ces résultats sont attribués à l'exposition au médicament en fin de gestation et pendant la lactation.
Femmes qui allaitent: On ne sait pas si le losartan ou son métabolite actif sont excrétés dans le lait humain, mais des niveaux élevés de ces deux composés ont été trouvés dans le lait des rates allaitantes. Puisque beaucoup de médicaments sont excrétés dans le lait maternel, et en raison de leur potentiel pour affecter le nourrisson négativement, une décision devrait être prise s'il faut arrêter l’allaitement ou arrêter le médicament, en tenant compte de l'importance du médicament pour la mère.
Personnes âgées (≥ 65 ans): Aucune différence globale dans la sécurité n'a été observée entre les patients âgés et les plus jeunes, mais la prudence appropriée devrait néanmoins être utilisée lors de la prescription aux personnes âgées, puisqu’une vulnérabilité accrue à l'effet du médicament est possible dans cette population de patients. Cette conclusion est basée sur 391 de 2085 (19%) des patients de 65 ans et plus qui ont reçu la monothérapie losartan dans des essais contrôlés pour l'hypertension. Ce fut aussi la conclusion dans une étude clinique contrôlée chez les patients diabétiques de type 2 présentant une protéinurie et hypertension avec 248 (33%) des patients de 65 ans et plus et dans une étude clinique contrôlée chez les patients hypertendus présentant une hypertrophie ventriculaire gauche avec 2857 (62 %) des patients de 65 ans et plus (voir ESSAIS CLINIQUES).
Pédiatrie: L'effet antihypertenseur a été démontré dans une étude dose-réponse d'une durée limitée de trois semaines, après quoi la moitié des patients ont continué un dosage attribué jusqu'à six semaines. La baisse de la pression artérielle a été maintenue dans les deux doses les plus élevées.
Insuffisance rénale
Il n'existe pas de données sur l'effet du Septa-Losartan sur la pression artérielle chez les patients pédiatriques âgés de moins de six ans et le nouveau-né, ou chez les patients pédiatriques ayant un taux de filtration glomérulaire <30 mL/min/1.73m2.
En conséquence de l'inhibition du système rénine-angiotensine-aldostérone, des modifications de la fonction rénale ont été rapportées chez les personnes sensibles. Chez les patients dont la fonction rénale peut dépendre de l'activité du système rénine-angiotensine-aldostérone, tels que les patients présentant une sténose bilatérale de l'artère rénale, une sténose unilatérale de l'artère rénale sur rein unique, ou grave insuffisance cardiaque congestive, le traitement avec des agents qui inhibent ce système a été associé à une oligurie, une azotémie progressive et, rarement, l'insuffisance rénale aiguë et/ou la mort. Chez les patients sensibles, l'utilisation concomitante de diurétiques peut accroître le risque.
L'utilisation du losartan devrait comprendre une évaluation appropriée de la fonction rénale.
Insuffisance hépatique
Il n'existe pas de données sur l'effet du Septa-Losartan chez les patients pédiatriques atteints d'insuffisance hépatique. Une sécurité à long terme a été étudiée chez les patients pédiatriques, comme une extension de 6 mois de l'étude dose-réponse ci-dessus cités.
Les pharmacocinétiques du losartan ont été étudiées chez 50 patients pédiatriques hypertendus> 1 mois à <16 ans après l’administration orale une fois par jour d'environ 0,54 à 0,77 mg / kg de losartan (doses moyennes). Le métabolite actif est formé à partir de losartan dans tous les groupes d'âge. Les pharmacocinétiques du losartan et de son métabolite actif sont généralement similaires entre les groupes d'âge étudiés et concordent avec les données historiques pharmacocinétiques chez l'adulte (voir EFFETS INDÉSIRABLES et ESSAIS CLINIQUES).
Race: Dans l'étude LIFE, les patients Noirs afro-américains traités avec de l’atenolol étaient moins à risque de connaître le critère principal d'évaluation combiné et le coup par rapport aux patients noirs afro-américains traités avec le Septa-Losartan. Basé sur l'étude LIFE, les avantages du Septa-Losartan sur le critère principal d'évaluation combiné et le coup par rapport à l'aténolol ne s'appliquent pas aux patients Noirs afro-américains souffrant d'hypertension et une hypertrophie ventriculaire gauche, bien que les deux régimes de traitement efficace réduit la pression artérielle chez ces patients (voir CLINIQUE ESSAIS).
Surveillance et épreuves de laboratoire
Non applicable.
EFFETS INDÉSIRABLES
Vue d’ensemble des effets indésirables des médicaments
Le potassium de Losartan a été évalué pour la sécurité avec plus de 3300 patients traités pour l'hypertension essentielle. Parmi ceux-ci, 2085 ont été traités avec le losartan en monothérapie dans des essais cliniques contrôlés.
Dans les études ouvertes, plus de 1200 patients ont été traités avec le losartan pendant plus de 6 mois, et plus de 800 pour plus d'un an.
Dans les essais cliniques contrôlés, l'arrêt du traitement en raison d'effets indésirables cliniques a eu lieu dans 2,3% et 3,7% des patients traités par losartan et placebo, respectivement.
Les effets indésirables potentiellement graves suivants ont été rarement rapportés avec le losartan dans les essais cliniques contrôlés: syncope, hypotension.
Aucune différence pertinente entre le profil des effets indésirables chez les patients pédiatriques et précédemment rapportés chez les patients adultes n’a été identifiée.
Effets indésirables du médicament observés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux d'effets indésirables observés dans les essais cliniques peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux dans les essais cliniques d'un autre médicament. Les renseignements sur les réactions indésirables provenant des essais cliniques s'avèrent utiles pour déterminer les événements indésirables liés aux médicaments et pour l'approximation des taux.
In these double-blind controlled clinical trials, the following adverse reactions reported with losartan potassium occurred in ≥1% of patients, regardless of drug relationship:
Dans ces essais cliniques contrôlés à double insu, les effets indésirables suivants ont été rapportés avec le Septa-Losartan survenu chez ≥ 1% des patients, indépendamment de la relation des médicaments:
Septa-Losartan (n=2085) | Placebo (n=535) | |
|---|---|---|
Corps dans l'ensemble Asthénie / fatigue Œdème / gonflement Douleurs abdominales Douleur à la poitrine | 3.8 1.7 1.7 1.1 | 3.9 1.9 1.7 2.6 |
Cardiovasculaire Palpitation Tachycardie | 1.0 1.0 | 0.4 1.7 |
Digestif Diarrhée Dyspepsie Nausée | 1.9 1.1 1.8 | 1.9 1.5 2.8 |
Affections musculo-squelettiques Maux de dos Crampes musculaires | 1.6 1.0 | 1.1 1.1 |
Nerveux / Psychiatrique Vertiges Maux de tête Insomnie | 4.1 14.1 1.1 | 2.4 17.2 0.7 |
Respiratoire Toux Congestion nasale Pharyngite Trouble des sinus Infection des voies respiratoires supérieures | 3.1 1.3 1.5 1.0 6.5 | 2.6 1.1 2.6 1.3 5.6 |
Dans ces essais cliniques contrôlés pour l'hypertension essentielle, les étourdissements ont été le seul effet indésirable, survenant chez plus de 1% des cas, qui a été signalé comme liée au médicament, et qui a eu lieu à une plus grande incidence dans le traitement-losartan (2,4%) que sous traitement-placebo (1,3%) patients.
Le Septa-Losartan a été généralement bien toléré dans un essai clinique contrôlé chez les patients diabétiques de type 2 avec protéinurie et hypertension. Les effets indésirables les plus fréquents liés au médicament ont été l'asthénie / fatigue, étourdissements, hypotension et hyperkaliémie (voir MISES EN GARDE ET PRÉCAUTIONS). Chez les patients hypertendus présentant une hypertrophie ventriculaire gauche, les effets secondaires liés au médicament les plus courants étaient les étourdissements, l'asthénie / fatigue et des vertiges.
Effets indésirables moins fréquents des médicaments cliniques (<1%)
Dans les essais à double insu contrôlés cliniques sur l'hypertension essentielle, les effets indésirables suivants ont été rapportés avec le Septa-Losartan à un taux d'occurrence de moins de 1%, indépendamment de la relation des médicaments: effets orthostatiques, somnolence, vertiges, épistaxis, acouphènes, constipation, malaise, éruption cutanée.
Anomalies hématologiques et de chimie clinique détectées
Dans les essais cliniques contrôlés pour l'hypertension essentielle, les changements cliniquement importants dans les paramètres de laboratoire standard étaient rarement associés à l'administration du Septa-Losartan.
Tests de la fonction hépatique: Au cours des essais à double insu hypertendus, les élévations des ASAT et ALAT survenus chez 1,1% et 1,9% des patients traités par losartan et à 0,8% et 1,3% des patients traités avec le placebo, respectivement. Lorsque l’élévation du AST ou ALAT ≥ 2 fois la limite supérieure de la normale ont été comparés, la fréquence était similaire à celle observée dans le groupe placebo.
Hyperkaliémie: Dans les essais cliniques contrôlés pour l'hypertension essentielle, l’hyperkaliémie (potassium sérique> 5,5 mEq / L) a été observée chez 1,5% des patients traités par le Septa-Losartan.
Dans une étude clinique réalisée chez des diabétiques de type 2 avec protéinurie et hypertension, 9,9% des patients traités par Septa-Losartan et 3,4% des patients traités par placebo ont développé une hyperkaliémie (voir MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale - Hyperkaliémie).
Créatinine, azote uréique du sang: Des augmentations mineures dans l'azote d'urée de sang (BUN) ou de la créatinine sérique ont été observées chez moins de 0,1 pour cent des patients atteints d'hypertension essentielle traitée avec le Septa-Losartan seul. Aucun patient n'a interrompu la prise de Septa-Losartan seul en raison de l'augmentation de BUN ou de créatinine sérique.
Hémoglobine et hématocrite: De légères diminutions de l'hémoglobine et de l'hématocrite (réductions moyennes d'environ 0,11 pour cent grammes et 0,09 pour cent en volume, respectivement) se sont produites chez les patients traités avec le Septa-Losartan seul, mais étaient rarement d'importance clinique. Dans les essais cliniques contrôlés, aucun patient n'a arrêté le traitement en raison de l'anémie. L'arrêt du traitement losartan due à l'anémie a été rapportée avec l'utilisation post-commercialisation du losartan.
Dans les essais cliniques, ont a noté ce qui suit pour se produire avec une incidence <1%, indépendamment de la relation de médicaments: thrombocytopénie, éosinophile.
Effets secondaires post-marché des médicaments
Les autres effets indésirables rarement rapportés dans des études ouvertes ou après la commercialisation chez des patients atteints d'hypertension essentielle, indépendamment de la relation des médicaments, notamment l'anémie, la thrombocytopénie (rarement rapportés), l'hépatite, des anomalies dans les tests de la fonction hépatique, des vomissements, toux provoquée par le médicament, l’asthénie, la diarrhée, la migraine, dysgueusie, arthralgies, prurit, érythrodermie, troubles du goût, de l'urticaire, malaise, dysfonction érectile / impuissance et la photosensibilité. Des cas de douleur musculaire, de faiblesse musculaire, de myosite et de rhabdomyolyse ont été rapportés chez des patients recevant des inhibiteurs de récepteurs de l'angiotensine II.
Des réactions anaphylactiques, angio-œdème (enflure du larynx et de la glotte provoquant une obstruction et/ou un gonflement du visage, des lèvres, et/ou de la langue et du pharynx, nécessitant une intubation / trachéotomie dans certains cas, des voies respiratoires) ont été rapportés chez des patients traités par losartan; certains de ces patients ont connu auparavant un œdème avec les inhibiteurs de l'ECA. Vascularite, y compris le purpura de Schönlein-Henoch, a été rarement rapporté.
INTERACTIONS MÉDICAMENTEUSES
Interactions médicamenteuses
Diurétiques: Les patients sous diurétiques, et particulièrement ceux pour lesquels la thérapie diurétique a été récemment instituée, peuvent parfois avoir une baisse excessive de la pression artérielle après l'initiation du traitement par Septa-Losartan. La possibilité d'hypotension symptomatique avec l'utilisation du Septa-Losartan peut être minimisée en interrompant le diurétique avant le début du traitement et/ou réduction de la dose initiale de losartan (voir MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire - Hypotension et POSOLOGIE ET ADMINISTRATION). Aucune interaction médicamenteuse d'importance clinique n’a été observée avec les diurétiques thiazidiques.
Agents augmentant la kaliémie: L'utilisation concomitante de diurétiques antikaliurétiques (par exemple, la spironolactone, triamtérène, amiloride), de suppléments potassiques ou de substituts de sel contenant du potassium peuvent conduire à une augmentation de la kaliémie.
Comme le Septa-Losartan diminue la production d'aldostérone, les diurétiques antikaliurétiques ou les suppléments de potassium doivent être administrés qu'en cas d'hypokaliémie avérée et un contrôle fréquent de la kaliémie. Les substituts de sel contenant du potassium devraient également être utilisés avec prudence.
Inhibition double du système rénine-angiotensine(RAS) avec ARA, IECA ou médicaments contenant de l’aliskiren-: L’inhibition double du système rénine-angiotensine(RAS) avec ARA, IECA ou médicaments contenant de l'aliskiren est contre-indiquée chez les patients atteints de diabète et/ou une insuffisance rénale, et n'est pas recommandée chez les autres patients, puisque les résultats négatifs ne peuvent pas être exclus. Voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS, inhibition double du système rénine-angiotensine (RAS).
Sels de lithium: Comme avec d'autres médicaments qui affectent l'excrétion de sodium, l'excrétion de lithium peut être réduite. Par conséquent, les niveaux du sérique de lithium devraient être contrôlés soigneusement si les sels de lithium doivent être co-administré avec des antagonistes des récepteurs de l'angiotensine II.
Digitale: Sur 9 volontaires sains, quand une dose orale unique de 0,5 mg de dioxine a été administrée à des patients recevant du losartan pendant 11 jours, la dioxine ASC et la Cmax de la dioxine, les ratios par rapport au placebo, ont été trouvés à 1,06 (IC à 90% 0,98 à 1,14) et de 1,12 (IC à 90% 0,97 à 1,28), respectivement. L'effet du losartan sur la pharmacocinétique à l'état d'équilibre de glycosides cardiaques n'est pas connu.
Warfarine: Le losartan administré pendant 7 jours n'a pas affecté la pharmacocinétique ou la pharmacodynamique d'une dose unique de warfarine. L'effet du losartan sur la pharmacocinétique à l'état d'équilibre de la warfarine n'est pas connu.
Médicaments affectant le cytochrome P450 du système: Le rifampicine, un inducteur du métabolisme des médicaments, diminue les concentrations du métabolite actif du losartan. Chez l'homme, deux inhibiteurs de P450 3A4 ont été étudiés. Le kétoconazole n'a pas affecté la conversion du losartan au métabolite actif après l'administration par intraveineuse du losartan et l’érythromycine n'avait aucun effet cliniquement significatif après l'administration orale du losartan. Le fluconazole, un inhibiteur de P450 2C9, a diminué la concentration en métabolite actif. Les conséquences pharmacodynamiques de l'utilisation concomitante du losartan et d'inhibiteurs de P450 2C9 n'ont pas été examinées.
Quand le losartan a été administré à 10 volontaires sains de sexe masculin en une seule dose dans l'état d'équilibre de phénobarbital, un inducteur des enzymes du cytochrome P450, losartan AUC, par rapport au scénario de référence, était de 0,80 (IC à 90% 0,72 à 0,88), tandis que l'ASC du métabolite actif E-3174, était de 0,80 (IC à 90% 0,78 à 0,82).
Quand le losartan a été administré à 8 volontaires sains de sexe masculin en une seule dose dans l'état d'équilibre de la cimétidine, un inhibiteur du cytochrome P450, losartan AUC, par rapport aux valeurs de départ, était de 1,18 (IC à 90% 1.10 à 1.27), tandis que l'ASC du métabolite actif E-3174, était de 1,00 (IC à 90% 0,92 à 1,08).
Médicaments anti-inflammatoires non stéroïdiens, y compris les inhibiteurs de la cyclo-oxygénase-2: les médicaments anti-inflammatoires non stéroïdiens (AINS), y compris l'indométacine et inhibiteurs sélectifs de la cyclooxygénase-2 (inhibiteurs COX-2) peuvent réduire l'effet des diurétiques et d'autres médicaments antihypertenseurs. Par conséquent, l'effet antihypertenseur des antagonistes des récepteurs de l'angiotensine II ou des inhibiteurs de l'ECA peut être atténué par les, AINS, y compris les inhibiteurs sélectifs de la COX-2.
Chez certains patients ayant une fonction rénale compromise (par exemple, les patients âgés ou les patients qui présentent une hypovolémie, y compris ceux sur la thérapie diurétique) qui sont traités avec des, AINS, y compris les inhibiteurs sélectifs de la COX-2, la coadministration de l’antagoniste des récepteurs de l'angiotensine II ou les inhibiteurs IEC peuvent entraîner une détérioration de la fonction rénale. Des cas d'insuffisance rénale aiguë, généralement réversible, ont été rapportés. Par conséquent, cette association devra être administrée avec prudence dans cette population de patients.
Interactions avec les aliments
Le Septa-Losartan peut être administré avec ou sans nourriture.
Interactions avec les médicaments à base de plantes
Les interactions avec des produits à base de plantes n'ont pas été établies.
Interactions avec les médicaments-laboratoire
Les interactions avec les tests de laboratoire n'ont pas été établies.
DOSAGE ET ADMINISTRATION
Posologie recommandée et ajustement posologique
Le Septa-Losartan peut être administré avec ou sans nourriture, mais il doit être pris régulièrement par rapport à l'apport alimentaire à la même heure chaque jour.
Hypertension: La dose de Septa-Losartan doit être individualisée.
L’initiation du traitement exige une considération du récent traitement antihypertenseur des médicaments, la mesure de l'élévation de la pression artérielle, la restriction de sel, et d'autres facteurs cliniques pertinents. La posologie des autres agents antihypertenseurs utilisés avec le Septa-Losartan peut être nécessaire à modifier.
Monothérapie: La dose initiale habituelle du Septa-Losartan est de 50 mg une fois par jour.
La posologie doit être adaptée en fonction de la réponse de la pression sanguine. L'effet antihypertenseur maximal est atteint dans 3-6 semaines après le début du traitement.
La dose habituelle pour le Septa-Losartan est de 50 à 100 mg une fois par jour. Une dose de 100 mg par jour ne doit pas être dépassée, car aucun effet antihypertenseur supplémentaire n’est obtenu avec des doses plus élevées.
Dans la plupart des patients prenant du Septa-Losartan de 50 mg une fois par jour, l'effet antihypertenseur est maintenu. Chez certains patients traités une fois par jour, l'effet antihypertenseur peut diminuer vers la fin de l'intervalle de dosage. Ceci peut être évalué par la mesure de la pression artérielle juste avant le dosage pour déterminer si un contrôle satisfaisant est maintenu pendant 24 heures. Si elle n'est pas, soit une administration deux fois par jour avec la même posologie quotidienne totale, ou une augmentation de la dose doit être prise en considération. Si la pression artérielle n'est pas suffisamment contrôlée par le Septa-Losartan seul, un diurétique n’épargnant pas le potassium peut être administré de façon concomitante.
Pour les patients qui présentent une hypovolémie, une dose initiale de 25 mg une fois par jour doit être envisagée (voir MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire - Hypotension et Interactions médicamenteuses).
Traitement diurétique concomitant: Chez les patients recevant des diurétiques, une thérapie de Septa-Losartan doit être instaurée avec prudence, car ces patients peuvent avoir une déplétion volémique et donc plus susceptible de subir une hypotension après le début du traitement antihypertenseur supplémentaire. Chaque fois que possible, tous les diurétiques doivent être arrêtés deux ou trois jours avant l'administration du Septa-Losartan, afin de réduire le risque d'hypotension (voir MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire - Hypotension et Interactions médicamenteuses). Si ce n'est pas possible en raison de l'état du patient, le Septa-Losartan doit être administré avec prudence et la pression artérielle doit être suivie de près. Par la suite, la posologie doit être adaptée en fonction de la réponse individuelle du patient.
Diabétiques de type 2 avec protéinurie et hypertension artérielle: La dose initiale habituelle est de 50 mg une fois par jour. La dose peut être portée à 100 mg une fois par jour sur la base de la réponse de la pression sanguine. Le Septa-Losartan peut être administré avec d'autres antihypertenseurs (par exemple, les diurétiques, inhibiteurs calciques, alpha- ou bêtabloquants et antihypertenseurs d'action centrale) ainsi qu'avec l'insuline et d'autres hypoglycémiants couramment utilisés (par exemple, les sulfonylurées, glitazones et inhibiteurs de la glucosidase ).
Personnes âgées (≥ 65 ans): Aucun ajustement de la posologie initiale n'est nécessaire pour la plupart des patients âgés. Cependant, une surveillance appropriée de ces patients est recommandée.
Enfants (6-16 ans): Pour les patients qui peuvent avaler des comprimés, la posologie recommandée est de 25 mg une fois par jour chez les patients ≥ 20 à <50 kg. La dose peut être augmentée jusqu'à un maximum de 50 mg une fois par jour. Chez les patients> 50 kg, la dose initiale est de 50 mg une fois par jour. La dose peut être augmentée jusqu'à un maximum de 100 mg une fois par jour.
La posologie doit être adaptée à la réponse de la pression sanguine.
Chez les enfants qui ont un volume intravasculaire appauvri, ces conditions doivent être corrigées avant l'administration du Septa-Losartan.
Le Septa-Losartan n'est pas recommandé chez les patients pédiatriques avec un taux de filtration glomérulaire <30 mL/min/1.73 m2, chez les patients pédiatriques atteints d'insuffisance hépatique, ou le nouveau-né puisqu’aucune donnée n'est disponible.
Insuffisance rénale: Aucun ajustement de la posologie initiale n’est habituellement nécessaire chez les patients atteints d'insuffisance rénale, y compris ceux nécessitant une hémodialyse. Cependant, une surveillance appropriée de ces patients est recommandée.
Insuffisance hépatique: Une dose initiale de 25 mg doit être envisagée chez les patients présentant une insuffisance hépatique ou une histoire d'affaiblissement hépatique (voir MISES EN GARDE ET PRÉCAUTIONS, Fonction hépatique / biliaire / pancréatique - Insuffisance hépatique et PHARMACOLOGIE DÉTAILLÉE).
Oubli d'une dose
Si une dose est oubliée, une dose supplémentaire ne devrait pas être prise. L'horaire habituel doit être repris.
SURDOSAGE
Peu de données sont disponibles concernant le surdosage avec le Septa-Losartan chez les humains. La manifestation la plus probable d'un surdosage serait l'hypotension et/ou une tachycardie. En cas d'hypotension symptomatique, un traitement approprié doit être institué.
Ni le losartan ni son métabolite actif ne peuvent être éliminés par hémodialyse.
Pour la gestion d'un surdosage soupçonné, communiquez avec votre centre antipoison régional.
ACTION ET PHARMACOLOGIE CLINIQUE
Mécanisme d'action
Le Septa-Losartan antagoniste l'angiotensine II en bloquant le type un (AT1) du récepteur de l'angiotensine.
L'angiotensine II est la principale hormone vasoactive du système rénine-angiotensine. Ses effets incluent la vasoconstriction et la stimulation de la sécrétion d'aldostérone par le cortex surrénalien.
Le losartan et son métabolite actif, E-3174, bloquent les effets vasoconstricteurs et les sécrétions d'aldostérone de l'angiotensine II en bloquant sélectivement la liaison des récepteurs AT1 d'angiotensine II présents dans de nombreux tissus, y compris le muscle lisse vasculaire. Un deuxième type de récepteur d'angiotensine II a été identifié comme le récepteur AT2, mais il ne joue aucun rôle connu dans l'homéostasie cardiovasculaire. Le losartan et son métabolite actif n'exposent pas d'activité agoniste sur les récepteurs AT1, et ont beaucoup plus d'affinité, d'ordre de 1000 fois, pour le récepteur AT1 que pour le récepteur AT2. Des études in vitro de liaison indiquent que le losartan est lui-même, un antagoniste compétitif réversible au niveau du récepteur AT1, tandis que le métabolite actif est de 10 à 40 fois plus puissant que le losartan, et est un antagoniste réversible, non compétitif du récepteur AT1.
Ni le losartan ni son métabolite actif inhibent l'enzyme de conversion (ACE), également appelée kinase II, l'enzyme qui transforme l'angiotensine I en angiotensine II et dégrade la bradykinine, pas plus qu'ils ne se lient à ou bloquent d'autres récepteurs d'hormone ou canaux d'ion connus pour être importants dans la régulation cardiovasculaire.
Pharmacodynamique
Le losartan inhibe l'effet vasopresseur de l'angiotensine II. Une dose de 100 mg inhibe cet effet d'environ 85% au pic, avec 25-40% d'inhibition persistante pendant 24 heures. L’enlèvement de la réaction négative de l'angiotensine II provoque un 2-3 fois l’augmentation de l'activité de la rénine plasmatique, et une augmentation conséquente de la concentration plasmatique d'angiotensine II, chez les patients hypertendus.
L’abaissement maximum de la pression sanguine, après l'administration orale d'une dose unique de losartan, comme on le voit chez les patients hypertendus, se produit à environ 6 heures.
Chez les patients traités avec le losartan pendant les essais contrôlés, il n'y avait pas de changement significatif de la fréquence cardiaque.
Il n'y a aucun effet de rebond apparent après le retrait brusque du traitement losartan.
Les patients noirs hypertendus présentent une réponse de la pression artérielle moyenne inférieure à la monothérapie losartan que les autres patients hypertendus.
Pharmacocinétique
Tableau 1 - Paramètres pharmacocinétiques chez les adultes hypertendus après des doses multiples
| Adultes ayant reçu 50 mg une fois par jour pendant 7 jours n = 12 | |||||||||
| Origine | Métabolite actif | ||||||||
| ASC0-24h a (ng • h / mL) | 442 ± 173 | 1685 ± 452 | |||||||
| Cmax (ng/mL)a | 224 ± 82 | 212 ± 73 | |||||||
| T1/2 (h) b | 2.1 ± 0.70 | 7.4 ± 2.4 | |||||||
| Tmax (h) c | 0.9 | 3.5 | |||||||
| CLr (mL/min)a | 56 ± 23 | 20 ± 3 | |||||||
a moyen ± écart-type
b Harmonique moyen ± écart-type
c Médiane
Absorption: Après l’administration orale, le losartan est bien absorbé avec une biodisponibilité systémique de losartan d'environ 33%. Environ 14% de la dose administrée par voie orale de losartan est transformé en métabolite actif, mais environ 1% des sujets n'ont pas converti efficacement le losartan en métabolite actif.
Les concentrations maximales moyennes de losartan se produisent à environ une heure, et celle de son métabolite actif à environ 3-4 heures. Bien que les concentrations plasmatiques maximales de losartan et de son métabolite actif sont égales environ, l'AUC du métabolite est environ 4 fois supérieure à celle du losartan.
Distribution: Le losartan et son métabolite actif sont fortement liés aux protéines plasmatiques, essentiellement l'albumine, avec des fractions libres de plasma de 1,3% et 0,2% respectivement. Les liaisons protéiques plasmatiques sont constantes sur la gamme de concentration accomplie avec les doses recommandées. Les études chez le rat indiquent que le losartan traverse la barrière hématoencéphalique minimalement, voire pas du tout.
Le volume de distribution du losartan est d'environ 34 litres, et de celle de son métabolite actif est d'environ 12 litres.
Métabolisme: Le losartan est un agent oralement actif qui subit le métabolisme de premier passage important par les enzymes du cytochrome P450. Il est converti, en partie, en un métabolite d'acide carboxylique actif, E-3174, qui est responsable de la majeure partie de l'antagonisme des récepteurs d'angiotensine II qui suit l'administration orale de losartan.
Divers métabolites losartan ont été identifiés dans le plasma et l'urine humains. En plus du métabolite acide carboxylique actif, E-3174, plusieurs métabolites inactifs sont formés. Des études in vitro indiquent que le cytochrome P450 isoenzymes 2C9 et 3A4 sont impliqués dans la biotransformation du losartan à ses métabolites.
Élimination: La demi-vie terminale du losartan lui-même est d'environ 2 heures, et celle de son métabolite actif, environ 6-9 heures. La pharmacocinétique du losartan et de ce métabolite est linéaire avec les doses orales du losartan jusqu'à 200 mg et ne change pas au fil du temps. Ni le losartan ni son métabolite ne s'accumulent dans le plasma après une administration quotidienne répétée.
La clairance plasmatique totale du losartan est d'environ 600 ml / min, avec environ 75 ml / min représentés par la clairance rénale. La clairance plasmatique totale du métabolite actif est d'environ 50 ml / min, avec environ 25 ml / min représentés par la clairance rénale. Les deux excrétions biliaire et urinaire contribuent sensiblement à l'élimination du losartan et de ses métabolites.
Après l’administration orale de losartan étiqueté-14C, environ 35% de radioactivité sont récupérés dans l'urine et environ 60% dans les matières fécales. Suite à une dose par intraveineuse de losartan étiqueté-14C, environ 45% de la radioactivité est retrouvés dans les urines et 50% dans les matières fécales.
Pédiatrie: La pharmacocinétique du losartan et de son métabolite actif était généralement similaire entre les groupes d'âge étudiés et les données pharmacocinétiques historiques chez les adultes.
Tableau 2 - Paramètres pharmacocinétiques chez les nourrissons et les tout-petits hypertendus (Groupe I, 3-23 mois), enfants d'âge préscolaire (Groupe II; 2-5 ans), enfants d'âge scolaire (Groupe III; 6-11 ans) et les adolescents (Groupe IV; 12-15 ans) après des doses multiples
| Origine | Métabolite actif | ||||
|---|---|---|---|---|---|
| ASC0-24 h observée (ng • h / mL)a | |||||
Groupe I (n=9) Groupe II (n=12)† Groupe III (n=11) Groupe IV (n=14) | 244.5±175.7 314.5±177.8 251.0±265.6 303.1±123.6 | 1456.5±1422.7 950.9±498.0 1163.6±1017.5 1589.9±996.2 | |||
| ASC0-24 hr par 0.7 mg/kga | |||||
Groupe I (n=9) Groupe II (n=13) Groupe III (n=11) Groupe IV (n=14) | 246.1±154.0 305.2±164.9 232.6±199.4 405.4±120.3 | 1466.3±1498.8 933.2±510.5 1078.0±783.4 2126.8±1082.4 | |||
| Cmax observée (ng/mL)a | |||||
Groupe I (n=9) Groupe II (n=12)† Groupe III (n=11) Groupe IV (n=14) | 66.6±103.6 89.8±96.5 98.7±94.5 105.1±112.3 | 146.9±179.5 91.5±75.2 139.1±148.1 188.2±91.2 | |||
| Cmax par 0.7 mg/kga | |||||
Groupe I (n=9) Groupe II (n=13) | 67.0±92.8 89.5±88.3 | 147.9±190.6 92.0±77.6 | |||
| Origine | Métabolite actif | ||||
|---|---|---|---|---|---|
Groupe III (n=11) Groupe IV (n=14) | 91.4±81.7 140.6±90.5 | 128.8±112.1 251.7±118.2 | |||
| Tmax (h)c | |||||
Groupe I (n=9) Groupe II (n=13) Groupe III (n=11) Groupe IV (n=14) | 1.05±1.38 1.07±1.43 2.03±1.79 1.54±1.27 | 5.53±2.0 6.01±1.5 4.46±2.1 5.00±1.0 | |||
| Demi-vie (h)b | |||||
Groupe I (n=9) Groupe II (n=13) Groupe III (n=11) Groupe IV (n=14) | 1.93±0.44 2.37±1.24 2.18±1.50 2.41±1.84 | 4.83±1.1 5.59±1.1 5.37±1.4 5.72±1.0 | |||
a Moyenne géométrique ± écart-type
b Harmonique moyen ± écart-type
c Médiane ± écart-type
† n = 12: exclut AN 4051 qui a reçu 2,5 fois la dose prévue
Une étude pharmacocinétique a été réalisée pour estimer le plasma et l'urine dans les paramètres pharmacocinétiques du losartan et de son métabolite actif, E-3174, chez les nourrissons et les tout-petits, les enfants d'âge préscolaire, les enfants d'âge scolaire et les adolescents.
La pharmacocinétique du losartan et de son métabolite actif, E-3174, dans cette étude était comparable dans tous les groupes d'âge étudiés. Les différences de certains paramètres étaient statistiquement significatives, en particulier pour le métabolite actif, E-3174, lorsque les enfants d'âge préscolaire ont été comparés avec les adolescents. Fait important, les patients les plus jeunes étaient comparables chez les patients pédiatriques âgés, et le métabolite actif, E-3174, a été formé à partir de losartan dans tous les groupes d'âge étudiés.
STABILITÉ ET CONSERVATION
Conserver à la température ambiante (15 °C à 30 °C). Protéger de la lumière.
PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT
Les comprimés de Septa-Losartan de 25 mg sont de blancs à blanc cassés, de forme ovale, comprimés pelliculés, gravés «J» d'un côté et '25 'de l'autre côté. Disponible en plaquettes alvéolées de 30 comprimés et en flacons de 30 comprimés, 100 comprimés et 500 comprimés.
Les comprimés de Septa-Losartan de 50 mg sont de blancs à blanc cassés, de forme ovale, comprimés pelliculés, sécables sur une face, gravé «J» sur le côté marqué et '50 'de l'autre côté. Disponible en plaquettes alvéolées de 30 comprimés et en flacons de 30 comprimés, 100 comprimés et 500 comprimés. Le fractionnement des comprimés de Septa-Losartan de 50 mg n'est pas recommandé.
Les comprimés de Septa-Losartan de100 mg sont de blancs à blanc cassés, en forme de capsule, comprimés pelliculés, portant l'inscription «J» d'un côté et '100 'sur l'autre côté. Disponible en plaquettes alvéolées de 30 comprimés et en flacons de 30 comprimés, 100 comprimés et 500 comprimés.
Le Septa-Losartan est fourni sous forme de comprimés pelliculés contenant soit 25 mg, 50 mg ou 100 mg d'ingrédient actif, le Septa-Losartan. Chaque comprimé contient les ingrédients non médicinaux suivants: lactose monohydraté, la cellulose microcristalline, l'amidon prégélatinisé, le stéarate de magnésium, l’hypromellose, la cellulose d'hydroxypropyle, et le dioxyde de titane. Les comprimés de Septa-Losartan de 25, 50 et 100 mg contiennent les quantités suivantes de potassium: 2,12 mg (<1 mmol), 4,24 mg (<1 mmol) et 8,48 mg (<1 mmol) respectivement.
ESSAIS CLINIQUES
BIODISPONIBILITÉ COMPARATIVE
Une étude bioéquivalente randomisée, à double insu, deux traitements, deux séquences, deux périodes, dose unique, croisement, comparant les comprimés pelliculés de 100 mg de Septa-Losartan (Septa-Losartan) (Septa Pharmaceuticals, Inc.) avec les comprimés de 100 mg Cozaar ® (losartan potassium) (Merck Frosst Canada ltée, Merck Frosst Canada ltée.) avec 39 adultes en bonne santé, des sujets humains à jeun a été réalisée.
PARTIE II: RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
| Substance médicamenteuse | ||
| Nom propre: | Septa-Losartan | |
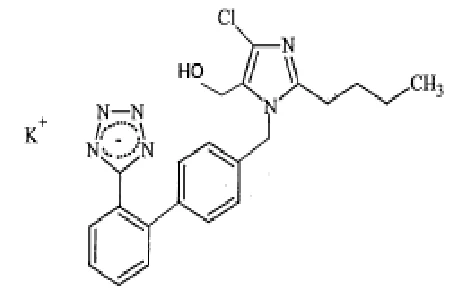
| Nom chimique: | 2-butyl-4-chloro-1-[p-(o-1H-tétrazol-5-ylphényl) benzyle] imidazole-5-méthanol, sel monopotassique. | |
| Formule moléculaire: | C22H22ClKN6O | |
| Masse moléculaire: | 461.00 | |
| Formule structurale: | ||
| Propriétés physicochimiques: | Le Septa-Losartan est une poudre blanche ou presque blanc poudre cristalline, hygroscopique, soluble dans l'eau, peu soluble dans l'alcool isopropylique, peu soluble dans l'acétonitrile. | |
TABLEAU SOMMAIRE DES DONNÉES DE BIODISPONIBILITÉ
Losartan (1 x 100 mg) À partir de données mesurées Moyenne géométrique Moyenne arithmétique (CV%) | ||||
|---|---|---|---|---|
| Paramètre | Test* | Référence** | % Ratio des moyennes géométriques | 90% intervalle de confiance |
ASCT (ng.h/mL) | 1058.18 1094.28 (25.1) | 1073.85 1118.04 (28.8) | 98.5 | 93.4 - 103.9 |
ASCI (ng.h/mL) | 1081.34 1117.26 (24.7) | 1094.18 1138.16 (28.5) | 98.8 | 93.9 – 104.0 |
Cmax (ng.h/mL) | 647.95 720.66 (50.1) | 645.25 708.51 (45.4) | 100.4 | 86.4 - 116.7 |
| Tmax§ (h) | 1.32 (55.4) | 1.17 (46.5) | ||
| T½§ (h) | 2.44 (64.5) | 2.25 (31.4) | ||
*Comprimés de Septa-Losartan de 100 mg (Septa Pharmaceuticals, Inc.).
** Comprimés de 100 mg de COZAAR® (Merck Frosst Canada Ltd./Merck Frost Canada ltée.) ont été achetés au Canada.
§ Exprimé comme moyenne arithmétique (CV%) seulement.
Hypertension des adultes
Données démographiques et plan d'essai
Tableau 3 - Résumé des données démographiques pour double issu et essais cliniques contrôlés par placebo chez des patients adultes hypertendus
| Étude No | Plan de l'essai | Posologie, voie d'administration et durée | Sujets à l'étude N = nombre | Âge moyen (plage) ( années) | Sexe (%) |
|---|---|---|---|---|---|
| 011 | À double insu, randomisée, parallèle, contrôlée par placebo | Administration par voie orale, une fois par jour Les groupes de traitement: Losartan de 10, 25, 50, 100, 150 mg Énalapril 20 mg et placebo losartan Durée: 8 semaines de thérapie à double insu | 576 | 53.1 (22-88) | Homme: 66 Femme: 34 |
| 021 | À double insu, randomisée, parallèle, contrôlée par placebo | Administration orale, une fois ou deux fois par jour Les groupes de traitement: 50 mg de losartan une fois par jour 100 mg de losartan une fois par jour | 122 | 53.5 (28 à 76) | Homme: 68 Femme: 32 |
50 mg de losartan deux fois par jour Placebo losartan Durée: 4 semaines en monothérapie à double insu | |||||
| 050 | À double insu, randomisée, parallèle, contrôlée par placebo | Administration par voie orale, une fois par jour Traitements de groupe: Placebo Losartan 50 mg / placebo Losartan 50 mg / 100 mg de losartan (possible titrage à losartan 100 mg après 6 semaines) Durée: 12 semaines de traitement à double insu | 366 | 54 (26-78) | Homme: 64 Femme: 36 |
| 054 | À double insu, randomisée, parallèle, contrôlée par placebo | Administration par voie orale, une fois par jour Groupes de traitement: Placebo Losartan 50 mg HCTZ 12.5 mg Losartan 50 mg / HCTZ 6,25 mg Losartan 50 mg / HCTZ 12.5 mg Durée: 12 semaines de traitement à double insu | 703 | 52.8 (21-79) | Homme: 60 Femme: 40 |
| 065 | À double insu, randomisée, parallèle, contrôlée par placebo | Administration orale, une fois ou deux fois par jour Placebo 25 mg de losartan une fois par jour 50 mg de losartan une fois par jour 25 mg de losartan deux fois par jour Durée: 12 semaines de traitement à double | 428 | 54 (24-79) | Homme: 65 Femme: 35 |
Résultats de l'étude
Tableau 4 - Résultats de l’efficacité du losartan par rapport au placebo en double issu et en essais ambulatoires contrôlés
| Étude No | Traitement (Dosage en mg) | Base moyenne DBP (S.D.) mmHg | Moyenne ajustée DBP après changement | Vs Placebo | Paramètre d'efficacité (Durée) |
|---|---|---|---|---|---|
| 011 | Placebo | 103.3 (3.8) | -5.3 | -- | SuDBP (8 semaines) |
| Losartan 25 mg qd | 103.3 (3.7) | -6.4 | NS | ||
| Losartan 50 mg qd | 104.1 (3.7) | -10.1 | ** | ||
| Losartan 100 mg qd | 104.1 (4.3) | -9.9 | ** | ||
| 021 | Placebo | 100.3 (3.6) | -2.1 | -- | SiDBP (4 semaines) |
| Losartan 50 mg qd | 100.0 (4.6) | -6.7 | * | ||
| Losartan 100 mg qd | 101.1 (4.8) | -9.7 | ** | ||
| Losartan 50 mg bid | 101.4 (4.7) | -8.6 | ** | ||
| 021 | Placebo | 94.8 (5.9) | -0.8 | -- | MAPA 24 h moyenne DBP (4 semaines) |
| Losartan 50 mg qd | 94.0 (6.9) | -5.6 | ** | ||
| Losartan 100 mg qd | 93.8 (6.0) | -7.1 | ** | ||
| Losartan 50 mg bid | 94.4 (6.9) | -9.0 | ** | ||
| 050 | Placebo | 101.3 (4.9) | -4.5 | -- | SiDBP (12 semaines) |
| Losartan 50 mg qd | 102.1 (5.1) | -7.9 | ** | ||
| Losartan 50/100 mg bid | 102.2 (5.0) | -8.6 | ** | ||
| 054 | Placebo | 101.3 (5.3) | -4.0 | -- | SiDBP (12 semaines) |
| Losartan 50 mg qd | 100.9 (5.0) | -9.0 | ** | ||
| 065 | Placebo | 101.3 (5.1) | -2.1 | -- | SiDBP (12 semaines) |
| Losartan 25 mg qd | 101.8 (5.5) | -5.9 | ** | ||
| Losartan 50 mg qd | 102.3 (6.3) | -6.6 | ** | ||
NS La différence de traitement n'est pas statistiquement significative * Traitement de différence statistiquement significative, p ≤ 0,05 ** Traitement de différence statistiquement significative, p ≤ 0,01 | SiDBP: Pression artérielle diastolique assis SuDBP: Pression artérielle diastolique couché sur le dos MAPA: surveillance ambulatoire de la pression artérielle qd: Une fois par jour bid: deux fois par jour | ||||
Les effets antihypertenseurs du Septa-Losartan ont été démontrés principalement dans 5 contrôles par placebo, 6- à 12- semaines d’essais (étude no 011, 021, 050, 054, 065) de dosages de 10 à 150
| insu. |
mg par jour chez les patients une variation de pression artérielle diastolique de 95 à 115. Les études ont permis la comparaison de deux doses (50-100 mg / jour) sur les régimes une fois par jour ou deux fois par jour, les comparaisons de pic et d'effets de dépression et les comparaisons de réponse par le sexe, l'âge et la race.
L'analyse de l'âge, le sexe et de la race des sous-groupes de patients a montré que les hommes et les femmes, et les patients de plus et moins de 65 ans avaient des réponses généralement semblables. L'effet du Septa-Losartan était un peu moins présent chez les patients Noirs (généralement une population à rénine basse).
L'effet du losartan est présent considérablement pendant une semaine, mais dans quelques études l'effet maximum s'est produit dans 3-6 semaines.
Étude RENAAL
Données démographiques et plan de l'essai
Tableau 5 - Résumé des données démographiques des patients pour les essais cliniques
Étude No | Plan de l’essai | Posologie, voie d'administration et durée | Sujets à l'étude (N = nombre) | Âge moyen (plage) | Sexe |
| 147 | À double insu, randomisée, parallèle, contrôlée par placebo (inhibiteur non-ACE, antihypertenseurs non conventionnels AIIA) étude multinationale | Administration orale Losartan 50 mg une fois par jour avec titrage à 100 mg de losartan Placebo correspondant Durée: 3,4 années suivi moyen | 1513 | 60 (31 à 74 ans) | Homme: 956 (31 à 74 ans) Femme: 557 (34 à 73 ans) |
Résultats de l'étude
Tableau 6 - Résultats de l'étude RENAAL
| Point final | Groupe losartan (n = 751) | Groupe placebo (n=762) | p-Valeur | Réduction du risque % (95% IC) | ||
| No | % | No | % | |||
| Composite primaire * point final | 327 | (43.5) | 359 | (47.1) | 0.022 | 16.1 (2 à 28) |
| Doublement de la concentration de créatinine sérique | 162 | (21.6) | 198 | (26.0) | 0.006 | 25.3 (8 à 39) |
| Maladie rénale en phase terminale | 147 | (19.6) | 194 | (25.5) | 0.002 | 28.6 (11 à 42) |
| Décès | 158 | (21.0) | 155 | (20.3) | 0.884 | -1.7 (-27 à 19) |
* Le point final primaire était le temps de la première occurrence de quelconques événements suivants: doublement de la concentration sérique de la créatinine, maladie rénale en phase terminale (nécessité d'une dialyse ou transplantation) ou la mort.
La réduction des points de terminaison du diabète non insulinodépendant (DNID) avec antagoniste des récepteurs de l'angiotensine II dans l’étude losartant (RENAAL) était une grande étude multicentrique, randomisée, contrôlée par placebo, à double insu, menée dans le monde entier avec 1513 patients hypertendus avec diabète de type 2 et protéinurie [751 patients sont entrés dans le traitement avec Septa-Losartan]. L'objectif de l'étude était de démontrer les effets de la protection rénale du Septa-Losartan en plus des avantages de la régulation de la pression sanguine seulement. Pour répondre à cet objectif, l'étude a été conçue pour atteindre l'égalité de contrôle de la pression artérielle dans les deux groupes de traitement. Les patients présentant une protéinurie et la créatinine sérique de 1,3 à 3,0 mg / dl ont été randomisés pour recevoir 50 mg de Septa-Losartan une fois par jour titré selon la réponse de la pression artérielle, ou un placebo, sur un fond d'un traitement antihypertenseur classique à l'exclusion des inhibiteurs de l'ECA et des antagonistes de l'angiotensine II. Les enquêteurs ont été invités à titrer le médicament d'étude à 100 mg une fois par jour, selon le cas; 72% des patients prenaient 100 mg comme dose quotidienne la majorité du temps, ils étaient sur le médicament d'étude. Les autres agents antihypertenseurs (diurétiques, inhibiteurs calciques, alpha ou bêtabloquants et les agents à action centrale) pourraient être ajoutés selon les besoins dans les deux groupes. Les patients ont été suivis pendant environ 5 ans (moyenne de 3,4 ans).
Les critères d'inclusion importants de l'étude RENAAL inclus: le diabète de type 2 défini comme suit: (1) diabète diagnostiqué après l'âge de 30 ans; (2) l'insuline n'est pas nécessaire dans les 6 premiers mois suivant le diagnostic; et (3) aucune histoire d'acidocétose diabétique; âges de 31 à 70; créatinine sérique entre 1,3 (1,5 pour les hommes> 60 kg) et 3,0 mg / dL; et le ratio de la première urine du matin albumine / créatinine (UA / Cr) de ≥ 300 mg / g (ou une urine de 24 heures protéine totale de> 500 mg / jour). Les patients auraient pu être normotendus ou hypertendus.
Les critères d'exclusion importants de l'étude RENAAL inclus: diabète de type 1; des antécédents d'insuffisance cardiaque; des antécédents d'infarctus du myocarde ou d'une chirurgie de pontage de l'artère coronaire 1 mois avant le départ de l'étude, accident vasculaire cérébral ou une angioplastie coronarienne transluminale percutanée dans les 6 mois précédant le début de l'étude, et l'histoire des attaques ischémiques transitoires (AIT) dans l'année avant le début de l’étude; histoire connue ou diagnostic actuel de néphropathie non diabétique telle que la glomérulonéphrite chronique ou maladie polykystique des reins; et le diabète non contrôlé, c'est-à-dire HbA1c> 12%.
Le point final primaire de l'étude était le critère composite de doublement de la créatinine sérique, en phase terminale de la maladie rénale (nécessité d'une dialyse ou transplantation), ou la mort. Les résultats ont montré que le traitement par le Septa-Losartan (327 évènements, 43,5%) par rapport au placébo (359 évènements, 47,1%) a entraîné une réduction de 16,1% du risque (p = 0,022) chez les patients atteignant le critère principal composite. Pour les composants individuels suivants du point final primaire, les résultats ont également montré une réduction significative du risque dans le groupe traité avec le Septa-Losartan par rapport au placébo: réduction des risques de 25,3% dans le doublement de la créatinine sérique (21,6% vs 26,0%) (p = 0,006); réduction du risque de 28,6% dans la maladie rénale au stade terminal (19,6% vs 25,5%) (p = 0,002). Le taux de la composante de décès toutes causes n'était pas significativement différentes entre le losartan et le groupe placébo, 21,0% et 20,3%, respectivement.
Les points finaux secondaires de l'étude étaient les suivants: changement de la protéinurie; le taux de progression de la maladie rénale; et le composite de morbidité et de mortalité de causes cardiovasculaires (d'hospitalisation pour insuffisance cardiaque, infarctus du myocarde, revascularisation, AVC, hospitalisation pour angor instable, ou de décès cardiovasculaire). Pour le point final secondaire de changement de la protéinurie, les résultats ont montré une réduction moyenne de 34,3% de l'intensité de la protéinurie dans le groupe traité avec le Septa-Losartan (p <0,001) par rapport à la moyenne de 3,4 ans. Pour le point final secondaire de la vitesse de progression de la maladie rénale, le traitement avec le Septa-Losartan a réduit le taux de déclin de la fonction rénale au cours de la phase chronique de l'étude de 13,9% (p = 0,01), telle que mesurée par l'inverse de la concentration de créatinine sérique .
Dans cette étude, le Septa-Losartan a été généralement bien toléré, comme en témoigne une incidence similaire des arrêts dus aux effets par rapport au placébo. Un paramètre tertiaire dans l'étude était l'évaluation de la qualité de vie. Les résultats de cette analyse indiquent qu'il n'y a pas de différence dans le changement de la qualité de vie entre les groupes de traitement.
Indication Pédiatrique
Données démographiques et plan de l'essai
Tableau 7 – Résumé des données démographiques des patients pour les essais cliniques
Numéro D’étude | Plan de l’essai | Posologie, voie d'administration et durée | Sujets à l'étude (N=nombre) | Âge moyen (Plage) | Sexe |
| 227 | Une étude randomisée à double insu, dose-réponse du losartan chez les enfants souffrant d'hypertension diastolique | Administration par voie orale, une fois par jour Losartan 2.5 mg, 25 mg, ou 50 mg pour les patients pesants <50 kg Losartan 5 mg, 50 mg, ou 100 mg pour les patients pesants ≥50 kg Durée: Période de traitement de 3 semaines à double insu | 177 | 12 (6 à 16 ans) | Mâle: 99 Femelle: 78 |
Résultats de l'étude
Tableau 8 – Étude pédiatrique dose-réponse de losartan - Résumé des réponses des doses ajustée au poids (approche intention de traiter)
| Dose | N | Jour 1 | Jour 15 | Jour 22 | Changement Moyen (Jour 15-Jour 1) (ÉT) | Changement Moyen (Jour 22-Jour 1) (ÉT) | 95% IC Pour Changement Moyen (Jour 22-Jour 1) |
| Faible | 70 | 87.92 | 80.80 | 81.91 | -7.12 (6.47) | -6.01 (7.61) | -7.82, 4.19 |
| (2.5/5 mg) | |||||||
Moyen (25/50 mg) | 40 | 89.38 | 78.40 | 77.73 | -10.98 (8.66) | -11.65 (9.08) | -14.55, -8.75 |
Élevé (50/100 mg) | 64 | 88.80 | 78.56 | 76.59 | -10.24 (9.14) | -12.21 (8.86) | -14.42, -10.00 |
N = Les patients ayant à la fois des mesures de référence (le 1er jour) et d’après administration
ÉT = Écart type
Changement moyen = Mesure de la Journée 15 (ou 22) moins la mesure du jour 1
IC = Intervalle de confiance
Dans une étude clinique impliquant 177 patients pédiatriques hypertendus âgés de 6 à 16 ans d'âge, les patients qui pesaient ≥ 20 kg à <50 kg ont reçu soit 2,5, 25 ou 50 mg de losartan par jour et les patients qui pesaient ≥ 50 kg ont reçu soit 5, 50 ou 100 mg de losartan par jour.
L'administration de losartan une fois par jour a réduit la pression artérielle diastolique minimale d'une manière dépendante de la dose. La réponse à la dose de losartan a été observée dans tous les sous-groupes (par exemple, l'âge, la classification de tanner, le sexe et la race). Évaluation de la réponse de la dose en fonction de la dose moyenne ajustée au poids indique qu'une dose de départ de losartan de 0,75 mg / kg (jusqu'à 50 mg) une fois par jour est appropriée. Toutefois, les doses les plus faibles étudiées, 2,5 mg et 5 mg, correspondant à une dose quotidienne moyenne de 0,07 mg / kg, ne semblent pas offrir une efficacité antihypertensive consistante. Dans cette étude, le Septa-Losartan jusqu'à une dose quotidienne moyenne de 1,44 mg / kg (maximum de 100 mg) une fois par jour, est généralement toléré chez les enfants hypertendus.
Dans l'ensemble, aucune différence significative de l'effet antihypertensif du losartan n’a été détectée lorsque les patients ont été analysés selon l'âge (<, ≥ 12 ans) ou le sexe. Alors que la pression artérielle a été réduite dans tous les groupes raciaux examinés, trop peu de patients non-blancs ont été inscrits pour comparer la relation dose-réponse de losartan du sous-groupe non blanc.
Étude LIFE
Le Losartan Intervention For Endpoint réduction in hypertension (LIFE) était une étude multicentrique, randomisée à double insu comparant les thérapies de Septa-Losartan - et à base d’aténolol sur 9193 patients hypertendus documentés par ECG a hypertrophie ventriculaire gauche (HVG). Le critère d'évaluation primaire était un composite de décès cardiovasculaire, AVC non mortel, ou infarctus du myocarde (IM). Une différence relative de 15% dans le critère principal a été choisie pour démontrer la supériorité entre les groupes de traitement avec 80% de puissance. Un premier événement a eu lieu dans 11% du groupe à base de Septa-Losartan et 13% du groupe à base d'aténolol donnant une différence relative de 13% (rapport des risques ajusté de 0.87 (IC 0.77, 0.98) et p=0.021). Les différents composants du critère d'évaluation primaire n'ont pas soutenu le résultat global de façon consistante. La différence entre les groupes était principalement le résultat d'un effet sur les AVC. Le traitement avec le Septa-Losartan a réduit le risque d'AVC de 25% par rapport à l'aténolol (p=0,001) (voir Figure 1 et Table 5). Pour la composante de la mortalité cardio-vasculaire, il y avait une tendance non significative en faveur de la thérapie à base de Septa-Losartan, tandis que pour la composante de l'infarctus du myocarde il y avait une différence non significative en faveur du traitement à base d'aténolol. Bien que l'étude LIFE ait préféré le Septa-Losartan sur l'aténolol par rapport au critère composite primaire, les résultats concordants d'une étude de confirmation ne sont pas disponibles. Une analyse par protocole, qui avait exclu les patients avec des violations de protocole importants et les patients censurés 14 jours après l'arrêt de façon permanente des médicaments de l'étude ou 14 jours après le début du traitement interdit, a montré que le critère d'évaluation principal était conforme, mais n'a pas atteint la signification statistique (rapport de risques, 0.865, 95% IC 0.748, 1.002; p=0.053). La puissance statistique de l'analyse par protocole a été inférieure à celui de l'analyse en intention de traiter, car environ un tiers des évènements ont été exclus.
Les patients âgés de 55-80 ans, avec de l’hypertension artérielle déjà traitée antérieurement ou non traitée et des signes ECG de HVG ont été inclus dans l'étude. Selon NHANES III, la prévalence de HVG, établie par ECG, chez les patients souffrant d'hypertension qui sont similaires aux patients dans l’étude LIFE est 12.8% dans les patients blancs et 26.8% chez les patients noirs dans la population générale. Les patients suivants ont été exclus: patients souffrant d'hypertension secondaire; infarctus du myocarde ou accident vasculaire cérébral au cours des six mois précédents; angine de poitrine nécessitant un traitement par β-bloquants ou antagonistes de calcium; insuffisance cardiaque ou fraction d'éjection ventriculaire de 40% ou moins; ou un trouble qui, de l'avis du médecin traitant, a nécessité un traitement avec le losartan ou un autre antagoniste des récepteurs de type 1 angiotensine II, de l'aténolol ou à un autre β-bloquants, d’hydrochlorothiazide, ou d’inhibiteurs de l'enzyme de conversion de l'angiotensine. Les patients ont été randomisés pour recevoir une fois par jour du Septa-Losartan 50 mg (n = 4605) ou l'aténolol 50 mg (n = 4588). Si la pression artérielle d’objectif (<140/90 mmHg) n'a pas été atteinte, l'hydrochlorothiazide (12,5 mg) a été ajouté en premier et, si nécessaire, la dose du Septa-Losartan ou d'aténolol a été alors augmentée à 100 mg une fois par jour. Si nécessaire, d'autres traitements antihypertenseurs (par exemple, augmentation de la dose de la thérapie hydrochlorothiazide à 25 mg ou ajout d'autres thérapies diurétique, inhibiteurs calciques, alpha bloquants, ou des agents à action centrale, mais pas les inhibiteurs de l’ECA, les antagonistes de l'angiotensine II, ou bêta -bloquants) ont été ajoutés au régime de traitement pour atteindre l'objectif de la pression artérielle.
Parmi les 9139 patients randomisés, 54% étaient des femmes et 6% étaient de race noire. L'âge moyen était de 67 ans avec 62% étant âgés de 65 ans ou plus. Au départ, 13% souffraient de diabète, 14% avaient hypertension systolique isolée, 16% avaient une maladie coronarienne, et 8% avaient une maladie cérébro-vasculaire. Il n'y avait pas de différences significatives dans les données démographiques, les caractéristiques cliniques et les antécédents médicaux entre les deux groupes. Au départ la pression artérielle moyenne était 174/98 mmHg dans les deux groupes de traitement. La durée moyenne de suivi était de 4,8 ans. À la fin de l’étude ou lors de la dernière visite avant un point final primaire, 77% du groupe traité avec le Septa-Losartan et 73% du groupe traité avec aténolol prenaient encore la médication d'étude. Parmi les patients prenant encore la médication d'étude, les doses moyennes de Septa-Losartan et aténolol étaient tous les deux d’environ 80 mg / jour, et 15% prenaient atenolol ou losartan comme monothérapie, pendant que 77% recevaient aussi hydrochlorothiazide (à une dose moyenne de 20 mg / jour dans chaque groupe). La réduction de la pression artérielle mesurée à la dépression était semblable pour les deux groupes de traitement, mais la pression artérielle n’a été mesurée à aucun autre moment de la journée. À la fin de l’étude ou lors de la dernière visite avant un point final primaire, les pressions artérielles moyennes étaient 144.1/81.3 mmHg pour le groupe sur la thérapie à base de losartan et 145.4/80.9 mmHg pour les patients de thérapie à base d'aténolol. La différence de la pression artérielle systolique de 1,3 mmHg était significative (p <0,001), tandis que la différence de 0,4 mm d’Hg dans la pression artérielle diastolique n'était pas significative (p
= 0,098).
Les résultats obtenus pour le point final primaire et ses composants sont représentés sur la figure 1.
Figure 1 – Observation de la Courbe de Kaplan-Meier —Point final primaire
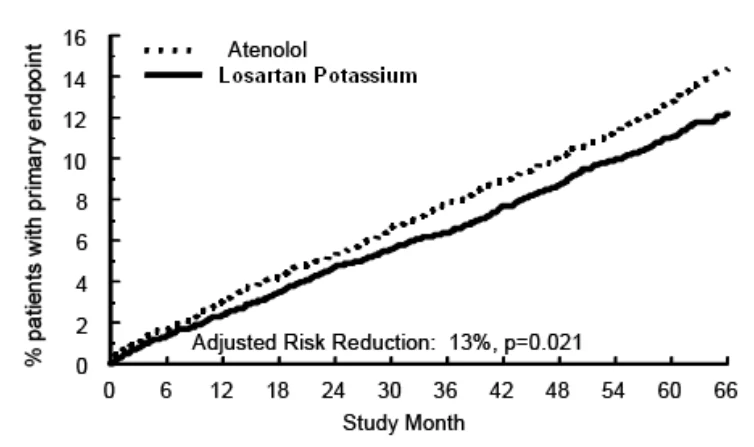
Figure 1. Estimations Kaplan-Meier du point final primaire de temps à la mort cardiovasculaire, AVC non mortel, ou infarctus du myocarde dans les groupes traités avec le Septa-Losartan et l'aténolol. La réduction des risques est ajustée pour la référence de score de risque Framingham et le niveau de l'électrocardiogramme hypertrophie ventriculaire gauche.
Le tableau 9 montre également les résultats obtenus pour les composantes du point final primaire et les points finaux secondaires. On peut voir que le point final primaire a atteint la signification statistique presque entièrement due à la composante de l'AVC.
Tableau 9 – ÉTUDE LIFE—Point finale composite primaire et composants de point final composite primaire
Thérapie à base de losartan ( N = 4605) | Thérapie à base d’athénolol (N = 4588) | Réduction du risque relatif † | 95% IC | p-valeur | ||||||||||
| Nombre d'évènements (%) | Nombre d'évènements (%) | |||||||||||||
| Point final composite primaire | 508 (11) | 588 (13) | 13% | 2% à 23% | 0.021 | |||||||||
| Composants de point final composite primaire (tel qu’un premier évènement) | ||||||||||||||
| AVC (non mortel‡) | 209 (4.5) | 286 (6.2) | ||||||||||||
| Infarctus du myocarde (non mortel‡) | 174 (3.8) | 168 (3.7) | ||||||||||||
| Mortalité cardiovasculaire | 125 (2.7) | 134 (2.9) | ||||||||||||
| Points finaux secondaires (en tout temps dans l'étude) | ||||||||||||||
| AVC (mortel/non mortel) | 232 (5) | 309 (7) | 25% | 11% à 37% | 0.001 | |||||||||
| Infarctus du myocarde | 198 (4) | 188 (4) | -7% | -13% à 12% | 0.491 | |||||||||
| (mortel/non mortel) | ||||||
| Mortalité cardiovasculaire | 204 (4) | 234 (5) | 11% | -7% à 27% | 0.206 | |
| Dû à MCV | 125 (3) | 124 (3) | -3% | -32% à 20% | 0.839 | |
| Dû à AVC | 40 (1) | 62 (1) | 35% | 4% à 67% | 0.032 | |
| Autre§ | 39 (1) | 48 (1) | 16% | -28% à 45% | 0.411 | |
† Ajustée pour la référence de score de risque Framingham et le niveau de l'électrocardiogramme hypertrophie ventriculaire gauche
‡ Premier rapport d'un évènement, dans certains cas, le patient est décédé par la suite de l'évènement signalé
§ Décès dus à une insuffisance cardiaque, maladie vasculaire non coronaire, embolie pulmonaire, ou une cause cardiovasculaire autre que AVC ou une maladie coronarienne
Bien que l'étude LIFE ait préféré le traitement à base de Septa-Losartan par rapport au traitement à base d'aténolol en ce qui concerne l’AVC, il faut se rappeler que l’AVC était un critère secondaire dans l'étude LIFE. Une différence a été observée entre les deux groupes de traitement en termes de nombre de patients ayant subi un AVC qui ont également eu la fibrillation auriculaire: le groupe Septa-Losartan (13,4%) et le groupe aténolol (20,5%).
Autres critères cliniques de l'étude LIFE étaient: la mortalité totale, l'hospitalisation pour insuffisance cardiaque ou l'angine de poitrine, coronaire ou les procédures de revascularisation coronaire périphérique, et l'arrêt cardiaque réanimé. Il n'y avait pas de différences significatives dans les taux de ces paramètres entre les groupes de Septa-Losartan et aténolol.
Dans l'étude de LIFE, les patients noirs Afro-Américains traités avec un traitement à base d'aténolol étaient moins à risque de connaître le point final composite primaire que patients Noirs Afro-Américains traités avec un traitement à base de losartan. Dans le sous-groupe des patients Afro-Américains noirs (n = 533), il y avait 29 points finals primaires parmi 263 patients sur atenolol (11%, 26 pour 1000 années-patients) et 46 points finals primaires parmi 270 patients (17%, 42 pour 1000 patients-années) sur le Septa-Losartan. Cette conclusion ne pouvait être expliquée sur la base de différences dans les populations autre que la race ou sur les déséquilibres entre les groupes de traitement. En outre, la réduction de la pression artérielle dans les deux groupes de traitement était consistante entre les Afro-Américaines noires et les patients non-Noirs. En ce qui concerne l’AVC, les résultats ont favorisé le traitement à base d'aténolol pour les Afro-Américaines noires. L'étude LIFE ne fournit aucune preuve que les avantages du traitement à base de losartan sur la réduction du risque d'évènements cardiovasculaires chez les patients hypertendus présentant une hypertrophie ventriculaire gauche s'appliquent aux patients noirs Afro-Américains.
PHARMACOLOGIE DÉTAILLÉE
Après l’administration orale de Septa-Losartan chez les patients avec la cirrhose alcoolique légère à modérer, l'AUC de losartan et de son métabolite actif, E-3174, sont environ 5 fois et 1,7 fois supérieures, respectivement, que chez les jeunes volontaires sains de sexe masculin. Par rapport à ces sujets normaux, la clairance plasmatique totale du losartan chez les patients présentant une insuffisance hépatique était d'environ 50% inférieure et la biodisponibilité orale était environ 2 fois plus élevée.
Dans une étude de 8 semaines contrôlée sur l'incidence de la toux chez les patients hypertendus présentant des antécédents de toux pendant le traitement par inhibiteur de l'ECA, l'incidence de la toux rapportée par les patients recevant le Septa-Losartan ou l'hydrochlorothiazide était similaire et était beaucoup moins que chez les patients de nouveau exposés avec un inhibiteur de l’ECA. En outre, une analyse globale des essais cliniques à double insu en 4131 patients a révélé que l'incidence de toux spontanément rapportées chez des patients traités par monothérapie de Septa-Losartan (n = 2 085; 3,1%) ou de Septa-Losartan-hydrochlorothiazide (n = 858; 2,6% ) était similaire à celle des patients traités par placébo (n = 535; 2,6%) ou l'hydrochlorothiazide seul (n = 271; 4,1%), tandis que l'incidence des inhibiteurs de l'ECA (n = 239) était de 8,8%.
TOXICOLOGIE
Toxicité aiguë
La DL50 orale du Septa-Losartan chez les souris mâles est 2248 mg / kg (6744 mg/m2). Létalité significative a été observée chez les souris et les rats après l'administration orale de 1000 mg / kg (3000 mg/m2) et 2000 mg / kg (11 800 mg/m2), respectivement (voir le tableau 10).
Tableau 10 – Toxicité aiguë
| Voie | Espèces | Sexe | Valeurs DL50 | Dose maximale tolérée |
| Intrapéritonéale | Souris | Femelle Mâle | - - | >160 mg/kg - <400 mg/kg |
| Rat | Femelle Mâle | - - | >100 mg/kg - <200 mg/kg | |
| Étude intrapéritonéale avec métabolite actif, E-3174 (L-158,641) | Souris | Femelle | 441.3 mg/kg | - |
| Oral | Souris | Femelle Mâle | 2248 mg/kg | 500 mg/kg - 1000 mg/kg |
| Rat | Femelle Mâle | - - | ~1000 mg/kg | |
| Chien | Femelle Mâle | - - | >160 mg/kg - <320 mg/kg |
Toxicité chronique
Le potentiel toxique de Septa-Losartan a été évalué dans une série d’études de doses répétées de toxicité orale jusqu'à trois mois chez les singes et jusqu'à un an chez les rats et les chiens. Il n'y avait pas les conclusions qui empêcheraient l'administration au niveau de la dose thérapeutique (voir le tableau 11).
Tableau 11 – Toxicité Chronique
- a) Administration orale
| Espèces | Durée | Nombre d’animaux/Groupe | Dose mg/kg/jour | Effets |
|---|
| Espèces | Durée | Nombre d’animaux/Groupe | Dose mg/kg/jour | Effets |
|---|---|---|---|---|
Rats (Sprague-Dawley Crl:CD (SD) BR) | 5 semaines | 12 M + 12 F | 0, 15, 45, 135 | Mâles à dose moyenne et forte: une légère diminution du gain de poids corporel. Mâles à forte dose: légère réduction du nombre de globules rouges Mâles à tous les niveaux de dosage: diminution du poids du cœur. Groupes à forte dose: une légère augmentation de l’azote uréique sanguin; lésions gastriques focales Groupes à dose moyenne et forte: légère augmentation dans le chlorure de sérum. Tous les niveaux de dosage: une légère augmentation du taux de glucose sérique. |
Rats (Sprague-Dawley Crl:CD (SD) BR) | 14 semaines | 17 M + 17 F | 0, 15, 45, 135 | Mâles à dose moyenne et forte: une légère diminution du taux de gain de poids corporel; augmentation en azote uréique sanguin; lésions focales grossièrement évidentes dans la muqueuse gastrique. Mâles à forte dose: légère diminution des paramètres d’érythrocytaires; augmentation du taux de cholestérol; l'alcalinisation de l'urine. Mâles à tous les niveaux de dosage: diminution du poids du cœur. Femelles à forte dose: augmentation en azote uréique sanguin Groupes à forte dose: augmentation en sodium, chlorure et/ou de potassium. |
Rats (Sprague-Dawley Crl:CD (SD) BR) | 53 semaines | 30 M + 30 F | 0, 15, 45, 135 | Mâles à forte dose: légère diminution des paramètres érythrocytaires (semaine 25); légère augmentation de phosphore sérique (semaine 25); érosions focales de la muqueuse glandulaire de l'estomac (également noté chez un mâle à faible dose). Mâles à dose moyenne et forte: augmentations en azote uréique sanguin; diminution du poids du coeur et du poids du cœur par rapport au poids du |
| Espèces | Durée | Nombre d’animaux/Groupe | Dose mg/kg/jour | Effets |
|---|---|---|---|---|
cerveau (à l'autopsie terminale); très légère hyperplasie des cellules juxtaglomérulaires (à l'autopsie provisoire). Femelles à forte dose: augmentations en azote uréique sanguin; diminution du poids du cœur absolu et du poids du coeur par rapport au poids du cerveau (à l'autopsie provisoire). Femelles à moyenne et forte dose: une légère diminution de la consommation alimentaire; légère diminution des paramètres érythrocytaires (dose forte semaine 39, dose moyenne semaines 39 et 51). Tous les femelles: diminution des triglycérides sériques. Tous les groupes: diminution de la protéine urinaire; très légère hyperplasie des cellules juxtaglomérulaires; plus faible incidence et gravité de la néphrite chronique spontanée. Groupes à dose moyenne et forte: salivation après l'administration (semaines 11 et 20). Groupes à forte dose: diminution du gain de poids corporel. | ||||
Chiens (Beagle) | 5 semaines | 4 M + 4 F | 0, 15, 45, 135 | Tous les groupes: effets secondaires gastro-intestinaux (vomissements, selles anormales, sang occulte dans les selles positivent). Aucune mortalité ou de changement dans le poids corporel, consommation alimentaire, l'analyse d'urine, biochimie sérique, ou les paramètres hématologiques liés au traitement. Pas de découvertes de l'autopsie liées au traitement. |
Chiens (Beagle) | 14 semaines | 5 M + 5 F | 0, 5, 25, 125 | Mâles à forte dose: légère diminution des paramètres érythrocytaires. Groupes à forte dose: toxicité gastro-intestinale (vomissements, coloration et consistance anormale des selles, sang occulte dans les selles); légère |
| Espèces | Durée | Nombre d’animaux/Groupe | Dose mg/kg/jour | Effets |
|---|---|---|---|---|
diminution du poids du cœur. Groupes à dose moyenne: salivation excessive et vomissements. Aucun effet lié au traitement sur le poids corporel, la consommation alimentaire, la pathologie clinique, électrocardiogramme, des examens physiques, des examens ophtalmologiques, ou des résultats post mortem macroscopiques et microscopiques. | ||||
Chiens (Beagle) | 53 semaines | 8 M + 8 F | 0, 5, 25, 125 | Groupes à forte dose: hypersalivation avant et/ou après l'administration; vomissements occasionnels et changement dans la consistance et couleur des selles. Groupes à dose moyenne et forte: sporadiques, augmentations isolées taux sériques GPT. Aucune altération liée au traitement du poids corporel ou la consommation alimentaire, les résultats ophtalmologiques ou des changements dans l'électrocardiogramme, hématologique, ou l'analyse des urines. Aucune mortalité liée au traitement. |
Singes [Rhesus (Macaca mulatta)] | 14 semaines | 4 M + 4 F | 0, 20, 100, 300 | Groupe à forte dose: légère diminution des paramètres érythrocytaires (semaines 8 et 11); Baisse légère en azote uréique sanguin (semaine 11); augmentation de l'angiotensine II (24 heures après l'administration); contenu goudronneux intestinal et petite dépression, foyers rougis dans l'estomac et/ou l'intestin grêle (à l'autopsie). Pas de signes physiques, mortalité, ou de changements dans la consommation alimentaire, le poids corporel, les examens ophtalmiques, ou analyse d'urine liés au traitement. Pas de changements liés au traitement dans le poids des organes. |
Tableau 11- Toxicité chronique (continué)
- b) I.V. Administration
| Species | Duration | No. of Animals/Group | Dose mg/kg/jour | Effects |
Rats (Sprague-Dawley Crl:CD (SD) BR) | 16 jours | 15 M + 15 F | 0, 0.92, 4.59, 9.17 | Mâles à forte dose: une légère diminution du nombre d'érythrocytes et de l'hématocrite. Aucun décès, signes cliniques, ou de changements dans le gain de poids corporel, consommation alimentaire, l'ophtalmologie, la biochimie sérique, ou analyse d'urine liée au traitement. |
Rats (Sprague-Dawley Crl:CD (SD) BR) | 15 jours | 15 M + 15 F | 0, 1, 5, 10† | Mâles à dose moyenne et forte: de légères diminutions de poids corporel. Tous les groupes: légère diminution du poids du cœur; légère diminution du poids corporel moyen. Aucun effet lié au traitement sur la consommation alimentaire, les examens ophtalmologiques, l'hématologie, les déterminations biochimiques du sérum ou analyse d’urine. |
Chiens (Beagle) | 17 jours | 4 M + 4 F | 0, 0.92, 4.59, 9.17 | Aucun décès lié à la drogue, pas de signes cliniques liés à la drogue, et aucun changement lié au traitement dans le gain de poids corporel, consommation alimentaire, l'ophtalmologie, électrocardiogramme, l'hématologie, la biochimie sérique et une analyse d'urine. Pas de changements liés au traitement dans le poids des organes ou des changements microscopiques brut. |
Chiens (Beagle) | 15 jours | 4 M + 4 F | 0, 1, 5, 10† | Aucun décès lié à la drogue, pas de signes cliniques liés à la drogue, et aucun changement lié au traitement dans le gain de poids corporel, consommation alimentaire, l'ophtalmologie, électrocardiogramme, l'hématologie, la biochimie sérique et une analyse d'urine. Pas de changements liés au traitement dans le poids des organes ou des changements microscopiques brut. |
† E-3174 (L-158,641): Métabolite pharmacologiquement actif primaire de losartan
Reproduction
La fertilité et la reproduction n'ont pas été affectées chez les rats mâles et femelles ayant reçu des doses orales de Septa-Losartan jusqu'à environ 150 et 300 mg / kg / jour, respectivement.
Tératologie
Le Septa-Losartan a démontré qu’il produisait des effets indésirables chez les fœtus de rat et les nouveau-nés. Les réactions comprennent la diminution du poids du corps, la mortalité et/ou une toxicité rénale. L'évaluation pharmacocinétique de plasma fœtal a montré des niveaux significatifs de losartan et de son métabolite actif, E-3174 (L-158, 641), au 20e jour de gestation par rapport à une valeur négligeable au 15e jour de gestation. De plus, des niveaux significatifs de losartan et de son métabolite actif ont démontré être présents dans le lait de rat. Sur la base de ces résultats, les effets sur le fœtus et nouveau-nés de Septa-Losartan chez les rats sont attribués à l'exposition au médicament en fin de gestation et pendant la lactation.
Cancérogenèse
Le Septa-Losartan n'était pas cancérigène quand administré aux doses maximales tolérées pour les rats et les souris pendant 105 semaines (dose maximale de 270 mg / kg / jour) et 92 semaines (dose maximale de 200 mg / kg / jour), respectivement.
Mutagenèse
Le Septa-Losartan était négatif dans la mutagenèse microbienne et les épreuves V-79 de mutagenèse sur des cellules de mammifère. En outre, il n'y avait aucune preuve de la génotoxicité directe dans l'élution alcaline in vitro et l'aberration chromosomique in vitro. De même, il n'y avait pas d'induction des aberrations chromosomiques dans les cellules de moelle osseuse de souris mâle ou femelle après l'administration de doses orales toxiques jusqu'à 1500 mg / kg (4500 mg/m2). En plus, le métabolite actif n'a fait aucune preuve de génotoxicité dans la mutagenèse microbienne, l’élution alcaline in vitro, et l'aberration chromosomique in vitro.
BIBLIOGRAPHIE
- 1. Brenner BM, Cooper ME, DeZeeuw D, Keane WF, Mitch WE, Parving HH, Remuzzi G, Snappin SM, Zhang Z, Shahinfar S, for the RENAAL Study Investigators. Effects of Losartan on Renal and Cardiovascular Outcomes in Patients with Type 2 Diabetes and Nephropathy. N Engl J Med 2001;345:861-9.
- 2. Chan JCN, Critchley JAJH, Lappe JT, Raskin SJ, Snavely D, Goldberg AI, Sweet CS. Randomised, Double-blind, Parallel Study of the Anti-hypertensive Efficacy and Safety of Losartan Potassium Compared with Felodipine ER in Elderly Patients with Mild to Moderate Hypertension. J Human Hypertens 1995;9:765-71.
- 3. Dahlöf B, Devereux RB, Kjeldsen SE, Julius S, Beevers G, de Faire U, Fyhrquist F, Ibsen H, Kristiansson K, Lederballe-Pedersen O, Lindholm LH, Nieminen MS, Omvik P, Oparil S, Wedel H, for the LIFE study group. Cardiovascular Morbidity and Mortality in the Losartan Intervention for Endpoint Reduction in Hypertension Study (LIFE): a randomized trial against atenolol. The Lancet 2002;359(9311):995-1003.
- 4. Dahlöf B, Keller SE, Makris L, Goldberg AI, Sweet CS, Lim NY. Efficacy and Tolerability of Losartan Potassium and Atenolol in Patients with Mild to Moderate Essential Hypertension. Am J Hypertens 1995;8:578-83.
- 5. Eberhardt RT, Kevak RM, Kang PM, Frishman WH. Angiotensin II Receptor Blockade: An Innovative Approach to Cardiovascular Pharmacotherapy. J Clin Pharmacol 1993;33(11):1023-38.
- 6. Ellis D. et al. Antihypertensive and Renoprotective Efficacy and Safety of Losartan; AJH 2004; 17:928-935.
- 7. Goldberg AI, Dunlay MC, Sweet CS. Safety and Tolerability of Losartan Potassium, an Angiotensin II Receptor Antagonist, Compared With Hydrochlorothiazide, Atenolol, Felodipine ER, and Angiotensin-Converting Enzyme Inhibitors for the Treatment of Systemic Hypertension. Am J Cardiol 1995;75:793-5.
- 8. Goldberg M, Tanaka W, Barchowsky A, Bradstreet T, McCrea J, Lo MW, McWilliams E, Bjornsson T. Effects of Losartan on Blood Pressure, Plasma Renin Activity, and Angiotensin II in Volunteers. Hypertension 1993;21:704-13.
- 9. Julius S, Alderman MH, Beevers G, Dahlof B, Devereux RB, Douglas JG, Edelman JM, Harris KE, Kjeldsen SE, Nesbitt S, Randall OS, Wright JT Jr. Cardiovascular risk reduction in hypertensive black patients with left ventricular hypertrophy: the LIFE study. J Am Coll Cardiol 2004 Mar 17;43(6):1047-55.
- 10. Lacourcière Y, Brunner H, Irwin R, Karlberg BE, Ramsay LE, Snavely DB, Dobbins TW, Faison EP, Nelson EB, Losartan Cough Study Group. Effects of modulators of the renin angiotensin-aldosterone system on cough. J Hypertens 1994;12(12):1387-93.
- 11. Ohtawa M, Takayama F, Saitoh K, Yoshinaga T, Nakashima M. Pharmacokinetics and Biochemical Efficacy After Single and Multiple Oral Administration of Losartan, An Orally Active Nonpeptide Angiotensin II Receptor Antagonist, In Humans. Br J Clin Pharmacol 1993;35:290-7.
- 12. Shahinfar Sh. et al. A Double-Blind, Dose-Response Study of Losartan in Hypertensive Children, 1 AJH 2005; 18:183-190.
- 13. Weber MA, Byyny RL, Pratt JH, Faison EP, Snavely DB, Goldberg AI, Nelson EB. Blood Pressure Effects of the Angiotensin II Receptor Blocker, Losartan. Arch Intern Med 1995;155:405-11.
- 14. Product monograph for Pr Cozaar® (losartan potassium), Merck Canada Inc. Submission Control No 161159; Date of Revision: March 27, 2013