


Monographie de produit - Septra Injection
Modifications importantes apportées récemment à la monographie
| 4 Posologie et administration, 4.4 Administration | 09/2025 |
| 7 Mises en garde et précautions, Système endocrinien et métabolisme | 09/2025 |
| 7 Mises en garde et précautions, Appareil digestif | 09/2025 |
| 7 Mises en garde et précautions, Appareil respiratoire | 07/2026 |
Table des matières
Certaines sections ou sous-sections qui ne sont pas pertinentes au moment de préparer la monographie de produit autorisé la plus récente ne sont pas énumérées.
Modifications importantes apportées récemment à la monographie ...................................... 2
Partie 1 : Renseignements pour le professionnel de la santé ................................................... 4
1 Indications ................................................................................................................... 4
Autres infections : ............................................................................................................. 5 1.1 Pédiatrie ................................................................................................................ 5 1.2 Gériatrie ................................................................................................................ 6
3 Encadré sur les mises en garde et précautions importantes.......................................... 6
4 Posologie et administration ......................................................................................... 7
4.1 Considérations posologiques ................................................................................. 7 4.2 Posologie recommandée et ajustement posologique ........................................... 7 4.3 Reconstitution ..................................................................................................... 10 4.4 Administration ..................................................................................................... 10
5 Surdose ...................................................................................................................... 11
6 Formes posologiques, teneurs, composition et conditionnement .............................. 12
7 Mises en garde et précautions ................................................................................... 12
Généralités ...................................................................................................................... 12 Appareil cutané ............................................................................................................... 13 Appareil digestif .............................................................................................................. 13 Appareil respiratoire ....................................................................................................... 14 Conduite et utilisation de machines ................................................................................ 15 Fonction rénale ............................................................................................................... 15 Fonction hépatique, biliaire et pancréatique .................................................................. 15 Sensibilité et résistance ................................................................................................... 15 Surveillance et examens de laboratoire .......................................................................... 16 Système endocrinien et métabolisme ............................................................................. 16 Système immunitaire ...................................................................................................... 17 2 Contre-indications ........................................................................................................ 6
Système sanguin et lymphatique .................................................................................... 18 7.1 Populations particulières ..................................................................................... 19 7.1.1 Grossesse ......................................................................................................... 19 7.1.2 Allaitement ...................................................................................................... 19 7.1.3 Enfants et adolescents ..................................................................................... 19 7.1.4 Personnes âgées .............................................................................................. 20
8 Effets indésirables ...................................................................................................... 20
8.1 Aperçu des effets indésirables ............................................................................. 20
9 Interactions médicamenteuses .................................................................................. 22
9.3 Interactions médicament-comportement ........................................................... 22 9.4 Interactions médicament-médicament ............................................................... 23 9.5 Interactions médicament-aliment ....................................................................... 24 9.7 Interactions médicament-examens de laboratoire ............................................. 25
10 Pharmacologie clinique .............................................................................................. 25
10.1 Mode d’action ..................................................................................................... 25 10.3 Pharmacocinétique .............................................................................................. 26
11 Conservation, stabilité et mise au rebut ..................................................................... 28
Partie 2 : Renseignements scientifiques................................................................................. 29
13 Renseignements pharmaceutiques ............................................................................ 29
15 Microbiologie ............................................................................................................. 30
16 Toxicologie non clinique ............................................................................................. 36
Renseignements destinés aux patient·e·s .............................................................................. 40
Renseignements destinés aux patient·e·s .............................................................................. 53
Partie 1 : Renseignements pour le professionnel de la santé
1 Indications
SEPTRA pour injection et SEPTRA SUSPENSION ORALE PÉDIATRIQUE (sulfaméthoxazole et triméthoprime) sont indiqués pour le traitement des infections associées aux organismes Gram-positifs et Gram-négatifs suivants.
Organismes Gram-négatifs
Haemophilus influenzae
Neisseria gonorrhoeae
Escherichia coli
Espèces de Klebsiella
Enterobacter (aerobacter) aérogènes
Proteus mirabilis
Proteus vulgaris
Espèces de Salmonella
Espèces de Shigella
Vibrio cholerae
Organismes Gram-positifs
Streptocoque pyogène
Streptocoque viridans
Staphylococcus epidermidis
Staphylocoque doré
Diplococcus pneumoniae
Autres organismes
Brucella melitensis
Nocardia asteroides
Nocardia brasiliensis
Paracoccidioides brasiliensis
Pneumocystis jiroveci
Streptomyces somaliensis
Autant que possible, on doit réaliser des épreuves de sensibilité en vue de déterminer le type de traitement à instaurer. Ces épreuves sont à refaire en cas d’absence de réponse, de rechute ou de récidive précoce.
SEPTRA pour injection et SEPTRA SUSPENSION ORALE PÉDIATRIQUE peuvent être indiqués dans le traitement des infections énoncées ci-dessous lorsqu’elles sont causées par des souches réceptives des organismes qui figurent dans la liste qui précède.
Infections des voies urinaires :
Traitement des infections des voies urinaires aiguës non compliquées*. Il est recommandé de traiter les premiers épisodes d’infections des voies urinaires aiguës non compliquées par un seul agent antibactérien plutôt que par un traitement concomitant.
Infections des voies respiratoires supérieures et inférieures :
Traitement des exacerbations aiguës de la bronchite chronique.
Traitement de la pneumonie à Pneumoscystis jiroveci*. SEPTRA pour injection et SEPTRA SUSPENSION ORALE PÉDIATRIQUE sont également indiqués dans le traitement de la pneumonite à Pneumocystis jiroveci diagnostiquée chez les nourrissons et les enfants, surtout s’ils sont immunodéprimés.
Infections du tractus gastro-intestinal :
Traitement du choléra, en appoint à des substituts de liquides et d’électrolytes, lorsque l’organisme a fait preuve de sensibilité in vitro.
Traitement de la dysenterie bacillaire*.
Autres infections :
Traitement de la nocardiose*. Brucellose (traitement de deuxième intention) en association avec la gentamicine ou la rifampicine.
SEPTRA pour injection et SEPTRA SUSPENSION ORALE PÉDIATRIQUE ne sont pas indiqués dans le traitement des infections associées aux Pseudomonas et Mycoplasma, ni quand l’infection est causée par un virus.
Ce médicament n’a pas encore été entièrement évalué en présence d’infections streptococciques.
*SEPTRA pour injection et SEPTRA SUSPENSION ORALE PÉDIATRIQUE ont fait l’objet d’examens cliniques relativement à ces indications.
Pour réduire le risque de développement de bactéries résistantes aux médicaments et pour maintenir l’efficacité de SEPTRA pour injection et SEPTRA SUSPENSION ORALE PÉDIATRIQUE ou d’autres médicaments antibactériens, SEPTRA pour injection et SEPTRA SUSPENSION ORALE PÉDIATRIQUE doivent être utilisés seulement pour traiter des infections lorsqu’on sait avec certitude ou lorsqu’on soupçonne fortement qu’elles sont causées par des bactéries sensibles. Lorsqu’on dispose de cultures et de renseignements sur la sensibilité, il faut les prendre en compte pour choisir ou modifier le traitement antibactérien. En l’absence de tels renseignements, les données d’épidémiologie locales et les tendances en matière de sensibilité peuvent aider à choisir un traitement de façon empirique. 1.1 Pédiatrie
Enfants (< 2 mois) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de SEPTRA pour injection et SEPTRAMD SUSPENSION ORALE PÉDIATRIQUE dans la population pédiatrique (< 2 mois) n’ont pas été démontrées; par conséquent l’administration de SEPTRA pour injection n’est pas recommandée chez les enfants de moins de 2 mois (voir 2 Contre-Indications).
Enfants (2 mois – 12 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de SEPTRA pour injection et SEPTRA SUSPENSION ORALE PÉDIATRIQUE dans la population pédiatrique (2 mois – 12 ans) ont été démontrées; par conséquent, Santé Canada a approuvé une indication pour l’administration pédiatrique.
Consulter les lignes directrices pour la posologie des enfants de 2 mois à 12 ans dans la section 4.2 Posologie recommandée et ajustement posologique.
Adolescents (>12–17 ans) : Les doses recommandées chez les adultes devraient être utilisées chez les patients adolescents (>12–17 ans) (voir 4.2 Posologie recommandée et ajustement posologique).
1.2 Gériatrie
Personnes âgées : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de SEPTRA pour injection dans la population gériatrique ont été démontrées; par conséquent, Santé Canada a autorisé une indication pour l’emploi gériatrique. Toutefois, il pourrait y avoir un risque accru de graves effets indésirables chez les personnes âgées, surtout en présence d’autres conditions ou affections (voir 7 Mises en garde et précautions et 8 Effets indésirables). On devra possiblement devoir ajuster les posologies en conséquence (voir 4 Posologie et administration)
2 Contre-indications
SEPTRA pour injection et SEPTRA SUSPENSION ORALE PÉDIATRIQUE :
sont contre-indiqués chez les patients présentant une hypersensibilité connue à ce médicament ou
à l’un des ingrédients de la formulation de ce dernier, incluant les ingrédients non-médicinaux, ou à un composant du contenant (voir 6 Formes pharmaceutiques, teneurs, composition et conditionnement).
- sont contre-indiqués chez les patients présentant des antécédents de thrombopénie immunitaire induite par médicament en association avec le triméthoprime ou les sulfamides, et chez les patients souffrant d’anémie mégaloblastique avérée due à une carence en folate, des signes de dommages hépatiques parenchymateux marqués ou de dyscrasie sanguine.
- sont contre-indiqués chez les patients présentant une insuffisance rénale marquée lorsqu’il est impossible d’effectuer des épreuves sérologiques répétées (voir 7 Mises en garde et précautions).
- sont contre-indiqués chez les femmes enceintes et les femmes qui allaitent, puisque les sulfamides traversent la barrière placentaire et sont excrétés dans le lait maternel, et peuvent, par conséquent, provoquer un ictère nucléaire.
- sont contre-indiqués chez les bébés prématurés et les nourrissons de moins de deux mois.
- ne doivent pas être administrés aux patients souffrant de porphyrie aiguë.
ne doivent pas être administrés en association avec le dofétilide (voir 9 Interactions
médicamenteuses).
3 Encadré sur les mises en garde et précautions importantes
4 Posologie et administration
4.1 Considérations posologiques
Administration par voie intraveineuse
SEPTRA pour injection ne peut être utilisé que chez les patients chez qui la prise de médicament par voie orale est impossible ou lorsqu’il est nécessaire d’atteindre rapidement des concentrations sériques élevées. Le traitement par voie orale doit remplacer le traitement par voie intraveineuse le plus tôt possible.
4.2 Posologie recommandée et ajustement posologique
Infections générales graves
Adultes :
La posologie par voie intraveineuse de SEPTRA pour injection dépend de la gravité de l’infection. Une dose de 160 à 240 mg de triméthoprime + 800 à 1 200 mg de sulfaméthoxazole peut être administrée à intervalle de 6, 8 ou 12 heures. Cette dose doit être diluée correctement (voir 13 Renseignements pharmaceutiques) et infusée sur une période de trente minutes à une heure.
Mises en garde et précautions importantes
- SEPTRA pour injection et SEPTRA SUSPENSION ORALE PÉDIATRIQUE peuvent causer de graves réactions cutanées potentiellement mortelles, dont le syndrome de Stevens-Johnson, la nécrolyse épidermique toxique (syndrome de Lyell) ou le syndrome d'hypersensibilité médicamenteuse (syndrome DRESS), dermatose neutrophile fébrile aiguë (syndrome de Sweet) et pustulose exanthématique aiguë généralisée (PEAG) (voir 7 Mises en garde et précautions, Appareil cutané).
- SEPTRA pour injection et SEPTRA SUSPENSION ORALE PÉDIATRIQUE peuvent causer une maladie du foie appelée nécrose hépatique fulminante qui peut mettre votre vie en danger (voir 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique).
- SEPTRA pour injection et SEPTRA SUSPENSION ORALE PÉDIATRIQUE peuvent causer une maladie du sang appelée agranulocytose, (voir 7 Mises en garde et précautions, Système sanguin et lymphatique).
- SEPTRA pour injection et SEPTRA SUSPENSION ORALE PÉDIATRIQUE peuvent causer une maladie sanguine appelée anémie aplasique, (voir 7 Mises en garde et précautions, Système sanguin et lymphatique).
- SEPTRA pour injection et SEPTRA SUSPENSION ORALE PÉDIATRIQUE peuvent causer une maladie connue sous le nom de thrombopénie immunitaire et peut s’avérer mortelle (voir 7 Mises en garde et précautions, Système immunitaire).
- SEPTRA pour injection et SEPTRA SUSPENSION ORALE PÉDIATRIQUE peuvent causer une réaction allergique au niveau des poumons et des voies respiratoires qui peut mettre votre vie en danger (voir 7 Mises en garde et précautions, Appareil respiratoire).
Enfants :
La dose quotidienne recommandée pour les enfants est de 5 à 10 mg de triméthoprime/kg poids corporel/jour et de 25 à 50 mg de sulfaméthoxazole, en doses divisées également et administrées par perfusion sur une période de 30 minutes à une heure. SEPTRA pour injection n’est pas recommandé pour les patients pédiatriques de moins de 2 ans (voir 1.1 Pédiatrie).
Volume de SEPTRA pour injection non dilué par poids corporel* (facteur de conversion 0,31 à 0,63 ml/kg) | ||||
Poids corporel (kg) | Volume de SEPTRA non dilué pour perfusion (ml) | |||
Dose quotidienne totale | Posologie chaque | |||
| 12 heures (2 x/j) | 8 heures (3 x/j) | 6 heures (4 x/j) | ||
| 5 10 20 40 60 | 1,6 – 3,2 3,1 – 6,3 6,2 – 12,6 12,4 – 25,2 18,6 – 37,8 | 0,8 – 1,6 1,6 - 3,2 3,1 – 6,3 6,2 -12,6 9,3 -18,9 | 0,5 – 1,1 1,0 – 2,1 2,1 – 4,2 4,1- 8,4 6,2 – 12,6 | 0,4 – 0,8 0,8 – 1,6 1,6 – 3,2 3,1 – 6,3 4,7 – 9,5 |
* SEPTRA pour injection doit être dilué correctement (voir 4.3 Reconstitution) et administré en doses divisées également.
Administration par voie orale
| Âge | Suspension pédiatrique |
| 6 à 12 ans | 10 ml toutes les 12 heures |
| 6 mois à 5 ans | 5 ml toutes les 12 heures |
| 2 mois à 5 mois | 2,5 ml toutes les 12 heures |
Cette posologie correspond à 6 mg de triméthoprime et 30 mg de sulfaméthoxazole par kilogramme de poids corporel par 24 h.
On doit poursuivre le traitement jusqu’à ce que le patient ne présente plus de symptômes pendant 2 jours; la plupart des patients devront être traités pendant une période minimale de 5 jours.
D’autres affections, y compris certaines maladies tropicales rarement vues au Canada ont été traitées avec succès par SEPTRA pour injection et SEPTRA SUSPENSION ORALE PÉDIATRIQUE. La durée du traitement est comme suit :
| Maladie | Durée |
| Choléra | 7 jours |
| Nocardiose | 12 semaines |
| Brucellose | 2 semaines à 3 mois |
Pneumonite à Pneumoniti jiroveci
Enfants et adultes :
La dose quotidienne recommandée administrée par voie intraveineuse est de 20 mg de triméthoprime/kg poids corporel + 100 mg de sulfaméthoxazole/kg poids corporel. Cette posologie quotidienne doit être divisée en 4 doses égales et perfusées sur une période de 30 minutes à 1 heure, à 6 heures d’intervalle, jusqu’à l’instauration d’un traitement par voie orale.
Volume de SEPTRA pour injection non dilué par poids corporel* (facteur de conversion 1,25 ml/kg) | ||
| Poids corporel (kg) | Volume de SEPTRA pour injection (ml) non dilué | |
| Dose quotidienne totale | Dose aux 6 heures (4 x/j) | |
| 5 10 20 40 60 80 | 6,3 12,5 25,0 50,0 75,0 100,0 | 1,6 3,1 6,3 12,5 18,8 25,0 |
* SEPTRA pour injection doit être dilué correctement (voir 4.3 Reconstitution) et administré à 6 heures d’intervalle.
Pour administration par voie orale :
Traitement : Une posologie plus élevée est recommandée, soit de 20 mg de triméthoprime et de 100 mg de sulfaméthoxazole par kilogramme de poids corporel par jour en 2 ou plusieurs doses fractionnées pendant 2 semaines. Le but est d’obtenir un pic plasmatique ou des taux sériques de triméthoprime supérieurs ou équivalent à 5 microgrammes/ml (vérifié auprès de patients recevant des perfusions intraveineuses d’une heure de triméthoprime-sulfaméthoxazole).
Prévention : Enfants
Les schémas posologiques suivants peuvent être utilisés pendant toute la durée de la période à risque :
- Posologie standard prise en deux doses fractionnées, sept jours par semaine
- Posologie standard prise en deux doses fractionnées, trois fois par semaine, tous les deux jours
- Posologie standard prise en deux doses fractionnées, trois fois par semaine, pendant trois jours consécutifs
- Posologie standard prise en une seule dose, trois fois par semaine, pendant trois jours consécutifs
La dose quotidienne totale, administrée les jours de traitement, est d’approximativement 150 mg de triméthoprime/mL/jour et 750 mg de sulfaméthoxazole/mL/jour. La dose quotidienne totale ne doit pas dépasser 320 mg de triméthoprime et 1600 mg de sulfaméthoxazole.
Les schémas posologiques recommandés selon l’âge de l’enfant, pouvant être utilisés pendant toute la durée de la période à risque (prévention de Pneumocystis jiroveci (carinii)) de pneumonite chez les enfants :
- Posologie standard prise en deux doses fractionnées, sept jours par semaine
- Posologie standard prise en deux doses fractionnées, trois fois par semaine, tous les deux jours
- Posologie standard prise en deux doses fractionnées, trois fois par semaine, pendant trois jours consécutifs
- Posologie standard prise en une seule dose, trois fois par semaine, pendant trois jours consécutifs
La dose quotidienne totale, administrée les jours de traitement, est d’approximativement 150 mg de triméthoprime/mL/jour et 750 mg de sulfaméthoxazole/mL/jour. La dose quotidienne totale ne doit pas dépasser 320 mg de triméthoprime et 1600 mg de sulfaméthoxazole.
On doit poursuivre le traitement pendant une période thérapeutique d’au moins deux semaines. Le but est d’atteindre des concentrations sériques ou un pic plasmatique de triméthoprime égal ou supérieur à 5 microgrammes/ml).
Patients atteints d’insuffisance rénale
Lorsque la fonction rénale est altérée, on doit réduire la dose en fonction des données du tableau posologique suivant :
| Clairance de la créatinine (ml/min) | Posologie recommandée |
| Supérieure à 25 | Schéma habituel |
| 15 à 25 | Moitié du schéma habituel |
| Inférieure à 15 | Emploi non recommandé |
4.3 Reconstitution
Produits parentéraux :
MISE EN GARDE :
Une injection directe par voie intraveineuse n’est pas recommandée. SEPTRA pour injection doit être dilué dans l’un des diluants suivants :
a. Solution de Ringer
b. Solution de chlorure de sodium à 0,9 %
c. Solution de chlorure de sodium à 0,18 % + solution de dextrose à 4 %
d. Solution de dextrose à 5 %
e. Solution de dextrose à 10 %
f. Dextran 40 à 10 % dans une solution de chlorure de sodium à 0,9 %
g. Dextran 40 à 10 % dans une solution de dextrose à 5 %
h. Dextran 70 à 6 % dans une solution chlorure de sodium à 0,9 %
i. Dextran 70 à 6 % dans une solution de dextrose à 5 %
Tableau 1 – Reconstitution
La solution préparée doit être conservée à la température ambiante et l’administration doit être effectuée dans les 5 heures qui suivent la préparation. Ne pas mélanger la solution pour perfusion avec d’autres médicaments ou solutions. Si par une inspection visuelle, on aperçoit que la solution est brouillée ou qu’elle présente des signes de précipitation, la solution doit être jetée et une nouvelle solution doit être préparée.
| Volume de diluant | Volume approximatif | Concentration nominale par ml | ||
| Taille de la fiole | ||||
| à ajouter à la fiole | disponible | Triméthoprime | Sulfaméthoxazole | |
| Ampoule de 5 ml | 125 ml | 130 ml | 0,62 mg/mL | 3,1 mg/mL |
4.4 Administration
SEPTRA pour injection est destiné UNIQUEMENT à la perfusion par voie intraveineuse et doit être dilué avant l’administration (voir 4.3 Reconstitution).
La durée de la perfusion devrait se situer entre 30 minutes et 1 heure, mais doit tenir compte des besoins liquidiens du patient.
Il est recommandé d'administrer SEPTRA SUSPENSION ORALE PÉDIATRIQUE avec un peu de nourriture (idéalement des aliments pauvres en potassium) ou une boisson afin de minimiser le risque de troubles gastro-intestinaux.
5 Surdose
Symptômes et traitement
Aigu :
La quantité d’une dose unique de SEPTRA pour injection/ SEPTRA SUSPENSION ORALE PÉDIATRIQUE (sulfaméthoxazole et triméthoprime) qui est soit associée à des symptômes de surdosage ou qui pourrait mettre la vie en danger n’a pas été déterminée. Les signes et symptômes du surdosage avec les sulfamides comprennent : anorexie, coliques, nausée, vomissements, étourdissements, maux de tête, somnolence et inconscience. La pyrexie, l’hématurie et la cristallurie peuvent également se manifester. Les dyscrasies sanguines et l’ictère constituent de possibles manifestations tardives d’une surdose. Les signes de surdosage aigu avec le triméthoprime comprennent : nausée, vomissements, étourdissements, maux de tête, dépression, confusion et dépression médullaire.
Les principes généraux pour le traitement comprennent l’administration forcée de liquides par voie orale et l’administration de fluides intraveineux si le débit urinaire est lent et que la fonction rénale est normale. L’acidification de l’urine augmentera l’élimination rénale de triméthoprime. L’induction de diurèse plus l’alcalinisation de l’urine améliorera l’élimination du sulfaméthoxazole. L’alcalinisation réduira la vitesse d’élimination du triméthoprime. Le patient doit être surveillé à l’aide d’hémogrammes et d’analyses biochimiques du sang, y compris les électrolytes. Si une importante dyscrasie sanguine ou ictère survient, un traitement spécifique devrait être instauré pour ces affections. La dialyse péritonéale n’est pas efficace et l’hémodialyse n’est que modérément efficace pour éliminer le triméthoprime et le sulfaméthoxazole.
Il n’existe aucun antidote pour l’intoxication par sulfamides; toutefois, le folinate de calcium (leucovorine), à raison de 3 à 6 mg par voie I.M. pendant 5 à 7 jours, s’avère être un antidote efficace pour les effets indésirables du triméthoprime sur le système hémopoïétique.
Chronique :
L’emploi de fortes doses de SEPTRA pour injection/ SEPTRA SUSPENSION ORALE PÉDIATRIQUE et/ou l’emploi de SEPTRA pour injection/ SEPTRA SUSPENSION ORALE PÉDIATRIQUE pendant de longues périodes peut causer de la confusion et une dépression médullaire, manifestées par une thrombocytopénie, une leucopénie et/ou une anémie mégaloblastique. Si des signes de dépression médullaire surviennent, certains investigateurs recommandent d’administrer au patient de la leucovorine, as raison de 5 à 15 mg par jour.
Pour obtenir les renseignements les plus récents sur la gestion d'une surdose de médicament présumée, contacter votre centre antipoison de la région ou le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes posologiques, teneurs, composition et conditionnement
Tableau 2 – Formes posologiques, teneurs, composition et conditionnement
SEPTRA pour injection contient 16 mg/ml de triméthoprime et 80 mg/ml de sulfaméthoxazole; il est offert en ampoules de 5 ml, en emballages de 10. Chaque 5 mL contient 80 mg de triméthoprime et 400 mg de sulfaméthoxazole.
SEPTRA pour injection est un produit sans latex.
SEPTRA SUSPENSION ORALE PÉDIATRIQUE contient 8 mg/mL de triméthoprime et 40 mg/mL de sulfaméthoxazole. Flacon de verre de 100 ml avec bouchon en polypropylène à l'épreuve des enfants et anneau inviolable en polyéthylène. SEPTRA SUSPENSION ORALE PÉDIATRIQUE est un produit sans latex.
7 Mises en garde et précautions
Généralités
SEPTRA pour injection et SEPTRA SUSPENSION ORALE PÉDIATRIQUE ne devraient être utilisés que lorsque le médecin juge les bienfaits soupèsent tout risque possible; on devrait envisager l’emploi d’un seul agent antibactérien efficace.
SEPTRA pour injection doit être administré avec prudence aux patients présentant une insuffisance rénale ou hépatique, une carence en folate (par ex., les personnes âgées, les alcooliques chroniques, les patients souffrant de polyarthrite rhumatoïde ou qui prennent des anticonvulsivants, les patients atteints du syndrome de malabsorption et les patients en état de malnutrition) et ceux qui souffrent d’allergies sévères ou d’asthme bronchique.
On doit garder à l’esprit la possibilité de surinfection avec un organisme non sensible.
Une irritation et inflammation locales en raison d’une infiltration extravasculaire de la perfusion ont été observées avec SEPTRA pour injection. Dans de tels cas, on doit cesser la perfusion et la repartir à un autre site.
| Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| Concentration/ Composition | ||||
| Intraveineuse | Solution stérile concentrée de cotrimoxazole : chaque ml de SEPTRA pour injection contient 16 mg de triméthoprime, 80 mg de sulfaméthoxazole | propylèneglycol (0,45 g), hydroxyde de sodium (13,10 mg et pour l’ajustement du pH), métabisulfite de sodium (1,00 mg), trométhamine (14,00 mg), éthanol 96 % (13,2 % v/v) et eau pour injection | ||
| Orale | Suspension : chaque 5 mL de SEPTRA SUSPENSION ORALE PÉDIATRIQUE contient 40 mg de triméthoprime, 200 mg de sulfaméthoxazole | cellulose dispersible, éthanol (96 %), saveur de banane, saveur de vanille, glycérol, parahydroxybenzoate de méthyle, benzoate de sodium, carmellose sodique, polysorbate 80, eau purifiée, saccharine sodique et solution de sorbitol à 70 % (non cristallisante) | ||
Effets indésirables potentiellement mortelles
Les rares cas de décès associés à l’administration concomitante de sulfamides et de SEPTRA pour injection ou de SEPTRA SUSPENSION ORALE PÉDIATRIQUE ont été causés par des réactions sévères, y compris le syndrome de Stevens-Johnson (SSJ), la nécrolyse épidermique toxique (NET), le syndrome d'hypersensibilité médicamenteuse (syndrome DRESS), la dermatose neutrophile fébrile aiguë (syndrome de Sweet) et la pustulose exanthématique aiguë généralisée (PEAG), la nécrose hépatique fulminante, l’agranulocytose, la thrombocytopénie immunitaire, l’anémie aplasique, d’autres dyscrasies sanguines et l’hypersensibilité des voies respiratoires (voir 3 Encadré sur les mises en garde et précautions importantes).
Un choc circulatoire accompagné de fièvre, une grave hypotension, et une confusion exigeant une réanimation liquidienne intraveineuse et des vasopresseurs sont survenus dans les minutes ou les heures qui ont suivi une réexposition au triméthoprime-sulfaméthoxazole chez les patients ayant des antécédents récents (jours ou semaines) d’exposition au sulfaméthoxazole-triméthoprime.
Appareil cutané
SEPTRA pour injection et SEPTRA SUSPENSION ORALE PÉDIATRIQUE peuvent causer de graves réactions cutanées pouvant être potentiellement mortelles, y compris : le syndrome de Stevens-Johnson (SSJ), la nécrolyse épidermique toxique (NET), le syndrome d'hypersensibilité médicamenteuse (syndrome DRESS), la dermatose neutrophile fébrile aiguë (syndrome de Sweet) et la pustulose exanthématique aiguë généralisée (PEAG). Les symptômes comprennent éruption érythémateuse, ampoules, exfoliation cutanée, pyrexie, courbatures, éosinophilie, aphtes et plaies ou ulcères sur les membranes muqueuses (bouche, nez et organes génitaux), hyperémie oculaire et enflure des yeux. On doit cesser immédiatement le traitement par SEPTRA pour injection ou par SEPTRA SUSPENSION ORALE PÉDIATRIQUE chez les patients qui présentent l’un ou l’autre de ces symptômes.
On doit prévenir les patients des signes et symptômes et leur recommander de surveiller étroitement toute réaction cutanée. Le risque de présenter un SSJ ou une NET est plus élevé lors des premières semaines de traitement et celui de présenter un syndrome DRESS est plus important dans les deux à huit semaines suivant l’administration du médicament. Les meilleurs résultats pour la gestion du SSJ, de la NET, du syndrome DRESS, de la PEAG et du syndrome de Sweet sont obtenus lors de diagnostics précoces et de l’arrêt immédiat de tout médicament suspecte. Le retrait précoce est associé à un meilleur pronostic. Si le patient a développé un SSJ, une NET, un syndrome DRESS, une PEAG ou un syndrome de Sweet avec l’emploi de triméthoprime-sulfaméthoxazole, il ne faut jamais réadministrer de triméthoprime-sulfaméthoxazole à ce patient.
Appareil digestif
Maladie associée à Clostridium difficile (MACD)
La maladie associée à Clostridium difficile (MACD) a été signalée par suite de l’emploi de nombreux agents antibactériens, y compris SEPTRA pour injection ou SEPTRA SUSPENSION ORALE PÉDIATRIQUE. La gravité de la MACD peut varier d’une diarrhée légère à une colite fatale. Il importe alors de tenir compte de ce diagnostic chez les patients qui présentent une diarrhée ou des symptômes de colite, de colite pseudomembraneuse, de colectasie ou de perforation du colon après une antibiothérapie. On a signalé des cas de MACD plus de 2 mois après l’emploi d’antibactériens.
Le traitement par agents antibactériens peut altérer la flore normale du colon et favoriser la prolifération de Clostridium difficile. Clostridium difficile produit les toxines A et B, lesquelles contribuent au développement de la MACD. Cette maladie peut causer une morbidité grave et entraîner le décès. La MACD peut être réfractaire au traitement antimicrobien.
En cas de diagnostic soupçonné ou avéré de la MACD, des mesures thérapeutiques appropriées doivent être mises en œuvre. En règle générale, les cas légers de MACD répondent bien à l’arrêt de la prise d’agents antibactériens ne visant pas Clostridium difficile. Dans les cas modérés à sévères, il faut envisager une prise en charge avec liquides et électrolytes, suppléments protéiniques et traitement par agent antibactérien ayant une efficacité clinique contre Clostridium difficile. On doit procéder à une évaluation chirurgicale, comme il en est indiqué par le plan clinique, car l’intervention chirurgicale peut s’avérer nécessaire dans certains cas sévères (voir 8 Effets indésirables).
Patients présentant une infection du tractus gastrointestinal
Les cliniciens devraient savoir que le traitement de première ligne dans la prise en charge de tout patient souffrant d’une maladie diarrhéique est le maintien d’une hydratation adéquate.
Effets gastro-intestinaux additifs
SEPTRA SUSPENSION ORALE PÉDIATRIQUE contient du sorbitol qui peut causer un inconfort gastro-intestinal et avoir un léger effet laxatif. Des effets gastro-intestinaux additifs peuvent apparaître en cas d'utilisation concomitante avec un autre produit contenant du sorbitol.
Appareil respiratoire
Réactions d’hypersensibilité des voies respiratoires
SEPTRA pour injection et SEPTRA SUSPENSION ORALE PÉDIATRIQUE peuvent causer une réaction allergique des poumons et des voies respiratoires, où les voies respiratoires se referment et rendent la respiration difficile. Ceci peut être potentiellement mortelle sans assistance médicale. Les symptômes comprennent dyspnée, toux, respiration sifflante et gêne thoracique. On doit cesser immédiatement le traitement par SEPTRA pour injection ou par SEPTRA SUSPENSION ORALE PÉDIATRIQUE chez les patients qui présentent l’un ou l’autre de ces symptômes.
Lésion pulmonaire
SEPTRA pour injection et SEPTRA SUSPENSION ORALE PÉDIATRIQUE ont été associés à des cas de toxicité respiratoire aiguë et différée, évoluant parfois vers une atteinte pulmonaire fulminante et un syndrome de détresse respiratoire aiguë (SDRA). Chez les patients traités par SEPTRA pour injection et SEPTRA SUSPENSION ORALE PÉDIATRIQUE, il convient de surveiller l'apparition de signes et de symptômes d'atteinte pulmonaire, tels que l'essoufflement, la toux, la fièvre, la dyspnée et une sensation d'oppression thoracique. L'apparition de ces signes pulmonaires, associée à des signes radiologiques d'infiltrats pulmonaires et à une détérioration de la fonction pulmonaire, peut constituer des signes précurseurs d'un SDRA. L'apparition de ces signes pulmonaires, associée à des signes radiologiques d'infiltrats pulmonaires et à une détérioration de la fonction pulmonaire, peut constituer des signes précurseurs d'un SDRA. Dans de telles circonstances, il convient d'interrompre le traitement par SEPTRA pour injection et SEPTRA SUSPENSION ORALE PÉDIATRIQUE et d'administrer un traitement adapté.
Des réactions indésirables pulmonaires graves survenant dans les jours ou les semaines suivant l’initiation du traitement et résultant en insuffisance respiratoire prolongée exigeant une ventilation mécanique, une oxygénation par membrane extracorporelle (ECMO), ou une transplantation pulmonaire ou se soldant par un décès ont également été signalés chez des patients et des individus autrement sains, traités par des produits de triméthoprime-sulfaméthoxazole.
Conduite et utilisation de machines
La prudence est requise lors de la conduite d’un véhicule motorisé ou lors de l’opération d’une machine dangereuse.
Fonction rénale
Chez les patients atteints d’insuffisance rénale, on recommande de réduire la dose ou de prolonger l’intervalle des prises afin d’éviter l’accumulation de triméthoprime dans le sang (voir 4.2 Posologie recommandée et ajustement posologique). La diffusion non ionique étant le principal facteur de clairance rénale du triméthoprime, l’élimination du triméthoprime diminue à mesure que progresse l’insuffisance rénale. Des épreuves sérologiques seront nécessaires pour ces patients. On ne doit pas administrer SEPTRA pour injection ou SEPTRA SUSPENSION ORALE PÉDIATRIQUE si le taux sérique de créatinine est supérieur à 2 mg par 100 ml, afin d’éviter les risques de dysfonction permanente de la fonction rénale.
Patients présentant un déficit en glucose-6-phosphate déshydrogénase
Une crise d’hémolyse peut survenir chez les sujets présentant un déficit en glucose-6-phosphate déshydrogénase. Cette réaction est souvent associée au dosage.
Patients présentant ou à risque de présenter une porphyrie aiguë
On doit éviter d’administrer SEPTRA pour injection à des patients dont on sait ou soupçonne être à risque de porphyrie aiguë. Tant le triméthoprime que les sulfamides (quoique pas spécifiquement le sulfaméthoxazole) ont été associés à l’exacerbation de porphyrie aiguë.
L’inhibition fonctionnelle de la sécrétion tubulaire rénale de la créatinine peut produire une chute brutale du taux estimé de la clairance de la créatinine.
Fonction hépatique, biliaire et pancréatique
SEPTRA pour injection et SEPTRA SUSPENSION ORALE PÉDIATRIQUE peuvent causer une nécrose hépatique fulminante potentiellement mortelle. Les symptômes comprennent jaunisse (ictère), douleur dans la partie supérieure droite de l’abdomen, distension abdominale, nausée et vomissements. On doit cesser immédiatement le traitement par SEPTRA pour injection ou par SEPTRA SUSPENSION ORALE PÉDIATRIQUE chez les patients qui présentent l’un ou l’autre de ces symptômes.
Sensibilité et résistance
Évolution de bactéries résistantes aux médicaments
Prescrire SEPTRA pour injection ou SEPTRA SUSPENSION ORALE PÉDIATRIQUE en l’absence d’infection bactérienne établie ou fortement soupçonnée n’est pas susceptible d’être bénéfique au patient et pose un risque de développement de bactéries résistantes aux médicaments.
Traitement de la pharyngite streptococcique causée par les streptocoques β-hémolytiques du groupe A
SEPTRA pour injection et SEPTRA SUSPENSION ORALE PÉDIATRIQUE ne doivent jamais être utilisés dans le traitement de la pharyngite streptococcique. Des études cliniques ont démontré que chez les patients souffrant d’une pharyngo-amygdalite à streptocoques β-hémolytiques du groupe A, les échecs bactériologiques (démontrés par la non-éradication de l’organisme en cause dans la zone pharyngo-amygdalienne) étaient plus fréquents chez les patients traités par SEPTRA pour injection ou par SEPTRA SUSPENSION ORALE PÉDIATRIQUE que chez ceux traités par la pénicilline.
Surveillance et examens de laboratoire
SEPTRA peut affecter les résultats des épreuves de la fonction thyroïdienne.
Système endocrinien et métabolisme
Acidose métabolique
L’association triméthoprime-sulfaméthoxazole a été associée à l’acidose métabolique lorsque les autres causes possibles sous-jacentes ont été exclues. Une surveillance étroite est toujours de mise lorsqu’une acidose métabolique est soupçonnée.
Surcharge liquidienne
Il peut y avoir une surcharge liquidienne, surtout après l’administration de doses très élevées chez les patients souffrant de maladies cardiorespiratoires sous-jacentes.
Débit urinaire
Il est recommandé de maintenir un débit urinaire adéquat en tout temps. Le risque de cristallurie in vivo est rare, bien que des sulfamides cristallisés aient été observés dans l’urine refroidie de certains patients traités. Le risque s’accroît chez les patients souffrant d’hypoalbuminémie.
Patients présentant une hyperkaliémie et une hyponatrémie
Le triméthoprime doit être administré avec prudence aux patients présentant un risque d’hyperkaliémie et d’hyponatrémie. Il convient alors de surveiller de près les taux sériques de potassium et de sodium ainsi que la fonction rénale, et d’ajuster la posologie en fonction de l’activité fonctionnelle rénale (voir 7 Mises en garde et précautions, Fonction rénale et 4 Posologie et administration).
Les facteurs de risque d’une hyperkaliémie sont une dose élevée de triméthoprime (20 mg/kg/jour), une insuffisance rénale (créatinine sérique ≥ 1,2 mg/dl), un hypoaldostéronisme, un âge avancé, l’apport en potassium et d’autres médicaments qui nuisent à l’excrétion du potassium. Le mécanisme probable est par le biais de l’inhibition du triméthoprime des canaux sodiques dans le tube distal, semblable à celui des diurétiques d’épargne potassique, telle l’amiloride.
L’hyperkaliémie est généralement réversible à l’arrêt du traitement par le triméthoprime. Chez les patients présentant une hyperkaliémie due à SEPTRA pour injection ou à SEPTRA SUSPENSION ORALE PÉDIATRIQUE, on peut cesser le médicament et abaisser les concentrations de potassium par un traitement adéquat.
Patients atteints de phénylcétonurie
On a remarqué que le triméthoprime altère le métabolisme de la phénylalanine mais cette altération n’a aucune importance chez les patients phénylcétonuriques suivant les restrictions alimentaires appropriées.
Patients hypoglycémiques
SEPTRA SUSPENSION ORALE PÉDIATRIQUE contient du sorbitol et ne devrait pas être administrée aux patients atteints d’intolérance héréditaire au fructose. On doit faire preuve de prudence lorsqu’on administre SEPTRA SUSPENSION ORALE PÉDIATRIQUE à des patients diabétiques en raison du risque d’hypoglycémie.
Chez les nourrissons et les jeunes enfants, il est possible qu’une intolérance héréditaire au fructose n’ait pas encore été diagnostiquée; on doit donc effectuer une surveillance étroite pour déceler tout signe d’hypoglycémie.
Système immunitaire
Lymphohistiocytose hémophagocytaire :
Des cas de lymphohistiocytose hémophagocytaire (HLH) ont été signalés très rarement chez des patients traités par le sulfaméthoxazole-triméthoprime (voir 8.1 Aperçu des effets indésirables). La HLH est un syndrome potentiellement mortel d’activation immunitaire pathologique caractérisée par des signes et symptômes cliniques d’inflammation systémique extrême (p. ex. fièvre, hépatosplénomégalie, hypertriglycéridémie, hypofibrinogénémie, ferritine sérique élevée, cytopénies et hémophagocytose) et est associée à des taux élevés de mortalité à moins d’être reconnue et traitée de façon précoce.
- Évaluer immédiatement les patients qui développent des manifestations précoces d’activation immunitaire pathologique.
- Si une HLH est diagnostiquée, on doit cesser le traitement par le sulfaméthoxazole-triméthoprime.
Emploi dans le traitement et la prophylaxie de la pneumonie à Pneumocystis jiroveci chez les patients atteints du syndrome d’immunodéficience acquise (SIDA) :
On a signalé une fréquence accrue des effets indésirables, notamment éruption cutanée, réactions d’hypersensibilité sévères, fièvre, leucopénie, neutropénie, thrombopénie et élévation des taux d’aminotransférase (transaminase) chez les patients sidéens traités par SEPTRA pour injection ou par SEPTRA SUSPENSION ORALE PÉDIATRIQUE pour une pneumonie à Pneumocystis jiroveci en comparaison avec la fréquence normalement associée à l’emploi de SEPTRA pour injection ou de SEPTRA SUSPENSION ORALE PÉDIATRIQUEchez les patients non sidéens. En cas de signes d’aplasie médullaire, le patient doit recevoir un supplément en folinate de calcium (5 à 10 mg/jour). La fréquence d’hyperkaliémie et d’hyponatrémie semble augmenter chez les patients sidéens recevant SEPTRA pour injection ou SEPTRA SUSPENSION ORALE PÉDIATRIQUE. Les effets indésirables sont généralement moins sévères que les effets chez les patients recevant SEPTRA pour injection ou SEPTRA SUSPENSION ORALE PÉDIATRIQUE dans le traitement d’une prophylaxie. Des antécédents d’intolérance légère à SEPTRA pour injection ou à SEPTRA SUSPENSION ORALE PÉDIATRIQUE chez les patients sidéens ne laissent pas présager une intolérance à une prophylaxie secondaire subséquente. Cependant, si le patient présente une éruption cutanée ou tout signe d’effets indésirables, le traitement par SEPTRA pour injection ou par SEPTRA SUSPENSION ORALE PÉDIATRIQUE doivent être évalué de nouveau (voir 7 Mises en garde et précautions). Une rhabdomyolyse a été signalée chez les patients séropositifs pour le VIH recevant le triméthoprime-sulfaméthoxazole dans le traitement prophylactique d’une pneumonie à Pneumocystis jiroveci. Dans certains cas, la rhabdomyolyse a entraîné une insuffisance rénale aiguë nécessitant une dialyse d’urgence.
Des réactions d’hypersensibilité sévères se sont également manifestées chez les patients porteurs du VIH qui ont été exposés de nouveau à SEPTRA pour injection et à SEPTRA SUSPENSION ORALE PÉDIATRIQUE, parfois après un intervalle posologique de quelques jours. L’administration concomitante de la diphenhydramine par voie intraveineuse peut permettre une perfusion continue.
Dans une étude contrôlée par placebo, l’emploi concomitant de leucovorine et de SEPTRA pour injection ou de SEPTRA SUSPENSION ORALE PÉDIATRIQUE dans le traitement d’urgence de la pneumonie à Pneumocystis jiroveci chez les patients porteurs du VIH a été associé à une augmentation des taux d’échec élevés du traitement et de morbidité (voir 9.4 Interactions médicament-médicament).
Thrombocytopénie immunitaire
SEPTRA pour injection et SEPTRA SUSPENSION ORALE PÉDIATRIQUE peuvent provoquer une thrombocytopénie immunitaire potentiellement mortelle, dont les symptômes comprennent tendance aux ecchymoses, éruption cutanée qui apparait sous forme de petits points rouges ou violacés, généralement sur la partie inférieure des jambes, saignement des gencives ou épistaxis, et sang dans les urines ou hématochézie. On doit cesser immédiatement le traitement par SEPTRA pour injection ou par SEPTRA SUSPENSION ORALE PÉDIATRIQUE chez les patients qui présentent l’un ou l’autre de ces symptômes.
Sulfites
SEPTRA pour injection contient du métabisulfite de sodium, un sulfite susceptible de causer des réactions allergiques, notamment des symptômes anaphylactiques et des crises d’asthme potentiellement mortelles ou moins sévères chez certains sujets sensibles. La prévalence globale de la sensibilité au sulfite dans l’ensemble de la population est inconnue et vraisemblablement faible. On observe plus souvent une sensibilité au sulfite chez les personnes asthmatiques que non asthmatiques.
Système sanguin et lymphatique
SEPTRA pour injection et SEPTRA SUSPENSION ORALE PÉDIATRIQUE peuvent provoquer une agranulocytose, alors que le nombre de globules blancs dans le sang chute dangereusement; les symptômes peuvent inclure pyrexie, frissons, douleur oropharyngée, asthénie. Les patients peuvent également présenter un rythme cardiaque élevé ou une respiration rapide. On doit cesser immédiatement le traitement par SEPTRA pour injection ou par SEPTRA SUSPENSION ORALE PÉDIATRIQUE chez les patients qui présentent l’un ou l’autre de ces symptômes.
SEPTRA pour injection et SEPTRA SUSPENSION ORALE PÉDIATRIQUE peuvent causer une anémie aplasique, alors que la moelle osseuse est endommagée et incapable de produire suffisamment de cellules sanguines. Les symptômes peuvent inclure fatigue, dyspnée, pâleur, contusion, pyrexie, frissons, douleur oropharyngée, et malaise. On doit cesser immédiatement le traitement par SEPTRA pour injection ou par SEPTRA SUSPENSION ORALE PÉDIATRIQUE chez les patients qui présentent l’un ou l’autre de ces symptômes.
Folate
Des hémogrammes mensuels réguliers sont recommandés lorsque l’association triméthoprime-sulfaméthoxazole est administrée pendant de longues périodes, ou à des patients avec une déficience en folates, ou aux personnes âgées, car il existe une possibilité de changements asymptomatiques des indices hématologiques de laboratoire en raison du manque de folate disponible. Les suppléments d’acide folinique peuvent être envisagés pendant le traitement, mais ceux-ci devraient être initiés avec prudence en raison d’une possible interférence avec l’efficacité antimicrobienne (voir 9 Interactions médicamenteuses). Des changements indicateurs d’une altération du taux d’acide folique ont, dans certains cas spécifiques, été renversés par une supplémentation en acide folinique.
On doit porter une attention particulière lorsqu’on traite des patients chez lesquels on soupçonne une carence en folate; il faut alors envisager un supplément en folate.
Patients souffrant de troubles hématologiques graves
À moins qu’il ne soit administré sous une étroite surveillance, le triméthoprime-sulfaméthoxazole ne doit pas être administré aux patients souffrant de troubles hématologiques graves (voir 8 Effets indésirables).
7.1 Populations particulières
7.1.1 Grossesse
Le triméthoprime et le sulfaméthoxazole traversent la barrière placentaire et leur innocuité pendant la grossesse n’a pas été établie. Le triméthoprime est un antagoniste du folate et, selon certaines études menées sur des animaux, les deux agents ont causé des anomalies fœtales. Il a été démontré qu’à des doses excédant la dose thérapeutique recommandée chez l’humain, l’administration du triméthoprime et du sulfaméthoxazole a causé une palatoschisis et d’autres anomalies fœtales chez le rat, soit une découverte caractéristique de l’antagoniste du folate. Les effets du triméthoprime auraient pu être évités par la prise de folate alimentaire. On a observé des pertes fœtales chez le lapin après l’administration de doses de triméthoprime dépassant la dose thérapeutique recommandée chez l’humain. Des études cas-témoins ont montré qu’une corrélation peut être établie entre l’exposition aux antagonistes du folate et les anomalies congénitales chez les humains. Par conséquent, on doit éviter d’administrer SEPTRA pour injection aux femmes enceintes, surtout pendant le premier trimestre de la grossesse, à moins que les avantages escomptés l’emportent sur les risques possibles pour le fœtus; on doit envisager la prise d’un supplément de folate si SEPTRA pour injection doit être administré pendant la grossesse.
Le sulfaméthoxazole fait concurrence à la bilirubine pour se lier à l’albumine plasmatique. Comme d’importantes concentrations de médicaments d’origine maternelle subsistent pendant plusieurs jours chez le nouveau-né, il peut y avoir un risque de précipiter ou d’exacerber l’hyperbilirubinémie néonatale, accompagnée d’un risque théorique d’un ictère nucléaire, lorsque SEPTRA pour injection est administré à la mère peu avant l’accouchement. Ce risque théorique est particulièrement important chez les nourrissons en proie à l’hyperbilirubinémie, comme les prématurés et les nourrissons présentant un déficit en glucose-6-phosphate déshydrogénase.
7.1.2 Allaitement
Le triméthoprime et le sulfaméthoxazole sont excrétés par le lait maternel. L’administration de SEPTRA pour injection doit être évitée en fin de grossesse et chez les mères qui allaitent, surtout quand la mère ou le nourrisson ont ou présentent un risque particulier de développer de l’hyperbilirubinémie. De plus, l’administration de SEPTRA pour injection doit être évitée chez les nourrissons de moins de 8 semaines compte tenu de la prédisposition des nourrissons à l’hyperbilirubinémie.
7.1.3 Enfants et adolescents
Enfants (< 2 mois–12 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de SEPTRA pour injection et de SEPTRA SUSPENSION ORALE PÉDIATRIQUE dans la population pédiatrique (< 2 mois-12 ans) été démontrées; par conséquent Santé Canada a approuvé une indication chez les enfants (voir 2 Contre-indications).
Enfants (< 2 mois) : L’emploi de SEPTRA pour injection et de SEPTRA SUSPENSION ORALE PÉDIATRIQUE dans la population pédiatrique (< 2 mois) n’est pas autorisé (voir 2 Contre-indications).
Adolescents (>12–17 ans) : Les doses recommandées chez les adultes devraient être utilisées chez les patients adolescents (>12–17 ans) (voir 4.2 Posologie recommandée et ajustement posologique).
7.1.4 Personnes âgées
D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de SEPTRA pour injection dans la population gériatrique ont été démontrées; par conséquent, Santé Canada a autorisé une indication pour l’emploi gériatrique.
Toutefois, il y a un risque accru d’effets indésirables sévères chez les personnes âgées, surtout en présence de conditions complexes telles qu’une atteinte de la fonction rénale ou hépatique ou la prise concomitante d’autres médicaments. Les effets indésirables les plus couramment signalés chez les personnes âgées sont des réactions cutanées graves ou une aplasie médullaire (voir 7 Mises en garde et précautions et 8 Effets indésirables) ou une réduction spécifique des plaquettes (avec ou sans purpura). Chez les patients recevant simultanément certains diurétiques, principalement des thiazidiques, on a signalé une augmentation de l’incidence de thrombopénie avec ou sans purpura. Des ajustements appropriés de la posologie sont nécessaires chez les patients souffrant d’une atteinte rénale (voir 4.2 Posologie recommandée et ajustement posologique).
Il est recommandé de surveiller de près les personnes âgées traitées par SEPTRA pour injection ou recevant des doses élevées de SEPTRA pour injection, puisque ces personnes semblent plus exposées à un risque accru d’hyperkaliémie et d’hyponatrémie.
Une attention particulière doit être portée au traitement des personnes âgées; un supplément de folate doit être envisagé.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les effets indésirables les plus courants sont hyperkaliémie, anorexie, candidose, céphalée, thrombophlébite locale au point d’injection, troubles gastro-intestinaux (nausée, vomissements, diarrhée) et réactions allergiques cutanées (comme éruptions cutanées et urticaire). Bien que rares, des décès associés à l’administration de sulfamides et de SEPTRA pour injection ou de SEPTRA SUSPENSION ORALE PÉDIATRIQUE sont survenus par suite de réactions graves, y compris le syndrome de Stevens-Johnson, le syndrome d'hypersensibilité médicamenteuse (syndrome DRESS), la nécrolyse épidermique toxique (maladie de Lyell), la nécrose hépatique fulminante, l’agranulocytose, l’anémie aplasique, d’autres dyscrasies sanguines et une hypersensibilité des voies respiratoires (voir 3 Encadré sur les mises en garde et précautions importantes et 7 Mises en garde et précautions).
Généralités
Faiblesse, insomnie, troubles de la vue, alopécie, épistaxis, thrombophlébite locale au point d’injection et œdème. La prolifération de candidas est fréquente.
Allergiques
Anaphylaxie, myocardite allergique, érythème polymorphe, toxidermie, dermatite exfoliative, œdème de Quincke, fièvre médicamenteuse, frissons, angéite allergique ressemblant au purpura de Schönlein-Henoch, maladie sérique, syndrome du type maladie sérique, réactions allergiques généralisées, éruption cutanée généralisée, éruption fixe d’origine médicamenteuse, photosensibilité, injection conjonctivale et sclérale, prurit, urticaire et éruptions cutanées. De plus, la périartérite noueuse et le lupus érythémateux disséminé et des réactions anaphylactoïdes (transpiration et effondrement) ont été rapportés.
De graves réactions d’hypersensibilité associées à la pneumonie à Pneumocystis jiroveci, dont l’éruption cutanée, la pyrexie, la neutropénie, la thrombocytopénie, l’augmentation des enzymes hépatiques, la rhabdomyolyse, l’hyperkaliémie et l’hyponatrémie, ont été signalées lors de l’emploi de fortes doses pour la prise en charge de la pneumonie à Pneumocystis jiroveci, exigeant ainsi l’arrêt du traitement.
Une rhabdomyolyse a été signalée chez les patients séropositifs pour le VIH recevant le triméthoprime-sulfaméthoxazole dans le traitement prophylactique d’une pneumonie à Pneumocystis jiroveci.
Appareil cardiovasculaire
Prolongation de l’intervalle QT (tachycardie ventriculaire).
Système endocrinien/métabolisme
D’un point de vue chimique, les sulfamides sont semblables à certains goitrigènes, à certains diurétiques (acétazolamide et les thiazidiques) et à certains hypoglycémiants oraux. Une sensibilité croisée peut exister entre ces agents. Dans de rares cas, il y a eu une hausse de la diurèse et une hypoglycémie chez les patients recevant les sulfamides.
Appétit réduite, acidose métabolique, acidose tubulaire rénale, hyperkaliémie, hyponatrémie, hypoglycémie (voir aussi 7 Mises en garde et précautions).
Appareil digestif
Entérocolite pseudomembraneuse, pancréatite, stomatite, glossite, sécheresse de la bouche, nausée, vomissements, pyrosis, intolérance gastrique, gastrite ou gastroentérite, dyspepsie, émèse, douleurs abdominales, constipation, flatulence, diarrhée, décoloration des dents et/ou de la langue.
Génito-urinaire
Troubles de la fonction rénale (parfois rapportés comme une insuffisance rénale), néphrite interstitielle, altérations des reins (comme l’indiquent les taux sériques anormaux d’azote uréique, d’azote non protéique, de créatinine sérique et des taux de protéine dans les urines), syndrome néphrotique toxique avec oligurie et anurie, cristallurie, hématurie, pollakiurie et dysurie.
Hématologique
Lymphohistiocytose hémophagocytaire, leucopénie, neutropénie, thrombopénie, anémie mégaloblastique, anémie hémolytique et aplasique, méthémoglobinémie, purpura, agranulocytose, hypoprothrombinémie, éosinophilie, hémolyse chez certains patients sensibles présentant un déficit en G-6-PD, aplasie médullaire et choc circulatoire.
Fonction hépatique/biliaire/pancréatique
Hépatite, y compris ictère cholostatique et nécrose hépatique, ictère, élévations des taux sériques des transaminases, de la phosphatase alcaline et de la bilirubine.
Des changements hépatiques, dont certains ont entraîné des décès, ont été documentés chez des patient à risque. L’ictère cholostatique et la nécrose hépatique peuvent être mortels.
Appareil locomoteur
Arthralgie, rhabdomyolyse et myalgie.
Système nerveux
Méningite à liquide clair, convulsions, névrite périphérique, ataxie, tremblements, vertiges, acouphènes, céphalées.
La méningite à liquide clair a été rapidement enrayée à l’arrêt du médicament, mais certains de cas de récurrence ont été observés après une nouvelle exposition à SEPTRA pour injection/ SEPTRA SUSPENSION ORALE PÉDIATRIQUE ou au triméthoprime seul.
Yeux
Uvéite
Psychiatrique
Hallucinations, dépression, apathie, nervosité, étourdissements, trouble psychotique.
Appareil respiratoire
Infiltrats pulmonaires, toux, dyspnée, pneumonie éosinophilique aiguë, lésions pulmonaires aiguës et retardées, maladie pulmonaire interstitielle, et insuffisance respiratoire aiguë.
Des cas d'insuffisance respiratoire fulminante ont été signalés, nécessitant l'arrêt du traitement (voir 7 Mises en garde et précautions, Appareil respiratoire).
Troubles de la peau et des tissus sous-cutanés
Effets indésirables cutanés graves : dermatose neutrophile fébrile aiguë (syndrome de Sweet) (fréquence inconnue), pustulose exanthématique aiguë généralisée (PEAG) (fréquence inconnue).
Syndrome Stevens-Johnson (SSJ), nécrolyse épidermique toxique (NET), syndrome d'hypersensibilité médicamenteuse (syndrome DRESS) (fréquence inconnue) ont été signalés comme potentiellement mortels (voir 7 Mises en garde et précautions).
9 Interactions médicamenteuses
9.1 Interactions médicamenteuses graves
- On ne doit pas administrer SEPTRA pour injection et SEPTRA SUSPENSION ORALE PÉDIATRIQUE en association avec le dofétilide (voir 2. Contre-indications et 9.4. Interactions médicament-médicament).
9.3 Interactions médicament-comportement
On doit informer les patients de maintenir un apport liquidien adéquat afin de prévenir la cristallurie et la formation de calculs.
Les patients devraient aviser leur médecin de tous leurs régimes alimentaires et suppléments.
9.4 Interactions médicament-médicament
Diurétiques (thiazidiques) : Chez les personnes âgées recevant simultanément certains diurétiques, principalement des thiazidiques, on a signalé une augmentation de l’incidence de thrombopénie avec ou sans purpura.
Pyriméthamine : Certains rapports font observer occasionnellement que l’administration de pyriméthamine à des doses hebdomadaires excédant les 25 mg peut causer une anémie mégaloblastique, si SEPTRA pour injection ou SEPTRA SUSPENSION ORALE PÉDIATRIQUE est prescrit simultanément.
Zidovudine : Dans certains cas, le traitement concomitant de zidovudine peut augmenter le risque d’effets hématologiques indésirables reliés à SEPTRA pour injection ou à SEPTRA SUSPENSION ORALE PÉDIATRIQUE. Si la coadministration est nécessaire, il convient de surveiller les paramètres hématologiques.
Lamivudine : L’administration de SEPTRA pour injection 160 mg/800 mg entraîne une augmentation de 40 % de l’exposition à la lamivudine due au composant du triméthoprime. La lamivudine n’a aucun effet sur la pharmacocinétique du triméthoprime ou du sulfaméthoxazole.
Warfarine : On rapporte que SEPTRA pour injection/ SEPTRA SUSPENSION ORALE PÉDIATRIQUE peut prolonger le temps de prothrombine chez les patients recevant un anticoagulant tel que la warfarine. Cette interaction doit être prise en compte lorsque SEPTRA pour injection ou SEPTRA SUSPENSION ORALE PÉDIATRIQUE est administré aux patients déjà en traitement par anticoagulant; le temps de coagulation doit être évalué de nouveau.
Phénytoïne : SEPTRA pour injection ou SEPTRA SUSPENSION ORALE PÉDIATRIQUE peut inhiber le métabolisme hépatique de la phénytoïne. Administré selon la posologie clinique habituelle, SEPTRA a augmenté de 39 % la demi-vie de la phénytoïne et diminué de 27 % le taux de clairance métabolique de la phénytoïne. Lorsque ces médicaments sont administrés en concomitance, il convient de prévoir d’éventuels effets excessifs de la phénytoïne. On recommande une surveillance étroite de l’état du patient et des taux sériques de la phénytoïne.
Méthotrexate : Les sulfamides peuvent également déloger le méthotrexate des sites de liaison aux protéines plasmatiques, augmentant ainsi les concentrations de méthotrexate libre. Il faut envisager un supplément de folate. Si l’on juge que SEPTRA pour injection ou SEPTRA SUSPENSION ORALE PÉDIATRIQUE constitue un traitement approprié chez les patients recevant d’autres antifoliques, il convient alors d’envisager un supplément de folate.
Digoxine : Il a été démontré que l’emploi concomitant du triméthoprime et de la digoxine a donné lieu à une augmentation des taux sériques de la digoxine chez certains patients âgés.
Hyperkaliémie : On doit faire preuve de prudence à l'égard des patients qui prennent tout autre médicament susceptible de provoquer une hyperkaliémie, par exemple, les inhibiteurs de l’ECA, antagonistes des récepteurs de l’angiotensine et diurétiques d’épargne potassique, comme la spironolactone. L’emploi concomitant de triméthoprime-sulfaméthoxazole (cotrimoxazole) peut provoquer une hyperkaliémie pertinente sur le plan clinique.
Cyclosporine : Une détérioration réversible de la fonction rénale a été observée chez les patients traités par SEPTRA pour injection ou par SEPTRA SUSPENSION ORALE PÉDIATRIQUE et la cyclosporine après une transplantation rénale.
Lorsque le triméthoprime est coadministré avec des médicaments qui forment des cations au pH physiologique et qui sont en partie excrétés par une sécrétion rénale active (par ex. : procaïnamide, amantadine), il y a risque d’inhibition concurrentielle de ce processus, ce qui peut entraîner une augmentation de la concentration plasmatique de l’un ou des deux médicaments.
Agents hypoglycémiants à base de sulfonylurée : Bien que l’interaction avec les sulfamides hypoglycémiants soit rare, on signale toutefois une potentialisation.
Rifampicine : L’emploi concomitant de la rifampicine et de SEPTRA pour injection ou de SEPTRA SUSPENSION ORALE PÉDIATRIQUE donne lieu à une réduction de la demi-vie plasmatique du triméthoprime après une période d’environ une semaine, ce qui est jugé sans conséquence sur le plan clinique.
Puisque le triméthoprime inhibe l’enzyme cytochrome P450 2C8, il peut interagir avec d’autres médicaments qui sont métabolisés principalement l’isoforme 2C8. Le sulfaméthoxazole inhibe le cytochrome P450 2C9 et peut interagir avec d’autres médicaments qui sont métabolisés principalement par l’isoforme 2C9.
Répaglinide : Le triméthoprime peut accroitre l’exposition à la répaglinide et provoquer de l’hypoglycémie.
Acide folinique : Il a été démontré que les suppléments d’acide folinique interfèrent avec l’efficacité antimicrobienne de l’association triméthoprime-sulfaméthoxazole. Ces effets ont été observés lors de l’administration pour la prophylaxie et le traitement de la pneumonie Pneumocystis jiroveci.
Azathioprine : Les rapports cliniques sur les interactions entre l’azathioprine et l’association triméthoprime-sulfaméthoxazole sont conflictuels, résultant en de graves anomalies hématologiques.
Dofétilide : On a signalé des taux plasmatiques accrus de dofétilide après la coadministration de triméthoprime et de dofétilide. Le dofétilide peut causer de graves arythmies ventriculaires associées à une prolongation de l’intervalle QT, incluant torsades de pointes, qui sont directement reliées à la concentration plasmatique de dofétilide. L’administration concomitante de dofétilide et de triméthoprime est contre-indiquée (voir 2 Contre-indications).
Leucovorine : L’emploi concomitant de leucovorine avec SEPTRA pour injection ou SEPTRA SUSPENSION ORALE PÉDIATRIQUE pour le traitement aigu d’une pneumonie à Pneumocystis jiroveci chez des patients présentant une infection par le VIH était associé à des taux accrus d’échec du traitement et de morbidité dans une étude contrôlée par placebo.
9.5 Interactions médicament-aliment
On doit faire preuve de prudence avec les patients soumis à un régime alimentaire enrichi en potassium (voir 4.4 Administration).
9.6 Interactions médicament-plante médicinale
Les interactions avec les plantes médicinales n’ont pas été établies.
9.7 Interactions médicament-examens de laboratoire
SEPTRA pour injection et SEPTRA SUSPENSION ORALE PÉDIATRIQUE, plus précisément, le composant du triméthoprime, peut perturber le dosage sérique de méthotrexate, tel qu’établi par la méthode de liaison compétitive des protéines, lorsque la dihydrofolate réductase bactérienne est utilisé comme protéine de liaison. Il n’y a aucune interférence si le méthotrexate est mesuré par radioimmunonalyse (RIA).
La présence du triméthoprime et du sulfaméthoxazole peut également faire interférence au dosage avec la créatinine lorsque le réactif de Jaffé (acide picrique placé en milieu alcalin) est utilisé, ce qui donne lieu à des surévaluations de 10 % de la plage des valeurs normales.
10 Pharmacologie clinique
10.1 Mode d’action
SEPTRA pour injection/SEPTRA SUSPENSION ORALE PÉDIATRIQUE (sulfaméthoxazole et triméthoprime) est un agent antibactérien à large spectre. Il contient deux composants antibactériens actifs, le sulfaméthoxazole et le triméthoprime, qui exercent une action synergique sur plusieurs espèces bactériennes.
Figure 1
Le sulfaméthoxazole et le triméthoprime agissent de façon séquentielle en deux étapes successives dans la biosynthèse des acides nucléiques. Le triméthoprime est un inhibiteur de la dihydrofolate réductase, l’enzyme responsable de la réduction de l’acide dihydrofolique à sa forme tétrahydrofolique. Cette étape biochimique est essentielle dans la production des coenzymes de folate faisant partie de la biosynthèse de la thymine, purine, serine et de la méthionine. Le sulfaméthoxazole exerce une activité antibactérienne en faisant concurrence à l’acide para-aminobenzoïque.
Contrairement aux animaux qui dépendent des sources exogènes pour satisfaire leurs besoins en acide folique et qui ne comptent pas sur la synthèse intracellulaire, la plupart des bactéries pathogènes répondent à leur besoin en acide dihydrofolique en la synthétisant à partir de l’acide para-aminobenzoïque, de la ptéridine et de l’acide glutamique.
Dans les circonstances habituelles, agissant seul, le sulfaméthoxazole ou le triméthoprime n’inhibent pas complètement les acides nucléiques de cette biosynthèse. Plutôt, ils réduisent de façon suffisante la synthèse des coenzymes du folate pour produire une bactériostase. Lorsque les deux agents agissent ensemble, la superposition de leurs effets effectue une inhibition complète de la synthèse et entraîne la 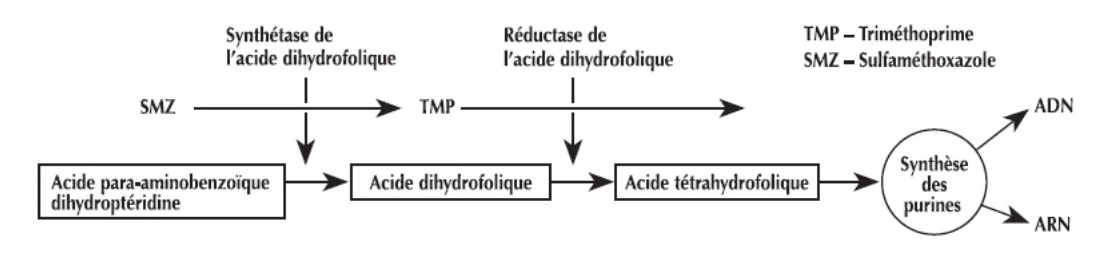 mort de l’organisme. Ainsi, l’effet de cette double action vise à réduire les concentrations minimales inhibitrices (CMI) de chaque agent (synergie) et à convertir l’action bactériostatique en une action bactéricide.
Par conséquent, l’activité de SEPTRA pour injection/SEPTRA SUSPENSION ORALE PÉDIATRIQUE dépend de la capacité à la fois du sulfaméthoxazole et du triméthoprime d’influer sur le métabolisme du folate de la bactérie; cependant, afin de conserver son effet thérapeutique, SEPTRA pour injection/SEPTRA SUSPENSION ORALE PÉDIATRIQUE ne doit pas influer sur le métabolisme du folate chez l’hôte. Puisque le sulfaméthoxazole n’affecte que la synthèse de novo de l’acide dihydrofolique par bactéries, il n’affecte pas le métabolisme du folate chez les animaux. Puisque chez les animaux, comme chez les bactéries, le folate doit être recyclé à la forme active par dihydrofolate réductase, on peut s’attendre à ce que le triméthoprime affecte le métabolisme du folate des mammifères. Par contre, parmi les inhibiteurs de folate semblables, le triméthoprime a été choisi spécialement pour sa faible toxicité chez les animaux et sa toxicité élevée chez les bactéries. Cette différence a été depuis expliquée par le fait que l’affinité entre le triméthoprime et la dihydrofolate réductase des bactéries est de quelque 40 000 fois plus élevée qu’avec l’enzyme mammifère correspondant.
10.3 Pharmacocinétique
Les pics plasmatiques de triméthoprime-sulfaméthoxazole sont plus élevés et sont atteints plus rapidement une heure après la perfusion intraveineuse de SEPTRA pour injection qu’après l’administration par voie orale d’une dose équivalente de SEPTRA SUSPENSION ORALE PÉDIATRIQUE. Les concentrations plasmatiques, la demi-vie d’élimination et les taux d’excrétion urinaires ne montrent aucune différence significative à la suite d’une administration orale ou intraveineuse.
Absorption
Le triméthoprime et le sulfaméthoxazole sont rapidement absorbés après l’administration par voie orale. Des concentrations détectables des deux médicaments apparaissent dans le sang après environ cinq minutes, atteignant des concentrations substantielles en une heure. Les pics plasmatiques des deux composés sont habituellement atteints après deux à quatre heures et se maintiennent pendant environ sept heures. Des concentrations sont encore détectables après 24 heures. Lorsque les deux médicaments sont administrés en concomitance, les concentrations sanguines sont semblables à celles obtenues lorsque les médicaments sont administrés séparément, indiquant ainsi l’absence d’effet mutuel sur l’absorption.
Distribution
Le rapport d’une partie de triméthoprime pour cinq parties de sulfaméthoxazole atteint des concentrations sériques médicamenteuses dans un rapport d’environ 1:20, soit un rapport jugé optimal contre une vaste gamme de bactéries. Contrairement au sulfaméthoxazole, le triméthoprime est concentré dans les tissus; du matériel biopsié auprès d’un petit nombre de patients recevant une dose préopératoire de triméthoprime a indiqué que la concentration de triméthoprime dans les tissus dépassait la concentration plasmatique échantillonnée en même temps – plus marquée dans le poumon (10 fois plus). On constate la même tendance chez les animaux. On a également observé que les concentrations de triméthoprime étaient plus élevées dans les expectorations que dans le plasma à la suite de l’administration orale de triméthoprime-sulfaméthoxazole. Les concentrations des deux médicaments se sont également bien maintenues dans la lymphe et les liquides tissulaires.
Dans le sérum, le degré de liaison du triméthoprime aux protéines plasmatiques varie selon la concentration, mais s’élève normalement à 44 %. Le sulfaméthoxazole se lie aux protéines plasmatiques dans une proportion de 70 %. L’ajout de sulfaméthoxazole a réduit de 3 à 4 % la liaison du triméthoprime, mais aucune modification de la liaison du sulfaméthoxazole aux protéines (environ 66 %) n’a été observée à des concentrations thérapeutiques des deux médicaments.
Métabolisme
Des études menées sur les composants individuels administrés séparément indiquent qu’en présence d’un apport élevé en liquide, soit environ 50 % de la dose de triméthoprime ingérée par voie orale est excrétée sous forme inchangée dans l’urine en moins de 24 heures, alors qu’en présence d’un faible apport en liquide, la proportion est d’environ 40 %. Le sulfaméthoxazole est métabolisé de façon plus extensive que le triméthoprime, par acétylation, oxydation ou glucuronidation. Sur une période de 72 heures, environ 85 % de la dose peut être retrouvée dans l’urine sous forme inchangée ainsi que sous forme de son principal métabolite (N4-acétylé). Environ 10 % du médicament est excrété sous forme de métabolites ayant peu ou pas d’activité antibactérienne. Une certaine quantité de triméthoprime est excrétée dans la bile, où l’on obtient des concentrations deux fois plus élevées que les concentrations plasmatiques. Toutefois, puisqu’il y a réabsorption presque complète du médicament, très peu se retrouve dans les selles. Des études effectuées au moyen de triméthoprime radiomarqué ont démontré qu’il est presque complètement absorbé après une prise orale chez l’homme; moins de 4 % de la radioactivité s’est retrouvée dans les selles sur une période de six jours. La radioactivité a été éliminée du plasma et de l’urine dans une proportion presque identique; la quantité presque entière d’une dose orale étant excrétée dans l’urine en moins de 48 heures. La demi-vie biologique du triméthoprime a été calculée à 10 heures (plage de 6,2 à 12 heures chez quatre patients), ce qui correspond à la demi-vie du sulfaméthoxazole de 9 à 11 heures déterminée chez l’homme.
Élimination
Le sulfaméthoxazole ingéré par voie orale est excrété dans l’urine en moins de 24 heures dans une proportion de 25 % à 50 %. De la quantité excrétée, environ la moitié est constituée du dérivé acétylé N4, le cinquième sous forme de N4 conjugué, le sixième sous forme intacte et environ le dixième est constitué d’un autre composé libre N4.
Bien que la quantité de chaque médicament excrété soit similaire, qu’il soit administré séparément ou en concomitance, le mode d’excrétion par le rein est fort différent. Sharpstone a démontré la réabsorption nette par le tubule de sulfaméthoxazole filtré, du moins chez les patients dont la fonction rénale est normale, alors qu’avec le triméthoprime, le mécanisme d’excrétion est par sécrétion tubulaire chez les patients dont la fonction rénale est normale ou altérée.
L’augmentation urinaire a produit une augmentation de la clairance rénale du sulfaméthoxazole. Elle est indépendante du pH de l’urine lorsqu’il était inférieur à 7, mais s’est accrue à l’alcalinisation de l’urine au-delà d’un pH de 7. La clairance du triméthoprime n’a pas été affectée par l’altération du débit urinaire, mais on observe une nette augmentation à la chute du pH urinaire.
Populations de patients particuliers
- Enfants et adolescents : Voir 4.2 Posologie recommandée et ajustement posologique.
- Personnes âgées : Chez les patients plus âgés, on a observé une légère réduction de la clairance rénale du sulfaméthoxazole mais pas du triméthoprime.
- Grossesse ou allaitement : Voir 7.1 Populations particulières
- Insuffisance hépatique : On doit faire preuve de prudence lorsqu’on traite des patients souffrant de grave insuffisance hépatique, car l’absorption et la biotransformation du triméthoprime et du sulfaméthoxazole pourraient être altérées.
- Insuffisance rénale : Chez les patients présentant une atteinte rénale, l’excrétion du sulfaméthoxazole n’a été que légère, alors que l’excrétion du triméthoprime a nettement diminué en présence d’insuffisance rénale grave.
11 Conservation, stabilité et mise au rebut
SEPTRA pour injection et SEPTRA SUSPENSION ORALE PÉDIATRIQUE doivent être entreposés à une température ambiante se situant entre 15 °C et 30 °C et à l’abri de la lumière.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Les ingrédients actifs qui composent SEPTRA pour injection/SEPTRA SUSPENSION ORALE PÉDIATRIQUE sont le triméthoprime et le sulfaméthoxazole associés dans un rapport de 1:5.
Dénomination propre : Sulfaméthoxazole
Dénomination chimique : N1-(5-méthyl-3-isoxazolyl) sulfanilamide
Formule et masse moléculaires : C10H11N3O3S 253,31 g/mol
Formule développée :
Propriétés physicochimiques : Le sulfaméthoxazole est un composé cristallin blanc à blanc cassé, presque inodore. Son point de fusion est de 167 °C.
Substance pharmaceutique
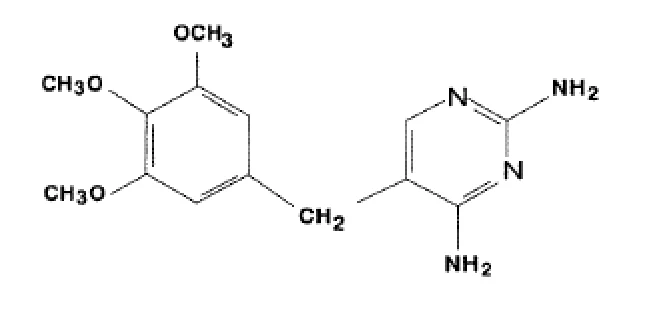
Dénomination propre : Triméthoprime
Dénomination chimique : 2,4-diamino-5-(3,4,5-triméthoxabenzyl) pimidine Formule et masse moléculaires : C14H18N4O3 290,32 g/mol
Formule développée :
Propriétés physicochimiques : Le triméthoprime est une poudre cristalline de couleur blanche ou crème au goût amer. Son point de fusion se situe entre 199 et 203 °C. Il est soluble dans l’eau à 0,4 mg/ml. 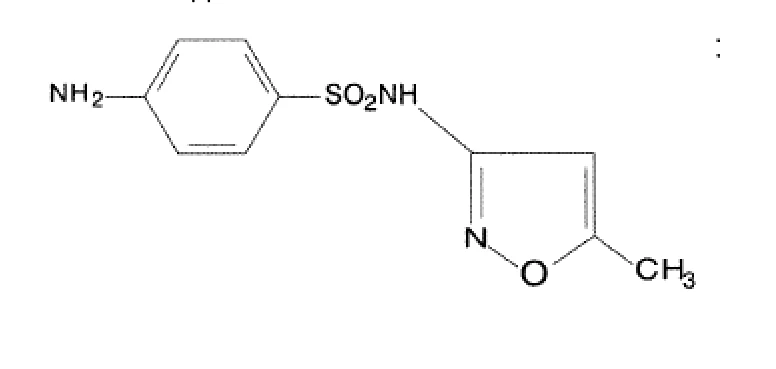
14 Études cliniques
Les informations relatives aux essais cliniques ne figuraient pas dans la monographie de produit au moment de l'approbation initiale.
15 Microbiologie
SEPTRA pour injection/SEPTRA SUSPENSION ORALE PÉDIATRIQUE (sulfaméthoxazole et triméthoprime) est bactéricide in vitro contre les organismes Gram-positifs et Gram-négatifs qui figurent dans la liste du tableau 3.
Activité in vitro : En règle générale, le triméthoprime est plus actif que le sulfaméthoxazole contre la plupart des espèces bactériennes (voir tableau 1). Des exceptions notables sont à signaler, notamment Neisseria gonorrhoeae et Pseudomonas aeruginosa (qui sont généralement insensibles à ces médicaments).
Tableau 3 - Comparaison de l’activité in vitro du triméthoprime et du sulfaméthoxazole
| CMI (mcg/ml) | ||
| Triméthoprime | Sulfaméthoxazole | |
Streptococcus pyogenes 0,4 100 (± 25) Diplococcus pneumoniae, type II 1 32 (± 16) Viridans streptococci 0,25 8 Streptococcus faecalis 0,5 100 Streptococcus agalactiae 4 50 Staphylococcus aureus 0,2 4 Erysipelothrix rhusiopathiae 8 >100 Corynebacterium pyogenes 0,4 >100 Corynebacterium diphtheriae 0,4 >100 Clostridium perfringens 50 16 (± 8) Mycobacterium tuberculosis 250 >1000 Nocardia asteroides 10 5 Escherichia coli 0,2 8 Citrobacter freundii 0,1 3 Klebsiella pneumoniae 0,5 16 Klebsiella rhinoscleromatis 0,5 10 Enterobacter aerogenes 3 >100 Salmonella typhi 0,4 4 Salmonella typhimurium 0,3 10 Shigella spp. 0,4 4 Vibrio comma 0,8 32
| CMI (mcg/ml) | ||
| Triméthoprime | Sulfaméthoxazole | |
Pasteurella septica Haemophilus influenzae Bordetella pertussis Moraxella lacunata Proteus spp. Providence B Pseudomonas aeruginosa Pseudomonas pseudomallei Neisseria gonorrhoeae Neisseria meningitidis | 0,1 0,12 3 4 1 1 >100 4 12 8 | 8 >50 100 8 (± 2) 8 30 25 10 1,6 1,5 |
Les activités ont été comparées sur gélose nutritive (Wellcome) contenant 5 % de sang lysé de cheval. Pour Neisseria et Haemophilus spp., le milieu a été chauffé à 80 °C pendant 5 minutes et dans le cas de Mycobacterium tuberculosis, un milieu de culture de Peizer et Schacter a été utilisé.
Démonstration de la synergie
En testant le triméthoprime et le sulfaméthoxazole, à la fois séparément et en association, la synergie a pu être démontrée in vitro. Elle est indiquée par un ou tous les éléments suivants :
- 1. réduction de la concentration minimale inhibitrice de chaque médicament lorsqu’ils sont utilisés en association;
- 2. augmentation de la taille de la zone d’inhibition entourant le disque de l’association médicamenteuse; et
- 3. augmentation de l’activité bactéricide lorsque les médicaments sont utilisés en association.
La réduction de la CMI varie en fonction du rapport de médicaments présents, et il a été démontré que le taux optimal, tel qu’il est mesuré par une réduction maximale de la CMI des deux médicaments, est celui dans lequel les médicaments sont présents en proportion correspondant à leur CMI respective en monothérapie. Mentionnons cependant qu’une potentialisation peut être observée dans une vaste gamme de rapports. À l’excès de l’un des deux médicaments, le rapport de l’autre est réduit de façon notable, s’établissant en dessous du rapport optimal, produisant néanmoins un effet synergique.
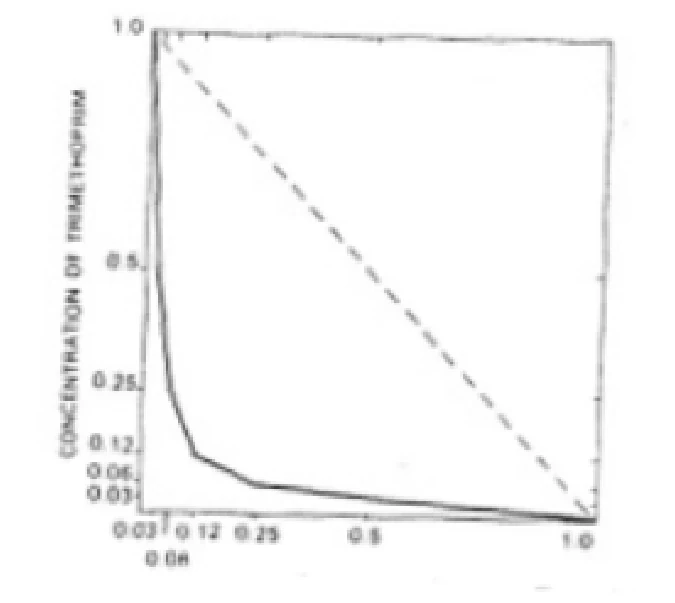 CONCENTRATION DE SULFAMÉTHOXAZOLE :
Figure 2 - Isobologramme illustrant la synergie entre le triméthoprime et le sulfaméthoxazole. Concentrations requises pour produire une inhibition de la croissance bactérienne dans une proportion de 50 %.
Le rapport optimal est également variable et peut être différent pour chaque organisme, en raison de la large gamme variable de sensibilités des organismes au triméthoprime et au sulfaméthoxazole. Puisque, en général, le triméthoprime est environ de 20 à 100 fois plus actif que le sulfaméthoxazole, les chercheurs ont préféré utiliser un rapport fixe se rapprochant du rapport modal optimal en examinant la sensibilité accrue des souches à l’association. Le rapport 1:20 est le plus couramment utilisé et des exemples de l’augmentation de l’activité sont illustrés au tableau 4.
Tableau 4 - Effet sur la cmi de l’association d’une partie de triméthoprime à 20 parties de sulfaméthoxazole
| Organisme | CMI mcg/ml | |||
| Sulfaméthoxazole | Triméthoprime | |||
| Seul | Association | Seul | Association | |
| Streptococcus pyogenes | >100 | 1,0 | 1,0 | 0,050 |
| Diplococcus pneumoniae | 30 | 2,0 | 2,0 | 0,100 |
| Staphylococcus aureus | 3 | 0,3 | 1,0 | 0,015 |
| Haemophilus influenzae | 10 | 0,3 | 1,0 | 0,015 |
| Bordetella pertussis | 50 | 4,0 | 3,0 | 0,200 |
| Klebsiella pneumoniae | >100 | 4,0 | 1,0 | 0,200 |
| Klebsiella aerogenes | >100 | 4,0 | 1,0 | 0,200 |
| Escherichia coli | 3 | 1,0 | 0,3 | 0,050 |
| Salmonella typhimurium | 10 | 1,0 | 0,3 | 0,050 |
| Shigella sonnei | 10 | 1,0 | 0,3 | 0,050 |
Tableau 4 - Effet sur la cmi de l’association d’une partie de triméthoprime à 20 parties de sulfaméthoxazole
| Organisme | CMI mcg/ml | |||
| Sulfaméthoxazole | Triméthoprime | |||
| Seul | Association | Seul | Association | |
| Proteus vulgaris | 30 | 3,0 | 3,0 | 0,150 |
| Neisseria gonorrhoeae | 27 | 1,0 | 14,4 | 0,540 |
Le tableau 5 indique la fréquence de cas de sensibilité de 49 165 souches de 40 espèces à l’association triméthoprime-sulfaméthoxazole obtenue au terme de 28 études. Un disque d’antibiogramme contenant 1,25 mcg de triméthoprime et 23,75 mcg de sulfaméthoxazole a été utilisé aux fins de chaque étude en utilisant un milieu de culture différent.
Tableau 5 - Fréquence de cas de sensibilité au triméthoprime-sulfaméthoxazole
| Espèces | Nombre total de souches | Souches sensibles | |
| Total | % | ||
| S. aureus | 4 929 | 4 280 | 86,8 |
| S. epidermidis | 99 | 83 | 83,8 |
| D. pneumoniae | 140 | 140 | 100,0 |
| St. Pyogenes | 757 | 699 | 92,3 |
| St. viridans | 873 | 803 | 91,9 |
| Streptococci | 191 | 102 | 53.4 |
| St. agalactiae | 20 | 20 | 100,0 |
| Enterococci | 7 394 | 3 798 | 51,4 |
| Escherichia coli | 18 903 | 16 851 | 89,1 |
| Klebsiella | 1 365 | 1 109 | 81,2 |
| K. pneumoniae | 12 | 12 | 100,0 |
| Proteus spp. | 3 142 | 2 436 | 77,5 |
| Pr. vulgaris | 610 | 402 | 65,9 |
| Pr. mirabilis | 2 730 | 2 337 | 85,6 |
| Pr. morganii | 183 | 160 | 87,4 |
| Pr. rettgeri | 498 | 431 | 86,5 |
| Providence A | 133 | 104 | 78,2 |
| Klebs-Enterobacter | 670 | 458 | 68,4 |
| Kl. edwardsii | 2 | 2 | 100,0 |
| Enterobacter | 1 344 | 1 169 | 86,9 |
| Ent. cloacae | 193 | 187 | 96,9 |
| Salmonella | 594 | 586 | 98,6 |
| Hafnia | 92 | 82 | 89,1 |
| Espèces | Nombre total de souches | Souches sensibles | |
| Total | % | ||
| Shigella | 226 | 222 | 98,2 |
| Sh. dysenteriae | 12 | 8 | 66,7 |
| Ps. aeruginosa | 3 081 | 600 | 19,5 |
| Ps. pseudomallei | 12 | 6 | 50,0 |
| Citrobacter | 202 | 184 | 91,1 |
| Serratia | 28 | 26 | 92,9 |
| Paracolobactrum | 84 | 59 | 70,2 |
| Haemophilus influenzae | 284 | 218 | 76,8 |
| Flavobacterium | 2 | 2 | 100,0 |
| Achromobacter | 160 | 124 | 77,5 |
| Arizona sp. | 18 | 10 | 55,6 |
| Alcaligenes sp. | 150 | 127 | 84,7 |
| Groupe AD | 4 | 4 | 100,0 |
| Cory. diphtheriae | 2 | 2 | 100,0 |
| Acinetobacter | 16 | 15 | 93,7 |
| Aeromonas | 4 | 4 | 100,0 |
| Neisseria Meningitidis | 6 | 6 | 100,0 |
| Neisseria gonorrhoeae | 32 | 31 | 97,0 |
La résistance de Bacteroides spp. et de Lactobacillus est d’un intérêt particulier puisque ces bactéries composent la majeure partie de la flore intestinale. Administré quotidiennement pendant 10 jours à 12 adultes volontaires, le triméthoprime-sulfaméthoxazole a éliminé toute la famille Enterobacteriaceae dans les selles, sans toutefois affecter ni l’un ni l’autre des groupes bactériens antérieurs. L’absence d’effet sur ces groupes importants est fort probablement responsable de la rareté de cas de troubles intestinaux pendant le traitement par SEPTRA pour injection ou par SEPTRA SUSPENSION ORALE PÉDIATRIQUE.
Triméthoprime et souches résistantes aux sulfamides
L’effet synergique de SEPTRA pour injection ou de SEPTRA SUSPENSION ORALE PÉDIATRIQUE repose sur le fondement théorique voulant que le sulfaméthoxazole réduise la quantité de dihydrofolate synthétisée par l’organisme infectieux (entraînant habituellement la bactériostase) et qu’une petite quantité additionnelle de triméthoprime produise une inhibition complète de la conversion du folate à sa forme active (entraînant habituellement la mort de la cellule bactérienne).
Examiné par des méthodes de sensibilité classiques, un organisme est considéré comme résistant aux sulfamides quand sa croissance macroscopique n’est pas affectée. Par définition, la « résistance » ne signifie pas nécessairement que le sulfamide n’a pas réduit la biosynthèse du folate de l’organisme. Selon l’activité enzymatique, des preuves indirectes montrent que la teneur en dihydrofolate de telles souches résistantes aux sulfamides est, en fait, réduite en présence de sulfamides, bien que cette réduction ne soit pas aussi marquée que celle observée chez les souches sensibles de sulfamides. Par conséquent, en présence de sulfaméthoxazole, l’effet du triméthoprime sur ces souches résistantes aux sulfamides devrait donc être renforcé, puisque la quantité de substrats contre laquelle le triméthoprime fait concurrence est réduite. Bien que la bactérie Streptococcus faecalis soit souvent considérée comme indifférente à la présence de sulfamides, il a pourtant été établi que la sensibilité de cet organisme (et des souches de la bactérie Escherichia coli résistantes aux sulfamides) s’est accrue de façon substantielle par l’ajout du triméthoprime. Des preuves plus convaincantes peuvent même être obtenues en utilisant le procédé de diffusion.
Bien que les disques d’antibiogramme de sulfamides ne produisent aucune zone d’inhibition pour la bactérie Streptococcus faecalis, les disques à 23,75 mcg de sulfaméthoxazole et 1,25 mcg de triméthoprime produisent des zones plus étendues où la croissance de la bactérie Streptococcus faecalis est inhibée comparativement aux disques à 1,25 mcg de triméthoprime. La différence de taille disparaît à la présence d’acide para-aminobenzoïque.
Renversement de l’activité du triméthoprime
Le triméthoprime agit en portant atteinte à la conversion de l’acide dihydrofolique en acide tétrahydrofolique. Par conséquent, la présence d’une source exogène de ce dernier devrait, en théorie, diminuer, voire invalider, l’activité antibactérienne de SEPTRA pour injection ou de SEPTRA SUSPENSION ORALE PÉDIATRIQUE chez l’hôte.
In vitro, à 1 mcg/ml, l’acide folinique n’affecte que la sensibilité de Streptococcus faecalis, un organisme reconnu pour utiliser le folate exogène. In vivo, lorsqu’il est administré par voie sous-cutanée chez la souris infectée par Diplococcus pneumoniae, Streptococcus pyogenes, Escherichia coli, Proteus vulgaris, Salmonella schottmuelleri et Salmonella typhimurium, l’acide folinique n’affecte pas la capacité du triméthoprime à potentialiser l’activité antibactérienne du sulfaméthoxazole.
L’interférence in vitro avec l’action du triméthoprime et des sulfamides par thymidine soulève la question à savoir si la thymidine peut affecter l’activité in vivo. Des études expérimentales menées chez le hamster indiquent que la thymidine se dégrade rapidement in vivo. Selon les expériences avec la souris ayant reçu des doses élevées par voie intrapéritonéale, ce nucléoside n’a pas eu d’incidence sur la protection assurée par le triméthoprime-sulfaméthoxazole contre Proteus vulgaris.
Acquisition de la résistance
Soumise à un inoculum léger, la sensibilité ne manifeste que très peu de changement au repiquage en série en présence du triméthoprime; cependant, la résistance se développe rapidement avec un inoculum lourd. Dans le cas de souches sensibles aux sulfamides, l’émergence de ces mutations est considérablement retardée par la présence de sulfaméthoxazole. L’effet retardateur dépend, cependant, du degré de résistance aux sulfamides et est minimal dans le cas de souches hautement résistantes.
Récemment, la présence de facteurs R conférant une forte résistance au triméthoprime a été observée chez les bactéries de la famille Enterobacteriaceae isolées de l’homme et de l’animal. Un facteur conférant une forte résistance au triméthoprime-sulfamide a été détecté dans une souche d’Escherichia coli et dans une souche de Klebsiella aerogenes. Les deux souches ont été isolées dans l’urine infectée de patients humains.
16 Toxicologie non clinique
Toxicologie générale :
Études de toxicité aiguë
Des études de toxicité aiguë menées chez le rat et portant sur les composants séparés ainsi que sur le triméthoprime et sulfaméthoxazole associés dans un rapport de 1:5 ont démontré les valeurs DL50 suivantes :
| Sulfaméthoxazole | Triméthoprime | 1:5 | |
| Rats (adultes) voie orale | 2 000 mg/kg | 1 500 mg/kg | 6 500 mg/kg |
| Rats (nouveau-nés) voie orale | 1 360 mg/kg | 195 mg/kg | 60 mg/kg |
Études de toxicité subaiguë
Des doses quotidiennes de 33, 100 et de 300 mg/kg de triméthoprime et de 133, 400 et de 1 200 mg/kg de sulfaméthoxazole ont été administrées pendant un mois à de jeunes singes Rhésus n’ayant pas atteint la maturité sexuelle. Les composés ont été également coadministrés; les plus faibles doses étant associées, de même pour les plus élevées. Des effets sur le gain de poids ont été notés. La perte de poids a été observée chez les groupes à posologie intermédiaire et élevée ayant reçu le traitement d’association des médicaments. Des changements provoqués sur le plan de l’hématopoïèse correspondaient à l’action du triméthoprime perturbant l’activité de la dihydrofolate réductase. Aussi, à de fortes doses, les sulfamides entraînent une altération hypoplasique et hémopoïétique. Chez la moitié des animaux ayant reçu des doses élevées, on a observé une augmentation du taux sérique d’urée.
Une étude semblable menée chez le rat a fourni des résultats similaires. De plus, certains changements associés au sulfamide ont été observés dans la glande thyroïde et l’hypophyse, notamment une augmentation du poids et des modifications épithéliales. On a noté des changements dans les tissus adipeux du foie des singes et des rats ayant reçu des doses moyennes et élevées.
Études de toxicité chronique
Six mois
Des études de toxicité échelonnées sur une période de six mois et portant sur l’association du triméthoprime et du sulfaméthoxazole (rapport 1:2) ont été menées chez le rat et le singe recevant des doses orales quotidiennes variant entre 99 et 900 mg/kg.
Les doses quotidiennes de 99 mg/kg administrées pendant six mois ont été bien tolérées chez les deux espèces qui n’ont présenté que des signes négligeables de toxicité; la dose de 300 mg/kg a été bien tolérée chez le singe, mais semble avoir compromis la croissance chez le rat; deux des dix animaux de ce groupe sont morts. À 900 mg/kg, des effets marqués sur la croissance et sur la survie se manifestent chez les deux espèces.
Des examens histopathologiques ont été effectués sur plus de 20 tissus différents de chacune des espèces et ont révélé une réduction de l’hématopoïèse chez les deux espèces des groupes de posologie à 300 et 900 mg/kg et quelques modifications mineures avec la dose de 99 mg/kg. Ces modifications de la moelle osseuse sont associées à l’interférence du triméthoprime dans l’activité de la dihydrofolate réductase. D’autres altérations des tissus attribuées à l’action médicamenteuse ayant été observées chez le rat et non chez le singe ont été l’hyperplasie thyroïdienne et les effets cytologiques de l’hypophyse, les deux étant associés à la fraction sulfamidée.
12 à 14 mois
Des études de toxicité portant sur le triméthoprime et le sulfaméthoxazole administrés par voie orale, isolément ou en association dans un rapport de 1:5 ont été menées sur le singe et le rat. Chez le singe, les doses variaient de 10 + 50 à 60 + 300 mg/kg administrées six jours par semaine pendant 52 semaines. Chez le rat, les doses variant de 5 + 25 à 120 + 600 mg/kg ont été administrées quotidiennement pendant 60 semaines.
Chez le singe, l’association dans un rapport 1:5 n’a produit aucun effet significatif relié aux composés, sauf une prise de poids légèrement inférieure à celle du groupe de posologie à 60 + 300 mg/kg.
Chez le rat, une hyperplasie de la thyroïde dont la gravité est liée à la dose s’est manifestée après 13 semaines chez tous les animaux ayant reçu le sulfaméthoxazole. Cette hyperplasie a évolué vers la formation de nodules ou d’adénomes chez certains rats après avoir reçu des doses aussi faibles que 50 mg/kg par jour pendant 52 semaines, et vers l’envahissement vasculaire local et à des métastases pulmonaires après avoir reçu des doses aussi faibles que 150 mg/kg par jour pendant 60 semaines. Des modifications hypophysaires (larges cellules pâles, souvent vacuolisées), considérées comme secondaires à l’altération de la thyroïde, ont été observées chez quelques rats dans tous les groupes recevant le sulfaméthoxazole.
Le phénomène d’hyperplasie thyroïdienne chez le rat a été associé à un certain nombre de sulfamides et à des médicaments antithyroïdiens. On considère que l’hyperplasie thyroïdienne se produit par l’influence de ces médicaments pour compenser à l’insuffisance de la synthèse des hormones thyroïdiennes; il a été affirmé qu’il est possible de prévenir, voire renverser cette hyperplasie par l’hormone thyroïdienne. La progression de l’hyperplasie thyroïdienne vers la formation de nodules ou d’adénomes chez le rat est une observation qui a été rapportée antérieurement dans la documentation sur les médicaments antithyroïdiens, le thiouracil et la thiourée. On estime que, dans le cadre de ces études, la production de tumeurs thyroïdiennes était causée non pas par une action carcinogène directe des médicaments, mais plutôt par une stimulation prolongée et excessive de l’épithélium thyroïdien causée par la sécrétion thyréotrope de l’hypophyse.
D’autres modifications associées au traitement par le sulfaméthoxazole exposées dans nos études sur les animaux sont : hausse du taux de phosphatase alcaline liée à la dose, réduction du poids pondéral moyen liée à la dose, légère réduction de l’hématopoïèse, atrophie testiculaire, calcification rénale en foyer et légère augmentation de la vacuolisation des tissus adipeux du foie et du rein.
Toxicologie pour la reproduction et le développement :
Une recherche en trois phases comprenant une étude sur la fertilité et la performance reproductive générale, une étude périnatale et postnatale chez le rat et une étude tératologique sur le rat et le lapin a été effectuée en coadministrant le triméthoprime et le sulfaméthoxazole par voie orale dans un rapport de 1:5. Les doses, seules et combinées, ayant fait l’objet de la recherche, étaient : 70 + 350, 30 + 150, 15 + 75, 0 + 350, 0 + 150, 0 + 75, et 14 + 0 ou 70 + 0 mg/kg.
Parmi les effets liés au médicament observés dans le cadre de la recherche, on a constaté une réduction du gain pondéral à la huitième semaine chez les mâles participant à l’étude de fertilité et de la performance de reproduction générale à des doses de 150 ou 350 mg/kg de sulfaméthoxazole, seules ou en combinaison, et un taux accru de mortalité maternelle dans le cadre de l’étude de la tératologie chez le lapin à des doses équivalentes. Dans l’une des 18 portées du groupe recevant des doses élevées en association, quatre des huit lapereaux présentaient des anomalies. Deux ont présenté des malformations osseuses et deux autres, des queues enroulées, des reins manquants ou petits, l’absence de paupière et un a présenté également une déformation des ventricules latéraux du cerveau. Les incidences de reins petits et sous-développés ont été telles qu’elles soulèvent la question des rapports de dose. Selon l’étude de tératogénicité chez les rats, des incidences de reins petits et sous-développés ont été notées : dans le groupe témoin : 0; groupes recevant l’association (dose de 420 mg/kg) : 6 (8,5 %), (dose de 180 mg/kg) : 3 (4,7 %), (dose de 90 mg/kg) : 2 (3,2 %). D’autres malformations observées dans le groupe recevant 420 mg/kg ont été l’incidence de cloison nasale incomplète et deux fœtus présentant des ouvertures anormalement larges des ventricules latéraux. La performance reproductive et la fertilité et le développement fœtal tardif n’ont pas été causés par le schéma posologique utilisé.
Fertilité :
Au cours de ces études, les animaux ont reçu, par voie orale, une dose quotidienne de l’association triméthoprime et sulfaméthoxazole dans un rapport de 1:5 pendant 60 jours avant l’accouplement se poursuivant jusqu’au sevrage.
Chez le rat recevant la dose de 600 mg/kg, on a constaté une baisse légère et non significative du taux de conception. Le nombre de sujets vivants par portée et au sevrage était inférieur à celui du groupe témoin. Une légère perturbation du cycle œstral et de la numération des spermatozoïdes a également été notée.
À la dose de 200 mg/kg, le taux de conception a été légèrement plus faible que celui du groupe témoin, toutefois les autres effets observés avec la dose plus élevée n’ont pas été notés.
Chez le lapin, une dose orale quotidienne de 600 mg/kg, même divisée, a provoqué des vomissements, menant ainsi à l’abandon de cette étude. La dose de 200 mg/kg n’a pas eu d’effet significatif ni sur le taux de conception ni sur le nombre de sujets vivants par portée ni sur le poids moyen de la progéniture à la naissance et au sevrage.
Tératogénicité :
Pour ces études, les rates et les lapines ont reçu des doses quotidiennes par sonde gastrique du jour 8 au jour 16 de la gestation ou au cours d’un seul jour pendant la gestation (rate seulement). Le triméthoprime et le sulfaméthoxazole ont été utilisés seuls, dans un rapport de 1:4 ou de 1:2.
Chez le rat, une dose de 500 mg/kg de triméthoprime administrée à n’importe quel jour entre les jours 8 et 16 de la gestation n’a pas eu d’effet sur les femelles ou sur leurs fœtus. Une seule dose de 2 000 mg/kg de triméthoprime s’est avérée mortelle pour la plupart des fœtus lorsqu’elle a été administrée le jour 8 ou 9, et a provoqué un taux très élevé d’incidence de malformations lorsqu’elle a été administrée les jours 10, 11 ou 12. Cependant, l’incidence de ces malformations a diminué rapidement lorsque la dose était administrée à partir du 13e jour.
En ce qui a trait aux deux composés, les anomalies les plus courantes observées chez le rat ayant reçu la dose quotidienne du jour 8 au jour 16 de la gestation ont été une palatoschisis survenue après la dose de 200 mg/kg de triméthoprime seul et à la dose de 640 mg/kg de sulfaméthoxazole seul. Des doses plus élevées de triméthoprime ont provoqué des anomalies osseuses et une exencéphalie attribuables à son pouvoir de perturber l’activité de la dihydrofolate. Il est possible d’éviter les anomalies en administrant de l’acide folinique par voie sous-cutanée. Aucune anomalie fœtale n’a été observée à des doses quotidiennes de 160 mg/kg ou moins de triméthoprime ou de 512 mg/kg ou moins de sulfaméthoxazole. À l’emploi d’une combinaison de triméthoprime-sulfaméthoxazole dans un rapport 1:4, des malformations se sont manifestées à des doses entre 128 mg/kg et 160 mg/kg de triméthoprime et entre 512 mg/kg et 640 mg/kg de sulfaméthoxazole. Il semble se produire une synergie distincte avec l’association dans un rapport de 1:2.
Chez les lapines ayant reçu le médicament sur une base quotidienne pendant l’organogenèse (jours 8 à 16), aucun effet tératogène n’a été observé dans le cas de l’association dans un rapport 1:4 ou de ses composants. Bien qu’aucun effet important sur l’incidence de mortalité fœtale n’ait été noté à des doses quotidiennes de 125 mg/kg de triméthoprime, 500 mg/kg ou moins de sulfaméthoxazole ou à une combinaison de 312,5 mg/kg, l’incidence de mortalité fœtale avant terme a été supérieure à celle des groupes ayant reçu le triméthoprime, à l’exception de celui recevant la dose de 62,5 mg/kg. Les lapines gestantes ont mieux toléré l’association que le sulfaméthoxazole seul.