


Monographie de produit - Stieva-A Cream
SURDOSAGE : SYMPTÔMES ET TRAITEMENT
Pour la prise en charge d’une surdose soupçonnée, communiquez avec le centre antipoison de votre région.
L’application topique d’une quantité excessive de médicament peut entraîner des rougeurs marquées, une desquamation et une sensation d’inconfort. En cas d’irritation sévère, interrompre le traitement et prendre des mesures adéquates pour soigner les symptômes.
La préparation la plus concentrée de STIEVA-A® renferme 0,1 % de trétinoïne.
C’est donc dire qu’un tube de 45 g contient 45 mg de trétinoïne.
Dans les cas où l’on soupçonne une ingestion accidentelle, il convient d’instaurer un traitement symptomatique et de soutien. L’ingestion orale accidentelle de la crème STIEVA-A® peut occasionner les mêmes effets indésirables que l’ingestion orale de vitamine A en quantité excessive, notamment la tératogenèse chez les femmes en âge de procréer. Par conséquent, si une femme en âge de procréer ingère ce médicament accidentellement, on doit procéder à un test de grossesse.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
- La crème STIEVA-A® est destinée uniquement à un usage topique.
Étant donné que la trétinoïne peut rendre la peau plus sensible aux rayons ultraviolets, on doit recommander aux patients d’utiliser un écran solaire à large spectre ayant un FPS d’au moins 15, de l’appliquer régulièrement et de porter des vêtements protecteurs (voir
PRÉCAUTIONS).
Posologie recommandée et modification posologique
STIEVA-A® doit être appliqué avec parcimonie sur les régions à traiter une fois par jour, avant le coucher, pendant une période allant jusqu’à 12 semaines. Bien qu’on puisse constater des résultats après 2 ou 3 semaines de traitement, il peut s’écouler de 8 à 10 semaines avant d’obtenir des résultats optimaux. Après avoir obtenu une amélioration satisfaisante des lésions acnéiques, des applications moins fréquentes peuvent suffire pour le traitement d’entretien; on n’a toutefois pas effectué d’études permettant de déterminer la dose d’entretien.
L’application d’une quantité excessive n’améliore pas l’efficacité du médicament, mais peut augmenter le risque d’irritation sévère de la peau.
L’efficacité et l’innocuité de STIEVA-A® n’ont pas été évaluées sur une période de plus de 12 semaines dans le cadre des essais cliniques sur l’acné commune.
Au cours des trois premières semaines de traitement, le patient peut appliquer
STIEVA-A® tous les deux jours afin de permettre à sa peau de s’adapter au médicament, surtout s’il a la peau sensible ou le teint clair.
La concentration doit être choisie et ajustée selon la tolérance du patient.
En cas d’exacerbation apparente des lésions acnéiques durant les premières semaines de traitement, on peut réduire la fréquence des applications ou utiliser une moins forte concentration de STIEVA-A® (voir PRÉCAUTIONS).
Tout traitement concomitant, médicamenteux ou non, doit être instauré avec prudence (voir INTERACTIONS MÉDICAMENTEUSES).
En cas d’irritation cutanée excessive (rougeurs, desquamation ou sensation d’inconfort), il convient d’utiliser un hydratant au besoin, de réduire la fréquence des applications (p. ex., appliquer le produit tous les deux jours), d’utiliser une moins forte concentration du produit, s’il y a lieu, ou d’interrompre le traitement temporairement. Reprendre la fréquence d’application habituelle une fois l’irritation disparue. Mettre fin au traitement si l’irritation persiste.
Insuffisance rénale : Aucun ajustement posologique n’est nécessaire.
Insuffisance hépatique : Aucun ajustement posologique n’est nécessaire. Administration
La zone traitée (pas seulement les lésions cliniques) doit être bien nettoyée avec un savon ou un nettoyant doux et séchée avec soin avant d’appliquer délicatement STIEVA-A®. Se laver les mains avant et après l’application.
L’application peut provoquer une sensation passagère de chaleur ou des picotements. Le patient peut aussi utiliser un hydratant au besoin.
Ne pas appliquer STIEVA-A® sur les paupières ni sur la peau du coin des yeux et les commissures des lèvres. Éviter aussi les ailes du nez, les plis cutanés et le sillon labio-nasal. S’il est nécessaire de traiter ces régions, appliquer le produit très parcimonieusement. La prudence est de rigueur lors de l’application sur une région où la peau est sensible, comme le cou, abrasée ou eczémateuse, ou chez les patients qui présentent une affection cutanée inflammatoire en plus de l’acné
(voir MISES EN GARDE).
Un patient traité par STIEVA-A® peut continuer à utiliser des produits
cosmétiques non comédogènes à base d’eau, hypoallergéniques et sans huiles.
On doit lui conseiller d’attendre, après l’application de STIEVA-A®, que sa peau soit bien sèche avant d’appliquer un cosmétique (voir INTERACTIONS
MÉDICAMENTEUSES).
Si un traitement d’association est nécessaire, l’application des produits à des moments différents de la journée (p. ex., un le matin et l’autre le soir) est à considérer (voir INTERACTIONS MÉDICAMENTEUSES).
Oubli d’une dose
Expliquer au patient que s’il oublie une dose de STIEVA-A®, il ne doit pas appliquer une double dose pour compenser cet oubli; il doit simplement appliquer la dose suivante selon l’horaire habituel.
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénominations communes : Trétinoïne, acide rétinoïque, acide de vitamine A.
Dénomination chimique : Acide diméthyl-3,7 (triméthyl-2,6,6 cyclohexène-1 yl-1)-9 nonatétraénoïque-2,4,6,8
Formule développée : 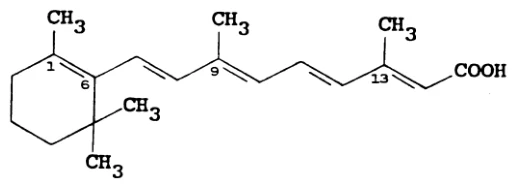
Formule moléculaire : C20H2802 Poids moléculaire : 300,44
Description : La trétinoïne a l’aspect d’une poudre cristalline jaune à orange pâle.
Insoluble dans l’eau
Légèrement soluble dans l’alcool et le chloroforme
Point de fusion : 180 à 182 °C.
Produit pharmaceutique
Composition : La crème STIEVA-A® renferme de la trétinoïne à 0,01 %,
0,025 %, 0,05 % ou 0,1 % (Forte) dans une base crémeuse contenant les ingrédients suivants : stéarate
polyoxyéthylénique, alcool stéarylique, acide stéarique, palmitate d’isopropyle, gelée de pétrole blanche,
hydroxytoluène butylé, hydroxyanisole butylé, p-
hydroxybenzoate de propyle et p-hydroxybenzoate de méthyle, EDTA de disodium, propylèneglycol et eau purifiée;
la crème de trétinoïne à 0,1 % (Forte) contient également du dioxyde de titane.
Stabilité et
recommandations
d’entreposage : Conserver le tube entre 15 et 30 °C. Ne pas congeler. Bien fermer le bouchon entre les utilisations. Garder hors de la vue et de la portée des enfants.
PRÉSENTATION
Crème STIEVA-A® : est offerte dans des tubes en aluminium avec bouchon en polypropylène. Chaque tube contient de la trétinoïne dans une base crémeuse à une concentration de 0,01 %,
0,025 %, 0,05 % (tubes de 25 g ou de 45 g) ou 0,1 %
(Forte) (tube de 45 g).
PHARMACOLOGIE
La trétinoïne est un métabolite connu de la vitamine A. Elle semble former des produits d’oxydation qui sont excrétés dans l’urine ainsi que des produits glucuroconjugués excrétés dans les selles.
L’absorption cutanée de l’acide rétinoïque a été étudiée chez l’humain en appliquant 3 g d’une crème d’acide rétinoïque à 0,1 % marquée au carbone 14 sur 200 cm2 de peau. Après l’administration, la radioactivité a été décelée dans des échantillons de sang, d’urine et de selles, de même que sur les pansements occlusifs recouvrant la peau.
Chez les sujets préalablement traités avec un produit non marqué, de légères augmentations de la radioactivité sanguine ont été observées 8 heures après l’application du produit marqué. Chez les patients n’ayant pas reçu de traitement préalable, on n’a observé aucune augmentation significative de la radioactivité.
Selon les analyses de l’urine récupérée chez les sujets n’ayant pas reçu de traitement préalable, le taux d’excrétion urinaire de la dose appliquée variait de
1,24 à 2,60 % (moyenne : 1,82 %). L’excrétion urinaire moyenne chez les sujets préalablement traités était de 4,45 %. Une fraction entre 0,3 et 2,89 %
(moyenne : 1,58 %) du produit a été recouvrée dans les selles des sujets préalablement traités. La matière radioactive extraite des pansements occlusifs représentait entre 73 et 96 % (moyenne : 85,9 %) de la dose appliquée.
Dans une autre étude, 2 et 4 heures après l’application de trétinoïne
radiomarquée sur de la peau normale chez l’humain, une quantité infime de trétinoïne a été décelée dans la couche cornée de l’épiderme et dans les glandes sébacées, mais des taux considérablement plus élevés ont été observés dans les follicules pileux et les glandes apocrines. Après 24 heures, aucune pénétration de la matière radioactive n’a été décelée au-delà de la couche de
Malpighi de l’épiderme.
L’exposition générale à la trétinoïne administrée par voie topique ne devrait pas
être significative sur le plan clinique chez un patient atteint d’insuffisance rénale ou hépatique puisque l’absorption percutanée du produit s’avère négligeable dans le cadre d’un traitement par cette voie.
Lors d’une étude de courte durée, une évaluation clinique du potentiel de photosensibilisation a montré que la crème topique STIEVA-A® (0,3 %, 0,1 % et
0,05 %) ne possède pas de propriétés phototoxiques.
Des doses de trétinoïne relativement élevées administrées par voie générale ont produit des modifications mineures au niveau de l’appareil circulatoire chez le chat. À des doses de 100 mg/kg, on a observé une réduction de la perfusion dans les extrémités des membres arrière, mais aucun effet sur la tension artérielle ou sur la respiration. À des doses de 250 mg/kg, une faible baisse de la tension artérielle et de légères augmentations du pouls et de la circulation dans les extrémités des membres arrière étaient perceptibles. À des doses encore plus élevées (1 000 mg/kg), une augmentation prononcée de la tension artérielle et une respiration irrégulière ont été observées; un arrêt cardiaque est survenu
15 minutes plus tard.
La trétinoïne administrée par voie orale ou intrapéritonéale a exercé un effet thérapeutique sur des papillomes et carcinomes cutanés provoqués
chimiquement chez la souris. Le degré de régression des papillomes semblait proportionnel à la dose et à la durée du traitement. On a également démontré que la trétinoïne a un effet prophylactique non seulement sur l’induction des papillomes mais aussi sur le développement de carcinomes chez la souris. On a observé, toujours chez la souris, que la trétinoïne appliquée sur des plaies dermatologiques provoquées de façon expérimentale stimulait la cicatrisation des lésions.
L’effet de la trétinoïne sur la survie des greffes de peau a été étudié chez la souris. On croit que la trétinoïne rend les homogreffes plus sensibles au phénomène de rejet immunologique.
La trétinoïne a été administrée à des rats par voie orale dans le cadre de plusieurs études. Il appert que la quantité de trétinoïne libre décelée dans la bile a été faible, voire nulle. Le rétinoyle bêta-glucuconjugué semble être le seul métabolite naturel dans la bile du rat. Le produit glucuroconjugué subit des réactions de transestérification ou de déshydratation qui engendrent la formation de tous les rétinoates trans ou cis-méthyliques et de rétinoyle bêta-glucuro-g-lactone, respectivement. Le rétinoyle bêta-glucuroconjugué a également été détecté dans le foie et l’intestin.
TOXICOLOGIE
Toxicité aiguë
| DL50 (mg/kg*) | ||||
| Crème à | Solution | |||
| Trétinoïne pure | 0,1 % et 0,3 % | à 0,05 % | ||
| Espèce | Voie orale | Voie intra-péritonéale | Voie orale | Voie orale |
| Souris | 2 580 | 791 | > 40 (0,1 %) > 60 (0,3 %) | 9,5 ± 0 |
| Rats nouveau-nés | 225 ± 14 | - | - | - |
| Rats | 1 995 | 786 | > 60 (0,3 %) | 13 ± 1 |
| Lapins | - | - | > 60 (0,3 %) | > 5 |
* Ingrédient actif
Chez des animaux traités à l’aide de la solution à 0,05 %, on a observé les effets suivants : diminution de l’activité motrice, hypnose, salivation et vasodilatation.
La trétinoïne pure en suspension dans la gomme arabique à 5 % a produit les effets suivants chez la souris et le rat : sédation, dépression respiratoire, diarrhée et alopécie. Des rats nouveau-nés recevant la substance pure ont présenté une cyanose et une croissance retardée.
Dans une étude de tolérance menée chez le chien, la trétinoïne pure administrée par voie orale à raison de 320 mg/kg a été tolérée. Une dose orale unique de
10 mL/kg de trétinoïne sous forme de crème (0,3 %) a provoqué des
vomissements et une élévation des taux d’aspartate aminotransférase (AST ou
SGOT) et d’alanine aminotransférase (ALT ou SGPT).
Dans une autre étude de tolérance réalisée chez le chien, la trétinoïne administrée à raison de 2 mL/kg sous forme de solution a provoqué des vomissements, et l’un des chiens a présenté une augmentation du rapport leucocytes polymorphonucléaires-lymphocytes.
Toxicité subaiguë
La trétinoïne a été administrée à des rats par voie orale à des doses de 0,78,
1,56, 3,12, 6,25 et 12,5 mg/kg par jour pendant 11 jours. Tous les animaux recevant la dose la plus élevée ont succombé en l’espace de 5 jours, et tous les animaux recevant la dose la plus faible ont survécu; un animal est mort dans chacun des 3 autres groupes. Des cas d’irritation intestinale et de diarrhée ont été notés. Des fractures osseuses ont également été observées chez plusieurs animaux.
Lors d’une étude de 4 semaines menée chez le rat (doses orales de 2,5, 5, 10 et
20 mg/kg de trétinoïne par jour), on a noté un faible gain pondéral chez les animaux recevant des doses de 20 mg/kg. Aucune fracture osseuse n’a été observée pendant cette étude.
Dans le cadre d’une étude subséquente de 9 semaines menée chez le rat, la trétinoïne administrée par voie orale à raison de 1,56 et 3,12 mg/kg par jour n’a entraîné la mort d’aucun animal. On a observé un léger gain de poids chez les femelles et une légère perte de poids chez les mâles.
Quatre groupes de rats ont reçu la trétinoïne par voie topique : des quantités de crème de trétinoïne à 0,3 % correspondant à des doses de 0, 1,5, 3 et
6 mg/kg/jour ont été appliquées 5 jours par semaine pendant 13 semaines. La consommation alimentaire et le gain de poids ont été légèrement moindres dans le groupe recevant la dose élevée. Des lésions cutanées accompagnées d’irritation et d’inflammation ont été notées et semblaient dépendre de la dose.
Des élévations de la numération leucocytaire et du nombre de leucocytes polymorphonucléaires ont été observées dans tous les groupes de traitement. À l’exception d’une tumeur mammaire de 3 mm chez un animal du groupe témoin, aucun changement n’a été observé à l’examen macroscopique lors des autopsies. L’examen microscopique de la peau a révélé la présence d’ulcérations focales et de modifications inflammatoires importantes chez les animaux ayant reçu les doses forte et moyenne.
Dans une autre étude d’une durée de 13 semaines réalisée chez le rat, la trétinoïne administrée dans la nourriture à raison de 6 mg/kg par jour, 7 jours par semaine, a été bien tolérée mais les paramètres suivants ont tous diminué : gain pondéral, nombre de globules rouges, valeurs d’hématocrite, concentration d’hémoglobine et protéines sériques.
Par contre, on a noté des élévations marquées de la phosphatase alcaline plasmatique. L’examen histologique a révélé une hyperplasie des éléments hématopoïétiques, une augmentation du nombre et de la taille des cellules
Kupffer du foie, des modifications hydropiques du protoplasme des cellules hépatiques, un nombre accru de cellules spumeuses et d’éléments lymphatiques dans les poumons, un amincissement de l’épiderme et une prolifération autour des follicules pileux.
Dans le cadre d’une étude de 13 semaines menée chez le chien, la trétinoïne a été administrée par voie orale à 4 groupes de chiens à raison de 0, 3, 10 et
30 mg/kg/jour respectivement, 7 jours par semaine. Aucun chien n’est mort dans l’un ou l’autre des groupes. L’un des chiens recevant la dose la plus forte a perdu environ 25 % de son poids initial. Des cas d’eczéma, de diarrhée et de prolifération de l’épiderme acanthosique ont également été notés dans les groupes recevant des doses de 10 et 30 mg/kg. De faibles nombres de globules rouges, concentrations d’hémoglobine et valeurs d’hématocrite ont été notés dans le groupe recevant des doses de 30 mg/kg. Dans les groupes recevant les deux doses les plus élevées, on a observé des variations des fractions d’albumine et de gammaglobuline ainsi que des augmentations de la vitesse de sédimentation sanguine. On a également noté l’absence de spermatogenèse et une atrophie de l’épithélium tubulaire; une hyperplasie des éléments
hématopoïétiques dans la moelle osseuse est survenue chez les animaux recevant la dose la plus élevée.
Applications topiques
Des études d’irritation oculaire et cutanée ont été menées chez le lapin avec la crème de trétinoïne à des concentrations allant de 0,01 % à 0,5 %. Lors du test d’irritation oculaire, un léger rougissement de la conjonctive est survenu.
L’application sur de la peau abrasée et de la peau intacte a provoqué un œdème très léger ainsi qu’un érythème bien défini ou modéré.
Dans le cadre d’études d’irritation subséquentes chez le lapin, on a comparé la trétinoïne, une crème à 0,3 % et une crème placebo. Le même degré d’irritation a été observé dans les 3 groupes. La trétinoïne a entraîné un léger érythème, tandis que la crème et le placebo ont provoqué un érythème bien défini et un
œdème léger sur la peau des lapins.
Dans une autre étude, la solution de trétinoïne à 0,05 % et un placebo ont été évalués chez le lapin. Il a semblé y avoir un très léger rougissement de la conjonctive et un très léger écoulement tant avec le placebo qu’avec la solution testée. Le placebo et la solution testée ont été considérés non irritants pour la peau.
Tératologie
Des souris femelles ont reçu de la trétinoïne par voie orale à des doses de 1, 3,
9, 17, 43, 86 et 130 mg/kg à partir du 9e ou 10e jour de gestation. Une légère augmentation de la fréquence des malformations squelettiques a été observée dans le groupe recevant de faibles doses (1 mg/kg). Les doses supérieures ou égales à 3 mg/kg ont produit un effet tératogène prononcé. Les malformations multiples au niveau de la tête (fente palatine, exencéphalie) ont été l’effet le plus souvent observé.
Une légère augmentation du taux de résorption s’est produite à la dose de
3 mg/kg. La dose de 9 mg/kg a entraîné la résorption de 50 % de tous les embryons implantés. Aux doses encore plus fortes, tous les embryons se sont résorbés.
Pendant une étude où la trétinoïne a été administrée par gavage à raison de
10 mg/kg/jour à 11 guenons gravides du 20e au 45e jour de gestation, plusieurs anomalies attribuables aux effets tératogènes ont été observées, notamment les suivantes : fente palatine, malformation auriculaire, ablépharie unilatérale (œil ouvert), cyphose, scoliose, doigts ou orteils manquants, et courbure importante du radius6. Une hémorragie vaginale a été souvent observée chez les mères.
Des cas d’avortement ou de mort fœtale avec rétention intra-utérine (chez 6 des
11 mères) ont aussi été notés. Trois des fœtus étaient normaux, mais deux d’entre eux sont morts avant terme.
Dans l’une des études, aucun effet tératogène sur le fœtus n’a été observé après l’application topique quotidienne de vitamine A acide sur la peau de rates gravides pendant la deuxième phase (de 3) de gestation.
Les résultats des études de tératologie évaluant l’application topique chez le rat et le lapin ne sont pas concluants.
Carcinogenèse et mutagenèse
Aucune étude sur le pouvoir cancérigène de STIEVA-A® n’a été menée. Des études chez des souris sans poils portent à croire que l’exposition concomitante de la peau à l’isotrétinoïne, un isomère de la trétinoïne, peut augmenter le pouvoir oncogène des rayons ultraviolets.
RÉFÉRENCES
- 1.
Vitamin A deficiency and xenophthalmia. World Health Organization
Technical Report 1976; Series No. 590: 11-16
- 2. Frost P, Weinstein GD, Topical administration of vitamin A for ichthyosiform dermatosed and psoriasis. JAMA 1969; 207: 1963 - 1968.
- 3. Klingman AM, Fulton JE, Plewig G. Topical vitamin A acid in acne vulgaris. Arch Derm 1969; 99:469-476.
- 4. Leyden JJ, Kligman AM. Acne vulgaris: New concepts in pathogenesis and treatment. Drugs 1976; 12: 292-300.
- 5. De Luca HF, Roberts AB. Pathways of retinoic acid and retinol metabolism. AM J Clin Nutr 1969; 22: 945-952.
- 6. Fantel AG, Shepard TH, Newell LL, Moffett BC. Teratogenic effects of retinoic acid in monkeys. Teratology 1975; 11: 17A.
- 7.
Herold M, Cahn J, Gamont P. Toxicology of vitamin A acid. Acta Dermato
Venerol 1975; 55: 29-32.
- 8. Jick SS, Terris BZ, Jick H. First trimester topical tretinoin and congenital disorders. The Lancet 1993; 341: 1181-1182.