


Monographie de produit - Sudafed Sinus Advance
1 INDICATIONS
SUDAFED® SINUS PLUS (ibuprofène et chlorhydrate de pseudoéphédrine) est indiqué pour :
- Le soulagement temporaire des symptômes associés au rhume, à la sinusite ou à la grippe, y compris la congestion nasale, les céphalées, la fièvre, les douleurs et les courbatures.
- Enfants Enfants (< 12 ans) :
D’après les données soumises sur l’innocuité et l’efficacité, SUDAFED® SINUS PLUS est indiqué chez les enfants de 12 ans et plus pour le traitement des symptômes du rhume, y compris la congestion nasale, la douleur des sinus, les céphalées, et les douleurs et courbatures (voir 14 ESSAIS CLINIQUES).
L’innocuité et l’efficacité de SUDAFED® SINUS PLUS chez les enfants de moins de 12 ans n’ont pas été établies.
- 1.2 Personnes âgées Personnes âgées (> 60 ans) :
La prudence est de mise chez les patients âgés en raison de leur plus grande susceptibilité aux effets des amines sympathomimétiques et du risque accru de toxicité associé à l’ibuprofène, et chez les patients dont la fonction rénale est diminuée.
2 CONTRE-INDICATIONS
- Patients qui ont des antécédents d’hypersensibilité à ce médicament, à l’un de ses composants, l’ibuprofène ou d’autres anti-inflammatoires non stéroïdiens (AINS), y compris l’acide acétylsalicylique (AAS), ou la pseudoéphédrine, à l’un des ingrédients de la préparation, y compris les ingrédients non médicinaux, ou à tout composant du contenant. Patients qui présentent un syndrome d’angio-œdème associé à la présence de polypes nasaux. Pour obtenir la liste complète des ingrédients, consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITIONS ET EMBALLAGE.
- Patients qui présentent un syndrome d’angio-œdème associé à la présence de polypes nasaux et un bronchospasme en réaction à l’acide acétylsalicylique ou à d’autres anti-inflammatoires non stéroïdiens.
Patients atteints d’hypertension ou de coronaropathie, ou qui reçoivent un traitement par un inhibiteur de la monoamine oxydase (IMAO), ni dans les 2 semaines suivant l’interruption d’un traitement par un IMAO (voir Interactions médicamenteuses). L’emploi
concomitant de ces médicaments peut entraîner une hausse de la tension artérielle ou une crise hypertensive.
- Femmes qui sont au troisième trimestre de la grossesse, en raison du risque de fermeture prématurée du canal artériel et de la prolongation de la parturition.
- Chez les femmes qui allaitent étant donné que son efficacité n’a pas été démontrée chez ces personnes.
- Chez les enfants étant donné que son efficacité n’a pas été démontrée chez ces personnes.
- Patients atteints de lupus érythémateux disséminé. Des cas de méningite aseptique, de fièvre ou d’éruption cutanée ont été signalés en association avec un traitement par l’ibuprofène chez des sujets atteints de lupus érythémateux disséminé.
- Patients atteints d’un ulcère gastroduodénal évolutif ou d’un saignement gastro-intestinal.
- Juste avant de subir ou après avoir subi une intervention chirurgicale pour le cœur.
- Patients présentant une atteinte hépatique marquée ou une affection hépatique active.
- Patients présentant une insuffisance rénale grave ou une fonction rénale en voie de détérioration (clairance de la créatinine < 30 ml/min). Une surveillance s’impose dans le cas des personnes dont l’insuffisance rénale est moins marquée et qui risquent de voir leur fonction rénale se détériorer davantage lorsqu’on leur prescrit des AINS.
- On ne doit pas administrer de l’ibuprofène en présence d’une hyperkaliémie avérée (voir aussi la section Mises en garde et précautions, Fonction rénale).
- Enfants (âgés de 18 ans et moins) atteints de maladie rénale ou qui ont subi une perte liquidienne importante en raison de vomissements, d’une diarrhée ou d’une hydratation déficiente.
- Patients présentant une affection thyroïdienne.
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
Les patients atteints des affections suivantes ne doivent utiliser SUDAFED® SINUS PLUS que sous la surveillance d’un médecin :
- antécédents d'ulcère gastroduodénal évolutif ou de saignement gastro-intestinal. Le risque de saignement gastrique est plus élevé si vous : avez 60 ans ou plus, avez des antécédents d’ulcères ou de saignements gastriques, prenez des anticoagulants ou des stéroïdes, prenez d’autres médicaments contenant un AINS, comme l’acide acétylsalicylique (AAS), l’ibuprofène, le naproxène ou des anti-inflammatoires sur ordonnance, consommez 3 boissons alcoolisées ou plus par jour pendant que vous prenez ce produit.
- risque de troubles rénaux, y compris chez les personnes âgées et les patients sous diurétiques
- SUDAFED® SINUS PLUS doit être prescrit avec prudence aux femmes qui essaient de concevoir, aux femmes qui sont à leur premier ou deuxième trimestre de grossesse et aux femmes qui allaitent. Lorsqu’ils sont utilisés à partir de la 20e semaine de grossesse, les AINS peuvent provoquer un oligoamnios et une dysfonction rénale, y compris une insuffisance rénale (voir MISES EN GARDE – Populations particulières). SUDAFED® SINUS PLUS est CONTRE-INDIQUÉ au troisième trimestre de la grossesse, en raison du risque de fermeture prématurée du canal artériel et de la prolongation de la parturition (voir CONTRE-INDICATIONS).
- hypertension
- maladie cardiaque
- diabète
- glaucome à angle fermé
- maladie thyroïdienne
- difficulté à urine causée par une hypertrophie de la prostate
4 POSOLOGIE ET ADMINISTRATION
Considérations posologiques
- Ne pas utiliser pendant plus de 3 jours ou pendant plus de 5 jours contre les symptômes du rhume ou la douleur.
Non recommandé pour les patients âgés de plus de 65 ans.
- Ne pas administrer aux enfants de moins de 12 ans.
Dose recommandée et modification posologique
Adultes de 65 ans et moins et enfants de 12 ans et plus : 1 ou 2 caplets toutes les 4 à
6 heures, au besoin. Ne pas dépasser 6 caplets par période de 24 heures, sauf sur l’avis d’un médecin.
Administration
- Prendre par voie orale, avec de l’eau.
Dose oubliée
Si vous oubliez une dose, ne prenez pas une double dose, mais continuez à prendre 1 ou 2 caplets toutes les 4 à 6 heures, au besoin.
5 SURDOSAGE
Les symptômes de surdosage de SUDAFED® SINUS PLUS (ibuprofène et chlorhydrate de pseudoéphédrine) sont les suivants : nausées, brûlures d’estomac, douleur à l’estomac, étourdissements, céphalées ou nervosité, mouvements oculaires rapides ou absence de réponse à une douleur modérée, détresse respiratoire (la respiration peut être rapide et profonde ou superficielle), rougeur ou coloration bleuâtre de la peau ou des muqueuses, battements de cœur rapides ou faibles ou palpitations, acidose tubulaire rénale.
Comme la pseudoéphédrine et l’ibuprofène sont rapidement absorbés dans les intestins, des émétiques et un lavage gastrique doivent être administrés dans les quatre heures qui suivent le surdosage pour être efficaces. Le charbon de bois n’est efficace que s’il est administré dans l’heure qui suit la prise du médicament. Il faut surveiller l’activité cardiaque et analyser les électrolytes sériques. Si des signes de toxicité cardiaque apparaissent, administrer du propranolol par voie intraveineuse. Il faut administrer lentement une perfusion d’une solution diluée de chlorure de potassium en cas de chute des concentrations sériques de potassium.
Malgré l’hypokaliémie, le risque de déplétion potassique est faible; on doit donc veiller à éviter une surcharge. On recommande de surveiller les concentrations sériques de potassium pendant les quelques heures qui suivent l’administration du sel. En cas de délire ou de convulsions, l’administration intraveineuse de diazépam est recommandée.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau – Formes posologiques, concentrations, composition et emballage
| Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
|---|---|---|
| Orale | Comprimés à 200 mg d’ibuprofène et 30 mg de chlorhydrate de pseudoéphédrine | Acide stéarique, amidon prégélatinisé, cellulose microcristalline, cire de candelilla, croscarmellose sodique, dioxyde de titane, hydroxypropylméthylcellulose, laurylsulfate de sodium, méthylparabène, povidone, propylèneglycol, propylparabène, stéarate de calcium |
SUDAFED® SINUS PLUS (ibuprofène et chlorhydrate de pseudoéphédrine) est offert sous la forme de caplets pour administration orale. Un caplet contient 200 mg d’ibuprofène et 30 mg
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
de chlorhydrate de pseudoéphédrine. SUDAFED® SINUS PLUS est offert en boîtes de 20 ou 40 caplets dans des plaquettes alvéolées à pellicule d’aluminium.
7 MISES EN GARDE ET PRÉCAUTIONS
Consulter « ENCADRÉ MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » de la section 3.
Généralités
Tout comme les autres anti-inflammatoires, l’ibuprofène peut masquer les signes d’infection habituels. Si les symptômes ne s’atténuent pas ou s’ils sont accompagnés d’une fièvre élevée, ou si de nouveaux symptômes apparaissent, on doit demander au patient de consulter son médecin.
Les AINS doivent être administrés avec prudence aux patients asthmatiques, à ceux qui présentent une affection cardiaque, gastro-intestinale, rénale ou hépatique, une hypertension ou une rétention liquidienne, ou à ceux qui prennent des diurétiques.
Les patients présentant une maladie thyroïdienne, un diabète ou de la difficulté à uriner causée par une hypertrophie de la prostate ne doivent pas prendre de la pseudoéphédrine, sauf sur l’avis d’un médecin.
Préparations pour adultes et pour enfants
L’ibuprofène peut entraîner une réaction allergique grave, notamment chez les patients allergiques à l’acide acétylsalicylique (AAS). Les symptômes incluent : urticaire, enflure du visage, asthme (respiration sifflante), choc, rougeur cutanée, éruption cutanée et ampoules, accompagnés ou non de pyrexie ou d’érythème. En présence d’un de ces symptômes, les patients doivent cesser l’emploi et obtenir des soins médicaux immédiatement.
Les soignants des enfants de 12 ans et plus doivent consulter un médecin avant d’administrer ce médicament si l’enfant a un apport en liquides insuffisant ou s’il a perdu une quantité importante de liquides des suites de vomissements ou d’une diarrhée.
Cancérogenèse et mutagenèse
L’ibuprofène et la pseudoéphédrine ont été étudiés individuellement chez les animaux sans effets significatifs.
Appareil cardiovasculaire
Les patients atteints d’hypertension, de cardiopathie ou d’insuffisance cardiaque congestive ne doivent prendre SUDAFED® SINUS PLUS que sur l’avis et sous la surveillance d’un médecin. Les AINS peuvent accroître le risque d’accidents cardiovasculaires thrombotiques graves, d’infarctus du myocarde et d’accident vasculaire cérébral. Le risque peut augmenter en fonction de la dose et de la durée d’utilisation. Les patients présentant une cardiopathie ou des facteurs de risque de maladie cardiovasculaire peuvent présenter un risque accru.
L’ibuprofène peut diminuer l’effet cardioprotecteur et antiplaquettaire de l’AAS.
Dépendance/tolérance
La pseudoéphédrine peut entraîner une dépendance et des symptômes de sevrage.
Oreilles/nez/gorge
On doit aviser les patients prenant SUDAFED® SINUS PLUS de signaler à leur médecin tout signe ou symptôme d’acouphène.
Fonction endocrinienne et métabolisme
Les patients atteints de diabète, d’une maladie thyroïdienne ou d’une hypertrophie de la prostate ne doivent prendre SUDAFED® SINUS PLUS que sur l’avis et sous la surveillance d’un médecin (voir Mises en garde et précautions importantes).
Appareil gastro-intestinal
Les patients atteints d’un ulcère gastroduodénal évolutif ou de saignements gastro-intestinaux ne doivent pas prendre SUDAFED® SINUS PLUS (voir Contre-indications). Une toxicité grave touchant le tube digestif, telle qu’un ulcère gastroduodénal, une perforation ou des saignements gastro-intestinaux, parfois graves et dans certains cas mortels, peut survenir à n’importe quel moment, avec ou sans symptômes, chez les patients qui prennent des AINS, dont l’ibuprofène. Le risque peut augmenter en fonction de la dose et de la durée d’utilisation, et peut être plus élevé chez les personnes âgées présentant des antécédents d’ulcères gastriques ou des troubles hémorragiques, les patients prenant des anticoagulants, des corticostéroïdes ou d’autres AINS, et les personnes qui consomment de l’alcool.
Aucune donnée probante irréfutable n’indique que l’administration concomitante d’antagonistes des récepteurs H2 de l’histamine et/ou d’antiacides préviendrait la manifestation d’effets indésirables gastro-intestinaux ou permettrait de poursuivre le traitement par SUDAFED® SINUS PLUS lorsque de tels effets indésirables se manifestent.
On doit aviser les patients prenant SUDAFED® SINUS PLUS de signaler à leur médecin tout signe ou symptôme d’ulcère ou de saignement gastro-intestinal.
Les sujets qui ont déjà eu une maladie des voies gastro-intestinales ne doivent prendre SUDAFED® SINUS PLUS que sur l’avis et sous la surveillance d’un médecin (voir Mises en garde et précautions importantes).
Des cas de colite ischémique ont été signalés en association à l’emploi de pseudoéphédrine. Ces patients se sont rétablis sans autre incident ni récidive après l’arrêt du traitement.
Appareil génito-urinaire
On sait que certains AINS causent des symptômes urinaires persistants (douleurs à la vessie, dysurie, miction fréquente), une hématurie ou une cystite. Ces symptômes peuvent apparaître n’importe quand pendant le traitement. Certains cas se sont aggravés avec la poursuite du traitement.
Si des symptômes urinaires se manifestent, il faut cesser immédiatement le traitement par SUDAFED® SINUS PLUS afin de favoriser le rétablissement, et ce, avant de faire des examens urologiques ou d’entreprendre des traitements.
Les sujets présentant de la difficulté à uriner causée par une hypertrophie de la prostate ne doivent prendre SUDAFED® SINUS PLUS que sur l’avis et sous la surveillance d’un médecin.
Hématologie
Tout comme les autres AINS, l’ibuprofène peut inhiber l’agrégation plaquettaire. Cependant, par rapport à l’AAS, son effet est moindre, de plus courte durée et réversible dès l’arrêt du traitement. Par ailleurs, l’ibuprofène prolonge le temps de saignement, mais celui-ci reste dans les limites de la normale chez les sujets en bonne santé. Comme cet effet sur le temps de saignement pouvant être excessif chez les patients présentant des anomalies sous-jacentes de l’hémostase, les personnes qui ont des anomalies constitutionnelles de la coagulation ou qui suivent un traitement anticoagulant doivent éviter de prendre SUDAFED® SINUS PLUS.
Les dyscrasies sanguines (telles que la neutropénie, la leucopénie, la thrombopénie, l’anémie aplasique et l’agranulocytose) associées à l’usage des AINS sont rares, mais peuvent avoir de graves conséquences.
Fonctions hépatique, biliaire et pancréatique
Comme avec d’autres AINS, des élévations limites de certains tests de la fonction hépatique (AST, ALT, phosphatase alcaline) peuvent se produire chez 15 % des patients au plus. Ces anomalies peuvent progresser, demeurer essentiellement stables ou s’avérer transitoires avec la poursuite du traitement. Si un patient présente des signes et/ou symptômes de dysfonctionnement hépatique ou un résultat anormal aux tests de la fonction hépatique, il faut l’évaluer afin de déceler des signes de réaction hépatique plus grave au cours du traitement. De très rares cas de syndrome des voies biliaires évanescentes ont été signalés suivant la prise d’ibuprofène. Des réactions hépatiques graves, dont l’ictère et des cas d’hépatite mortelle, ont été signalées pendant le traitement par AINS.
Bien que de telles réactions soient rares, on doit cesser de prendre le médicament si les tests de la fonction hépatique demeurent anormaux ou se détériorent, en cas de signes ou symptômes de maladie hépatique, ou si des effets généraux se produisent (p. ex., éosinophilie, éruption cutanée, etc.).
Pendant un traitement prolongé, les tests de la fonction hépatique doivent être effectués périodiquement. S’il est nécessaire de prescrire le médicament en présence d’une atteinte hépatique, une surveillance stricte doit être exercée.
Pour l’ensemble des utilisateurs d’AINS, les seuls facteurs ayant eu un effet indépendant sur l’incidence de lésions hépatiques aiguës étaient l’usage simultané de médicaments hépatotoxiques ou la présence de polyarthrite rhumatoïde. À la lumière de ces données, l’usage d’ibuprofène à court terme comme analgésique/antipyrétique ne devrait pas causer d’inquiétude pour ce qui est du risque d’atteinte hépatique.
Système immunitaire
Ne pas utiliser chez les patients atteints de lupus érythémateux disséminé ou d’autres maladies auto-immunes, sauf sous la surveillance d’un médecin (voir Mises en garde et précautions importantes).
Les patients atteints d’un syndrome complet ou partiel des polypes nasaux, de rhinite ou d’autres manifestations allergiques ne doivent pas prendre de l’AAS ou d’autres anti-inflammatoires. Des réactions anaphylactoïdes mortelles sont survenues chez ces patients, même s’ils ont reçu des AINS par le passé sans qu’aucun effet indésirable ne se soit manifesté.
Surveillance et épreuves de laboratoire
Femmes enceintes : Il est recommandé de surveiller de près le volume du liquide amniotique chez les femmes enceintes qui prennent SUDAFED® SINUS PLUS entre le milieu (à environ 20 semaines) et la fin du deuxième trimestre, étant donné que SUDAFED® SINUS PLUS pourrait entraîner une réduction du volume du liquide amniotique, voire même un oligoamnios (voir Populations particulières). SUDAFED® SINUS PLUS est CONTRE-INDIQUÉ au troisième trimestre de la grossesse.
Neurologie
On doit aviser les patients prenant SUDAFED® SINUS PLUS de signaler à leur médecin tout signe ou symptôme d’étourdissement, de vertige, d’insomnie ou de dépression. Le patient doit faire preuve de prudence s’il doit accomplir des tâches nécessitant de la vigilance. Ce médicament peut causer de l’insomnie s’il est pris avant le coucher.
Chez les patients souffrant de phénylcétonurie, des concentrations plasmatiques élevées de phénylalanine peuvent exacerber les effets de la pseudoéphédrine sur le système nerveux central.
Ophtalmologie
Les patients atteints de glaucome ne doivent prendre SUDAFED® SINUS PLUS que sur l’avis et sous la surveillance d’un médecin.
On doit aviser les patients prenant SUDAFED® SINUS PLUS de signaler à leur médecin tout signe ou symptôme de vision floue ou d’autre trouble de la vision. Si de tels symptômes apparaissent, le traitement par l’ibuprofène doit être interrompu et le patient doit subir un examen ophtalmologique. On doit effectuer périodiquement un tel examen chez tous les patients qui reçoivent ce médicament pendant une longue période.
Considérations péri-opératoires
En règle générale, il faut interrompre l’utilisation d’AINS avant une intervention chirurgicale afin de diminuer le risque de saignements postopératoires (voir Hématologie).
Fonction rénale
Les états associés à une déshydratation semblent accroître le risque de néphrotoxicité. On doit donc employer SUDAFED® SINUS PLUS avec prudence chez les patients atteints d’insuffisance rénale chronique, d’insuffisance cardiaque congestive ou d’hypertension qui suivent un traitement au long cours par des diurétiques. Il faut faire preuve de prudence chez les patients dont la fonction rénale est diminuée.
Chez les patients présentant des problèmes prérénaux qui réduisent le débit sanguin rénal ou la volémie, les AINS peuvent déclencher une décompensation rénale manifeste. Les patients les plus à risque sont ceux qui présentent un dysfonctionnement rénal ou hépatique, ou une insuffisance cardiaque, ceux qui prennent des diurétiques, de même que les personnes âgées. L’interruption du traitement par un AINS est généralement suivie d’un retour à l’état antérieur au traitement.
La fonction rénale doit être surveillée périodiquement lors d’un traitement au long cours.
Équilibre hydro-électrique
Il faut aviser les patients qui prennent SUDAFED® SINUS PLUS de signaler à leur médecin tout signe ou symptôme de gain pondéral ou d’œdème. SUDAFED® SINUS PLUS doit être administré avec prudence aux patients atteints d’insuffisance cardiaque, d’hypertension ou d’autres affections qui prédisposent à une rétention liquidienne.
Les anti-inflammatoires peuvent accroître le risque d'hyperkaliémie, particulièrement chez les patients atteints de diabète sucré ou d'insuffisance rénale, chez les patients âgés et chez les patients qui reçoivent des adrénolytiques, des inhibiteurs de l'enzyme de conversion de l'angiotensine, des inhibiteurs des récepteurs de l'angiotensine-2, de la cyclosporine ou certains diurétiques dans le cadre d'un traitement concomitant. Les électrolytes devraient être surveillés régulièrement durant un traitement à long terme, surtout chez les patients à risque.
Fonction respiratoire
Ne pas utiliser chez les patients qui présentent un syndrome d’angio-œdème associé à la présence de polypes nasaux et un bronchospasme en réaction à l’AAS (voir Contre-indications) ni chez les patients asthmatiques. Des réactions anaphylactoïdes mortelles sont survenues chez ces patients, même s’ils ont reçu des AINS par le passé sans qu’aucun effet indésirable ne se soit manifesté.
Il faut aviser les patients qui prennent SUDAFED® SINUS PLUS de signaler à leur médecin tout signe ou symptôme de difficultés respiratoires.
Sensibilité/Résistance
Ne pas utiliser chez les patients qui ont des antécédents d’hypersensibilité à cette association ou à ses composants (l’ibuprofène et la pseudoéphédrine) ou à d’autres AINS (voir Contre-indications).
Peau
Il faut aviser les patients qui prennent SUDAFED® SINUS PLUS de signaler à leur médecin tout signe ou symptôme d’éruption cutanée. Dans de rares cas, des réactions cutanées graves, comme l’érythème polymorphe, le syndrome de Stevens-Johnson, l’érythrodermie bulleuse avec épidermolyse, la toxidermie avec éosinophilie et symptômes généraux et la pustulose exanthémateuse aiguë généralisée, ont été signalées chez des patients prenant de l’ibuprofène.
La pseudoéphédrine peut entraîner des éruptions cutanées non pigmentées fixes, qui sont habituellement indurées, érythémateuses, prurigineuses, sensibles et œdémateuses. La réaction a tendance à survenir dans les 24 heures suivant l’administration de pseudoéphédrine et à disparaître 2 ou 3 jours après l’arrêt du traitement.
De très rares cas de graves réactions cutanées, telles que la pustulose exanthémateuse aiguë généralisée, ont été signalés chez des patients prenant des produits contenant de la pseudoéphédrine. Cette éruption pustuleuse aiguë, dont l’apparition est précoce ou tardive, peut être accompagnée de fièvre. De nombreuses petites pustules, le plus souvent non folliculaires, apparaissent sur un érythème œdémateux généralisé, surtout localisé sur les plis cutanés, le tronc et les extrémités supérieures. Les patients doivent faire l’objet d’une surveillance étroite.
Populations particulières
Oligoamnios/Insuffisance rénale chez les nouveau-nés :
La prise d’AINS, y compris SUDAFED® SINUS PLUS, à partir de la 20e semaine de grossesse environ peut causer une insuffisance rénale chez le fœtus, pouvant entraîner un oligoamnios et, dans les cas plus graves, des problèmes respiratoires, musculosquelettiques et rénaux néonataux (voir Toxicologie non clinique).
Des études publiées et des rapports de postcommercialisation indiquent que l’emploi d’AINS par les femmes enceintes à partir de la 20e semaine de grossesse environ est associé, chez le fœtus, à une insuffisance rénale entraînant un oligoamnios, et, dans certains cas, à des troubles rénaux, voire une insuffisance rénale, chez le nouveau-né. Il a été démontré que les AINS causaient une réduction significative de la production d’urine chez le fœtus antérieure à la réduction du volume du liquide amniotique. Par ailleurs, un nombre limité de rapports de cas ont également signalé une insuffisance rénale sans oligoamnios chez le nouveau-né de mères ayant pris un AINS, qui a été irréversible dans certains cas, même après l’arrêt du traitement.
Ces résultats défavorables ont été remarqués, en moyenne, quelques jours à quelques semaines après le traitement, et l’oligoamnios a rarement été signalé dès 48 heures après le début du traitement par l’AINS. L’oligoamnios est souvent, mais pas toujours, réversible avec l’arrêt du traitement. Les complications associées à l’oligoamnios prolongé incluent entre autres la contracture de membres et le retard dans la maturation pulmonaire. Dans certains cas de troubles rénaux chez le nouveau-né identifiés en postcommercialisation, des procédures invasives ont été nécessaire, notamment l’échange transfusionnel ou la dialyse.
Si, après un examen approfondi des traitements analgésiques alternatifs, le traitement par un AINS s’avère nécessaire entre le milieu (à partir de la 20e semaine environ) et la fin du deuxième trimestre de la grossesse, il est recommandé de prendre la dose efficace la plus faible possible et pour la durée la plus courte possible.
Si le traitement par SUDAFED® SINUS PLUS se prolonge au-delà de 48 heures, il faut également envisager de surveiller la santé du fœtus par échographie, notamment pour mesurer le volume du liquide amniotique. Il est toutefois recommandé d’arrêter le traitement par les AINS en présence d’oligoamnios, et d’assurer un suivi médical approprié.
Il faut aviser les femmes enceintes de ne pas prendre SUDAFED® SINUS PLUS ni d’autres AINS à partir du troisième trimestre en raison du risque d'obturation prématurée du canal artériel [voir Contre-indications]. Si le traitement par SUDAFED® SINUS PLUS est nécessaire chez une femme enceinte à partir du milieu (environ la 20e semaine de grossesse) et jusqu’à la fin du deuxième trimestre, il faut l’avertir de la nécessité de la surveiller pour la survenue d’un oligoamnios, si le traitement se prolonge au-delà de 48 heures.
7.1.1 Femmes enceintes
SUDAFED® SINUS PLUS DOIT ÊTRE PRESCRIT AVEC PRUDENCE AUX FEMMES QUI ESSAIENT DE CONCEVOIR, AUX FEMMES QUI SONT À LEUR PREMIER OU DEUXIÈME TRIMESTRE DE GROSSESSE ET AUX FEMMES QUI ALLAITENT. SUDAFED® SINUS PLUS (ibuprofène et pseudoéphédrine) est CONTRE-INDIQUÉ au cours des 3 derniers mois de la grossesse. Lorsqu’ils sont utilisés pendant le troisième trimestre de la grossesse, les anti-inflammatoires non stéroïdiens, y compris l’ibuprofène, sont associés à l’obturation prématurée du canal artériel chez le fœtus pouvant entraîner une hypertension pulmonaire persistante chez le nouveau-né (voir Contre-indications). La prise d’AINS à partir de la 20e semaine de grossesse environ peut causer une insuffisance rénale chez le fœtus, pouvant entraîner un oligoamnios.
L'inhibition de la synthèse des prostaglandines peut influencer de façon indésirable la grossesse et le développement embryo-fœtal. Les données des études épidémiologiques suggèrent un risque accru de fausse couche et de malformation cardiaque après l'utilisation d'inhibiteurs de la synthèse des prostaglandines durant les premiers mois de la grossesse.
Chez les animaux, il a été observé que l'administration d'inhibiteurs de la synthèse des prostaglandines provoque une augmentation des pertes avant et après l'implantation et de la létalité embryo-fœtale. De plus, des incidences accrues de diverses malformations, dont des malformations cardiovasculaires, ont été signalées chez les animaux ayant reçu des inhibiteurs de la synthèse des prostaglandines durant la période d'organogénèse.
7.1.2 Femmes qui allaitent
SUDAFED® SINUS PLUS (ibuprofène et pseudoéphédrine) ne doit pas être utilisé pendant la grossesse et l’allaitement, à moins que les bienfaits escomptés pour la mère ne l’emportent sur les risques possibles pour le fœtus ou le nourrisson (voir Contre-indications).
7.1.3 Pédiatrie
Enfants de moins de 12 ans : Ne pas administrer aux enfants de moins de 12 ans.
7.1.4 Gériatrie
Personnes de plus de 60 ans : La prudence est de mise chez les patients âgés en raison de leur plus grande susceptibilité aux effets des amines sympathomimétiques et du risque accru de toxicité associé à l’ibuprofène, et chez les patients dont la fonction rénale est diminuée.
SUDAFED® SINUS PLUS n’est pas indiqué chez les patients âgés de plus de 65 ans.
8 EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament Ibuprofène
Les effets indésirables les plus fréquemment observés avec l’ibuprofène administré sur ordonnance concernent l’appareil digestif. Les effets indésirables les plus souvent signalés avec l’ibuprofène (3 à 9 %) ont été : nausées, douleurs épigastriques, brûlures d’estomac, étourdissements, éruptions cutanées (incluant des éruptions de type maculopapuleux) et acouphène. Les effets indésirables dont l’incidence a été moins élevée sont résumés ci-dessous. Remarque : Les effets ci-dessous figurant sous la rubrique « Relation de cause à effet inconnue » sont ceux pour lesquels un rapport de cause à effet n’a pas pu être établi.
Toutefois, dans le cas de ces effets rarement signalés, la possibilité d’une relation de cause à effet avec l’ibuprofène ne peut pas être exclue.
Allergies
Incidence inférieure à 1 % : anaphylaxie (voir Contre-indications) Relation de cause à effet inconnue : fièvre, maladie sérique, lupus érythémateux
Appareil cardiovasculaire
Incidence inférieure à 1 % : insuffisance cardiaque congestive chez des patients dont la fonction cardiaque était très affaiblie, élévation de la tension artérielle
Relation de cause à effet inconnue : arythmies (tachycardie sinusale, bradycardie sinusale, palpitations), syndrome de Kounis
SNC
Incidence de 3 à 9 % : étourdissements
Incidence de 1 à 3 % : céphalées, nervosité Incidence inférieure à 1 % : dépression, insomnie
Relation de cause à effet inconnue : paresthésie, hallucinations, rêves anormaux
Des cas de méningite aseptique et de méningo-encéphalite, accompagnée dans un cas d’éosinophilie du liquide céphalorachidien, ont été signalés chez des patients qui avaient pris de l’ibuprofène de façon intermittente et ne présentaient pas de maladie des tissus conjonctifs.
Dermatologie
Incidence de 3 à 9 % : éruptions cutanées (dont des éruptions macropapulaires)
Incidence de 1 à 3 % : prurit
Incidence inférieure à 1 % : éruptions vésiculobulleuses, urticaire, érythème polymorphe
Relation de cause à effet inconnue : alopécie, syndrome de Stevens-Johnson
Système endocrinien
Relation de cause à effet inconnue : gynécomastie, réaction hypoglycémique Un retard de règles allant jusqu’à 2 semaines et une ménométrorragie se sont manifestés chez neuf patientes prenant de l’ibuprofène à raison de 400 mg, 3 f.p.j., pendant trois jours avant les règles.
Appareil digestif
Incidence de 3 à 9 % : nausées, douleurs épigastriques, brûlures d’estomac
Incidence de 1 à 3 % : diarrhée, gêne abdominale, nausées et vomissements, indigestion, constipation, crampes ou douleurs abdominales, plénitude gastro-intestinale (ballonnements ou flatulence)
Incidence inférieure à 1 % : ulcère gastrique ou duodénal avec saignement et/ou perforation, hémorragie digestive, méléna, hépatite, ictère, bilan hépatique anormal (AST, bilirubine et phosphatase alcaline sériques)
Système hématopoïétique
Incidence inférieure à 1 % : leucopénie, diminution de l’hémoglobine et de l’hématocrite
Relation de cause à effet inconnue : anémie hémolytique, thrombopénie,
granulocytopénie, épisodes de saignements (p. ex., purpura, épistaxis, hématurie, ménorragie)
Métabolisme
Incidence de 1 à 3 % : perte d’appétit, œdème, rétention liquidienne
En règle générale, la rétention liquidienne répond rapidement à l’arrêt du traitement (voir Mises en garde et précautions).
Fonction rénale
Relation de cause à effet inconnue : réduction de la clairance de la créatinine, polyurie, azotémie
Comme d’autres AINS, l’ibuprofène inhibe la synthèse des prostaglandines rénales, ce qui peut compromettre la fonction rénale et causer une rétention sodique. Le débit sanguin rénal et le taux de filtration glomérulaire ont diminué chez des patients atteints d’insuffisance rénale légère ayant pris 1200 mg d’ibuprofène par jour pendant une semaine. Des cas de nécrose papillaire rénale ont été signalés. Divers facteurs semblent augmenter le risque de toxicité rénale (voir Mises en garde et précautions).
Lors d’essais cliniques comparatifs, analysés par The Boots Company, auxquels ont participé 7624 sujets traités par l’ibuprofène, 2822 sujets traités par l’AAS et
2843 sujets ayant reçu un placebo, les fréquences observées des effets indésirables rénaux étaient les suivantes : 0,6 % dans le groupe ibuprofène, 0,3 % dans le groupe AAS et 0,1 % dans le groupe placebo. Dans certains des essais retenus pour cette analyse, on avait administré des doses supérieures à 1200 mg, pendant des périodes plus longues que celles recommandées pour l’ibuprofène en vente libre, et à des patients traités pour des maladies graves.
Organes des sens
Incidence de 1 à 3 % : acouphène
Incidence inférieure à 1 % : amblyopie (vision embrouillée et/ou diminuée, scotome et/ou changement dans la vision chromatique)
Tout patient qui présente des problèmes oculaires pendant un traitement à l’ibuprofène doit subir un examen ophtalmologique.
Relation de cause à effet inconnue : conjonctivite, diplopie, névrite optique
Pseudoéphédrine
La pseudoéphédrine peut provoquer une légère stimulation du SNC, surtout chez les patients qui sont hypersensibles aux effets des sympathomimétiques. Certains patients peuvent ressentir de la nervosité, de l’excitabilité, de l’agitation, des étourdissements, de la faiblesse et de l’insomnie. Les céphalées et la somnolence font également partie des effets signalés. À doses élevées, la pseudoéphédrine peut entraîner une sensation de tête légère, des nausées et des vomissements. En outre, il ne faut pas négliger la possibilité de survenue d’autres effets indésirables associés aux sympathomimétiques tels que la peur, l’anxiété, la tension, les tremblements, les hallucinations, les crises convulsives, la pâleur, les difficultés respiratoires, la dysurie et le collapsus cardiovasculaire.
Bien que l’administration orale de pseudoéphédrine aux doses habituelles ne produise généralement qu’une hausse négligeable de la tension artérielle chez les patients normotendus, le médicament doit être administré avec prudence aux sujets hypertendus. La pseudoéphédrine peut augmenter l’irritabilité du muscle cardiaque et modifier la fonction rythmique des ventricules, surtout lorsqu’elle est administrée à doses élevées ou à des sujets hypersensibles aux effets des sympathomimétiques sur le myocarde. Elle peut provoquer de la tachycardie ou des palpitations. Un sujet ayant reçu une dose de 120 mg de chlorhydrate de pseudoéphédrine toutes les 4 heures a présenté des contractions ventriculaires multifocales prématurées qui se sont résorbées quelques jours après l’arrêt du traitement. En outre, la pseudoéphédrine pourrait avoir provoqué une crise de fibrillation auriculaire chez un nourrisson. On a émis l’hypothèse que le patient aurait eu des antécédents de fibrillation auriculaire idiopathique non reconnue, et aurait donc eu une sensibilité particulière aux effets du médicament sur le myocarde.
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d'effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Les effets indésirables des ingrédients actifs (l’ibuprofène et la pseudoéphédrine) sont résumés individuellement ci-dessus. Les tableaux suivants présentent des données exclusives à la compagnie, tirées d’essais cliniques et obtenues en postcommercialisation sur l’ibuprofène et la pseudoéphédrine utilisés séparément et en association.
Données tirées d’essais cliniques
Les données sur l’innocuité de l’association ibuprofène et pseudoéphédrine sont tirées de
4 études cliniques à double insu, contrôlées par placebo, à répartition aléatoire et portant sur une dose unique, pour le traitement des céphalées d’origine sinusale.
Tableau 1. Effets indésirables signalés par > 1 % des sujets traités par l’association ibuprofène et pseudoéphédrine dans 4 études cliniques contrôlées par placebo et à répartition aléatoire
Classe de systèmes et d’organes Terme privilégié | Ibuprofène à 400 mg/ pseudoéphédrine à 60 mg x 1 dose (N = 244) | Ibuprofène à 200 mg/ pseudoéphédrine à 30 mg x 1 dose (N = 238) | Placebo (N = 241) % (fréquence) |
|---|---|---|---|
| % (fréquence) | % (fréquence) | ||
Troubles généraux et anomalies au site d'administration Soif | 0,4 (peu fréquent) | 1,3 (fréquent) | 0,4 (peu fréquent) |
Affections gastro-intestinales Douleur abdominale haute | 1,6 (fréquent) | - | - |
Affections du système nerveux Étourdissements | 4,9 (fréquent) | 6,3 (fréquent) | 5,8 |
| Tremblements | - | 1,7 (fréquent) | - |
|---|---|---|---|
Affections psychiatriques Anxiété Nervosité | 1,6 (fréquent) 6,1 (fréquent) | 0,4 (peu fréquent) 2,5 (fréquent) | - 1,7 (fréquent) |
Affections oculaires Troubles oculaires | 1,2 (fréquent) | - | - |
Affections de l’oreille et du labyrinthe Acouphène | 0,4 (peu fréquent) | 1,7 (fréquent) | 0,4 (peu fréquent) |
Le tableau 1 présente les effets indésirables survenus dans plus d’un cas, chez au moins 1 % des patients et dont l’incidence était supérieure à celle observée sous placebo.
Les effets indésirables suivants ont été rapportés par ≥ 1 % des sujets dans des études cliniques contrôlées par placebo, à répartition aléatoire, portant sur la pseudoéphédrine et l’ibuprofène à titre d’ingrédients uniques : pseudoéphédrine : sécheresse buccale, nausées, étourdissements, insomnie et nervosité; ibuprofène : dyspepsie, douleur abdominale, asthénie, étourdissements et somnolence.
8.5 Effets indésirables observés après la mise en marché
Le Tableau 2 ci-dessous présente les effets indésirables estimés à partir des taux de rapports spontanés. Dans tous les cas, leur fréquence était < 1/10 000 (très rare). La fréquence correspond au nombre total d’effets indésirables signalés à la compagnie sous un terme privilégié ou un concept médical donné, et le dénominateur représente l’exposition calculée à partir des données sur les ventes.
Tableau 2
Classe de systèmes et d’organes Effets indésirables (termes privilégiés)
Infections et infestations Méningite aseptique
Affections hématologiques et du système Toxicité médullaire, éosinophilie, lymphatique thrombopénie, anémie
Affections du système immunitaire Réactions d’hypersensibilité, réactions
anaphylactiques
Affections psychiatriques Euphorie, hallucinations, hallucinations visuelles, agitation
Affections du système nerveux Céphalées, hyperactivité psychomotrice, accident vasculaire cérébral, paresthésie, syndrome d’encéphalopathie postérieure réversible, syndrome de vasoconstriction cérébrale réversible
Affections oculaires Vision trouble, déficience visuelle
Affections cardiaques Palpitations, arythmie, tachycardie, insuffisance cardiaque, infarctus du myocarde
Affections vasculaires Hémorragies (non digestives), hypertension
Affections respiratoires, thoraciques Asthme, bronchospasme
et médiastinales
Affections gastro-intestinales Constipation, diarrhée, inflammation gastro- intestinale, hémorragie digestive, ulcère gastro-intestinal, perforation d’un ulcère gastro-intestinal, hémorragie d’un ulcère gastro-intestinal, gêne au niveau de la bouche (sensation de brûlure, irritation), pancréatite, vomissements
Affections hépatobiliaires Hépatotoxicité (anomalies de la fonction hépatique, hépatite, élévation des transaminases), syndrome des voies biliaires évanescentes
Affections de la peau et du tissu sous-cutané Pustulose exanthémateuse aiguë
généralisée, éruption cutanée, prurit, érythème, érythème polymorphe, syndrome de Stevens-Johnson,
érythrodermie bulleuse avec épidermolyse, urticaire, angio-œdème, toxidermie avec éosinophilie et symptômes généraux, érythème fixe
Affections du rein et des voies urinaires Dysurie, rétention urinaire, néphrite, syndrome néphrotique, insuffisance rénale, dysfonctionnement rénal, nécrose papillaire rénale
Troubles généraux et au site Hypothermie
d’administration
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
Interactions médicamenteuses graves
- L’utilisation du produit avec de l’acétaminophène peut accroître le risque d’effets rénaux indésirables.
- L’utilisation du produit avec de l’AAS ou avec d’autres AINS, y compris l’ibuprofène, pourrait produire des effets indésirables additifs (Voir Contre-indications).
- L’utilisation du produit avec des anticoagulants peut accroître le risque d’épisodes gastro-intestinaux (p. ex., ulcères et saignements).
- Lorsqu’on utilise le produit avec des antihypertenseurs, les bienfaits et les risques doivent être soupesés dans chaque cas.
- L’utilisation du produit avec de la digoxine peut accroître la concentration sérique de digoxine et le risque de toxicité liée à cet agent.
- L’utilisation du produit avec des diurétiques peut réduire leur effet.
- L’utilisation du produit avec des hypoglycémiants (agents oraux et insuline) peut augmenter le risque d’hypoglycémie.
- L’utilisation du produit avec du lithium peut accroître la concentration plasmatique de lithium, diminuer sa clairance rénale et accroître le risque de toxicité liée à cet agent.
- L’utilisation du produit avec du méthotrexate peut accroître le risque de toxicité liée à cet agent.
- L’utilisation du produit avec des inhibiteurs de la monoamine oxydase peut provoquer une crise hypertensive et d’autres effets indésirables graves (voir Contre-indications).
9.2 Aperçu des interactions médicamenteuses
Les interactions médicamenteuses de l’ibuprofène et de la pseudoéphédrine sont examinées pour chaque ingrédient utilisé seul et pour l’association des deux ingrédients. Les médicaments sont listés à la suite de rapports de cas d’interaction, d’études, et les interactions possibles, en raison de l’ampleur et de la gravité de l’interaction éventuelle (c.-à-d. médicaments identifiés comme contre-indiqués).
9.4 Interactions médicament-médicament Anticoagulants coumariniques
Tout comme les autres AINS, l’ibuprofène peut inhiber l’agrégation plaquettaire. Toutefois, par rapport à l’AAS, son effet est de moindre importance, de plus courte durée et réversible dès l’arrêt du traitement. Par ailleurs, l’ibuprofène prolonge le temps de saignement, mais celui-ci reste dans les limites de la normale chez les sujets en bonne santé. Étant donné que cet effet sur le temps de saignement peut être excessif chez les patients présentant des anomalies sous-jacentes de l’hémostase, les personnes qui ont des anomalies constitutionnelles de la coagulation ou qui suivent un traitement anticoagulant doivent éviter de prendre SUDAFED® SINUS PLUS.
AAS
Des réactions anaphylactoïdes se sont produites chez des patients qui avaient une hypersensibilité connue à l’AAS (voir Contre-indications).
Les études chez l’animal montrent que l’AAS, quand on l’administre avec des AINS, y compris l’ibuprofène, entraîne une diminution nette de l’activité anti-inflammatoire et une baisse de la concentration sanguine des médicaments autres que l’AAS. Les études de biodisponibilité à dose unique chez des volontaires en bonne santé ont révélé que l’AAS n’a aucun effet sur la concentration sanguine de l’ibuprofène. On n’a pas fait d’études cliniques de corrélation.
L’ibuprofène peut nuire aux effets antiplaquettaires de l’AAS lorsque ces deux agents sont pris en concomitance. Certains AINS peuvent perturber les effets antiplaquettaires de l’AAS à faible dose (81 à 325 mg par jour), probablement en faisant concurrence à l’AAS pour l’accès au site actif de la cyclo-oxygénase-1. Il a été démontré que l’administration concomitante de l’ibuprofène, mais pas de l’acétaminophène, s’oppose à l’inhibition irréversible de l’agrégation plaquettaire induite par l’AAS. L’emploi régulier de l’ibuprofène chez les patients présentant un risque cardiovasculaire peut limiter les effets cardioprotecteurs de l’AAS. Afin de réduire au minimum le risque d’interactions, les personnes qui prennent régulièrement de l’ibuprofène et une faible dose d’AAS à libération immédiate doivent prendre l’ibuprofène au moins une heure après ou 11 heures avant la dose quotidienne d’AAS. Il n’est pas recommandé de prendre de l’AAS à libération retardée (p. ex., comprimés entérosolubles) lorsqu’on prend régulièrement de l’ibuprofène. Les professionnels de la santé doivent renseigner les patients sur l’utilisation concomitante adéquate de l’ibuprofène et de l’AAS.
Autres anti-inflammatoires (AINS)
SUDAFED® SINUS PLUS ne doit pas être administré aux patients qui ont montré des signes d’hypersensibilité à l’ibuprofène ou à d’autres AINS (voir Contre-indications).
L’ajout de SUDAFED® SINUS PLUS à un AINS prescrit sur ordonnance chez des patients atteints d’une affection telle que la polyarthrite rhumatoïde peut accroître le risque d’effets indésirables.
Diurétiques
En raison de la rétention hydrique qu’il occasionne, l’ibuprofène peut, à doses élevées, diminuer les effets diurétiques et antihypertenseurs des diurétiques, ce qui peut nécessiter une majoration de la posologie de ces derniers. SUDAFED® SINUS PLUS ne doit pas être administré aux patients dont la fonction rénale est atteinte et qui reçoivent des diurétiques d’épargne potassique (voir Contre-indications).
Hypoglycémiants
L’ibuprofène peut augmenter les effets hypoglycémiants des antidiabétiques oraux et de l’insuline.
Acétaminophène
Bien qu’aucune interaction n’ait été rapportée, l’utilisation concomitante d’acétaminophène et de SUDAFED® SINUS PLUS n’est pas conseillée, puisqu’elle pourrait accroître le risque d’effets indésirables rénaux.
Antihypertenseurs
Les AINS peuvent hausser la tension artérielle des patients traités par des antihypertenseurs. La relation entre l’ibuprofène et les antihypertenseurs n’est pas parfaitement élucidée. Avant d’associer ces médicaments, il faut évaluer les avantages escomptés et les risques potentiels. Si l’ibuprofène est recommandé pour un traitement au long cours, il serait prudent de vérifier périodiquement la tension artérielle. Il n’est pas nécessaire d’effectuer un suivi de la tension artérielle si l’ibuprofène est prescrit pour un traitement analgésique à court terme.
Médicaments contre le rhume, la toux et les allergies
L’emploi d’autres décongestionnants, médicaments contre le rhume, la toux et les allergies ou de médicaments contenant de la pseudoéphédrine ou de l’ibuprofène doit être évité, étant donné que cela peut accroître le risque d’effets indésirables graves et de surdosage.
Méthotrexate
On a rapporté que l’ibuprofène, tout comme d’autres AINS, avait provoqué une inhibition compétitive de l’accumulation du méthotrexate dans des tranches de reins, chez le lapin. Cela pourrait indiquer que l’ibuprofène augmenterait la toxicité du méthotrexate. La prudence est donc de mise lorsque l’ibuprofène est administré en association avec le méthotrexate.
Inhibiteurs de la monoamine oxydase
SUDAFED® SINUS PLUS ne doit pas être utilisé en concomitance avec des IMAO ni dans les 14 jours suivant l’interruption d’un traitement par un IMAO. Des crises hypertensives et d’autres effets indésirables graves ont été signalés chez des patients qui prenaient de la pseudoéphédrine ou d’autres médicaments sympathomimétiques, tels que l’éphédrine, en association avec les IMAO ou peu après l’arrêt d’un traitement par IMAO (voir Contre-indications).
Autres médicaments
Bien que l’ibuprofène se lie fortement aux protéines plasmatiques, les interactions avec d’autres médicaments se liant aux protéines sont rares. Toutefois, la prudence est de mise quand on emploie simultanément d’autres médicaments ayant aussi une grande affinité avec les sites de liaison des protéines. Certaines observations semblent indiquer que l’ibuprofène pourrait interagir avec le furosémide, le pindolol, la digoxine, la phénytoïne et les sels de lithium. Cependant, on ne connaît pas actuellement le mécanisme ni la signification clinique de ces interactions. La prudence est de mise lorsque SUDAFED® SINUS PLUS est utilisé en concomitance avec le probénécide, la digitaline, la thyroxine, les corticostéroïdes, les antibiotiques ou les benzodiazépines. SUDAFED® SINUS PLUS pourrait accentuer les effets presseurs des IMAO.
9.5 Interactions médicament-aliment
Aucune interaction n’a été signalée entre les aliments et SUDAFED® SINUS PLUS. Lors d’une étude clinique, on a remarqué que les taux sanguins thérapeutiques de l’ibuprofène étaient plus faibles lorsque le médicament était pris en même temps que de la nourriture.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Voir Mises en garde et précautions pour des considérations liées au système hématopoïétique.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
L’ibuprofène a fait preuve d’effets analgésiques et antipyrétiques lors d’études sur les animaux conçues expressément pour mettre en évidence ces effets. On a établi que l’ibuprofène ne possède pas d’activité de type glucocorticoïde.
La pseudoéphédrine est un décongestionnant nasal en vente libre « généralement reconnu comme sûr et efficace » lorsqu’elle est administrée oralement à des doses de 60 mg selon une posologie ne dépassant pas 240 mg/jour.
La pseudoéphédrine joue le rôle d’agent sympathomimétique indirect en stimulant la libération de noradrénaline par les terminaisons nerveuses sympathiques (adrénergiques). La noradrénaline, à son tour, stimule les récepteurs alpha et bêta dans l’ensemble de l’organisme. L’action du chlorhydrate de pseudoéphédrine semble avoir une plus grande spécificité pour les vaisseaux sanguins des voies respiratoires supérieures et une moins grande spécificité pour les vaisseaux sanguins de la circulation générale. La vasoconstriction provoquée à ces sites entraîne une régression de l’inflammation tissulaire dans les conduits sinusaux et nasaux.
La pseudoéphédrine agit directement sur les récepteurs α- et β-adrénergiques, bien que dans une moindre mesure sur ces derniers. On croit que les effets α-adrénergiques découlent d’une inhibition de la production d’adénosine-3’,5’-monophosphate cyclique (AMPc) résultant d’une inhibition de l’enzyme adénylcyclase, tandis que les effets β-adrénergiques résultent d’une stimulation de l’activité de l’adénylcyclase.
Tout comme l’éphédrine, la pseudoéphédrine exerce aussi un effet indirect en déclenchant la libération de noradrénaline à partir des sites de stockage.
Afin de respecter les exigences du schéma posologique flexible approuvé pour l’ibuprofène sans ordonnance, on a effectué des études cliniques pour démontrer l’efficacité de 30 mg de pseudoéphédrine administrés sous forme de médicament d’association et établir la relation dose-réponse des doses de 30 et de 60 mg.
10.2 Pharmacodynamie
L’ibuprofène est rapidement absorbé par le tube digestif, métabolisé par le foie et éliminé dans l’urine. L’excrétion de l’ibuprofène est pratiquement terminée 24 h après l’ingestion de la dernière dose. Chez l’humain, les concentrations plasmatiques maximales sont atteintes 1 à
2 heures après l’ingestion d’une dose unique de 200 mg. Lorsque l’ibuprofène est administré à des doses croissantes, les concentrations sont proportionnelles à la dose et il ne se produit pas d’accumulation du médicament dans le cadre d’un schéma posologique multiple. La biodisponibilité orale avoisine 100 %. Il existe une relation linéaire entre les concentrations sériques et la dose administrée. La demi-vie sérique de l’ibuprofène est de deux heures. La durée de l’effet analgésique est de 4 à 6 heures.
La fixation aux protéines plasmatiques est d’environ 99 %; cependant, aux doses thérapeutiques normales, moins de 18 % des sites de fixation de l’albumine sérique sont occupés. Chez l’humain, on a établi que le médicament était présent dans le liquide synovial des tissus enflammés de 5 à 12 heures après l’administration orale.
On a constaté qu’aux doses généralement utilisées, l’ibuprofène était moins susceptible que l’AAS de causer des saignements gastro-intestinaux.
La pseudoéphédrine agit directement sur les récepteurs α-adrénergiques dans les muqueuses des voies respiratoires, produisant une vasoconstriction qui se traduit par une régression de la tuméfaction mucosale, une réduction de l’hyperémie tissulaire, de l’œdème et de la congestion nasale, ce qui entraîne une augmentation de la perméabilité des voies nasales. Le drainage des sécrétions sinusales est augmenté, ce qui favorise la désobstruction des trompes d’Eustache.
La pseudoéphédrine produirait un relâchement des muscles lisses bronchiques en stimulant les récepteurs β2-adrénergiques; toutefois, on n’a pas réussi à systématiquement mettre en évidence une bronchodilatation notable à la suite de l’administration orale du médicament.
L’administration orale de doses habituelles de pseudoéphédrine à des sujets normotendus entraîne généralement un effet négligeable sur la tension artérielle. La pseudoéphédrine peut augmenter l’irritabilité du myocarde et modifier la fonction rythmique des ventricules, surtout lorsqu’elle est administrée à fortes doses ou à des sujets qui présentent une cardiopathie ou une hypersensibilité aux effets des sympathomimétiques sur le myocarde. Une tachycardie, des palpitations ou des contractions ventriculaires multifocales prématurées peuvent survenir.
La pseudoéphédrine peut entraîner une légère stimulation du SNC, surtout chez les personnes sensibles aux effets des sympathomimétiques.
Bronchodilatation
Le pouvoir bronchodilatateur de la pseudoéphédrine chez le chien anesthésié est sensiblement égal à celui de l’éphédrine, mais la pseudoéphédrine produit une décongestion nasale plus marquée et moins d’effets cardiovasculaires que l’éphédrine.
Système nerveux central
Des doses maximales de 200 mg/kg (voie intrapéritonéale) n’augmentent pas l’activité locomotrice chez la souris, mais diminuent l’activité consistant à faire tourner une roue. La température rectale est diminuée à la dose de 50 mg/kg de pseudoéphédrine, tandis qu’à 200 mg/kg, la température est dans un premier temps diminuée, puis augmentée. La pseudoéphédrine ne modifie pas la durée du sommeil induit par le pentobarbital. Ses effets sur le système nerveux central sont clairement plus faibles que ceux de l’éphédrine, et pourraient s’opérer par des mécanismes distincts.
10.3 Pharmacocinétique
Une étude clinique a démontré la bioéquivalence de SUDAFED® SINUS PLUS et d’Advil Rhume et sinus, d’après les paramètres pharmacocinétiques de SUDAFED® SINUS PLUS, comme on peut le constater dans les tableaux à la section ÉTUDES CLINIQUES, Biodisponibilité comparative.
Absorption et distribution : L’ibuprofène est rapidement absorbé dans le tube digestif, et chez l’homme, les taux plasmatiques maximaux sont atteints 1 à 2 heures après l’ingestion d’une dose orale unique de 200 mg. La pseudoéphédrine est rapidement et presque complètement absorbée dans le tube digestif. Le médicament se diffuse dans les tissus et liquides de l’organisme, y compris le tissu fœtal, le lait maternel et le système nerveux central.
Métabolisme et excrétion : L’ibuprofène est métabolisé par le foie et excrété dans l’urine. L’excrétion de l’ibuprofène est pratiquement terminée 24 h après l’ingestion de la dernière dose. On a observé une variation considérable de la demi-vie (allant de 4,5 à 10 heures), attribuée aux différences individuelles en matière d’absorption et d’excrétion. Le taux d’élimination de la pseudoéphédrine varie également suivant le pH de l’urine, augmentant avec l’acidification de l’urine, et diminuant avec son alcalinisation. Ainsi, la demi-vie moyenne chute à 3 à 6 heures à un pH de 5, et augmente à 9 à 26 heures à un pH de 8; 70 à 90 % de la dose de pseudoéphédrine administrée était excrétée inchangée dans l’urine dans l’espace de 24 heures, et le reste est apparemment transformé en composés inactifs dans le foie par N-déméthylation, parahydroxylation et désamination oxydative.
Populations et états pathologiques particuliers
- Enfants : Ibuprofène : La pharmacocinétique de l’ibuprofène a aussi été évaluée chez les enfants, et on a trouvé que son métabolisme était similaire à celui observé chez les adultes, avec une demi-vie d’élimination d’environ deux heures. Aucune accumulation du médicament n’a été notée avec l’emploi de doses multiples.
Personnes âgées : Ibuprofène : Il n’existe aucune preuve démontrant l’existence d’un métabolisme d’élimination différent chez les personnes âgées. On a mené une évaluation pharmacologique auprès de dix patients âgés et de jeunes adultes, afin de réexaminer spécifiquement l’ibuprofène à la lumière des réactions indésirables survenues avec d’autres AINS ayant une demi-vie plus longue. On n’a observé aucune différence cliniquement significative entre les profils cinétiques de l’ibuprofène chez les patients de ces deux groupes. En outre, il n’y a eu aucune différence significative entre les deux groupes, relativement au schéma d’élimination du médicament et de ses principaux métabolites dans l’urine.
Un essai multicentrique, ouvert, à long terme, mené au Royaume-Uni auprès de 744 patients souffrant de polyarthrite rhumatoïde, d’arthrose ou d’un état arthritique connexe, a fourni d’autres preuves de la tolérance de l’ibuprofène chez les personnes âgées.
Pour comparer les résultats chez les patients âgés et chez les patients plus jeunes, on a divisé les sujets en deux groupes, ceux de moins de 60 ans (518 patients) et ceux de
60 ans ou plus (226 patients). Les doses d’ibuprofène étaient comprises entre 200 et 2000 mg/jour. Le premier tiers (environ) des sujets a reçu la posologie de 600 mg/jour, le deuxième tiers a reçu la posologie de 800 mg/jour, et le dernier tiers a reçu la posologie de 1200 mg/jour. Le médicament a été administré à ces posologies pour une durée variant entre 3 et 66 mois (75 % des sujets ont reçu de l’ibuprofène durant au moins 3 mois, environ 50 % ont participé à l’essai pendant 6 mois et 25 % des sujets ont poursuivi le traitement pendant au moins un an). On n’a relevé aucune différence significative dans l’incidence des effets indésirables signalés par les deux groupes d’âge. Ces données permettent de conclure que l’ibuprofène est bien toléré chez les personnes âgées.
L’ibuprofène semble donc afficher un profil pharmacocinétique similaire dans tous les groupes d’âge examinés.
- Insuffisance hépatique : Il n’existe pas de données spécifiques concernant l’ibuprofène et l’insuffisance hépatique. Étant donné que SUDAFED® SINUS PLUS est métabolisé dans le foie, les patients atteints d’insuffisance hépatique et prenant ce médicament devront faire l’objet d’une surveillance de la part de leur médecin.
Insuffisance rénale : L’ibuprofène et la pseudoéphédrine étant éliminés dans l’urine, la
dose à administrer devra être établie sous la surveillance d’un médecin chez les patients atteints d’insuffisance rénale (voir Mises en garde et Précautions).
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver le produit entre 15 et 30 °C, l’abri de la lumière et de l’humidité.
PARTIE II : INFORMATIONS SCIENTIFIQUES
- 13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Ibuprofène
Nom chimique : Acide (±)-2-(p-isobutylphényl) propionique Formule moléculaire et masse moléculaire : M.W. 206,28 Formule de structure :
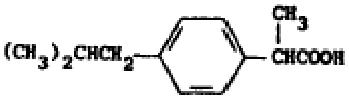
Propriétés physicochimiques : Poudre ou substance cristalline blanche. Pratiquement insoluble dans l’eau. Solubilité : alcool, 1:1,5; chloroforme, 1:1; éther, 1:2; acétone, 1:1,5. Également soluble dans des solutions aqueuses d’hydroxyde et de carbonate de métaux alcalins. Point de fusion : 75 à 78 °C
Nom propre : Chlorhydrate de pseudoéphédrine (isomère dextrogyre du chlorhydrate d’éphédrine)
Nom chimique : Chlorhydrate de (+)-pseudoéphédrine
{S-(R*, R*)}-α-{1-(méthylamino)éthyl}chlorhydrate de benzèneméthanol Formule moléculaire et masse moléculaire : M.W. 201,70
Formule de structure :
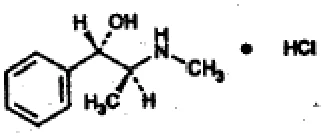
Propriétés physicochimiques : Poudre ou substance cristalline blanche. Soluble dans l’eau et l’alcool. Légèrement soluble dans le chloroforme. pH : 4,6 à 6,0 (solution de 1:20). Point de fusion : 182 à 186 °C
14 ESSAIS CLINIQUES
14.1 Conception de l’essai et caractéristiques démographiques de l’étude Ibuprofène
Il existe un vaste ensemble de données publiées dans la littérature scientifique mondiale qui documentent l’efficacité de doses d’ibuprofène de 200 à 400 mg pour le traitement de la douleur d’intensité légère à modérée dans une grande variété de modèles de douleur, dont les céphalées, les douleurs dentaires postopératoires, la dysménorrhée et les myalgies. Les essais cliniques ayant évalué l’efficacité analgésique de l’ibuprofène démontrent clairement que ce dernier est un analgésique plus efficace que l’acide acétylsalicylique et que l’acétaminophène (650 ou 1000 mg). Dans plusieurs études, on a observé que l’effet analgésique atteint un plateau à la dose de 500 mg, ce qui permet de conclure que les doses supérieures n’offrent pas d’effet analgésique additionnel. L’efficacité antipyrétique de l’ibuprofène était supérieure à celle de 300 mg d’acétaminophène à 6 et à 8 heures après l’administration, tout en étant plus durable. Chez l’adulte, la dose de 200 mg d’ibuprofène était plus efficace que la dose de
300 mg d’acide acétylsalicylique.
Après l’administration d’une dose unique de 200 mg d’ibuprofène chez l’humain, les taux sanguins thérapeutiques ont pu être mesurés dans un délai de 45 minutes et le médicament était encore présent dans le sang au bout de six heures, bien qu’à des niveaux proches du seuil de détection. Les concentrations maximales ont été mesurées environ une heure après l’ingestion. Les concentrations sanguines de médicament étaient plus réduites lorsque celui-ci avait été pris avec de la nourriture.
Rien n’indique que l’ibuprofène serait éliminé selon un métabolisme différent chez les personnes âgées. Une évaluation des caractéristiques pharmacocinétiques de l’ibuprofène chez dix personnes âgées et dix jeunes adultes a été menée expressément pour comparer les effets indésirables de l’ibuprofène à ceux d’autres AINS ayant des demi-vies plus longues.
Aucune différence cliniquement significative n’a été relevée entre ces groupes d’âge sur le plan des caractéristiques pharmacocinétiques de l’ibuprofène. En outre, on n’a constaté aucune différence statistiquement significative entre les deux populations pour ce qui est de l’excrétion urinaire du médicament et de ses principaux métabolites. La pharmacocinétique de l’ibuprofène a aussi été évaluée chez des enfants, chez qui le métabolisme s’est révélé similaire à celui observé chez l’adulte, avec une demi-vie d’élimination d’environ deux heures. L’administration de doses multiples n’a donné lieu à aucune accumulation de médicament.
Ainsi, le profil pharmacocinétique de l’ibuprofène semble être le même dans tous les groupes d’âge examinés.
Des preuves additionnelles de la tolérabilité de l’ibuprofène chez les personnes âgées ont été apportées par un essai multicentrique, ouvert et à long terme réalisé au Royaume-Uni auprès de 744 patients atteints de polyarthrite rhumatoïde, d’arthrose ou d’une autre affection arthritique similaire.
Pour comparer les résultats chez les patients âgés et chez les patients plus jeunes, on a divisé les sujets en deux groupes, ceux de moins de 60 ans (518 patients) et ceux de 60 ans ou plus
(226 patients). Les doses d’ibuprofène étaient comprises entre 200 et 2000 mg/jour. Le premier tiers (environ) des sujets a reçu la posologie de 600 mg/jour, le deuxième tiers a reçu la posologie de 800 mg/jour, et le dernier tiers a reçu la posologie de 1200 mg/jour. Le médicament a été administré à ces posologies pour une durée variant entre 3 et 66 mois (75 % des sujets ont reçu de l’ibuprofène durant au moins 3 mois, environ 50 % ont participé à l’essai pendant 6 mois et 25 % des sujets ont poursuivi le traitement pendant au moins un an). On n’a relevé aucune différence significative dans l’incidence des effets indésirables signalés par les deux groupes d’âge. Ces données permettent de conclure que l’ibuprofène est bien toléré chez les personnes âgées.
Pseudoéphédrine
Voir PHARMACOLOGIE CLINIQUE.
L’effet décongestionnant nasal de la pseudoéphédrine débute dans un délai de 30 minutes et dure au moins 4 heures.
14.2 Résultats de l’étude PHARMACOLOGIE DÉTAILLÉE
Pharmacologie humaine – Ibuprofène
Deux métabolites de l’ibuprofène ont été isolés dans l’urine de patients ayant reçu le médicament pendant un mois. Ces métabolites sont l’acide
2-4’(2-hydroxy-2-méthylpropyl)phénylpropionique (métabolite A) et l’acide
2-4’(2-carboxypropyl)phénylpropionique (métabolite B). Un tiers de la dose environ a été excrété dans l’urine sous forme de métabolite B, 1/10 sous forme d’ibuprofène et 1/10 sous forme de métabolite A. Le reste de la dose n’a pas pu être dosé dans l’urine.
Effet de l’ibuprofène sur l’agrégation plaquettaire, le saignement et le temps de coagulation chez des volontaires sains
L’effet de l’ibuprofène sur l’agrégation plaquettaire a été étudié par la méthode de Sekhar. Une chute marquée de l’agrégation plaquettaire a été observée lorsque l’ibuprofène a été administré à raison de 1800 mg/jour pendant 28 jours.
On a constaté que l’ibuprofène modifie l’agrégation médiée par l’ADP dans une moindre mesure que celle médiée par le collagène. L’agrégation plaquettaire induite par la recalcification de plasma citraté riche en plaquettes (réaction induite par la thrombine) n’a pas été modifiée par l’ibuprofène. De même, l’ibuprofène n’a pas modifié le temps de coagulation du sang entier après recalcification, ni le temps de prothrombine. Le temps de saignement mesuré deux heures après l’administration d’ibuprofène a accusé une augmentation significative dépendante de la dose.
Effet de l’ibuprofène sur les saignements gastro-intestinaux induits par l’acide acétylsalicylique
Chez un petit groupe de patients sujets à des saignements gastro-intestinaux induits par l’AAS, on a directement remplacé ce dernier par l’ibuprofène. Les saignements induits par l’AAS n’ont été ni prolongés, ni aggravés par le traitement à l’ibuprofène.
Étude sur les pertes sanguines gastro-intestinales
On n’a pas relevé d’augmentation des pertes sanguines gastro-intestinales par la méthode des érythrocytes marqués au Cr51 chez des volontaires sains qui ont reçu jusqu’à 1800 mg d’ibuprofène par jour pendant trois semaines.
Plusieurs études ont été effectuées pour comparer l’AAS et l’ibuprofène sur une diversité de doses et de posologies; dans tous les cas, les pertes sanguines dues à l’ibuprofène étaient similaires aux pertes sanguines normales quotidiennes et moindres que celles provoquées par l’AAS.
L’analyse des résultats obtenus dans des essais contrôlés portant sur près de 19 000 patients traités par des analgésiques ou des anti-inflammatoires a montré que les troubles gastro-intestinaux figurent parmi les effets indésirables les plus fréquents de ce type de traitement. L’incidence des effets gastro-intestinaux graves (douleur épigastrique intense, ulcère gastroduodénal, hématémèse, sang dans les selles) avec l’AAS était de 1 cas sur 40, et de 1 cas sur 700 avec l’ibuprofène.
La tolérance gastrique de l’ibuprofène a également été clairement démontrée par une étude spéciale dans laquelle le médicament a été administré expressément à des patients qui avaient des antécédents d’intolérance gastro-intestinale grave aux autres AINS. L’ibuprofène a été bien toléré chez 39 à 45 sujets pour des périodes allant jusqu’à deux ans.
Les résultats d’une étude rétrospective réalisée aux États-Unis, dans laquelle l’ibuprofène a été administré à 1957 patients de moins de 65 ans, montrent de façon éloquente que l’ibuprofène n’a entraîné que peu ou pas d’hospitalisations à la suite d’effets indésirables gastro-intestinaux graves. Ce résultat a d’autant plus de poids que dans cette étude, l’ibuprofène a été prescrit de façon préférentielle à des patients qui présentaient des troubles chroniques des voies digestives supérieures.
Une étude de suivi a été effectuée chez 13 230 utilisateurs d’ibuprofène âgés de moins de
65 ans dans laquelle on a analysé les hospitalisations survenues dans les 3 mois qui ont suivi la prescription d’ibuprofène. Dans cette population, on n’a recensé que trois cas où un ulcère gastroduodénal ou un saignement des voies digestives supérieures était documenté pour la première fois. Il n’a pas été possible d’établir de lien causal avec l’ibuprofène; toutefois, ce résultat de trois cas sur plus de 13 000 représente une fréquence extrêmement faible pour ces effets.
Il n’existe aucune preuve directe que l’ibuprofène puisse produire une ulcération gastroduodénale. Toutefois, on ne peut exclure la possibilité qu’il produise une exacerbation de lésions préexistantes.
Pharmacologie humaine – Pseudoéphédrine
Voir PHARMACOLOGIE CLINIQUE.
La pseudoéphédrine agit directement sur les récepteurs α-adrénergiques dans les muqueuses des voies respiratoires, produisant une vasoconstriction qui se traduit par une régression de la tuméfaction mucosale, une réduction de l’hyperémie tissulaire, de l’œdème et de la congestion nasale, ce qui entraîne une augmentation de la perméabilité des voies nasales. Le drainage des sécrétions sinusales est augmenté, ce qui favorise la désobstruction des trompes d’Eustache.
La pseudoéphédrine produirait un relâchement des muscles lisses bronchiques en stimulant les récepteurs β2-adrénergiques; toutefois, on n’a pas réussi à systématiquement mettre en évidence une bronchodilatation notable à la suite de l’administration orale du médicament.
L’administration orale de doses habituelles de pseudoéphédrine à des sujets normotendus entraîne généralement un effet négligeable sur la tension artérielle. La pseudoéphédrine peut augmenter l’irritabilité du myocarde et modifier la fonction rythmique des ventricules, surtout lorsqu’elle est administrée à fortes doses ou à des sujets qui présentent une cardiopathie ou une hypersensibilité aux effets des sympathomimétiques sur le myocarde. Une tachycardie, des palpitations ou des contractions ventriculaires multifocales prématurées peuvent survenir.
La pseudoéphédrine peut causer une légère stimulation du SNC, surtout chez les personnes sensibles aux effets des sympathomimétiques.
Pharmacologie animale
Ibuprofène : Après l’administration par voie orale de doses uniques de 20 à 150 mg/kg de médicament marqué au C14 à des rats, les concentrations plasmatiques maximales ont été mesurées au moment du premier temps d’examen, ou avant (20 minutes dans le groupe 20 mg/kg et 45 minutes dans le groupe 150 mg/kg) et les concentrations maximales sont apparues dans un délai de 45 minutes de l’administration dans la quasi-totalité des tissus examinés. Les concentrations plasmatiques et tissulaires ont diminué pour atteindre des niveaux très faibles dans un délai de six heures après la dose de 20 mg/kg et de 17 heures après la dose de 150 mg/kg. Seize à 38 % de la dose quotidienne d’ibuprofène a été excrétée dans l’urine et 38 à 70 % l’a été dans les selles chez des chiens ayant reçu le médicament à raison de 8 mg/kg, deux fois par jour, pendant 14 jours.
Une dose similaire a été administrée à des chiens pour des périodes allant jusqu’à six mois, sans que cela entraîne d’accumulation du médicament ou de ses métabolites.
Effets sur la coagulation chez l’animal
L’agrégation plaquettaire et la formation de thrombus ont été étudiées au moyen d’une boucle de plastique sur du sang citraté fraîchement prélevé chez des rats Spartan.
L’ibuprofène était inactif in vitro. Une dose sous-cutanée unique d’ibuprofène de
10 mg/kg/jour ou trois doses orales successives de 20 mg/kg/jour administrées à des rats n’ont pas produit d’effet sur les paramètres de l’agrégation plaquettaire et le temps de prothrombine.
Effets cardiovasculaires
La pseudoéphédrine est un vasopresseur dont la puissance chez le chien équivaut approximativement au cinquième de celle de l’éphédrine, mais avec une tachyphylaxie plus prononcée. Les effets inotrope et chronotrope positifs de la pseudoéphédrine chez le chien sont moins intenses que ceux de l’éphédrine.
La réponse pressive et l’augmentation de la fréquence cardiaque induites par la pseudoéphédrine chez le chien anesthésié sont diminuées par la réserpine.
Chez le chien, la pseudoéphédrine contracte l’ensemble des vaisseaux sanguins, à l’exception des vaisseaux irriguant les vertèbres et le rein; ces derniers sont dilatés par la pseudoéphédrine.
Effets sur la bronchodilatation
Le pouvoir bronchodilatateur de la pseudoéphédrine chez le chien anesthésié est sensiblement égal à celui de l’éphédrine, mais la pseudoéphédrine produit une décongestion nasale plus marquée et moins d’effets cardiovasculaires que l’éphédrine.
Effets sur le système nerveux central
Des doses maximales de 200 mg/kg (voie intrapéritonéale) n’augmentent pas l’activité locomotrice chez la souris, mais diminuent l’activité consistant à faire tourner une roue. La température rectale est diminuée à la dose de 50 mg/kg de pseudoéphédrine, tandis qu’à 200 mg/kg, la température est dans un premier temps diminuée, puis augmentée. La pseudoéphédrine ne modifie pas la durée du sommeil induit par le pentobarbital. Ses effets sur le système nerveux central sont clairement plus faibles que ceux de l’éphédrine, et pourraient s’opérer par des mécanismes distincts.
14.3 Études de biodisponibilité comparatives
Une étude clinique a permis de montrer que SUDAFED® SINUS PLUS et Advil Rhume et sinus sont bioéquivalents sur le plan des paramètres pharmacocinétiques, comme l’illustrent les tableaux suivants.
Résumé des données sur la biodisponibilité comparative de SUDAFED® SINUS PLUS
(2 x 200 mg d’ibuprofène/30 mg de chlorhydrate de pseudoéphédrine) – D’après les données mesurées
Moyenne géométrique Moyenne arithmétique (% de CV)
| Ibuprofène | ||||
|---|---|---|---|---|
| Paramètre | SUDAFED® SINUS PLUS | Advil Rhume et sinus* | Rapport de moyennes géométriques (%) | Intervalle de confiance |
| ASCT | 1 116 440 | 109 522 | 102 | |
| (ng⋅h/ml) | 113 032 (16 %) | 110 604 (15 %) | ||
| ASCI | 112 101 | 111 618 | 100 | |
| (ng⋅h/ml) | 113 417 (16 %) | 112 826 (15 %) | ||
| CMAX | 35 466 | 30 155 | 118 | |
| (ng/ml) | 36 088 (19 %) | 30 761 (20 %) | ||
| TMAX** (h) | 1,24 (73 %) | 1,64 (64 %) | Sans objet | Sans objet |
| T½ ** (h) | 1,83 (7 %) | 1,84 (9 %) | Sans objet | Sans objet |
| Chlorhydrate de pseudoéphédrine | ||||
|---|---|---|---|---|
| Paramètre | SUDAFED® SINUS PLUS | Advil Rhume et sinus* | Rapport de moyennes géométriques (%) | Intervalle de confiance |
| ASCT | 2084 | 2019,6 | 103 | |
| (ng⋅h/ml) | 2123,2 (19 %) | 2088,7 (26 %) | ||
| ASCI | 2254.4 | 2187,2 | 103 | |
| (ng⋅h/ml) | 2298,1 (20 %) | 2265,1 (27 %) | ||
| CMAX | 199,52 | 200,15 | 100 | |
| (ng/ml) | 201,72 (15 %) | 203,12 (17 %) | ||
| TMAX ** (h) | 2,31 (41 %) | 2,25 (39 %) | Sans objet | Sans objet |
| T½ ** (h) | 5,76 (15 %) | 5,77 (21 %) | Sans objet | Sans objet |
* Fabriqué par Whitehall Robins, Mississauga, Ontario; Origine : Canada
** Exprimé sous forme de moyenne arithmétique (% de CV)
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Ibuprofène
Toxicité aiguë chez l’animal
Voici les valeurs de la DL50 pour l’ibuprofène, exprimées sous forme de mg/kg de poids corporel :
Souris :
Orale 800 mg/kg
Intrapéritonéale 320 mg/kg
Rat :
Orale 1600 mg/kg
Intrapéritonéale 1300 mg/kg
Chez le chien, l’administration de doses orales uniques de 125 mg/kg, 200 mg/kg, 320 mg/kg ou plus a été associée à des lésions gastriques, à la présence de sang dans les selles et à une albuminurie transitoire, alors que l’administration de doses de 20 et de 50 mg/kg n’a produit aucun effet indésirable. Aux trois doses les plus élevées, l’albuminurie avait disparu dans un délai de 48 heures. La présence de sang dans les selles a été décelée 28 heures après la dose de 125 mg/kg, mais pas par la suite; après les doses de 200 et de 320 mg/kg, elle a été décelée occasionnellement au cours de la période d’observation de sept jours.
Toxicité orale à 90 jours chez la souris
Quatre groupes de souris ont reçu 0, 19, 75 et 300 mg/kg/jour d’ibuprofène pendant 90 jours. Une augmentation de la masse hépatique a été observée dans le groupe ayant reçu la dose maximale, mais pas dans les deux autres groupes ayant reçu des doses plus faibles, ni dans le groupe témoin. Il n’y avait pas de changements histologiques dans le foie ni de variation significative de l’activité plasmatique de la GTP, ce qui semble indiquer que le médicament n’est pas hépatotoxique. Aucune dose n’a été associée à un quelconque effet sur les reins.
Toxicité orale à six mois chez le rat
Des rats récemment sevrés ont reçu 0, 7,5, 60 et 180 mg/kg/jour d’ibuprofène durant six mois. Un groupe traité avec 540 mg/kg/jour pendant quatre jours a manifesté une incidence élevée d’activité ulcérogène et a été retiré de l’étude. Dans le groupe 180 mg/kg, on a constaté une activité ulcérogène, de l’anémie et une légère inhibition de la croissance. La néphromégalie et l’hépatomégalie, qui n’étaient pas accompagnées de modifications histologiques, pourraient refléter une hypertrophie fonctionnelle étant donné que ce sont là les deux organes qui participent le plus activement au métabolisme et à l’excrétion du médicament. Des doses quotidiennes de 20 et de 60 mg/kg ne se sont pas révélées ulcérogènes, mais ont provoqué de légères modifications du poids des organes. La dose de 7,5 mg/kg/jour n’a été associée à aucun effet indésirable.
Toxicité orale à six mois chez le chien
Administré oralement à des doses de 8 et de 16 mg/kg/jour à des chiens, l’ibuprofène a causé une ulcération gastrique ou intestinale. L’ulcération intestinale est une réaction spécifique d’espèce déclenchée par les médicaments de cette famille, dont l’AAS et l’indométacine parmi d’autres. L’ibuprofène n’a produit aucun effet indésirable aux doses de 2 ou 4 mg/kg/jour.
Aucun autre effet n’a été observé aux deux doses administrées.
Toxicité orale à un an chez le rat
Des groupes de dix rats mâles et dix rats femelles ont reçu des doses de 0, 25, 50 et
100 mg/kg/jour d’ibuprofène pendant un an. Trois animaux du groupe 100 mg/kg/jour ont manifesté de l’ulcération gastro-intestinale. Aucun autre effet toxique n’a été constaté dans cette étude.
Toxicité orale à un an chez le singe Rhésus
Dix-huit singes Rhésus répartis en trois groupes de six (trois mâles et trois femelles) ont reçu de l’ibuprofène à raison de 20, 50 et 80 mg/kg/jour, six jours par semaine pendant 12 mois. Un quatrième groupe de trois mâles et trois femelles a reçu le véhicule seulement. Mis à part des variations dans le gain de poids corporel et une augmentation de la masse rénale et hépatique dans le groupe 80 mg/kg/jour, on n’a relevé aucune anomalie significative chez ces animaux.
Effet de l’ibuprofène sur les infections provoquées chez la souris
Étant donné que d’autres anti-inflammatoires, notamment les stéroïdes, sont connus pour masquer les signes d’infection active ou activer les infections latentes, on a entrepris d’examiner l’ibuprofène sur cet aspect. À la posologie de 100 mg/kg/jour chez la souris, l’ibuprofène n’a pas exacerbé une infection non létale à E. coli, tandis que l’acétate de cortisone administré à des doses de 50, 150 et 200 mg/kg a rendu cette infection fulminante.
Toxicité orale sur trois mois de l'ibuprofène en association avec de l’aurothiomalate de sodium chez le singe Rhésus
Lorsque des singes Rhésus ont été traités par du thiomalate d’or administré à raison de 1 ou 5 mg/kg par semaine par voie intramusculaire en association avec 80 mg/kg d’ibuprofène par voie orale, six jours par semaine, le traitement s’est révélé généralement bien toléré. On a observé une augmentation des concentrations sériques totales de protéines et de calcium dans les groupes recevant l’association médicamenteuse. On ignore toutefois quelle signification accorder à cette observation sur le plan biologique.
Cancérogénicité :
Étude de carcinogénicité à deux ans chez le rat
Trente rats mâles et 30 rats femelles ont reçu 180 mg/kg/jour d’ibuprofène par voie orale pendant 55 semaines puis 60 mg/kg/jour pendant les 60 semaines suivantes. Le seul effet pathologique spécifique observé était une ulcération intestinale. Comme on n’a constaté aucun signe d’induction tumorale, on en a conclu que l’ibuprofène est dépourvu d’effet carcinogène chez le rat.
Toxicologie pour la reproduction et le développement :
Étude de tératologie chez le lapin
On a administré de l’ibuprofène à des lapines blanches néo-zélandaises à raison de 0, 7,5, 20 et 60 mg/kg/jour entre le 1er et le 29e jour de gestation sans que cela entraîne d’effet tératogène associé au médicament. Une portée du groupe 60 mg/kg était constituée de six fœtus, dont quatre présentaient des malformations multiples caractéristiques de la cyclopie. Cette malformation rare est connue pour survenir spontanément chez la plupart des espèces, dont le lapin. Les autres anomalies relevées chez les lapins traités étaient deux cas d’absence du petit lobe du poumon à la dose de 60 mg/kg, un cas de microphtalmie unilatérale, un cas d’aplasie de la vésicule biliaire à la dose de 20 mg/kg et un cas de microphtalmie unilatérale à la dose de 7,5 mg/kg. Des anomalies similaires ont toutefois été observées dans le groupe témoin.
Étude de tératologie chez le rat
Des rates albinos fécondées ont reçu de l’ibuprofène à une posologie de 0, 7,5, 20, 60 et 180 mg/kg/jour entre le 1er et le 20e jour de gestation, sans présenter aucun signe d’effet tératogène associé au médicament.
Aucune malformation n’a été relevée dans le groupe 180 mg/kg. Un fœtus du groupe 60 mg/kg présentait des anomalies associées à un trouble placentaire. Dans le groupe
20 mg/kg, deux fœtus présentaient une courte treizième côte d’un côté et un fœtus avait une calcification légèrement irrégulière des sternèbres. À la dose de 7,5 mg/kg, un petit fœtus était légèrement hydrocéphale.
Pénétration de l’ibuprofène dans les tissus fœtaux chez le lapin et le rat
Des lapines et des rates gravides en phase tardive ont reçu des doses uniques orales de 60 et 20 mg/kg, respectivement, d’ibuprofène marqué au C14. Les lapines et les rates ont été sacrifiées 3 et 1,5 heures après l’administration, respectivement, et du sang a été prélevé chez la mère et les fœtus. Les concentrations d’ibuprofène radioactif mesurées chez les mères et les fœtus étaient similaires, ce qui indique que le médicament et ses métabolites traversent librement la barrière placentaire pour passer dans la circulation fœtale.
Chlorhydrate de pseudoéphédrine
Les souris auxquelles on injecte des doses toxiques de pseudoéphédrine présentent une augmentation de l’activité motrice, une érection pénienne, une mydriase et finissent par mourir de fatigue respiratoire. La DL50 intraveineuse chez la souris est d’environ 90 mg/kg.
Voici les valeurs approximatives de la DL50 orale pour plusieurs espèces : 726 mg/kg (souris), 2 206 mg/kg (rat), 1 117 mg/kg (lapin), 105 mg/kg (chien Beagle) et 307 mg/kg (chien bâtard).
Parmi les effets toxiques observés chez ces espèces figurent une diminution de l’activité respiratoire, de la salivation et du larmoiement, une disparition du réflexe pupillaire à la lumière, des tremblements, des convulsions et des arythmies cardiaques.
Ibuprofène et chlorhydrate de pseudoéphédrine
La toxicité orale d’associations d’ibuprofène et de pseudoéphédrine a été évaluée chez la souris et le rat. Les DL50 mesurées dans ces études figurent dans le tableau ci-dessous. Ces résultats permettent de conclure que les associations testées possèdent un degré de toxicité relativement faible.
| Association | Rat | Souris |
|---|---|---|
| Ibuprofène à 200 mg, pseudoéphédrine à 30 mg | 1,4 (1,4-1,5) | 2,4 (1,7-3,4) |
| Ibuprofène à 400 mg, pseudoéphédrine à 60 mg | 1,4 (1,3-1,6) | 1,2 (0,42-2,9) |
| Ibuprofène à 200 mg | 0,85 (0,68-1,06) | 1,8 (1,3-2,5) |
Une étude a été réalisée en vue d’évaluer les éventuels effets toxiques et tératogènes de l’ibuprofène et du chlorhydrate de pseudoéphédrine ainsi que de l’association des deux médicaments, administrés oralement à des rates gravides pendant la période de l’organogenèse. Trois groupes de 25 femelles gravides ont reçu l’association fixe aux doses de 11,5, 34,5 et 115 mg/kg/jour. Deux autres groupes de même effectif ont reçu chacun des médicaments (l’ibuprofène et la pseudoéphédrine) séparément à des posologies de 100 et
15 mg/kg/jour, respectivement. Le groupe témoin a reçu le véhicule, une solution aqueuse de méthylcellulose à 1 %. Les animaux ont été traités durant 10 jours consécutifs entre le 6e et le 15e jour de gestation. Durant l’étude, les animaux ont été observés quotidiennement à la recherche de changements dans l’apparence externe et le comportement. Le poids corporel et la quantité de nourriture ingérée ont été mesurés aux jours 0, 6, 9, 12, 16 et 20 de gestation.
Des césariennes ont été réalisées au jour 20 de gestation. Les fœtus ont été pesés et examinés à la recherche de variations et de malformations des viscères et du squelette.
Ni l’association médicamenteuse, ni ses constituants – l’ibuprofène et le chlorhydrate de pseudoéphédrine – n’ont eu d’effet sur la survie maternelle aux doses élevées employées dans cette étude. Le gain de poids corporel moyen et la consommation de nourriture des mères ont été réduits pendant la période de traitement chez les groupes traités par l’association
(115 mg/kg/jour) et l’ibuprofène (100 mg/kg/jour) à fortes doses comparativement au groupe témoin. On a observé une augmentation de l’incidence des adénomégalies mésentériques dans les groupes ayant reçu l’association à forte dose (115 mg/kg/jour), l’ibuprofène
(100 mg/kg/jour) et la pseudoéphédrine (15 mg/kg/jour) comparativement au groupe témoin. On ignore toutefois quelle est la signification biologique de cette observation.
Le nombre moyen de fœtus viables et de fœtus morts, les résorptions précoces et tardives ainsi que le poids moyen des fœtus étaient similaires dans tous les groupes. L’incidence des variations développementales et des malformations était également similaire dans le groupe témoin et les groupes de traitement.
Aucun signe clinique de toxicité maternelle ou fœtale associé à un effet tératogène n’a été observé aux doses administrées dans cette étude.