


Monographie de produit - Taro-Acyclovir
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique et teneur | Ingrédients non médicinaux |
| Topique | Onguent à 5 % p/p | Polyéthylèneglycol 300, Polyéthylèneglycol 540 |
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
TARO-ACYCLOVIR (acyclovir), analogue acyclique synthétique d’un nucléoside purique, est un substrat hautement spécifique de la thymidine-kinase à spécificité d’herpès simplex et d’Herpesvirus varicellae. L’acyclovir se révèle un faible substrat de la thymidine-kinase spécifique aux cellules hôtes. La thymidine-kinase à spécificité d’herpès simplex et d’Herpesvirus varicellae convertit l’acyclovir en monophosphate qui est alors transformé en diphosphate d’acyclovir et en triphosphate d’acyclovir par un certain nombre d’enzymes cellulaires. Le triphosphate d’acyclovir est en même temps un inhibiteur et un substrat de l’ADN-polymérase à spécificité d’herpèsvirus. Bien que l’α-ADN-polymérase cellulaire dans les cellules infectées puisse également être inhibée par le triphosphate d’acyclovir, cela ne se produit que lorsque les concentrations de triphosphate d’acyclovir sont plus élevées que celles qui inhibent l’ADN-polymérase à spécificité d’herpèsvirus. L’acyclovir est sélectivement converti en sa forme active dans les cellules infectées par l’herpèsvirus et est ainsi absorbé de façon préférentielle par ces cellules.
On a démontré que le potentiel toxique in vitro de l’acyclovir dans les cellules normales et non infectées est beaucoup moins élevé que dans les cellules infectées parce que :
- 1) l’absorption est moindre
- 2) une moins grande quantité d’acyclovir est convertie en sa forme active
- 3) l’α-ADN-polymérase cellulaire a une affinité moindre pour la forme active du produit.
L’inhibition de la réplication de l’herpèsvirus résulte de l’effet combiné de la spécificité de la thymidine-kinase, de l’inhibition de l’ADN-polymérase et de l’interruption précoce de la synthèse de l’ADN. L’acyclovir n’a eu aucun effet sur le virus latent en phase de non-réplication. L’inhibition du virus écourte la période d’excrétion virale, diminue l’ampleur de la dissémination et la gravité du processus morbide, et favorise ainsi la guérison. On ne dispose pas de preuves que le traitement suppressif par l’acyclovir entrave la migration du virus vers le tissu nerveux. L’acyclovir empêche la manifestation des épisodes récurrents d’herpès en inhibant la réplication virale après la réactivation.
INDICATIONS ET USAGE CLINIQUE
L’onguent Taro-Acyclovir (acyclovir 5 %) est indiqué pour traiter de façon topique les épisodes initiaux des infections génitales d’herpès simplex. Il est également indiqué pour traiter les infections cutanées du virus herpès simplex qui ne mettent pas la vie du patient en danger, chez les patients immunodéprimés. L’emploi de cette préparation à titre prophylactique n’a pas encore été établi.
Avant d’administrer un traitement contre l’herpès génital, on devrait procéder aux examens appropriés afin d’écarter les autres maladies transmissibles sexuellement. Le traitement devrait débuter dès que possible après le début de l’épisode.
Bien que les lésions cutanées associées aux infections d’herpès simplex soient souvent pathognomoniques, le cytodiagnostic de TZANCK effectué à l’aide d’exsudats ou de produits de raclage peut faciliter le diagnostic. Le seul moyen d’obtenir une confirmation du diagnostic est d’effectuer une culture démontrant la présence du virus de l’herpès simplex.
Ces indications se basent sur les résultats d’un grand nombre d’essais à double insu et contrôlés par placebo. Ces essais visaient à examiner les changements quant à l’excrétion virale, la guérison des lésions et le soulagement de la douleur. Étant donné les grandes variations biologiques propres aux infections d’herpès simplex, le résumé suivant est présenté simplement pour illustrer le spectre des réactions observées jusqu’à présent. Comme pour toute maladie infectieuse, on peut obtenir une meilleure réaction lorsque le traitement débute dès les premiers signes.
L’indication concernant le traitement des infections cutanées du virus herpès simplex qui ne mettent pas la vie du patient en danger, chez les patients immunodéprimés déterminait que 93 % des patients immunodéprimés ne présentaient pas de virus après cinq jours de traitement topique avec l’onguent d’acyclovir, tandis que seulement 35 % des volontaires qui prenaient du placebo ne portaient pas de virus non plus. Chez les patients atteints d’herpès labial, il y a eu une diminution remarquable de la quantité de virus excrété après un jour de traitement appliqué en deçà de huit heures avant l’apparition des boutons de fièvre chez les patients qui recevaient l’onguent d’acyclovir par rapport à ceux qui recevaient un traitement identique placebo.
Étant donné que la ré-épithélialisation complète du tégument perturbé par l’herpès requiert la contribution de plusieurs mécanismes de réparation fort complexes, le médecin devrait savoir que la guérison des lésions visibles est assez variable et qu’elle se produira après l’élimination de l’excrétion virale. Pour tous les patients immunodéprimés qui ont reçu une administration topique de l’onguent d’acyclovir, les lésions étaient guéries 23 jours après le commencement d’un traitement d’une durée de 10 jours. Chez des patients qui prenaient le placebo pendant cette même période, 75 % des lésions étaient guéries. Certains patients qui prenaient le placebo ont souffert de lésions visibles pendant plus de 30 jours.
La douleur associée aux infections herpétiques varie grandement en fréquence et en intensité. Cent pour cent des patients immunodéprimés qui utilisaient l’onguent d’acyclovir ne ressentaient plus de douleur au 23e jour, comparativement à 70 % des patients traités par un placebo.
CONTRE-INDICATIONS
Taro-Acyclovir est contre-indiqué chez les personnes qui acquièrent une hypersensibilité ou une intolérance chimique à l’acyclovir, au valacyclovir ou à l’un des composants du produit, par exemple le polyéthylèneglycol.
MISE EN GARDE
Taro-Acyclovir doit être appliquée de façon topique seulement et ne devrait pas être administrée dans l’œil ou sur des muqueuses telles que la bouche ou le vagin.
PRÉCAUTIONS
Généralités
Il ne faut pas dépasser la posologie, la fréquence d’application et la durée de traitement recommandées (voir la section POSOLOGIE ET ADMINISTRATION).
Actuellement, il n’existe aucune donnée qui démontre que l’utilisation de l’onguent Taro-Acyclovir prévient la transmission de l’infection à d’autres personnes.
Comme la plupart des infections cutanées dues au virus de l’herpès simplex résultent de la réactivation du virus latent, il est peu probable que l’onguent Taro-Acyclovir prévienne les récurrences lorsqu’on l’applique en l’absence de signes et de symptômes. On ne devrait pas appliquer l’onguent Taro-Acyclovir dans le but de prévenir les récurrences. On ne devrait entreprendre le traitement qu’aux premiers signes prodromiques.
Bien qu’on n’ait observé aucune résistance virale d’importance clinique reliée à l’emploi de l’onguent Taro-Acyclovir, une telle possibilité existe (voir la section VIROLOGIE).
Fonction sexuelle/reproduction
On ne dispose d’aucune information sur l’effet des présentations orales d’acyclovir sur la fertilité des femmes. Dans le cadre d’une étude menée chez 20 hommes présentant une numération des spermatozoïdes normale, l’acyclovir administré par voie orale à des doses allant jusqu’à 1 g par jour pendant une période atteignant six mois n’a donné lieu à aucun effet significatif du point de vue clinique sur la numération, la motilité ou la morphologie des spermatozoïdes.
Allaitement
L’acyclovir administré par voie générale est excrété dans le lait maternel chez l’humain. On ne dispose d’aucun renseignement sur la quantité d’acyclovir pouvant se retrouver dans le lait maternel suite à l’application de Taro-Acyclovir. On doit user de prudence lorsqu’on administre de l’acyclovir à une mère qui allaite.
Grossesse
Taro-Acyclovir ne devrait être utilisé pendant la grossesse que si le médecin juge que les avantages l’emportent sur les risques encourus par le fœtus.
Les études de tératologie menées à ce jour sur les animaux ont en général donné des résultats négatifs. Toutefois, dans le cadre d’une étude non standardisée menée sur des rats, on a observé des anomalies fœtales, entre autres au niveau de la tête et de la queue, ainsi qu’une toxicité maternelle; étant donné que de telles études ne sont pas toujours représentatives de la réaction humaine, le risque de fragmentation chromosomique causé in vitro par des concentrations élevées d’acyclovir doit également être pris en considération.
Toutes les études animales effectuées jusqu’à présent sur la reproduction et la tératologie ont donné des résultats négatifs. Cependant, étant donné que les études de reproduction animale ne sont pas toujours représentatives de la réaction humaine.
Un registre de l’emploi de l’acyclovir pendant la grossesse, créé après la commercialisation du produit, a permis de recueillir des données sur l’issue de la grossesse chez les femmes exposées à l’une ou l’autre des préparations d’acyclovir. Ces données n'ont pas révélé de hausse du nombre de malformations congénitales parmi les sujets exposés à l’acyclovir par rapport à la population générale. De plus, les malformations congénitales notées ne présentaient aucune caractéristique exclusive ou répétitive qui laisserait supposer qu'elles sont attribuables à une cause commune.
Patients pédiatriques (< 18 ans)
L’utilisation de l’acyclovir chez les patients pédiatriques âgés de moins de 18 ans n’a pas été établie.
INTERACTIONS MÉDICAMENTEUSES
L’expérience clinique n’a permis de constater aucune interaction provoquée par l’administration de façon topique ou par voie générale d’autres médicaments en concomitance avec l’acyclovir.
EFFETS INDÉSIRABLES
Étant donné que les lésions génitales ulcérées sont typiquement douloureuses et sensibles aux contacts et aux manipulations, l’application de Taro-Acyclovir peut incommoder certains patients.
On a signalé de très rares cas de réactions d’hypersensibilité immédiate à l’acyclovir topique, y compris l’angio-œdème.
Onguent
Au cours d’essais cliniques contrôlés, on a signalé une douleur légère (y compris une brûlure et des picotements passagers) chez 103 (28,3 %) des 364 patients traités à l’aide de l’onguent d’acyclovir et chez 115 (31,1 %) des 370 patients traités à l’aide du placebo. Le traitement a été interrompu chez 2 de ces patients. D’autres réactions locales observées chez les patients traités avec l’acyclovir comprenaient le prurit chez 15 patients (4,1 %), le rash chez 1 patient (0,3 %) et la vulvite chez 1 patient (0,3 %). Chez les patients ayant reçu le placebo, on a rapporté 17 cas (4,6 %) de prurit et 1 cas (0,3 %) de rash.
Dans toutes les études, il n’y avait aucune différence importante entre le médicament et le placebo quant à la proportion ou au type de réactions indésirables.
On a signalé de très rares cas de réactions d’hypersensibilité immédiate à l’acyclovir topique, y compris l’angio-œdème.
SURDOSAGE : SYMPTÔMES ET TRAITEMENT
Le surdosage par application topique de Taro-Acyclovir est peu probable en raison de l'absorption percutanée limitée.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
POSOLOGIE ET ADMINISTRATION
Appliquer Taro-Acyclovir généreusement sur la région atteinte, de quatre à six fois par jour durant une période maximale de 10 jours. Appliquer une quantité suffisante de produit de manière à couvrir adéquatement toutes les lésions. Utiliser un doigtier ou un gant de caoutchouc afin d’éviter : (1) la contamination d’autres parties du corps ou (2) la transmission de l’infection à d’autres personnes. Il faut amorcer le traitement le plus tôt possible après l’apparition des signes et des symptômes.
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Nom propre : Acyclovir
Dénomination chimique : 9-[(2-hydroxyéthoxy)méthyl]guanine
Autre appellation : Acycloguanosine
Formule structurale :
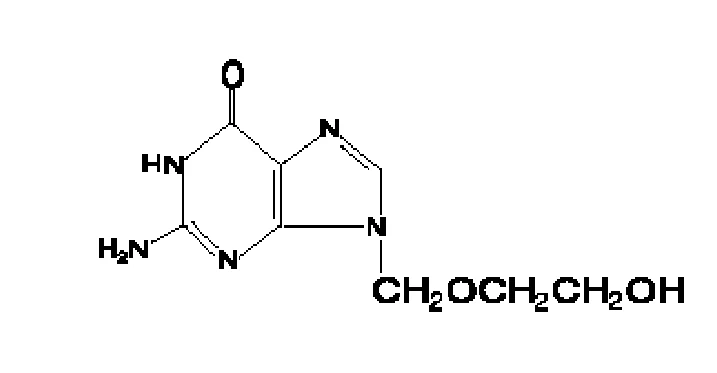
Formule moléculaire : C8H11N5O3
Poids moléculaire : 225,2 daltons
Propriété physicochimique
Description : L’acyclovir est une poudre de couleur blanche à blanc cassé.
Solubilité : Légèrement soluble dans l’eau.
PRÉSENTATION
Un (1) gramme d’onguent Taro-Acyclovir contient 50 mg d’acyclovir dans une base de polyéthylèneglycol.
L’onguent Taro-Acyclovir est une pommade onctueuse, blanche et crémeuse. L’onguent Taro-Acyclovir est offert en tubes de 4 g et 30 g.
CONDITIONS D’ENTREPOSAGE
L’onguent Taro-Acyclovir doit être conservé au sec, entre 15 °C et 25 °C. Conserver et distribuer dans le contenant d’origine. Jeter le contenant ouvert dans les 28 jours.
VIROLOGIE
On n’a pas établi de rapport quantitatif entre la sensibilité in vitro du virus de l’herpès simplex et d’Herpesvirus varicellae (HVV) à l’acyclovir et la réaction clinique au traitement chez l’humain. De plus, les épreuves d’évaluation de la sensibilité virale n’ont pas été standardisées.
L’exposition prolongée du virus de l’herpès simplex (HSV) à des concentrations subinhibitrices (0,1 mcg/mL) d’acyclovir en milieu de culture cellulaire a entraîné l’apparition de diverses souches résistantes. Cette réaction semble être attribuable à la « sélection » de virus à l’état naturel qui présentent une sensibilité relativement faible à l’acyclovir. De telles souches ont été observées dans le cadre de plusieurs essais cliniques, dans des isolats d’avant-traitement.
On a décrit deux mécanismes de résistance où la thymidine-kinase virale (nécessaire à l’activation de l’acyclovir) entre en jeu. Le premier consiste en la sélection de mutants présentant une carence en thymidine-kinase et ne provoquant qu’une faible activité enzymatique, voire aucune, suivant l’infection. Le deuxième consiste en la sélection de mutants à spécificité de thymidine-kinase d’un substrat modifié, capables de phosphoryler la thymidine naturelle, mais pas l’acyclovir. La majorité des virus moins sensibles observés in vitro accusent une carence en thymidine-kinase et, de ce fait, ils ont un pouvoir infectieux et pathogène réduit et risquent moins d’entrer en latence chez les animaux.
Toutefois, on a constaté que la résistance du HSV à l’acyclovir observée chez un patient immunodéprimé ayant reçu une greffe de moelle osseuse et suivi un traitement prolongé par l’acyclovir, était imputable à un isolat clinique dont la thymidine-kinase était normale, mais qui présentait une ADN-polymérase modifiée. Ce troisième mécanisme de résistance touchant l’ADN-polymérase du virus de l’herpès simplex s’explique par la sélection de mutants qui encodent une enzyme modifiée, laquelle est résistante à l’effet d’inactivation du triphosphate d’acyclovir.
La résistance d’Herpesvirus varicellae à l’acyclovir semble se manifester selon les mêmes mécanismes que ceux qui sont associés au virus de l’herpès simplex.
Fait à noter cependant, une recherche clinique limitée n’a révélé aucun signe de modification significative de la sensibilité in vitro de HVV durant le traitement par l’acyclovir, et ce, malgré que des mutants résistants du virus puissent être isolés in vitro de manière analogue au virus de l’herpès simplex. L’analyse d’un petit nombre d’isolats cliniques prélevés de patients ayant reçu de l’acyclovir ou un placebo par voie orale dans le cadre d’un traitement contre le zona aigu semble indiquer que l’émergence in vivo de mutants résistants du HVV est peu fréquente. L’administration d’un traitement prolongé par l’acyclovir à des patients grandement immunodéprimés souffrant du syndrome d’immunodéficience acquise et d’une infection grave à HVV peut donner lieu à une résistance.
La résistance croisée à d’autres antiviraux se produit in vitro avec des mutants résistants à l’acyclovir. Les mutants du HSV qui sont résistants à l’acyclovir en raison de l’absence de la thymidine-kinase virale présentent une résistance croisée à d’autres agents phosphorylés par la thymidine-kinase de l’herpèsvirus [ex. : bromovinyl-désoxyuridine, ganciclovir et les nucléosides 2’-fluoropyrimidine, tels que 2’-fluoro-5-iodoarabinosylcytosine (FIAC)].
La réaction clinique au traitement par l’acyclovir est ordinairement bonne chez les patients au système immunitaire normal, chez qui on a isolé, avant, pendant ou après le traitement, des souches du HSV dont la sensibilité à l’acyclovir est réduite. Par contre, on a constaté que la résistance du HSV est plus fréquente dans certains groupes de patients, notamment les sujets gravement immunodéprimés (surtout les receveurs d’une greffe de moelle osseuse) et ceux recevant un traitement suppressif à long terme; cette résistance peut ou non accompagner une faible réaction au traitement. On doit pouvoir reconnaître la possibilité que se manifestent des virus moins sensibles lorsqu’on traite ces patients, et on recommande de surveiller la sensibilité des isolats cliniques prélevés de ces sujets.
En bref, le rapport quantitatif entre la sensibilité in vitro du virus de l’herpès simplex et d’Herpesvirus varicellae à l’acyclovir, et la réaction clinique au traitement n’a pas été clairement défini chez l’humain. Des méthodes standards d’évaluation de la sensibilité virale devront être utilisées afin d’établir une corrélation plus précise entre la sensibilité du virus in vitro et la réaction clinique au traitement par l’acyclovir.
Onguent
Activités in vitro
Les techniques et types de cultures cellulaires utilisés pour déterminer la sensibilité in vitro pourraient influencer les résultats obtenus. Selon une analyse quantitative qui a déterminé quelle concentration d’acyclovir produit une inhibition à 50 % de l’effet cytopathique viral (DI50), 28 isolats cliniques d’HSV-1 avaient une DI50 allant de 0,02 à 0,70 mcg/mL (moyenne de 0,17 mcg/mL) et 32 isolats cliniques d’HSV-2 avaient une DI50 de 0,01 à 3,16 mcg/mL (moyenne de 0,46 mcg/mL). Les résultats d’autres études effectuées à l’aide d’analyses différentes ont donné des valeurs moyennes de DI50 de 0,018, 0,03 et 0,043 mcg/mL chez les isolats cliniques d’HSV-1, et des valeurs de 0,027, 0,36 et 0,03 mcg/mL chez les isolats cliniques d’HSV-2, respectivement.
Le dosage de la réduction des plaques a révélé que 9 isolats cliniques de VZV avaient une DI50 de 0,70 à 2,32 mcg/mL (moyenne de 1,52 mcg/mL).
On a noté une réduction du spectre d’activité in vitro chez 5 isolats cliniques de CMV. Le dosage de la réduction des plaques a révélé une DI50 de 2,25 à 12,81 mcg/mL (moyenne de 8,22 mcg/mL).
Études enzymatiques - Effets de l’acyclovir - TP sur les ADN-polymérases virale et cellulaire Des études sur le temps d’addition de l’acyclovir ont montré que le composant était efficace au début du cycle de réplication de l’HSV-1, soit dans les 8 heures suivant l’infection. Lorsqu’on a ajouté le composant à des cellules herpétiques Vero en couches simples après les 8 heures suivant l’infection, on n’a noté aucune activité antivirale. La formation d’acyclovir triphosphate a été décelée deux heures après l’addition du médicament aux cultures herpétiques, et elle a atteint son maximum 8 heures plus tard. Ces résultats semblent indiquer que l’acyclovir a été activé et qu’il a exercé son effet inhibitoire au début du cycle de réplication de l’HSV-1, fort probablement durant la synthèse de l’ADN.
L’ADN-polymérase à spécificité d’herpès virus a été identifiée comme étant l’une des principales enzymes qui font leur apparition peu après l’infection. Par conséquent, elle semblait constituer une enzyme-cible probable pour l’action de l’acyclovir-TP. L’ADN-polymérase à spécificité herpétique a été extraite des cellules Hela infectées par l’HSV-1 et purifiée à l’aide d’une chromatographie sur colonne DEAE suivie d’une chromatographie sur colonne de phosphocellulose. L’ADN-polymérase de ces cellules infectées a également été isolée. Des études cinétiques ont alors été entreprises à l’aide de divers modèles synthétiques (dC.odG et dA.odT) pour vérifier l’identité des ADN-polymérases virale et cellulaire. L’effet inhibitoire de l’acyclovir-TP sur ces deux ADN-polymérases a alors été déterminé. Les résultats obtenus ont indiqué que l’acyclovir-TP était un inhibiteur compétitif de dGTP pour les ADN-polymérases virale et cellulaire. Cependant, dans tous les cas, l’acyclovir-TP était un meilleur inhibiteur de l'ADN-polymérase virale que de l'ADN-polymérase cellulaire. Des constantes d’inhibition ont été obtenues grâce à des ADN-polymérases virales isolées d’HSV-1 (souches H29, KOS et MacIntyre), d’HSV-2 (souches MS et 333) et de cytomégalovirus humain (souche AD 169), ainsi que des α-ADN-polymérases de cellules Hela S-3, Vero, WI-38 et L-929. Ces constantes sont énumérées ci-dessous.
Source de polymérase à virus induit ou α-cellulaire | Ki apparent (mcM acyclo-GTP) |
HSV-1 (souche H29) HSV-1 (souche MacIntyre) HSV-1 (souche KOS) HSV-2 (souche MS) HSV-2 (souche 333) Cytomégalovirus humain (souche AD169) HeLa S-3 Vero WI-38 L-929 | 0,08 1,42 0,55 0,45 0,56 0,25 2,34 2,09 1,86 2,80 |
Par conséquent, le locus d’action (mécanisme) de l’acyclovir-TP semble causer l’inhibition de l’ADN-polymérase virale. Étant donné que l’inhibition est plus grande pour l’enzyme virale que pour l’enzyme cellulaire, la sélectivité de l’acyclovir est encore accrue davantage. Cela, ajouté à la quantité beaucoup plus importante d’acyclovir-TP présent dans les cellules herpétiques, aide à expliquer la grande différence dans la capacité du médicament d’inhiber la multiplication (DI50 = 0,1 mcM = 22,5 mcg/mL) des virus herpétiques (souche H29) par rapport à l’inhibition de la multiplication des cellules Vero (DI50 = 300 mcM = 67,5 mcg/mL).
Des études sur les enzymes de l’ADN-polymérase virale prouvent que l’acyclovir est incorporé dans l’ADN viral. Cette incorporation est rapide au début, si on utilise 25 mcM d’acyclovir-triphosphate, mais elle est vite interrompue à cause de l’inactivation de la polymérase. On s’attendrait à ce que l’incorporation de l’acyclovir dans l’ADN constitue l’étape d’interruption de la chaîne puisqu’il n’existe pas de groupes hydroxyles qui correspondent au groupe 3’-OH du désoxyribose pour assurer la liaison 3’, 5’ -phosphodiester. Une telle interruption de la chaîne a été démontrée dans la ligne cellulaire LH7 qui a été transformée de TK- en TK+ par un fragment d’ADN d’HSV-1. Cette ligne cellulaire exprime l’HSV-TK, produit l’acyclovir triphosphate et, en s’y incorporant, interrompt les chaînes d’ADN.
Études avec inoculation d’épreuve
Des études avec inoculation d’épreuve ont été effectuées chez une grande variété d’animaux (souris, lapins, cobayes et singes). Administré sous forme d’onguent à 3 % (l’œil controlatéral servant de contrôle), l’acyclovir a produit une guérison rapide de la kératite oculaire chez les lapins. Il était aussi efficace que l’iododéoxyuridine, et la trifluorothymidine ou supérieur à la trifluirothymidine, la vidarabine et l’idoxuridine. Les présentations topique et intraveineuse de l’acyclovir ont respectivement apporté une protection de partielle à totale contre les conséquences fatales de l’encéphalite survenue après l’inoculation de l’herpès simplex dans les yeux des animaux.
Un effet thérapeutique a été noté contre l’encéphalite herpétique chez les souris, à des doses orales de 100 mg/kg deux fois par jour pendant cinq jours 14, ou à des doses orales continues de 400 mg/kg pendant 7 jours 15.
Il a également été démontré qu’une administration sous-cutanée de 100 mg/kg/jour - commencée 12 heures après l’inoculation virale - pendant quatre jours consécutifs affecte le taux de survie et les titres chez les souris témoins affectées par l’herpès encéphalique.
Le traitement topique s’est avéré efficace contre les lésions herpétiques cutanées chez les souris, ainsi que chez les cobayes.
On a également démontré que l’acyclovir par voie intraveineuse était efficace pour le traitement des infections expérimentales du virus de l'herpès de type B chez les lapins.
Résistance
Une méthode colorimétrique a été utilisée pour quantifier l’inhibition de l’effet cytopathique viral. À partir de ces données, on peut calculer la concentration de médicament qui produit une inhibition à 50 % de la réplication virale (DI50) (cette analyse donne des valeurs de DI50 qui sont à peu près dix fois plus élevées que les valeurs de la DI50 obtenues par le dosage de la réduction des plaques). McLaren et al. ont effectué une étude au cours de laquelle des isolats cliniques de patients atteints d’infections d’herpès simplex de type 1 ou de type 2 ont été mesurés à l’aide du dosage de la réduction de CPE. La valeur moyenne de la DI50 des isolats d’HSV-1 était de 0,17 mcg/mL tandis que la moyenne des isolats d’HSV-2 était un peu plus élevée, soit 0,46 mcg/mL. Selon les résultats initiaux, les isolats viraux dont la DI50 dépasse 2,0 mcg/mL sont provisoirement considérés comme étant bien moins sensibles à l’acyclovir.
Il est possible d’isoler des souches d’HSV qui présentent une sensibilité réduite au médicament en cultivant le virus dans des cultures tissulaires traitées avec de l’acyclovir. De tels virus « résistants » ont habituellement une carence en activité de thymidine-kinase (TK). Au cours d’expérience en laboratoire, on a également isolé quelques mutants dont l’ADN-polymérase était modifiée, mais à une fréquence bien inférieure. Les expériences chez des animaux ont indiqué que bien que les mutants d’HSV à carence en TK soient capables d’infecter et de provoquer une production d’anticorps, ils sont habituellement bien moins capables de causer la maladie et leur aptitude à établir des infections latentes dans les ganglions nerveux est grandement réduite. L’importance clinique de ces données n’a pas encore été déterminée. Jusqu’à présent, aucune corrélation logique n’a été établie entre la résistance identifiée en laboratoire et l’expression clinique de la maladie HSV.
Des virus dont la sensibilité à l’acyclovir est réduite (DI50 accrue) ont été décelés chez sept patients traités avec de l’acyclovir i.v. et chez trois patients traités avec l’onguent topique. Ces isolats viraux particuliers ont également démontré une activité de la thymidine-kinase réduite.
La majorité des patients traités par voie intraveineuse chez lesquels on a isolé les virus moins sensibles étaient gravement immunodéprimés à cause d’une chimiothérapie ou de carences innées.
Chez deux patients ayant subi une greffe osseuse, l’HSV à carence en TK a été excrété asymptomatiquement pendant une courte période après une importante réponse clinique au traitement par l’acyclovir administré par voie intraveineuse. Les virus dont l’activité de la TK était réduite ont également été isolés chez deux enfants souffrant de carences immunitaires graves à la suite d’un traitement initial réussi par l’acyclovir. L’affection clinique chez ces enfants ne s’est pas améliorée ni aggravée après l’apparition des virus à carence en TK. Chez les patients qui ont survécu à leur maladie sous-jacente, le virus à déficience en TK n’a pas été décelé pendant les rechutes subséquentes, et il ne semble pas que de tels isolats se soient propagés nosocomialement. Chez les patients immunocompétents atteints d’infections génitales d’HSV-2 qui étaient traités avec l’onguent d’acyclovir, la cessation de la réplication virale et la guérison des lésions se sont produites en une période semblable à celle notée chez d’autres patients infectés par le virus, mais dont l’activité de la TK était normale.
Parmi les patients traités par un placebo, on a observé un changement de la sensibilité virale chez deux patients traités à l'aide de la préparation topique. Chez un de ces patients seulement, on a noté un accroissement de la DI50 accompagné d’une réduction de l’activité de la TK. Cinq patients à qui on a administré un placebo par voie intraveineuse ont présenté des changements de la sensibilité in vitro de leur population de virus pendant ou après l’administration du placebo. L’activité de la TK a été diminuée chez deux patients, est restée inchangée chez un et n’a pas été testée chez les trois autres.
On a identifié plusieurs patients chez qui le virus présent avant le traitement présentait déjà une DI50 relativement élevée, accompagnée parfois d’une réduction de l’activité de la TK. Dans les études portant sur l'administration par voie intraveineuse, il y avait six de ces patients au virus moins sensible. De tels virus ont également été trouvés dans le col, mais non dans les autres lésions d’un septième patient.
PHARMACOLOGIE
Onguent
L’administration d’acyclovir aux adultes à des doses de 5 mg/kg (environ 250 mg/m2 de surface corporelle) par infusion d’une heure toutes les huit heures produit des concentrations moyennes maximum et minimum stables de 9,8 mcg/mL et de 0,7 mcg/mL, respectivement.
Des concentrations semblables sont obtenues chez les enfants de plus d’un an lorsque des doses de 250 mg/m2 de surface corporelle sont administrées toutes les huit heures. Les concentrations obtenues dans le liquide céphalorachidien représentent environ 50 % des valeurs plasmatiques. La liaison des protéines plasmatiques est relativement faible (de 9 à 33 %) et on n’anticipe pas d’interactions médicamenteuses qui entraînent un déplacement du siège de la liaison. L’excrétion rénale du médicament à l'état inchangé par filtration glomérulaire et par sécrétion tubulaire constitue la principale voie d’élimination. Chez l’homme, elle compte pour 62 à 91 % de la dose déterminée à l’aide de C14. Le seul métabolite urinaire important est 9-carboxymétho-méthylguanine. Une quantité minime de médicament est excrétée dans les fèces et dans le CO2 expiré. Rien ne laisse supposer qu’il y aurait une rétention tissulaire.
La demi-vie et la clairance corporelle totale de l’acyclovir dépendent de la fonction rénale, comme on l'indique ci-dessous.
Clairance de la créatinine (mL/min/1,73 m2 SC*) | Demi-vie (heures) | Clairance corporelle totale (mL/min/1,73 m2 SC*) |
> 80 50-80 15-50 0 (anurique) | 2.4 2.9 3.7 18 | 332 251 185 26 |
* Surface corporelle
La demi-vie et la clairance corporelle totale de l’acyclovir chez les enfants de plus d’un an sont semblables à celles notées chez les adultes dont la fonction rénale est normale.
Deux études cliniques de pharmacologie ont été effectuées à l’aide de l’onguent d’acyclovir chez des patients adultes immunodéprimés, au risque de développer des infections cutanéo-muqueuses du virus herpès simplex ou des infections localisées de varicelle-zoster. Ces études ont été conçues pour évaluer la tolérance dermique, la toxicité générale et l’absorption percutanée de l’acyclovir. Au cours d’une de ces études, qui comprenait 16 patients hospitalisés, l’onguent complet ou son excipient ont été administrés au hasard en doses composées de bandes d’un cm (25 mg d’acyclovir) quatre fois par jour pendant sept jours, sur une surface cutanée intacte de 4,5 pouces carrés. Aucune intolérance, toxicité ou eczéma de contact n’ont été observés. De plus, un dosage par la méthode radio-immunologique n’a révélé aucune trace de médicament dans le sang ni l’urine (sensibilité, 0,01 mcg/mL).
L’autre étude portait sur onze patients souffrant de varicelle-zona localisée. Dans cette étude non contrôlée, on a décelé de l’acyclovir dans le sang de neuf patients et dans l’urine de tous les participants à l’étude. Les concentrations plasmatiques d’acyclovir variaient entre < 0,01 et 0,28 mcg/mL chez huit patients dont la fonction rénale était normale, et entre < 0,01 et 0,78 mcg/mL chez un patient dont la fonction rénale était insuffisante. L’acyclovir excrété dans l’urine variait entre 0,02 et 53,6 mcg/mL (< 0,02 et 9,4 %) de la dose quotidienne. Par conséquent, l’absorption par voie générale de l’acyclovir après l’application topique est minime.
TOXICOLOGIE
Études de toxicité aiguë
Souris, rats et lapins adultes
La toxicité aiguë de l’acyclovir a été déterminée comme suit :
| Espèces | Sexe | Voie | DL50 (mg/kg) | Interv. de conf. à 95 % | Signes |
| Souris | M | Orale | > 10 000 | - | Aucun |
| Rat | M | Orale | > 20 000 | - | Aucun |
| Souris | M | i.v. | 405 | - | Ataxie Dépression |
| Rat | M | i.v. | > 600 | - | Aucun |
| Souris | M | i.p. | 1 454 | 1323-1662 | Sédation |
| Souris | F | i.p. | 999 | 670-1364 | Sédation |
| Rat | M | i.p. | 1 305 | 512-1733 | Sédation |
| Rat | F | i.p. | 1 210 | 504-1580 | Sédation |
| Lapin | M/F | Cutanée | > 2 (g/kg) | - | Aucun |
Étude de toxicité orale sous-chronique
Souris
Quatre groupes comprenant chacun 28 souris mâles et 28 souris femelles Charles River CD-1 (ICR) ont reçu, par voie orale, au moyen d’une sonde gastrique, des doses de suspensions d’acyclovir pendant 33 jours. Les doses quotidiennes s’élevaient à 0, 50, 150 et 450 mg/kg. Des tests de laboratoire hématologiques et cliniques ont été effectués chez 8 souris mâles et 8 souris femelles supplémentaires par groupe (aux mêmes doses) après les première et quatrième semaines d’administration et pendant la 3e semaine suivant la fin du traitement.
Les concentrations plasmatiques de l'agent ont été mesurées à partir d’échantillons réunis, prélevés chez quatre souris mâles et quatre souris femelles par groupe pendant la 1re, 15e et 31e journées d’administration.
Selon les expériences préliminaires effectuées chez des rats et des souris, la forte dose de 450 mg/kg a été choisie pour produire, d’une manière pratique, les concentrations plasmatiques les plus élevées du produit par administration orale chez des rongeurs. Les concentrations plasmatiques moyennes du produit variaient entre environ 3,4 mcg/mL (à la dose la plus faible) et 11,0 μg/mL (à la dose la plus élevée) de plasma, une heure après l’administration orale.
Aucun changement n’a été enregistré quant à la santé, au rythme de croissance, à l’hématologie et aux tests de laboratoire cliniques qui puisse être attribué de manière catégorique à l’administration d’acyclovir. Des examens macroscopiques et histopathologiques effectués à la fin de la période d’administration chez 16 rats mâles et 16 rats femelles qui recevaient des doses élevées et des rats de contrôle n’ont rien révélé d’important.
Études de toxicité intraveineuse sous-chronique
Chiens Beagle
Au cours d’une étude de 31 jours chez des chiens beagles, l’acyclovir a été administré par injection intraveineuse en bolus à des groupes de huit chiens (quatre mâles et quatre femelles) à des posologies de 0, 25, 50 et 100 mg/kg deux fois par jour.
Des doses intraveineuses de 50 ou 100 mg/kg deux fois par jour en bolus ont produit des taux plasmatiques très élevés [valeurs moyennes entre 45 et 254 mcg/mL (200 et 1 127 mcM)] qui étaient, de toute évidence, très toxiques, alors que l’administration de 25 mg/kg deux fois par jour a entraîné des taux plasmatiques bien inférieurs [entre 22,5 et 45 mcg/mL (100 et 200 mcM)], était très peu toxique et ne comportait presque pas d’effets indésirables.
Les principaux effets reliés au produit administré à 25 mg/kg deux fois par jour comprenaient : nausées ou vomissements rares, ou les deux à la fois, tachycardie occasionnelle, débit urinaire accru accompagné de réduction de la densité. Ces effets étaient réversibles et indécelables 15 jours après l’interruption du traitement. À la posologie de 50 et de 100 mg/kg deux fois par jour, des effets indésirables ont été observés, parmi lesquels la dyspnée, l’hypothermie, l’hypoactivité, la diarrhée sanglante ou mucoïde, la déshydratation, la perte de poids corporel, l’anorexie partielle ou totale, la leucopénie, de légères hausses sériques totales de protéine, d’albumine, de créatinine et d’azote uréique et, occasionnellement, de « forts » battements de cœur.
Les données se rapportaient directement au traitement médicamenteux à l’aide de doses de 50 et 100 mg/kg deux fois par jour, et comprenaient des nausées et des vomissements infréquents, une tachycardie et de « forts » battements de cœur occasionnels, un débit urinaire accru, des gouttelettes d’hyaline dans le cytoplasme des cellules parenchymateuses du foie, de légers changements cytologiques des muqueuses du colon et une toxicité rénale. Certains autres changements que l’on considère secondaires à l’administration du médicament à des doses de 50 et de 100 mg/kg deux fois par jour comprenaient une atrophie des muscles squelettiques et du tissu adipeux, une déplétion des lipides du cortex des glandes surrénales, et une aspermie des testicules.
Des effets plus sérieux comprenaient des tremblements, une cyanose, une prostration et la mort prématurée (moins de 8 jours après le début de l’étude).
Rats
Un groupe de 15 rats mâles et de 15 rats femelles Sprague-Dawley ont reçu une injection quotidienne en bolus de 20, 40 ou 80 mg/kg d’acyclovir pendant 20 et 21 jours consécutifs. Le produit était composé de solution isotonique à 2 % dans du chlorure de sodium stérile à 0,4 %. Un groupe de contrôle a reçu une injection quotidienne de chlorure de sodium stérile à 0,9 %.
À toutes les doses, la plupart sinon tous les rats souffraient de lésions rénales qui semblaient être causées par l’obstruction du néphron distal par des précipités de cristaux du produit. Les lésions étaient plus graves aux doses élevées et on s’attendait à ce qu’il se produise une obstruction du néphron distal : dilatation tubulaire rétrograde et dégénération épithéliale, nécrose et régénération. Il y avait également un composant interstitiel inflammatoire dans les reins les plus gravement atteints.
Des cristaux biréfringents étaient visibles dans certaines parties des reins qui avaient été gelées avant la fixation au formol, mais pas dans les sections conventionnelles de paraffine, car ces dernières avaient été rendues solubles par les procédés de fixation et de coloration au formol.
L’examen des sections des reins de rats 15 jours après la dernière administration, a révélé des changements résiduels bénins et réparables, ou l'absence de lésion. Cela indique que la néphropathie obstructive est réversible.
On considère que les effets cliniques du médicament sont reliés aux changements rénaux. Ces derniers consistent en un poids corporel réduit, des taux élevés d’azote uréique du sang, un apport hydrique et un débit urinaire accrus, ainsi qu’un accroissement des poids moyens absolus et relatifs des reins.
Dans une deuxième étude menée sur des rats, on a administré de plus petites doses du médicament pour tenter d’atteindre un niveau qui ne causerait aucun effet. Des doses de 5 ou 10 mg/kg/jour ont été administrées par injection en bolus simple pendant 19 ou 20 jours consécutifs. Le groupe de contrôle recevait une solution de chlorure de sodium à 0,9 %. Chez les rats, la seule donnée qui semble certainement liée à l’administration du médicament est une légère dilatation des tubules distaux des reins de 2 des 20 animaux auxquels on a administré 5 mg/kg d'acyclovir. On a pensé que la dilatation était due à une obstruction récente, sinon encore présente du néphron distal par des cristaux du produit (bien qu’ils n’aient pas été trouvés dans les sections de paraffine pour les raisons expliquées plus haut).
Études de toxicité à long terme
Rapport final sur une étude de toxicité chronique de 12 mois chez les chiens Des chiens beagles de race ont reçu 0, 15, 45 ou 150 mg/kg/jour d’acyclovir, tous les jours durant les deux premières semaines d’une étude d’un an. Chaque groupe d’essai comprenait neuf mâles et neuf femelles. Les chiens recevaient des capsules de gélatine contenant les doses appropriées. Ils étaient traités trois fois par jour; ainsi, les doses administrées à intervalles réguliers étaient de 0, 5, 15 et 50 mg/kg.
Les doses de 45 et de 150 mg/kg ont causé une diarrhée, des vomissements, une consommation alimentaire réduite et une perte de poids chez les mâles et les femelles pendant les deux premières semaines de l’étude. C’est pour cette raison qu’à la troisième semaine de l’étude, on a décidé de réduire les doses moyennes et élevées à 30 et 60 mg/kg/jour (10 et 20 mg/kg trois fois par jour). La dose faible de 15 mg/kg/jour (5 mg/kg trois fois par jour) n’a pas été changée. Des chiens auxquels on a administré 60 mg/kg/jour ont souffert de vomissements et de diarrhée occasionnels, mais étaient par ailleurs en bonne santé pendant la durée du test. Le gain de poids corporel et la consommation alimentaire étaient comparables à ceux du groupe de contrôle.
Durant la toxicose provoquée par l'administration des doses plus élevées d’acyclovir, les taux plasmatiques étaient très élevés [tel qu’indiqué par les valeurs moyennes initiales de 24,0 mcg/mL (106,6 mcM) pour les mâles recevant des doses élevées et 17,4 mcg/mL (77,2 mcM) pour les femelles recevant des doses élevées, déterminées une heure après la troisième dose, au jour de l’étude]. Calculés le 15e jour, les taux plasmatiques de l’acyclovir chez des chiens recevant de fortes doses (150 mg/kg/jour) étaient encore très élevés, mais ils ont diminué plus tard, lorsque les doses ont été réduites. Les valeurs des taux plasmatiques après 12 mois de traitement étaient, en général, comparables à celles enregistrées après 1, 3 et 6 mois de traitement. Ainsi, il n’y avait aucune indication de métabolisme stimulé d’acyclovir à la suite du traitement chronique.
Au cours de la 13e semaine, quelques chiens mâles et femelles qui recevaient des doses moyennes et élevées ont présenté les signes suivants : sensibilité des pattes avant, cassure et décollement des ongles. La régénération des ongles perdus a commencé quelques semaines plus tard. Les ongles étaient régénérés six mois plus tard (période à laquelle trois mâles et trois femelles de chaque groupe ont été tués pour un sacrifice intérimaire) et à la fin de l’étude, ils étaient, en général, en bon état. Il n’y a eu aucun effet sur les pattes ou les ongles des chiens qui recevaient des doses faibles (15 mg/kg/jour).
On a admis que les lésions de l’épithélium dermique qui produit la kératine de l’ongle peuvent causer un arrêt de la production de kératine ou la formation de kératine anormale. La toxicose transitoire provoquée par d'importantes doses (45 et 150 mg/kg/jour) d’acyclovir administrées durant les deux premières semaines de l’étude pourrait avoir affecté l’épithélium dermique. S’il y avait un effet transitoire sur l’épithélium dermique (qui pourrait être relié aux effets directs ou survenir à la suite d’une maladie provoquée par le produit pendant les deux premières semaines de l’étude), il pourrait avoir pour séquelle ultérieure la perte de l’ongle. Aucun effet distinct n’a été observé sur d’autres tissus produisant ou contenant de la kératine. On devrait mettre l’emphase sur le fait que les altérations des ongles semblent être reliées à la toxicose transitoire provoquée par des doses de 50 et de 150 mg/kg/jour administrées au cours des deux premières semaines de l’étude, et non pas à des doses de 30 et de 60 mg/kg/jour administrées par la suite.
Il n’y avait aucune altération importante provoquée par l'acyclovir quant aux indices d’essais sériques biochimiques, aux examens des urines et aux essais électrocardiographiques effectués à intervalles appropriés au cours de cette étude. Les indices d’albumine sérique et de protéine totale étaient légèrement réduits chez des chiens auxquels on a administré 30 et 60 mg/kg/jour pendant 6 et 12 mois. Cependant, tous les indices de ces paramètres se situaient quand même dans les limites considérées comme normales.
À l’exception des altérations résiduelles de kératine ancienne au bout des griffes, il n’y avait aucun signe d’effet relié au traitement dans les tissus examinés au microscope classique. De plus, il n’y avait aucune altération significative des indices des organes pesés lors de l’autopsie. Donc, les doses allant jusqu’à 60 mg/kg/jour étaient bien tolérées. À l’exception de légers signes gastro-intestinaux, toutes les doses testées pendant un an ne causaient aucun effet secondaire.
Rapport intérimaire de 52 semaines sur une étude de toxicité orale de 104 semaines chez des rats auxquels on a administré de l’acyclovir par intubation gastrique
Des rats Charles River CD (Sprague-Dawley) ont reçu des suspensions d’acyclovir par gavage pendant 52 semaines au cours d’une étude de 104 semaines. Il y avait 50 mâles et 50 femelles pour chacune des doses suivantes : 0, 50, 150 et 450 mg/kg. Après 30 et 52 semaines de traitement, 10 mâles et 10 femelles de chaque groupe ont été autopsiés. Des tissus des rats de contrôle et de ceux du groupe recevant la dose élevée ont été examinés au microscope classique, pour les sacrifices intérimaires des 30e et 52e semaines de traitement. Des tissus fixés de rats trouvés morts au cours des 52 premières semaines de l’étude ont également été examinés au microscope classique.
Aucun signe de toxicose n’a été noté. Les taux plasmatiques moyens obtenus chez les mâles qui recevaient des doses élevées (450 mg/kg/jour) 1,5 h après l’administration, à différents temps d’échantillonnage au cours de l’étude, se présentaient comme suit : 1,54; 1,63; 1,39 et 1,60 mcg/mL (6,84; 7,26; 6,17 et 7,10 mcM) respectivement, aux 7e, 90e, 209e et 365e jours.
Les taux plasmatiques équivalents pour les femelles qui recevaient des doses élevées étaient de 1,76; 2,38; 2,12 et 1,71 mcg/mL (7,82; 10,58; 9,44 et 7,62 mcM). Les taux plasmatiques, chez les mâles et chez les femelles, à toutes les doses, après un an de traitement, étaient en général comparables aux taux plasmatiques obtenus d’échantillonnages effectués plus tôt. Les essais de laboratoire, y compris l’hématologie, la chimie clinique et l’ophtalmoscopie, ont tous donné des résultats normaux. Il n’y avait aucune lésion, macroscopique ou microscopique, causée par le produit chez les rats tués lors de sacrifices intérimaires aux 30e et 52e semaines. La plupart du petit nombre de rats trouvés morts ou moribonds pendant les 52 premières semaines de l’étude ont souffert d’accidents posologiques révélés par la découverte post-mortem de perforation œsophagienne, causant un épanchement pleural, une pneumonie ou une médiastinite.
Études de mutagénicité et de génotoxicité
On a évalué le potentiel mutagène de l’acyclovir dans bon nombre de systèmes in vitro : cellules cultivées L5178Y de lymphomes de souris (3 loci); cellules ovariennes de hamsters chinois (CHO) cultivées (3 loci); Ames Salmonella (essai sur assiettes); Ames Salmonella (modification avant l’incubation); essai de réparation d’ADN de Rosenkrantz E. coli polA+/polA-; levure S. cerevisiae, D-4. On a en outre effectué un essai de transformation néoplasique sur des cellules BALB/C-3T3, et un autre sur des cellules C3H/10T 1/2; on a aussi tenté de déterminer si l’acyclovir était clastogène dans des lymphocytes humains cultivés. Tous les essais ont été effectués en la présence et en l’absence d’activation métabolique exogène mammifère, sauf les essais portant sur les transformations cellulaires et l’essai de cytogénétique mené sur les lymphocytes humains. In vivo, l’acyclovir a fait l’objet d’un essai chez des souris qui portait sur les effets à dominance létale, et d’études menées avec des cellules de moelle osseuse de rats et de hamsters chinois, qui visaient à déterminer s’il avait un pouvoir clastogène.
In vitro, l’acyclovir a donné des résultats négatifs pour tous les essais microbiens; il a également donné de tels résultats pour le locus HGPRT et le marqueur de résistance à l’ouabaïne des cellules de lymphomes de souris, ainsi que pour l’essai de transformation mené sur des cellules C3H/10T 1/2. L’acyclovir a provoqué une réponse positive significative à la dose la plus élevée étudiée dans le cadre de l’essai de transformation mené sur des cellules BALB/C-3T3; il a entraîné une réponse modérément positive au locus TK, à des concentrations élevées, dans le cadre de l’essai effectué avec des lymphomes de souris; il a en outre produit, aussi à des concentrations élevées, une fragmentation chromosomique dans les lymphocytes humains. In vivo, on n’a noté aucun effet au plan cytogénétique chez les rats et les hamsters chinois jusqu’à la dose néphrotoxique de 100 mg/kg; à des doses plus élevées (500 et 1 000 mg/kg), on a pu observer des altérations chromosomiques dans les cellules de moelle osseuse de hamsters chinois. Voici le résumé des résultats des divers essais :
Essai microbien
L’activité mutagène de l’acyclovir a été étudiée à l’aide de l’essai sur assiettes d’Ames Salmonella, de l’essai d’Ames avec modification avant l’incubation, de l’essai de réparation d’ADN de Rosenkrantz E. coli polA+/polA- et eukaryote S. cerevisiae, D-4. Toutes les études ont été effectuées en présence et en l’absence d’activation métabolique exogène mammifère. L’acyclovir n’a provoqué de réaction positive dans aucun de ces systèmes.
Les études précédentes de Salmonella ont porté sur des concentrations extrêmement élevées afin de provoquer un niveau toxique. Aucun effet positif n’a été observé en présence ni en l’absence d’activation métabolique exogène mammifère à des concentrations d’acyclovir atteignant 300 mg/assiette ou 80 mg/mL.
Systèmes mammifères
L’activité mutagène de l’acyclovir a été éprouvée dans des cellules cultivées L5178Y de lymphomes de souris, hétérozygotes au locus de thymidine-kinase (TK), en calculant le taux ascendant de mutation de carence-TK (TK+/-→TK-/-). Des études supplémentaires ont été effectuées sur le locus HGPRT et sur le marqueur de résistance à l’ouabaïne de ces mêmes cellules. Toutes les études ont été effectuées en présence et en l’absence d’activation métabolique exogène mammifère. Le composant d’essai était mutagène au locus TK à des concentrations élevées (400-2400 mcg/mL). (En comparaison, les concentrations plasmatiques maximales de l’acyclovir suite à l’administration topique sont de 0,27 mcg/mL ou moins.) L’acyclovir a produit une réponse négative dans le locus HGPRT et le marqueur de résistance à l’ouabaïne. Les résultats étaient identiques avec ou sans activation métabolique.
Une étude de mutagénicité de l’acyclovir à chacun des trois loci (APRT, HGPRT et résistance à l’ouabaïne) dans les cellules ovariennes (CHO) de hamsters chinois, avec ou sans activation métabolique exogène, a produit des résultats peu concluants; les réactions ne paraissaient pas reliées à la dose.
À une concentration de 50 μg/mL (222 mcM) pour un temps d’exposition de 72 heures, il a été démontré que l’acyclovir entraîne une augmentation statistiquement significative de la fréquence de la transformation morphologique des foyers à la suite du traitement in vitro de cellules BALB/C-3T3 en l’absence d’activation métabolique exogène. Les foyers transformés morphologiquement ont grandi comme des tumeurs après avoir été transplantés dans des souris immunodéprimées, isogéniques, à peine sevrées. Le diagnostic a révélé que les tissus tumoraux étaient soit des sarcomes indifférenciés, soit des lymphosarcomes.
À des concentrations de 8 mcg/mL à 64 mcg/mL pour un temps d’exposition de 18 heures, l’acyclovir n’a pas entraîné de transformation morphologique des foyers parmi les cellules C3H10T1/2 traitées in vitro en l’absence d’activation métabolique exogène.
À des concentrations de 62,5 et de 125 mcg/mL pour un temps d’exposition de 48 heures, l’acyclovir n’a provoqué aucune aberration chromosomique des lymphocytes humains cultivés en l’absence d’activation métabolique exogène. À des concentrations plus élevées et toxiques (250 et 500 mcg/mL pour un temps d’exposition de 48 heures), l’acyclovir a entraîné une augmentation significative de la fréquence de fragmentation chromosomique.
Études sur la reproduction / Études de fertilité
À des doses intrapéritonéales uniques de 25, 50 et 100 mg/kg, l’acyclovir n’a provoqué aucune aberration chromosomique dans les cellules de moelle osseuse de hamsters chinois examinés 24 heures après l’administration. À des doses plus élevées (500 et 1 000 mg/kg), on a observé un effet clastogénique. (Une dose intrapéritonéale de 500 mg/kg chez des hamsters chinois a produit une concentration plasmatique de pointe de 611 mcg/mL (2,72 mM), soit une concentration 2 200 fois supérieure à celle obtenue chez les humains après l’application topique recommandée.)
À des doses intraveineuses uniques de 25, 50 et 100 mg/kg, l’acyclovir n’a provoqué aucune aberration chromosomique dans les cellules de moelle osseuse de rats mâles et femelles examinés 6, 24 et 48 heures après le traitement.
Études de carcinogénicité
Étude à vie sur l’action carcinogène orale chez les rats
Il n’y avait aucun signe de toxicose chez les rats Charles River CD (Sprague-Dawley) (100 rats de chaque sexe par groupe posologique) auxquels on a administré, par gavage oral, de l’acyclovir à des doses de 50, 150 et 450 mg/kg au cours d’une étude à vie sur l’action carcinogène orale. Les taux plasmatiques moyens obtenus à partir de doses élevées chez des mâles 1,5 h après l’administration, à différentes heures d’échantillonnage au cours de l’étude, étaient de 1,54; 1,63; 1,39; 1,60 et 1,70 mcg/mL (6,84; 7,26; 6,17; 7,10 et 7,56 mcM), respectivement aux 7e, 90e, 209e, 369e et 771e jours. Les valeurs moyennes correspondantes pour les femelles qui ont reçu des doses élevées étaient de 1,76; 2,38; 2,12; 1,71 et 1,81 mcg/mL (7,82; 10,58; 9,44; 7,62 et 8,03 mcM).
Les valeurs pour les essais cliniques de laboratoire, y compris l’hématologie, la chimie clinique, l’examen des urines, le poids corporel, la consommation alimentaire et l’ophtalmoscopie ont toutes donné des résultats normaux. Il n’y avait aucune lésion macroscopique ou microscopique causée par le produit, ni aucune preuve que l’acyclovir affecte la survie, le schéma temporel de l’incidence tumorale ou les numérations tumorales des néoplasmes bénins ou malins.
Étude à vie sur l’action carcinogène orale chez les souris
Il n’y avait aucun signe de toxicose chez les souris Charles River CD-1 (ICR) (115 souris de chaque sexe par groupe posologique) auxquelles on a administré, par gavage oral, de l’acyclovir à des doses de 50, 150 et 450 mg/kg au cours d’une étude à vie sur l’action carcinogène orale. Les taux plasmatiques moyens obtenus à partir de doses élevées chez des mâles 1,5 h après l’administration à différents temps d’échantillonnage au cours de l’étude étaient de 2,83; 3,17 et 1,82 mcg/mL (12,59; 14,10 et 8,10 mcM) respectivement aux 90e, 365e et 541e jours. Les valeurs moyennes correspondantes pour les femelles qui recevaient des doses élevées étaient de 9,81; 5,85 et 4,0 mcg/mL (43,60; 26,0 et 17,79 mcM).
Les valeurs pour les essais cliniques de laboratoire, y compris l’hématologie, le poids corporel et la consommation alimentaire ont toutes donné des résultats normaux. Il n’y avait aucune lésion, macroscopique ou microscopique, causée par le produit. Les souris femelles auxquelles on a administré 150 et 450 mg/kg d’acyclovir ont survécu beaucoup plus longtemps que les souris femelles de contrôle. La survie des mâles traités était comparable à celle des mâles de contrôle. Les schémas d’incidence tumorale et de numérations tumorales des néoplasmes bénins ou malins n’ont pas été affectés par l’acyclovir.
Études sur la reproduction
Tératologie – Rats
L’acyclovir a été administré à des rates A.R.S. Sprague-Dawley gestantes par injection sous-cutanée pendant la période de l’organogenèse (du 6e au 15e jour de gestation) à des doses de 0,0; 6,0; 12,5 et 25,0 mg/kg de poids corporel, deux fois par jour.
Parmi les critères évalués pour l’effet composé, citons les données sur les poids corporels maternels, les gains de poids, l’apparence et l’attitude, les taux de survie, les changements oculaires, les taux de grossesse et les données sur la reproduction. La viabilité de la progéniture et son développement ont également été évalués.
En plus des calculs mentionnés ci-dessus, on a sacrifié des animaux désignés 1 heure après la première dose le 15e jour, afin de prendre des échantillons de sang maternel, du liquide amniotique et des fœtus, pour calculer les concentrations du produit. Les valeurs moyennes de ces échantillons sont les suivantes :
| Concentrations d’acyclovir | |||
| Dose mg/kg 2 f.p.j., s.c. | Plasma (mcg/mL) | Liquide amniotique (mcg/mL) | Homogénat fœtal ng/g (nmoles/g p/p) |
| 6 n = 7 12,5 n = 5 25 n = 5 | 0,26 ± 0,09 0,69 ± 0,20 1,59 ± 0,55 | 0,39 ± 0,06 1,13 ± 0,22 2,0 ± 0,53 | 0,704 (3,13 ± 0,50) 0,963 (4,28 ± 0,67) 1,994 (8,64 ± 2,33) |
Les valeurs plasmatiques obtenues représenteraient environ 30 % des niveaux plasmatiques initiaux selon la demi-vie plasmatique des rongeurs.
On n’a observé aucun effet attribuable à l’administration d’acyclovir quant aux valeurs de poids corporel maternel, d’apparence et d’attitude, de taux de survie, de taux de grossesse ni d’efficacité d’implantation. De plus, on n’a noté aucune différence reliée au produit quant à la taille des fœtus, le sexe et le développement.
Bien que les incidences de résorption et de viabilité fœtale se situent dans la marge de variance normale dans tous les groupes, on a noté des incidences un peu plus élevées de résorption chez les animaux recevant des doses élevées qui ont été sacrifiés aux 15e et 19e jours de gestation. Cependant, on n’a dégagé aucune tendance qui soit clairement reliée à la posologie du produit. Par conséquent, l’acyclovir ne s’est pas révélé tératogène ni embryotoxique lorsqu’on l’a administré à des rats à des doses allant jusqu’à 50 mg/kg de poids corporel par jour pendant l’organogenèse.
Tératologie – Lapins
Une étude tératologique a été effectuée chez des lapins blancs de Nouvelle-Zélande, selon la même méthode expérimentale de base que pour les rats, sauf que l’administration se faisait du 6e au 18e jour de gestation. Également, les fœtus, le liquide amniotique et les échantillons de sang maternel ont été prélevés au 18e jour plutôt qu’au 15e jour.
On n'a observé aucun signe de toxicité maternelle, quelle qu’ait été la dose, mais il y avait une baisse statistiquement importante (p < 0,05) de l’efficacité d’implantation dans le groupe qui recevait des doses élevées. Bien qu’on ait signalé quelques monstres fœtaux dans l’étude (dans le groupe témoin et chez les animaux traités), ils n’avaient aucun lien apparent avec le traitement. Il y avait cependant une réaction apparemment reliée au produit quant au nombre de fœtus dotés de côtes surnuméraires. Aucun effet semblable n’a été observé au cours de l’étude tératologique chez les rats (voir plus haut) ni dans une expérience de reproduction-fertilité chez les souris.
On a noté la présence de concentrations d’acyclovir dans les échantillons de plasma et de liquide amniotique, aussi bien que dans des homogénats de tissus fœtaux. Tous les échantillons ont été prélevés une heure après la première dose, le 18e jour de la gestation. Comme l'indiquent les données suivantes, les concentrations d’acyclovir dans le liquide amniotique étaient bien plus élevées que dans le plasma.
| Concentrations d’acyclovir (Moyenne et erreur type) | |||
| Dose mg/kg 2 f.p.j., s.c. | Plasma (mcg/mL) | Liquide amniotique (mcg/mL) | Homogénat fœtal ng/g (nmoles/g p/p) |
| 6 n = 4 12,5 n = 5 25 N = 5 | 0,25 ± 0,03 0,25 ± 0,05 1,39 ± 0,12* | 0,89 ± 0,18 8,03 ± 6,37 6,16 ± 4,25 | 0,155 (0,69 ± 0,13) 0,207 (0,92 ± 0,14) 0,315 (1,40 ± 0,19) |
* n = 5
Bien qu’ils soient généralement réversibles, on a signalé des effets indésirables sur la spermatogenèse ainsi qu’un effet toxique global chez des rats et des chiens auxquels on avait administré, par voie générale, des doses d’acyclovir dépassant dans une large mesure les doses thérapeutiques employées. L’étude de deux générations de souris n’a pas révélé d’effet sur la fertilité lorsque l’acyclovir était administré par voie orale.
Études de toxicité du développement
Des groupes de dix rats mâles et dix rats femelles Charles River CD (Sprague-Dawley) ont reçu une dose unique élevée (cinq niveaux différents) d’une solution (pH de 11,0) d’acyclovir par injection sous-cutanée, à l’âge de 3, 10, 28 et 71 jours. Ils ont été en observation pendant 14 jours après le traitement. Les valeurs de la DL50 ont été calculées selon la méthode de Litchfield et Wilcoxon. Cette étude a été effectuée afin de déterminer si l’âge au moment de l’exposition influait sur la toxicité aiguë de l’acyclovir. Rien ne semblait indiquer que les jeunes rats étaient plus sensibles aux effets toxiques aigus de l’acyclovir que les rats plus âgés.
| DL50 (mg/kg de poids corporel) | ||
| Âge lors du traitement | Mâles | Femelles |
| 3 jours | 1070 | 1281 |
| 10 jours | 790 | 496 |
| 28 jours | 678 | 750 |
| 71 jours | 650 | 1477 |
Il n’y avait aucun rapport visible entre la durée de survie après le traitement et l’âge lors du traitement. Parmi les signes cliniques observés chez les rats traités à l’âge de trois jours et de dix jours, on comptait : ampoules rouges et violettes, régions bleutées, croûtes, cicatrices, peau nécrosée ou recouverte d’escarres, plaies ouvertes, tremblements du corps et alopécie. Chez les rats soignés à l’âge de 28 et de 71 jours, on a observé une activité réduite, des larmoiements, une fermeture des paupières, une matière rouge-brun ou brune autour des yeux, du museau et de la gueule, une ataxie, une prostration, des tremblements du corps, des taches d’urine autour de la région abdominale ou génitale, des régions nécrosées ou couvertes de croûtes et de l’alopécie.
Rats néonatals - Étude sous-chronique
De l’acyclovir dissous dans un salin stérile à 0,4 % a été injecté par voie sous-cutanée à des rats néonatals Charles River CD (Sprague-Dawley) pendant 19 jours consécutifs, à partir du 3e jour post-partum. Les doses étudiées étaient de 0, 5, 20 et 80 mg/kg de poids corporel. Il y avait 12 portées (composées chacune de cinq mâles et cinq femelles nouveau-nés allaités par leur mère naturelle) à chaque dose. Les mères n’étaient pas traitées. Des nouveau-nés de chaque groupe ont été pris pour l’autopsie et l’évaluation microscopique d’une grande variété de tissus, y compris les yeux et plusieurs sections du cerveau, après un traitement de 5, 12 ou 19 jours et à la suite d’une période de 3 semaines sans administration (ils étaient âgés de 45 jours à ce moment-là). Des essais hématologiques (hémoglobine, hématocrite, numération des globules rouges et blancs et numération globulaire différentielle) et des tests de laboratoire cliniques (azote uréique du sang) ont été effectués après 16 jours de traitement et répétés 18 jours après que la dernière (19e) dose ait été administrée.
Du sang de certains nouveau-nés a été prélevé 30 minutes après le traitement les 1er et 9e jours et à la fin de la période d’administration, pour déterminer les concentrations plasmatiques d’acyclovir. La plus grande concentration plasmatique d’acyclovir était de 99,1 mcg/mL (440,5 mcM) calculée dans un pool de plasma prélevé de six femelles nouveau-nées qui recevaient des doses élevées (80 mg/kg) 30 minutes après l'administration de la première dose. Le traitement à l’aide de l’acyclovir n’a pas augmenté le taux de mortalité durant la période néonatale.
Les rats du groupe qui recevait de faibles doses ont pris autant de poids corporel que les rats du groupe de contrôle. Des réductions importantes (p < 0,05) des valeurs moyennes du poids corporel ont été notées chez les mâles et les femelles nouveau-nés qui recevaient des doses moyennes et élevées durant la période de traitement. Les rats du groupe qui recevait des doses élevées ont partiellement compensé en prenant beaucoup plus de poids que les contrôles pendant la période de rétablissement après le traitement. Au 16e jour du traitement, on a enregistré une hausse minime mais significative de l’azote uréique du sang chez les mâles (p < 0,01) et les femelles (p < 0,05) nouveau-nés du groupe qui recevait des doses élevées. Cette découverte pourrait avoir une importance biologique parce qu’on a trouvé des accumulations minimes de débris nucléaires dans les canaux collecteurs et dans les anses de Henle, prélevées chez des nouveau-nés qui prenaient des doses élevées après 19 jours de traitement, et examinées au microscope classique. C’était la seule période (et le rein était le seul organe) au cours de laquelle des effets minimes sur les systèmes de développement des organes ont été notés. Ainsi, il était clair que la dose de 5 mg/kg ne provoquait pas d’effet secondaire, et que la dose de 20 mg/kg causait des réductions minimes de l’accroissement du poids corporel.
L’examen macroscopique et microscopique n’a révélé aucun effet secondaire sur le développement oculaire. On devrait insister sur le fait qu’il n’y avait aucune preuve morphologique ou fonctionnelle d’effets secondaires sur le développement du cerveau ou d’autres parties du système nerveux central. Ainsi, l’acyclovir est clairement différent de la cytosine arabinoside, qui, selon les rapports, a produit une dysplasie cérébelleuse et rétinienne chez les rats nouveau-nés.
Études d’immunotoxicologie
L’acyclovir a été soumis à un grand nombre d’essais immunologiques in vitro et in vivo.
Dans deux essais in vitro - cytotoxicité à médiation lymphocytaire et chimiotaxie de granulocytes neutrophiles - l’acyclovir n’a démontré aucun effet inhibitoire à des concentrations allant jusqu’à 135 mcg/mL (600 mcM). Le composant inhibait environ 50 % de la formation de rosettes à des doses de 0,9 mcg/mL (4 mcM).
Dans quatre essais in vivo chez des souris, où on calculait l’immunité à médiation cellulaire (cytotoxicité cellulaire du complément-dépendant, cytotoxicité cellulaire du complément-indépendant, hypersensibilité retardée et greffe par rapport à la réaction de l’hôte), l’acyclovir n’a démontré aucun effet inhibitoire à des doses simples allant jusqu’à 200 mg/kg administrées deux jours après une stimulation antigénique.
Quatre doses quotidiennes de 100 mg/kg/jour n’ont eu aucun effet significatif sur les plaques d’hémolysine de Jerne ni sur les anticorps circulants le 7e jour après l’inoculation antigénique. Lorsque les plaques d’hémolysine de Jerne et les titres d’anticorps ont été examinés quatre jours après la provocation antigénique et un jour après la dernière administration du produit, 100 mg/kg n’ont démontré qu’un léger effet de suppression. Cependant, 200 mg/kg ont produit une de certaine perte de poids (-2,2 g), une réduction modérée du nombre de plaques d’hémolysine de Jerne (cellules formatrices de plaques de lyse [PFC] de la rate réduites à 33 % du contrôle, PFC/107 WBC à 46,5 % du contrôle). Cependant, il n’y avait qu’une légère réduction du titre d’hémagglutinine circulante (de 8,3 à 6,5) et du titre d’hémolysine circulante (de 9,5 à 8,3) à 200 mg/kg.
Des expériences chez des souris visant à déterminer si l’acyclovir potentialise l’effet d’immunosuppression de l’azathioprine quant à la formation d’anticorps ont permis de découvrir que les effets des deux produits étaient additifs, sans plus. Seule la dose de 200 mg/kg d’acyclovir a provoqué une suppression de la réponse d’anticorps lorsqu’elle était associée à de l’azathioprine à des doses dépassant 25 mg/kg.
Des études ont été menées pour évaluer l’influence de l’acyclovir in vitro sur la fonction des lymphocytes humains. Les effets inhibitoires sur la blastogenèse n’ont été notés que dans des essais sur les concentrations maximum de mitogènes puissants, PHA et Con A, et uniquement à des concentrations d'acyclovir dépassant 50 mcg/mL (222 mcM), et étaient bien moins importants chez les antigènes Monilia et tétanos toxoïdes, où la réponse blastogénique était bien moins vigoureuse. Il y avait très peu d’effet sur la cytotoxicité ou sur la production de LIF, excepté à des concentrations de 200 mcg/mL (890 mcM) où on a démontré qu’il y avait un effet cytotoxique direct. Ces concentrations inhibitoires sont de loin plus élevées que les taux anticipés des doses choisies pour l’application clinique, et 1 000 fois plus élevées que la concentration requise pour inhiber la multiplication du virus herpétique in vitro.
L’effet de l’acyclovir chez les humains a été calculé. Une concentration de 11,2 à 22,5 mcg/mL (50 à 100 mcM) inhibe jusqu’à un certain point la division de fibroblastes, selon le concept expérimental et la confluence de la couche simple. Cet effet était moins important que celui causé par l’adénine arabinoside ou l’interféron leucocytaire humain lorsque ces trois agents antiviraux ont été comparés à des concentrations cliniques pertinentes. L’acyclovir a également inhibé l’incorporation de thymidine par les globules sanguins mononucléaires périphériques stimulés par la phytohémagglutinine ou par trois antigènes différents d’herpès virus. Une courbe linéaire de réponse au produit a été observée avec ces cellules, et leur prolifération a été inhibée à 50 % par 22,5 mcg/mL (100 mcM) d’acyclovir. L’inhibition a été exercée sur la prolifération des cellules-T sans effet apparent sur la libération de lymphokines ou sur la fonction monocytaire.
Onguent
Irritation dermique et toxicité systémique
Une application dermique quotidienne répétée (quatre fois par jour à quatre heures d’intervalle) d'acyclovir à 5 et à 10 % dans une base d’onguent de polyéthylèneglycol (200 mg quatre fois par jour) sur la peau intacte et abrasée (10 % de surface corporelle) de cobayes pendant 23-24 jours n’a produit aucune réaction locale anormale. On a noté une réduction moyenne des lymphocytes (chez les femelles abrasées) et de la numération érythrocytaire (mâles et femelles abrasés) dans le groupe traité avec l'acyclovir à 10 %. Les concentrations plasmatiques moyennes ont révélé une variation considérable dans tous les groupes traités (soit : acyclovir à 5 %, mâle abrasé, 1,02 mcg/mL (4,51 mcM), femelle abrasée, 0,4 mcg/mL (1,78 mcM); onguent à 10 %, mâle abrasé, 0,54 mcg/mL (2,41 mcM), femelle abrasée, 1,24 mcg/mL (5,52 mcM); onguent à 10 % mâle intact, 0,9 mcg/mL (4,00 mcM); femelle intacte, 0,81 mcg/mL (3,60 mcM)). Les résultats indiquent que l’acyclovir appliqué comme onguent à base de PEG pénètre la barrière dermique et est absorbé dans la circulation générale.
Cicatrisation des plaies épidermiques
Spruance et Krueger ont fait l’essai de l’onguent d'acyclovir à 5 % dans un excipient de polyéthylèneglycol afin de déterminer les effets possibles sur la cicatrisation des plaies épidermiques chez les cochons domestiques. À l’aide d’un dermatome, ils ont fait des plaies de 0,5 à 0,1 cm2 X 0,3 mm de profondeur sur le dos des cochons. Les blessures ont été excisées et classées selon la cicatrisation les 4e, 5e et 6e jours après le traitement par l’onguent d’acyclovir ou l’excipient de placebo.
| Nombre de plaies cicatrisées / plaies totales | |||
| Groupe de traitement | Jour 4 | Jour 5 | Jour 6 |
| Non traité | 0/15 | ND | 15/15 |
| PEG 4 f.p.j. x 5 jours | 0/16 | 15/28* | 14/14 |
| ACV 5 % 4 f.p.j. x 5 jours | 0/14 | 7/28* | 12/16 |
*p = 0,03
Ils ont conclu que l’acyclovir topique causait une légère diminution du taux de cicatrisation des plaies épidermiques chez les cochons.
Irritation de l’œil
Une composition d’onguent d’acyclovir a fait l’objet d’essais quant à l’irritation de l’œil chez les lapins. Des concentrations de 1 %, 3 % et 6 % d’acyclovir dans une base de pétrolatum ont été instillées dans le sac conjonctival cinq fois par jour, à des intervalles de 90 minutes, pendant 21 jours consécutifs. Des groupes composés de huit lapins ont reçu la concentration, l’excipient et un salin équilibré. L’irritation de l’ œil a été évaluée par observation macroscopique et biomicroscopique, et par des examens du fond de l’ œil et des examens histologiques. Aucun de ces examens n’a révélé de risques significatifs de toxicité ophtalmique.
Pénétration oculaire
L’application d’un ruban d’un cm d’onguent ophtalmique d’acyclovir à 3 % dans l’œil d’un lapin s’est traduite par des concentrations d’acyclovir dans l’humeur aqueuse de l’œil d’une importance significative tant sur le plan biologique que statistique, et ce en moins de ½ heure. Les taux maximum [valeurs moyennes de 0,48 et 0,57 mcg/mL (2,15 et 2,53 mcM) ont été atteints 1 heure et 2 heures après le traitement, et étaient accompagnés d’une diminution assez marquée avant la quatrième heure valeur moyenne de 0,13 mcg/mL (0,59 mcM)]. Les taux plasmatiques d’acyclovir, lorsqu’ils se trouvaient en quantités détectables, étaient inférieurs à 0,23 mcg/mL (1 mcM). Chez 11 des 15 lapins, les taux plasmatiques étaient inférieurs à 0,06 mcg/mL (0,25 mcM) (limites de détection dans la méthode d’essai.
L’étude a montré que l’acyclovir pouvait pénétrer dans la surface cornéenne et atteindre des concentrations thérapeutiques dans l’humeur aqueuse.
Cicatrisation des plaies cornéennes
Des études à double insu et contrôlées chez des lapins ont été menées pour déterminer les effets toxiques de l’acyclovir à 3 % et de l’idoxuridine (IUD) à 0,1 % sur la cicatrisation des plaies cornéennes, à des concentrations thérapeutiquement efficaces. On a conclu que l’acyclovir ne causait aucun effet nocif significatif (par rapport aux contrôles) sur la qualité de la régénération de l’épithélium ou sur la ré-épithélialisation des plaies épithéliales. Le traitement oculaire à l’IDU a causé des changements toxiques significatifs quant à la régénération de l’épithélium (sur les plans clinique et historique) avec un délai significatif de la cicatrisation des plaies épithéliales par rapport aux contrôles ou aux yeux traités avec de l’acyclovir. L’acyclovir n’a eu aucun effet significatif sur le contenu en collagène des plaies stromales mesuré selon l’essai à l’hydroxyproline. L’IDU a causé une diminution du contenu en collagène semblable à celle des groupes de contrôle, mais bien inférieure à l’acyclovir.