


Monographie de produit - Teva-Imatinib
Modifications majeures apportées récemment à l’étiquette
| 9.4 Interactions médicament-médicament et 9.6 Interactions médicament-plantes médicinales | 2026-05 |
|---|
Table des matières
Certaines sections ou sous-sections sans objet au moment de la plus récente monographie de produit autorisée ne figurent pas aux présentes.
Modifications majeures apportées récemment à l’étiquette .................................................................... 2
Table des matières .................................................................................................................................. 2
Partie 1 : Renseignements pour le professionnel de la santé .................................................................... 4
- 1.
Indications ................................................................................................................................... 4
1.1. Enfants ........................................................................................................................................ 5
1.2. Personnes âgées .......................................................................................................................... 5
- 2. Contre-indications ....................................................................................................................... 5
- 3. Encadré sur les mises en garde et précautions importantes .......................................................... 5
- 4.
Posologie et administration ......................................................................................................... 6
4.1. Considérations posologiques ........................................................................................................ 6
4.2. Dose recommandée et ajustement posologique Dose recommandée ............................................ 7
4.5. Dose oubliée .............................................................................................................................. 12
- 5. Surdosage .................................................................................................................................. 12
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement ............................................ 13
- 7.
Mises en garde et précautions ................................................................................................... 13
7.1. Cas particuliers ........................................................................................................................... 23
7.1.1. Grossesse ........................................................................................................................... 23
7.1.2. Allaitement ........................................................................................................................ 23
7.1.3. Enfants ............................................................................................................................... 23
7.1.4. Personnes âgées ................................................................................................................. 24
- 8.
Effets indésirables ..................................................................................................................... 24
8.1. Aperçu des effets indésirables .................................................................................................... 24
8.2. Effets indésirables observés au cours des essais cliniques ........................................................... 24
8.2.1. Effets indésirables observés au cours des essais cliniques – Enfants ..................................... 40
8.4. Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ........................................................................... 40
8.5. Effets indésirables signalés après la commercialisation du produit .............................................. 43
- 9.
Interactions médicamenteuses .................................................................................................. 45
9.2. Aperçu des interactions médicamenteuses ................................................................................. 45
9.3. Interactions médicament-comportement ................................................................................... 45
9.4. Interactions médicament-médicament ....................................................................................... 45
9.5. Interactions médicament-aliments ............................................................................................. 52
9.6. Interactions médicament-plantes médicinales ........................................................................... 52
- 10.
Pharmacologie clinique .............................................................................................................. 52
10.1. Mode d’action .................................................................................................................... 52
10.2. Pharmacodynamie .............................................................................................................. 53
10.3. Pharmacocinétique ............................................................................................................. 54
- 11. Conservation, stabilité et mise au rebut ..................................................................................... 58
- 12. Directives particulières de manipulation .................................................................................... 58
Partie 2 : Renseignements scientifiques ................................................................................................. 59
- 13. Renseignements pharmaceutiques ............................................................................................ 59
- 14.
Essais cliniques .......................................................................................................................... 61
14.1. Essais cliniques, par indication ................................................................................................... 61
14.2 Études de biodisponibilité comparative ...................................................................................... 79
- 15. Microbiologie ............................................................................................................................. 80
- 16. Toxicologie non clinique ............................................................................................................ 80
- 17. Monographie ayant servi de référence ....................................................................................... 84
Renseignements sur le médicament, à l’intention des patients .............................................................. 85
Partie 1 : Renseignements pour le professionnel de la santé
1. Indications
TEVA-IMATINIB (mésylate d’imatinib) est indiqué :
- Dans le traitement des adultes porteurs du chromosome Philadelphie qui ont récemment reçu un diagnostic de leucémie myéloïde chronique (LMC), en phase chronique (voir 14. Essais cliniques).
- Dans le traitement des adultes porteurs du chromosome Philadelphie atteints de LMC en crise blastique, en phase d’accélération ou en phase chronique, après l’échec du traitement par l’interféron alpha (voir 14. Essais cliniques).
- Dans le traitement des adultes porteurs du chromosome Philadelphie qui ont récemment reçu un diagnostic de leucémie lymphoblastique aiguë (LLA Ph+), comme agent seul en phase d’induction (voir 14. Essais cliniques).
- Dans le traitement des adultes subissant une rechute de la LLA Ph+ ou dont la LLA Ph+ est réfractaire, en monothérapie (voir 14. Essais cliniques).
- Dans le traitement des adultes atteints de syndromes myélodysplasiques/myéloprolifératifs (SMD/SMP) associés à des réarrangements du gène codant le PDGFR (récepteur du facteur de croissance dérivé des plaquettes) (voir 14. Essais cliniques).
- Dans le traitement des adultes atteints d’un sous-type agressif de mastocytose systémique (mastocytose systémique agressive [MSA] ou mastocytose systémique associée à une atteinte hématologique clonale non mastocytaire [MSAAHCNM1]) sans la mutation D816V du gène c-Kit. Si on ne connaît pas l’état mutationnel de c-Kit, on peut envisager un traitement par TEVA-IMATINIB si la réponse aux autres traitements n’est pas satisfaisante (voir 14. Essais cliniques).
- Dans le traitement des adultes atteints d’un syndrome hyperéosinophilique (SHE) à un stade avancé et/ou d’une leucémie chronique à éosinophiles (LCE) associés au réarrangement FIP1L1-PDGFRα (voir 14. Essais cliniques).
- Dans le traitement des adultes atteints de dermatofibrosarcome protuberans (DFSP) non résécable, récurrent et/ou métastatique (voir 14. Essais cliniques).
- Chez les patients adultes présentant des tumeurs stromales gastro-intestinales malignes exprimant Kit (CD117), inopérables et/ou mtastatiques (voir 14. Essais cliniques).
Dans le traitement adjuvant des patients adultes qui présentent un risque intermédiaire à élevé de récidive à la suite d’une résection complète de tumeurs stromales gastro-intestinales exprimant Kit (CD117) (voir 14. Essais cliniques).
1 MSA : Mastocytose systémique agressive; MSAAHCNM : Mastocytose systémique associée à une atteinte hématologique clonale non mastocytaire
1.1. Enfants
Enfants (< 18 ans) : Santé Canada a autorisé une indication d’emploi dans le traitement des enfants porteurs du chromosome de Philadelphie ayant récemment reçu un diagnostic de leucémie myéloïde chronique (LMC) en phase chronique (voir 7.1.3. Enfants).
On ne possède aucune donnée sur l’utilisation de TEVA-IMATINIB chez les patients de moins de 2 ans atteints de LMC. Quant aux données sur l’emploi de TEVA-IMATINIB dans d’autres indications chez l’enfant, celles-ci sont très limitées, voire inexistantes.
1.2. Personnes âgées
Personnes âgées (≥ 65 ans) :
En ce qui concerne l’efficacité du médicament, aucune différence d’importance clinique n’a été observée entre les patients âgés et les patients plus jeunes dans l’étude de phase II sur la LMC (voir 7.1.4. Personnes âgées).
Aucune différence d’importance clinique quant à l’innocuité n’a été décelée entre les patients âgés et les patients plus jeunes dans le cadre de l’étude sur le traitement adjuvant des tumeurs stromales gastro-intestinales (voir 7.1.4. Personnes âgées).
2. Contre-indications
TEVA-IMATINIB est contre-indiqué chez les patients hypersensibles à l’imatinib ou à tout autre produit entrant dans la composition de ce médicament (voir 6. Formes pharmaceutiques, teneures, composition et conditionnement).
3. Encadré sur les mises en garde et précautions importantes
| TEVA-IMATINIB ne doit être administré que sous la supervision d’un médecin expérimenté dans l’utilisation de la chimiothérapie et dans le traitement des hémopathies malignes et/ou des sarcomes malins, incluant les tumeurs stromales gastro-intestinales et le dermatofibrosarcome |
|---|
protuberans (DFSP ou maladie de Darier-Ferrand). Les effets indésirables importants mentionnés ci-après sont survenus durant les essais cliniques sur le mésylate d’imatinib.
|
|---|
4. Posologie et administration
4.1. Considérations posologiques
Le traitement doit être administré sous la supervision d’un médecin expérimenté dans le traitement des hémopathies malignes et/ou des sarcomes malins.
Afin de réduire le risque de malaises gastro-intestinaux, la dose prescrite doit être administrée par voie orale pendant le repas, avec un grand verre d’eau. La dose de 400 mg ou de 600 mg doit être administrée 1 fois par jour, alors que la dose de 800 mg doit être administrée à raison de 400 mg 2 fois par jour (le matin et le soir). Les données sur l’efficacité de la prise quotidienne de 800 mg sont limitées.
Si le patient est incapable d’avaler les comprimés pelliculés, on peut les dissoudre dans un verre d’eau ou de jus de pomme. Pour ce faire, on introduit le nombre voulu de comprimés dans le volume de liquide approprié (environ 50 mL pour un comprimé à 100 mg et 200 mL pour un comprimé à 400 mg), puis on remue le tout à l’aide d’une cuillère. La suspension doit être bue immédiatement après la désintégration du ou des comprimé(s). Les particules restées au fond du verre une fois le liquide bu doivent également être avalées.
Le traitement doit se poursuivre tant qu’il se révèle profitable pour le patient.
Syndrome de lyse tumorale (SLT)
Des mesures de prévention doivent être envisagées avant un traitement par TEVA-IMATINIB chez les patients exposés à un risque accru de syndrome de lyse tumorale (voir 7. Mises en garde et précautions – Généralités et 7. Mises en garde et précautions – Surveillance et épreuves de laboratoire).
Exposition au fer
Afin de réduire l’exposition au fer, le patient doit prendre le comprimé à 400 mg deux fois par jour si la posologie de TEVA-IMATINIB s’élève à 800 mg/jour.
4.2. Dose recommandée et ajustement posologique Dose recommandée
Leucémie myéloïde chronique (LMC)
La posologie de TEVA-IMATINIB recommandée s’établit à 400 mg/jour chez les patients adultes ayant récemment reçu un diagnostic de LMC ainsi que chez ceux qui sont atteints de LMC en phase chronique. Elle est de 600 mg/jour en cas de LMC en phase d’accélération ou en crise blastique chez les adultes. La posologie de TEVA-IMATINIB recommandée chez les enfants ayant récemment reçu un diagnostic de LMC Ph+ s’établit à 340 mg/m2/jour (arrondie à la centaine de milligrammes la plus proche, sans dépasser 600 mg).
En présence de LMC, on peut considérer de porter la dose de 400 mg/jour à 600 mg/jour ou à 800 mg/jour pendant la phase chronique chez les adultes, ou de porter celle de 600 mg à
800 mg (en 2 prises de 400 mg/jour) chez les patients adultes en phase d’accélération ou en crise blastique en l’absence d’effet indésirable grave, ou encore de neutropénie ou de thrombocytopénie grave non liée à la leucémie dans les situations suivantes : évolution de la maladie (à n’importe quel moment); impossibilité d’obtenir une réponse hématologique satisfaisante après au moins 3 mois de traitement; impossibilité d’obtenir une réponse cytogénétique après 12 mois de traitement; ou incapacité de maintenir la réponse hématologique et/ou cytogénétique.
Chez les patients atteints de LMC, il est essentiel d’évaluer régulièrement la réponse au traitement (voir 7. Mises en garde et précautions – Surveillance et épreuves de laboratoire). Une surveillance étroite s’impose lors de toute modification du traitement par l’imatinib (p. ex. réduction de la dose en raison d’effets indésirables).
Leucémie lymphoblastique aiguë Ph+ (LLA Ph+)
La dose de TEVA-IMATINIB recommandée s’établit à 600 mg/jour, comme agent seul en phase d’induction de la thérapie chez les patients adultes qui ont récemment reçu un diagnostic de LLA Ph+, ou chez les patients adultes atteints de LLA Ph+ réfractaire ou en rechute.
Syndromes myélodysplasiques/myéloprolifératifs (SMD/SMP)
La dose de TEVA-IMATINIB recommandée est de 400 mg/jour chez les patients adultes atteints de SMD/SMP.
Sous-types agressifs de mastocytose systémique (MSA ou MSAAHCNM)
La dose de TEVA-IMATINIB recommandée est de 400 mg/jour chez les patients adultes atteints de MSA ou de MSAAHCNM lorsque la mutation D816V de c-Kit n’est pas décelable ou lorsque l’état mutationnel de c-Kit n’est pas connu et que la réponse aux autres traitements n’est pas satisfaisante.
Chez les patients atteints de MSA ou de MSAAHCNM en association avec une éosinophilie, affection hématologique clonale liée à la protéine de fusion FIP1L1-PDGFRα, une dose de départ de 100 mg/jour est recommandée. Si la réponse au traitement est insuffisante et qu’il n’y a pas d’effets indésirables, on peut envisager de porter la dose de 100 mg à 400 mg chez ces patients.
Syndrome hyperéosinophilique (SHE) et/ou leucémie chronique à éosinophiles (LCE)
La dose de TEVA-IMATINIB recommandée est de 100 mg/jour chez les patients atteints de SHE/LCE.
Si la réponse au traitement est insuffisante et qu’il n’y a pas d’effets indésirables, on peut envisager de porter la dose de 100 mg à 400 mg chez ces patients.
Le traitement doit se poursuivre tant qu’il se révèle profitable pour le patient.
Dermatofibrosarcome protuberans (DFSP)
La posologie de TEVA-IMATINIB recommandée est de 800 mg/jour chez les patients atteints de DFSP.
Tumeurs stromales gastro-intestinales malignes, inopérables et/ou métastatiques
La dose recommandée de TEVA-IMATINIB s’établit à 400 mg/jour à 600 mg/jour chez l’adulte atteint de tumeurs stromales gastro-intestinales malignes, inopérables et/ou métastatiques, selon le stade et l’évolution de la maladie. Dans le traitement des tumeurs stromales gastro-intestinales, on peut envisager de porter la dose de 400 mg à 600 mg ou à 800 mg/jour chez les patients adultes en l’absence d’effet indésirable si les évaluations révèlent une réponse insuffisante au traitement.
Tumeurs adjuvant des tumeurs stromales gastro-intestinales
La dose recommandée de TEVA-IMATINIB s’établit à 400 mg/jour dans le traitement adjuvant des patients adultes qui présentent un risque intermédiaire à élevé de récidive à la suite d’une résection complète de tumeurs stromales gastro-intestinales exprimant Kit (CD117). L’imatinib a été administré pendant 1 an au cours de l’essai clinique. La durée optimale du traitement par TEVA-IMATINIB demeure inconnue.
Aucune adaptation de la dose initiale de 400 mg/jour n’a été effectuée chez les patients atteints d’une tumeur stromale gastro-intestinale présentant de légères anomalies de la fonction hépatique.
Ajustement posologique
Hépatotoxicité ou d’autres réactions indésirables non hématologiques
En présence d’une réaction indésirable médicamenteuse grave non hématologique (comme une hépatotoxicité grave ou une rétention liquidienne marquée), il faut interrompre l’administration de TEVA-IMATINIB jusqu’à la disparition du problème. Selon le cas, on peut reprendre le traitement par la suite, dépendamment de la gravité de l’effet indésirable initial.
En cas d’élévation du taux de bilirubine à plus de 3 fois la LSN fixée par l’établissement de santé ou d’élévation du taux des transaminases hépatiques à plus de 5 fois la LSN fixée par l’établissement de santé, il faut suspendre le traitement jusqu’à ce que le taux de bilirubine soit inférieur à 1,5 fois la LSN, et le taux des transaminases, inférieur à 2,5 fois la LSN. Chez l’adulte, on peut ensuite reprendre l’administration de TEVA-IMATINIB à dose quotidienne réduite
(c.-à-d. 300 mg au lieu de 400 mg, 400 mg au lieu de 600 mg ou 600 mg au lieu de 800 mg). Dans ces mêmes circonstances, on peut réduire la dose quotidienne de 340 mg/m2/jour à
260 mg/m2/jour chez l’enfant.
Insuffisance hépatique
Les patients atteints d’un dysfonctionnement hépatique léger ou modéré doivent recevoir la dose minimale efficace, soit 400 mg par jour, alors que les patients souffrant d’un dysfonctionnement hépatique grave doivent amorcer le traitement à raison de 200 mg par jour. En l’absence de toxicité grave, on peut envisager d’augmenter la dose jusqu’à 300 mg par jour. La dose doit être réduite chez les patients qui présentent un degré de toxicité inacceptable (voir 10.3. Pharmacocinétique – Insuffisance hépatique).
Insuffisance rénale
TEVA-IMATINIB et ses métabolites ne sont pas excrétés par le rein en quantité significative. Il a toutefois été établi que l’exposition à l’imatinib est jusqu’à 2 fois plus élevée chez les patients présentant une insuffisance rénale légère (ClCr : 40 – 59 mL/min) ou modéré (ClCr : 20 – 39 mL/min), et qu’il existe une corrélation significative entre la fréquence d’effets indésirables graves et la présence d’une diminution de la fonction rénale.
Jusqu’à présent, aucun essai clinique n’a permis d’établir l’innocuité et l’efficacité de TEVA-IMATINIB chez les patients atteints d’insuffisance rénale. Il faut donc faire preuve de prudence lorsqu’on administre TEVA-IMATINIB à des patients présentant une altération de la fonction rénale légère ou modérée, et amorcer le traitement de ces patients à la dose minimale efficace recommandée de 400 mg/jour (voir 10.3. Pharmacocinétique – Insuffisance hépatique). La dose doit être réduite si elle est mal tolérée. Si le patient la tolère bien, la dose pourra être augmentée en l’absence d’efficacité (voir 7. Mises en garde et précautions – Fonction rénale). Comme l’emploi de la dose de 800 mg/jour n’a fait l’objet d’aucune étude chez les patients atteints d’une insuffisance rénale modérée, on ne peut recommander l’administration d’une telle dose chez ces patients. L’effet du mésylate d’imatinib n’ayant pas été évalué chez les patients présentant une altération prononcée de la fonction rénale (ClCr : < 20 mL/min) ou traités par hémodialyse, aucune recommandation ne peut être formulée quant à l’administration de l’imatinib chez ces patients.
Enfants
Chez l’enfant, la dose se calcule en fonction de la surface corporelle (mg/m2). On peut administrer le médicament 1 fois par jour ou diviser la dose quotidienne en 2 prises, une le matin et l’autre le soir (voir 14.1. Essais cliniques, par indication – Cas nouvellement diagnostiqués de leucémie myéloïde chronique chez l’enfant et 10.3. Pharmacocinétique – Enfants). On ne dispose d’aucunes données sur l’emploi du mésylate d’imatinib chez les enfants de moins de 2 ans atteints de LMC. Les données sur l’utilisation du mésylate d’imatinib dans d’autres indications chez les enfants sont très limitées, voire inexistantes.
Réactions indésirables de nature hématologique
En présence de neutropénie ou de thrombocytopénie grave, il est recommandé de suspendre le traitement ou de réduire la dose conformément aux instructions qui figurent dans le tableau 1 ci-après.
Tableau 1 – Ajustement posologique en présence de neutropénie ou de thrombocytopénie
MSA ou MSAAHCNM en association avec une éosinophilie et SHE/LCE s’accompagnant de la protéine de fusion FIP1L1-DGFRα (dose initiale : 100 mg) | NAN < 1,0 × 10⁹/L et/ou numération plaquettaire < 50 x 109/L |
|---|
|
|---|
109/L.
|
|---|
LMC en phase chronique (dose initiale : 400 mg) SMD/SMP, MSA/MSAAHCNM, SHE/LCE (posologie : 400 mg) ou tumeurs stromales gastro-intestinales (dose de départ : 400 mg ou 600 mg) | NAN < 1,0 x 10⁹/L et/ou numération plaquettaire < 50 x 109/L |
|
|---|---|---|
| Diagnostic récent de LMC en phase chronique chez l’enfant (posologie : 340 mg/m2/jour) | NAN < 1,0 x 10⁹/L et/ou numération plaquettaire < 50 x 109/L |
|
LMC en phase d’accélération ou en crise blastique et LLA Ph+ (dose initiale : 600 mg) | 1NAN < 0,5 x 10⁹/L et/ou numération plaquettaire < 10 x 109/L |
|
DFSP (posologie : 800 mg) | NAN < 1,0 x 10⁹/L et/ou numération plaquettaire < 50 x 109/L |
|
NAN : Numération absolue des neutrophiles.
1 Survenant après au moins un mois de traitement.
4.5. Dose oubliée
En cas d’oubli, le patient doit laisser tomber la dose omise et prendre la suivante comme prescrit.
5. Surdosage
Il y a peu d’expérience sur l’emploi de doses supérieures aux doses thérapeutiques. Des cas isolés de surdosage de TEVA-IMATINIB ont été signalés sous forme de rapports spontanés ou dans la documentation médicale. L’issue généralement rapportée dans ces cas a été l’amélioration ou le rétablissement. En cas de surdosage, le patient doit être mis en observation et recevoir des soins appropriés.
Les cas de surdosage signalés à différentes plages de doses ont été les suivants :
Chez l’adulte :
Dose allant de 1200 à 1600 mg (durée du surdosage variant entre 1 et 10 jours) : nausées, vomissements, diarrhée, éruption cutanée, érythème, œdème, enflure, fatigue, spasmes musculaires, thrombocytopénie, pancytopénie, douleur abdominale, céphalées, diminution de l’appétit et hausse des taux de bilirubine et de transaminases hépatiques. Dose variant de 1800 à 3200 mg (maximum de 3200 mg par jour pendant 6 jours) : faiblesse, myalgie, hausse du taux de CPK et de bilirubine, douleurs gastro-intestinales. Dose unique de 6400 mg : on rapporte dans la documentation médicale le cas d’un patient ayant présenté des nausées, des vomissements, une douleur abdominale, une pyrexie, une enflure de la face, une diminution du nombre de neutrophiles et une augmentation des taux de transaminases.
Dose unique de 8 à 10 g : des vomissements et des douleurs gastro-intestinales ont été signalés.
Chez l’enfant :
Un garçonnet de 3 ans exposé à une dose unique de 400 mg a présenté des vomissements, de la diarrhée et de l’anorexie; un autre garçon de 3 ans exposé à une dose unique de 980 mg a présenté de la diarrhée et une baisse du nombre de globules blancs.
| Pour prendre connaissance des renseignements les plus récents sur les mesures à prendre en cas de surdosage présumé, communiquez avec le centre antipoison de votre région ou contactez Santé Canada au numéro sans frais 1-844-POISON-X (1-844-764-7669). |
|---|
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 2 – Formes pharmaceutiques, teneurs, composition et conditionnement
| Voie d’administration | Forme pharmaceutique / Teneurs / Composition | Ingrédients non médicinaux |
|---|---|---|
| Orale | Comprimés de 100 mg et de 400 mg d’imatinib (sous forme de mésylate d’imatinib) | Alcool polyvinylique, crospovidone, dioxyde de titane, macrogol, oxyde de fer jaune, oxyde de fer rouge, phosphate de calcium dibasique anhydre, stéarate de magnésium, talc. |
Description
TEVA-IMATINIB à 100 mg : Comprimés enrobés ronds de couleur jaune foncé à orange brunâtre portant d’un côté les marques IT et 1 gravées de part et d’autre d’une rainure. Flacons de 100 et de 500 comprimés et boîtes de 120 comprimés (12 plaquettes alvéolées contenant
10 comprimés chacune).
TEVA-IMATINIB à 400 mg : Comprimés enrobés oblongs de couleur jaune foncé à orange brunâtre portant d’un côté les marques IT et 4 gravées de part et d’autre d’une rainure. Flacons de 100 et de 500 comprimés et boîtes de 30 (3 plaquettes alvéolées contenant 10 comprimés chacune).
7. Mises en garde et précautions
Voir 3 Encadré sur les mises en garde et précautions importantes.
Généralités
Rétention liquidienne et œdème
L’administration de mésylate d’imatinib est souvent associée à un œdème et, parfois, à une rétention liquidienne grave (voir 8.2. Effets indésirables observés au cours des essais cliniques). Dans l’ensemble des essais cliniques, les cas de rétention liquidienne / d’œdème, tous grades confondus, ont été signalés chez jusqu’à 61,7 % des patients atteints d’une LMC nouvellement diagnostiquée, chez jusqu’à 76,2 % des autres patients atteints de LMC, et chez jusqu’à 80,3 % des patients atteints de tumeurs stromales gastro-intestinales malignes. Les patients doivent donc être pesés régulièrement et faire l’objet d’une surveillance périodique visant à déceler les signes et les symptômes d’une rétention liquidienne, laquelle peut se produire après plusieurs mois de traitement. Tout gain pondéral rapide et inattendu doit faire l’objet d’une exploration soigneuse et, au besoin, d’un traitement approprié. La probabilité d’œdème s’est révélée plus élevée à des doses plus fortes d’imatinib. Un œdème superficiel grave a été signalé chez 1,5 % des patients traités par le mésylate d’imatinib qui avaient récemment reçu un diagnostic de LMC et chez 2,1 % à 5,8 % des autres patients adultes atteints de LMC qui recevaient du mésylate d’imatinib. De plus, d’autres cas de rétention liquidienne grave (p. ex. épanchement pleural ou péricardique, œdème pulmonaire et ascite) ont été signalés chez 1,3 % des patients traités par le mésylate d’imatinib qui avaient récemment reçu un diagnostic de LMC et chez 1,7 % à 6,2 % des autres patients adultes atteints de LMC qui recevaient du mésylate d’imatinib.
Hémorragies
Dans l’ensemble des essais cliniques, les cas d’hémorragies, tous grades confondus, ont été signalés chez jusqu’à 28,9 % des patients atteints d’une LMC nouvellement diagnostiquée, chez jusqu’à 53 % des autres patients atteints de LMC, et chez jusqu’à 29,9 % des patients atteints de tumeurs stromales gastro-intestinales malignes.
Dans l’étude clinique portant sur les cas récemment diagnostiqués de LMC, 1,8 % des patients ont présenté une hémorragie de grade 3 ou 4. Dans l’étude clinique (B2222) portant sur les tumeurs stromales gastro-intestinales malignes, inopérables et/ou métastatiques, on a signalé des saignements gastro-intestinaux (GI) ou intratumoraux chez 8 patients (5,4 %), dont 5 ayant reçu la dose de 600 mg et 3, la dose de 400 mg. Chez 4 des patients ayant présenté des saignements intratumoraux, les saignements étaient intra-abdominaux ou intra-hépatiques, selon le siège des lésions tumorales. L’un des patients, qui présentait des antécédents de saignements gastro-intestinaux avant d’être admis à l’étude, a succombé à une hémorragie gastro-intestinale.
De plus, des cas d’ectasie vasculaire antrale gastrique (estomac « pastèque »), rare cause d’hémorragies GI, ont été signalés lors de la période de pharmacovigilance chez des patients souffrant de LMC, de tumeurs stromales gastro-intestinales, de LLA ou d’autres maladies. Il convient donc de surveiller l’apparition de symptômes gastro-intestinaux au début du traitement par TEVA-IMATINIB. Au besoin, on peut envisager une interruption du traitement. En règle générale, le diagnostic d’ectasie vasculaire antrale gastrique a été posé après environ une année d’exposition au mésylate d’imatinib, mais les comptes rendus font état de période variable (6 jours à 7 ans) (voir 8.2. Effets indésirables observés au cours des essais cliniques).
Des cas d’hématome sous-dural ont été signalés conjointement avec l’administration d’imatinib chez des patients qui présentaient d’autres facteurs ayant pu contribuer à pareille manifestation, dont l’âge (par exemple > 55-55 ans), une thrombocytopénie en raison de maladies sous-jacentes ou de la prise concomitante de plusieurs agents chimiothérapeutiques, un traitement concomitant par des agents augmentant le risque de saignement, et des antécédents de ponction lombaire ou de traumatisme crânien. Dans les essais cliniques, la fréquence des hématomes sous-duraux variait de 0 % à 2,4 %.
Ce risque de saignement doit être évalué avec soin chez tous les patients. La prudence s’impose en cas d’administration concomitante d’inhibiteurs de l’agrégation plaquettaire ou de warfarine, surtout chez les patients atteints de thrombocytopénie. Il convient de mesurer la numération plaquettaire et le temps de prothrombine à intervalles réguliers lorsque l’imatinib est administré en concomitance avec des anticoagulants, des prostacyclines ou d’autres agents augmentant le risque de saignement. La présence d’un hématome sous-dural devrait être recherchée chez les patients victimes d’un traumatisme crânien ou aux prises avec des symptômes neurologiques inexpliqués. En raison de l’interaction éventuelle entre le mésylate d’imatinib et la warfarine et de l’exposition éventuelle accrue à cette dernière, on doit surveiller de près les patients qui doivent prendre de la warfarine à titre d’anticoagulant, surtout lorsque la dose de TEVA-IMATINIB nécessite des ajustements (voir 9.4. Interactions médicament-médicament).
Manifestations toxiques dues au traitement de longue durée
Il est important de prendre en considération les éventuelles manifestations toxiques que laissent entrevoir les études menées chez l’animal, plus particulièrement les manifestations de toxicité hépatique, rénale et cardiaque, et d’immunosuppression. Des signes de toxicité hépatique ont été observés chez le rat, le chien et le macaque de Buffon lors d’études portant sur l’administration de doses répétées. La toxicité la plus grave, notée chez le chien, comprenait une élévation du taux des enzymes hépatiques, la nécrose hépatocytaire, la nécrose et l’hyperplasie des conduits biliaires.
Syndrome de lyse tumorale (SLT)
On a signalé des cas de syndrome de lyse tumorale parfois fatals chez les patients ayant reçu TEVA-IMATINIB (voir 8.5. Effets indésirables signalés après la commercialisation du produit). Les patients sous chimiothérapie ou radiothérapie concomitantes, qui présentent des tumeurs dont la vitesse de prolifération est élevée (p. ex. LMC en crise blastique), une tumeur solide de grande taille (tumeur volumineuse), une diminution de la fonction rénale ou une élévation du taux sanguin initial de lactate déshydrogénase (LDH) sont exposés à un risque accru de syndrome de lyse tumorale. Des mesures préventives, y compris la correction d’une déshydratation significative sur le plan clinique et le traitement de taux élevés d’acide urique, devraient être considérées chez les patients exposés à un risque accru de syndrome de lyse tumorale (voir 4.1. Considérations posologiques et 7. Mises en garde et précautions – Surveillance et épreuves de laboratoire).
Carcinogenèse et génotocicité
Dans le cadre d’une étude préclinique de 2 ans sur le pouvoir carcinogène menée chez le rat, on a constaté la survenue d’adénomes et de carcinomes rénaux, de papillomes de la vessie et de l’urètre, de papillomes et de carcinomes des glandes préputiale et clitoridienne, d’adénocarcinomes de l’intestin grêle, d’adénomes des glandes parathyroïdes, de tumeurs bénignes ou malignes des glandes médullosurrénales et de papillomes ou de carcinomes de la portion non glandulaire de l’estomac (voir 16. Toxicologie non clinique, Carcinogénicité).
Les modifications histologiques non néoplasiques à long terme, signalées au cours des études précliniques sur le pouvoir carcinogène, incluaient la myocardiopathie.
On ne connaît pas la signification pour l’être humain de ces observations faites dans le cadre d’une étude sur le pouvoir carcinogène chez le rat. Une analyse des données sur l’innocuité clinique lors des essais cliniques et de rapports de déclaration spontanée des manifestations indésirables n’a pas démontré d’accroissement de la fréquence globale des affections malignes chez les patients traités par le mésylate d’imatinib par comparaison avec la population générale.
Il convient cependant de noter que les effets indésirables sont significativement sous-déclarés chez les patients atteints de cancer et qu’une grande proportion de patients traités par le mésylate d’imatinib ont fait l’objet d’un suivi limité. L’analyse finale du potentiel d’accroissement de la fréquence des affections malignes secondaires chez les patients traités par le mésylate d’imatinib n’a donc pu être réalisée.
Appareil cardiovasculaire
On a signalé des cas d’insuffisance cardiaque grave et de diminution de la fraction d’éjection ventriculaire gauche chez des patients traités par le mésylate d’imatinib. Bien que plusieurs de ces patients présentaient des troubles préexistants, notamment une hypertension, un diabète ou une maladie coronarienne antérieure, ils ont reçu ultérieurement un diagnostic d’insuffisance cardiaque. Il convient de surveiller de près les patients atteints d’une cardiopathie ou présentant des facteurs de risque d’insuffisance cardiaque; de plus, il faut évaluer et traiter les personnes présentant des symptômes ou des signes évocateurs d’insuffisance cardiaque.
Chez les patients ayant des antécédents de cardiopathie et les personnes âgées, on recommande d’évaluer la fraction d’éjection ventriculaire gauche avant d’entreprendre le traitement par TEVA-IMATINIB.
On a signalé chez des patients présentant un syndrome hyperéosinophilique (HES) avec une infiltration occulte ou connue d’éosinophiles dans le myocarde, des cas isolés de choc cardiogénique et d’altération de la fonction ventriculaire gauche qui sont soupçonnés d’être associés à la dégranulation des éosinophiles lors de l’instauration d’un traitement par le mésylate d’imatinib. Cette situation s’est montrée réversible après l’administration d’une corticothérapie systémique, de mesures d’assistance circulatoire et l’interruption temporaire du traitement par le mésylate d’imatinib. Les syndromes myélodysplasiques/myéloprolifératifs (SMD/SMP) et la mastocytose systémique (MS) pourraient être associés à des taux élevés d’éosinophiles. La réalisation d’un échocardiogramme et le dosage sérique de la troponine devront donc être envisagés chez les patients atteints de SHE/LCE, de SMD/SMP, de MSA ou de MSAAHCNM en association avec des taux élevés d’éosinophiles. Tous ces patients devront en outre recevoir une corticothérapie orale de 1 à 2 mg/kg d’équivalents prednisone débutant au moins 2 jours avant l’instauration du traitement par TEVA-IMATINIB, et en cesser l’emploi au bout de 1 à 2 semaines.
Conduite d’un véhicule et utilisation de machines
Des accidents de la circulation ont été rapportés chez des patients traités par du mésylate d’imatinib. La prudence est recommandée lors de la conduite d’un véhicule ou de l’utilisation de machines (voir 8.5. Effets indésirables signalés après la commercialisation du produit et 9.3. Interactions médicament-comportement).
Système endocrinien et métabolisme
Des cas cliniques d’hypothyroïdie ont été signalés chez des patients ayant subi une thyroïdectomie et prenant de la lévothyroxine pendant un traitement par le mésylate d’imatinib. Il importe donc d’assurer une surveillance étroite du taux de thyréostimuline (TSH) chez ces patients.
Appareil digestif
L’emploi de TEVA-IMATINIB entraîne parfois une irritation des voies digestives. Il faut prendre TEVA-IMATINIB avec des aliments et un grand verre d’eau afin de réduire ce problème au minimum. Des cas de perforation gastro-intestinale, parfois fatale, ont été signalés en de rares occasions.
Pour plus d’information sur l’hémorragie gastro-intestinale, voir 7 Mises en garde et précautions – Généralités.
Hématologie
Toxicité hématologique
L’emploi du mésylate d’imatinib est souvent associé à la neutropénie ou à la thrombocytopénie (voir 8.4. Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives). Il faut effectuer un hémogramme toutes les semaines pendant le premier mois de traitement, toutes les 2 semaines pendant le deuxième mois, puis périodiquement par la suite si l’état clinique le justifie (p. ex. tous les 2 ou 3 mois). La survenue de ces cytopénies dépend du stade d’évolution de la LMC et est plus fréquente pendant la phase d’accélération ou la crise blastique que pendant la phase chronique. Les effets toxiques observés le plus souvent chez les enfants atteints de LMC ont été des cytopénies de grade 3 ou 4, plus précisément des cas de neutropénie (31 %), de thrombocytopénie (16 %) et d’anémie (14 %). Ces manifestations surviennent généralement au cours des premiers mois de traitement (voir 4.2. Dose recommandée et ajustement posologique – Réactions indésirables de nature hématologique).
L’emploi d’imatinib sur une longue période a également entraîné une augmentation de la fréquence des infections opportunistes. Ainsi, on a observé une aggravation des infections paludéennes habituellement supprimées chez des singes qui avaient reçu de l’imatinib pendant 39 semaines. Des cas de lymphopénie ont été relevés chez l’animal (comme chez l’être humain, où les cas de lymphopénies, tous grades confondus, ont été signalés chez 0,3 % des patients).
Fonctions hépatique/biliaire/pancréatique
Insuffisance hépatique
On a dénombré des cas d’hépatite cytolytique ou cholestatique ainsi que d’insuffisance hépatique, dont certains ont connu une issue fatale. Un patient, qui prenait régulièrement de l’acétaminophène comme antipyrétique en plus du mésylate d’imatinib, est mort d’une insuffisance hépatique aiguë (voir 9.4. Interactions médicament-médicament).
Hépatotoxicité
L’emploi de TEVA-IMATINIB peut entraîner des manifestations, parfois graves, de toxicité hépatique (voir 8.2. Effets indésirables observés au cours des essais cliniques). Il faut donc surveiller la fonction hépatique (dosage des transaminases, de la bilirubine et des phosphatases alcalines) avant la mise en route du traitement, puis tous les mois par la suite ou aussi souvent que l’état clinique le justifie. Les anomalies biologiques doivent être corrigées en suspendant le traitement ou en réduisant la dose de TEVA-IMATINIB (voir 8.2. Effets indésirables observés au cours des essais cliniques et 4.2 Dose recommandée et ajustement posologique – Insuffisance hépatique). Une surveillance étroite s’impose en présence d’insuffisance hépatique. Bien que les résultats de l’analyse pharmacocinétique aient montré une variabilité considérable d’un sujet à l’autre, l’exposition moyenne à l’imatinib n’a pas varié de manière significative entre les patients atteints d’un dysfonctionnement hépatique léger ou modéré (d’après l’ASC normalisée en fonction de la dose) et les patients dont la fonction hépatique est normale. Les patients atteints d’un dysfonctionnement hépatique grave ont présenté une exposition accrue à l’imatinib et à son métabolite actif, le CGP 74588. La surveillance de la fonction hépatique reste cruciale, étant donné que la toxicité et la tolérabilité à long terme du médicament n’ont pas encore été établies (voir 10.3. Pharmacocinétique – Insuffisance hépatique).
Chez les patients atteints d’une tumeur stromale gastro-intestinale avec métastases au foie, l’exposition au mésylate d’imatinib peut être plus importante que chez les patients atteints de leucémie myéloïde chronique, en raison d’une altération de la fonction hépatique (voir 8.2. Effets indésirables observés au cours des essais cliniques).
Une hépatotoxicité a été observée chez certains patients traités par le mésylate d’imatinib. Dans l’ensemble des essais cliniques, les cas de toxicité hépatique (y compris d’insuffisance hépatique), tous grades confondus, ont été signalés chez jusqu’à 11,6 % des patients atteints d’une LMC nouvellement diagnostiquée, chez jusqu’à 12 % des autres patients atteints de LMC, et chez jusqu’à 12,2 % des patients atteints de tumeurs stromales gastro-intestinales malignes, inopérables et/ou métastatiques.
Système immunitaire
Réactivation du virus de l’hépatite B
Des cas de réactivation du virus de l’hépatite B (VHB) ont été observés par suite de l’administration de mésylate d’imatinib ou d’autres inhibiteurs de la tyrosine kinase Bcr-Abl chez des porteurs chroniques de ce virus. Dans certains cas, il s’est ensuivi une insuffisance hépatique aiguë ou une hépatite fulminante ayant mené à une greffe du foie ou au décès.
Il convient donc, avant de commencer à administrer un traitement par TEVA-IMATINIB, de vérifier si le patient est infecté ou non par le VHB. Dans le cas des patients qui sont déjà sous traitement, on effectuera un test de dépistage initial du VHB, afin d’identifier qui sont les porteurs chroniques du virus. Un expert en matière d’hépatopathie et de traitement de l’hépatite B devra être consulté avant le traitement si le patient est séropositif pour le VHB (ou s’il présente une hépatopathie évolutive), ou s’il le devient durant le traitement. Chez les porteurs du VHB qui ont besoin de recevoir TEVA-IMATINIB, les signes et symptômes d’infection active doivent être surveillés de près pendant toute la durée du traitement, ainsi que durant plusieurs mois après l’interruption de ce dernier.
Surveillance et épreuves de laboratoire
Il convient de surveiller de près les patients atteints d’une cardiopathie ou présentant des facteurs de risque d’insuffisance cardiaque; de plus, il faut évaluer et traiter les personnes présentant des symptômes ou des signes évocateurs d’insuffisance cardiaque. Chez les patients ayant des antécédents de cardiopathie et les personnes âgées, on recommande d’évaluer la fraction d’éjection ventriculaire gauche avant d’entreprendre le traitement par TEVA-IMATINIB (voir 7. Mises en garde et précautions – Système cardiovasculaire).
Chez les patients traités par TEVA-IMATINIB, il faut effectuer un hémogramme toutes les semaines pendant le premier mois de traitement, toutes les 2 semaines pendant le deuxième mois, puis périodiquement par la suite si l’état clinique le justifie (p. ex. tous les 2 ou 3 mois) (voir 7. Mises en garde et précautions – Hématologie et 4.2. Dose recommandée et ajustement posologique – Réactions indésirables de nature hématologique).).
Il faut surveiller la fonction hépatique (dosage des transaminases, de la bilirubine et des phosphatases alcalines) avant la mise en route du traitement, puis tous les mois par la suite ou aussi souvent que l’état clinique le justifie (voir 7. Mises en garde et précautions – Fonctions hépatique/biliaire/pancréatique et 4.2. Dose recommandée et ajustement posologique – Insuffisance hépatique).
Les patients doivent être pesés régulièrement et faire l’objet d’une surveillance périodique visant à déceler les signes et les symptômes d’une rétention liquidienne, laquelle peut se produire après plusieurs mois de traitement par TEVA-IMATINIB (voir 7. Mises en garde et précautions – Généralités).
Il importe d’assurer une surveillance étroite du taux de thyréostimuline (TSH) chez les patients ayant subi une thyroïdectomie et prenant de la lévothyroxine pendant un traitement par TEVA-IMATINIB (voir 7. Mises en garde et précautions – Système endocrinien et métabolisme).
Il faut surveiller l’apparition de signes et de symptômes cadrant avec un syndrome de lyse tumorale (p. ex. hyperuricémie, hyperkaliémie, hypocalcémie, hyperphosphatémie, insuffisance rénale aiguë, taux élevé de LDH, fortes fièvres) avant et pendant le traitement initial par TEVA-IMATINIB (voir 4.1. Considérations posologiques – Syndrome de lyse tumorale (SLT)).
On recommande fortement de surveiller de près la croissance des enfants traités par le mésylate d’imatinib (voir 7.1.3. Enfants).
Pendant le traitement par TEVA-IMATINIB, il faut surveiller régulièrement les électrolytes sériques — afin de déceler toute hypophosphatémie, hyperkaliémie ou hyponatrémie — ainsi que la glycémie, le taux d’azote uréique du sang et la créatininémie, chez tous les patients. De plus, chez les enfants atteints de LMC, il faut également surveiller régulièrement les taux de calcium et d’albumine sériques. Des cas d’hypophosphatémie de degré 3 ou 4 ont été observés chez 16,5 % des patients (15 % de degré 3 et 1,5 % de degré 4) de l’étude 03001 de phase I (N = 143) sur la détermination de la dose et de l’étude 0102 de phase II (N = 260), sur la leucémie myéloïde chronique en crise blastique.
Chez les patients atteints de LMC, il est essentiel de surveiller régulièrement la réponse au traitement, surtout lorsque celui-ci est modifié, afin de déceler les premiers signes de toute perte de réponse et de prendre les mesures qui s’imposent pour prévenir l’évolution de la maladie. Bien qu’une perte de réponse puisse survenir à tout moment, la probabilité est plus élevée lors d’une modification du traitement par TEVA-IMATINIB (voir 4.2. Dose recommandée et ajustement posologique – Leucémie myéloïde chronique (LMC)).
Chez les femmes aptes à procréer, le traitement ne sera administré que si, dans la semaine qui précède, un test de grossesse sérique ou urinaire ayant une sensibilité d’au moins 25 mUI/mL a confirmé l’absence de grossesse (voir 7.1.1. Grossesse – Femmes aptes à procréer).
Appareil locomoteur
Une ostéonécrose a été signalée, quoique peu fréquemment, chez des adultes et des enfants traités par le mésylate d’imatinib, y compris des cas graves ayant nécessité l’arrêt du traitement et/ou des interventions chirurgicales. L’atteinte de la tête fémorale était la plus fréquente; les autres sièges, moins souvent touchés, comprenaient le tibia, la diaphyse fémorale, la mâchoire, les doigts et le calcanéum (voir 8.5. Effets indésirables signalés après la commercialisation du produit).
Fonction rénale
Chez le singe traité pendant 2 semaines, on a observé des signes de toxicité rénale, dont la minéralisation focale et la dilatation des tubes urinifères, et une néphrose tubulaire. Une élévation du taux d’azote uréique du sang et de la créatinine a été relevée chez plusieurs de ces animaux.
Le mésylate d’imatinib et ses métabolites ne sont pas excrétés par le rein en quantité significative. On sait par ailleurs que la clairance de la créatinine (ClCr) diminue avec l’âge, mais l’âge n’a pas d’effet considérable sur la pharmacocinétique de l’imatinib.
Chez les patients atteints d’insuffisance rénale, l’exposition plasmatique au mésylate d’imatinib est supérieure (de 1,5 à 2 fois) à celle qui a été observée chez des patients présentant une fonction rénale normale, probablement en raison d’une élévation du taux plasmatique de l’alpha-glycoprotéine acide — une protéine qui se lie au mésylate d’imatinib — chez les patients atteints d’insuffisance rénale. En outre il existe une corrélation significative entre la fréquence d’effets indésirables graves et la présence d’une atteinte rénale (p = 0,0096). Il faut donc faire preuve de prudence lorsqu’on administre du mésylate d’imatinib à des patients atteints d’une insuffisance rénale légère ou modérée (voir 4.2. Dose recommandée et ajustement posologique – Insuffisance rénale). Étant donné que l’on dispose de données insuffisantes sur l’effet du mésylate d’imatinib chez les patients présentant une altération de la fonction rénale grave ou traitée par dialyse, on ne peut formuler de recommandations quant au traitement de ces patients par TEVA-IMATINIB. Les patients ayant des antécédents d’insuffisance rénale doivent être surveillés de près; tout patient présentant des signes ou des symptômes évoquant une insuffisance rénale doit être évalué et traité en conséquence.
Le traitement à long terme par TEVA-IMATINIB peut entraîner un déclin de la fonction rénale. Lors d’études cliniques, le débit de filtration glomérulaire estimé (DFGe) a diminué au fil du temps chez les patients traités par l’imatinib. Au cours de trois essais cliniques de phase III, chez des patients atteints de LMC nouvellement diagnostiquée (jamais traitée) qui venaient d’amorcer un traitement par l’imatinib, le DFGe est passé d’une valeur médiane initiale de 100,1 mL/min/1,73 m2 (N = 1279) à 93,5 mL/min/1,73 m2 après 6 mois (N = 1213), à
92,8 mL/min/1,73m2 après 1 an (N = 1161) et à 85,5 mL/min/1,73 m2 au bout de 5 ans (N = 585). Par conséquent, il convient d’évaluer la fonction rénale avant d’instaurer le traitement par l’imatinib et de périodiquement par la suite.
Santé reproductive
Fertilité
Le gène du facteur de croissance des cellules souches et le gène c-Kit sont connus pour jouer un rôle important dans le développement des cellules germinales. Aucune étude n’a évalué les effets du mésylate d’imatinib sur la fertilité masculine et la spermatogenèse d’hommes ayant reçu cet agent, mais la documentation médicale contient des données cliniques révélant une importante oligospermie à la suite de l’utilisation de mésylate d’imatinib, ainsi que d’autres indiquant le maintien de la fertilité masculine. Il existe également des données précliniques témoignant d’une altération de la spermatogenèse ainsi que d’une diminution du poids des testicules, de l'épididyme et du nombre de spermatozoïdes mobiles, sans toutefois entraîner une baisse de la fertilité (voir 16. Toxicologie non clinique – Toxicologie relative à la reproduction et au développement). Par conséquent, le médecin doit informer ses patients de sexe masculin à cet effet et les conseiller de façon adéquate.
Appareil respiratoire
Manifestations pulmonaires
De rares cas de fibrose pulmonaire et de pneumopathie interstitielle ont été signalés chez des patients ayant reçu du mésylate d’imatinib. Toutefois, aucun lien définitif n’a été établi entre la survenue de ces affections et le traitement par le mésylate d’imatinib.
Peau
Atteintes cutanées et muqueuses
Des cas d’érythème polymorphe, de nécrolyse épidermique toxique et de syndrome de Stevens-Johnson, quoique rares, ont été signalés chez des patients ayant reçu du mésylate d’imatinib.
Des biopsies cutanées réalisées dans certains cas à la suite d’éruptions exfoliatives associées à l’emploi du mésylate d’imatinib ont révélé une infiltration cellulaire mixte caractéristique d’une réaction toxique au médicament. Les cas graves d’éruption cutanée exfoliative peuvent nécessiter une interruption temporaire ou définitive du traitement.
Certains patients traités par le mésylate d’imatinibont présenté un syndrome d’hypersensibilité médicamenteuse (Syndrome DRESS); ce dernier, qui peut menacer le pronostic vital, se manifeste par des symptômes tels que fièvre, éruption cutanée grave, lymphadénopathie, anomalies hématologiques (éosinophilie ou lymphocytes atypiques) et atteinte des viscères. Le syndrome s’est résorbé une fois le traitement interrompu, mais il est réapparu chaque fois que celui-ci a été repris. La survenue du syndrome d’hypersensibilité médicamenteuse exige l’interruption, et voir l’arrêt définitif du traitement.
7.1. Cas particuliers
7.1.1. Grossesse
TEVA-IMATINIB ne doit pas être administré pendant la grossesse.
L’administration de TEVA-IMATINIB durant la grossesse peut être nocive pour le fœtus. Il n’existe pas d’étude adéquate bien contrôlée sur l’utilisation du mésylate d’imatinib chez la femme enceinte.
Les patientes qui sont enceintes doivent en informer leur médecin. Toute femme enceinte qui reçoit ce médicament doit être avertie du risque auquel ce traitement peut exposer le fœtus.
Il faut conseiller à la femme apte à procréer qui reçoit TEVA-IMATINIB d'employer une méthode contraceptive efficace (c.-à-d. associée à un taux de grossesse inférieur à 1 %) au cours de son traitement et pendant au moins 15 jours après la fin de celui-ci.
La femme apte à procréer doit obtenir un résultat négatif à un test de grossesse (analyse de sang ou d’urine) ayant un seuil de sensibilité d’au moins 25 mUI/mL dans la semaine précédant le début du traitement par TEVA-IMATINIB.
Des effets tératogènes et d’importantes pertes après implantation ont été observés lors des études menées chez le rat (voir 16. Toxicologie non clinique – Toxicologie relative à la reproduction et au développement). Des comptes rendus de pharmacovigilance font état d’avortements spontanés et d’anomalies congénitales chez des nourrissons nés de mère ayant reçu un traitement par le mésylate d’imatinib.
7.1.2. Allaitement
L’imatinib et son métabolite actif peuvent tous deux être excrétés dans le lait maternel chez l’humain et l’animal. Des cas d’exposition à l’imatinib durant l’allaitement chez l’humain ont été recensés, y compris un cas montrant un rapport lait/plasma de 0,5 pour l’imatinib et de 0,9 pour le métabolite. Étant donné que les effets d’une exposition du nourrisson à l’imatinib peuvent être graves, la mère devrait s’abstenir d’allaiter au cours de son traitement par TEVA-IMATINIB et pendant au moins 15 jours après la fin de celui-ci.
7.1.3. Enfants
Enfants (< 18 ans) : On ne dispose d’aucune donnée sur l’emploi du mésylate d’imatinib chez les enfants de moins de 2 ans atteints de LMC. Les données sur l’utilisation du mésylate d’imatinib dans d’autres indications chez les enfants sont très limitées, voire inexistantes.
Des rapports de cas ont démontré des retards de croissance chez des enfants et des préadolescents qui recevaient du mésylate d’imatinib. Il n’y a pas eu d’études prospectives à cet égard et les effets à long terme du traitement prolongé par le mésylate d’imatinib sur la croissance des enfants demeurent inconnus. Lors d’une étude de toxicologie juvénile, des effets sur la croissance et un retard de la maturation sexuelle ont été observés chez des rats (voir
- 16. Toxicologie non clinique – Toxicité chez les rejetons). Par conséquent, on recommande fortement que la croissance des enfants traités par TEVA-IMATINIB soit étroitement surveillée.
7.1.4. Personnes âgées
Personnes âgées (≥ 65 ans) : Environ 20 % des participants aux études de phase II sur la LMC avaient plus de 65 ans. L’efficacité du mésylate d’imatinib était comparable chez les participants de tous les âges.
Au cours de l’étude sur le traitement adjuvant des tumeurs stromales gastro-intestinales, 221 patients (31 %) étaient âgés de plus de 65 ans. Aucune différence quant au profil d’innocuité n’a été décelée entre les patients âgés de plus de 65 ans et les patients plus jeunes. L’efficacité du mésylate d’imatinib était comparable dans les deux groupes d’âge.
8. Effets indésirables
8.1. Aperçu des effets indésirables
L’emploi du mésylate d’imatinib a été généralement bien toléré dans toutes les études portant sur la LMC et les tumeurs stromales gastro-intestinales. Les complications associées aux cancers avancés, de même que l’administration concomitante de médicaments rendent difficile l’établissement d’un lien causal entre les effets indésirables et l’emploi du mésylate d’imatinib dans les études ne comprenant qu’un seul groupe. La majorité des patients traités par le mésylate d’imatinib ont éprouvé des effets indésirables à un moment donné.
La documentation médicale récente fait état de cas de douleurs musculosquelettiques survenant à la suite de l’interruption d’un traitement au long cours par l’imatinib, manifestations dont la fréquence, chez les patients atteints de LMC, atteint le chiffre élevé de 18 % à 46 %. Ces manifestations, appelées symptômes de sevrage d’imatinib, peuvent persister pendant des mois durant.
8.2. Effets indésirables observés au cours des essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, il est possible que les taux d’effets indésirables observés dans ces conditions ne reflètent pas les taux observés en pratique. Par conséquent, ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les renseignements que les essais cliniques fournissent sur les effets indésirables peuvent être utiles pour déterminer les événements indésirables associés aux médicaments, et pour en évaluer les taux approximatifs dans le monde réel.
Leucémie myéloïde chronique
En général, les patients atteints de LMC, y compris les enfants, ont bien toléré la prise quotidienne de mésylate d’imatinib par voie orale de façon répétée. Des effets indésirables surviennent chez la majorité des patients à un moment donné; cependant, la plupart de ces effets sont légers ou modérés. Lors des essais cliniques menés chez l’adulte, l’abandon du traitement en raison d’effets indésirables liés au médicament n’est survenu que chez 2,4 % des patients atteints de LMC récemment diagnostiquée, chez 5 % des patients atteints de LMC en phase chronique et chez 8 % et 9 % des patients respectivement atteints de LMC en phase d’accélération et en crise blastique.
Les effets indésirables liés au traitement qui ont été signalés le plus souvent étaient la rétention liquidienne (œdème superficiel et autres formes de rétention liquidienne), les nausées, les vomissements, la diarrhée, les crampes musculaires, la fatigue et les éruptions cutanées (voir les tableaux 3 et 4 pour connaître les effets indésirables éprouvés respectivement par les patients atteints de LMC récemment diagnostiquée et les patients atteints des autres formes de LMC).
Pendant tous les essais, l’œdème superficiel était fréquent; il s’agissait principalement d’œdème périorbitaire ou d’œdème des membres inférieurs. Cependant, ces cas d’œdème étaient rarement graves et pouvaient être traités par l’administration de diurétiques et d’autres mesures de soutien ou par une réduction de la dose de mésylate d’imatinib (voir 4.2. Dose recommandée et ajustement posologique – Leucémie myéloïde chronique (LMC)).
D’autres effets indésirables tels que l’épanchement pleural, l’ascite, l’œdème pulmonaire et le gain pondéral rapide accompagné ou non d’œdème superficiel peuvent être regroupés collectivement dans la catégorie « autres formes de rétention liquidienne ». Ces effets ont généralement cédé à l’interruption temporaire du traitement par le mésylate d’imatinib et/ou à l’administration de diurétiques et/ou d’autres mesures de soutien appropriées. Quelques-uns de ces effets peuvent toutefois être graves ou menacer le pronostic vital et plusieurs patients atteints de LMC en crise blastique sont ainsi décédés des suites d’un état clinique complexe associant l’épanchement pleural, l’insuffisance cardiaque congestive et l’insuffisance rénale. Les effets indésirables observés chez 10 % ou plus des participants au cours des essais cliniques sont énumérés dans les tableaux qui suivent, que ces effets aient été ou non liés au traitement.
Tableau 3 — Effets indésirables observés, indépendamment de leur lien avec le médicament à l’étude, chez au moins 10 % des patients atteints de LMC récemment diagnostiquée (1)
| Effet indésirable (terme retenu) | Tous degrés confondus | Degré 3 ou 4 (en fonction des CTC) | ||||||||
|---|---|---|---|---|---|---|---|---|---|---|
Mésylate d’imatinib | IFN + Ara-C | Mésylate d’imatinib | IFN + Ara-C | |||||||
| N = 551 (%) | N = 533 (%) | N = 551 (%) | N = 533 (%) | |||||||
| Tous effets indésirables confondus | 99,1 | 99,6 | 57,2 | 77,3 | ||||||
| Troubles de l’appareil digestif | ||||||||||
| Nausées | 49,5 | 61,5 | 1,3 | 5,1 | ||||||
| Diarrhée | 45,4 | 43,3 | 3,3 | 3,2 | ||||||
| Effet indésirable (terme retenu) | Tous degrés confondus | Degré 3 ou 4 (en fonction des CTC) | ||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| Douleurs abdominales | 36,5 | 25,9 | 4,2 | 3,9 | ||||||
| Vomissements | 22,5 | 27,8 | 2,0 | 3,4 | ||||||
| Dyspepsie | 18,9 | 8,3 | 0 | 0,8 | ||||||
| Constipation | 11,4 | 14,4 | 0,7 | 0,2 | ||||||
| Sécheresse de la bouche | 2,9 | 10,9 | 0 | 0,2 | ||||||
Troubles d’ordre général et troubles au point d’administration | ||||||||||
| Rétention liquidienne | 61,7 | 11,1 | 2,5 | 0,9 | ||||||
| 59,9 | 9,6 | 1,5 | 0,4 | ||||||
liquidienne | 6,9 | 1,9 | 1,3 | 0,6 | ||||||
| Fatigue | 38,8 | 67,0 | 1,8 | 25,1 | ||||||
| Pyrexie | 17,8 | 42,6 | 0,9 | 3,0 | ||||||
| Frissons | 9,3 | 34,0 | 0,2 | 0,8 | ||||||
| Asthénie | 8,0 | 16,9 | 0,2 | 3,8 | ||||||
| Symptômes pseudogrippaux | 7,3 | 15,9 | 0 | 0,9 | ||||||
| Inflammation des muqueuses | 1,1 | 10,3 | 0 | 3,2 | ||||||
| Troubles hépatobiliaires | ||||||||||
Toxicité hépatique (y compris l’insuffisance hépatique) | 11,6 | 17,3 | 4,0 | 5,1 | ||||||
| Infections et infestations | ||||||||||
| Rhinopharyngite | 30,5 | 8,8 | 0 | 0,4 | ||||||
Infection des voies respiratoires supérieures | 21,2 | 8,4 | 0,2 | 0,4 | ||||||
| Grippe | 13,8 | 6,2 | 0,2 | 0,2 | ||||||
| Sinusite | 11,4 | 6,0 | 0,2 | 0,2 | ||||||
| Paramètres biologiques | ||||||||||
| Gain de poids | 15,6 | 2,6 | 2,0 | 0,4 | ||||||
| Perte de poids | 5,1 | 17,3 | 0,4 | 1,3 | ||||||
| Troubles métaboliques et nutritionnels | ||||||||||
| Anorexie | 7,1 | 31,7 | 0 | 2,4 | ||||||
Troubles de l’appareil locomoteur et des tissus conjonctifs | ||||||||||
| Crampes musculaires | 49,2 | 11,8 | 2,2 | 0,2 | ||||||
| Douleurs musculosquelettiques | 47,0 | 44,8 | 5,4 | 8,6 | ||||||
| Arthralgie | 31,4 | 38,1 | 2,5 | 7,7 | ||||||
| Myalgie | 24,1 | 38,8 | 1,5 | 8,3 | ||||||
| Douleurs osseuses | 11,3 | 15,6 | 1,6 | 3,4 | ||||||
| Troubles du système nerveux | ||||||||||
| Céphalées | 37,0 | 43,3 | 0,5 | 3,8 | ||||||
| Étourdissements | 19,4 | 24,4 | 0,9 | 3,8 | ||||||
| Troubles psychiatriques | ||||||||||
| Dépression | 14,9 | 35,8 | 0,5 | 13,1 | ||||||
| Insomnie | 14,7 | 18,6 | 0 | 2,3 | ||||||
| Anxiété | 9,6 | 11,8 | 0,5 | 2,6 | ||||||
| Troubles respiratoires | ||||||||||
| Toux | 20,0 | 23,1 | 0,2 | 0,6 | ||||||
| Douleurs pharyngolaryngées | 18,1 | 11,4 | 0,2 | 0 | ||||||
| Dyspnée | 9,3 | 14,4 | 1,8 | 1,7 | ||||||
| Effet indésirable (terme retenu) | Tous degrés confondus | Degré 3 ou 4 (en fonction des CTC) | ||||
|---|---|---|---|---|---|---|
Troubles de la peau et des tissus sous- cutanés | ||||||
Éruptions cutanées et termes semblables | 40,1 | 26,1 | 2,9 | 2,4 | ||
| Sueurs nocturnes | 9,8 | 15,8 | 0,2 | 0,4 | ||
| Prurit | 9,8 | 11,8 | 0,2 | 0,2 | ||
| Sudation accrue | 5,8 | 14,8 | 0,2 | 0,4 | ||
| Alopécie | 4,9 | 22,3 | 0 | 0,6 | ||
| Troubles vasculaires | ||||||
| Hémorragie | 28,9 | 21,2 | 1,8 | 1,7 | ||
| 1,6 | 1,1 | 0,5 | 0,2 | ||
| 0,2 | 0,4 | 0 | 0,4 | ||
(1) Tous les effets indésirables survenus chez 10 % ou plus des patients sont énumérés, peu importe leur lien avec le traitement.
Tableau 4 — Effets indésirables observés, indépendamment de leur lien avec le médicament à l’étude, chez au moins 10 % des participants aux autres essais cliniques sur la LMC(1)
| Système ou appareil touché | Crise blastique N = 260 (%) | Phase d’accélération N = 235 (%) | Phase chronique, échec du tt par l’IFN N = 532 (%) | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
Tous degrés confondus | Degré 3 ou 4 (en fonction des CTC) | Tous degrés confondus | Degré 3 ou 4 (en fonction des CTC) | Tous degrés confondus | Degré 3 ou 4 (en fonction des CTC) | ||||||||||
| Troubles de l’appareil digestif | |||||||||||||||
| Nausées | 71 | 5 | 73 | 5 | 63 | 3 | |||||||||
| Vomissements | 54 | 4 | 58 | 3 | 36 | 2 | |||||||||
| Diarrhée | 43 | 4 | 57 | 5 | 48 | 3 | |||||||||
| Douleurs abdominales¥ | 30 | 6 | 33 | 4 | 32 | 1 | |||||||||
| Constipation | 16 | 2 | 16 | 0,9 | 9 | 0,4 | |||||||||
| Dyspepsie | 12 | 0 | 22 | 0 | 27 | 0 | |||||||||
| Troubles d’ordre général et troubles au point d’administration | |||||||||||||||
| Rétention liquidienne¥ | 72 | 11 | 76 | 6 | 69 | 4 | |||||||||
| 66 | 6 | 74 | 3 | 67 | 2 | |||||||||
liquidienne2¥ | 22 | 6 | 15 | 4 | 7 | 2 | |||||||||
| Pyrexie | 41 | 7 | 41 | 8 | 21 | 2 | |||||||||
| Système ou appareil touché | Crise blastique N = 260 (%) | Phase d’accélération N = 235 (%) | Phase chronique, échec du tt par l’IFN N = 532 (%) |
|---|
Tous degrés confondus | Degré 3 ou 4 | Tous degrés confondus | Degré 3 ou 4 | Tous degrés confondus | Degré 3 ou 4 | |
| Fatigue | 30 | 4 | 46 | 4 | 48 | 1 |
| Asthénie | 18 | 5 | 21 | 5 | 15 | 0,2 |
| Frissons | 10 | 0 | 12 | 0.4 | 10 | 0 |
| Douleur thoracique | 7 | 2 | 10 | 0,4 | 11 | 0,8 |
| Troubles hépatobiliaires | ||||||
Toxicité hépatique (y compris l’insuffisance hépatique) | 10 | 5 | 12 | 6 | 6 | 3 |
| Infections et infestations | ||||||
| Rhinopharyngite | 10 | 0 | 17 | 0 | 22 | 0,2 |
| Pneumonie non précisée | 13 | 7 | 10 | 7 | 4 | 1 |
| Infection des voies respiratoires | 3 | 0 | 12 | 0,4 | 19 | 0 |
| supérieures non précisée | 4 | 0,4 | 11 | 0,4 | 9 | 0,4 |
| Sinusite non précisée | 0,8 | 0,4 | 6 | 0 | 11 | 0,2 |
| Paramètres biologiques | ||||||
| Gain de poids | 5 | 1 | 17 | 5 | 32 | 7 |
Troubles métaboliques et nutritionnels | ||||||
| Anorexie | 14 | 2 | 17 | 2 | 7 | 0 |
| Hypokaliémie | 13 | 4 | 9 | 2 | 6 | 0,8 |
Troubles de l’appareil locomoteur et des tissus conjonctifs | ||||||
| Douleurs musculosquelettiques¥ | 42 | 9 | 49 | 9 | 38 | 2 |
| Crampes musculaires¥ | 28 | 1 | 47 | 0,4 | 62 | 2 |
| Arthralgie¥ | 25 | 5 | 34 | 6 | 40 | 1 |
| Myalgie | 9 | 0 | 24 | 2 | 27 | 0,2 |
| Troubles du système nerveux | ||||||
| Céphalées | 27 | 5 | 32 | 2 | 36 | 0,6 |
| Étourdissements | 12 | 0,4 | 13 | 0 | 16 | 0,2 |
| Troubles psychiatriques | ||||||
| Insomnie | 10 | 0 | 14 | 0 | 14 | 0,2 |
| Anxiété | 8 | 0,8 | 12 | 0 | 8 | 0,4 |
| Troubles respiratoires | ||||||
| Dyspnée non précisée | 15 | 4 | 21 | 7 | 12 | 0,9 |
| Toux | 14 | 0,8 | 27 | 0,9 | 20 | 0 |
| Pharyngite | 10 | 0 | 12 | 0 | 15 | 0 |
Troubles de la peau et des tissus sous-cutanés | ||||||
Éruptions cutanées et termes semblables¥ | 36 | 5 | 47 | 5 | 47 | 3 |
| Sueurs nocturnes | 13 | 0,8 | 17 | 1 | 14 | 0,2 |
| Prurit | 8 | 1 | 14 | 0,9 | 14 | 0,8 |
| Troubles vasculaires |
| Système ou appareil touché | Crise blastique N = 260 (%) | Phase d’accélération N = 235 (%) | Phase chronique, échec du tt par l’IFN N = 532 (%) |
|---|
Tous degrés confondus | Degré 3 ou 4 | Tous degrés confondus | Degré 3 ou 4 | Tous degrés confondus | Degré 3 ou 4 | |
| Hémorragie* | 53 | 19 | 49 | 11 | 30 | 2 |
| 9 | 7 | 3 | 3 | 2 | 1 |
| 8 | 4 | 6 | 5 | 2 | 0,4 |
¥Effets regroupés
(1) Tous les effets indésirables survenus chez au moins 10 % des patients sont énumérés, peu importe leur lien avec le traitement.
(2) Les autres formes de rétention liquidienne comprennent l’épanchement pleural, l’ascite, l’œdème pulmonaire, l’épanchement péricardique, l’anasarque, l’aggravation d’un œdème existant et la rétention liquidienne non précisée.
Leucémie lymphoblastique aiguë
Les réactions indésirables observées dans la LLA Ph+ étaient semblables à celles observées dans la LMC. Les effets indésirables non hématologiques liés au traitement le plus souvent signalés ont été la rétention liquidienne (œdème superficiel et autres formes de rétention liquidienne), les nausées, les vomissements, la diarrhée, les crampes musculaires, la fatigue et les éruptions cutanées. Pendant tous les essais, l’œdème superficiel était fréquent; il s’agissait principalement d’œdème périorbitaire ou d’œdème des membres inférieurs. Cependant, ces cas d’œdème étaient rarement graves et pouvaient être traités par l’administration de diurétiques, d’autres mesures de soutien ou par une réduction de la dose de mésylate d’imatinib (voir 4.2. Dose recommandée et ajustement posologique – Leucémie lymphoblastique aiguë Ph+ (LLA Ph+)).
Syndromes myélodysplasiques/myéloprolifératifs
Le tableau 5 dresse la liste des effets indésirables, peu importe leur lien avec le médicament à l’étude, survenus chez au moins 10 % des patients atteints de SDM/SMP traités par le mésylate d’imatinib dans le cadre de l’étude B2225.
Tableau 5 — Effets indésirables, tous grades confondus, observés chez plus de 1 patient et chez au moins 10 % de l’ensemble des patients atteints de SDM/SMP ayant pris part à l’étude B2225, indépendamment de leur lien avec le médicament à l’étude
| Terme retenu | N = 7 n (%) |
|---|---|
| Nausées | 4 (57,1) |
| Diarrhée | 3 (42,9) |
| Anémie | 2 (28,6) |
| Fatigue | 2 (28,6) |
| Crampes musculaires | 3 (42,9) |
| Arthralgies | 2 (28,6) |
| Œdème périorbitaire | 2 (28,6) |
Sous-types agressifs de mastocytose systémique (MSA ou MSAAHCNM)
Tous les patients atteints de MSA ont ressenti au moins 1 effet indésirable à un moment ou à un autre. La diarrhée, les nausées, l’ascite, les crampes musculaires, la dyspnée, la fatigue, l’œdème périphérique, l’anémie, le prurit, les éruptions cutanées et les infections des voies respiratoires inférieures ont été les effets indésirables le plus souvent signalés. Aucun des 5 patients atteints de MSA ayant pris part à l’étude B2225 n’a cessé la prise du mésylate d’imatinib en raison d’effets indésirables ou d’anomalies des résultats des épreuves de laboratoire liés au médicament.
Syndrome hyperéosinophilique et leucémie chronique à éosinophiles
Le profil d’innocuité général du mésylate d’imatinib observé chez la faible proportion des patients atteints de SHE/LCE ne semble pas différent de celui observé au sein de populations plus larges atteintes d’affections malignes hématologiques telles que la LMC. Cependant, chez des patients présentant un syndrome hyperéosinophilique (HES) associé à une atteinte cardiaque, des cas isolés de choc cardiogénique et d’altération de la fonction ventriculaire gauche ont été rapportés lors de l’instauration d’un traitement par le mésylate d’imatinib. Cette situation s’est montrée réversible après l’administration d’une corticothérapie systémique, de mesures d’assistance circulatoire et l’interruption temporaire du traitement par le mésylate d’imatinib (voir 7. Mises en garde et précautions – Système cardiovasculaire). Tous les patients ont éprouvé au moins un effet indésirable, le plus souvent de nature gastro-intestinale, cutanée ou musculosquelettique. Les anomalies hématologiques ont aussi été fréquentes, comme en font foi les cas de leucopénie, de neutropénie, de lymphopénie et d’anémie de
grade 3 (en fonction des CTC [CommonToxicity Criteria / Critères communs de toxicité]).
Dermatofibrosarcome protuberans
Le tableau 6 fait état des effets indésirables, peu importe leur lien avec le médicament à l’étude, survenus chez au moins 10 % des 12 patients atteints de DFSP traités par le mésylate d’imatinib dans le cadre de l’étude B2225.
Tableau 6 — Effets indésirables, tous grades confondus, observés chez au moins 10 % des patients atteints de DFSP ayant pris part à l’étude B2225, indépendamment de leur lien avec le médicament à l’étude
| Terme retenu | N = 12 n (%) |
|---|---|
| Nausées | 5 (41,7) |
| Diarrhée | 3 (25,0) |
| Vomissements | 3 (25,0) |
| Œdème périorbitaire | 4 (33,3) |
| Œdème facial | 2 (16,7) |
| Éruptions cutanées | 3 (25,0) |
| Fatigue | 5 (41,7) |
| Œdème périphérique | 4 (33,3) |
| Pyrexie | 2 (16,7) |
| Œdème oculaire | 4 (33,3) |
| Sécrétions lacrymales accrues | 3 (25,0) |
| Dyspnée d’effort | 2 (16,7) |
| Anémie | 3 (25,0) |
| Rhinite | 2 (16,7) |
| Anorexie | 2 (16,7) |
Tumeurs stromales gastro-intestinales
Tumeurs stromales gastro-intestinales malignes, inopérables et/ou métastatiques
L’emploi du mésylate d’imatinib a été généralement bien toléré chez les patients atteints de tumeurs stromales gastro-intestinales malignes, inopérables et/ou métastatiques. La majorité des réactions étaient d’intensité légère ou modérée. Dans les 2 groupes de traitement, 7 patients (4,7 %) ont cessé de prendre le médicament à cause de l’apparition d’effets indésirables. Les effets indésirables le plus souvent signalés ont été : œdème, nausées, diarrhée, douleurs abdominales, crampes musculaires, fatigue et éruptions cutanées.
Les effets indésirables observés chez 10 % ou plus des patients traités par le mésylate d’imatinib sont énumérés dans le Tableau 7 ci-après, que ces effets aient été ou non liés au médicament à l’étude. On n’a pas observé de différence notable dans la fréquence ou l’intensité des effets indésirables entre les groupes de traitement recevant la dose de 400 mg ou de 600 mg.
Tableau 7 — Effets indésirables observés, indépendamment de leur lien avec le médicament à l’étude, chez au moins 10 % des participants à l’essai clinique
(B2222) sur les tumeurs stromales gastro-intestinales, malignes, inopérables et/ou métastatiques(1)
| Toutes les doses | |||||||||
|---|---|---|---|---|---|---|---|---|---|
| (n = 147) | |||||||||
600 mg n = 73 400 mg n = 74 | |||||||||
| Tous grades confondus (%) | Grade 3 ou 4 (%) | ||||||||
| Terme retenu | |||||||||
| Troubles des systèmes sanguin et lymphatique | |||||||||
| Anémie | 19,7 | 5,4 | |||||||
| Troubles oculaires | |||||||||
| Sécrétion lacrymale accrue | 17,0 | 0 | |||||||
| Troubles de l’appareil digestif | |||||||||
| Nausées | 68,7 | 4,8 | |||||||
| Diarrhée | 64,6 | 4,8 | |||||||
| Douleur abdominale | 57,1 | 8,8 | |||||||
| Vomissements | 36,7 | 4,1 | |||||||
| Flatulences | 32,0 | 0 | |||||||
| Dyspepsie | 15,0 | 0 | |||||||
| Constipation | 10,2 | 0,7 | |||||||
| Troubles généraux et réactions au point d’administration | |||||||||
| N’importe quelle rétention liquidienne | 80,3 | 9,5 | |||||||
| Œdème superficiel | 78,9 | 5,4 | |||||||
| Autres formes de rétention liquidienne(2) | 13,6 | 5,4 | |||||||
| Fatigue | 50,3 | 1,4 | |||||||
| Pyrexie | 20,4 | 1,4 | |||||||
| Autre hémorragie | 24,5 | 2,7 | |||||||
| Troubles hépatobiliaires | |||||||||
| Toxicité hépatique | 12,2 | 6,8 | |||||||
| Infections et infestations | |||||||||
| Rhinopharyngite | 23,8 | 0 | |||||||
| Infection des voies respiratoires supérieures | 15,6 | 0 | |||||||
Troubles de l’appareil locomoteur et des tissus conjonctifs | |||||||||
| Crampes musculaires | 52,4 | 0 | |||||||
| Douleurs musculosquelettiques | 33,3 | 3,4 | |||||||
| Dorsalgie | 24,5 | 0 | |||||||
| Douleurs articulaires | 12,9 | 0,7 | |||||||
| Troubles du système nerveux | |||||||||
| Céphalées | 36,1 | 0 | |||||||
| Étourdissements | 11,6 | 0 | |||||||
| Éléments anormaux | |||||||||
| Selles molles | 10,9 | 0 | |||||||
| Troubles psychiatriques | |||||||||
| Insomnie | 18,4 | 0,7 |
|---|---|---|
| Anxiété | 8,8 | 0 |
| Troubles respiratoires | ||
| Douleur pharyngolaryngée | 9,5 | 0 |
| Troubles de la peau et des tissus sous-cutanés | ||
| Éruptions cutanées et termes semblables | 45,6 | 3,4 |
| Interventions chirurgicales et médicales | ||
| Intervention chirurgicale | 10,2 | 4,8 |
| Troubles vasculaires | ||
| N’importe quelle hémorragie | 29,9 | 8,2 |
| Hémorragie/perforation des voies digestives hautes | 4,1 | 3,4 |
| Hémorragie intratumorale | 2,7 | 2,7 |
- (1) Tous les effets indésirables survenus chez 10 % ou plus des patients sont énumérés peu importe leur lien avec le traitement.
- (2) Les autres formes de rétention liquidienne comprennent l’épanchement pleural et l'ascite.
Traitement adjuvant des tumeurs stromales gastro-intestinales
La majorité des patients traités par le mésylate d’imatinib ont éprouvé des effets indésirables à un moment donné. Les effets indésirables les plus souvent relevés étaient comparables à ceux observés lors d’autres études cliniques menées chez d’autres groupes de patients, notamment : diarrhée, fatigue, nausées, œdème, baisse du taux d’hémoglobine, éruption cutanée, vomissements et douleur abdominale. Aucun effet indésirable n’ayant jamais été signalé chez d’autres groupes de patients, y compris ceux qui sont atteints de tumeurs stromales gastro-intestinales malignes, inopérables et/ou métastatiques, ne s’est manifesté lors du traitement adjuvant. On a dû mettre fin au traitement en raison d’effets indésirables chez 57 patients (17 %) traités par le mésylate d’imatinib et 11 patients (3 %) sous placebo. L’œdème, des troubles gastro-intestinaux (nausées, vomissements, distension abdominale et diarrhée), la fatigue, un faible taux d’hémoglobine et une éruption cutanée comptaient parmi les effets indésirables les plus souvent signalés au moment de l’arrêt du traitement.
Les effets indésirables observés chez 5 % ou plus des patients traités par le mésylate d’imatinib sont énumérés dans le Tableau 8 ci-après, indépendamment de leur lien avec le médicament à l’étude.
Tableau 8 — Effets indésirables signalés, indépendamment de leur lien avec le médicament à l’étude, chez au moins 5 % des patients traités par le mésylate d’imatinib au cours de l’essai sur le traitement adjuvant des tumeurs stromales gastro-intestinales
| Tous grades confondus | Grade 3 et plus | ||||||
|---|---|---|---|---|---|---|---|
| GLEEVEC (n = 337) | Placebo (n = 345) | GLEEVEC (n = 337) | Placebo (n = 345) | ||||
| Terme retenu | % | % | % | % | |||
Troubles des systèmes sanguin et lymphatique |
|---|
| Leucopénie | 5,0 | 2,6 | 0,3 | 0 |
|---|---|---|---|---|
| Troubles oculaires | ||||
| Sécrétion lacrymale accrue | 9,8 | 3,8 | 0 | 0 |
| Vision trouble | 5,0 | 2,3 | 0 | 0 |
| Troubles de l’appareil digestif | ||||
| Diarrhée | 59,3 | 29,3 | 3,0 | 1,4 |
| Nausées | 53,1 | 27,8 | 2,4 | 1,2 |
| Vomissements | 25,5 | 13,9 | 2,4 | 0,6 |
| Douleur abdominale | 21,1 | 22,3 | 3,0 | 1,4 |
| Dyspepsie | 17,2 | 13,0 | 0,9 | 0 |
| Constipation | 12,8 | 17,7 | 0 | 0,3 |
| Distension abdominale | 7,4 | 6,4 | 0,3 | 0,3 |
| Flatulences | 8,9 | 9,6 | 0 | 0 |
| Douleurs abdominales hautes | 6,2 | 6,4 | 0,3 | 0 |
| Stomatite | 5,0 | 1,7 | 0,6 | 0 |
| Troubles d’ordre général et troubles touchant le point d’administration | ||||
| Fatigue | 57,0 | 40,9 | 2,1 | 1,2 |
| Œdème périphérique | 26,7 | 14,8 | 0,3 | 0 |
| Œdème facial | 6,8 | 1,2 | 0,3 | 0 |
| Troubles hépatobiliaires | ||||
| Hausse du taux d’ALAT | 16,6 | 13,0 | 2,7 | 0 |
| Hausse du taux d’ASAT | 12,2 | 7,5 | 2,1 | 0 |
| Paramètres biologiques | ||||
| Baisse de l’hémoglobinémie | 46,9 | 27,0 | 0,6 | 0 |
| Gain de poids | 16,9 | 11,6 | 0,3 | 0 |
| Baisse du nombre de neutrophiles | 16,0 | 6,1 | 3,3 | 0,9 |
| Baisse du nombre de leucocytes | 14,5 | 4,3 | 0,6 | 0,3 |
| Hausse de la créatinine | 11,6 | 5,8 | 0 | 0,3 |
| Perte de poids | 10,1 | 5,2 | 0 | 0 |
| Hausse du taux sanguin de phosphatase alcaline | 6,5 | 7,5 | 0 | 0 |
| Diminution du nombre de plaquettes | 5,0 | 3,5 | 0 | 0 |
Troubles métaboliques et nutritionnels | ||||
| Anorexie | 16,9 | 8,7 | 0,3 | 0 |
| Hyperglycémie | 9,8 | 11,3 | 0,6 | 1,7 |
| Hypokaliémie | 7,1 | 2,0 | 0,9 | 0,6 |
| Hypocalcémie | 5,6 | 1,7 | 0,3 | 0 |
| Troubles de l’appareil locomoteur et des tissus conjonctifs | ||||
| Spasmes musculaires | 16,3 | 3,3 | 0 | 0 |
| Myalgie | 12,2 | 11,6 | 0 | 0,3 |
| Arthralgie | 15,1 | 14,5 | 0 | 0,3 |
|---|---|---|---|---|
| Dorsalgie | 7,4 | 8,1 | 0,6 | 0 |
| Douleur dans les membres | 7,4 | 7,2 | 0,3 | 0 | |
|---|---|---|---|---|---|
| Troubles du système nerveux | |||||
| Céphalées | 19,3 | 20,3 | 0,6 | 0 | |
| Étourdissements | 12,5 | 10,7 | 0 | 0,3 | |
| Insomnie | 9,8 | 7,2 | 0,9 | 0 | |
| Dépression | 6,8 | 6,4 | 0,9 | 0,6 | |
| Dysgueusie | 6,5 | 2,9 | 0 | 0 | |
| Neuropathie périphérique | 5,9 | 6,4 | 0 | 0 | |
| Troubles respiratoires | |||||
| Toux | 11,0 | 11,3 | 0 | 0 | |
| Infection des voies respiratoires supérieures | 5,0 | 3,5 | 0 | 0 | |
Troubles de la peau et des tissus sous-cutanés | |||||
| Œdème périorbitaire | 47,2 | 14,5 | 1,2 | 0 | |
| Éruption cutanée (exfoliative) | 26,1 | 12,8 | 2,7 | 0 | |
| Prurit | 11,0 | 7,8 | 0,9 | 0 | |
| Alopécie | 9,5 | 6,7 | 0 | 0 | |
| Éruption cutanée | 8,9 | 5,2 | 0,9 | 0 | |
| Peau sèche | 6,5 | 5,2 | 0 | 0 | |
Un patient chez qui un effet indésirable se manifestait à plusieurs reprises n’est compté qu’une fois dans la catégorie d’effet indésirable. | |||||
Effets indésirables du médicament signalés lors des études cliniques portant sur la LMC et les tumeurs stromales gastro-intestinales malignes, inopérables et/ou métastatiques
Les effets indésirables suivants sont classés selon la fréquence à laquelle ils se sont manifestés, dans un ordre décroissant, d’après la convention suivante : très fréquents (≥ 1/10), fréquents (≥ 1/100, < 1/10), peu fréquents (≥ 1/1000, < 1/100), rares (≥ 1/10 000, < 1/1000) et très rares (< 1/10 000), incluant les cas isolés. Les effets indésirables présentés ci-dessous ont été établis d’après les études d’homologation portant sur la LMC et les tumeurs stromales gastro-intestinales. Les fréquences ont été déterminées d’après les événements signalés par le chercheur comme ayant un lien avec le médicament.
Troubles cardiovasculaires
| Fréquents : | bouffées vasomotrices1 |
|---|
| Peu fréquents : | palpitations, insuffisance cardiaque congestive (selon le nombre d’années-patients, les épisodes cardiaques incluant l’insuffisance cardiaque congestive ont été plus fréquemment observés chez les patients atteints d’une transformation de la LMC que chez ceux atteints de LMC en phase chronique), œdème pulmonaire, tachycardie, hypertension1, hématome1, hypotension1, froideur périphérique1, phénomène de Raynaud1 |
|---|
| Rares : | arythmie, fibrillation auriculaire, arrêt cardiaque, infarctus du myocarde, angine de poitrine, épanchement péricardique | ||
|---|---|---|---|
| Épreuves de laboratoire (voir tableaux 9, 10 et 12) | |||
| Peu fréquents : | élévation du taux sanguin de CPK, élévation du taux sanguin de LDH | ||
| Rares : | élévation du taux sanguin d’amylase | ||
| Troubles dermatologiques | |||
| Fréquents : | prurit, œdème du visage, sécheresse cutanée, érythème, alopécie, réaction de photosensibilité | ||
| Peu fréquents : | rash pustuleux, sudation accrue, urticaire, prédisposition accrue aux ecchymoses, dermatite exfoliative, onychoclasie, folliculite, pétéchies, psoriasis, éruption bulleuse, troubles unguéaux, changements de la pigmentation cutanée, purpura, syndrome d’érythrodysesthésie palmo-plantaire | ||
| Rares : | dyschromie unguéale, éruption vésiculaire, érythème polymorphe, angéite leucocytoclasique, syndrome de Stevens-Johnson, exanthème pustuleux aigu généralisé (EPAG), dermatose neutrophile aiguë fébrile (syndrome de Sweet) | ||
| Troubles digestifs | |||
| Fréquents : | flatulence, distension abdominale, reflux gastro-œsophagien, sécheresse de la bouche, gastrite | ||
| Peu fréquents : | stomatite, ulcération buccale, éructation, méléna, œsophagite, ascite, ulcère gastrique, hématémèse, chéilite, dysphagie, pancréatite | ||
| Rares : | colite, iléus, entéropathie inflammatoire | ||
| Troubles d’ordre général et troubles au point d’administration | |||
| Fréquents : | faiblesse, anasarque, frissons | ||
| Peu fréquents : | douleur thoracique, malaise | ||
| Troubles hématologiques (voir tableaux 10, 11 et 13) | |||
| Fréquents : | pancytopénie, neutropénie fébrile |
|---|---|
| Peu fréquents : | thrombocythémie, lymphopénie, éosinophilie, adénopathie |
| Rares : | anémie aplasique, anémie hémolytique |
| Troubles hépatobiliaires | |
|---|---|
| Peu fréquents : | ictère, hépatite, hyperbilirubinémie |
| Rares : | insuffisance hépatique, nécrose hépatique (certains cas de nécrose hépatique mortelle ont été signalés) |
| Hypersensibilité | |
|---|---|
| Rares : | œdème de Quincke |
| Infections | |
| Peu fréquents : | sepsis, herpès, zona, sinusite, cellulite, grippe, infection des voies urinaires, gastro-entérite |
| Rares : | infection fongique |
| Troubles métaboliques et nutritionnels | |
| Fréquents : | anorexie, perte de poids |
| Peu fréquents : | hypophosphatémie, déshydratation, goutte, troubles de l’appétit, hyperuricémie, hypercalcémie, hyperglycémie, hyponatrémie |
| Rares : | hyperkaliémie, hypomagnésiémie |
| Troubles de l’appareil locomoteur | |
| Fréquents : | enflure des articulations |
| Peu fréquents : | raideur des articulations et des muscles |
| Rares : | faiblesse musculaire, arthrite |
| Troubles nerveux et psychiatriques | |
| Fréquents : | paresthésie, altération du goût, hypoesthésie |
| Peu fréquents : | dépression2, diminution de la libido, syncope, neuropathie périphérique, somnolence, migraine, altération de la mémoire, sciatique, syndrome des jambes sans repos, tremblements |
| Rares : | hypertension intracrânienne, confusion, convulsions, névrite optique | |
|---|---|---|
| Néoplasies bénignes, malignes et non spécifiées (y compris kystes et polypes) | ||
| Peu fréquents : | syndrome de lyse tumorale | |
| Troubles rénaux | ||
| Peu fréquents : | douleurs lombaires, insuffisance rénale aiguë, pollakiurie, hématurie | |
| Troubles de l’appareil reproducteur | ||
| Peu fréquents : | dysfonction érectile, augmentation du volume des seins, ménorragie, règles irrégulières, dysfonction sexuelle, mastodynie, œdème scrotal | |
| Troubles respiratoires | |
|---|---|
| Fréquents : | dyspnée, épistaxis, toux |
| Peu fréquents : | épanchement pleural (l’épanchement pleural a été observé plus fréquemment chez les patients atteints d’une tumeur stromale gastro-intestinale et chez les patients atteints d’une transformation de la LMC [LMC en phase accélérée et LMC en crise blastique] que chez ceux atteints d’une LMC en phase chronique), douleurs pharyngolaryngées, pharyngite |
| Rares : | douleurs pleurétiques, fibrose pulmonaire, hypertension pulmonaire, hémorragie pulmonaire |
| Troubles des sens | |
| Fréquents : | œdème palpébral, production accrue de larmes, hémorragie conjonctivale, conjonctivite, sécheresse oculaire, vue brouillée |
| Peu fréquents : | irritation oculaire, douleurs oculaires, œdème orbitaire, hémorragie sclérale, hémorragie rétinienne, blépharite, œdème maculaire, vertige, acouphène, perte d’audition |
| Rares : | cataracte, œdème papillaire, glaucome |
1 Les troubles vasculaires (les bouffées vasomotrices ont été observées plus fréquemment chez les patients atteints d’une tumeur stromale gastro-intestinale, tandis que les hématomes étaient plus fréquents chez les patients atteints d’une tumeur stromale gastro-intestinale et d’une transformation de la LMC [LMC en phase accélérée et LMC en crise blastique]).
2 La dépression peut entraîner des idées suicidaires et/ou des tentatives de suicide.
Tumeurs secondaires chez les patients traités par le mésylate d’imatinib
Tableau 9 — Nombre de cas observés et prévus de cancers secondaires (à l’exclusion du cancer de la peau autre que le mélanome) dans le cadre des essais cliniques
| Type de cancer | Années-personnes | Nombre de cas observés | Prévus1 | TIN (IC95 %) |
|---|---|---|---|---|
| Tous types | 10 967,03 | 79 | 91,16 | 0,87 (0,69-1,08) |
| Prostate | 6106,54 | 16 | 18,70 | 0,86 (0,49-1,39) |
| Rein | 10 769,60 | 3 | 2,26 | 1,33 (0,27-3,88) |
| Vessie | 10 766,46 | 2 | 3,72 | 0,54 (0,06-1,94) |
1 Prévu dans la population générale TIN : Taux de fréquence normalisé
Le nombre de cas de cancer signalés dans le cadre des essais cliniques a été semblable à celui qui est prévu dans la population générale. Le nombre de cas observés de cancer tous types confondus, de cancer de la prostate et de cancer de la vessie a été légèrement moins élevé que celui qui est prévu dans la population générale, alors que le nombre de cas observés de cancer du rein était légèrement plus élevé (3 cas observés comparativement à 2,26 cas prévus). Dans tous les cas, la différence n’était pas statistiquement significative.
8.2.1. Effets indésirables observés au cours des essais cliniques – Enfants
Dans l’ensemble, le profil d’innocuité du mésylate d’imatinib observé chez 93 enfants était comparable à celui observé lors des études menées chez les adultes. Les nausées et les vomissements étaient les effets indésirables individuels les plus courants et ont été signalés à une fréquence semblable à celle observée chez les adultes. Bien que la plupart des patients aient éprouvé des effets indésirables à un moment donné pendant les études, la fréquence des manifestations de grade 3 ou 4 a été faible.
La fréquence de l’hypocalcémie (23,5 % c. 1,1 %), de l’hyperglycémie (19,6 % c. 2,9 %), de l’hypoglycémie (21,6 % c. 1,5 %), de l’hypophosphatémie (19,6 % c. 3,3 %), de l’hypoalbuminémie (13,7 % c. 0,2 %) et de l’hyponatrémie (13,7 % c. 0,2 %) a été significativement plus élevée chez les enfants que chez les patients adultes.
8.4. Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Résultats des essais cliniques
Anomalies des épreuves de laboratoires durant les essais cliniques sur la LMC
Les cytopénies, en particulier la neutropénie et la thrombocytopénie, ont été observées de façon constante dans toutes les études, et avaient tendance à se manifester plus fréquemment aux doses de 750 mg ou plus (étude de phase I). Cela dit, il ne fait pas de doute que la survenue des cytopénies dépend du stade de la maladie.
Les cytopénies étaient moins fréquentes chez les patients atteints de LMC récemment diagnostiquée que dans les cas des patients atteints des autres formes de LMC (tableaux 10 et 11). La fréquence de neutropénie de degré 3 ou 4 (NAN < 1,0 x 10⁹/L) et de thrombocytopénie (nombre de plaquettes < 50 x 109/L) était plus élevée au cours de la crise blastique et de la phase d’accélération (respectivement 36 % à 48 % pour la neutropénie, et 32 % à 33 % pour la thrombocytopénie, tableau 11) que durant la phase chronique de la LMC (27 % pour la neutropénie et 21 % pour la thrombocytopénie). Chez les sujets atteints de LMC à la phase chronique, on a observé une neutropénie de grade 4 (NAN < 0,5 x 10⁹/L) et une thrombocytopénie (nombre de plaquettes < 10 x 109/L) chez 9 % et chez 1 % des patients, respectivement. La durée médiane de ces épisodes de neutropénie et de thrombocytopénie était habituellement de 2 à 3 semaines, et de 3 à 4 semaines, respectivement. On peut généralement traiter ces manifestations en réduisant la dose de mésylate d’imatinib ou en interrompant temporairement le traitement. Dans de rares cas cependant, il faut abandonner définitivement le traitement (voir 7. Mises en garde et précautions – Toxicité hématologique).
De graves élévations du taux de transaminases ou de bilirubine ont été observées chez moins de
5 % des patients atteints de LMC et ont habituellement répondu à une réduction de la dose ou à une suspension du traitement (la durée médiane de ces épisodes a été d’environ 1 semaine). Le traitement a dû être interrompu définitivement en raison d’anomalies des épreuves de la fonction hépatique chez moins de 1,0 % des patients atteints de LMC. On a dénombré des cas de nécrose hépatique et d’hépatite cholestatique ainsi que d’insuffisance hépatique, dont certains ont connu une issue fatale (voir 9. Interactions médicamenteuses).
Tableau 10 — Nouvelles toxicités de degrés 3/4 chez des patients ayant récemment reçu un diagnostic de LMC
| Paramètre | Mésylate d’imatinib n = 551 % | IFN + Ara-C n = 533 % | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Degré 3 | Degré 4 | Degré 3 | Degré 4 | ||||||||
| Hématologiques | |||||||||||
| Leucopénie | 9,3 | 0,5 | 12,9 | 0,8 | |||||||
| Neutropénie* | 13,1 | 3,6 | 20,8 | 4,5 | |||||||
| Thrombocytopénie* | 8,5 | 0,4 | 15,9 | 0,6 | |||||||
| Anémie | 3,3 | 1,1 | 4,1 | 0,2 | |||||||
| Biochimiques | |||||||||||
| Hausse de la créatinine | 0 | 0 | 0,4 | 0 | |||||||
| Hausse de la bilirubine | 0,9 | 0,2 | 0,2 | 0 | |||||||
| Hausse des phosphatases alcalines | 0,2 | 0 | 0,8 | 0 | |||||||
| Hausse de la SGOT (ASAT)/ SGPT (ALAT) | 4,7 | 0,5 | 7,1 | 0,4 | |||||||
* p < 0,001 (Différence entre les deux groupes de traitement eu égard aux anomalies de degré 3 + degré 4).
Tableau 11— Anomalies des résultats des épreuves de laboratoire observées durant les autres essais cliniques sur la LMC
| Crise blastique n = 260 (%) | Phase d’accélération n = 235 (%) | Phase chronique, Échec de l’IFN n = 532 (%) | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Degré 3 | Degré 4 | Degré 3 | Degré 4 | Degré 3 | Degré 4 | |||||||||
| Paramètres hématologiques | ||||||||||||||
| Neutropénie | 16 | 48 | 23 | 36 | 27 | 9 | ||||||||
| Thrombocytopénie | 30 | 33 | 32 | 13 | 21 | < 1 | ||||||||
| Anémie | 42 | 44 | 34 | 7 | 6 | 1 | ||||||||
| Paramètres biochimiques | ||||||||||||||
| Hausse de la créatinine | 1,5 | 0 | 1,3 | 0 | 0,2 | 0 | ||||||||
| Hausse de la bilirubine | 3,8 | 0 | 2,1 | 0 | 0,6 | 0 | ||||||||
| Hausse de la phosphatase alcaline | 4,6 | 0 | 5,5 | 0,4 | 0,2 | 0 | ||||||||
| Hausse de l’ASAT | 1,9 | 0 | 3 | 0 | 2,3 | 0 | ||||||||
| Hausse de l’ALAT | 2,3 | 0,4 | 4,3 | 0 | 2,1 | 0 | ||||||||
Degré de malignité selon les CTC : neutropénie (degré 3 ≥ 0,5 – 1,0x 10⁹/L), degré 4 < 0,5 x 10⁹/L), thrombocytopénie (degré 3 ≥ 10 – 50 x 109/L, degré 4 < 10 x 109/L), anémie (hémoglobine ≥ 65 – 80 g/L, degré 4
< 65 g/L), hausse de la créatinine (degré 3 > 3 – 6 x la limite supérieure de la normale (LSN), degré 4 > 6 x LSN), hausse de la bilirubine (degré 3 > 3 – 10 x LSN, degré 4 > 10 x LSN), élévation de la phosphatase alcaline (degré 3 > 5 – 20 x LSN, degré 4 > 20 x LSN), hausse de l’ASAT ou de l’ALAT (degré 3 > 5 – 20 x LSN, degré 4 > 20 x LSN).
Le tableau 12 indique les anomalies graves ou cliniquement pertinentes observées chez les 12 patients atteints de DFSP ayant été traités par le mésylate d’imatinib dans le cadre de l’étude B2225.
Tableau 12 — Anomalies des épreuves de laboratoire signalées dans le cadre de l’étude B2225 chez des patients atteints de DFSP
| N = 12 | ||
|---|---|---|
| Degré (selon les CTC) | Degré 3 | Degré 4 |
| Paramètres hématologiques | ||
| Anémie | 17 % | 0 % |
| Thrombocytopénie | 17 % | 0 % |
| Neutropénie | 0 % | 8 % |
| Paramètres biochimiques | ||
| Hausse de la créatinine | 0 % | 8 % |
Degré de malignité selon les CTC : neutropénie (degré 3 ≥ 0,5 – 1,0x 10⁹/L), degré 4 < 0,5 x 10⁹/L), thrombocytopénie (degré 3 ≥ 10 – 50 x 109/L, degré 4 < 10 x 109/L), anémie (degré 3 : hémoglobine ≥ 65 – 80 g/L, degré 4 < 65 g/L), hausse de la créatinine (degré 3 > 3 – 6 x la limite supérieure de la normale (LSN), degré 4 > 6 x LSN).
Chez les patients atteints d’une tumeur stromale gastro-intestinale maligne, inopérables et/ou métastatiques (étude B2222), on a observé des augmentations du taux d’ALAT (alanine-aminotransférase) (grade 3 ou 4) de 6,8 % et une augmentation du taux d’ASAT (aspartate-aminotransférase) (grade 3 ou 4) de 4,8 %. La hausse du taux de bilirubine était inférieure à 3 %.
Les anomalies des paramètres hématologiques et biochimiques observées durant les épreuves de laboratoire courantes étaient rarement marquées ou cliniquement pertinentes (tableau 13).
Tableau 13 — Anomalies des épreuves de laboratoires durant l’essai clinique B2222 sur les tumeurs stromales gastro-intestinales malignes, inopérables et/ou métastatiques
| Paramètre | Toutes les doses (n = 147) 400 mg n = 73 600 mg n = 74 n (%) | ||||||||
|---|---|---|---|---|---|---|---|---|---|
| Valeur de départ† | Grade CTC le plus élevé, nouveau ou dénotant une aggravation, obtenu durant le traitement | ||||||||
| Grades en fonction des CTC | Tous grades (1-4) | Grade 3 | Grade 4 | ||||||
| Paramètres hématologiques | |||||||||
| Anémie | 70 (47,6) | 8 (5,4) | 1 (0,7) | ||||||
| Thrombocytopénie | 7 (4,8) | 1 (0,7) | 0 | ||||||
| Neutropénie | 10 (6,8) | 11 (7,5) | 4 (2,7) |
|---|---|---|---|
| Paramètre biochimique | |||
| Hausse de la créatinine | 8 (5,4) | 2 (1,4) | 0 |
| Baisse de l’albumine | 60 (40,8) | 5 (3,4) | 0 |
| Hausse de la bilirubine | 5 (3,4) | 2 (1,4) | 2 (1,4) |
| Hausse de la phosphatase alcaline | 58 (39,5) | 2 (1,4) | 0 |
| Hausse de l’ASAT | 32 (21,8) | 5 (3,4) | 2 (1,4) |
| Hausse de l’ALAT | 19 (13,0) | 9 (6,1) | 1 (0,7) |
† On ne peut tirer de conclusions à partir du tableau ci-dessus pour ce qui est du grade en fonction des CTC nouveaux ou dénotant une aggravation dans le cas des patients dont les données sont incluses dans les données initiales.
Grades en fonction des CTC : neutropénie (grade 1 = 1,5 – < 2,0 x 10⁹/L), grade 2 = 1,0 – < 1,5 x 10⁹/L, grade 3 = 0,5 – < 1,0 x 10⁹/L, grade 4 < 0,5 x 10⁹/L), thrombocytopénie (grade 1 < limite inférieure de la normale (LIN) – < 75,0 x 10⁹/L, grade 2 = 50,0 – < 75,0 x 10⁹/L, grade 3 = 10,0 – < 50,0 x 10⁹/L, grade 4 < 10,0 x 10⁹/L), anémie (hémoglobine : grade 1 < LIN –100 g/L, grade 2 = 80 – < 100 g/L, grade 3 = 65 – < 80 g/L, grade 4 < 65 g/L), élévation de la créatininémie (grade 1 > limite supérieure de la normale (LSN) –1,5 × LSN, grade 2 > 1,5 – 3,0 × LSN, grade 3 > 3,0 –6,0 × LSN, grade 4 > 6,0 × LSN), baisse de l’albuminémie (grade 1 < LIN –30 g/L, grade 2 = 20 – < 30 g/L, grade 3 < 20 g/L, grade 4 -), élévation de la bilirubinémie (grade 1 > LSN –1,5 × LSN, grade 2 > 1,5– 3 × LSN, grade 3 > 3 –10 × LSN, grade 4 > 10 × LSN), élévation du taux des phosphatases alcalines (grade 1 > LSN – 2,5 × LSN, grade 2 > 2,5 –5 × LSN, grade 3 > 5 –20 × LSN, grade 4 > 20 × LSN), élévation du taux d’ASAT ou d’ALAT (grade 1 > LSN –2,5 × LSN, grade 2 > 2,5 –5,0 × LSN, grade 3 > 5 –20 × LSN, grade 4 > 20 × LSN).
8.5. Effets indésirables signalés après la commercialisation du produit
Les effets indésirables suivants ont été signalés après la commercialisation du mésylate d’imatinib ainsi que lors d’études cliniques additionnelles effectuées avec le mésylate d’imatinib. Ils comprennent les effets indésirables rapportés de façon spontanée, les effets indésirables graves des études cliniques à petite échelle, en cours ou des programmes d’accès. Comme ces effets sont signalés par une population dont la taille n’a pas été déterminée de façon précise, il n’est pas toujours possible d’estimer leur fréquence de manière sûre ni d’établir clairement un lien de causalité entre ces derniers et l’exposition au mésylate d’imatinib.
Troubles cardiovasculaires : Thrombose/embolie1, péricardite, tamponnade cardiaque, choc anaphylactique1, hématome sous-dural1, microangiopathie thrombotique
Troubles dermatologiques : Panniculite (y compris l’érythème noueux), kératose lichénoïde, lichen plan, pemphigus, érythrodermie bulleuse avec épidermolyse, syndrome d’hypersensibilité médicamenteuse (DRESS), pseudoporphyrie
Troubles digestifs : Iléus/occlusion intestinale, hémorragie tumorale/nécrose tumorale, perforation gastro-intestinale (certains cas de perforation gastro-intestinale mortelle ont été signalés), diverticulite, ectasie vasculaire antrale gastrique
Troubles généraux : Accident de la circulation
Troubles hépatiques : Hépatite, hépatotoxicité mortelle (voir 7. Mises en garde et précautions – Insuffisance hépatique et 9. Interactions médicamenteuses)
Infections et infestations : Réactivation du virus de l’hépatite B
Troubles de l’appareil
locomoteur : Douleurs musculosquelettiques après l’interruption du traitement au long cours (incluant myalgie, douleurs dans les membres, arthralgie, douleurs osseuses), observées chez des patients atteints de LMC. Rhabdomyolyse/myopathie, retard de croissance chez l’enfant
Néoplasmes bénins, malins
et non spécifiés (incluant
kystes et polypes) : Syndrome de lyse tumorale, fatal dans certains cas.
Troubles nerveux
et psychiatriques : Œdème cérébral (comprenant des cas mortels)
Troubles de l’appareil
reproducteur : Kyste hémorragique du corps jaune/de l’ovaire
Troubles rénaux : Insuffisance rénale chronique
Troubles respiratoires : Insuffisance respiratoire aiguë (certains cas mortels ont été signalés chez des patients souffrant d’une maladie respiratoire avancée, d’infections graves, d’une neutropénie grave ou d’autres affections concomitantes graves), pneumopathie interstitielle
Troubles des sens : Hémorragie intravitréenne
1 Troubles vasculaires
9. Interactions médicamenteuses
9.2. Aperçu des interactions médicamenteuses
Les données sur les interactions médicamenteuses sont limitées. Comme le métabolisme du mésylate d’imatinib est principalement assuré par le CYP3A4 et que le mésylate d’imatinib est un inhibiteur du CYP2D6, il faut faire preuve de prudence en cas d’administration concomitante d’inhibiteurs, d’inducteurs ou de substrats du CYP3A4 ainsi que d’inhibiteurs ou de substrats du CYP2D6 (voir 9.4. Interactions médicament-médicament).
9.3. Interactions médicament-comportement
Capacité de conduire un véhicule et de faire fonctionner des machines
Des accidents de la circulation ont été signalés chez des patients traités par TEVA-IMATINIB. Les patients doivent être avisés que la prise de TEVA-IMATINIB peut causer des effets indésirables comme des étourdissements, une vue brouillée ou de la somnolence. On recommande donc la prudence aux patients qui conduisent un véhicule ou utilisent de la machinerie.
9.4. Interactions médicament-médicament
Les médicaments apparaissant dans la liste ci-après y figurent soit parce que des comptes rendus ou des études d’interactions médicamenteuses en font état, soit parce qu’il s’agit d’agents dont l’administration concomitante est contre-indiquée en raison de l’importance et de la gravité des interactions auxquelles ils pourraient donner lieu.
Tableau 14 — Interactions médicament-médicament établies ou potentielles
| Classe thérapeutique | Source de preuve | Effet | Commentaire clinique |
|---|---|---|---|
| Médicaments susceptibles d’augmenter les concentrations plasmatiques d’imatinib | |||
| Substances qui inhibent | EC | Chez des sujets sains qui | L’administration |
| l’activité de l’isoenzyme | avaient simultanément | simultanée de TEVA- | |
| 3A4 du cytochrome P450 | reçu de l’imatinib et une | IMATINIB et d’un | |
| seule dose de | inhibiteur du CYP3A4 | ||
| kétoconazole (inhibiteur | (p. ex. le | ||
| de l’isoenzyme 3A4), on a | kétoconazole, | ||
| observé une augmentation | l’érythromycine, la | ||
| significative de l’exposition | clarithromycine, | ||
| à l’imatinib (augmentation | l’itraconazole ou le | ||
| de la Cmax et de l’ASC | jus de | ||
| moyennes de 26 % et 40 % | pamplemousse) exige | ||
| respectivement). | la prudence. | ||
| Médicaments susceptibles d’abaisser les concentrations plasmatiques d’imatinib | |||
| Substances induisant l’activité du CYP3A4 | EC | L’emploi simultané de telles substances (p. ex. dexaméthasone, phénytoïne, carbamazépine, rifampine, phénobarbital) et de mésylate d’imatinib peut entraîner une réduction significative de l’exposition au mésylate d’imatinib. | Si l’emploi de rifampine ou d’un autre inducteur du CYP3A4 est indiqué, envisager de préférence le recours à d’autres agents thérapeutiques présentant un potentiel d’induction enzymatique plus faible. |
L’administration de rifampine à raison de 600 mg/jour pendant 8 jours, suivie d’une seule dose de 400 mg de mésylate d’imatinib a multiplié par 3,8 (IC90 % : 3,5 – 4,3) la clairance de la dose orale d’imatinib chez 14 volontaires adultes en bonne santé. L’administration de rifampine a également abaissé les valeurs | |||
| Classe thérapeutique | Source de preuve | Effet | Commentaire clinique |
|---|---|---|---|
moyennes de la Cmax, de l’ASC0-24 h et de l’ASC0-∞ de 54 %, 68 % et 74 % respectivement. Des résultats semblables ont été notés chez des patients présentant des gliomes malins, qui prenaient du mésylate d’imatinib en même temps que des antiépileptiques inducteurs d’enzymes, tels que la carbamazépine, l’oxcarbazépine, la phénytoïne, la fosphénytoïne, le phénobarbital ou la primidone. Les patients qui recevaient ces médicaments ont affiché une baisse de 73 % de l’ASC plasmatique de l’imatinib comparativement à ceux qui n’en prenaient pas. | |||
| Médicaments dont les concentrations plasmatiques peuvent être modifiées par le mésylate d’imatinib | |||
| Inhibiteurs du CYP3A4 tels que : | T | Les données concernant les interactions médicamenteuses sont | Faire preuve de prudence lors de l’administration |
| Classe thérapeutique | Source de preuve | Effet | Commentaire clinique |
|---|---|---|---|
| Cyclosporine, imidazole antifongiques, macrolides antibiotiques, métronidazole | limitées. | concomitante de médicaments de cette classe. |
Inducteurs du CYP3A4 tels que : Antiépileptiques, glucocorticoïdes, rifampine, millepertuis | T | Les données concernant les interactions médicamenteuses sont limitées. | Faire preuve de prudence lors de l’administration concomitante de médicaments de cette classe. |
|---|---|---|---|
Substrats du CYP3A4 tels que : Busulphan, inhibiteurs calciques, cyclophosphamide, cyclosporine, doxorubicine, épipodophyllotoxines, glucocorticoïdes, ifosphamide, antifongiques imidazolés, macrolides (azithromycine, clarithromycine, érythromycine), inhibiteurs de la pompe à protons, acide rétinoïque, rifampine, antagonistes de la sérotonine (5-HT3), alcaloïdes de la pervenche | EC/T | Les données concernant les interactions médicamenteuses sont limitées. Le mésylate d’imatinib augmente la Cmax et l’ASC moyennes de la simvastatine (substrat du CYP3A4) par un facteur de 2 et 3,5 respectivement, ce qui laisse penser qu’il inhibe le CYP3A4. Des études in vitro menées avec des microsomes hépatiques d’origine humaine ont montré que l’imatinib est un inhibiteur compétitif puissant du CYP2C9, du CYP2D6 et des CYP3A4/5, les valeurs du Ki étant de respectivement 27, 7,5 et 8 mcM. Il est donc probable que l’imatinib fasse augmenter les taux plasmatiques des médicaments qui sont des substrats du CYP2C9, du CYP2D6 et des CYP3A4/5. | Faire preuve de prudence lors de l’administration concomitante de médicaments de cette classe. L’emploi simultané de TEVA-IMATINIB et de substrats du CYP3A4 ayant une marge thérapeutique étroite (p. ex. cyclosporine, pimozide) commande la prudence (voir 8. Effets indésirables). |
| Inhibiteurs du CYP2D6, tels | T | Les données concernant | Faire preuve de |
| Classe thérapeutique | Source de preuve | Effet | Commentaire clinique |
|---|
que : Dextropropoxyphène, doxorubicine, quinidine, alcaloïdes de la pervenche | les interactions médicamenteuses sont limitées. | prudence lors de l’administration concomitante de médicaments de cette classe. | |
|---|---|---|---|
Substrats du CYP2D6, tels que : Cyclophosphamide, bêta-bloquants, morphine, oxycodone, antagonistes des récepteurs 5-HT3 de la sérotonine | T | Les données concernant les interactions médicamenteuses sont limitées. Des études in vitro menées avec des microsomes hépatiques d’origine humaine ont montré que l’imatinib est un inhibiteur compétitif puissant du CYP2C9, du CYP2D6 et des CYP3A4/5, les valeurs du Ki étant de respectivement 27, 7,5 et 8 mcM. Il est donc probable que l’imatinib fasse augmenter les taux plasmatiques des médicaments qui sont des substrats du CYP2C9, du CYP2D6 et des CYP3A4/5. In vitro, le mésylate d’imatinib inhibe l’activité de l’isoenzyme 2D6 du cytochrome P450 en concentrations comparables à celles qui inhibent le CYP3A4. L’administration d’une dose biquotidienne de 400 mg d’imatinib a exercé un faible effet inhibiteur sur le métabolisme du métoprolol par le CYP2D6, | Faire preuve de prudence lors de l’administration concomitante de médicaments de cette classe. La prudence est de mise lors de l’emploi de substrats du CYP2D6 ayant une marge thérapeutique étroite, tel que le métoprolol. Il convient en outre d’envisager la surveillance clinique des patients qui prennent TEVA-IMATINIB en association avec du métoprolol. |
| Classe thérapeutique | Source de preuve | Effet | Commentaire clinique |
|---|---|---|---|
| les valeurs de la Cmax et de l’ASC de ce médicament ayant augmenté d’environ 23 %. | |||
Médicaments métabolisés par le CYP2C9, tels que : Warfarine | T | Selon des données in vitro, le mésylate d’imatinib peut agir comme inhibiteur du CYP2C9, mais à des concentrations plus élevées que celles qu’on s’attend à retrouver dans le plasma aux doses recommandées. | Il faut faire preuve de prudence lors de l’utilisation concomitante de médicaments métabolisés par le CYP2C9 (p. ex. la warfarine). En raison de l’interaction potentielle entre le mésylate d’imatinib et la warfarine, on doit surveiller attentivement le RNI (rapport normalisé international) des patients sous anticoagulothérapie par la warfarine, en particulier lorsque la dose de TEVA-IMATINIB doit être ajustée. Il convient alors d’envisager le recours à une héparine de faible poids moléculaire ou à une héparine non fractionnée. |
| Acétaminophène | EC/T | In vitro, le mésylate d’imatinib inhibe la O-glucuronidation de l’acétaminophène avec un Ki de 58,5 mcmol/L. À la lumière des résultats in | La PRUDENCE est recommandée chez les patients qui prennent TEVA-IMATINIB en concomitance avec |
| Classe thérapeutique | Source de preuve | Effet | Commentaire clinique |
|---|---|---|---|
vitro, l’exposition générale à l’acétaminophène devrait augmenter lorsque celui-ci est pris en concomitance avec le mésylate d’imatinib. Une étude clinique a montré que l’administration concomitante de mésylate d’imatinib (400 mg par jour entre les jours 2 et 8) en présence d’une dose unique d’acétaminophène (1000 mg par jour le jour 8) chez des patients atteints de LMC n’a pas modifié la pharmacocinétique de l’acétaminophène. La pharmacocinétique du mésylate d’imatinib n’a pas été modifiée non plus en présence d’une dose unique d’acétaminophène. Cependant, il n’existe pas de données sur la pharmacocinétique ou l’innocuité de l’administration concomitante de mésylate d’imatinib à des doses supérieures à 400 mg par jour ni sur l’emploi concomitant d’acétaminophène et de mésylate d’imatinib pendant une période prolongée. | de l’acétaminophène. |
| Méthotrexate | EC/T | Le mésylate d’imatinib pourrait retarder l’élimination du méthotrexate, en particulier lorsque le méthotrexate est utilisé à des doses élevées (> 500 mg/m2). | La prudence est recommandée lorsque le mésylate d’imatinib est administré simultanément avec le méthotrexate. |
|---|
Légende : EC = Essai clinique ; T = Interaction théorique
9.5. Interactions médicament-aliments
On n’a observé aucune différence cliniquement notable quant à l’absorption du mésylate d’imatinib selon que ce produit est pris avec des aliments ou à jeun. On doit éviter la consommation concomitante de jus de pamplemousse.
9.6. Interactions médicament-plantes médicinales
Les co-médications qui induisent le CYP3A4, comme le millepertuis (Hypericum perforatum), peuvent réduire de façon significative l’exposition au mésylate d’imatinib. Dans deux études publiées, l’administration concomitante de mésylate d’imatinib et d’un produit renfermant du millepertuis s’est traduite par une réduction de l’ordre de 30 à 32 % de l’ASC du mésylate d’imatinib.
10. Pharmacologie clinique
10.1. Mode d’action
Le mésylate d’imatinib est un inhibiteur des tyrosines-kinases, qui inhibe l’activité tyrosine-kinase de la protéine bcr-abl dans un système in vitro, cellulaire, ainsi qu’in vivo. Ce composé inhibe sélectivement la prolifération des lignées cellulaires porteuses du gène bcr-abl et déclenche l’apoptose de ces cellules; il a les mêmes effets sur les cellules leucémiques prélevées chez des patients (Ph+) atteints de LMC ou de leucémie lymphoblastique aiguë (LLA). Dans le cadre d’essais de formation de colonie menés ex vivo sur des échantillons de sang périphérique et de moelle osseuse, l’imatinib a inhibé de façon sélective les colonies porteuses du gène bcr-abl provenant de patients atteints de LMC.
De plus, l’imatinib inhibe plusieurs récepteurs à activité tyrosine-kinase : les récepteurs du facteur de croissance dérivé des plaquettes (PDGFR-α et PDGFR-β), le récepteur (c-Kit) du facteur des cellules souches (FCS); il inhibe ainsi les processus cellulaires dépendants de ces récepteurs. In vitro, l’imatinib inhibe la prolifération des cellules de tumeurs stromales gastro-intestinales, qui expriment une mutation activatrice de Kit, et déclenche l’apoptose de ces cellules.
10.2. Pharmacodynamie
In vivo, l’imatinib inhibe la croissance tumorale des lignées myéloïdes murines transfectées avec le gène bcr-abl, ainsi que celle de lignées leucémiques porteuses de ce gène prélevées chez des patients atteints de LMC en crise blastique.
L’activation constitutive des tyrosines-kinases Abl ou PDGFR à la suite d’une fusion avec diverses protéines partenaires ou la production constitutive du PDGF ont été mises en cause dans la pathogenèse de plusieurs troubles, y compris les SMD/SMP, le SHE, la LCE et le DFSP. L’activation constitutive de c-Kit ou du PDGFR a en outre été incriminée dans la pathogenèse de la MS. Le mésylate d’imatinib inhibe les signaux et la prolifération des cellules qu’entraîne un dérèglement de l’activité tyrosine-kinase du PDGFR, de Kit et d’Abl.
On a cerné plusieurs mécanismes de résistance dans le cadre d’essais in vitro menés sur des lignées cellulaires porteuses du gène bcr-abl. Ces mécanismes incluent notamment l’amplification du gène bcr-abl et la surexpression de la glycoprotéine P, responsable du phénomène de multirésistance aux médicaments. La mutation ou l’amplification du gène bcr-abl ont également été mises en cause dans des cas de rechute de la LMC au stade avancé.
La prévalence des mutations visant le domaine tyrosine-kinase du gène abl observée dans les cohortes de patients atteints de LMC réfractaire varie d’une étude à l’autre, reflétant sans doute plusieurs différences, notamment en ce qui a trait : au moment où les tests ont été faits, à la durée de l’exposition à l’imatinib, à la sélection des patients et peut-être aussi à la nature et à la sensibilité des techniques employées.
D’autres études devront être menées pour déterminer la pertinence clinique des mutations du domaine tyrosine-kinase du gène abl dans le pronostic et la prise en charge des patients atteints de LMC. Il est probable que ces mutations auront divers phénotypes cliniques, et que certaines seront sensibles à des doses plus élevées d’imatinib, en fonction de la CI50 conférée par la mutation, tandis que d’autres nécessiteront l’adoption de stratégies thérapeutiques différentes.
D’après les résultats d’expériences in vitro menées récemment, certaines mutations demeurent sensibles à de fortes doses de mésylate d’imatinib, tandis que d’autres mutants ne répondent pas à l’exposition à des doses croissantes de ce produit. Cette observation peut témoigner de mécanismes de résistance indépendants de la kinase, voire du gène bcr-abl.
On peut classer les mécanismes de résistance possibles connus à ce jour dans les deux grandes catégories suivantes : ceux qui supposent la réactivation du gène bcr-abl et pour lesquels la prolifération cellulaire dépend toujours de la voie de signalisation du gène bcr-abl, et ceux où la protéine bcr-abl est toujours maintenue inactivée par le mésylate d’imatinib, mais des voies de signalisations alternatives deviennent alors activées. Si la résistance primitive au mésylate d’imatinib semble dans la plupart des cas liée à l’amplification du gène bcr-abl, la résistance secondaire (autrement dit, la perte de la réponse ou la reprise de l’évolution de la maladie) semble dépendre de l’apparition de mutations sur le gène bcr-abl (voir le tableau 15) :
Tableau 15 — Mécanismes de résistance à l’imatinib actuellement connus
Mécanismes dépendants du gène bcr-abl (cellules dépendantes des signaux du gène bcr-abl) | Mécanismes indépendants du gène bcr-abl (gène bcr-abl inactivé) |
|---|---|
| Amplification du gène bcr-abl | Activation des voies de signalisation en aval du gène bcr-abl |
| Mutations du gène bcr-abl empêchant la liaison entre la protéine bcr-abl et l’imatinib | Évolution clonale avec apparition de nouvelles anomalies chromosomiques |
| Efflux d’imatinib par la glycoprotéine P, associée à la multirésistance aux médicaments | Activation de voies leucémogènes sans rapport avec le gène bcr-abl |
Liaison de l’imatinib à des protéines (p. ex. α1-glycoprotéine acide circulante) |
L’utilité clinique de la détection de ces mutations reste à prouver. En effet, ces mutations ont été décrites chez des patients traités par le mésylate d’imatinib qui ne montraient aucun signe d’évolution de la maladie. De plus, la démarche à adopter en cas de résistance sera différente selon le stade de la LMC, et ce, indépendamment du traitement. En outre, la prévalence d’une résistance clinique et moléculaire est beaucoup plus grande chez les patients atteints de LMC en crise blastique ou en phase d’accélération que chez ceux dont la maladie est en phase chronique.
10.3. Pharmacocinétique
On a étudié la pharmacocinétique du mésylate d’imatinib à des doses allant de 25 à 1000 mg chez 591 patients et 33 volontaires sains.
Absorption
La biodisponibilité absolue moyenne de l’imatinib administré sous forme de capsule s’établit à 98 %. Le coefficient de variation de l’aire sous la courbe (ASC) des concentrations plasmatiques d’imatinib se situe entre 40 % et 60 %, suite à l’administration par voie orale. L’administration du mésylate d’imatinib avec un repas riche en lipides se traduit par une réduction du taux d’absorption (réduction de 11 % de la concentration maximale [Cmax] et prolongation de 1,5 h du tmax) accompagnée d’une petite réduction de l’ASC (7,4 %), comparativement aux paramètres observés après la prise à jeun.
Distribution
D’après les expériences menées in vitro, l’imatinib, à des concentrations cliniquement pertinentes, se lie aux protéines plasmatiques, surtout à l’albumine et à l’α1-glycoprotéine acide, dans une proportion d’environ 95 % et n’a que peu d’affinité pour les lipoprotéines.
D’après les expériences menées in vitro, le métabolite actif CGP74588, en concentrations cliniquement pertinentes, se lie à peu près autant aux protéines plasmatiques que l’imatinib.
Métabolisme
Le CYP3A4 est la principale enzyme responsable du métabolisme de l’imatinib. D’autres isoenzymes, dont le 1A2, le 2D6, le 2C9 et le 2C19, jouent un rôle mineur dans le métabolisme de cet agent.
Le principal métabolite actif présent dans la circulation chez l’être humain est le dérivé pipérazinique N-déméthylé, produit surtout par le CYP3A4. In vitro, ce métabolite s’est révélé d’une puissance comparable à celle du composé d’origine. L’ASC plasmatique relative à ce métabolite correspond à environ 15 % de l’ASC relative à l’imatinib et la demi-vie terminale s’établit à environ 40 heures à l’état d’équilibre. La liaison du métabolite CGP74588 N-déméthylé aux protéines plasmatiques s’est révélée être comparable à celle du composé d’origine tant chez les volontaires sains que chez les patients atteints de leucémie aiguë myéloblastique (LAM), et ce malgré une variabilité de la distribution sanguine et de la liaison protéinique parmi les patients atteints de LMC. Chez certains patients atteints de LAM, la fraction libre des ces deux composés était significativement plus élevée que chez d’autres, entraînant une capture plus élevée de ces deux agents par les cellules sanguines.
Lors d’une étude de phase I, l’administration d’une dose quotidienne a entraîné, à l’état d’équilibre, une accumulation du métabolite CGP74588 4 à 7 fois plus importante que celle du composé d’origine (voir Pharmacocinétique de l’imatinib dans le plasma ci-après). Cela pourrait tenir au fait que le taux de transformation du métabolite CGP74588 dans les hépatocytes humains est 53 % plus faible que celui du mésylate d’imatinib. La clairance métabolique réduite du CGP74588 semble être confirmée par des expériences in vitro, qui révèlent que ce métabolite possède une affinité moins grande que le STI571 pour le CYP3A4.
Élimination
D’après la récupération du (des) composé(s) suivant la prise orale d’une dose d’imatinib radiomarquée au carbone 14, environ 81 % de la dose est éliminée dans les fèces (68 % de la dose) et les urines (13 % de la dose) au cours des 7 jours qui suivent l’administration. Une proportion de 25 % de la dose d’imatinib administrée est récupérée sous forme inchangée (5 % dans les urines, 20 % dans les fèces), la portion restante étant des métabolites.
Chez des volontaires sains qui avaient reçu de l’imatinib par voie orale, la demi-vie (t½) d’environ 18 heures incite à penser que la prise d’une seule dose par jour est appropriée. Le profil de pharmacocinétique plasmatique de l’imatinib, chez des patients atteints de LMC, a été évalué le Jour 1, puis le Jour 7 ou 28, période après laquelle les concentrations plasmatiques avaient atteint l’état d’équilibre. L’ASC moyenne augmente de façon linéaire et proportionnelle à la dose administrée par voie orale pour l’éventail de doses allant de 25 à 1000 mg.
L’administration de doses multiples n’a pas entraîné de modification de la pharmacocinétique de l’imatinib, et l’accumulation du médicament est de 1,5 à 2,5 fois plus élevée à l’état d’équilibre lorsque le mésylate d’imatinib est administré une fois par jour.
L’influence du poids corporel sur l’élimination de l’imatinib est telle que l’on peut s’attendre à une clairance moyenne de 8,5 L/h si le patient pèse 50 kg, et de 11,8 L/h s’il pèse 100 kg. Cette fluctuation n’est pas jugée assez importante pour justifier l’adaptation de la dose en fonction du poids corporel. Quant au sexe du sujet, il est sans effet sur la pharmacocinétique de l’imatinib.
Populations et états pathologiques particuliers
Enfants : Au total, 31 enfants atteints de LMC en phase chronique (n = 15) ou en crise blastique (n = 4) ou encore de leucémie aiguë (n = 12) ont participé à un essai de phase I comportant une augmentation de la dose. Cet essai n’a pas permis de déterminer la dose efficace chez l’enfant. Les sujets qui y ont pris part avaient suivi de lourds traitements au préalable; 45 % d’entre eux avaient reçu une greffe de moelle osseuse tandis que 68 % avaient reçu une polychimiothérapie. Les sujets étant admissibles à une greffe de moelle osseuse ou les patients chez le diagnostic était récent n’ont pas été admis. L’âge médian des participants était de 14 ans (intervalle de 3 à 20 ans). Parmi les 31 patients, 12 étaient âgés de 3 à 11 ans au début de l’étude, 17 avaient de 12 à 18 ans, et seulement 2 avaient franchi le cap des 18 ans. Ces sujets ont reçu des doses de mésylate d’imatinib de 260 mg/m2/jour (n = 6), de 340 mg/m2/jour (n = 11), de
440 mg/m2/jour (n = 8) ou de 570 mg/m2/jour (n = 6). L’établissement de la dose en fonction de la surface corporelle s’est traduit chez certains par la prise d’une dose supérieure à la dose thérapeutique recommandée chez l’adulte. La portée d’une telle pratique sur l’innocuité chez l’enfant est limitée.
Tout comme chez l’adulte, l’imatinib a été rapidement absorbé chez l’enfant après une administration par voie orale, tant lors des études de phase I que de phase II. Chez les enfants ayant reçu des doses de 260 et de 340 mg/m2/jour, l’exposition à l’imatinib a été similaire à celle des adultes traités à des doses de 400 et de 600 mg, respectivement, bien que cette conclusion soit fondée sur un échantillon restreint. À la dose de
340 mg/m2/jour, l’aire sous la courbe en 24 heures (ASC0-24 h) au 8e jour témoignait d’une accumulation du médicament 1,7 fois plus élevée qu’au premier jour après l’administration répétée d’une dose quotidienne unique. Tout comme chez l’adulte, la pharmacocinétique différait considérablement d’un sujet à l’autre et le coefficient de variation de l’ASC0-24 h se situait entre 21 % (260 mg/m2/jour) et 68 % (570 mg/m2/jour). L’ASC n’a pas augmenté proportionnellement à la dose dans l’éventail posologique étudié. La contribution du métabolite actif CGP74588 à l’ASC de l’imatinib était d’environ 20 %. La clairance plasmatique totale se situe aux environs de 8 à 10 L/h à l’état d’équilibre. L’ASC plasmatique de l’imatinib est significativement plus faible (p = 0,02) chez les enfants de 2 à < 12 ans (29,3 mcg•h/mL) que chez les patients de 12 à < 20 ans (34,6 mcg•h/mL). Toutefois, cette différence entre les deux groupes d’âge ne semble pas significative sur le plan clinique, ne s’élevant qu’à 15 % (moyenne géométrique de 29,3 chez les enfants par rapport à 34,6 chez les adolescents). Dans les 2 groupes d’âge, l’exposition selon l’ASC correspond aux valeurs d’ASC0-24 h observées chez l’adulte, soit entre 24,8 et 39,7 mcg•h/mL, moyennant des doses quotidiennes de 400 mg et de
600 mg, respectivement.
- Personnes âgées : D’après les résultats d’une analyse pharmacocinétique de population, l’âge du patient influence légèrement le volume de distribution de l’imatinib (augmentation de 12 % chez le patient de plus de 65 ans). La portée clinique de cette variation n’est pas jugée significative.
Insuffisance hépatique : Dans le cadre d’une étude menée chez des patients atteints d’un dysfonctionnement hépatique léger ou modéré (Tableau 16), l’exposition moyenne à l’imatinib (ASC normalisée en fonction de la dose) n’a pas différé de manière significative comparativement aux patients dont la fonction hépatique était normale. Il y avait une tendance à l’augmentation de l’exposition au médicament chez les patients souffrant d’un dysfonctionnement hépatique grave (hausse d’environ 45 % par rapport aux patients dont la fonction hépatique était normale). Dans le cadre de cette étude, la dose pouvait atteindre 500 mg par jour chez les patients atteints d’un dysfonctionnement hépatique léger, 400 mg par jour en présence d’une affection modérée et 300 mg par jour chez les patients atteints d’un dysfonctionnement hépatique grave.
Au cours de l’étude, 29 % des patients souffrant d’un dysfonctionnement hépatique grave ont présenté des effets indésirables graves à la dose de 100 mg, 60 %, à la dose de 200 mg et 50 %, à la dose de 300 mg (voir 7. Mises en garde et précautions – Insuffisance hépatique et 4.2. Dose recommandée et ajustement posologique – Insuffisance hépatique).
Tableau 16 — Degré de dysfonctionnement hépatique
| Dysfonctionnement hépatique | Épreuve de la fonction hépatique |
|---|---|
| Léger | Bilirubine totale : = 1,5 x LSN ASAT : > LSN (peut être normal ou < LSN si la bilirubine totale est > LSN) |
| Modéré | Bilirubine totale : > 1,5 à 3,0 x LSN ASAT : n’importe quelle valeur |
| Grave | Bilirubine totale : > 3 à 10 x LSN ASAT : n’importe quelle valeur |
LSN = Limite supérieure de la normale ASAT = Aspartate-aminotransférase
Insuffisance rénale : L’imatinib et ses métabolites ne sont pas excrétés par le rein en quantité significative.
Lors d’une étude menée chez des patients présentant divers degrés d’atteinte rénale (légère, modérée ou grave – voir le tableau 17 ci-dessous pour la classification des degrés d’atteinte rénale), l’exposition moyenne à l’imatinib (ASC normalisée en fonction de la dose) a été entre 1,5 et 2 fois plus élevée que chez les patients dont la fonction rénale était normale, ce qui correspondait à une élévation du taux plasmatique de l’alpha-glycoprotéine acide, une protéine à laquelle l’imatinib se lie fortement. Il a été observé qu’il existait une corrélation entre la fréquence d’effets indésirables graves et la présence d’une atteinte rénale (p = 0,0096). Lors de cette étude, les patients atteints d’une insuffisance rénale légère ont reçu une dose quotidienne de 800 mg, et une dose quotidienne de 600 mg a été administrée chez les patients qui présentaient une insuffisance rénale modérée. Compte tenu du nombre restreint de patients admis, l’emploi de la dose de 800 mg n’a pas été évalué chez les patients atteints d’insuffisance rénale modérée. De même, seulement 2 patients ayant une atteinte rénale grave ont participé à l’étude, au cours de laquelle ils ont reçu une faible dose (100 mg) du médicament; et aucune dose plus élevée n’a été administrée chez ces patients. Aucun patient hémodialysé n’a été admis à l’étude. Étant donné que l’on dispose de données insuffisantes sur l’effet du mésylate d’imatinib chez les patients présentant une altération rénale grave ou traités par hémodialyse, aucune recommandation ne peut être formulée quant à l’administration de cet agent chez ces patients. Il faut faire preuve de prudence chez les patients présentant une atteinte rénale légère ou modérée, et il faut amorcer le traitement de ces patients à la dose minimale efficace recommandée de 400 mg/jour. La dose doit être réduite si elle est mal tolérée. Si le patient la tolère bien, la dose pourra être augmentée en l’absence d’efficacité. Comme l’emploi de la dose de 800 mg/jour n’a fait l’objet d’aucune étude chez les patients atteints d’une insuffisance rénale modérée, on ne peut recommander l’administration d’une telle dose chez ces patients (voir les sections 8 Effets indésirables, 4.2 Dose recommandée et ajustement posologique – Insuffisance rénale et 7 Mises en garde et précautions – Fonction rénale).
Tableau 17 — Degré de dysfonctionnement rénal
| Dysfonctionnement rénal | Clairance de la créatinine (mL/min) |
|---|---|
| Léger | 40 – 59 |
| Modéré | 20 – 39 |
| Grave | < 20 |
11. Conservation, stabilité et mise au rebut
Conserver les comprimés TEVA-IMATINIB à la température ambiante (15 °C – 30 °C), à l’abri de l’humidité.
- 12. Directives particulières de manipulation
Sans objet.
Partie 2 : Renseignements scientifiques
13. Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune : Mésylate d’imatinib
Dénomination systématique : Méthanesulfonate de 4-[(4-méthyl-1-pipérazinyl)méthyl]-N-
[4-méthyl-3-[[4-(3-pyridinyl)-2-pyrimidinyl]amino]-phényl]benzamide
Formule et masse moléculaires : C29H31N7O • CH4SO3 ; 589,7 Formule de structure :
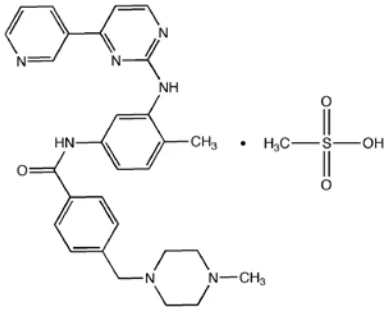
Propriétés physico-chimiques
Description : Poudre de couleur blanche à blanc cassé en l’absence de corps étranger.
Solubilité : Entièrement soluble dans l’eau et légèrement dans le méthanol. La solubilité du mésylate d’imatinib dans diverses solutions tampons à 25 °C est présentée dans le tableau ci-après.
Solubilité aqueuse :
| Température (°C) | Concentration (mg/mL) |
|---|---|
| 35 | 1000 |
| 45 | 1333 |
| 55 | 1333 |
| 65 | 1333 |
Solubilité dans divers tampons :
(à environ 25 °C)
| pH | Concentration (mg/mL) |
|---|---|
| 2,0 | 1000 |
| 4,0 | 1000 |
| 7,0 | 1000 |
| 9,0 | 1000 |
| 12,0 | 1000 |
D’après le Biopharmaceutical Classification System (BCS), l’imatinib peut être considéré comme un agent de classe I.
pH : Le pH d’une solution aqueuse à 1 % est d’environ 5,5.
Point de fusion : 222 °C – 230 °C
pKa : 7,8, 3,8 et 3,3
Coefficient de partage : > 100 (n-octanol/tampon phosphate à pH 6,8 et à 37 ± 1 °C)
Log D : 3,5
Polymorphisme : Le mésylate d’imatinib cristallise sous plusieurs formes, les plus courantes étant les formes α et β. La cristallographie aux rayons X, le spectre IR et l’analyse calorimétrique différentielle (ACD) montrent que le mésylate d’imatinib de Natco Pharma Ltée se présente sous une autre forme (α2) que les autres.
14. Essais cliniques
14.1. Essais cliniques, par indication
Leucémie myéloïde chronique
Cas nouvellement diagnostiqués (adultes)
Plan de l’essai et caractéristiques démographiques de l’étude
Les effets du mésylate d’imatinib dans le traitement d’adultes ayant récemment reçu un diagnostic de LMC ont été comparés avec ceux d’un traitement par l’interféron alfa et la cytarabine (IFN + Ara-C) dans un essai multinational et multicentrique ouvert de phase III à répartition aléatoire. Les patients n’ayant pas répondu au traitement (absence de réponse hématologique complète [RHC] après 6 mois, augmentation du nombre de globules blancs ou absence de réponse cytogénétique majeure [RCM] après 24 mois), qui ont cessé d’y répondre (perte de la RHC ou de la RCM) ou encore qui présentaient une grave intolérance au traitement ont été autorisés à passer dans l’autre groupe de traitement.
Les patients sous mésylate d’imatinib recevaient 400 mg quotidiennement. Il était permis d’augmenter la posologie et de faire passer la dose de 400 à 600 mg par jour, puis de 600 à 800 mg par jour. Les patients sous INF + Ara-C ont reçu une dose cible d’IFN de 5 MU/m2/jour par voie sous-cutanée, à laquelle se sont ajoutés 20 mg/m2/jour de cytarabine (Ara-C) s.c. pendant 10 jours chaque mois, jusqu’à ce qu’une réponse cytogénétique complète (RCC) soit observée et confirmée par deux analyses cytogénétiques consécutives effectuées à intervalles d’au plus 3 mois. Au cours de cet essai, un traitement préalable par l’hydroxyurée avait permis de ramener au moins 80 % des patients à des conditions de base. Le nombre médian de globules blancs est passé de 90 x 109/L au moment du diagnostic à 19 x 109/L. De plus, afin de maintenir le nombre de globules blancs en deçà de 20 x 109/L, l’administration concomitante d’hydroxyurée a été autorisée durant les 6 premiers mois de l’essai chez 44,6 % des patients sous mésylate d’imatinib et chez 74,3 % des patients sous INF + Ara-C.
Au total, 1106 patients provenant de 177 centres dans 16 pays ont été répartis aléatoirement dans les deux groupes de traitement, chacun en comptant 553. Les caractéristiques initiales des deux groupes étaient sensiblement les mêmes. L’âge médian des sujets était de 51 ans (plage de 18 à 70 ans), et 21,9 % des participants étaient âgés de 60 ans ou plus. La population se composait de 59 % de sujets de sexe masculin et de 41 % de sujets de sexe féminin; 89,9 % étaient de race blanche et 4,7 % de race noire. Selon une analyse effectuée 7 ans après l’admission du dernier patient, la durée médiane du traitement de première intention a été de 82 mois dans le groupe sous mésylate d’imatinib et de 8 mois dans le groupe sous INF + Ara-C. En outre, 60 % des patients sous mésylate d’imatinib poursuivaient toujours le traitement de première intention au moment de l’analyse, alors qu’en raison d’abandon ou de changement de groupe, seulement 2 % des patients sous INF + Ara-C poursuivaient toujours le traitement de première intention. La raison ayant le plus souvent motivé l’abandon du traitement de première intention dans le groupe sous INF + Ara-C était le retrait du consentement (13,7 %). Dans le cas des patients passés du groupe témoin au groupe sous mésylate d’imatinib (360/553), les raisons ayant motivé le changement de médicament ont été l’intolérance au traitement (N = 145;
40,3 %), l’absence de réponse (N = 97; 27,0 %), la progression de la maladie (N = 77; 21,4 %) et le refus du patient de continuer à recevoir l’association IFN + Ara-C (N = 41; 11,4 %).
Résultats
Le critère primaire d’efficacité de cet essai était la survie sans progression, celle-ci étant définie par la survenue de l’une ou l’autre des manifestations suivantes : évolution de la maladie vers la phase d’accélération ou la crise blastique, décès, perte de la RHC ou de la RCM, ou encore augmentation du nombre de globules blancs malgré un traitement approprié chez les patients n’obtenant pas de RHC. Les principaux critères secondaires étaient la RCM, la RHC, l’évaluation de la maladie résiduelle minimale (réponse moléculaire), le temps écoulé avant la survenue de la phase d’accélération ou de la crise blastique, la survie et la qualité de la vie. Les données concernant la réponse au traitement sont présentées dans le tableau 18.
Tableau 18 — Réponse au cours de l’étude portant sur des cas de LMC nouvellement diagnostiquée (traitement de première intention) (données de 84 mois)
| Meilleurs taux de réponse | Mésylate d’imatinib n = 553 | IFN + Ara-C n = 553 |
|---|---|---|
| Réponse hématologique1 | ||
| RHC – n (%) | 534 (96,6)* | 313 (56,6)* |
| [IC95 %] | [94,7 – 97,9] | [52,4 – 60,8] |
| Réponse cytogénétique2 | ||
| RCM – n (%) | 472 (85,4)* | 93 (16,8)* |
| [IC95 %] | [82,1 – 88,2] | [13,8 – 20,2] |
| Non confirmée3 | 490 (88,6)* | 129 (23,3)* |
| Réponse cytogénétique complète – n (%) | 413 (74,7)* | 36 (6,5) |
| [IC95 %] | [70,8 – 78,3] | [4,6 – 8,9] |
| Non confirmée3 | 456 (82,5)* | 64 (11,6)* |
| Réponse moléculaire4 | ||
| Réponse majeure à 12 mois (%) | 40 | 2* |
| Réponse majeure à 24 mois (%) | 54* | s.o.5 |
* p < 0,001; méthode exacte de Fisher
- 1 Critères de la réponse hématologique (confirmation de toutes les réponses après ≥ 4 semaines) : Numération leucocytaire < 10 x 109/L, numération plaquettaire < 450 x 109/L, myélocytes + métamyélocytes dans le sang périphérique < 5 %, absence de cellules blastiques et de promyélocytes dans le sang périphérique, basophiles < 20 %, absence d’envahissement extramédullaire.
- 2 Critères de la réponse cytogénétique : Réponse complète (disparition du chromosome Ph dans les cellules médullaires à la métaphase ou partielle (1 %-35 %)).
- 3
La réponse cytogénétique non confirmée étant fondée sur une analyse cytogénétique unique de la moelle osseuse, il est possible qu’une réponse cytogénétique moins
- importante soit observée au moment d’une analyse subséquente de la moelle osseuse chez les patients ayant présenté une réponse cytogénétique complète ou partielle non confirmée.
- 4 Critères de la réponse moléculaire : Dans des échantillons de sang périphérique, diminution d’au moins 3 logarithmes de la quantité de transcrits bcr-abl (mesurée en temps réel par épreuve quantitative de transcriptase inverse-amplification en chaîne par polymérase [RT-PCR]) par rapport à des valeurs initiales normalisées.
- 5 Sans objet. Données insuffisantes : seulement deux patients avec échantillons.
Pour l’analyse des résultats du traitement à long terme, les patients qui, après répartition aléatoire, ont reçu le mésylate d’imatinib ont été comparés avec ceux qui ont reçu le traitement IFN +Ara-C. Les patients ayant changé de groupe de traitement avant que la maladie ne se mette à progresser n’ont pas été dénombrés au moment de la permutation, et les manifestations observées chez ces patients après leur changement de traitement ont été attribuées au traitement de départ, assigné lors de la répartition aléatoire.
Au terme d’un suivi de 7 ans, 93 (16,8 %) sujets sous mésylate d’imatinib avaient connu une progression de la maladie s’étant manifestée de l’une des façons suivantes : évolution vers la phase d’accélération ou la crise blastique (37 [6,7 %]), perte de la RCM (31 [5,6 %]), perte de la RHC ou augmentation du nombre de globules blancs (15 [2,7 %]) et décès non liés à la LMC (10 [1,8 %]). Par contraste, on a dénombré 165 (29,8 %) cas d’évolution de la maladie dans le groupe IFN + Ara-C, dont 130 sont survenus pendant le traitement de première intention par l’association médicamenteuse. Les manifestations observées dans ce groupe se répartissaient comme suit : évolution vers la phase d’accélération ou la crise blastique (61 [11 %]), perte de la RCM (31 [5,6 %]), perte de la RHC (46 [8,3 %]), augmentation du nombre de globules blancs 18 [3,3 %]) et décès non liés à la LMC (5 [0,9 %]).
Le taux estimé de survie sans progression de la maladie à 84 mois s’est établi à 81,2 % (IC95 % : 78 % – 85 %) dans le groupe sous mésylate d’imatinib et à 60,6 % (IC95 % : 56 % – 65 %) dans le groupe sous IFN + Ara-C (p < 0,001) (Figure 1).
La proportion estimée des patients chez qui la maladie n’a pas évolué vers la phase d’accélération ou la crise blastique après 84 mois était significativement plus élevée dans le groupe sous mésylate d’imatinib que dans le groupe sous IFN + Ara-C (92,5 % [IC95 % : 90 % – 95 %] vs 85,1 % [IC95 % : 82 % – 89 %]; p < 0,001, respectivement) (Figure 2).
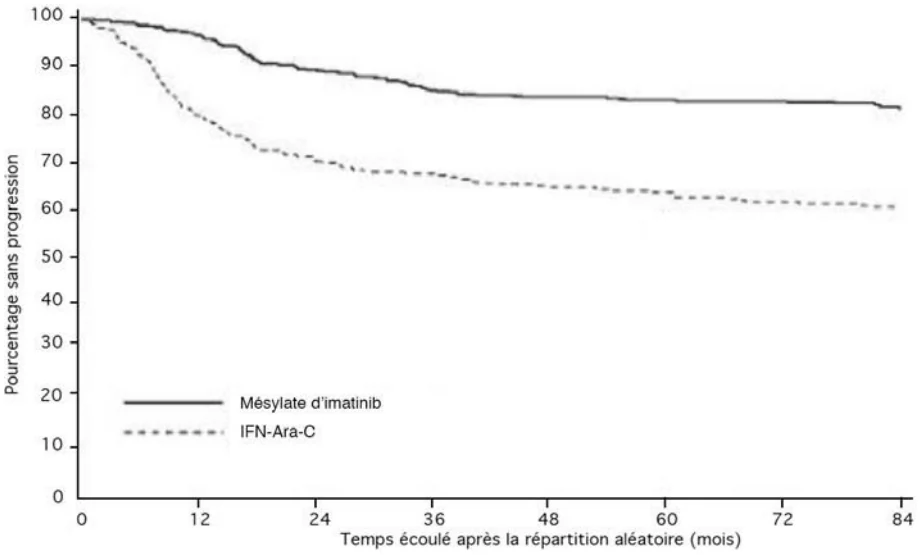
Figure 1. Temps écoulé jusqu’à la progression (principe de l’intention de traitement)
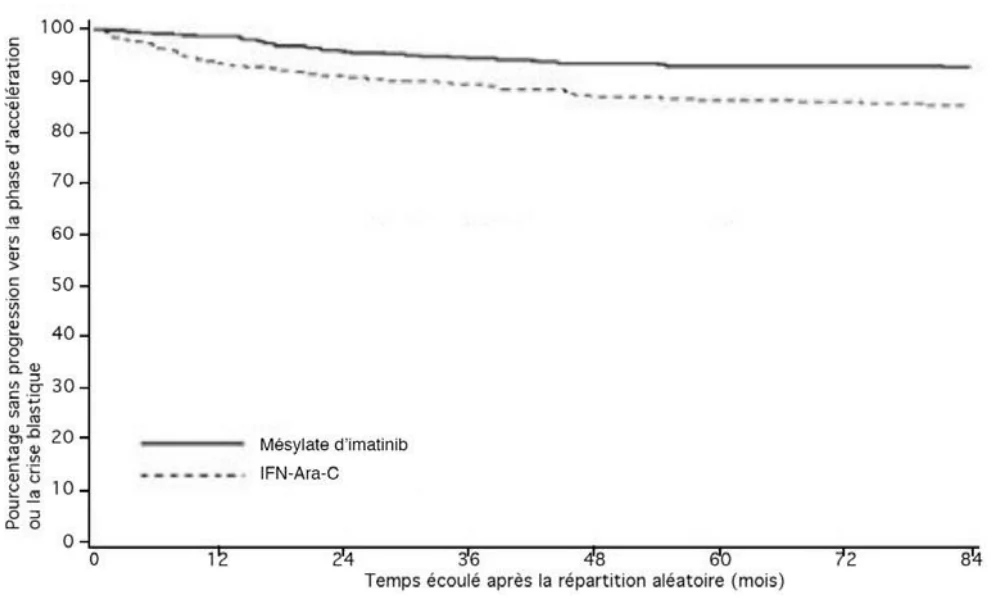
Figure 2. Temps écoulé jusqu’à la progression vers la phase d’accélération ou la crise blastique (principe de l’intention de traitement)
Au total, 71 (12,8 %) patients sont décédés dans le groupe sous mésylate d’imatinib et 85 (15,4 %) dans le groupe sous IFN + Ara-C. Au bout de 84 mois, la survie globale dans le groupe sous mésylate d’imatinib était estimée à 86,4 % (IC95 % : 83 % – 90 %) par rapport à 83,3 % (IC95 % : 80 % – 87 %) dans le groupe sous IFN + Ara-C (test de Mantel-Haenszel, p = 0,073;
p = 0,065, test de Wilcoxon). La probabilité d’absence de progression de la maladie après 60 mois était de 95 % chez les patients ayant obtenu une réponse cytogénétique complète accompagnée d’une réponse moléculaire majeure (diminution de ≥ 3 log des transcrits bcr-abl, d’après l’épreuve quantitative de transcriptase inverse-amplification en chaîne par polymérase
[RT-PCR]) après 12 mois, comparativement à 89 % chez les patients ayant obtenu une réponse cytogénétique complète, mais sans réponse moléculaire majeure, et à 70 % chez les patients ne présentant pas de réponse cytogénétique complète après 12 mois (p < 0,001).
Cette étude admettait une augmentation de la dose de 400 à 600 mg par jour, puis de 600 à 800 mg par jour. Après 42 mois de suivi, la moitié des patients qui avaient augmenté leur dose en raison d’une absence de RHC après 3 mois ont obtenu une RHC par la suite. Parmi les 55 patients qui n’ont pas accru leur dose, 44 (80 %) ont également obtenu une RHC. Six (50 %) patients sur les 12 patients dont l’évaluation indiquait une perte de RCM ou de RCC ont obtenu une RCM après avoir reçu des doses plus élevées, et 12 (48 %) des 25 patients qui n’ont pas augmenté leur dose ont également eu une RCM. Onze patients ayant obtenu une RHC après 3 mois et une RCM après 12 mois avec une dose de 400 mg par jour ont eu une perte confirmée (en moins de 4 semaines) de leur réponse cytogénétique. Parmi ces 11 patients, quatre ont augmenté leur dose jusqu’à 800 mg par jour, et 2 d’entre eux ont de nouveau obtenu une réponse cytogénétique (l’une partielle, et l’autre complète, cette dernière ayant également été associée à une réponse moléculaire), alors que sur les 7 patients qui n’ont pas augmenté leur dose, seulement un a recouvré une réponse cytogénétique complète. La proportion de certains effets indésirables a été plus élevée chez les 40 patients qui avaient augmenté leur dose à
800 mg par jour, comparativement à la proportion observée chez les patients avant l’augmentation de la dose (n = 551). Ces effets indésirables plus fréquents comprenaient des hémorragies gastro-intestinales, la conjonctivite, une hausse des transaminases ou de la bilirubine, des toxicités hématologiques (principalement l’anémie et la thrombocytopénie) et des infections des voies respiratoires supérieures. La fréquence des autres effets indésirables signalés était inférieure ou égale.
La qualité de vie des patients a été évaluée au moyen de l’échelle FACT-BRM (Functional Assessment of Cancer Therapy – Biological Response Modifiers), un instrument validé à cet effet. Tous les domaines ont été évalués, d’où il est ressorti que les patients du groupe sous mésylate d’imatinib ont obtenu des scores significativement plus élevés que les patients du groupe sous IFN +Ara-C. Les données sur la qualité de vie ont révélé que le bien-être physique, fonctionnel et émotionnel des patients sous mésylate d’imatinib a été préservé durant le traitement.
Cas nouvellement diagnostiqués de leucémie myéloïde chronique chez l’enfant
Cinquante et un enfants venant de recevoir un diagnostic de LMC en phase chronique et n’ayant jamais été traités ont été admis dans un essai multicentrique ouvert de phase II comprenant un seul groupe de patients. Les sujets ont reçu 340 mg/m2/jour de mésylate d’imatinib, sans interruption en l’absence de toxicité limitant la dose. L’administration de mésylate d’imatinib induit rapidement une réponse chez les enfants atteints d’une LMC nouvellement diagnostiquée, le taux de RHC atteignant 80 % après 8 semaines de traitement. Les patients chez lesquels une évaluation cytogénétique a pu être réalisée (46/51) ont présenté une RCC de 72 %, taux comparable aux résultats obtenus chez les adultes. De plus, une réponse cytogénétique partielle (RCP) a été observée dans 16 % des cas, ce qui porte le taux de RCM à 81 %. Chez la majorité des patients ayant obtenue une RCC, celle-ci est survenue au bout de 3 à
10 mois. Le temps de réponse médian, évalué selon la méthode de Kaplan-Meier, s’établissait quant à lui à 5,6 mois. On a procédé à la mesure quantitative (épreuve RT-PCR) de la protéine de fusion bcr-abl chez 15 des patients ayant obtenu une RCC; 6 (40 %) d’entre eux ont obtenu une réponse moléculaire majeure (5 patient ont eu une réponse complète). Les patients ont été autorisés à abandonner le traitement à l’étude au profit d’une autre forme d’intervention, par exemple une greffe de cellules souches hématopoïétiques, option que l’on sait curative. Une telle greffe a été pratiquée chez 31 enfants; 5 d’entre eux l’ont reçue pendant l’étude, par suite de l’évolution de leur tumeur et un autre s’est retiré de l’étude au cours de la première semaine de traitement, afin de recevoir une greffe environ 4 mois plus tard. Chez les 25 autres, la greffe a été a effectuée après l’abandon du traitement à l’étude, dont la durée médiane a été de 9 (4 à 24) cycles de 28 jours. Parmi ces derniers, 13 (52 %) ont eu une RCC et 5 (20 %), une RCP à la fin du traitement à l’étude.
Leucémie myéloïde chronique évoluée et en phase chronique tardive
Trois vastes essais multinationaux de phase II ouverts et non contrôlés ont été menés chez des patients porteurs du chromosome Philadelphie (Ph+) atteints de LMC en phase avancée, blastique ou d’accélération, de LMC en crise myéloblastique ou de LMC en phase chronique réfractaires ou intolérants au traitement par l’interféron alfa (IFN). Environ 45 % des patients étaient de sexe féminin et 6 %, de race noire. Dans les études cliniques, 38 % à 40 % des participants avaient 60 ans ou plus et 10 % à 12 % des patients avaient 70 ans ou plus.
Phase chronique, échec du traitement par l’IFN
Une dose de départ de 400 mg a été administrée à 532 patients répartis dans trois groupes en fonction de leur réponse au traitement par l’IFN reçu antérieurement : échec sur le plan hématologique (29 %), échec sur le plan cytogénétique (35 %) ou intolérance à l’interféron (36 %). Ces patients avaient reçu l’IFN en doses ≥ 25 x 106 UI/semaine pendant une période médiane de 14 mois et tous étaient atteints de LMC en phase chronique tardive dont le diagnostic remontait à 32 mois (valeur médiane). Le taux de RCM (réponse complète et partielle, c’est-à-dire, présence du chromosome Ph+ dans 0 % à 35 % des cellules à la métaphase dans la moelle osseuse) constituait le principal critère d’efficacité. La durée médiane du traitement a été de 29 mois, 81 % des patients ayant été traités durant au moins 24 mois (durée maximale : 31,5 mois). Les résultats relatifs à l’efficacité sont présentés dans le tableau 16. Dans cette étude, une RCM a été observée chez 65 % des patients, laquelle a été confirmée chez 59 % des sujets. Une RCC a été obtenue chez 48 % des patients, laquelle a été confirmée chez 38 % des sujets.
Phase d’accélération
On a admis 235 patients atteints de LMC en phase d’accélération. La dose administrée aux 77 premiers était de 400 mg, mais le protocole a été modifié par la suite, si bien que les 158 patients suivants ont quant à eux reçu une dose de 600 mg.
Le taux de réponse hématologique, défini par l’obtention d’une réponse hématologique complète, par l’absence de signes de la leucémie (c’est-à-dire, la disparition des cellules blastiques de la moelle et du sang, mais sans normalisation absolue du sang périphérique comme dans le cas d’une réponse complète) ou par le retour à la phase chronique, constituait le principal critère d’efficacité. La durée médiane du traitement a été de 18 mois et 45 % des patients ont été traités durant ≥ 24 mois (durée maximale : 35 mois). Une réponse hématologique confirmée a été obtenue chez 72 % des patients (tableau 16). Fait à remarquer, 27 % des patients ont aussi obtenu une RCM, laquelle a été confirmée chez 21 % des sujets. Une RCC a été observée chez 20 % des patients, laquelle a été confirmée chez 16 % des sujets. Dans le cas des patients qui recevaient la dose de 600 mg, le taux de la survie sans progression et le taux de survie globale 24 mois après le début de l’essai ont été estimés à respectivement 50 % et 66 %. D’après les résultats d’une analyse multifactorielle, l’emploi de la dose de 600 mg a été associé à un allongement du temps écoulé avant la progression, peu importe que la numération plaquettaire ait été ou non ≥ 100 x 109/L, que la proportion de blastes sanguins ait été ou non
< 15 % et que l’hémoglobinémie ait été ou non ≥ 10 g/L.
Crise myéloblastique
L’étude ci-après comprenait 260 patients atteints de LMC en crise myéloblastique, dont 165 (63 %) avaient déjà reçu une chimiothérapie visant la phase d’accélération ou la crise blastique (« patients ayant déjà été traités ») et 95 (37 %) n’avaient jamais été traités (« patients non traités »). La dose administrée aux 37 premiers était de 400 mg, mais le protocole ayant été modifié par la suite, si bien que les 223 patients suivants ont reçu 600 mg pour commencer.
Le taux de réponse hématologique, défini soit par l’obtention d’une réponse hématologique complète, soit par l’absence de signes de leucémie ou par le retour à la phase chronique à partir des mêmes critères considérés pendant l’essai qui portait sur la phase d’accélération, constituait le principal critère d’efficacité. La durée médiane du traitement a été de 4 mois; 21 % des patients ont été traités durant ≥ 12 mois, et 10 %, durant ≥ 24 mois (durée maximale : 35 mois). Une réponse hématologique a été observée chez 31 % des patients (soit chez 36 % des patients n’ayant jamais traités auparavant et chez 22 % des patients qui avaient déjà reçu un traitement).
Tableau 19 — Taux de réponse obtenus dans d’autres études cliniques sur la LMC
Phase chronique échec du tt par l’IFN 400 mg (n = 532) | Phase d’accélération 600 mg, n = 158 400 mg, n = 77 | Crise myéloblastique 600 mg, n = 223 400 mg, n = 37 | ||||||
|---|---|---|---|---|---|---|---|---|
| Pourcentage de patients (IC95 %) | ||||||||
| Réponse hématologique1 | 95 (92,3 – 96,3) | 72 (65,3 – 69,2) | 31 (25,2 – 36,8) | |||||
| Réponse hématologique complète (RHC) | 95 % | 42 | 8 | |||||
| Absence de signes de leucémie (ASL) | s.o. | 12 | 5 | |||||
| Retour à la phase chronique (RPC) | s.o. | 17 | 18 | |||||
| Réponse cytogénétique majeure2 | ||||||||
| Non confirmée | 65 (60,2 – 68,5) | 27 (21,7 – 33,4) | 15 (11,2 – 20,4) | |||||
| Confirmée | 59 (54,9 – 63,4) | 21 (16,2 – 27,1) | 7 (4,5 – 11,2) | |||||
Phase chronique échec du tt par l’IFN 400 mg (n = 532) | Phase d’accélération 600 mg, n = 158 400 mg, n = 77 | Crise myéloblastique 600 mg, n = 223 400 mg, n = 37 | |
|---|---|---|---|
| Réponse cytogénétique complète3 | |||
| Non confirmée | 48 | 20 | 7 |
| Confirmée | 38 | 16 | 2 |
- 1. Critères de la réponse hématologique (toutes les réponses devant être confirmées après ≥ 4 semaines) :
RHC : Etude sur la LMC en phase chronique (numération leucocytaire < 10 x 109/L, numération plaquettaire < 450 x 109/L, myélocytes + métamyélocytes sanguins < 5 %, absence de cellules blastiques et de promyélocytes dans le sang, basophiles < 20 %, absence d’atteinte extramédullaire) et sur la LMC en phase d’accélération et en crise blastique (NAN ≥1,5 x 10⁹/L, numération plaquettaire ≥ 100 x 109/L, absence de cellules blastiques dans le sang, cellules blastiques dans la moelle < 5 % et absence d’atteinte extramédullaire)
ASL : mêmes critères que pour la RHC sauf : NAN ≥ 1 x 10⁹/L et numération plaquettaire ≥ 20 x 109/L (étude sur la LMC en phase d’accélération et en crise blastique)
RPC : cellules blastiques médullaires et sanguines < 15 %, cellules blastiques + promyélocytes médullaires et sanguins < 30 %, basophiles sanguins < 20 %, absence d’atteinte extramédullaire ailleurs que dans la rate et le foie (études sur la LMC en phase d’accélération et en crise blastique).
- 2. Critères de la réponse cytogénétique : la réponse majeure comprend les réponses complète (disparition du chromosome Ph dans les cellules médullaires à la métaphase) et partielle (présence du chromosome Ph dans 1 % – 35 % des cellules).
- 3. Réponse cytogénétique complète confirmée par une deuxième analyse cytogénétique des cellules de la moelle osseuse effectuée au moins un mois après la première.
La réponse hématologique a été observée après un intervalle médian de 1 mois.
On a évalué que chez 87,8 % des patients atteints de LMC en phase chronique tardive et dont le diagnostic remontait à 32 mois (médiane), la RCM s’est maintenue pendant deux ans. On estime en outre qu’après deux ans de traitement, environ 85,4 % des patients étaient épargnés de progression vers la phase d’accélération ou la crise blastique, et que la survie globale atteignait 90,8 % [88,3 % – 93,2 %].
Dans les cas de LMC en phase d’accélération, la durée médiane de la réponse hématologique s’est établie à 28,8 mois chez les patients qui avaient reçu la dose initiale de 600 mg (16,5 mois chez les patients ayant reçu la dose de 400 mg, p = 0,0035). Deux ans après son obtention, la RCM se maintenait toujours chez environ 63,8 % des patients. La survie médiane a été de 20,9 mois [13,1 – 34,4] chez les patients qui recevaient 400 mg, mais faute d’avoir été atteinte pour le moment, elle ne peut être calculée chez les patients qui recevaient la dose de 600 mg (p = 0,0097). Après deux ans de traitement, la proportion de patients qui étaient toujours en vie se chiffrait à environ 46,2 % [34,7 % –57,7 %] dans le cas de ceux qui recevaient la dose de 400 mg, comparativement à environ 65,8 % [58,4 % – 73,3 %] chez ceux ayant reçu la dose de 600 mg (p
= 0,0088).
Dans les cas de LMC en crise blastique, la durée médiane de la réponse hématologique a été évaluée à 10 mois. Chez environ 27,2 % [16,8 % – 37,7 %] des patients, cette réponse s’est maintenue deux ans durant après son obtention initiale. La survie médiane s’est établie à 6,9 mois [5,8 – 8,6], et environ 18,3 % [13,4 % – 23,3 %] de tous les patients en crise blastique étaient toujours en vie deux ans après le début de l’étude.
Leucémie lymphoblastique aiguë
LLA Ph+ nouvellement diagnostiquée
L’administration de mésylate d’imatinib, comme agent seul lors de la phase d’induction au cours d’un essai contrôlé mené chez 55 patients de 55 ans ou plus ayant récemment reçu un diagnostic de LLA Ph+ (ADE10), a entraîné un taux de rémission hématologique complète significativement plus élevé que celui obtenu avec l’induction chimiothérapeutique (96,3 % vs 50 %; p = 0,0001).
Tableau 20 — Effet du mésylate d’imatinib (600 mg/jour) chez des patients venant de recevoir un diagnostic de LLA Ph+
| Étude | ADE10§ (Étude contrôlée) | |
|---|---|---|
Induction par le mésylate d’imatinib | Induction chimiothérapeutique | |
| N (Patients chez qui la RHC était évaluable) | 27 | 26 |
| RHC (%) | 96 | 50* |
| IC95 % | 81 – 100 | 30 – 70 |
| N (Total) | 28 | 27 |
| SSM1 an (%) | 54 | |
| SG1 an (%) | 54 | |
RHC = Réponse hématologique complète SSM = Survie sans maladie
* p < 0,01
§ Après l’induction (la rémission complète est attribuable au traitement d’induction dans les deux groupes.)
Rechute de la LLA Ph+ ou LLA Ph+ réfractaire
Lors de l’étude 0109, menée chez des patients souffrant de LLA Ph+ récidivante ou réfractaire, 43 d’entre eux ont reçu la dose initiale de 600 mg et 3 autres, la dose initiale de 400 mg.
Les résultats obtenus chez les 3 patients ayant reçu la dose initiale de 400 mg/jour montrent que cette dose est insuffisante pour produire une réponse hématologique dans les cas de rechute ou de LLA Ph+ réfractaire.
Tableau 21 — Effet du mésylate d’imatinib (600 mg/jour) dans les cas de LLA Ph+ récidivante ou réfractaire
Étude de phase II nº 0109 (N = 46)1 N (%) | |
|---|---|
| Réponse hématologique confirmée | 12 (26,1) |
| RHC | 4 (8,7) |
| ASL | 1 (2,2) |
| RPC | 7 (15,2) |
| Réponse cytogénétique confirmée | |
| RCM | 12 (26,1) |
| RCC | 7 (15,2) |
| RCP | 5 (10,9) |
1 43 patients sur 46 présentaient une LLA Ph+ récidivante ou réfractaire.
ASL = Absence de signe de leucémie; RCC = Réponse cytogénétique complète; RCM = Réponse cytogénétique majeure; RCP = Réponse cytogénétique partielle; RHC = Réponse hématologique complète; RPC = Retour à la phase chronique
La réponse hématologique a été observée après un intervalle médian de 1 mois. La durée médiane de la réponse hématologique a été de 3,42 mois.
Chez les patients ayant reçu la dose initiale de 600 mg, il s’est écoulé 2,56 mois (intervalle médian) avant que la maladie ne se mette à évoluer.
Syndromes myélodysplasiques/myéloprolifératifs (SMD/SMP)
Un essai multicentrique ouvert de phase II (étude B2225) a été mené chez des patients atteints de diverses maladies potentiellement mortelles impliquant les récepteurs à activité tyrosine-kinase Abl, Kit ou PDGFR, afin d’évaluer les effets du mésylate d’imatinib. Cette étude comprenait 7 patients de 20 à 86 ans atteints de SMD/SMP, lesquels recevaient un traitement par le mésylate d’imatinib à raison de 400 mg/jour. Les cas de 24 autres patients atteints eux aussi de SMD/SMP et âgés de 2 à 79 ans ont été rapportés dans 12 études de cas et une étude clinique. À l’exception de 3 d’entre eux, qui ont été traités par des doses plus faibles, ces patients ont eux aussi reçu mésylate d’imatinib à raison de 400 mg/jour. Sur les 31 patients au total, 14 (45 %) ont eu une réponse hématologique complète et 9 (29 %) autres ont obtenu une réponse cytogénétique complète (réponse majeure ou partielle chez 39 %). Fait à souligner, la présence d’une translocation, touchant habituellement le chromosome t5q33 ou t4q12, a entraîné le réarrangement du gène du PDGFR chez 14 patients évaluables. Tous ces patients ont obtenu une réponse hématologique (complète chez 12 d’entre eux). La réponse cytogénétique, évaluée chez 11 des 14 patients, a été confirmée chez les 11 (et s’est avérée complète chez
9 d’entre eux). Seuls 2 (13 %) patients sur les 16 ne présentant pas de translocation associée au réarrangement du gène du PDGFR ont obtenu une réponse hématologique complète, et un seul (6 %) a obtenu une réponse cytogénétique majeure. Un autre patient, qui présentait un réarrangement du gène du PDGFR et qui était en rechute moléculaire à la suite d’une greffe de moelle osseuse, a connu une réponse moléculaire. La durée médiane du traitement a été de 12,9 mois (0,8 – 26,7) chez les 7 patients de l’étude B2225, et de 1 semaine à plus de 18 mois chez les patients ayant répondu au traitement dont fait état la documentation médicale. Les résultats sont présentés dans le tableau 22.
Tableau 22 — Réponse au traitement dans les cas de SMD/SMP
| N | Réponse hématologique complète | Réponse cytogénétique | |||||||
|---|---|---|---|---|---|---|---|---|---|
| (Nombre de patients) | (%) | (%) | |||||||
| Population totale | 31 | 14 (45) | 12 (39) | ||||||
| Chromosome t5 en cause | 12 | 12 (100) | 10 (83) | ||||||
| Chromosome t4 en cause | 2 | 2 (100) | 1 (50) | ||||||
Autres chromosomes/Absence de translocation | 16 | 2 (13) | 1 (6) | ||||||
| Rechute moléculaire | 1 | NÉ | NÉ | ||||||
| NÉ : Non évaluable | |||||||||
Sous-types agressifs de mastocytose systémique (MSA et MSAAHCNM)
Un essai clinique multicentrique ouvert de phase II (étude B2225) a été mené afin d’évaluer les effets du mésylate d’imatinib dans diverses populations de patients souffrant d’affections associées aux récepteurs à activité tyrosine-kinase Abl, Kit ou PDGFR. Cette étude comprenait 5 patients de 49 à 74 ans atteints d’une mastocytose systémique agressive (MSA), que l’on a traités par le mésylate d’imatinib à raison de 100 à 400 mg/jour. Les cas de 25 autres patients atteints eux aussi de MSA et âgés de 26 à 85 ans ont été décrits dans 10 études de cas. Ces patients ont eux aussi reçu des doses de 100 à 400 mg/jour de mésylate d’imatinib. Sur les
30 patients traités pour la MS au total, 10 (33 %) ont obtenu une réponse hématologique complète et 9 (30 %) ont eu une réponse hématologique partielle (taux de réponse global de 63 %).
Les anomalies cytogénétiques de 21 des 30 patients souffrant de MSA traités par le mésylate d’imatinib ont été évaluées à partir des études de cas et des résultats de l’étude B2225. Parmi ces 21 patients, 8 se caractérisaient par la présence de la protéine de fusion FIP1L1-PDGFRα (ou d’une délétion de CHIC2). Le plus souvent, les patients présentant une telle anomalie cytogénétique sont des hommes chez qui la mastocytose systémique s’accompagne d’éosinophilie. Deux patients étaient porteurs d’une mutation de Kit dans le domaine juxtamembranaire (mutations Phe522Cys et K509I respectivement). Sur les 16 patients chez qui les anomalies cytogénétiques n’étaient pas connues ou décelables, 50 % ont obtenu une réponse hématologique (7 partielles et 1 complète) avec le mésylate d’imatinib. Le traitement par le mésylate d’imatinib a produit une réponse hématologique complète chez l’un des
4 patients porteurs de la mutation D816V de c-Kit, lequel patient était en l’occurrence atteint à la fois de LMC et de MS. La majorité des patients atteints de MSA porteurs de la mutation D816V de c-Kit dont fait état la documentation médicale consultée n’est pas considérée comme sensible au mésylate d’imatinib. La durée médiane du traitement par le mésylate d’imatinib chez les 5 patients atteints de MSA de l’étude B2225 a été de 13 mois (intervalle : 1,4 –
22,3 mois), et de 1 à plus de 30 mois chez les patients ayant répondu au traitement dont fait état la documentation médicale. Le tableau 23 présente un résumé des taux de réponse au mésylate d’imatinib dans la MSA.
Tableau 23 —Taux de réponse dans la MSA
| Anomalie cytogénétique | Nombre de patients | Réponse hématologique complète | Réponse hématologique partielle | ||||||
|---|---|---|---|---|---|---|---|---|---|
Présence de la protéine de fusion FIP1L1-PDGFRα (ou d’une délétion de CHIC2) | 8 | 8 (100 %) | 0 (0 %) | ||||||
| Mutation dans le domaine juxtamembranaire | 2 | 0 (0 %) | 2 (100 %) | ||||||
Anomalies cytogénétiques inconnues ou non décelées | 16 | 1 (6 %) | 7 (44 %) | ||||||
| Mutation D816V | 4 | 1* (25 %) | 0 (0 %) | ||||||
| Total | 30 | 10 (33 %) | 9 (30 %) | ||||||
| * Patient atteint à la fois de LMC et de MSA | |||||||||
Syndrome hyperéosinophilique (SHE) et/ou leucémie chronique à éosinophiles (LCE)
Un essai clinique multicentrique ouvert de phase II (étude B2225) a été mené afin d’évaluer les effets du mésylate d’imatinib dans diverses populations de patients souffrant d’affections associées aux récepteurs à activité tyrosine-kinase Abl, Kit ou PDGFR. Dans cette étude,
- 14 patients atteints de SHE/LCE ont reçu des doses quotidiennes de mésylate d’imatinib de 100 à 1000 mg (la dose recommandée dans cette indication est de 100 à 400 mg/jour). Ces patients avaient entre 16 et 64 ans. Les cas de 170 autres patients de 11 à 78 ans atteints eux aussi de SHE/LCE et recevant une dose quotidienne de 75 à 800 mg ont été rapportés dans
42 publications sous forme d’études de cas ou d’études de séries de cas. Les résultats sont présentés dans le tableau 24.
Tableau 24 — Taux de réponse dans le SHE et/ou dans la LCE
| Anomalie cytogénétique | Nombre de patients | Réponse hématologique complète | Réponse hématologique partielle |
|---|---|---|---|
| Présence de la protéine de fusion FIP1L1-PDGFRα | 69 | 69 (100 %) | 0 (0 %) |
| Absence de la protéine de fusion FIP1L1-PDGFRα | 56 | 12 (21 %) | 9 (16 %) |
| Anomalies cytogénétiques inconnues | 59 | 34 (58 %) | 7 (12 %) |
| Total | 184 | 115 (62 %) | 16 (9 %) |
Dermatofibrosarcome protuberans (DFSP)
Un essai clinique multicentrique ouvert de phase II (étude B2225) a été mené afin d’évaluer les effets du mésylate d’imatinib dans diverses populations de patients souffrant d’affections associées aux récepteurs à activité tyrosine-kinase Abl, Kit ou PDGFR. Dans cette étude, dont le critère d’efficacité primaire était le taux de réponse objective, 12 patients de 23 à 75 ans atteints de DFSP (métastatique ou en rechute locale après une chirurgie d’exérèse initiale et considéré comme non justiciable d’une autre chirurgie d’exérèse au moment de l’admission dans l’étude) ont reçu des doses de mésylate d’imatinib de 800 mg/jour.
La durée médiane du traitement a été de 6,2 mois, et la durée maximale, de 24,3 mois. Dans cette étude (B2225), l’un des 12 patients atteint de DFSP a obtenu une réponse complète (8 %), et 3 des 8 patients (66 %) ayant eu une réponse partielle ont été rendus indemnes de maladie par chirurgie. Les réponses au traitement sont résumées dans le tableau 25.
Tableau 25 — Taux de réponse dans le DFSP
| Réponse tumorale | Nombre de patients (N = 12) (Étude B2225) | % | ||
|---|---|---|---|---|
| Réponse complète | 1 | 8 | ||
| Réponse partielle* | 8 (5 + 3) | 66 | ||
| Total | 9 | 75 | ||
| * Cinq patients rendus indemnes de maladie par chirurgie | ||||
Le cas de 6 autres patients atteints de DFSP et traités par le mésylate d’imatinib a été rapporté sous forme de 5 comptes rendus de cas. L’âge de ces patients allait de 18 mois à 49 ans. Les patients adultes dont le cas a été rapporté dans le documentation médicale recevaient une dose quotidienne de mésylate d’imatinib de 400 mg (4 cas) ou de 800 mg (1 cas). L’enfant a d’abord reçu 400 mg/m2/jour, dose qui a ensuite été portée à 500 mg/m2/jour. La dose approuvée chez les enfants atteints de LMC est de 340 mg/m2/jour, arrondie à 100 mg près, et ne doit pas dépasser 600 mg. Dans les cas publiés dans la documentation médicale, la durée médiane de traitement allait de 4 semaines à plus de 20 mois. Trois (50 %) des 6 patients de la présente étude ont eu une réponse complète et 2 (33 %) ont obtenu une réponse partielle; un des deux répondeurs partiels a en outre été rendu indemne de maladie par chirurgie.
Tumeurs stromales gastro-intestinales malignes, inopérables et/ou métastatiques
Une étude ouverte multinationale de phase II avec répartition aléatoire (B2222) a été menée chez des patients atteints de tumeurs stromales gastro-intestinales malignes, inopérables ou métastatiques. Les 147 patients recrutés pour cette étude ont reçu, après répartition aléatoire, une dose de 400 mg ou de 600 mg administrée par voie orale 1 fois par jour, durant une période pouvant atteindre 24 mois. Ces patients étaient âgés de 18 à 83 ans et avaient reçu un diagnostic pathologique de tumeur stromale gastro-intestinale maligne avec présence de Kit, inopérable et /ou métastatique. Une immunohistochimie a été réalisée systématiquement avec l’anticorps Kit (A-4502, antisérum polyclonal produit chez le lapin, 1:100; DAKO Corporation, Carpinteria, CA) d’après une analyse faisant appel à la technique du complexe avidine-biotine-peroxydase après extraction de l’antigène.
La principale preuve d’efficacité était fondée sur les taux de réponse objectifs. Les tumeurs devaient être mesurables dans au moins une des régions atteintes, et les réponses ont été caractérisées en fonction des critères du Southwestern Oncology Group (SWOG). Les résultats sont présentés au Tableau 26.
Tableau 26 — Meilleure réponse tumorale durant l’essai STIB2222 (tumeurs stromales gastro-intestinales)
| Meilleure réponse | Toutes les doses (n = 147) 400 mg (n = 73) 600 mg (n = 74) n (%) |
|---|---|
| Réponse complète | 1(0,7) |
| Réponse partielle | 98 (66,7) |
| État stable | 23 (15,6) |
| Maladie évolutive | 18 (12,2) |
| Non évaluable | 5 (3,4) |
| Fréquence inconnue | 2 (1,4) |
On n’a pas observé de différence dans les taux de réponse entre les 2 doses étudiées. Un nombre significatif de patients dont la maladie était stable au moment de l’analyse intérimaire ont obtenu une réponse partielle moyennant un traitement plus long (suivi médian de 31 mois). Le délai médian d’obtention de la réponse était de 13 semaines (IC à 95 % : 12 à 23). Le délai médian avant l’échec du traitement chez les répondeurs s’est établi à 122 semaines (IC à 95 % : 106 à 147), alors qu’il était de 84 semaines dans la population globale (IC à 95 % : 71 à 109). La survie médiane globale n’a pas été atteinte. L’estimation de Kaplan-Meier concernant la survie au terme de 36 mois de suivi s’élève à 68 % (Figure 3).
Estimation d’après la méthode de Kaplan-Meier de la survie globale depuis le début de l’étude en fonction du traitement
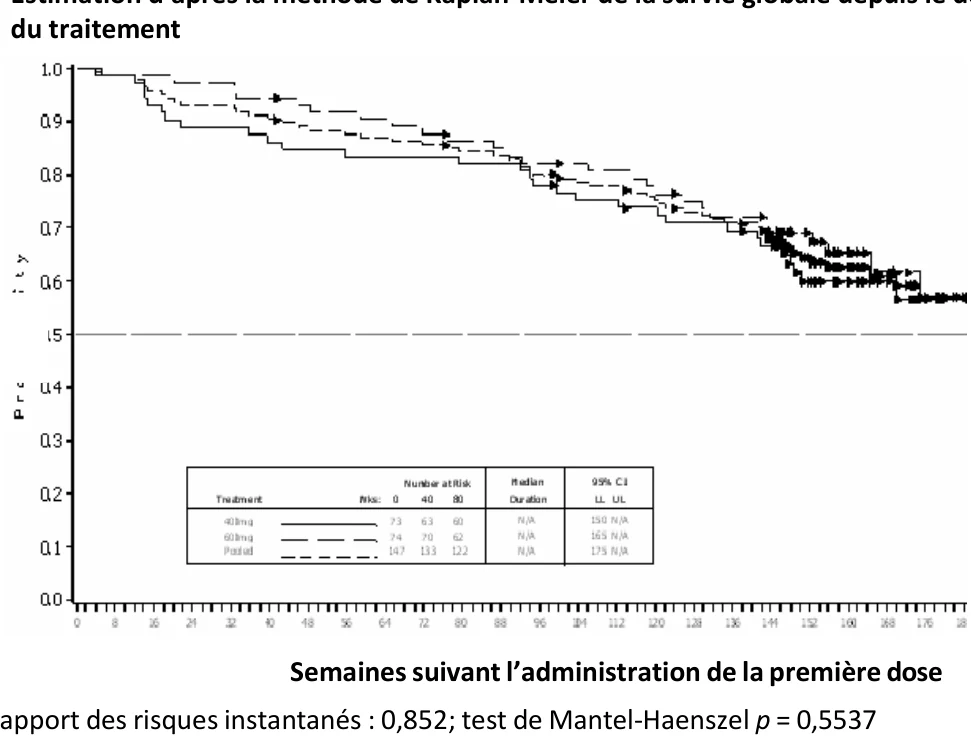
Probabilité
Semaines suivant l’administration de la première dose
Rapport des risques instantanés : 0,852; test de Mantel-Haenszel p = 0,5537
Nombre de patients à risque Traitement Semaines 0 40 80 | Durée médiane | IC à 95 % LI LS |
|---|---|---|
400 mg 73 63 60 800 mg 74 70 62 Groupé 147 133 122 ND = non disponible; LI : limite inférieure; LS : limite supérieure | ND ND ND | 150 ND 165 ND 175 ND |
Figure 3. Estimation d’après la méthode de Kaplan-Meier de la survie après 36 mois
| Nombre de patients à risque Meilleure réponse Semaines 0 40 80 | Durée médiane | IC à 95 % LI LS |
|---|---|---|
RC 1 1 1 RP 98 97 92 MS 23 22 20 MP 18 8 5 Inconnue 7 5 4 RC : réponse complète; RP : réponse partielle; MS : maladie stable; MP : maladie progressive; ND = non disponible; LI : limite inférieure; LS : limite supérieure | ND ND ND 38 sem. 144 sem. | ND ND ND ND 149 ND 18 56 18 ND |
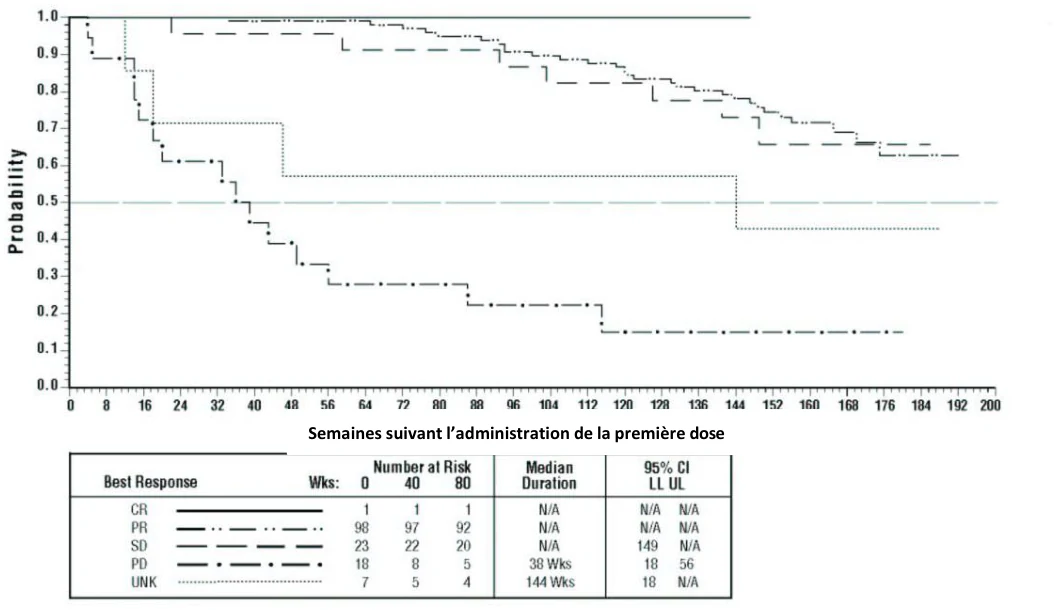
Figure 4. Estimation d’après la méthode de Kaplan-Meier de la survie globale depuis le début de l’étude en fonction du traitement
Deux études à répartition aléatoire ont servi à comparer la dose initiale de 400 mg/jour de mésylate d’imatinib à celle de 800 mg/jour : l’étude intergroupe S0033 et un essai de phase III mené en Europe et en Australie (EORTC). Les résultats de l’étude S0033 n’ont révélé aucune différence significative au chapitre de l’efficacité entre la dose initiale de 400 mg et celle de 800 mg par jour. De même, l’essai EORTC n’a pas montré de différences significatives en ce qui a trait à la réponse ou à la survie globale. Cependant, l’essai EORTC a montré un avantage statistiquement significatif de la survie sans progression de la maladie avec la dose plus élevée de mésylate d’imatinib. Dans une étude comme dans l’autre, les effets toxiques de grade 3 à 5 ont été plus fréquents avec la dose la plus élevée.
Les bienfaits cliniques de l’augmentation de la dose à 800 mg suivant une progression de la maladie demeurent incertains. Lors de 3 essais cliniques à répartition aléatoire (B2222, S0033 et EORTC), la dose quotidienne de mésylate d’imatinib a été augmentée à 800 mg chez les patients dont la maladie avait progressé à la dose quotidienne de 400 mg. Parmi les 257 patients dont la dose a été portée à 800 mg par jour, 8 ont obtenu une réponse partielle, et 71 ont vu leur état

se stabiliser. L’augmentation de la dose au cours de l’étude EORTC s’est traduite par une augmentation significative de l’anémie et de la fatigue, bien que moins de cas de neutropénie aient été rapportés après le passage à la dose de 800 mg.
Traitement adjuvant des tumeurs stromales gastro-intestinales
Comme traitement adjuvant, le mésylate d’imatinib a fait l’objet d’une étude de phase III multicentrique comparative avec placebo, menée à double insu après répartition aléatoire (Z9001) auprès de 713 patients dont l’âge variait de 18 à 91 ans. Les participants avaient reçu un diagnostic histologique de tumeur stromale gastro-intestinale primaire exprimant la protéine Kit étayée par une analyse immunochimique. Ils présentaient une tumeur primaire dont la taille maximale était égale ou supérieure à 3 cm et ont subi une résection macroscopique complète de la tumeur au cours des 14 à 70 jours précédant l’admission à l’étude. À la suite de la résection macroscopique complète, les patients ont été répartis au hasard en 2 groupes : mésylate d’imatinib à raison de 400 mg/jour ou placebo, pendant 1 an.
Le critère d’efficacité principal de l’étude était la survie sans récidive, définie comme le temps écoulé entre la date de la répartition aléatoire et la date de la récidive ou du décès, toutes causes confondues. Au suivi médian de 14,0 mois, 30 événements à l’encontre de la survie sans récidive ont été rapportés dans le groupe mésylate d’imatinib et 70 événements dans le groupe placebo (rapport des risques instantanés [RRI] : 0,398 [IC à 95 % : 0,259 à 0,610], p < 0,0001 selon un test de Mantel-Haenszel bilatéral). Après l’analyse intérimaire des résultats, on a mis fin prématurément à l’essai, et les patients sous placebo ont pu passer au groupe de traitement avec le mésylate d’imatinib. En raison de la courte durée du suivi, les données relatives à la survie globale demeurent insuffisantes.
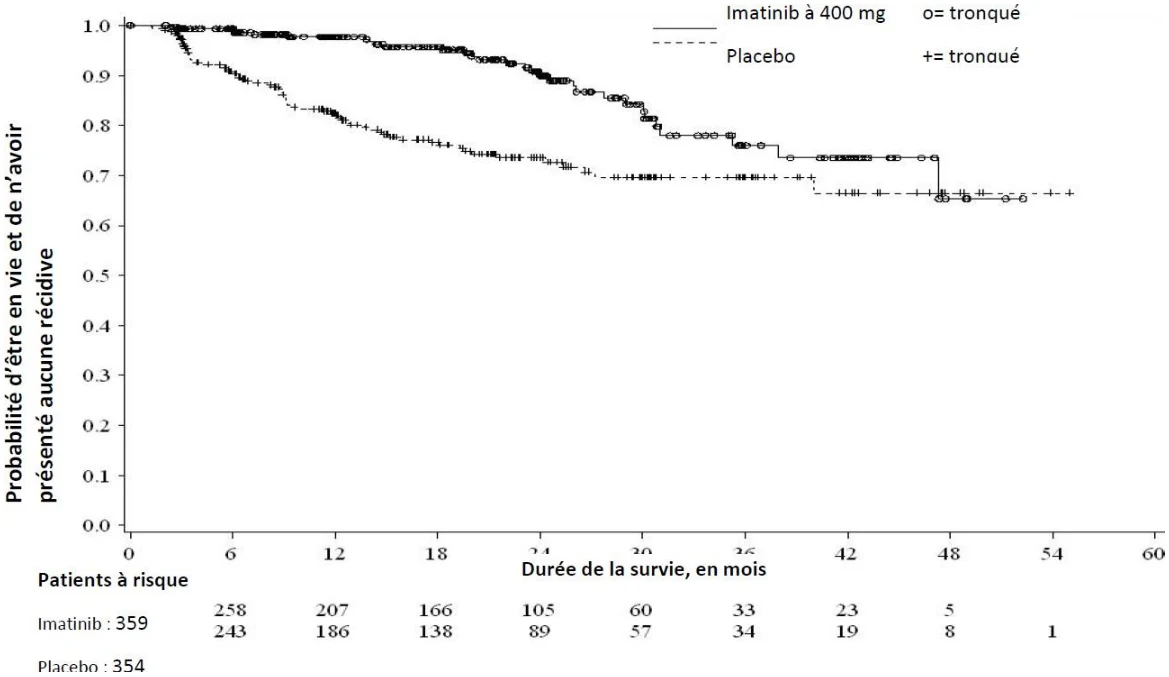
Figure 5. Survie sans récidive
Le risque de récidive a également fait l’objet d’une évaluation rétrospective fondée sur les facteurs pronostiques associés à la taille de la tumeur, à l’indice mitotique et à l’emplacement de la tumeur. Les données relatives à l’indice mitotique ont pu être obtenues chez 556 des 713 patients formant la population en intention de traiter. Les résultats recueillis lors des analyses réalisées sur les sous-groupes à l’aide des classifications du risque des National Institutes of Health (NIH) des États-Unis et de l’Armed Forces Institute of Pathology (AFIP) ont révélé que le traitement adjuvant par le mésylate d’imatinib entraîne un bienfait chez les groupes de risque modéré et élevé, mais pas chez les groupes de risque faible et très faible (voir le tableau 27).
Tableau 27 — Résumé des analyses relatives à la survie sans récidive réalisées en fonction des classifications des NIH et de l’AFIP au cours de l’étude Z9001
| CLASSIFICATION DU RISQUE | Degré de risque | % de patients | Nbre de manifestations/ nbre de patients | RRI global (IC à 95 %)¥ | Taux de survie sans récidive (%) | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| 12 mois | 24 mois | ||||||||||||||
| Mésylate d’imatinib vs placebo | Mésylate d’imatinib vs placebo | Mésylate d’imatinib vs placebo | |||||||||||||
| NIH | Faible | 29,5 | 0/86 vs 2/90 | N.E. | 100 vs 98,7 | 100 vs 95,5 | |||||||||
| Intermédiaire | 25,7 | 4/75 vs 6/78 | 0,59 (0,17, 2,10) | 100 vs 94,8 | 97,8 vs 89,5 | ||||||||||
| Élevé | 44,8 | 21/140 vs 51/127 | 0,29 (0,18, 0,49) | 94,8 vs 64,0 | 80,7 vs 46,6 | ||||||||||
| AFIP | Très faible | 20,7 | 0/52 vs 2/63 | N.E. | 100 vs 98,1 | 100 vs 93,0 | |||||||||
| Faible | 25,0 | 2/70 vs 0/69 | N.E. | 100 vs 100 | 97,8 vs 100 | ||||||||||
| Modéré | 24,6 | 2/70 vs 11/67 | 0,16 (0,03, 0,70) | 97,9 vs 90,8 | 97,9 vs 73,3 | ||||||||||
| Élevé | 29,7 | 16/84 vs 39/81 | 0,27 (0,15, 0,48) | 98,7 vs 56,1 | 79,9 vs 41,5 | ||||||||||
£ Période de suivi entière
N.E. : non estimé
14.2 Études de biodisponibilité comparative
Le tableau ci-après présente une comparaison des paramètres pharmacocinétiques de deux types de comprimé de mésylate d’imatinib à 400 mg — TEVA-IMATINIB (Teva Canada Limitée) et Gleevec® (Novartis Pharmaceuticals Canada Inc.) — mesurés dans le cadre d’une étude de bioéquivalence croisée à deux traitements, menée à l’insu en deux périodes chez des adultes
(n = 22) de sexe masculin à jeun en bonne santé ayant reçu, après répartition aléatoire, une dose unique de 400 mg.
Résumé des données des études de biodisponibilité comparative
Imatinib (1 × 400 mg) Moyenne géométrique Moyenne arithmétique (% CV) | ||||
|---|---|---|---|---|
| Paramètre | Produit testé1 | Produit de référence2 | Rapport des moyennes géométriques (%) | IC90 % |
| ASCT | 32739,8 | 31631,2 | 103,50 | 93,47 – 114,62 |
| (ng•h/mL) | 33593,8 | 33661,5 (32,4) | ||
| (22,9) | ||||
| ASC∞ | 33607,5 | 32441,0 | 103,60 | 93,69 – 114,55 |
| (ng•h/mL) | 34507,4 | 34538,4 (32,6) | ||
| (23,2) | ||||
| Cmax | 1968,9 | 1920,7 | 102,51 | 91,98 – 114,25 |
| (ng/mL) | 2032,2 (25,6) | 2044,0 (33,6) | ||
| Tmax3 | 3,50 | 3,50 | ||
| (h) | (1,33 – 5,00) | (2,67 – 6,00) | ||
| t½4 (h) | 13,98 (13,4) | 13,62 (15,5) | ||
1 TEVA-IMATINIB (mésylate d’imatinib), comprimés, 400 mg (détentrice de l’autorisation de mise sur le marché : Teva Canada Limitée, Canada).
2 Gleevec® (mésylate d’imatinib), comprimés, 400 mg (détentrice de l’autorisation de mise sur le marché : Novartis Pharmaceuticals Canada Inc.) et achetés au Canada.
3 Exprimé sous forme de médiane (intervalle) uniquement.
- 4 Exprimé sous forme de moyenne arithmétique (% CV) uniquement.
15. Microbiologie
Sans objet.
16. Toxicologie non clinique
Toxicologie générale
Toxicité subaiguë et toxicité chronique
| Durée de l’essai (type) | Espèce | Voie d’administration | Doses (mg/kg) | Observations | ||
|---|---|---|---|---|---|---|
| Orale | ||||||
| 26 semaines | Rat | p.o. | 5, 15, 50 | Dose de 50 mg/kg : Mort de 2 mâles. Rougeur des oreilles et des pattes, strabisme, enflure des appendices et du museau, coloration sèche du périnée et du pelage, présence de sang ou d’urine jaune foncé visibles au fond des cages. Légère diminution du poids corporel (femelles). Diminution du nombre de neutrophiles et d’éosinophiles, de l’hématocrite, de l’hémoglobinémie, du nombre de plaquettes; augmentation du VGM, de la TGMH et de la CGMH et de l’indice de distribution érythrocytaire. Hausse de l’ASAT, de l’ALAT, des protéines totales, de l’albumine, des globulines; réduction du rapport albumine/globuline, du sodium, du cholestérol et des triglycérides. Augmentation du poids du cœur (f), des glandes surrénales, du foie (m), de la glande thyroïde (m) et des ovaires; diminution du poids de l’hypophyse (f) et des testicules. Hypertrophie du masséter et présence de nodules ovariens foncés ou rouges. Hémorragie et/ou kystes du corps jaune, présence de macrophages chargés d’hémosidérine dans les ovaires, accumulation de macrophages spumeux dans les poumons, angiectasie focale du cortex surrénalien, minéralisation et hyperplasie focales de l’épithélium du bassinet rénal et ostéoformation focale. Doses ≥ 15 mg/kg : Exophtalmie, coloration humide du périnée, augmentation de la fréquence de chromodacryorrhée et d’écoulement pénien teinté de sang. Diminution du nombre d’érythrocytes et de plaquettes. Augmentation du poids du cœur (m) et de la rate. Myélofibrose focale, atrophie des cellules acineuses des glandes de Harder, augmentation du nombre de macrophages éosinophiles dans les ganglions mésentériques. Doses ≥ 5 mg/kg : Salivation, présence d’une substance rouge dans la cavité buccale, chromodacryorrhée, augmentation de la fréquence de chromorhinorrhée. La plupart des altérations avaient disparu complètement ou partiellement à la fin de la période de récupération. DSET : 5 mg/kg. | ||
| 13 semaines | Chien | p.o. | 3, 10, 30 & 100 réduit à 50 | Décès de un mâle traité ayant reçu d’abord 100 mg/kg, puis de 50 mg/kg ensuite. Doses : 10 mg/kg : Diarrhée liée à la dose; diminution du nombre d’érythrocytes et hypocellularité médullaire chez certains animaux; augmentation du poids des ovaires, inflammation hépatique; altérations de l’estomac et du grêle; diminution du poids de la glande thyroïde accompagnée d’atrophie folliculaire; augmentation de l’hématopoïèse splénique. Doses > 30 mg/kg : Vomissements liés à la dose; diminution du nombre de leucocytes, présence de marqueurs sériques d’hépatotoxicité; hyperplasie des canaux biliaires; dépôt de pigments dans divers tissus; atrophie du thymus; atrophie focale des cellules acineuses du pancréas; réduction de la spermatogenèse. Dose élevée : Diminution du poids des testicules, vacuolisation des hépatocytes et de l’épithélium des canaux biliaires; kystes du corps jaune contenant un liquide hémorragique; après la période de récupération, présence de fibrose péribiliaire. DSEO : 3 mg/kg. | ||
39 semaines bid | Singe | p.o. | 15, 30, 80 | Résultats obtenus après 6 mois : Administration biquotidienne de 80 mg/kg : Réduction du volume des fèces, diarrhée (m et f) et | ||
| Durée de l’essai (type) | Espèce | Voie d’administration | Doses (mg/kg) | Observations | |
|---|---|---|---|---|---|
rougeur de la conjonctive/des paupières, pâleur des gencives (m). Diminution de la consommation alimentaire et variation pondérale (f). Doses ≥ 30 mg/kg : Diminution de la consommation alimentaire et variation pondérale (m). Diminution de l’albumine. Réduction du nombre d’érythrocytes, de l’hémoglobinémie et de l’hématocrite, augmentation du VGM, de la TGMH et de la CGMH. Présence de Plasmodium (paludisme). Doses ≥ 15 mg/kg : Selles molles. | |||||
CGMH : concentration globulaire moyenne en hémoglobine; DSEO : dose sans effet observé; DSET : dose sans effet toxique; TGMH : teneur globulaire moyenne en hémoglobine; VGM : volume globulaire moyen
Génotoxicité
Le potentiel génotoxique de l’imatinib a été évalué au moyen de tests de mutagénicité.
Les essais de mutations génétiques sur bactéries et cellules montrent que l’imatinib est dépourvu de potentiel génotoxique. Chez le rat, le test des micronoyaux — pour la détection des effets clastogènes et dysgéniques — a également donné un résultat négatif. Des résultats positifs ont été obtenus en présence d’activation métabolique dans l’essai in vitro sur le pouvoir clastogène (aberrations chromosomiques), mais seulement à des concentrations d’imatinib entraînant une toxicité cellulaire importante.
Carcinogénicité
Dans le cadre d’une étude de deux ans sur le pouvoir carcinogène menée chez le rat, l’administration, à même la nourriture, de doses d’imatinib de 15, 30 ou 60 mg/kg/jour a entraîné une réduction statistiquement significative de la longévité des mâles ayant reçu la dose de 60 mg/kg/jour et des femelles ayant reçu ≥ 30 mg/kg/jour. L’examen histopathologique des rats morts a révélé que les principales causes de décès ou d’euthanasie étaient la myocardiopathie (rats des 2 sexes), la néphropathie évolutive chronique (chez les rates) et le papillome de la glande préputiale. Les organes touchés par les modifications néoplasiques étaient le rein, la vessie, l’urètre, les glandes préputiale et clitoridienne, l’intestin grêle, les glandes parathyroïdes, les glandes surrénales et la portion non glandulaire de l’estomac. La dose sans effet observable (DSEO) sur les différents organes ciblés présentant des lésions néoplasiques a été établie à 30 mg/kg/jour dans le cas du rein, de la vessie, de l’urètre, de l’intestin grêle, des glandes parathyroïdes, des glandes surrénales et de la portion non glandulaire de l’estomac, et à 15 mg/kg/jour dans le cas des glandes préputiale et clitoridienne.
Les cas de papillomes et de carcinomes des glandes préputiale et clitoridienne chez le rat ont été observés aux doses de 30 et de 60 mg/kg/jour, ce qui, d’après l’ASC, représente environ 0,5 à 4 fois ou 0,3 à 2,4 fois l’exposition quotidienne obtenue chez l’homme avec une dose de
400 mg/jour ou de 800 mg/jour, respectivement, et, dans le cas d’un enfant recevant 340 mg/m2, 0,4 à 3,0 fois l’exposition quotidienne. Les cas d’adénomes et de carcinomes rénaux, de papillomes de la vessie et de l’urètre, d’adénocarcinomes de l’intestin grêle, d’adénomes des glandes parathyroïdes, de tumeurs bénignes ou malignes des glandes médullosurrénales et de papillomes ou de carcinomes de la portion non glandulaire de l’estomac n’ont été observés qu’à la dose de 60 mg/kg/jour.
Les lésions histologiques non néoplasiques n’ayant pas été décelées au cours des études précliniques précédentes touchaient l’appareil cardiovasculaire, le pancréas, les organes endocriniens et les dents. Les altérations les plus importantes comprenaient l’hypertrophie et la dilatation du cœur, entraînant des signes d’insuffisance cardiaque chez certains des animaux.
Toxicologie relative à la reproduction et au développement
Les études sur la toxicité de l’imatinib pour la reproduction indiquent que ce composé peut avoir des effets tératogènes chez le rat en doses ≥ 30 mg/kg. Il semble que la dose sans effet observé (DSEO) soit de 10 mg/kg. Chez le rat, l’administration de doses ≥ 30 mg/kg a provoqué des manifestations toxiques embryo-fœtales et/ou des effets tératogènes (exencéphalie, encéphalocèle, absence ou réduction des os frontaux, pariétaux et/ou interpariétal; protrusion dose-dépendante de la langue) chez les fœtus survivants. Aucun signe de tératogénicité n’a été observé chez le lapin. Bien que le poids des testicules et des épididymes ainsi que le pourcentage de spermatozoïdes mobiles aient baissé chez les rats ayant reçu la dose de
60 mg/kg, ces effets n’ont eu aucune répercussion sur la performance de reproduction ou le nombre de rates fécondées.
Trois groupes de rates gestantes synchronisées (n = 24/groupe) ont reçu par gavage des doses orales de STI571 de 5, 15 et 45 mg/kg/jour du 6e jour de la gestation au 20e jour de la lactation.
Aucun cas de mortalité maternelle n’a été observé. Un écoulement vaginal teinté de sang a été observé le 14e ou le 15e jour de la gestation chez les femelles ayant reçu la dose de
45 mg/kg/jour. L’administration de cette dose s’est ensuivi d’une légère augmentation du nombre de ratons mort-nés et d’une diminution du nombre de ratons viables ou appelés à mourir au cours des 4 premiers jours suivant l’accouchement. Au même niveau de dose, le poids corporel moyen entre le jour de la naissance et celui du sacrifice final a accusé une réduction chez la génération F1, et une légère diminution du nombre de portées satisfaisant au critère de séparation du prépuce a été observée. L’administration de la dose de 45 mg/kg/jour n’a eu aucun effet sur la fécondité de la génération F1, mais elle a donné lieu à une augmentation du nombre de résorptions ainsi qu’à une réduction du nombre de fœtus viables. La dose sans effet observé (DSEO) tant chez les mères que pour la génération F1 s’est établie à 15 mg/kg/jour (soit le quart de la dose maximale chez l’être humain, à savoir 800 mg/jour).
L’étude préclinique sur la fécondité et le développement embryonnaire précoce n’a révélé aucun effet sur la fécondité, mais elle a fait ressortir une diminution du poids des testicules et des épididymes ainsi que du nombre de spermatozoïdes mobiles chez les rats ayant reçu la dose élevée. D’après les observations de l’étude préclinique sur le développement prénatal et postnatal menée chez le rat, le mésylate d’imatinib n’a pas altéré non plus la fécondité des descendants de la première génération.
Toxicité chez les rejetons
Au cours d’une étude de toxicologie sur le développement des petits menée chez le rat ayant reçu de l’imatinib (de 10 à 70 jours après la parturition), des retards de l’ouverture du vagin et de la séparation du prépuce ont été observés à une dose représentant environ de 0,3 à 2 fois l’exposition moyenne chez un enfant traité par la plus forte dose recommandée, qui est de 340 mg/m2. Des diminutions transitoires de la taille mesurée du sommet de la tête à la croupe ont été observées (de 17 à 52 jours après la parturition) chez des rats à qui l’on avait administré une dose environ 2 fois plus élevée que la plus forte dose recommandée chez l’enfant, qui est de 340 mg/m2. À cette dose, on a noté une diminution de la longueur du tibia et du fémur qui était non réversible chez les rates, mais qui présentait une tendance vers la réversibilité chez les rats mâles. De plus, on a observé des cas de mortalité chez les jeunes animaux (aux environs de la phase de sevrage) traités à une dose représentant environ 2 fois l’exposition moyenne chez un enfant traité par la plus forte dose recommandée de 340 mg/m2. Dans une autre étude, on a observé une soudure prématurée des cartilages de conjugaison chez les rats ayant reçu de l’imatinib.
- 17. Monographie ayant servi de référence
- 1. Comprimés GLEEVEC, 100 mg et 400 mg, Numéro de contrôle de la présentation : 300958, monographie de produit, Novartis Pharmaceutical Canada Inc., (2026-01-15).