


Monographie de produit - Teva-Mycophenolate
Modifications majeures récentes apportées à la monographie
| 2026-07 |
|---|---|
| 2026-02 |
| 2026-02 |
Table des matières
Les sections ou sous-sections sans objet au moment de l’autorisation du produit ne figurent pas aux présentes.
Modifications majeures récentes apportées à la monographie ................................................. 2
Table des matières .................................................................................................................... 2
Partie 1 : Renseignements pour le professionnel de la santé ..................................................... 4
- 1.
Indications ....................................................................................................................... 4
1.1. Enfants ....................................................................................................................... 4
1.2. Personnes âgées ........................................................................................................ 4
- 2. Contre-indications ........................................................................................................... 4
- 3. Encadré sur les mises en garde et précautions importantes ............................................ 5
- 4.
Posologie et administration ............................................................................................. 5
4.1. Considérations posologiques ..................................................................................... 5
4.2. Dose recommandée et ajustement posologique ....................................................... 5
4.4. Administration ........................................................................................................... 7
- 5. Surdosage ........................................................................................................................ 7
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement ............................. 8
- 7.
Mises en garde et précautions ......................................................................................... 9
7.1. Cas particuliers ......................................................................................................... 13
7.1.1. Grossesse ......................................................................................................... 13
7.1.2. Allaitement ...................................................................................................... 14
7.1.3. Enfants ............................................................................................................. 14
7.1.4. Personnes âgées .............................................................................................. 14
- 8.
Effets indésirables ......................................................................................................... 14
8.1. Aperçu des effets indésirables ................................................................................. 14
8.2. Effets indésirables observés au cours des essais cliniques ....................................... 15
8.2.1. Effets indésirables observés au cours des essais cliniques – Enfants ............... 21
8.3. Effets indésirables peu fréquents observés au cours des essais cliniques ............... 21
8.5. Effets indésirables signalés après la commercialisation du produit ......................... 22
- 9.
Interactions médicamenteuses ...................................................................................... 24
9.2. Aperçu des interactions médicamenteuses ............................................................. 24
9.3. Interactions médicament-comportement ................................................................ 25
9.4. Interactions médicament-médicament .................................................................... 25
9.5. Interactions médicament-aliments .......................................................................... 29
9.6. Interactions médicament-plantes médicinales ........................................................ 29
9.7. Interactions médicament-épreuves de laboratoire ................................................. 29
- 10.
Pharmacologie clinique ................................................................................................. 30
10.1. Mode d’action .......................................................................................................... 30
10.2. Pharmacodynamie ................................................................................................... 30
10.3. Pharmacocinétique .................................................................................................. 30
- 11. Conservation, stabilité et mise au rebut ........................................................................ 36
- 12. Directives particulières de manipulation ....................................................................... 37
Partie 2 : Renseignements scientifiques .................................................................................. 38
- 13. Renseignements pharmaceutiques ................................................................................ 38
- 14.
Essais cliniques .............................................................................................................. 39
14.1. Essais cliniques, par indication ................................................................................. 39
14.2 Études de biodisponibilité comparatives ................................................................. 44
- 15. Microbiologie ................................................................................................................ 47
- 16. Toxicologie non clinique ................................................................................................ 47
- 17. Monographie ayant servi de référence .......................................................................... 67
Renseignements pour le patient ............................................................................................. 68
Partie 1 : Renseignements pour le professionnel de la santé
1. Indications
TEVA-MYCOPHENOLATE (mofétilmycophénolate) est indiqué dans les cas suivants :
Adultes
- Prophylaxie du rejet chez les patients ayant subi une transplantation allogène de rein, de cœur ou de foie. TEVA-MYCOPHENOLATE doit être utilisé en association avec la cyclosporine et des corticostéroïdes.
1.1. Enfants
- Enfants (2-18 ans) : Prophylaxie du rejet chez les enfants (2 à 18 ans) ayant subi une transplantation allogène de rein. TEVA-MYCOPHENOLATE doit être utilisé en association avec la cyclosporine et des corticostéroïdes.
1.2. Personnes âgées
- Faute de données à sa disposition, Santé Canada n’a pas autorisé d’indication d’emploi chez les personnes âgées.
2. Contre-indications
TEVA-MYCOPHENOLATE est contre-indiqué chez les patients ayant des antécédents d’hypersensibilité, anaphylaxie comprise, au mofétilmycophénolate, à l’acide mycophénolique ou à l’un des ingrédients du médicament (voir 6. Formes pharmaceutiques, teneurs, composition et conditionnement).
TEVA-MYCOPHENOLATE est contre-indiqué pendant la grossesse, en raison de son pouvoir mutagène et tératogène (voir 7. Mises en garde et précautions).
TEVA-MYCOPHENOLATE est contre-indiqué chez les femmes fertiles qui n’utilisent pas de méthodes de contraception hautement efficaces et en l’absence de résultat à un test de grossesse (voir 7. Mises en garde et précautions).
TEVA-MYCOPHENOLATE est contre-indiqué chez les femmes qui allaitent (voir 7. Mises en garde et précautions).
3. Encadré sur les mises en garde et précautions importantes
|
|---|
4. Posologie et administration
4.1. Considérations posologiques
- TEVA-MYCOPHENOLATE (mofétilmycophénolate) doit être administré en concomitance avec un traitement standard par la cyclosporine et des corticostéroïdes.
Capsules et comprimés TEVA-MYCOPHENOLATE
- La dose initiale de TEVA-MYCOPHENOLATE doit être administrée le plus tôt possible après la transplantation rénale, cardiaque ou hépatique. La consommation d’aliments n’a pas d’incidence sur l’ASC de l’AMP, mais comme elle réduit de 40 % la Cmax de l’AMP, on recommande d’administrer TEVA-MYCOPHENOLATE à jeun.
4.2. Dose recommandée et ajustement posologique
Adultes
Transplantation rénale
La dose recommandée chez les transplantés rénaux est de 1 g deux fois par jour par voie orale (dose quotidienne de 2 g). Bien que l’administration d’une dose de 1,5 g deux fois par jour (dose quotidienne de 3 g) se soit révélée sûre et efficace dans les essais cliniques, cette dose ne s’est pas révélée plus efficace pour autant chez les transplantés rénaux. Par ailleurs, le profil d’innocuité s’est avéré globalement meilleur chez les patients ayant reçu 2 g/jour de mofétilmycophénolate dans ces essais cliniques que chez ceux ayant reçu 3 g/jour.
Transplantation cardiaque
La dose recommandée chez les transplantés cardiaques adultes est de 1,5 g deux fois par jour par voie orale (dose quotidienne de 3 g).
Transplantation hépatique
La dose recommandée chez les transplantés hépatiques adultes est de 1,5 g deux fois par jour par voie orale (dose quotidienne de 3 g).
Enfants (2 à 18 ans)
La dose de TEVA-MYCOPHENOLATE (en capsules) recommandée chez les patients dont la surface corporelle est de 1,25 à 1,5 m2 est de 750 mg deux fois par jour (dose quotidienne de 1,5 g). Pour les patients dont la surface corporelle est supérieure à 1,5 m2, la dose de TEVA-MYCOPHENOLATE (en capsules ou en comprimés) peut être de 1 g deux fois par jour (dose quotidienne de 2 g).
Ajustement posologique
Insuffisance rénale
La dose de TEVA-MYCOPHENOLATE ne doit pas dépasser 1 g deux fois par jour chez les transplantés rénaux qui présentent une insuffisance rénale chronique grave (DFG < 25 mL/min/1,73 m2) après la période qui suit immédiatement la transplantation, patients qui du reste doivent être surveillés attentivement (voir 10.3. Pharmacocinétique, Populations et cas particuliers, Insuffisance rénale).
On ne dispose pas de données concernant les transplantés cardiaques ou hépatiques atteints d’insuffisance rénale chronique grave. TEVA-MYCOPHENOLATE devrait être utilisé chez les transplantés cardiaques ou hépatiques atteints d’insuffisance rénale chronique grave si les avantages possibles l’emportent sur les risques potentiels.
En cas de neutropénie (NAN < 1,3 × 10³/µL) après l’administration de TEVA-MYCOPHENOLATE, réduire la posologie ou interrompre le traitement, puis effectuer les épreuves diagnostiques appropriées et administrer les mesures correctrices qui s’imposent (voir 7. Mises en garde et précautions – Système immunitaire, Surveillance et épreuves de laboratoire et EFFETS INDÉSIRABLES).
Retard de fonctionnement du greffon rénal après la transplantation
Il n’est pas nécessaire d’ajuster la posologie chez ces patients, mais il faut les observer attentivement (voir 10.3. Pharmacocinétique, Populations et cas particuliers, Insuffisance rénale).
4.4. Administration
TEVA-MYCOPHENOLATE s’administre par voie orale et doit être pris uniquement à jeun (voir 10.3. Pharmacocinétique – Absorption).
5. Surdosage
Des cas de surdosage par le mofétilmycophénolate ont été signalés dans les essais cliniques ainsi qu’après la commercialisation du produit. Dans un grand nombre de ces cas, aucune manifestation indésirable n’a été signalée. Dans les cas où des effets indésirables ont été signalés, ceux-ci cadraient avec le profil d’innocuité connu du médicament.
Le surdosage par le mofétilmycophénolate pourrait, s’attend-on, entraîner une suppression excessive du système immunitaire et augmenter la sensibilité aux infections et à la dépression médullaire (voir 7. Mises en garde et précautions – Système immunitaire). En cas de neutropénie, interrompre l’administration de TEVA-MYCOPHENOLATE ou réduire la dose (voir 7. Mises en garde et précautions – Système immunitaire).
La plus forte dose ayant été administrée à des transplantés rénaux dans les essais cliniques s’élevait à 4 g par jour. Dans les essais cliniques, les doses les plus élevées administrées à quelques transplantés cardiaques ou hépatiques étaient de 4 g ou 5 g par jour. L’administration de doses de 4 g ou 5 g par jour entraîne davantage de cas d’intolérance gastro-intestinale (nausées, vomissements et diarrhée) et d’anomalies hématologiques occasionnelles (principalement de neutropénie) nécessitant une réduction de la posologie ou l’arrêt du traitement que l’administration de 3 g par jour.
L’AMP et le GAMP ne sont pas éliminés par l’hémodialyse aux concentrations observées en clinique, mais lorsque les concentrations plasmatiques de GAMP sont élevées (> 100 mcg/mL), de petites quantités de GAMP le sont. En agissant sur le cycle entérohépatique du médicament, les résines fixatrices des acides biliaires, comme la cholestyramine, réduisent l’ASC de l’AMP.
| Pour prendre connaissance des renseignements les plus récents sur les mesures à prendre en cas de surdosage présumé, communiquez avec le centre antipoison de votre région ou contactez Santé Canada au numéro sans frais 1-844-POISON-X (1-844-764-7669). |
|---|
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 – Formes pharmaceutiques, teneurs, composition et conditionnement
| Voie d’administration | Forme pharmaceutique / Teneurs | Ingrédients non médicinaux |
| Orale | Capsules / 250 mg | Amidon prégélatinisé, croscarmellose sodique, polyvidone et stéarate de magnésium. Les capsules de gélatine dure comme telles contiennent les ingrédients suivants : D&C jaune no 10, D&C rouge no 28 (corps), dioxyde de titane, FD&C bleu no 1 (coiffe), FD&C rouge no 40 et gélatine. L’encre d’impression noire est constituée de gomme laque, d’oxyde de fer noir et de propylène glycol. |
| Orale | Comprimés / 500 mg | Cellulose microcristalline, croscarmellose sodique, enrobage Opadry (dioxyde de titane, FD&C bleu no 2 [carmin d’indigo] sur substrat d’aluminium, FD&C rouge no 40 [rouge allura AC] sur substrat d’aluminium, hypromellose, polyéthylène glycol, talc), povidone et stéarate de magnésium. |
Description
Capsules
Capsules de 250 mg : TEVA-MYCOPHENOLATE se présente sous forme de capsules de gélatine dure dont la coiffe est bleu pâle et le corps de couleur orange clair. Elles contiennent une poudre de couleur blanc à blanc cassé formant de petits agglomérats et portent les inscriptions « 7334 » et « 93 » imprimées à l’encre noire de part et d’autre de la capsule.
Présentation : Offertes en boîtes de 10 plaquettes alvéolées contenant 10 capsules chacune.
Comprimés pelliculés
Comprimés de 500 mg : Comprimés pelliculés violets de forme ovale portant les inscriptions « 93 » et « 7477 » gravées de part et d’autre.
Présentation : Offerts en boîtes de 50 (5 plaquettes alvéolées contenant chacune 10 comprimés).
7. Mises en garde et précautions
Veuillez vous reporter à la section 3. Encadré sur les mises en garde et précautions importantes.
Généralités
Il faut faire preuve de prudence au moment de passer d’un schéma d’association contenant des immunosuppresseurs qui interfèrent avec le cycle entérohépatique de l’acide mycophénolique (p. ex. la cyclosporine) à un schéma ne contenant aucun agent ayant cet effet (p. ex. le tacrolimus, le sirolimus, le bélatacept) ou vice-versa, car ce changement d'agents pourrait modifier l'exposition à l'acide mycophénolique (voir 9. Interactions médicamenteuses). Il faut faire preuve de prudence lorsqu’on utilise des agents qui interfèrent avec le cycle entérohépatique de l’acide mycophénolique (p. ex. cholestyramine, sevelamer, antibiotiques), en raison de la possibilité de réduction des taux plasmatiques et de l’efficacité du mofétilmycophénolate (voir 9.4. Interactions médicament-médicament). Il peut être approprié, lorsqu’on passe d’un traitement combiné à un autre (p. ex. de la cyclosporine au tacrolimus ou vice versa), d’effectuer une pharmacovigilance thérapeutique de l’acide mycophénolique ou de s’assurer d’une immunosuppression adéquate chez les patients à haut risque immunologique (p. ex. risque de rejet, antibiothérapie, ajout ou retrait d’un agent présentant une interaction médicamenteuse).
Il est recommandé de ne pas administrer le mofétilmycophénolate en concomitance avec de l’azathioprine, car les deux agents ont le potentiel d’entraîner une dépression médullaire, et une telle administration concomitante n’a pas fait l’objet d’études cliniques.
Réactions d’hypersensibilité
De graves cas de réaction d’hypersensibilité, comprenant l’œdème de Quincke et l’anaphylaxie, ont été signalés après la commercialisation du produit par suite de l’emploi du MMF avec ou sans traitements concomitants, prémédication et/ou antécédents de réaction d’hypersensibilité. En général, ces réactions se produisent entre quelques minutes et un jour après le début du traitement par le MMF. En cas de signes ou symptômes de réaction anaphylactique, on recommande de mettre définitivement fin au traitement par le MMF et de prodiguer au patient un traitement approprié immédiatement, puis de le surveiller jusqu’à disparition des symptômes (voir 2. Contre-indications).
Don de sang
Les patients sous mofétilmycophénolate ne doivent pas donner de sang durant le traitement et doivent s’abstenir de le faire pendant au moins 6 semaines après l’interruption de celui-ci.
Carcinogenèse et génotoxicité
Néoplasmes
Le risque de lymphomes et d’autres affections malignes, en particulier de cancer de la peau, est plus élevé chez les patients qui reçoivent TEVA-MYCOPHENOLATE dans le cadre d’un traitement immunosuppresseur. Le risque semble lié à l’intensité et à la durée de l’immunosuppression plutôt qu’à l’emploi d’un produit en particulier. Par ailleurs, comme dans le cas de tout patient exposé au cancer de la peau, le sujet doit limiter son exposition au soleil et aux rayons ultraviolets en portant des vêtements protecteurs et en appliquant un écran solaire ayant un facteur de protection est élevé (voir 8. Effets indésirables).
Conduite d’un véhicule et utilisation de machines
TEVA-MYCOPHENOLATE peut avoir un effet modéré sur l’aptitude à conduire ou à utiliser des machines.
Les patients doivent être avertis de faire preuve de prudence s’ils conduisent ou utilisent des machines et qu’ils ont des effets secondaires tels que somnolence, confusion, étourdissements, tremblements ou hypotension pendant le traitement par TEVA-MYCOPHENOLATE.
Système endocrinien et métabolisme
Étant donné que le mofétilmycophénolate est un inhibiteur de l’inosine-monophosphate-déshydrogénase, on devrait éviter de l’utiliser chez les patients qui présentent une maladie héréditaire rare liée à un déficit en hypoxanthine-guanine-phosphoribosyltransférase (HGPRT), comme le syndrome de Lesch-Nyhan ou le syndrome de Kelly-Seegmiller.
Appareil digestif
TEVA-MYCOPHENOLATE doit être administré avec prudence chez les patients qui présentent une affection digestive grave en évolution. En effet, des cas de saignement gastro-intestinal (nécessitant l’hospitalisation) ont été observés chez environ 3 % des transplantés rénaux, 1,7 % des transplantés cardiaques et 5,4 % des transplantés hépatiques traités par mofétilmycophénolate à raison de 3 g par jour. Le mofétilmycophénolate a été associé à une hausse de la fréquence des effets indésirables d’ordre digestif, dont quelques cas d’ulcération gastro-intestinale et quelques rares cas de perforation (côlon, vésicule biliaire). La plupart des patients qui recevaient du mofétilmycophénolate prenaient aussi des médicaments connus pour causer de telles complications. Les patients présentant un ulcère gastroduodénal actif n’ont pas été admis dans les études sur le mofétilmycophénolate.
Hématologie
Des cas d’érythroblastopénie ont été signalés chez des patients traités par mofétilmycophénolate en association avec d’autres agents immunosuppresseurs. Le mécanisme expliquant l’apparition d’une érythroblastopénie causée par le mofétilmycophénolate n’a pas été établi. Dans certains cas, l’érythroblastopénie s’est révélée réversible après réduction de la dose ou interruption du traitement par mofétilmycophénolate. Cela dit, toute réduction de l’immunosuppression chez les patients ayant subi une transplantation peut s’accompagner d’un risque de rejet.
Les patients qui reçoivent TEVA-MYCOPHENOLATE doivent être avertis de signaler sans tarder tout signe d’infection, d’ecchymose inexpliquée ou de saignement, ou toute autre manifestation de dépression médullaire.
Les patients recevant TEVA-MYCOPHENOLATE doivent être suivis au cas où ils deviendraient neutropéniques. Une formule sanguine complète sera effectuée toutes les semaines durant le premier mois, toutes les deux semaines au cours des deuxième et troisième mois, puis tous les mois pendant le reste de la première année de traitement (voir 7. Mises en garde et précautions – Surveillance et épreuves de laboratoire et 4.2. Dose recommandée et ajustement posologique). La survenue d’une neutropénie peut être liée au mofétilmycophénolate, aux médicaments concomitants, à une infection virale ou à un ensemble de ces causes. Si une neutropénie se produit (numération absolue des neutrophiles [NAN] < 1,3 × 10³/µL), il faut interrompre le traitement par mofétilmycophénolate ou réduire la dose, procéder aux épreuves diagnostiques appropriées et prendre les mesures correctrices qui s’imposent. Les cas de neutropénie ont été plus fréquents entre le 31e et le 180e jour après la transplantation dans les études sur la prévention du rejet chez les transplantés rénaux, cardiaques ou hépatiques.
Une neutropénie grave (NAN < 0,5 × 10³/µL) s’est manifestée chez jusqu’à 2,0 % des transplantés rénaux, jusqu’à 2,8 % des transplantés cardiaques et jusqu’à 3,6 % des transplantés hépatiques recevant le mofétilmycophénolate à raison de 3 g par jour (voir 8. Effets indésirables).
Système immunitaire
Le mofétilmycophénolate a été administré en association avec les agents suivants au cours des essais cliniques : induction par une globuline antithymocytes [équine], muromonab-CD3, cyclosporine et corticostéroïdes. L’efficacité et l’innocuité du mofétilmycophénolate administré en association avec d’autres immunosuppresseurs n’ont pas été établies.
La suppression excessive du système immunitaire augmente aussi la vulnérabilité aux infections, y compris aux infections opportunistes, aux infections mortelles et aux états septiques. Les infections observées incluaient des cas de réactivation de virus latents, par exemple une réactivation de l’hépatite B ou de l’hépatite C, ou encore des infections par le virus du polyome. Des cas d’hépatite provoqués par une réactivation du virus de l’hépatite B ou de l’hépatite C ont été signalés chez des patients porteurs du virus et traités par des immunosuppresseurs.
Des cas de leucoencéphalopathie multifocale progressive (LMP) liée au virus JC, parfois mortels, ont été signalés chez des patients ayant reçu du mofétilmycophénolate. Dans lesdits cas, les patients présentaient des facteurs de risque de LMP, notamment des traitements immunosuppresseurs et une altération de la fonction immunitaire. En cas de symptômes neurologiques chez un patient immunodéprimé, le médecin devrait envisager un diagnostic différentiel de LMP et orienter le patient en question vers un neurologue si la situation clinique l’exige.
Des cas de néphropathie liée au virus BK ont été observés au cours du traitement par le mofétilmycophénolate chez des patients ayant subi une transplantation rénale. Cette infection peut avoir de graves conséquences, allant parfois jusqu’à la perte du greffon rénal. La surveillance des patients peut aider à déterminer ceux qui courent le risque de contracter une néphropathie liée au virus BK. En raison des effets cytostatiques du mofétilmycophénolate sur les lymphocytes B et T, l’infection à COVID-19, le cas échéant, peut être plus grave. Une réduction ou l’arrêt de l’immunosuppression par TEVA-MYCOPHENOLATE doit être envisagée chez les patients qui présentent des signes de néphropathie liée au virus BK ou qui sont atteints d’une infection cliniquement significative par le virus de la COVID-19.
Parmi les patients ayant reçu du mofétilmycophénolate (2 g ou 3 g) dans des études contrôlées sur la prévention du rejet rénal, cardiaque ou hépatique, environ 2 % des transplantés rénaux ou cardiaques et 5 % des transplantés hépatiques sont décédés des suites d’une septicémie grave ou d’une infection (voir 8. Effets indésirables).
Surveillance et épreuves de laboratoire
Une NFS doit être effectuée toutes les semaines durant le premier mois, toutes les deux semaines au cours des deuxième et troisième mois, puis tous les mois pendant le reste de la première année de traitement (voir 7. Mises en garde et précautions – Système immunitaire et 4. Posologie et administration).
Informations pour les patients
Les patients doivent être informés de la nécessité de subir des épreuves de laboratoire à intervalles réguliers pendant le traitement par le mofétilmycophénolate (voir 7. Mises en garde et précautions – Système immunitaire). On doit leur fournir des instructions complètes sur la posologie et les avertir du risque accru de maladie lymphoproliférative et de certaines autres affections malignes.
Santé reproductive
- Fécondité
TEVA-MYCOPHENOLATE est contre-indiqué chez les femmes fertiles qui n’emploient pas de méthodes de contraception hautement efficaces (voir 2. Contre-indications).
Avant l’instauration du traitement, les patients (hommes et femmes) fertiles doivent être informés du risque accru de fausse-couche et d’anomalies congénitales, et doivent recevoir des conseils concernant la prévention et la planification des grossesses. Les femmes fertiles doivent utiliser deux méthodes fiables de contraception en même temps, dont au moins une doit être hautement efficace, avant le début du traitement par TEVA-MYCOPHENOLATE, au cours du traitement et pendant les six semaines suivant la fin du traitement, sauf si elles optent pour l’abstinence.
Avant de commencer un traitement par TEVA-MYCOPHENOLATE, les femmes fertiles doivent avoir obtenu un résultat négatif lors de deux tests sériques ou urinaires ayant une sensibilité d’au moins 25 mUI/mL ; le second test doit être effectué 8 à 10 jours plus tard. Les tests de grossesse doivent être répétés au cours des visites de suivi et le médecin doit discuter des résultats avec la patiente. Les patientes doivent être informées de communiquer immédiatement avec leur médecin en cas de grossesse.
À l’heure actuelle, il existe peu de données cliniques sur l’exposition paternelle au mofétilmycophénolate. D’après les données provenant des études menées chez l’animal, le risque d’effets génotoxiques sur les spermatozoïdes ne peut pas être exclu totalement. Par conséquent, en l’absence de données suffisantes pour exclure le risque pour le fœtus lorsque la conception a eu lieu pendant le traitement du père ou tout juste après, les mesures de précaution suivantes sont recommandées : les patients de sexe masculin sexuellement actifs et/ou leurs partenaires féminins doivent utiliser une méthode de contraception efficace durant le traitement du partenaire masculin et pendant au moins 90 jours après la fin du traitement. Advenant une grossesse durant le traitement, médecin et patiente devront évaluer s’il est souhaitable de mener la grossesse à terme.
Les hommes ne doivent pas faire de don de sperme durant le traitement par TEVA-MYCOPHENOLATE, ni pendant les 90 jours qui suivent son interruption.
7.1. Cas particuliers
7.1.1. Grossesse
TEVA-MYCOPHENOLATE est contre-indiqué chez les femmes enceintes et les femmes fertiles qui n’utilisent pas de méthodes de contraception hautement efficaces et en l’absence d’un résultat à un test de grossesse (voir 2. Contre-indications et Effets indésirables signalés après la commercialisation du produit). Le mofétilmycophénolate est doté de puissantes propriétés tératogènes et mutagènes. Des avortements spontanés (à un taux de 45 à 49 %, contre un taux signalé se situant entre 12 et 33 % chez les patientes ayant reçu une greffe d’organe solide et traitées par d’autres immunosuppresseurs) et des anomalies congénitales (taux estimatif de 23 à 27 %) ont été signalés après exposition au mofétilmycophénolate pendant la grossesse (voir 8.5. Effets indésirables signalés après la commercialisation du produit). À titre comparatif, le risque d’anomalies est évalué à environ 2 % des naissantes vivantes dans la population générale, et à environ 4 à 5 % chez les patientes ayant reçu une greffe d’organe solide traitées par des immunosuppresseurs autres que le mofétilmycophénolate.
Des études chez les animaux ont mis en évidence des effets toxiques sur la reproduction (voir 16. Toxicologie non clinique – Toxicologie relative à la reproduction et au développement).
Travail et accouchement
L’innocuité du mofétilmycophénolate durant le travail et l’accouchement n’a pas été établie.
7.1.2. Allaitement
TEVA-MYCOPHENOLATE est contre-indiqué durant l’allaitement, en raison du risque d’effets indésirables graves chez le nourrisson (voir 2. Contre-indications). Les études menées chez le rat ont montré que le mofétilmycophénolate se retrouve dans le lait maternel. Un nombre limité de données montrent que l’acide mycophénolique pourrait être excrété dans le lait maternel humain.
7.1.3. Enfants
L’innocuité et l’efficacité du mofétilmycophénolate n’ont pas été établies chez les enfants recevant une allogreffe cardiaque ou hépatique.
Dans le cas des enfants ayant reçu une transplantation de rein, voir également 10.3. Pharmacocinétique, Populations et cas particuliers, Enfants ; ESSAIS CLINIQUES ; 8.2. Effets indésirables observés au cours des essais cliniques – Enfants ; et 4.2. Dose recommandée et ajustement posologique – Enfants.
7.1.4. Personnes âgées
Par rapport aux sujets plus jeunes, les personnes âgées peuvent être plus exposées aux effets indésirables du médicament tels que certaines infections (y compris une maladie à cytomégalovirus envahissant les tissus) et possiblement une hémorragie gastro-intestinale et un œdème pulmonaire.
8. Effets indésirables
8.1. Aperçu des effets indésirables
Le profil d’effets indésirables associés à l’emploi des immunosuppresseurs est souvent difficile à établir en raison de la présence d’une ou de plusieurs maladies sous-jacentes et de l’utilisation concomitante de divers médicaments. Les principales réactions indésirables associées à l’administration de TEVA-MYCOPHENOLATE (mofétilmycophénolate) sont la diarrhée, la leucopénie, la septicémie et les vomissements, effets auxquels s’ajoutent, selon certaines données, une augmentation de la fréquence de certains types d’infections.
8.2. Effets indésirables observés au cours des essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, il est possible que les taux d’effets indésirables observés dans ces conditions ne reflètent pas les taux observés en pratique. Par conséquent, ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les renseignements que les essais cliniques fournissent sur les effets indésirables peuvent être utiles pour déterminer les événements indésirables associés aux médicaments, et pour en évaluer les taux approximatifs dans le monde réel.
La fréquence des effets indésirables causés par le mofétilmycophénolate a été déterminée dans divers essais comparatifs à double insu et à répartition aléatoire sur la prévention du rejet menés chez des patients ayant subi une transplantation rénale (2 essais contrôlés par agent actif et 1 essai contrôlé par placebo), cardiaque (1 essai contrôlé par agent actif) ou hépatique (1 essai contrôlé par agent actif).
Le tableau ci-dessous présente un sommaire des données sur l’innocuité pour tous les transplantés rénaux (2 essais), cardiaques (1 essai) ou hépatiques (1 essai) ayant participé aux essais contrôlés par agent actif. Environ 53 % des transplantés rénaux, 65 % des transplantés cardiaques et 45 % des transplantés hépatiques ont été traités pendant plus de un an.
Les effets indésirables présentés ci-après sont ceux qui, qu’ils aient été jugés comme ayant un lien causal ou non avec le médicament à l’étude, ont été signalés chez ≥ 10 % des patients traités.
Tableau 2 — Effets indésirables observés au cours des études à répartition aléatoire contrôlées sur la prévention du rejet du greffon chez des patients ayant subi une transplantation allogène de rein, de cœur ou de foie (Effets signalés chez ≥ 10 % des patients sous mofétilmycophénolate)
| Allogreffe rénale | Allogreffe cardiaque | Allogreffe hépatique | |||||||||||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Allogreffe rénale | Allogreffe cardiaque | Allogreffe hépatique | |||||||||||||||||||||||||||
| Allogreffe rénale | Allogreffe cardiaque | Allogreffe hépatique | |||||||||||||||||||||||||||
| Allogreffe rénale | Allogreffe cardiaque | Allogreffe hépatique | |||||||||||||||||||||||||||
Mofétilmycophé nolate 2 g/jour | Mofétilmycophén olate 3 g/jour | Azathioprine 1-2 mg/kg/jour ou 100-150 mg/jour | Mofétilmycophén olate 3 g/jour | Azathioprine 1,5-3 mg/kg/jour | Mofétilmycophén olate 3 g/jour | Azathioprine 1-2 mg/kg/jour | |||||||||||||||||||||||
Mofétilmycophé nolate 2 g/jour | Mofétilmycophén olate 3 g/jour | Azathioprine 1-2 mg/kg/jour ou 100-150 mg/jour | Mofétilmycophén olate 3 g/jour | Azathioprine 1,5-3 mg/kg/jour | Mofétilmycophén olate 3 g/jour | Azathioprine 1-2 mg/kg/jour | |||||||||||||||||||||||
Mofétilmycophé nolate 2 g/jour | Mofétilmycophén olate 3 g/jour | Azathioprine 1-2 mg/kg/jour ou 100-150 mg/jour | Mofétilmycophén olate 3 g/jour | Azathioprine 1,5-3 mg/kg/jour | Mofétilmycophén olate 3 g/jour | Azathioprine 1-2 mg/kg/jour | |||||||||||||||||||||||
Mofétilmycophé nolate 2 g/jour | Mofétilmycophén olate 3 g/jour | Azathioprine 1-2 mg/kg/jour ou 100-150 mg/jour | Mofétilmycophén olate 3 g/jour | Azathioprine 1,5-3 mg/kg/jour | Mofétilmycophén olate 3 g/jour | Azathioprine 1-2 mg/kg/jour | |||||||||||||||||||||||
| (N = 336) | (N = 330) | (N = 326) | (N = 289) | (N = 289) | (N = 277) | (N = 287) | |||||||||||||||||||||||
| (N = 336) | (N = 330) | (N = 326) | (N = 289) | (N = 289) | (N = 277) | (N = 287) | |||||||||||||||||||||||
| (N = 336) | (N = 330) | (N = 326) | (N = 289) | (N = 289) | (N = 277) | (N = 287) | |||||||||||||||||||||||
| (N = 336) | (N = 330) | (N = 326) | (N = 289) | (N = 289) | (N = 277) | (N = 287) | |||||||||||||||||||||||
| % | % | % | % | % | % | % | |||||||||||||||||||||||
| % | % | % | % | % | % | % | |||||||||||||||||||||||
| % | % | % | % | % | % | % | |||||||||||||||||||||||
| % | % | % | % | % | % | % | |||||||||||||||||||||||
| Organisme entier | |||||||||||||||||||||||||||||
| Douleur | 33,0 | 31,2 | 32,2 | 75,8 | 74,7 | 74,0 | 77,7 | ||||||||||||||||||||||
| Douleur abdominale | 24,7 | 27,6 | 23,0 | 33,9 | 33,2 | 62,5 | 51,2 | ||||||||||||||||||||||
| Fièvre | 21,4 | 23,3 | 23,3 | 47,4 | 46,4 | 52,3 | 56,1 | ||||||||||||||||||||||
| Céphalées | 21,1 | 16,1 | 21,2 | 54,3 | 51,9 | 53,8 | 49,1 | ||||||||||||||||||||||
| Infection | 18,2 | 20,9 | 19,9 | 25,6 | 19,4 | 27,1 | 25,1 | ||||||||||||||||||||||
| Septicémie | 17,6 | 19,7 | 15,6 | 18,7 | 18,7 | 27,4 | 26,5 | ||||||||||||||||||||||
| Asthénie | 13,7 | 16,1 | 19,9 | 43,3 | 36,3 | 35,4 | 33,8 | ||||||||||||||||||||||
| Douleur thoracique | 13,4 | 13,3 | 14,7 | 26,3 | 26,0 | 15,9 | 13,2 | ||||||||||||||||||||||
| Dorsalgie | 11,6 | 12,1 | 14,1 | 34,6 | 28,4 | 46,6 | 47,4 | ||||||||||||||||||||||
| Blessure accidentelle | - | - | - | 19,0 | 14,9 | 11,2 | 15,0 | ||||||||||||||||||||||
| Frissons | - | - | - | 11,4 | 11,4 | 10,8 | 10,1 | ||||||||||||||||||||||
| Ascite | - | - | - | - | - | 24,2 | 22,6 | ||||||||||||||||||||||
| Distension abdominale | - | - | - | - | 18,8 | 17,8 | |||||||||||||||||||||||
| Hernie | - | - | - | - | - | 11,6 | 8,7 | ||||||||||||||||||||||
| Péritonite | - | - | - | - | - | 10,1 | 12,5 | ||||||||||||||||||||||
| Appareil cardiovasculaire | |||||||||||||||||||||||||||||
| Hypertension | 32,4 | 28,2 | 32,2 | 77,5 | 72,3 | 62,1 | 59,6 | ||||||||||||||||||||||
| Hypotension | - | - | - | 32,5 | 36,0 | 18,4 | 20,9 | ||||||||||||||||||||||
| Troubles cardiovasculaires | - | - | - | 25,6 | 24,2 | - | - | ||||||||||||||||||||||
| Tachycardie | - | - | - | 20,1 | 18,0 | 22,0 | 15,7 | ||||||||||||||||||||||
| Arythmie | - | - | - | 19,0 | 18,7 | - | - | ||||||||||||||||||||||
| Bradycardie | - | - | - | 17,3 | 17,3 | - | - | ||||||||||||||||||||||
| Épanchement péricardique | - | - | - | 15,9 | 13,5 | - | - | ||||||||||||||||||||||
| Insuffisance cardiaque | - | - | - | 11,8 | 8,7 | - | - | ||||||||||||||||||||||
| Appareil digestif | |||||||||||||||||||||||||||||
| Diarrhée | 31,0 | 36,1 | 20,9 | 45,3 | 34,3 | 51,3 | 49,8 | ||||||||||||||||||||||
| Constipation | 22,9 | 18,5 | 22,4 | 41,2 | 37,7 | 37,9 | 38,3 | ||||||||||||||||||||||
| Nausées | 19,9 | 23,6 | 24,5 | 54,0 | 54,3 | 54,5 | 51,2 | ||||||||||||||||||||||
| Dyspepsie | 17,6 | 13,6 | 13,8 | 18,7 | 19,4 | 22,4 | 20,9 | ||||||||||||||||||||||
| Vomissements | 12,5 | 13,6 | 9,2 | 33,9 | 28,4 | 32,9 | 33,4 | ||||||||||||||||||||||
| Nausées et vomissements | 10,4 | 9,7 | 10,7 | 11,1 | 7,6 | - | - | ||||||||||||||||||||||
| Candidose buccale | 10,1 | 12,1 | 11,3 | 11,4 | 11,8 | 10,1 | 10,1 | ||||||||||||||||||||||
| Flatulence | - | - | - | 13,8 | 15,6 | 12,6 | 9,8 | ||||||||||||||||||||||
| Anorexie | - | - | - | 25,3 | 17,1 | ||||||||||||||||||||||||
| Anomalies des épreuves de la fonction hépatique | - | - | - | - | - | 24,9 | 19,2 | ||||||||||||||||||||||
| Cholangite | - | - | - | - | - | 14,1 | 13,6 | ||||||||||||||||||||||
| Hépatite | - | - | - | - | - | 13,0 | 16,0 | ||||||||||||||||||||||
| Ictère cholestatique | - | - | - | - | - | 11,9 | 10,8 | ||||||||||||||||||||||
| Sang et système lymphatique | |||||||||||||||||||||||||||||
| Anémie | 25,6 | 25,8 | 23,6 | 42,9 | 43,9 | 43,0 | 53,0 | ||||||||||||||||||||||
| Leucopénie | 23,2 | 34,5 | 24,8 | 30,4 | 39,1 | 45,8 | 39,0 | ||||||||||||||||||||||
| Thrombocytopénie | 10,1 | 8,2 | 13,2 | 23,5 | 27,0 | 38,3 | 42,2 | ||||||||||||||||||||||
| Anémie hypochrome | 7,4 | 11,5 | 9,2 | 24,6 | 23,5 | 13,7 | 10,8 | ||||||||||||||||||||||
| Leucocytose | 7,1 | 10,9 | 7,4 | 40,5 | 35,6 | 22,4 | 21,3 | ||||||||||||||||||||||
| Ecchymose | - | - | - | 16,6 | 8,0 | - | - | ||||||||||||||||||||||
| Métabolisme et nutrition | |||||||||||||||||||||||||||||
| Œdème périphérique | 28,6 | 27,0 | 28,2 | 64,0 | 53,3 | 48,4 | 47,7 | ||||||||||||||||||||||
| Hypercholestérolémie | 12,8 | 8,5 | 11,3 | 41,2 | 38,4 | - | - | ||||||||||||||||||||||
| Hypophosphatémie | 12,5 | 15,8 | 11,7 | - | - | 14,4 | 9,1 | ||||||||||||||||||||||
| Œdème | 12,2 | 11,8 | 13,5 | 26,6 | 25,6 | 28,2 | 28,2 | ||||||||||||||||||||||
| Hypokaliémie | 10,1 | 10,0 | 8,3 | 31,8 | 25,6 | 37,2 | 41,1 | ||||||||||||||||||||||
| Hyperkaliémie | 8,9 | 10,3 | 16,9 | 14,5 | 19,7 | 22 | 23,7 | ||||||||||||||||||||||
| Hyperglycémie | 8,6 | 12,4 | 15,0 | 46,7 | 52,6 | 43,7 | 48,8 | ||||||||||||||||||||||
| Hausse de la créatinine | - | - | - | 39,4 | 36,0 | 19,9 | 21,6 | ||||||||||||||||||||||
| Hausse de l’azote uréique du sang | - | - | - | 34,6 | 32,5 | 10,1 | 12,9 | ||||||||||||||||||||||
| Hausse de la LDH | - | - | - | 23,2 | 17 | - | - | ||||||||||||||||||||||
| Bilirubinémie | - | - | - | 18 | 21,8 | 14,4 | 18,8 | ||||||||||||||||||||||
| Hypervolémie | - | - | - | 16,6 | 22,8 | - | - | ||||||||||||||||||||||
| Œdème généralisé | - | - | - | 18,0 | 20,1 | 14,8 | 16 | ||||||||||||||||||||||
| Hyperuricémie | - | - | - | 16,3 | 17,6 | - | - | ||||||||||||||||||||||
| Hausse de l’AST | - | - | - | 17,3 | 15,6 | - | - | ||||||||||||||||||||||
| Hypomagnésémie | - | - | - | 18,3 | 12,8 | 39 | 37,6 | ||||||||||||||||||||||
| Acidose | - | - | - | 14,2 | 16,6 | - | - | ||||||||||||||||||||||
| Gain pondéral | - | - | - | 15,6 | 15,2 | - | - | ||||||||||||||||||||||
| Hausse de l’ALT | - | - | - | 15,6 | 12,5 | - | - | ||||||||||||||||||||||
| Hyponatrémie | - | - | - | 11,4 | 11,8 | - | - | ||||||||||||||||||||||
| Hyperlipidémie | - | - | - | 10,7 | 9,3 | - | - | ||||||||||||||||||||||
| Hypocalcémie | - | - | - | - | - | 30 | 30 | ||||||||||||||||||||||
| Hypoprotéinémie | - | - | - | - | - | 13,4 | 13,9 | ||||||||||||||||||||||
| Hypoglycémie | - | - | - | - | - | 10,5 | 9,1 | ||||||||||||||||||||||
| Cicatrisation anormale | - | - | - | - | - | 10,5 | 8,7 | ||||||||||||||||||||||
| Appareil locomoteur | |||||||||||||||||||||||||||||
| Crampes dans les jambes | - | - | - | 16,6 | 15,6 | - | - | ||||||||||||||||||||||
| Myasthénie | - | - | - | 12,5 | 9,7 | - | - | ||||||||||||||||||||||
| Myalgie | - | - | - | 12,5 | 9,3 | - | - | ||||||||||||||||||||||
| Système nerveux | |||||||||||||||||||||||||||||
| Tremblements | 11,0 | 11,8 | 12,3 | 24,2 | 23,9 | 33,9 | 35,5 | ||||||||||||||||||||||
| Insomnie | 8,9 | 11,8 | 10,4 | 40,8 | 37,7 | 52,3 | 47,0 | ||||||||||||||||||||||
| Étourdissements | 5,7 | 11,2 | 11,0 | 28,7 | 27,7 | 16,2 | 14,3 | ||||||||||||||||||||||
| Anxiété | - | - | - | 28,4 | 23,9 | 19,5 | 17,8 | ||||||||||||||||||||||
| Paresthésie | - | - | - | 20,8 | 18,0 | 15,2 | 15,3 | ||||||||||||||||||||||
| Hypertonie | - | - | - | 15,6 | 14,5 | - | - | ||||||||||||||||||||||
| Dépression | - | - | - | 15,6 | 12,5 | 17,3 | 16,7 | ||||||||||||||||||||||
| Agitation | - | - | - | 13,1 | 12,8 | - | - | ||||||||||||||||||||||
| Somnolence | - | - | - | 11,1 | 10,4 | - | - | ||||||||||||||||||||||
| Confusion | - | - | - | 13,5 | 7,6 | 17,3 | 18,8 | ||||||||||||||||||||||
| Nervosité | - | - | - | 11,4 | 9,0 | 10,1 | 10,5 | ||||||||||||||||||||||
| Appareil respiratoire | |||||||||||||||||||||||||||||
| Infection | 22,0 | 23,9 | 19,6 | 37,0 | 35,3 | 15,9 | 19,9 | ||||||||||||||||||||||
| Dyspnée | 15,5 | 17,3 | 16,6 | 36,7 | 36,3 | 31 | 30,3 | ||||||||||||||||||||||
| Augmentation de la toux | 15,5 | 13,3 | 15,0 | 31,1 | 25,6 | 15,9 | 12,5 | ||||||||||||||||||||||
| Pharyngite | 9,5 | 11,2 | 8,0 | 18,3 | 13,5 | 14,1 | 12,5 | ||||||||||||||||||||||
| Troubles pulmonaires | - | - | - | 30,1 | 29,1 | 22 | 18,8 | ||||||||||||||||||||||
| Sinusite | - | - | - | 26,0 | 19,0 | 11,2 | 9,8 | ||||||||||||||||||||||
| Rhinite | - | - | - | 19,0 | 15,6 | - | - | ||||||||||||||||||||||
| Épanchement pleural | - | - | - | 17,0 | 13,8 | 34,3 | 35,9 | ||||||||||||||||||||||
| Asthme | - | - | 11,1 | 11,4 | - | - | |||||||||||||||||||||||
| Pneumonie | - | - | - | 10,7 | 10,4 | 13,7 | 11,5 | ||||||||||||||||||||||
| Atélectasie | - | - | - | - | - | 13 | 12,9 | ||||||||||||||||||||||
| Peau et annexes cutanées | |||||||||||||||||||||||||||||
| Acné | 10,1 | 9,7 | 6,4 | 12,1 | 9,3 | - | - | ||||||||||||||||||||||
| Éruptions | - | - | - | 22,1 | 18,0 | 17,7 | 18,5 | ||||||||||||||||||||||
| Troubles cutanés | - | - | - | 12,5 | 8,7 | - | - | ||||||||||||||||||||||
| Prurit | - | - | - | - | - | 14,1 | 10,5 | ||||||||||||||||||||||
| Transpiration | - | - | - | - | - | 10,8 | 10,1 | ||||||||||||||||||||||
| Sens | |||||||||||||||||||||||||||||
| Amblyopie | - | - | - | 14,9 | 6,6 | - | - | ||||||||||||||||||||||
| Appareil génito-urinaire | |||||||||||||||||||||||||||||
| IVU | 37,2 | 37,0 | 33,7 | 13,1 | 11,8 | 18,1 | 17,8 | ||||||||||||||||||||||
| Hématurie | 14 | 12,1 | 11,3 | - | - | - | - | ||||||||||||||||||||||
| Nécrose tubulaire rénale | 6,3 | 10,0 | 5,8 | - | - | - | - | ||||||||||||||||||||||
| Anomalie des épreuves de la fonction rénale | - | - | - | 21,8 | 26,3 | 25,6 | 28,9 | ||||||||||||||||||||||
| Oligurie | - | - | - | 14,2 | 12,8 | 17 | 20,6 | ||||||||||||||||||||||
En règle générale, le nombre d’effets indésirables dont la fréquence était d’au moins 10 % était moins élevé dans les études contrôlées par placebo menées chez les transplantés rénaux. De plus, non seulement les effets en question étaient-ils qualitativement semblables à ceux observés dans les études contrôlées par l’azathioprine, ils étaient également moins fréquents, surtout en ce qui concerne les infections, la leucopénie, l’hypertension, la diarrhée et les infections des voies respiratoires. Toutefois, les effets indésirables suivants, qui n’ont pas été signalés dans les études contrôlées par l’azathioprine, ont été observés à une fréquence ≥ 10 % lors des études contrôlées par placebo sur la transplantation rénale : troubles des voies urinaires, bronchite et pneumonie.
Les données ci-dessus montrent que, dans les trois études pivots sur la prévention du rejet du greffon rénal, le profil d’innocuité global a été supérieur chez les sujets recevant le mofétil-mycophénolate à raison de 2 g/jour plutôt que de 3 g/jour.
Les données ci-dessus montrent qu’à l’exception des affections spécifiques du greffon, les effets indésirables observés dans les essais multicentriques contrôlés étaient qualitativement semblables chez les transplantés rénaux, cardiaques et hépatiques.
Les cas de septicémie, qui consistaient généralement en une virémie à CMV, ont été légèrement plus nombreux chez les transplantés rénaux ayant reçu du mofétilmycophénolate que chez ceux sous azathioprine. Néanmoins, dans les études sur l’allogreffe cardiaque ou hépatique, la fréquence observée chez les sujets sous mofétilmycophénolate était comparable à celle observée chez les sujets sous azathioprine.
En ce qui a trait à l’appareil digestif, la fréquence de diarrhée a été plus élevée chez les transplantés rénaux et cardiaques ayant reçu le mofétilmycophénolate que chez les transplantés traités par l’azathioprine, mais chez les transplantés hépatiques, elle était semblable peu importe le traitement.
La fréquence d’affections malignes parmi les 1483 patients traités dans les essais contrôlés sur la prévention du rejet chez les transplantés rénaux qui ont été suivis pendant au moins un an était semblable à celle qui est rapportée dans la littérature chez les receveurs d’allogreffes rénales.
Lors du suivi, qui a duré au moins 1 an, une affection lymphoproliférative ou un lymphome est apparu chez 0,4 % à 1 % des patients ayant reçu 2 ou 3 g de mofétilmycophénolate par jour avec d’autres immunosuppresseurs dans les essais cliniques contrôlés chez des transplantés rénaux, cardiaques ou hépatiques (voir 7. Mises en garde et précautions – Carcinogenèse et génotoxicité). Des carcinomes cutanés, excluant les mélanomes, sont survenus chez 1,6 % à 4,2 % des patients ; la fréquence des autres types d’affections malignes était de 0,7 % à 2,1 %. Les données sur l’innocuité à 3 ans chez les transplantés rénaux et cardiaques n’ont révélé aucun changement inattendu dans la fréquence des affections malignes par rapport aux données à 1 an.
Jusqu’à 2,0 % des transplantés rénaux, 2,8 % des transplantés cardiaques et 3,6 % des transplantés hépatiques recevant du mofétilmycophénolate à raison de 3 g par jour ont présenté une neutropénie grave (NAN < 0,5 × 10³/mcL) (voir 7. Mises en garde et précautions – Système immunitaire, Surveillance et épreuves de laboratoire et 4.2. Dose recommandée et ajustement posologique).
Le tableau ci-dessous montre la fréquence des infections opportunistes survenues chez les transplantés rénaux, cardiaques ou hépatiques dans les essais contrôlés par l’azathioprine sur la prévention du rejet.
Tableau 3 — Infections virales ou fongiques observées lors des études contrôlées sur la prévention du rejet chez des patients ayant reçu une transplantation rénale, cardiaque ou hépatique
| Transplantés rénaux | Transplantés cardiaques | Transplantés hépatiques | ||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
Mofétil-mycophénolate 2 g/jour % | Mofétil-mycophénolate 3 g/jour % | Azathioprine 1-2 mg/kg/jour ou 100-150 mg/jour % | Mofétil-mycophénolate 3 g/jour % | Azathioprine 1,5-3 mg/kg/jour % | Mofétil-mycophénolate 3 g/jour % | Azathioprine 1-2 mg/kg/jou r % | ||||||||||
| Herpes simplex | 16,7 | 20,0 | 19,0 | 20,8 | 14,5 | 10,1 | 5,9 | |||||||||
| CMV | ||||||||||||||||
-Virémie/ syndrome | 13,4 | 12,4 | 13,8 | 12,1 | 10,0 | 14,1 | 12,2 | |||||||||
| -Affection tissulaire envahissante | 8,3 | 11,5 | 6,1 | 11,4 | 8,7 | 5,8 | 8,0 | |||||||||
| Zona | 6,0 | 7,6 | 5,8 | 10,7 | 5,9 | 4,3 | 4,9 | |||||||||
| -Affection cutanée | 6,0 | 7,3 | 5,5 | 10,0 | 5,5 | 4,3 | 4,9 | |||||||||
| Candida | 17,0 | 17,3 | 18,1 | 18,7 | 17,6 | 22,4 | 24,4 | |||||||||
| -Candidose cutanéomuqueuse | 15,5 | 16,4 | 15,3 | 18,0 | 17,3 | 18,4 | 17,4 | |||||||||
Les infections opportunistes suivantes ont été observées chez moins de 4 % des patients recevant le mofétilmycophénolate dans les études contrôlées par l’azathioprine mentionnées ci-dessus : atteinte viscérale de zona ; infection urinaire, fongémie/maladie disséminée ou maladie invasive tissulaire à Candida ; cryptococcose ; Aspergillus ou Mucor ; Pneumocystis jiroveci.
Les infections opportunistes observées dans l’étude contrôlée par placebo sur la transplantation rénale étaient du même type que celles observées dans les études sur l’allogreffe rénale contrôlées par l’azathioprine, si ce n’est que la fréquence d’herpès et de maladie invasive tissulaire à CMV était nettement plus faible.
Chez les patients recevant le mofétilmycophénolate (2 g ou 3 g) dans des études contrôlées sur la prévention du rejet rénal, cardiaque ou hépatique, environ 2 % des transplantés rénaux ou cardiaques et 5 % des transplantés hépatiques sont décédés des suites d’une septicémie ou d’une infection (voir 7. Mises en garde et précautions – Système immunitaire).
Chez les transplantés cardiaques, la fréquence globale d’infections opportunistes était plus élevée d’environ 10 % chez les patients sous mofétilmycophénolate que chez les patients recevant l’azathioprine, mais cette différence n’a pas été associée à un de mortalité supérieure due aux infections ou à la septicémie chez les patients traités par le mofétilmycophénolate.
Le tableau 4 présente les effets indésirables dont la fréquence, chez des transplantés rénaux, cardiaques et hépatiques traités par le mofétilmycophénolate en association avec de la cyclosporine et des corticostéroïdes, s’est située entre ≥ 3 % et < 10 %.
8.2.1. Effets indésirables observés au cours des essais cliniques – Enfants
Le type et la fréquence des effets indésirables observés dans une étude clinique menée chez 100 enfants de 3 mois à 18 ans recevant du mofétilmycophénolate en suspension orale à raison de 600 mg/m2 deux fois par jour (maximum de 1 g deux fois par jour) sous forme de suspension orale étaient généralement similaires à ceux observés chez des adultes recevant le produit sous forme de capsules à la dose de 1 g deux fois par jour. Toutefois, les effets indésirables suivants, signalés chez ≥ 10 % des enfants, étaient plus fréquents chez ces derniers que chez les adultes, en particulier chez ceux de moins de 6 ans : diarrhée, anémie, leucopénie, septicémie et infection.
8.3. Effets indésirables peu fréquents observés au cours des essais cliniques
Tableau 4 — Effets indésirables signalés chez ≥ 3 % et < 10 % des patients adultes traités par du mofétilmycophénolate en association avec de la cyclosporine et des corticostéroïdes
| Appareil ou système | Transplantation rénale | Transplantation cardiaque | Transplantation hépatique |
|---|---|---|---|
| Appareil ou système | Transplantation rénale | Transplantation cardiaque | Transplantation hépatique |
| Organisme entier | Distension abdominale, blessure accidentelle, frissons accompagnés de fièvre, kystes, œdème facial, syndrome grippal, hémorragie, hernie, malaise, douleur pelvienne | Distension abdominale, cellulite, frissons accompagnés de fièvre, kystes, œdème facial, syndrome grippal, hémorragie, hernie, malaise, douleur au cou, douleur pelvienne | Abcès, cellulite, frissons accompagnés de fièvre, kystes, syndrome grippal, hémorragie, anomalies des épreuves de laboratoire, malaise, douleur au cou |
| Appareil cardiovasculaire | Angine de poitrine, fibrillation auriculaire, trouble cardiovasculaire, hypotension, palpitations, trouble vasculaire périphérique, hypotension orthostatique, tachycardie, thrombose, vasodilatation | Angine de poitrine, fibrillation auriculaire, flutter auriculaire, insuffisance cardiaque, extrasystoles, arrêt cardiaque, palpitations, pâleur, trouble vasculaire périphérique, hypotension orthostatique, hypertension pulmonaire, tachycardie supraventriculaire, extrasystoles supraventriculaires, syncope, vasospasme, extrasystoles ventriculaires, tachycardie ventriculaire, augmentation de la pression veineuse | Arythmie, thrombose artérielle, fibrillation auriculaire, bradycardie, palpitations, syncope, vasodilatation |
| Appareil digestif | Anorexie, œsophagite, flatulence, gastrite, gastro-entérite, hémorragie gastro-intestinale, candidose gastro-intestinale, gingivite, hyperplasie gingivale, hépatite, iléus, infection, anomalies des épreuves de la fonction hépatique, ulcération buccale, trouble rectal | Anorexie, dysphagie, œsophagite, gastrite, gastro-entérite, trouble gastro-intestinal, gingivite, hyperplasie gingivale, infection, ictère, lésion hépatique, anomalies des épreuves de la fonction hépatique, méléna, trouble rectal, stomatite | Dysphagie, œsophagite, gastrite, trouble gastro-intestinal, hémorragie gastro-intestinale, iléus, infection, ictère, méléna, ulcération buccale, nausées et vomissements, trouble rectal, ulcère gastrique |
| Système endocrinien | Diabète sucré, trouble parathyroïdien | Syndrome de Cushing, diabète, hypothyroïdie | Diabète |
| Sang et système lymphatique | Ecchymoses, polycythémie | Pétéchies, augmentation du temps de Quick, augmentation du temps de thromboplastine | Coagulopathie, ecchymoses, pancytopénie, augmentation du temps de Quick |
| Métabolisme et nutrition | Acidose, augmentation de la phosphatase alcaline, augmentation de la créatinine, | Cicatrisation anormale, augmentation de la phosphatase alcaline, alcalose, | Acidose, augmentation de la phosphatase alcaline, déshydratation, |
| déshydratation, augmentation de la gamma glutamyl-transpeptidase, hypercalcémie, hyperlipidémie, hyperuricémie, hypervolémie, hypocalcémie, hypoglycémie, hypoprotéinémie, augmentation de la LDH, augmentation de l’ALT, augmentation de l’AST, gain pondéral | déshydratation, goutte, hypocalcémie, hypochlorémie, hypoglycémie, hypoprotéinémie, hypophosphatémie, hypovolémie, hypoxie, acidose respiratoire, soif, perte de poids | hypercholestérolémie, hyperlipidémie, hyperphosphatémie, hypervolémie, hyponatrémie, hypoxie, hypovolémie, augmentation de l’ALT, augmentation de l’AST, gain de poids, perte de poids | |
| Appareil locomoteur | Arthralgie, troubles articulaires, crampes dans les jambes, myalgie, myasthénie | Arthralgie, troubles articulaires | Arthralgie, crampes dans les jambes, myalgie, myasthénie, ostéoporose |
| Système nerveux | Anxiété, dépression, hypertonie, paresthésie, somnolence | Convulsions, labilité émotionnelle, hallucinations, neuropathie, anomalies de la pensée, vertige | Agitation, convulsions, délire, sécheresse buccale, hypertonie, hypoesthésie, neuropathie, psychose, anomalies de la pensée, somnolence |
| Appareil respiratoire | Asthme, bronchite, œdème pulmonaire, trouble pulmonaire, épanchement pleural, pneumonie, rhinite, sinusite | Apnée, atélectasie, bronchite, épistaxis, hémoptysie, hoquet, œdème pulmonaire, néoplasme, douleur, pneumothorax, trouble respiratoire, augmentation des expectorations, altération de la voix | Asthme, bronchite, épistaxis, hyperventilation, œdème pulmonaire, pneumothorax, trouble respiratoire, candidose pulmonaire, rhinite |
| Peau et annexes cutanées | Alopécie, dermatite fongique, hirsutisme, prurit, éruptions cutanées, néoplasme cutané bénin, carcinome cutané, trouble cutané, hypertrophie cutanée, ulcère cutané, transpiration | Dermatite fongique, hémorragie, prurit, néoplasme cutané bénin, carcinome cutané, hypertrophie cutanée, ulcère cutané, transpiration | Acné, dermatite fongique, hémorragie, hirsutisme, néoplasme cutané bénin, trouble cutané, ulcère cutané, éruption vésiculobulleuse |
| Sens | Amblyopie, cataractes (sans précision), conjonctivite | Anomalies visuelles, conjonctivite, surdité, troubles auriculaires, otalgie, hémorragie oculaire, acouphène, trouble lacrymal | Anomalies visuelles, amblyopie, conjonctivite, surdité |
| Appareil génito-urinaire | Albuminurie, dysurie, hydronéphrose, impuissance, douleur, pyélonéphrite, pollakiurie, trouble urinaire | Dysurie, hématurie, impuissance, insuffisance rénale, nycturie, trouble de la prostate, anomalies urinaires, pollakiurie, incontinence urinaire, rétention urinaire | Insuffisance rénale aiguë, dysurie, hématurie, insuffisance rénale, œdème scrotal, pollakiurie, incontinence urinaire |
8.5. Effets indésirables signalés après la commercialisation du produit
Les effets indésirables suivants ont été signalés dans le cadre du programme de pharmacovigilance du mofétilmycophénolate. Comme il s’agit de réactions signalées volontairement par une population de taille inconnue, il n’est pas toujours possible d’en estimer la fréquence avec exactitude, ni d’établir s’il existe une relation causale avec l’exposition au médicament.
Infections et infestations : Infections à protozoaires.
Néoplasmes bénins, malins et non spécifiés (y compris kystes et polypes) : Lymphome, trouble lymphoprolifératif.
Troubles sanguins et lymphatiques : Aplasie érythrocytaire pure, insuffisance médullaire.
Troubles gastro-intestinaux : Pancréatite.
Troubles du système immunitaire : Hypersensibilité, réaction anaphylactique hypogammaglobulinémie.
Troubles respiratoires, thoraciques et médiastinaux : Bronchiectasie, pneumopathie interstitielle, fibrose pulmonaire.
Troubles vasculaires : Lymphocèle.
Les effets indésirables suivants, non mentionnés ci-dessus, ont été signalés dans des essais cliniques ainsi qu’après la commercialisation du produit chez des patients traités par le mofétilmycophénolate.
Troubles congénitaux : Des malformations congénitales, y compris des malformations multiples, ont été signalées après la commercialisation du produit chez les enfants de patientes exposées au mofétilmycophénolate en association avec d’autres immunosuppresseurs au cours de la grossesse (voir 7.1. Mises en garde et précautions – Cas particuliers). Les malformations les plus souvent signalées ont été les suivantes :
- anomalies du visage telles que fente labiale, fente palatine, micrognathie et hypertélorisme orbital ;
- anomalies de l’oreille (p. ex. oreille externe ou moyenne anormalement formée ou absente) et de l’œil (p. ex. colobome, microphtalmie) ;
- anomalies digitales (p. ex. polydactylie, syndactylie, brachydactylie) ;
- anomalies cardiaques telles que communications interauriculaires ou interventriculaires ;
- anomalies de l’œsophage (p. ex. atrésie de l’œsophage) ;
- anomalies du système nerveux (p. ex. spina bifida).
Grossesses, période puerpérale et affections périnatales : Des avortements spontanés ont été signalés chez des patientes exposées au mofétilmycophénolate (45 à 49 %), surtout lorsque l’exposition avait lieu pendant le premier trimestre (voir 7.1. Mises en garde et précautions – Cas particuliers).
Appareil digestif : Colite (parfois causée par le cytomégalovirus), pancréatite, cas isolés d’atrophie villositaire intestinale.
Sang et système lymphatique : Des cas d’érythroblastopénie et d’hypogammaglobulinémie ont été signalés chez des patients ayant reçu du mofétilmycophénolate en association avec d’autres agents immunosuppresseurs. Il y a lieu d’envisager la mesure et le suivi, au besoin, des taux sériques d’immunoglobulines chez les patients qui contractent des infections récurrentes.
Anomalies des mécanismes de résistance : De graves infections menaçant le pronostic vital, comme la méningite et l’endocardite infectieuse, ont été signalées à l’occasion. En outre, des données montrent que certains types d’infections, comme la tuberculose et d’autres infections mycobactériennes atypiques, sont plus fréquentes.
Des cas de leucoencéphalopathie multifocale progressive (LMP), parfois mortels, ont été signalés chez des patients traités par le mofétilmycophénolate, mais il s’agissait de patients qui présentaient des facteurs de risque de LMP, notamment la prise d’immunosuppresseurs et une altération de la fonction immunitaire.
Des cas de néphropathie liée au virus BK ont été observés chez des patients traités par le mofétilmycophénolate. Cette infection peut avoir des conséquences graves, allant parfois jusqu’à la perte du greffon rénal.
Troubles respiratoires : Des cas isolés, parfois mortels, de maladie pulmonaire interstitielle et de fibrose pulmonaire ont été signalés chez des patients traités par mofétilmycophénolate en association avec d'autres agents immunosuppresseurs.
Bronchiectasie : Des cas de bronchiectasie chez des adultes et des enfants receveurs de greffe et traités par mofétilmycophénolate en association avec d’autres immunosuppresseurs ont fait l’objet de rapports publiés. Il y a lieu d’envisager des investigations visant à déterminer la présence de bronchiectasie en cas de symptômes pulmonaires persistants comme la toux, la dyspnée ou des infections respiratoires récurrentes. Dans certains rapports de cas publiés, la bronchiectasie était signalée en concomitance avec l’hypogammaglobulinémie.
Troubles généraux et problèmes au point d’administration : Des cas de syndrome inflammatoire aigu associé aux inhibiteurs de la synthèse de novo des purines ont été observés ; ce syndrome est caractérisé par les manifestations suivantes : fièvre, arthralgie, arthrite, douleur musculaire et hausse des marqueurs de l’inflammation.
9. Interactions médicamenteuses
9.2. Aperçu des interactions médicamenteuses
On recommande de ne pas administrer TEVA-MYCOPHENOLATE en concomitance avec l’azathioprine, d’une part parce que tous deux peuvent causer une dépression médullaire, et d’autre part parce que cette association n’a pas été étudiée en clinique.
Étant donné que la cholestyramine réduit considérablement l’ASC de l’acide mycophénolique (AMP), il faut se montrer prudent si l’on administre TEVA-MYCOPHENOLATE en même temps que des médicaments qui perturbent le cycle entérohépatique, car l’efficacité de TEVA-MYCOPHENOLATE pourrait en être réduite.
Voir 7. Mises en garde et précautions.
Les patients doivent savoir que les vaccins peuvent être moins efficaces durant le traitement par TEVA-MYCOPHENOLATE, et que l’administration de vaccins vivants atténués est à éviter. Les médecins devraient consulter le Guide canadien d’immunisation.
Des études ont été effectuées afin de vérifier si le mofétilmycophénolate interagit avec l’acyclovir, les antiacides, la cholestyramine, la cyclosporine A, le ganciclovir, le tacrolimus, les contraceptifs oraux et l’association triméthoprime-sulfaméthoxazole, mais aucune n’a été réalisée avec les autres médicaments qui sont administrés couramment aux transplantés rénaux, cardiaques ou hépatiques. Le mofétilmycophénolate n’a pas été administré en concomitance avec l’azathioprine.
9.3. Interactions médicament-comportement
Aucune étude formelle des effets du médicament sur le comportement n’a été effectuée.
9.4. Interactions médicament-médicament
Les médicaments apparaissant dans la liste ci-après y figurent soit parce que des comptes rendus ou des études d’interactions médicamenteuses en font état, soit parce qu’il s’agit d’agents dont l’administration concomitante est contre-indiquée en raison de l’importance et de la gravité des interactions auxquelles ils pourraient donner lieu.
Acyclovir : L’administration concomitante de mofétilmycophénolate (1 g) et d’acyclovir (800 mg) à 12 volontaires en bonne santé n’a pas entraîné de modification significative de l’ASC et de la Cmax de l’AMP. Toutefois, l’ASC du glucuronoconjugué phénolique de l’AMP (GAMP) a augmenté de 10,6 % et celle de l’acyclovir, de 21,9 %. Étant donné que la concentration plasmatique du GAMP augmente en présence d’insuffisance rénale, tout comme la concentration de l’acyclovir d’ailleurs, il est possible que le mycophénolate et l’acyclovir — ou un promédicament de l’acyclovir (p. ex. le valacyclovir) — entrent en concurrence pour la sécrétion tubulaire, ce qui pourrait augmenter davantage la concentration des deux médicaments.
Antiacides contenant de l’hydroxyde de magnésium et de l’hydroxyde d’aluminium, et inhibiteurs de la pompe à protons (IPP) : Une diminution de l’absorption du mofétilmycophénolate a été observée lorsqu’une dose unique (2 g) a été administrée à des sujets atteints de polyarthrite rhumatoïde prenant aussi Maalox® TC (10 mL quatre fois par jour). En effet, la Cmax et l’ASC de l’AMP étaient plus faibles dans ce cas — de 38 % et 17 % respectivement —, que dans les cas où le mofétilmycophénolate a été administré seul à des sujets à jeun. TEVA-MYCOPHENOLATE peut être administré aux patients qui prennent des antiacides contenant de l’hydroxyde de magnésium et de l’hydroxyde d’aluminium, mais il est préférable que les deux produits ne soient pas pris en même temps. Une exposition réduite à l’acide mycophénolique (AMP) a également été observée lorsque des IPP, dont le lansoprazole et le pantoprazole, ont été administrés en concomitance avec le mofétilmycophénolate. Ces données tirées d’études de pharmacocinétique doivent être interprétées avec prudence, car les effets potentiels d’une exposition moindre à l’AMP (lorsque le mofétilmycophénolate est administré en concomitance avec un IPP ou un antiacide) sur les paramètres d’efficacité, comme les taux de rejet ou la perte du greffon, n’ont pas été étudiés.
Cholestyramine : Une diminution moyenne de 40 % de l’ASC de l’AMP a été observée par suite de l’administration d’une dose unique de 1,5 g de mofétilmycophénolate à des sujets normaux ayant reçu au préalable 4 g de cholestyramine trois fois par jour pendant quatre jours. Cette baisse cadre avec la perturbation du cycle entérohépatique du GAMP, consécutive à la liaison irréversible du GAMP recirculant à la cholestyramine au niveau de l’intestin. L’administration intraveineuse de mofétilmycophénolate devrait également donner lieu à un certain degré de circulation entérohépatique. L’administration concomitante de TEVA-MYCOPHENOLATE et de cholestyramine ou d’autres produits qui peuvent perturber le cycle entérohépatique n’est donc pas recommandée.
Cyclosporine : Les effets de l’administration concomitante de mofétilmycophénolate et de cyclosporine ont été étudiés avec Sandimmune®, mais non avec la préparation Neoral®. L’administration de doses uniques ou multiples (deux fois par jour) de 1,5 g de mofétil-mycophénolate à 10 transplantés rénaux stables n’a pas entraîné de modification de la pharmacocinétique de la cyclosporine (Sandimmune®) (à des doses de 275 à 415 mg/jour). En effet, l’ASC0-12 et la Cmax moyennes (± ÉT) de la cyclosporine après 14 jours de doses multiples de mofétilmycophénolate étaient respectivement de 3290 ± 822 ng•h/mL et de
753 ± 161 ng/mL comparativement à 3245 ± 1088 ng•h/mL et 700 ± 246 ng/mL une semaine avant l’administration du mofétilmycophénolate. L’effet de la cyclosporine sur la pharmacocinétique du mofétilmycophénolate n’a pu être évalué dans cette étude, mais les concentrations plasmatiques d’AMP étaient semblables à celles observées chez les volontaires sains. La cyclosporine A interfère avec le cycle entérohépatique de l’AMP, ce qui entraîne une réduction de l’exposition à l’AMP de 30 à 50 % chez les transplantés rénaux traités par le mofétilmycophénolate et la cyclosporine A, comparativement aux patients recevant le sirolimus ou le bélatacept en association avec des doses semblables de mofétilmycophénolate. À l'inverse, il faut s’attendre à des changements dans l’exposition à l’AMP lorsqu’on fait passer les patients d’un traitement par cyclosporine A à un traitement par l’un des immunosuppresseurs qui n’interfèrent pas avec le cycle entérohépatique de l’AMP (voir 7. Mises en garde et précautions).
Médicaments affectant la glucuronidation
L’administration concomitante d’agents qui perturbent la glucuronidation de l’acide mycophénolique peut faire augmenter l’exposition à ce composé (p. ex. une augmentation de 35 % de l’ASC0-∞ de l’acide mycophénolique a été observée par suite de l’administration concomitante d’isavuconazole pendant un traitement par le mofétilmycophénolate). Il faut donc user de prudence si l’on administre de tels agents en concomitance avec le mofétilmycophénolate.
Ganciclovir : Aucune interaction pharmacocinétique n’a été observée entre le mofétil-mycophénolate (1,5 g) et le ganciclovir i.v. (5 mg/kg) à la suite de l’administration de doses uniques à 12 transplantés rénaux stables. En effet, l’ASC et la Cmax moyennes (± ÉT) du ganciclovir (n = 10) étaient respectivement de 54,3 ± 19,0 mcg•h/mL et de 11,5 ± 1,8 mcg/mL après la coadministration des deux médicaments, comparativement à 51,0 ± 17,0 mcg•h/mL et 10,6 ± 2,0 mcg/mL après l’administration du ganciclovir i.v. seul. L’ASC et la Cmax moyennes (± ÉT) de l’AMP (n = 12) après la coadministration étaient respectivement de 80,9 ± 21,6 mcg•h/mL et de 27,8 ± 13,9 mcg/mL, comparativement à 80,3 ± 16,4 mcg•h/mL et 30,9 ± 11,2 mcg/mL après l’administration du mofétilmycophénolate seul. La pharmacocinétique de l’AMP ne devrait donc pas être grandement modifiée, aussi n’est-il pas nécessaire d’ajuster la posologie du mofétilmycophénolate. Cependant, étant donné que la concentration plasmatique du GAMP, tout comme celle du ganciclovir, augmente en présence d’insuffisance rénale, il est possible que les deux médicaments entrent en concurrence pour la sécrétion tubulaire, ce qui pourrait augmenter davantage la concentration des deux produits. On doit respecter scrupuleusement les recommandations posologiques du ganciclovir ou de tout promédicament de ce dernier (p. ex. le valganciclovir) chez les insuffisants rénaux qui reçoivent cet agent en concomitance avec du mofétilmycophénolate, et ces patients doivent faire l’objet d’une surveillance attentive.
Rifampicine : Après correction en fonction de la dose, une réduction de 70 % de l’exposition à l’AMP (ASC0-12h) a été observée lors de l’administration concomitante de rifampicine chez 1 patient ayant subi une transplantation cœur-poumon. Il est donc recommandé de surveiller l’ASC de l’AMP et d’ajuster les doses de mofétilmycophénolate en conséquence afin de maintenir l’efficacité clinique lorsque ces deux médicaments sont administrés en concomitance.
Tacrolimus : L’exposition au tacrolimus administré en concomitance avec le mofétilmyco-phénolate n’a eu aucun effet ni sur l’ASC, ni sur la Cmax de l’AMP chez les transplantés hépatiques. Une étude récente menée auprès de transplantés rénaux a donné des résultats semblables.
Le mofétilmycophénolate, a-t-on montré, ne semble pas modifier la concentration de tacrolimus chez les transplantés rénaux.
Chez les transplantés hépatiques cependant, l’administration de doses multiples de mofétilmycophénolate (1,5 g deux fois par jour) à des patients sous tacrolimus a entraîné une augmentation de 20 % de l’ASC du tacrolimus.
Telmisartan : L’administration concomitante de telmisartan et de mofétilmycophénolate a entraîné une réduction d’environ 30 % des concentrations d’acide mycophénolique (AMP). Le telmisartan affecte l’élimination de l’AMP par une hausse de l'expression des PPAR gamma (récepteurs activés par les proliférateurs des peroxysomes), qui à son tour amène une hausse de l’expression de l'UGT1A9 et de la glucuronidation. L’expérience avec la coadministration de mofétilmycophénolate et de telmisartan est limitée. La prudence est de mise lorsqu’on administre mofétilmycophénolate en concomitance avec du telmisartan, et il faut envisager de surveiller les concentrations de mofétilmycophénolate.
Contraceptifs oraux : Aucune interaction pharmacocinétique n’a été observée entre le mofétilmycophénolate (1 g) et deux comprimés Ortho-Novum® 7/7/7 (1 mg de noréthindrone et 35 mcg d’éthinylœstradiol) à la suite de l’administration de doses uniques à des femmes en bonne santé.
Par ailleurs, dans une étude portant sur la coadministration de mofétilmycophénolate (1 g deux fois par jour) et de contraceptifs oraux contenant de l’éthinyloestradiol (0,02-0,04 mg) et du lévonorgestrel (0,05-0,20 mg), du désogestrel (0,15 mg) ou du gestodène (0,05-0,10 mg) réalisée auprès de 18 femmes atteintes de psoriasis au cours de trois cycles menstruels n’a mis en évidence aucune influence cliniquement pertinente de mofétilmycophénolate sur les concentrations sériques de progestérone, de LH (lutéinostimuline) et de FSH (folliculostimuline), ce qui indique que le mofétilmycophénolate n’altère aucunement l’action anovulante des contraceptifs oraux. Les propriétés pharmacocinétiques des contraceptifs oraux n’étaient pas altérées dans une mesure pertinente sur le plan clinique par l’administration concomitante du mofétilmycophénolate.
Bien que ces études montrent l’absence d’interaction pharmacocinétique notable entre le mofétilmycophénolate et les contraceptifs oraux, on ne peut exclure la possibilité que l’administration prolongée de l’immunosuppresseur entraîne des changements dans la pharmacocinétique susceptibles de nuire à l’efficacité contraceptive de ces agents.
Antibiotiques : Les antibiotiques agissant contre les bactéries productrices de β-glucuronidase présentes dans l’intestin (p. ex. les antibiotiques des classes suivantes : aminoglycosides, céphalosporines, fluoroquinolones et pénicillines) peuvent interférer avec le cycle entérohépatique du GAMP ou de l’AMP, entraînant une exposition générale réduite à l’AMP (voir 7. Mises en garde et précautions).
Triméthoprime-sulfaméthoxazole, norfloxacine et métronidazole : Aucun effet sur la biodisponibilité de l’AMP n’a été observé à la suite de l’administration d’une dose unique de mofétilmycophénolate (1,5 g) le 8e jour d’une cure de 10 à 12 volontaires de sexe masculin en bonne santé sous Bactrim® DS (triméthoprime : 160 mg/sulfaméthoxazole : 800 mg) à raison de deux doses par jour. En effet, l’ASC et la Cmax moyennes (± ÉT) de l’AMP après la coadministration étaient respectivement de 75,2 ± 19,8 mcg•h/mL et de 34,0 ± 6,6 mcg/mL, comparativement à 79,2 ± 27,9 mcg•h/mL et 34,2 ± 10,7 mcg/mL après l’administration du mofétilmycophénolate seul.
L’administration concomitante de mofétilmycophénolate et de tout antibiotique séparément n’a eu aucun effet sur l’exposition générale à l’AMP. Par contre, après l’administration d’une dose unique de mofétilmycophénolate en concomitance avec la norfloxacine, le métronidazole et la norfloxacine en association avec du métronidazole, l’exposition générale (ASC) à l’AMP a diminué de 10 %, 19 % et 33 % respectivement (différences statistiquement significatives uniquement lorsqu’on compare l’association norfloxacine-métronidazole aux valeurs initiales [p = 0,01]).
Ciprofloxacine ou amoxicilline en association avec de l’acide clavulanique : Une réduction de 54 % des concentrations de l’AMP entre deux administrations (période de creux) de MMF a été signalée chez des transplantés rénaux dans les premiers jours suivant le début d’un traitement par voie orale par la ciprofloxacine ou l’amoxicilline en association avec de l’acide clavulanique. Cet effet a eu tendance à diminuer avec la poursuite de l’antibiothérapie, puis il a cessé une fois ce traitement terminé. Comme les variations observées dans les concentrations de l’AMP entre deux administrations de MMF ne reflètent peut-être pas exactement les variations de l’exposition globale à l’AMP, la pertinence clinique de ces observations n’est pas réellement claire.
Vaccins vivants : Les personnes immunodéprimées ne doivent pas recevoir de vaccins vivants. Il est possible que la réponse immunitaire à d’autres vaccins soit réduite.
Autres interactions : La mesure de la clairance rénale du GAMP indique que le produit est éliminé par sécrétion tubulaire et filtration glomérulaire. Cadrant avec cette observation, l’administration concomitante de probénécide — un inhibiteur de la sécrétion tubulaire — fait augmenter l’ASC plasmatique du GAMP de trois ordres de grandeur chez le singe. Il est donc possible que d’autres médicaments qui sont éliminés par sécrétion tubulaire entrent en compétition avec le GAMP, d’où une augmentation des concentrations plasmatiques du GAMP ou de l’autre médicament qui subit une sécrétion tubulaire.
Les médicaments qui perturbent la flore gastro-intestinale peuvent interagir avec le mofétilmycophénolate en interrompant le cycle entérohépatique. La perturbation de l’hydrolyse du GAMP peut réduire la quantité d’AMP disponible pouvant être absorbée.
Chez l’adulte comme chez l’enfant, l’administration concomitante de sevelamer et de mofétilmycophénolate entraîne une réduction de la Cmax et l’ASC0-12h de l’AMP de 30 % et de 25 % respectivement. Ces données suggèrent qu’on ne devrait pas administrer de sevelamer ou d’autres chélateurs du phosphate ne contenant pas de calcium en concomitance avec TEVA-MYCOPHENOLATE, cela afin de réduire au minimum l’effet de ces agents sur l’absorption de l’AMP.
9.5. Interactions médicament-aliments
On n’a pas établi s’il existe des interactions entre ce médicament et les aliments.
9.6. Interactions médicament-plantes médicinales
On n’a pas établi s’il existe des interactions entre ce médicament et les plantes médicinales.
9.7. Interactions médicament-épreuves de laboratoire
On n’a pas établi s’il existe des interactions entre ce médicament et les épreuves de laboratoire.
10. Pharmacologie clinique
10.1. Mode d’action
Les expériences menées chez des modèles animaux montrent que le mofétilmycophénolate (MMF) prolonge la survie des greffons allogéniques (rein, cœur, foie, intestin, membres, intestin grêle, îlots pancréatiques et moelle osseuse). Le mofétilmycophénolate a également fait régresser le rejet aigu en cours dans des modèles d’allogreffes rénales chez le chien et d’allogreffes cardiaques chez le rat. De plus, il a inhibé l’artériopathie proliférative dans des modèles expérimentaux d’allogreffes aortiques et cardiaques chez le rat et de xénogreffes cardiaques chez les primates. Dans ces études, le MMF a été utilisé seul ou en association avec d’autres immunosuppresseurs. Le MMF inhibe la réponse inflammatoire à médiation immunitaire chez divers modèles animaux et il inhibe la formation de tumeurs et prolonge la survie dans des modèles murins de transplantation de tumeur.
Après administration orale, le MMF est absorbé rapidement et est hydrolysé en acide mycophénolique (AMP), le métabolite actif. Non compétitif et réversible, l’AMP est un puissant inhibiteur sélectif de l’inosine-monophosphate déshydrogénase (IMPDH) et, de ce fait, il inhibe la synthèse de novo du GMP sans incorporation dans l’ADN. Étant donné que, contrairement à d’autres cellules qui peuvent utiliser des voies accessoires, la prolifération des lymphocytes T et des lymphocytes B est essentiellement tributaire de la synthèse de novo des purines, l’AMP a des effets cytostatiques puissants sur les lymphocytes. L’AMP inhibe la prolifération des lymphocytes T et des lymphocytes B en réponse à une stimulation allospécifique et à une stimulation par des mitogènes. L’ajout de guanosine ou de désoxyguanosine contrecarre les effets cytostatiques de l’AMP sur les lymphocytes. L’AMP prévient également à la formation d’anticorps par les lymphocytes B. L’AMP empêche la glycosylation des glycoprotéines lymphocytaires et monocytaires intervenant dans l’adhésion intercellulaire aux cellules endothéliales et peut empêcher la mobilisation des leucocytes aux foyers d’inflammation et de rejet des greffes. Le MMF n’inhibe pas les étapes initiales de l’activation des mononucléaires périphériques chez l’humain, comme la production d’interleukine-1 (IL-1) et d’interleukine-2 (IL-2), mais il bloque le couplage de ces événements à la synthèse de l’ADN et à la prolifération.
10.2. Pharmacodynamie
Veuillez vous reporter à la section 10.1 Mode d’action. Informations additionnelles dans la monographie du produit non incluses au moment de l’autorisation.
10.3. Pharmacocinétique
Après administration orale, le MMF est rapidement et complètement métabolisé en AMP, le métabolite actif. L’absorption du médicament est rapide et pratiquement complète après l’administration par voie orale. Après, la concentration de MMF est déjà inférieure à la limite de détection (0,4 mcg/mL).
Absorption
L’aire sous la courbe de la concentration plasmatique de l’AMP en fonction du temps (ASC) semble augmenter de façon proportionnelle avec la dose chez les transplantés rénaux recevant des doses multiples de MMF jusqu’à concurrence de 3 g par jour (voir les paramètres pharmacocinétiques dans le tableau 5).
Effet des aliments : La nourriture (27 g de lipides, 650 calories) ne modifie pas l’ampleur de l’absorption (ASC de l’AMP) du MMF chez les transplantés rénaux lorsque le médicament est administré à raison de 1,5 g deux fois par jour, mais la Cmax de l’AMP diminue de 40 % en présence d’aliments (voir 4. Posologie et administration).
Distribution
Le volume apparent de distribution moyen (± ÉT) de l’AMP mesuré chez 12 volontaires en bonne santé s’est élevé à environ 4,0 ± 1,2 L/kg après administration orale. Aux concentrations cliniquement pertinentes, l’AMP se lie à l’albumine plasmatique dans une proportion de 97 %. Le taux de liaison du GAMP à l’albumine plasmatique est de 82 % aux concentrations normalement observées chez les transplantés rénaux stables, mais lorsque celles-ci sont plus élevées (comme dans le cas des patients atteints d’insuffisance rénale ou dont la fonction du greffon est retardée), le taux de liaison de l’AMP peut être réduit par suite de la compétition entre le GAMP et l’AMP pour la fixation aux protéines. Le rapport moyen entre la concentration de radioactivité dans le sang et la concentration dans le plasma se situait aux alentours de 0,6, ce qui indique que l’AMP et le GAMP pénètrent peu dans les éléments figurés du sang.
Les études in vitro visant à évaluer l’effet d’autres agents sur la liaison de l’AMP à l’albumine sérique humaine (ASH) ou aux protéines plasmatiques indiquent que le salicylate (à 25 mg/dL avec ASH) et le GAMP (à > 460 mcg/mL avec protéines plasmatiques) augmentent la fraction libre de l’AMP. Par contre, en concentrations supérieures à celles observées en clinique, ni la cyclosporine, ni la digoxine, le naproxen, la prednisone, le propranolol, le tacrolimus, la théophylline, le tolbutamide ou la warfarine n’ont fait augmenter la fraction libre de l’AMP. Jusqu’à concurrence d’au moins 100 mcg/mL, l’AMP a peu d’effet sur la liaison de la warfarine, de la digoxine ou du propranolol aux protéines, mais il fait passer le taux de liaison de la théophylline de 53 % à 45 % et celui de la phénytoïne de 90 % à 87 %.
Métabolisme
Après administration orale, le MMF est complètement métabolisé en AMP, le métabolite actif. La biotransformation en AMP a lieu avant que le MMP n’atteigne la circulation générale. L’AMP est métabolisé principalement par la glucuronyl-transférase (UGT1A9), qui le transforme en un glucuronoconjugué phénolique de l’AMP (GAMP).
In vivo, le GAMP est reconverti en AMP libre au cours du cycle entérohépatique. Une faible quantité d’acylglucuronide (AcMPAG) est également produite. L’AcMPAG est actif sur le plan pharmacologique et on croit qu’il est à l’origine de certains des effets secondaires du MMF (diarrhée, leucopénie). Après administration de MMF à des sujets en bonne santé, on retrouve également les métabolites suivants de la fraction 2-hydroxyéthylmorpholino dans l’urine : N-(2-carboxyméthyl)-morpholine, N-(2-hydroxyéthyl)-morpholine et N-oxyde de la N-(2-hydroxyéthyl)-morpholine.
En règle générale, la courbe de la concentration plasmatique de l’AMP en fonction du temps présente des pics secondaires qui apparaissent entre 6 et 12 heures après la prise du médicament. L’administration concomitante de cholestyramine (4 g trois fois par jour) réduit l’ASC de l’AMP d’environ 40 % (ce qui est essentiellement dû à la baisse de la concentration dans la partie terminale de la courbe). Ces observations laissent supposer que le cycle entérohépatique contribue à la concentration plasmatique de l’AMP.
L’insuffisance rénale n’a pas d’effet systématique sur la pharmacocinétique de l’AMP. Une augmentation de 50 % de l’ASC moyenne de l’AMP a été observée chez des sujets présentant une insuffisance rénale grave (DFG < 25 mL/min/1,73 m2), mais les fluctuations autour de la moyenne étaient considérables. Quant à l’ASC moyenne du GAMP, elle accuse une augmentation qui va du triple au sextuple (voir 10.3. Pharmacocinétique – Populations et cas particuliers, Insuffisance rénale).
Élimination
Une quantité négligeable du médicament est éliminée dans l’urine sous forme d’AMP (< 1 % de la dose). Récupérée en totalité après administration orale de MMF radiomarqué, la dose aboutit dans l’urine dans une proportion de 93 % et dans les selles à hauteur de 6 %. La majeure partie (environ 87 %) de la dose est excrétée dans l’urine sous forme de GAMP. Aux concentrations observées en clinique, l’AMP n’est pas éliminé par l’hémodialyse. De même, l’hémodialyse ne modifie pas les concentrations de GAMP observées normalement en clinique, mais lorsque celles-ci sont supérieures à 100 mcg/mL, de faibles quantités de ce métabolite sont éliminées du plasma.
Les paramètres relatifs à l’élimination varient en fonction des autres immunosuppresseurs administrés en concomitance, du temps écoulé depuis la transplantation, de la concentration plasmatique d’albumine et de l’état de la fonction rénale. Pour ce qui est de la clairance, des valeurs approximatives de respectivement 10,6 L/h et 8,27 L/h ont été observées chez des volontaires sains et chez des patients atteints d’affection auto-immune, la demi-vie s’étant quant à elle établie à 17 h. Chez les transplantés, les valeurs moyennes étaient plus élevées pour la clairance (11,9 à 34,9 L/h) et plus basses pour la demi-vie (5 à 11 h), mais elles présentaient peu de variation selon le type de transplantation (rénale, hépatique ou cardiaque). Comparativement à ce que l’on observe tout de suite après la transplantation, les concentrations plasmatiques tendent à augmenter au fil du temps.
Le devenir métabolique de l’AMP repose sur l’activité de plusieurs transporteurs. Les polypeptides transporteurs d’anions organiques (OATP) et la protéine 2 associée à la multirésistance médicamenteuse (multidrug resistance-associated protein 2 ou MRP2) participent à la biotransformation de l’AMP ; des isoformes de l’OATP, la MRP2 et la protéine de résistance au cancer du sein (BRCP) sont des transporteurs participant à l’excrétion biliaire des glucuronides. La protéine 1 de multirésistance médicamenteuse (MDR1) peut aussi participer au transport de l’AMP, mais sa contribution semble restreinte au processus d’absorption. Dans le rein, l’AMP et ses métabolites interagissent fortement avec les transporteurs d’anions organiques.
Populations et cas particuliers
- Enfants
La pharmacocinétique de l’AMP et du GAMP a été évaluée chez 55 enfants (de 1 à 18 ans) ayant subi une transplantation allogénique de rein et prenant du mofétilmycophénolate en suspension orale à raison de 600 mg/m2 (jusqu’à un maximum de 1 g deux fois par jour). L’ASC de l’AMP à laquelle cette dose a donné lieu chez ces enfants était semblable à celle observée peu après l’intervention chez des transplantés rénaux adultes prenant du mofétilmycophénolate en capsules à raison de 1 g deux fois par jour. De même que chez les adultes, les valeurs de l’ASC de l’AMP observées peu après la transplantation étaient environ 45 % à 53 % plus faibles que les valeurs observées plus tard (> 3 mois). Les valeurs de l’ASC de l’AMP observées peu après la transplantation et quelques mois après étaient semblables sur toute la plage d’âges (1 à 18 ans).
- Personnes âgées
La pharmacocinétique du MMF n’a pas été étudiée formellement chez les personnes âgées.
- Sexe
On a compilé les données de plusieurs études afin de vérifier si la pharmacocinétique de l’AMP varie en fonction du sexe (les données ont été pondérées en fonction d’une dose orale de 1 g). L’ASC0-12 moyenne (± ÉT) de l’AMP était de 32,0 ± 14,5 mcg•h/mL chez les hommes (n = 79) et de 36,5 ± 18,8 mcg•h/mL chez les femmes (n = 41), tandis que la Cmax moyenne (± ÉT) était de 9,96 ± 6,19 mcg/mL chez les sujets de sexe masculin et de 10,6 ± 5,64 mcg/mL chez les sujets de sexe féminin. Ces différences ne sont pas cliniquement significatives.
- Pharmacocinétique chez des volontaires sains et des transplantés rénaux, cardiaques ou hépatiques
Le tableau ci-après illustre les paramètres pharmacocinétiques moyens (± ÉT) de l’AMP après administration orale de doses uniques de MMF à des volontaires en bonne santé et de doses multiples à des transplantés rénaux, cardiaques ou hépatiques. L’ASC moyenne de l’AMP observée chez les receveurs de greffe dans les premières semaines (c.-à-d. moins de 40 jours) après la transplantation était d’environ 30 % inférieure à celle observée longtemps (3 à 6 mois) après, et la Cmax, plus faible d’environ 40 %. Ce phénomène est désigné sous le terme de pharmacocinétique non stationnaire de l’AMP.
Chez les transplantés rénaux, les valeurs de l’ASC de l’AMP mesurées après l’administration intraveineuse de 1 g de mofétilmycophénolate deux fois par jour au début de la période qui suit la transplantation sont comparables aux valeurs obtenues après l’administration orale de 1 g de mofétilmycophénolate deux fois par jour. Chez les transplantés hépatiques, l’administration intraveineuse de 1 g de mofétilmycophénolate deux fois par jour suivie de 1,5 g par voie orale deux fois par jour entraîne des valeurs semblables à celles que l’on observe chez les transplantés rénaux qui reçoivent 1 g de mofétilmycophénolate deux fois par jour.
Tableau 5 — Paramètres pharmacocinétiques de l’AMP (moyenne [± ÉT]) après administration de MMF à des volontaires sains (dose unique) et à des transplantés rénaux, cardiaques ou hépatiques (doses multiples)
| Dose/Voie d’administration | tmax (h) | Cmax (mcg/mL) | ASC totale (mcg•h/mL) | |
|---|---|---|---|---|
| Volontaires sains (dose unique) | 1 g/orale | 0,80 (± 0,36) (n = 129) | 24,5 (± 9,5) (n = 129) | 63,9 (± 16,2) (n = 117) |
Transplantés rénaux (administration biquotidienne) Temps écoulé après la transplantation | Dose/Route | tmax (h) | Cmax (mcg/mL) | ASC0-12 (mcg•h/mL) |
| 6 jours | 1 g /orale | 1,33 (± 1,05) (n = 31) | 10,7 (± 4,83) (n = 31) | 32,9 (± 15,0) (n = 31) |
| Peu après (< 40 jours) | 1 g /orale | 1,31 (± 0,76) (n = 25) | 8,16 (± 4,50) (n = 25) | 27,3 (± 10,9) (n = 25) |
| Peu après (< 40 jours) | 1,5 g /orale | 1,21 (± 0,81) (n = 27) | 13,5 (± 8,18) (n = 27) | 38,4 (± 15,4) (n = 27) |
| Longtemps après (> 3 mois) | 1,5 g /orale | 0,90 (± 0,24) (n = 23) | 24,1 (± 12,1) (n = 23) | 65,3 (± 35,4) (n = 23) |
Transplantés cardiaques (administration biquotidienne) Temps écoulé après la transplantation | Dose/Voie d’administration | tmax (h) | Cmax (mcg/mL) | ASC0-12 (mcg•h/mL) |
| Peu après (la veille du congé) | 1,5 g /orale | 1,8 (± 1,3) (n = 11) | 11,5 (± 6,8) (n = 11) | 43,3 (± 20,8) (n = 9) |
| Longtemps après (> 6 mois) | 1,5 g /orale | 1,1 (± 0,7) (n = 52) | 20,0 (± 9,4) (n = 52) | 54,1* (± 20,4) (n = 49) |
Transplantés hépatiques (administration biquotidienne) Temps écoulé après la transplantation | Dose/Voie d’administration | tmax (h) | Cmax (mcg/mL) | ASC0-12 (mcg•h/mL) |
| Peu après (5 - 8 jours) | 1,5 g/orale | 1,15 (± 0,432) (n = 20) | 13,1 (± 6,76) (n = 20) | 29,2 (± 11,9) (n = 20) |
| Longtemps après (3 mois) | 1,5 g/orale | 1,44 (± 1,03) (n = 9) | 16,3 (± 11,9) (n = 9) | 38,6 (± 10,8) (n = 9) |
| Plus longtemps après (> 6 mois) | 1,5 g/orale | 1,37 (± 0,477) (n = 9) | 19,6 (± 9,86) (n = 9) | 52,5 (± 14,4) (n = 9) |
*Les valeurs de l’ASC0-12 sont extrapolées à partir des données obtenues avec des échantillons prélevés sur une période de 4 heures.
- Retard de fonctionnement du greffon rénal après la transplantation
L’ASC0-12 moyenne de l’AMP est sensiblement la même chez les sujets dont la fonction du greffon rénal accuse un retard après la transplantation que chez les transplantés qui ne connaissent pas pareil retard, mais l’ASC0-12 du GAMP est 2 à 3 fois plus élevée. Un retard dans la fonction du greffon a été observé chez 298 des 1483 sujets (20 %) ayant participé aux trois études pivots sur la prévention du rejet. Bien que la fréquence de certains effets indésirables (anémie, thrombocytopénie, hyperkaliémie) soit plus élevée chez les sujets dont le greffon accuse un retard fonctionnel que chez les transplantés qui ne connaissent pas ce problème, ces manifestations ne sont pas plus fréquentes avec le mofétilmycophénolate qu’avec l’azathioprine ou le placebo. Il n’est pas nécessaire d’ajuster la posologie chez ces patients, mais une surveillance étroite s’impose (voir 4.2. Dose recommandée et ajustement posologique – Retard de fonctionnement du greffon rénal après la transplantation).
- Hémodialyse
L’AMP et le GAMP ne sont pas éliminés par l’hémodialyse aux concentrations observées en clinique, mais lorsque concentrations plasmatiques de GAMP sont élevées (> 100 mcg/mL), de petites quantités de GAMP le sont.
- Insuffisance rénale et insuffisance hépatique
Le tableau ci-après présente les paramètres pharmacocinétiques moyens (± ÉT) de l’AMP mesurés à la suite de l’administration de doses orales uniques de MMF à des insuffisants rénaux et hépatiques n’ayant pas subi de transplantation.
Tableau 6 — Paramètres pharmacocinétiques de l’AMP (moyenne [± ÉT]) après administration de doses uniques de MMF sous forme de capsules à des sujets atteints d’insuffisance rénale ou hépatique chronique
Insuffisance rénale (nombre de sujets) | Dose | tmax (h) | Cmax (mcg/mL) | ASC0-96 (mcg•h/mL) |
|---|---|---|---|---|
Volontaires sains DFG > 80 mL/min/1, 73 m2 (N = 6) | 1 g | 0,75 (± 0,27) | 25,3 (± 7,99) | 45,0 (± 22,6) |
Insuffisance rénale légère DFG = 50-80 mL/min/1,73 m2 (N = 6) | 1 g | 0,75 (± 0,27) | 26,0 (± 3,82) | 59,9 (± 12,9) |
Insuffisance rénale modérée DFG = 25-49 mL/min/1,73 m2 (N = 6) | 1 g | 0,75 (± 0,27) | 19,0 (± 13,2) | 52,9 (± 25,5) |
Insuffisance rénale grave DFG < 25 mL/min/1,73 m2 (N = 7) | 1 g | 1,00 (± 0,41) | 16,3 (± 10,8) | 78,6 (± 46,4) |
Insuffisance hépatique (nombre de sujets) | Dose | tmax (h) | Cmax (mcg/mL) | ASC0-48 (mcg•h/mL) |
Volontaires sains (N = 6) | 1 g | 0,63 (± 0,14) | 24,3 (± 5,73) | 29,0 (± 5,78) |
Cas de cirrhose alcoolique (N = 18) | 1 g | 0,85 (± 0,58) | 22,4 (± 10,1) | 29,8 (± 10,7) |
- Insuffisance hépatique
La comparaison des paramètres pharmacocinétiques observés chez 18 volontaires souffrant de cirrhose alcoolique et 6 volontaires en bonne santé ayant reçu 1 g de MMF par voie orale dans le cadre d’une étude à dose unique semble indiquer que la lésion du parenchyme hépatique n’affecte pas de manière appréciable le processus de glucuronidation de l’AMP. Il faut toutefois noter que, pour des raisons qu’on ignore, l’ASC observée chez les volontaires sains de cette étude était environ deux fois plus petite celle observée chez les volontaires sains des autres études, ce qui complique la comparaison entre les volontaires cirrhotiques et les volontaires sains. Les effets d’une hépatopathie sur ce processus varient probablement selon la nature et la cause de l’affection. Dans une étude au cours de laquelle des doses uniques intraveineuses (1 g) ont été administrées à 6 volontaires souffrant de cirrhose alcoolique, l’ASC de l’AMP était de 44,1 ± 15,5 mcg•h/mL.
- Insuffisance rénale
Dans une étude à doses uniques, du MMF a été administré sous forme de capsules sur une période de 40 minutes. Après administration orale du MMF, l’ASC moyenne de l’AMP plasmatique observée chez les volontaires souffrant d’insuffisance rénale chronique grave (débit de filtration glomérulaire [DFG] < 25 mL/min/1,73 m2) accusait une hausse d’environ 75 % par rapport à celle observée chez les volontaires sains (DFG > 80 mL/min/1,73 m2). Toutefois, l’ASC moyenne du GAMP après l’administration de doses uniques de MMF était 3 à 6 fois plus élevée chez les volontaires souffrant d’insuffisance rénale grave que chez les volontaires souffrant d’insuffisance rénale légère ou chez les volontaires en bonne santé, ce qui cadre avec l’élimination rénale du GAMP. On ignore, faute de données, si l’exposition prolongée à de telles concentrations de GAMP présente ou non un danger pour la santé.
L’ASC de l’AMP plasmatique observée après administration intraveineuse d’une dose unique (1 g) à quatre volontaires souffrant d’insuffisance rénale chronique grave (DFG < 25 mL/min/1,73 m2) s’est chiffrée à 62,4 ± 19,3 mcg•h/mL. L’administration de doses multiples de MMF à des sujets atteints d’insuffisance rénale chronique grave n’a pas été étudiée (voir 4.2. Dose recommandée et ajustement posologique, Insuffisance rénale).
En moyenne, l’ASC des concentrations plasmatiques de l’AMP et du GAMP après administration d’une dose unique de MMF était plus élevée chez les sujets atteints d’insuffisance rénale chronique grave que chez les sujets présentant une insuffisance rénale moins marquée ou chez les sujets en bonne santé. On ignore, faute de données, si l’exposition prolongée à de telles concentrations de GAMP présente ou non un danger pour la santé.
11. Conservation, stabilité et mise au rebut
Capsules TEVA-MYCOPHENOLATE à 250 mg : Conserver les capsules entre 15 °C et 30 °C, à l’abri de la lumière.
Comprimés TEVA-MYCOPHENOLATE à 500 mg : Conserver les comprimés entre 15 °C et 25 °C, à l’abri de la lumière et de l’humidité.
Élimination des médicaments inutilisés ou périmés
Le rejet des médicaments dans l’environnement doit être limité le plus possible. Les médicaments ne doivent pas être jetés à même les eaux usées ou dans les ordures ménagères. Utiliser plutôt un « système de collecte » dédié, s’il en existe un dans votre localité.
- 12. Directives particulières de manipulation
Étant donné que le mofétilmycophénolate s’est révélé tératogène (voir 7. Mises en garde et précautions), les comprimés TEVA-MYCOPHENOLATE (mofétilmycophénolate) ne doivent pas être écrasés et les capsules TEVA-MYCOPHENOLATE ne doivent pas être ouvertes ou écrasées pour éviter que la poudre contenue dans les capsules TEVA-MYCOPHENOLATE pénètre dans l’organisme, que ce soit par inhalation ou par contact direct avec la peau ou les muqueuses. En cas de contact avec la poudre, laver la zone exposée à fond, en utilisant de l’eau et du savon. En cas de contact oculaire, rincer les yeux à grande eau. Si la poudre se répand, nettoyer la surface contaminée avec un papier absorbant imbibé d’eau.
Partie 2 : Renseignements scientifiques
13. Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune : Mofétilmycophénolate
Dénomination systématique : 2-(4-Morpholinyl)éthyl-(E)-6-(1,3-dihydro-4-hydroxy-6-méthoxy-7-méthyl-3-oxo-5-isobenzofuranyl)-4-méthyl-4-hexènoate
Formule et masse moléculaires : C23H31NO7 ; 433,50 g/mol
Formule développée :
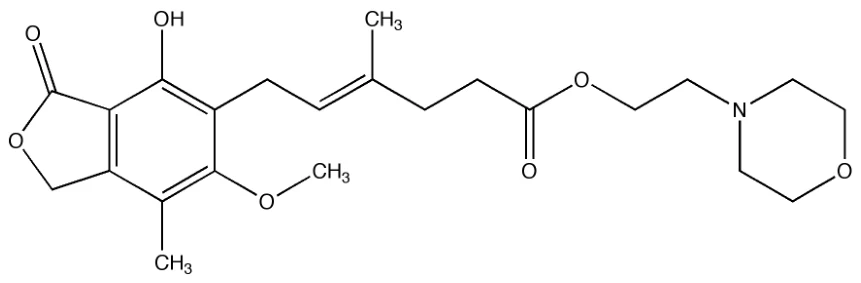
Aspect physique : Le mofétilmycophénolate se présente sous forme de poudre cristalline blanche ou presque blanche.
Solubilité : Soluble dans le méthanol, légèrement soluble dans l’eau et à peine dans l’éthanol, le mofétilmycophénolate se dissout entièrement dans l’acétone.
pKa et pH : 5,6 (groupe morpholino)
8,5 (groupe phénolique)
Coefficient de partage : Le coefficient de partage apparent du mofétilmycophénolate dans une solution tampon 1-octanol/eau est de 238 à pH = 7,4 et de 0,0085 à pH = 2.
Point de fusion : 93 °C – 96 °C
14. Essais cliniques
14.1. Essais cliniques, par indication
L’innocuité et l’efficacité du mofétilmycophénolate comme traitement d’appoint pour prévenir le rejet après une transplantation ont été évaluées dans des essais multicentriques à répartition aléatoire et double insu menés chez des transplantés rénaux (3 essais), des transplantés cardiaques (1 essai) et des transplantés hépatiques (1 essai).
Transplantés rénaux
Adultes
Les trois études sur la transplantation rénale ont comparé les effets du mofétilmycophénolate oral (1 g deux fois par jour et 1,5 g deux fois par jour) avec ceux de l’azathioprine (2 études) ou d’un placebo (1 étude) administrés en association avec de la cyclosporine et des corticostéroïdes dans la prévention des épisodes de rejet aigu. Dans une des études, les patients ont également reçu un traitement d’induction par une globuline antithymocytes [équine] (Atgam®). Les trois études sont décrites selon le ou les pays dans lesquels elles ont eu lieu. L’une a été effectuée dans 14 centres aux États-Unis, une autre a eu lieu dans 20 centres en Europe et la troisième a été menée dans 21 centres en Europe, au Canada et en Australie.
Le critère principal d’évaluation de l’efficacité était la proportion de patients dans chaque groupe de traitement ayant subi un rejet aigu confirmé par biopsie ou un échec thérapeutique (défini comme étant l’abandon prématuré de l’étude pour n’importe quelle raison sans rejet préalable confirmé par biopsie) dans les six mois suivant la transplantation. L’administration de mofétilmycophénolate en concomitance avec un traitement d’induction par une globuline antithymocytes [équine] (Atgam®) (une étude) ainsi qu’avec de la cyclosporine et des corticostéroïdes (les trois études) a entraîné une réduction significative de la fréquence d’échecs thérapeutiques par rapport aux trois protocoles suivants : (1) induction par une globuline antithymocytes [équine] (Atgam®) / azathioprine / cyclosporine / corticostéroïdes, (2) azathioprine / cyclosporine / corticostéroïdes et (3) cyclosporine / corticostéroïdes.
Administré en concomitance avec des corticostéroïdes et de la cyclosporine, le mofétilmyco-phénolate a produit une réduction statistiquement significative (p < 0,05) de la fréquence d’échecs thérapeutiques dans les six mois suivant la transplantation. Les tableaux suivants résument les résultats de ces études : (1) taux d’échecs thérapeutiques, (2) pourcentage de patients ayant subi un rejet aigu confirmé par biopsie durant le traitement et (3) abandons prématurés pour toute autre raison que la perte du greffon ou le décès, sans épisode préalable de rejet aigu confirmé par biopsie. On a suivi les patients qui ont abandonné l’étude de façon prématurée pour établir le taux de mortalité ou de perte du greffon (les fréquences cumulatives sont résumées séparément), mais on n’a pas recensé les rejets aigus chez ces patients. Le nombre de patients ayant abandonné le traitement (sans rejet préalable confirmé par biopsie, ni décès ou perte du greffon) était plus élevé dans les groupes sous CellCept que dans les groupes témoins, le plus fort taux d’abandons ayant été noté chez le groupe ayant reçu la dose de 3 g par jour. Il se peut donc que la fréquence des rejets aigus ait été sous-estimée, surtout dans le groupe ayant reçu le mofétilmycophénolate à la dose de 3 g par jour.
Tableau 7 — Taux d’échecs thérapeutiques (rejets confirmés par biopsie ou abandon prématuré pour une raison ou une autre) dans les études sur la transplantation rénale
Étude américaine (n = 499) | Mofétilmycophénolate 2 g/jour (N = 167) | Mofétilmycophénolate 3 g/jour (N = 166) | Azathioprine 1-2 mg/kg/jour (N = 166) |
|---|---|---|---|
| Ensemble des échecs thérapeutiques | 31,1 % | 31,3 % | 47,6 % |
| Abandon prématuré sans rejet aigu* | 9,6 % | 12,7 % | 6,0 % |
| Épisode de rejet confirmé par biopsie durant le traitement | 19,8 % | 17,5 % | 38,0 % |
Étude européenne / canadienne / australienne (n = 503) | Mofétilmycophénolate 2 g/jour (N = 173) | Mofétilmycophénolate 3 g/jour (N = 164) | Azathioprine 100-150 mg/jour (N = 166) |
|---|---|---|---|
| Ensemble des échecs thérapeutiques | 38,2 % | 34,8 % | 50,0 % |
| Abandon prématuré sans rejet aigu* | 13,9 % | 15,2 % | 10,2 % |
| Épisode de rejet confirmé par biopsie durant le traitement | 19,7 % | 15,9 % | 35,5 % |
Étude européenne (N=491 patients) | Mofétilmycophénolate 2 g/jour (N = 165) | Mofétilmycophénolate 3 g/jour (N = 160) | Placebo (N = 166) |
|---|---|---|---|
| Ensemble des échecs thérapeutiques | 30,3 % | 38,8 % | 56,0 % |
| Abandon prématuré sans rejet aigu* | 11,5 % | 22,5 % | 7,2 % |
| Épisode de rejet confirmé par biopsie durant le traitement | 17,0 % | 13,8 % | 46,4 % |
* À l’exclusion des décès et des abandons dus à la perte du greffon.
Le tableau ci-dessous présente la fréquence cumulative de perte du greffon et de décès au bout de 12 mois. En ce qui a trait à la perte du greffon et à la mortalité, le mofétilmycophénolate n’a pas présenté d’avantage particulier. Numériquement, les résultats ont été meilleurs dans les trois études chez les patients qui ont reçu le mofétilmycophénolate à raison de 2 ou 3 g par jour que chez les témoins, et meilleurs également, dans deux des trois études, chez ceux qui ont reçu 2 g/jour plutôt que 3 g/jour de mofétilmycophénolate. Dans tous les groupes de traitement, les patients qui ont abandonné l’étude prématurément présentaient de piètres résultats quant au taux de perte du greffon et de décès après un an.
Tableau 8 — Fréquence cumulative de perte du greffon et de décès après 12 mois observée dans les études sur la transplantation rénale
| Étude | Mofétilmycophénolate 2 g/jour | Mofétilmycophénolate 3 g/jour | Groupes témoins (Azathioprine ou placebo) |
|---|---|---|---|
| États-Unis | 8,5 % | 11,5 % | 12,2 % |
| Europe / Canada / Australie | 11,7 % | 11,0 % | 13,6 % |
| Europe | 8,5 % | 10,0 % | 11,5 % |
Enfants
Une étude ouverte destinée à évaluer l’innocuité et la pharmacocinétique du mofétilmyco-phénolate en suspension orale administré à raison de 600 mg/m2 deux fois par jour (jusqu’à 1 g deux fois par jour) en association avec de la cyclosporine et des corticostéroïdes pour la prévention du rejet du greffon après transplantation allogénique de rein a été menée chez 100 enfants de 3 mois à 18 ans dans 9 centres américains, 5 centres européens et 1 centre australien.
Le mofétilmycophénolate a été bien toléré chez les enfants (voir 8. Effets indésirables) et le profil pharmacocinétique observé chez eux s’est révélé semblable à celui observé chez les adultes recevant 1 g deux fois par jour, sous forme de capsules également (voir 10.3. Pharmacocinétique – Populations et cas particuliers, Enfants). Le taux de rejets prouvés par biopsie était semblable dans les trois groupes d’âges (3 mois – < 6 ans ; 6 – 12 ans ; 12 – 18 ans). Le taux global de rejets (prouvés par biopsie) au bout de 6 mois et la fréquence combinée de perte du greffon et de décès au bout de 12 mois suivant la transplantation étaient semblables à ceux observés chez les transplantés rénaux adultes.
Transplantés cardiaques
Une étude multicentrique, parallèle, comparative, à répartition aléatoire et double insu a été menée chez des receveurs d’une première greffe cardiaque dans 20 centres aux États-Unis, 1 centre au Canada, 5 centres en Europe et 2 centres en Australie. Au total, 650 patients ont été admis, dont 578 ont reçu un médicament et 72 n’en ont pas reçu. Les médicaments en question étaient les suivants : mofétilmycophénolate 1,5 g deux fois par jour (n = 289) ou azathioprine 1,5 – 3 mg/kg/jour (n = 289) en association avec de la cyclosporine (Sandimmune® ou Neoral®) et des corticostéroïdes comme traitement immunosuppresseur d’entretien.
Les deux principaux critères de jugement de l’efficacité étaient les suivants : (1) proportion de patients ayant subi au moins un rejet confirmé par biopsie de l’endomyocarde et présentant des anomalies hémodynamiques, qui ont dû recevoir une autre greffe ou qui sont décédés au cours des 6 mois suivant la transplantation et (2) proportion de patients qui sont décédés ou qui ont dû recevoir une autre greffe au cours des 12 mois suivant la transplantation. Les patients ayant abandonné le traitement prématurément ont été suivis jusqu’à 6 mois durant pour ce qui est du rejet de l’allogreffe, et pendant un an pour ce qui est du décès.
(1) Rejet : Aucune différence n’a été établie entre le mofétilmycophénolate et l’azathioprine (AZA) eu égard aux rejets confirmés par biopsie chez les patients présentant des anomalies hémodynamiques.
(2) Survie : Le mofétilmycophénolate s’est révélé au moins aussi efficace que l’AZA dans la prévention du décès ou pour ce qui est du taux de nouvelles transplantations au bout d’un an (voir le tableau ci-dessous).
Tableau 9 — Rejets après 6 mois ou nouvelle transplantation au bout d’un an dans l’étude sur la transplantation cardiaque
| Ensemble des patients | Patients traités | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|
AZA N = 323 | Mofétilmycophénolate N = 327 | AZA N = 289 | Mofétilmycophénolate N = 289 | |||||||
| Rejet confirmé par biopsie avec anomalies hémodynamiques après 6 mois* | 121 (38 %) | 120 (37 %) | 100 (35 %) | 92 (32 %) | ||||||
| Décès ou nouvelle transplantation après 1 an | 49 (15,2 %) | 42 (12,8 %) | 33 (11,4 %) | 18 (6,2 %) | ||||||
* Ont été considérés comme hémodynamiquement compromis les patients qui présentaient l’un des critères suivants : pression capillaire pulmonaire bloquée ≥ 20 mmHg ou augmentation de 25 % ; indice cardiaque < 2,0 L/min/m2 ou diminution de 25 % ; fraction d’éjection ≤ 30 % ; saturation en oxygène du sang artériel pulmonaire < 60 % ou diminution de 25 % ; présence d’un nouveau bruit de galop B3 ; raccourcissement fractionnel de 20 % ou diminution de 25 % ; besoin d’un agent inotrope pour la prise en charge de l’état clinique.
Transplantés hépatiques
Une étude multicentrique, parallèle, comparative, à répartition aléatoire et double insu a été menée chez des receveurs d’une première greffe hépatique dans 16 centres aux États-Unis, 2 centres au Canada, 4 centres en Europe et 1 centre en Australie. Au total, 565 patients ont été admis. Les traitements étaient les suivants : mofétilmycophénolate 1 g i.v. bid pendant un maximum de 14 jours suivi de 1,5 g p.o. bid ou azathioprine à raison de 1-2 mg/kg/jour, par voie intraveineuse puis par voie orale, le tout en association avec de la cyclosporine (Neoral®) et des corticostéroïdes comme traitement immunosuppresseur d’entretien.
Les deux principaux critères de jugement de l’efficacité étaient les suivants : (1) proportion de patients ayant subi au moins un épisode de rejet traité et confirmé par biopsie, qui ont dû recevoir une autre greffe ou qui sont décédés au cours des 6 premiers mois après la transplantation et (2) proportion de cas de perte de greffon (décès ou nouvelle transplantation) au cours des 12 premiers mois après la transplantation. Les patients ayant abandonné le traitement prématurément ont été suivis pendant une période de 1 an pour ce qui est du rejet de l’allogreffe et de la perte du greffon (décès ou nouvelle transplantation). Les analyses primaires (intention de traitement) indiquent que l’administration de mofétilmycophénolate en association avec des corticostéroïdes et de la cyclosporine a donné des résultats statistiquement significatifs (p < 0,02) par rapport à l’administration d’azathioprine pour ce qui est de la prévention du rejet aigu et équivalents à ceux de l’azathioprine pour ce qui est de la survie.
Tableau 10 — Rejets après 6 mois ou nouvelle transplantation au bout d’un an dans l’étude sur la transplantation hépatique
| Étude | AZA N = 287 | Mofétilmycophénolate N = 278 |
|---|---|---|
| Rejet traité et confirmé par biopsie à 6 mois | 137 (47,7 %) | 106 (38,1 %) |
| Décès ou nouvelle transplantation au bout d’un an | 42 (14,6 %) | 39 (14,0 %) |
14.2 Études de biodisponibilité comparatives
Il a été démontré qu’il y a bioéquivalence entre le comprimé à 500 mg (x 2) et la capsule à 250 mg (x 4) en ce qui concerne l’ampleur de l’absorption (ASC) et le taux d’absorption (tmax). Le tableau 11 montre les paramètres pharmacocinétiques de l’AMP après l’administration orale de MMF à des transplantés rénaux.
Tableau 11 – Tableau résumant les données comparatives sur la biodisponibilité pour l’acide mycophénolique après l’administration de mofétilmycophénolate à raison de 2 comprimés à 500 mg ou de 4 capsules à 250 mg chez des transplantés rénaux
| Paramètre | Moyenne géométrique et moyenne arithmétique (% CV) | Rapport des moyennes géométriques (%) | |
|---|---|---|---|
Produit testé (comprimé de 500 mg) | Produit de référence (capsule de 250 mg) | ||
| ASC0 – 12 (mcg·h/mL) | 31,7 33,5 (33,8) | 31,2 33,4 (38,2) | 102,1 |
Cmax (mcg/mL) | 10,3 11,5 (46,8) | 10,6 12,2 (48,1) | 99,5 |
Cmin (mcg/mL) | 1,40 (75) | 1,35 (81,5) | 110,3 |
tmax* (h) | 1,09 (75,8) | 1,15 (70,5) | -- |
Fluctuations* (%) | 378 (51,3) | 404 (52,5) | -- |
* Exprimé sous forme de moyenne arithmétique (% CV) uniquement.
- 1. Le tableau ci-après présente une comparaison des paramètres pharmacocinétiques de deux préparations de mofétilmycophénolate — capsules TEVA-MYCOPHENOLATE à 250 mg (Teva Pharmaceutical Industries Ltd., fabriquées pour Teva Canada Limitée) et capsules CellCept® à 250 mg (Hoffmann-La Roche Limitée, Canada), mesurés dans le cadre d’une étude croisée à dose unique et répartition aléatoire comprenant deux traitements, deux périodes et deux séquences, menée chez 76 sujets à jeun en bonne santé.
Acide mycophénolique (1 × 250 mg) D’après les données mesurées non corrigées en fonction de la puissance Moyenne géométrique Moyenne arithmétique (% CV) | ||||
Acide mycophénolique (1 × 250 mg) D’après les données mesurées non corrigées en fonction de la puissance Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testé1 | Produit de référence2 | Rapport des moyennes géométriques (%) | IC90 % |
| Paramètre | Produit testé1 | Produit de référence2 | Rapport des moyennes géométriques (%) | IC90 % |
ASCt (mcg•h/mL) | 13,2008 13,9046 (37) | 13,0712 13,8058 (36) | 100,99 | 97,81 – 104,28 |
ASCinf (mcg•h/mL) | 14,2118 15,0138 (37) | 14,3373 14,7652 (32) | 99,12 | 95,95 – 102,40 |
Cmax (mcg/mL) | 7,5144 8,4141 (42) | 8,4825 9,2864 (39) | 88,59 | 81,84 – 95,89 |
tmax3 (h) | 0,79 (81) | 0,65 (66) | ||
t½3 (h) | 13,30 (38) | 13,32 (31) | ||
1 Capsules Teva-Mycophenolate de 250 mg (Teva Pharmaceutical Industries Ltd., fabriquées pour Teva Canada Limitée).
2 Capsules CellCept® de 250 mg (Hoffmann-La Roche Limitée, Canada) achetées au Canada.
3 Exprimé sous forme de moyenne arithmétique (% CV) uniquement.
- 2. Le tableau ci-après présente une comparaison des paramètres pharmacocinétiques de deux préparations de mofétilmycophénolate — comprimés TEVA-MYCOPHENOLATE à 500 mg (Teva Pharmaceutical Industries Ltd., fabriqués pour Teva Canada Limitée) et comprimés CellCept® à 500 mg (Hoffmann-La Roche Limitée, Canada), mesurés dans le cadre d’une étude croisée à dose unique et répartition aléatoire comprenant deux traitements, deux périodes et deux séquences, menée chez 78 sujets à jeun en bonne santé.
Acide mycophénolique (1 × 500 mg) D’après les données mesurées non corrigées en fonction de la puissance Moyenne géométrique Moyenne arithmétique (% CV) | ||||
Acide mycophénolique (1 × 500 mg) D’après les données mesurées non corrigées en fonction de la puissance Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testé1 | Produit de référence2 | Rapport des moyennes géométriques (%) | IC90 % |
| Paramètre | Produit testé1 | Produit de référence2 | Rapport des moyennes géométriques (%) | IC90 % |
ASCt (mcg•h/mL) | 27,1234 28,0813 (26) | 26,9532 28,0265 (26) | 100,63 | 97,73 - 103,62 |
ASCinf (mcg•h/mL) | 28,4191 29,3787 (25) | 28,0906 28,6591 (28) | 101,17 | 97,97 - 104,48 |
Cmax (mcg/mL) | 12,0144 13,6724 (43) | 12,3249 13,5112 (39) | 97,48 | 90,47 - 105,03 |
tmax3 (h) | 0,67 (0,33 - 3,0) | 0,67 (0,33 - 2,5) | ||
t½4 (h) | 13,93 (35) | 13,55 (35) | ||
1 Comprimés Teva-Mycophenolate de 500 mg (Teva Pharmaceutical Industries Ltd., fabriqués pour Teva Canada Limitée).
2 Comprimés CellCept® de 500 mg (Hoffmann-La Roche Limitée, Canada) achetés au Canada.
3 Exprimé sous forme de médiane (intervalle).
4 Exprimé sous forme de moyenne arithmétique (% CV) uniquement.
15. Microbiologie
Aucune information microbiologique n’est requise pour ce produit.
16. Toxicologie non clinique
Toxicologie générale
Pharmacologie animale
Survie des allogreffes et traitement du rejet des allogreffes dans divers modèles expérimentaux
L’effet du MMF sur la prévention du rejet et la régression du rejet en cours a été étudié dans plusieurs modèles expérimentaux d’allogreffes.
Survie des allogreffes rénales et traitement du rejet aigu des allogreffes chez le chien
Pour déterminer l’efficacité du MMF dans la prévention du rejet des greffes dans un modèle animal de grande taille, on a utilisé une allogreffe rénale entre des chiens hybrides exogames. Chez les chiens témoins n’ayant pas reçu de traitement immunosuppresseur, la survie médiane du greffon (SMG) a été de 8,1 jours. L’administration de MMF par voie orale à raison de 40 mg/kg/jour a prolongé de façon significative la survie du greffon (SMG = 36 jours). Certains effets toxiques gastro-intestinaux et une perte pondérale ont été observés chez ce groupe de chiens. Par ailleurs, l’administration du MMF (20 mg/kg/jour) en association avec des doses infrathérapeutiques de cyclosporine A (CsA : 5 mg/kg/jour) et de méthylprednisolone (MP : 0,1 mg/kg/jour), a prolongé la SMG au-delà de 122,4 jours (n = 16). Grâce à cette trithérapie, trois chiens ont survécu plus de 200 jours et on a euthanasié un chien au jour 150 afin de prélever des échantillons tissulaires pour examen histologique. Aucun effet toxique important n’a été observé chez les animaux traités par l’association des trois médicaments. Une augmentation provisoire de deux ordres de grandeur de la phosphatase alcaline a été observée. La SMG observée chez les chiens témoins traités par la CsA (5 mg/kg/jour) et la MP (0,1 mg/kg/jour) a été de 8,5 jours, ce qui équivaut à peu près à celle observée chez les chiens non traités. Tous les animaux ayant reçu 20 mg/kg/jour de MMF et 0,1 mg/kg/jour de MP sans CsA ont survécu plus de 50 jours (n = 6). On a interrompu le traitement chez quatre de ces chiens, afin de vérifier la tolérance après 50 jours. Quelques jours plus tard, ces chiens ont subi un rejet aigu, ce qui indique qu’aucune tolérance ne s’était développée. Néanmoins, l’association MMF-MP sans CsA s’est révélée aussi efficace pour prévenir le rejet que le traitement par la CsA.
La capacité du MMF de faire régresser le rejet aigu en cours a également été examinée dans un modèle canin d’allogreffe rénale. Dans un premier temps, on a effectué une allogreffe rénale chez des chiennes hybrides ayant subi une néphrectomie bilatérale. Par la suite, tous les animaux ont reçu un traitement immunosuppresseur de base (soient 10 mg de MMF, 5 mg de CsA et 0,1 mg/kg/jour de MP par voie orale) s’étant antérieurement révélé insuffisant pour prévenir le rejet des greffes rénales, mais suffisant pour ralentir le processus de rejet. On a considéré qu’il y avait rejet à partir du moment où le taux de créatinine sérique accusait une hausse de ≥ 50 % par rapport au taux le plus faible observé durant la première semaine suivant l’intervention. Avant d’entreprendre le traitement antirejet, on a effectué une biopsie rénale percutanée, afin de confirmer le rejet. Au moment du rejet, les animaux ont reçu un traitement de sauvetage consistant soit en l’administration de 80 mg/kg/jour de MMF deux fois par jour pendant trois jours (groupe expérimental), soit en l’administration d’un bolus de MP de 14 mg/kg le premier jour, 7 mg/kg le deuxième et 3,5 mg/kg le troisième jour (groupe témoin). Une fois le traitement antirejet terminé, on a augmenté la puissance du traitement immunosuppresseur de base en portant la dose de MMF à 20 mg/kg. Les doses de CsA et de MP sont quant à elles restées les mêmes.
Tous les animaux témoins (n = 11) sont morts à la suite du rejet (SMG = 19 jours). Dans le groupe expérimental, le MMF a réussi à faire régresser le rejet aigu en cours chez 14 des 16 chiennes (87,5 %). La régression du processus de rejet a été confirmée par biopsie ainsi que par la normalisation du taux de créatinine. Le traitement antirejet par le MMF a entraîné une lymphopénie qui a duré environ quatre semaines et, au cours des deux premières, les enzymes hépatiques telles que l’AST, l’ALT et la phosphatase alcaline ont subi une hausse minime. Des effets secondaires gastro-intestinaux tels que vomissements et diarrhée ont par ailleurs été observés au cours du traitement de sauvetage par le MMF.
En résumé, le MMF a entraîné une prolongation significative de la survie des allogreffes rénales chez le chien. L’emploi du MMF en association avec des doses infrathérapeutiques de CsA et de MP a entraîné une durée de survie de plus de 122 jours sans produire d’effets indésirables graves. En outre, le MMF s’est avéré très efficace pour faire régresser le rejet aigu des allogreffes rénales chez le chien, contrairement à l’administration de stéroïdes en bolus. Ces études montrent que le MMF permet de prévenir et de traiter efficacement le rejet des allogreffes, qu’il est dépourvu d’effet toxique limitant la dose et enfin qu’il n’augmente pas la sensibilité aux infections dans un modèle animal de grande taille.
Prévention du rejet aigu des allogreffes et des xénogreffes cardiaques chez le rat et la souris
Le MMF, a-t-on montré, prolonge non seulement la survie des allogreffes cardiaques chez le rat et la souris de manière efficace, il prolonge également la survie des xénogreffes chez le rat et fait régresser le rejet en cours des allogreffes sans produire d’effets toxiques graves. La survie des greffons longtemps après la fin du traitement et même après une deuxième greffe provenant du même donneur suggère qu’il y a induction d’une tolérance. L’administration conjointe de MMF et de CsA, tous deux à faibles doses, peut prévenir le rejet du greffon et permettre la survie même après la fin du traitement. La CsA et le MMF ont donc des effets au moins additifs dans la prévention du rejet des allogreffes, lesquels ne s’accompagnent d’aucun signe de toxicité additionnelle. De même, le MMF et le bréquinar ont eux aussi un effet additif exempt de hausse des effets toxiques dans la prévention du rejet des allogreffes cardiaques chez le rat.
Prévention du rejet chronique des allogreffes cardiaques et des allogreffes aortiques chez le rat
Une des manifestations du rejet chronique des allogreffes est l’artériopathie proliférative oblitérante. L’AMP, à des concentrations accessibles en clinique (0,09 – 3,2 mcM), inhibe la prolifération des cellules musculaires lisses des artères humaines en culture, propriété que n’ont pas la CsA et le bréquinar. L’administration orale de MMF à des rats Lewis, à raison de 30 mg/kg une fois par jour pendant les 30 premiers jours du traitement et de 20 mg/kg/jour du 31e au 100e jour, a empêché le rejet chronique de greffons cardiaques allogéniques prélevées chez des rats Brown Norway.
Des rats ACI mâles ont été utilisés comme donneurs, et des rats Lewis mâles comme receveurs, afin de vérifier l’effet du MMF sur la prévention du rejet chronique dans un modèle d’allogreffe aortique orthotopique. L’administration de 20 mg/kg de MMF pendant 3 mois, seul ou en association avec du bréquinar sodique, a inhibé de façon significative la prolifération de l’intima tandis que le bréquinar et la CsA, utilisés en monothérapie, n’ont pas empêché la prolifération néointimale aux doses utilisées. Le MMF a également été testé à des doses plus faibles avec d’autres traitements immunosuppresseurs contenant de la rapamycine et s’est révélé partiellement efficace.
Survie des xénogreffes cardiaques chez les primates
Des singes cynomolgus ont servi de donneurs à des babouins présentant une compatibilité ABO et une incompatibilité croisée pour les lymphocytes B. Les singes ont été répartis en quatre groupes : Groupe 1 : aucune immunosuppression ; Groupe 2 : 15 mg/kg/jour de CsA par voie i.m. à partir de la veille de l’intervention + 0,8 mg/kg/jour d’acétate de méthylprednisolone par voie i.m. ; Groupe 3 : même traitement que le groupe 2 + 4 mg/kg/jour d’azathioprine par voie orale à partir du 21e jour avant l’intervention ; Groupe 4 : même traitement que le groupe 3 + 70 mg/kg/jour de MMF oral au lieu de l’azathioprine.
La SMG observée chez les babouins du groupe 1 (n = 4, témoins non traités) a été de 9 jours (valeurs limites : 8 – 10 jours). Chez les animaux du groupe 2 (n = 6), l’association CsA-stéroïdes a prolongé la durée de survie moyenne, laquelle a atteint 77 jours (valeurs limites : 16 – 200 jours). Le tableau histologique des cœurs greffés ayant subi un rejet précoce était semblable à celui observé dans le groupe 1. Les greffons cardiaques ayant survécu plus longtemps présentaient un aspect histologique cadrant avec des épisodes répétés de rejet, à savoir cicatrisation et remplacement graduel du tissu myocardique par du tissu conjonctif. Une biopsie des greffons a été effectuée 1, 2, 4, 8 et 12 semaines après la transplantation chez les groupes 3 et 4, et une biopsie de contrôle a été pratiquée une semaine après le traitement antirejet. Dans le groupe 3 (n = 5), la survie moyenne a été de 94 jours (valeurs limites : 3 – 392 jours). Quatre épisodes de rejet sur neuf ont rétrocédé par suite de l’administration de fortes doses de stéroïdes. L’administration intraveineuse d’une globuline antithymocytes à raison de 10 mg/kg/jour a fait régresser deux des quatre épisodes de rejet n’ayant pas cédé aux stéroïdes. Cependant, même si elles ont été sauvées du rejet cellulaire, ces greffes ont ultérieurement subi un rejet humoral. Dans le groupe 4 (n = 3), la survie moyenne a été de 296 jours (valeurs limites : 49 – 618 jours). Une biopsie cardiaque prélevée 618 jours après la transplantation chez un singe du groupe 4 a montré que l’intima de l’artère coronaire était exempte de pathologie oblitérante. Une coronaropathie bénigne consistant en une tuméfaction endothéliale modérée a été observée, mais seulement dans deux autres biopsies prélevées chez les animaux du groupe 4. Aucun signe de prolifération de l’intima des coronaires n’a été observé chez ce groupe.
L’examen de l’ultrastructure des artères et des veines coronaires du même animal a indiqué que ces vaisseaux étaient exempts de signe d’angiopathie. Au lieu d’être plat, comme dans les vaisseaux normaux, l’endothélium de quelques vaisseaux avait une apparence bulbeuse.
En conclusion, le MMF, en association avec des doses infrathérapeutiques de CsA et de stéroïdes, a prolongé bien davantage la survie des xénogreffes cardiaques chez les primates que tous les traitements immunosuppresseurs testés jusqu’à présent. Les altérations anatomopathologiques observées dans les vaisseaux des survivants à long terme traités par d’autres traitements immunosuppresseurs n’ont pas été observées chez les animaux traités par le MMF.
De plus, contrairement à la CsA et au bréquinar, le MMF a inhibé de façon significative la prolifération néointimale dans les allogreffes aortiques chez le rat après six mois de traitement. En outre, le MMF a inhibé la prolifération de l’intima observée à long terme chez les rats ayant reçu une allogreffe cardiaque, contrairement à la CsA et à l’azathioprine. Cet effet peut s’expliquer par la capacité du MMF d’inhiber non seulement la réponse des lymphocytes T, mais également la formation d’anticorps et la prolifération des cellules musculaires lisses, deux facteurs considérés comme importants dans la pathogenèse du rejet chronique.
Autres modèles de rejet des allogreffes
Le MMF (80 mg/kg/jour) a prévenu efficacement le rejet d’allogreffes d’îlots pancréatiques chez des souris rendues diabétiques à l’aide de streptozocine. Après l’interruption du traitement, les souris greffées sont demeurées normoglycémiques, ce qui indique qu’une tolérance s’est installée. Les souris tolérantes ont résisté à une deuxième greffe provenant de la même souche de donneurs mais elles ont rejeté le greffon issu d’un tiers donneur, ce qui indique que la tolérance induite par le MMF est spécifique. Le MMF (80 mg/kg/jour) n’a pas réduit la fréquence de la maladie chez les souris NOD, devenant spontanément diabétiques.
Le MMF a également été efficace pour prévenir la réaction du greffon contre l’hôte dans plusieurs modèles expérimentaux, à savoir la greffe de splénocytes provenant d’une lignée parentale de souris C57BI/6 chez des souris de la génération F1 (C57BI/6 × C3H/H3N), la transplantation d’intestins grêles issus d’une lignée parentale de rats à la génération F1 et allogreffe de cellules spléniques chez des souris ayant reçu des doses sublétales de radiations. Dans d’autres modèles de rejet d’allogreffes, par exemple la transplantation de membres chez le rat ou la transplantation de greffons hépatiques ou intestinaux allogènes chez le chien et le rat, le MMF, seul ou en association avec la CsA, a entraîné une survie plus longue et a été plus efficace que les autres traitements immunosuppresseurs testés en parallèle.
Mode d’action
Effets immunosuppresseurs
Études in vitro sur des cellules humaines
On a étudié les effets du MMF et de l’AMP sur la fonction lymphocytaire in vitro. L’AMP et le MMF (CI50 = 17 – 80 nM) ont inhibé la prolifération des mononucléaires du sang périphérique humain (MSPH) en réponse aux mitogènes agissant sur les lymphocytes T et B, tels que la phytohémagglutinine (PHA), le mitogène de la phytolaque (PWM), la concanavaline A (Con A) et la protéine A du staphylocoque fixée sur des billes de sépharose (SPAS). En revanche, le GAMP n’a pas inhibé la prolifération des lymphocytes activés par le PWM et la SPAS en concentrations allant jusqu’à 10 mcM. La réponse des lymphocytes à la phytohémagglutinine a été inhibée par le GAMP, la CI50 étant de 8,9 mcM, ce qui représente environ 100 fois la concentration d’AMP requise pour obtenir la même bioactivité. L’activité résiduelle dans l’échantillon de GAMP s’explique par une légère contamination par l’AMP, mise en évidence par chromatographie liquide à haute performance (CLHP) (≈ 0,3 %).
L’ajout de guanosine (Guo) ou de désoxyguanosine (dGuo) a annulé l’effet inhibiteur du MMF et de l’AMP, tandis que l’adénosine et la désoxyadénosine n’ont eu aucun effet. Les cellules endothéliales, les cellules musculaires lisses et les fibroblastes humains étaient à peu près 10 fois moins sensibles aux effets antiprolifératifs du médicament que les lymphocytes.
Par ailleurs, le MMF et l’AMP ont inhibé la formation d’anticorps par les lymphocytes B du sang périphérique humain stimulés par des mitogènes (Staphylococcus aureus Cowan 1 ou PWM) à des concentrations nanomolaires (CI50 d’environ 20 – 50 nM).
La mesure des pools de nucléotides dans les lymphocytes humains activés par la concanavaline A (Con A) et dans la lignée CCRF-CEM de lymphocytes T humains indique que l’AMP (1 mcM) entraîne un appauvrissement marqué des réserves de GTP. L’ajout de Guo (1 mcM) ou de dGuo (10 mcM) au milieu de culture a rétabli le taux de GTP. Les pools de dGTP ont été encore plus réduits par l’AMP que les pools de GTP ; l’ajout de dGuo (10 mcM) en a ramené les taux au-delà de ceux des cultures témoins. Par contre, les taux de GTP dans les leucocytes polynucléaires humains n’ont pratiquement pas été modifiées par l’AMP, tandis que les mononucléaires adhérents (enrichis de monocytes) ont également été appauvris en GTP. L’effet de l’AMP a été plus marqué sur les mononucléaires stimulés par la Con A que sur les cellules au repos.
Le MMF et l’AMP se sont également révélés de puissants inhibiteurs de la prolifération des lignées lymphocytaires B et T et promonocytaires humaines, alors que la lignée cellulaire érythroleucémique K562 a été moins sensible. Plusieurs cellules tumorales humaines ont présenté une sensibilité de degré variable aux effets antiprolifératifs du MMF et de l’AMP. L’ajout de guanine ou de dGuo aux cultures a contrecarré l’effet antiprolifératif de l’AMP de manière dépendant à la fois de la concentration et du temps, ce qui prouve l’effet sélectif du médicament.
Le fait que 72 heures après l’ajout d’AMP aux cultures mixtes de lymphocytes la prolifération était toujours inhibée laisse supposer que le médicament agit sur les étapes survenant tardivement après la stimulation antigénique. Le MMF et l’AMP n’ont pas inhibé les étapes initiales de l’activation lymphocytaire, comme la production d’IL-1 par les monocytes du sang périphérique humain stimulés par des lipopolysaccharides, la production d’IL-2 dans les lymphocytes du sang périphérique humain (LSPH) stimulés par la Con A et la mobilisation du calcium par suite de la stimulation des lymphocytes T par des mitogènes.
L’interféron (IFN-γ) est une autre cytokine sécrétée par les lymphocytes T stimulés. Le chlorhydrate de MMF n’a pas inhibé la production d’IFN au cours de deux essais, mais par la suite, le MMF a inhibé la production d’IFN en concentrations environ 10 fois supérieures à la concentration nécessaire pour inhiber la prolifération des lymphocytes (CI50 : 0,37 – 0,42 mcM).
Bien que l’action principale du médicament vise à inhiber la prolifération des lymphocytes T et B, la réduction des taux de GTP aura probablement d’autres effets métaboliques sur ces cellules. Par exemple, on sait que le GTP est nécessaire à l’activation du mannose et du fucose — par l’intermédiaire du dolichol phosphate — dans la biosynthèse des glycoprotéines (et des glycolipides). Les oligosaccharides contenant du fucose sont des constituants des molécules d’adhésion comme les ligands des sélectines, exprimées à la surface des cellules endothéliales, des lymphocytes et des monocytes activés, et facilitent leurs interactions aux foyers d’inflammation et de rejet des greffes.
Des cultures de cellules endothéliales provenant de veines ombilicales humaines (CEVOH) et des cellules d’une lignée lymphocytaire T humaines (CEM) ont été utilisées pour évaluer l’effet de l’AMP sur l’adhésion cellulaire. Lorsque les CEVOH ont été stimulées par des cytokines comme l’IL-1 ou le facteur nécrosant des tumeurs (TNF), le nombre de lymphocytes adhérant aux cellules endothéliales (CE) a augmenté de manière dose-dépendante. Le nombre de lymphocytes ayant adhéré aux CE en culture a été déterminé par comptage sous microscope ou par l’utilisation de lymphocytes T marqués au 51Cr. L’exposition des lymphocytes T à l’AMP (1 mcM) pendant 4 heures avant leur incubation en présence de CE a entraîné une réduction du nombre de cellules adhérentes. Le traitement et des CE et des lymphocytes T par l’AMP (10 mcM) pendant la même période a réduit de façon marquée l’adhésion entre les deux types de cellules, ce qui semble indiquer que l’AMP inhibe la glycosylation des molécules d’adhésion à la surface des lymphocytes et des CE. De semblables résultats ont été observés lorsqu’au lieu d’une lignée de lymphocytes T on a utilisé des LSPH stimulés par la Con A.
Des études d’immunoprécipitation utilisant des anticorps monoclonaux spécifiques des molécules d’adhésion VLA-4 et LFA-1 ont révélé que l’AMP (10 mcM) inhibe l’incorporation des sucres (3H-mannose et 3H-glucosamine) à la surface des MSPH activés par la PHA. La cytométrie de flux a montré que l’AMP inhibe également la liaison par des MSP activés par la PHA de lectines spécifiques qui reconnaissent les résidus de mannose terminal et l’acide sialique lié au galactose terminal.
En résumé, à des doses atteignables en clinique, l’AMP peut inhiber la fixation des mononucléaires aux cellules endothéliales. Ce mécanisme pourrait contribuer à l’efficacité du MMF dans la prévention du rejet des allogreffes et le traitement du rejet en cours après l’expansion des clones de lymphocytes présentant une spécificité pour les alloantigènes.
L’AMP a inhibé la prolifération des cellules musculaires lisses artérielles et des cellules endothéliales des veines ombilicales humaines, la CI50 allant de 0,09 à 3,2 mcM.
Dans une autre étude, on a examiné les effets de l’AMP sur la croissance des cellules musculaires lisses des artères. Des cellules musculaires lisses ont été prélevées de la média d’artères iliaques humaines et ont été soumises à des passages successifs dans un milieu de culture avant leur utilisation. L’AMP s’est avéré inactif à faibles doses, mais il produit une inhibition de 30 % de la prolifération cellulaire à la concentration de 1,6 mcM. On a également étudié les effets de l’AMP sur la croissance des cellules de carcinome mammaire (lignées BT20 et MCF-7) comparativement à celle de fibroblastes de prépuce humains (FPH) non transformés. L’AMP, à des concentrations allant de 5 à 50 mcM, a produit une inhibition de 50 % de la croissance et des cellules cancéreuses du sein, et des FPH. La sensibilité des lignées de cellules de carcinome mammaire à l’effet antiprolifératif de l’AMP n’était pas significativement différente de celle des FPH.
Le MMF et l’AMP, en concentration submicromolaire, ont également inhibé la prolifération et ont induit la différenciation des cellules promonocytaires (U-937, HL-60 et THP-1), comme en témoignent l’amplification de l’expression des marqueurs à la surface des cellules, l’augmentation de la sécrétion de lysozyme et la hausse des concentrations intracellulaires d’enzymes lysosomiales. D’après l’examen au microscope à fluorescence et au microscope électronique à transmission, les cellules U-937 et THP-1 cultivées pendant 72 heures en présence de 1 mcM d’AMP contenaient davantage de gouttelettes lipidiques. L’AMP a également amené les macrophages issus d’organes humains à produire des hydrolases lysosomiales, des lysozymes au niveau du surnageant et la protéine antagoniste du récepteur de l’interleukine-1 (IL-1ra). Ces effets sont caractéristiques des composés qui ont des effets anti-inflammatoires prolongés (ARMM), comme la chloroquine et les sels d’or, ce qui suggère que le MMF pourrait avoir un effet nosomodificateur dans les affections inflammatoires chroniques telles que la polyarthrite rhumatoïde.
Études in vitro sur des cellules provenant d’animaux de laboratoire
On a vérifié si l’AMP, à des concentrations de 0,001 à 10 mcM, inhibe in vitro la prolifération des lymphocytes en culture provenant de singes rhésus, de lapins, de cobayes, de rats et de souris. Les mitogènes utilisés étaient les suivants : PHA, PWM, Con A, SPAS et des lipopolysaccharides bactériens (LPS). L’AMP a inhibé la réponse proliférative à tous les mitogènes utilisés dans les cultures de lymphocytes provenant de toutes les espèces susmentionnées, la CI50 se situant entre < 1 et 60 nM.
On a induit la réaction de lymphocytes en culture mixte à l’aide de splénocytes de souris C57Bl/6J comme cellules répondeuses et de splénocytes de souris BALB/cJ comme cellules stimulatrices. Après 4 jours d’incubation en présence d’AMP à diverses concentrations, on a déterminé la prolifération cellulaire en mesurant l’incorporation de 3H-thymidine, et la viabilité cellulaire par l’exclusion du bleu trypan. La CI50 pour l’AMP a été établie à 0,4 mcM ; la viabilité des cellules a été réduite aux concentrations d’AMP ≥ 0,3 mcM.
Les effets de l’AMP sur les cellules murines productrices d’anticorps in vitro ont été analysés dans le cadre d’une série d’études. Dans une étude, l’AMP a supprimé plus de 85 % de la réponse in vitro aux érythrocytes de mouton (ÉM) à des concentrations de 0,1 et 1,0 mcM. D’après la courbe dose-réponse obtenue dans cette étude, la CI50 était d’environ 0,04 mcM. Dans une deuxième étude menée avec des cellules spléniques de souris stimulées par des ÉM, seule la dose de 1,0 mcM a exercé un effet suppresseur ; selon la courbe dose-réponse, la suppression a commencé à être significative à partir de 50 nM. Dans la dernière étude, on a stimulé des cellules spléniques et des lymphocytes péritonéaux murins à l’aide de LPS, et on a évalué la production d’autoanticorps dirigés contre les antigènes d’hématies murines prétraitées par la broméline. La réponse des cellules spléniques et des lymphocytes B péritonéaux à l’AMP a été variable. La CI50 allait de 0,27 mcM à > 10 mcM dans le cas des cellules du péritoine et de 0,59 mcM à > 100 mcM dans le cas des cellules spléniques.
L’effet de l’AMP — à des concentrations de 1, 10 et 100 mcM — sur la phase effectrice de l’activité des cellules tueuses naturelles (NK) chez la souris a été évalué à l’aide de cellules tumorales YAC-1 comme cibles. Seule la concentration de 100 mcM a inhibé la phase effectrice de l’activité des cellules NK dans deux des trois essais. Quant à l’effet de l’AMP sur la phase effectrice de la cytotoxicité induite par les lymphocytes T dans un modèle murin (cellules spléniques sensibilisées à des cellules tumorales cibles P815), il n’a été, à la plus forte concentration évaluée (100 mcM), que partiellement inhibiteur (réduction de 30 % de la lyse spécifique) dans un des deux essais.
L’effet de l’AMP sur la dégranulation des mastocytes du péritoine de rats a été étudié. Avant qu’ils ne soient sensibilisées par l’IgE et stimulées par un antigène spécifique, les mastocytes ont été prétraités pendant 48 heures par 0,1 à 10 mcM d’AMP. Ces deux concentrations ont entraîné une diminution de 44 % et de 32 % respectivement de la quantité nette de 3H-5HT libérée par les granules. L’inhibition de la dégranulation par l’AMP a été complètement contrecarrée par l’ajout de 30 mcM de guanosine au milieu. L’AMP n’a eu aucun effet sur les autres paramètres cellulaires étudiés (récepteurs de l’IgE ou production de PGD2).
Études in vivo chez des animaux de laboratoire
On a évalué les effets du MMF et de l’AMP sur la formation d’anticorps en utilisant des érythrocytes de mouton pour immuniser des souris et des rats. L’administration de doses orales de MMF ou d’AMP de 20 à 100 mg/kg/jour une fois par jour pendant 4 jour a produit une inhibition importante (40 % – 88 %) de la réponse humorale chez la souris. Chez les rats immunisés avec des érythrocytes de mouton et traités par l’AMP pendant 4 jours seulement, la DE50 était d’environ 14 mg/kg/jour. Une inhibition importante de la formation d’anticorps antihématies de mouton a été également observée chez les rats traités par des doses de 9 ou 30 mg/kg/jour pendant 28 jours et immunisés 4 jours avant la fin du traitement.
L’activité du GAMP — le principal métabolite de l’AMP — sur la production d’anticorps chez des souris immunisées avec des érythrocytes de mouton a également été étudiée. L’administration de GAMP par voie orale à raison de 50 mg/kg/jour pendant 4 jours a produit une inhibition significative (60 %) du nombre total de cellules productrices d’anticorps dans la rate. Ces résultats indiquent que le GAMP, qui a une activité in vitro au moins 100 fois plus faible que celle de l’AMP sur la prolifération des lymphocytes, a une activité comparable in vivo. Ces résultats concordent avec le fait qu’in vivo, le GAMP est converti en AMP libre, probablement par le biais du cycle entérohépatique, dont la bioactivité est semblable à celle qui est observée après l’administration d’AMP exogène.
Les réponses humorales primaire et secondaire ont été analysées chez des souris immunisées avec l’hémagglutinine dirigée contre le virus grippal B/Yamagata dans une préparation adjuvante. L’administration de doses orales de 80 mg/kg d’AMP pendant 10 jours à partir du moment de la primo-immunisation a réduit de façon significative la concentration d’anticorps non seulement après l’immunisation primaire, mais également après l’immunisation secondaire, même sans médicament supplémentaire. En outre, la production d’anticorps n’a pas été réduite si le médicament a été administré seulement après l’immunisation secondaire et non pas au moment de la première immunisation. Ces observations indiquent que l’AMP supprime efficacement les réponses humorales s’il est administré durant l’immunisation, mais qu’il est moins efficace une fois la sensibilisation induite.
L’administration de MMF et d’AMP (50 à 120 mg/kg/jour) par voie orale du jour 1 au jour 11 à des souris C57Bl/6 a également supprimé la formation de lymphocytes T cytotoxiques capables de lyser les cellules cibles tumorales allogéniques (mastocytome P-815) inoculées par voie intrapéritonéale (jour 1). On croit que les lymphocytes T cytotoxiques constituent le principal effecteur responsable du rejet aigu des allogreffes. L’efficacité du MMF et de l’AMP dans la prévention de la formation de cellules cytotoxiques justifie l’emploi du médicament dans la prophylaxie du rejet chez les receveurs d’allogreffes.
L’administration d’AMP par voie orale ou intrapéritonéale (100 mg/kg pendant 3 à 5 jours) à des souris immunisées avec l’ovalbumine a inhibé la synthèse de l’ADN, inhibition mise en évidence par l’incorporation du 3H-TdR dans le tissu lymphoïde mais non dans les cellules à division rapide, comme les cellules germinales des testicules. L’AMP a donc, aussi bien in vivo qu’in vitro, un effet cytostatique plus puissant sur les cellules lymphoïdes que sur les autres types de cellules.
Effets anti-inflammatoires
Le MMF et l’AMP ont été étudiés dans plusieurs modèles expérimentaux d’inflammation. L’un et l’autre suppriment l’arthrite induite par un adjuvant ainsi que l’encéphalomyélite allergique expérimentale chez le rat.
La maladie auto-immune qui survient chez les souris MRL/pr génétiquement prédisposées a également été partiellement réduite par l’administration d’AMP pendant 30 jours, à partir de l’âge de 5,5 mois. Chez la souris souffrant d’arthrite induite par le collagène, l’AMP n’a pas modifié de façon substantielle les symptômes ou la fréquence de la maladie à la dose testée (10,5 mg/kg/jour), mais cette dose a été considérée comme inférieure au seuil d’activité thérapeutique chez la souris, comme il a été montré dans d’autres modèles.
Aucun effet n’a été noté lorsque l’AMP a été administré à des rats dans deux autres modèles d’inflammation aiguë, soit l’œdème des pattes induit par la carragénine et le granulome induit par l’implantation d’un tampon d’ouate imprégné de carragénine. Enfin, on a constaté que l’AMP n’a pas d’effet sur l’ornithine-décarboxylase induite par l’IL-1 chez la souris (indice utilisé pour mesurer la réponse en phase aiguë).
Dans le cadre d’un dépistage aléatoire, on a vérifié si, in vitro, l’AMP inhibe l’activité de la 15-lipoxygénase et de la 5-lipoxygénase (5-LO) et s’il inhibe la synthèse du thromboxane B2 et de la leucotriène B4 (LTB4) par [sic] le sang entier chez l’humain. Seules les plus fortes concentrations utilisées ont produit un effet inhibiteur sur la synthèse du LTB4 (312 mcM) et l’activité de la 5-LO (100 mcM), lequel était du reste partiel.
Ces résultats indiquent que le MMF et l’AMP peuvent prévenir les réponses inflammatoires d’origine immunitaire, mais qu’ils n’ont aucun effet sur les réactions inflammatoires aiguës comme celles qui répondent aux inhibiteurs de la cyclooxygénase et de la 5-LO.
Effets antitumoraux
L’activité antitumorale du MMF a été évaluée dans plusieurs modèles de métastases xéno-géniques (cellules tumorales humaines dans des souris nude) de même que dans un modèle syngénique de métastases chez la souris. Le MMF a prolongé la survie de façon significative et a retardé le développement des tumeurs avec une efficacité variable, selon le type de tumeur.
Effets antiviraux
L’activité antivirale du MMF et de l’AMP a été évaluée contre divers virus en culture. Pour déterminer l’activité anti-VIH, on a utilisé diverses lignées de cellules lymphocytaires T et monocytaires. En règle générale, la réduction de la transcriptase inverse (TI) était en corrélation directe avec la réduction du nombre de cellules, ce qui semble indiquer que l’AMP agit au niveau cellulaire et non sur la réplication virale. Une activité contre l’herpèsvirus, le virus parainfluenza, le virus respiratoire syncytial et le Friend Leukemia Virus (FLV) murin a été observée à faibles (micromolaires) concentrations d’AMP, mais la marge entre la concentration antivirale et les effets cytostatiques était étroite. In vivo, le MMF et l’AMP ont inhibé la splénomégalie et le nombre d’unités formatrices de foyers chez les souris infectées par le FLV. On a observé une certaine activité du MMF et de l’AMP contre le cytomégalovirus et le cytomégalovirus humain ; ces médicaments ont augmenté l’activité antivirale du ganciclovir.
Pharmacologie générale
Des études de pharmacologie générale ont été menées afin d’évaluer les effets du MMF sur le système nerveux central, l’appareil cardiovasculaire, l’appareil respiratoire et l’appareil digestif.
Les effets sur le SNC ont été déterminés chez la souris à l’aide d’un test sur le comportement global (test d’Irwin), d’une épreuve sur l’activité locomotrice spontanée, d’un test sur le déficit neurologique induit, d’un test pour vérifier l’effet contre les convulsions induites par un électrochoc maximal et par le pentylènetétrazole, et enfin d’un test sur le sommeil induit par l’hexobarbital. Le MMF a été administré en doses orales uniques de 1,09 à 1090 mg/kg. Exception faite d’une dépression de la fonction locomotrice aux doses ≥ 10,9 mg/kg dans le test d’Irwin ou à la dose de 109 mg/kg dans l’épreuve d’activité locomotrice spontanée, aucun effet sur le système nerveux central ou le système neurovégétatif n’a été observé.
Les effets sur les fonctions cardiovasculaire et respiratoire ont été évalués chez des chiens anesthésiés, à raison de 3 animaux par groupe. Chaque animal a reçu des doses orales croissantes de MMF (0,3 – 31,6 mg/kg). Aucun effet significatif n’a été observé.
Les effets sur l’appareil digestif ont été déterminés chez des rats, à raison de 5 à 10 animaux par groupe. Chaque rat a reçu une dose orale unique de MMF (25 – 100 mg/kg). Le MMF a produit une réduction significative de la motilité gastro-intestinale à la dose de 100 mg/kg, mais il n’a pas eu d’effet sur l’activité sécrétrice de l’estomac. Le MMF a semblé réduire les signes de colite dans un modèle de souris, mais ce modèle n’a pas été vérifié et les résultats ne sont pas concluants.
Afin d’évaluer plus avant l’affinité du MMF et de l’AMP pour divers récepteurs des neurotransmetteurs, des essais sur la liaison de radioligands ont été effectués. Le MMF et l’AMP ont tous deux présenté une faible affinité (pKi ≤ 4 – 5) pour les récepteurs α-adrénergiques, les récepteurs β-adrénergiques et les récepteurs muscariniques, ce qui suggère que ces substances n’exercent probablement pas d’action sur le système nerveux autonome.
Pharmacocinétique et élimination
Après administration par voie orale à des animaux et à des humains, le MMF est rapidement et majoritairement transformé en AMP. D’ailleurs, aucune trace de MMF n’a été décelée dans le plasma par CLHP (avec détection UV ou radiométrique) après administration de MMF non radiomarqué ou de [14C-AMP]-MMF à des souris (10 mg/kg), des rats (6 mg/kg), des lapins (40 mg/kg), des chiens (9 mg/kg), des porcs nains (45 mg/kg), des singes cynomolgus (6 mg/kg) et des êtres humains (1000 mg). Cependant, après perfusion i.v. de MMF, la présence du médicament a été décelée dans le plasma pendant la perfusion, mais dans les ≥ 5 minutes après la fin de la perfusion, plus aucune trace n’était décelable. Les études in vitro subséquentes, effectuées avec des tissus provenant de singes et d’êtres humains, ont montré le MMF est hydrolysé en AMP et en hydroxyéthylmorpholine dans des homogénats de foie, de muqueuse intestinale et de rein.
Interactions médicamenteuses fondées sur la pharmacocinétique
L’administration concomitante de MMF (20 mg/kg par voie orale) et de probénécide (500 mg) deux fois par jour pendant 4 jours a fait augmenter l’ASC0-12h de l’AMP et celle du GAMP de 1,7 et 2,9 ordres de grandeur respectivement.
La possibilité d’interactions médicamenteuses au niveau de la liaison aux protéines a été évaluée in vitro dans le plasma humain par dialyse à l’équilibre et ultrafiltration. Lorsque les concentrations d’AMP étaient de 5, 20 ou 50 mcg/mL, le GAMP n’a, jusqu’à concurrence de 230 mcg/mL, eu que peu d’effet sur la liaison de l’AMP aux protéines plasmatiques. Toutefois, en concentrations de 460 et 920 mcg/mL, le GAMP a réduit la liaison de l’AMP (50 mcg/mL) aux protéines plasmatiques, la faisant passer de 97,1 % à 95,4 % et 92,8 % respectivement. Aux concentrations plasmatiques observées en clinique, le tolbutamide, la théophylline et la digoxine n’ont pas eu d’effet sur la liaison de l’AMP aux protéines plasmatiques, mais la cyclosporine, à la concentration de 500 ng/mL, l’a fait passer de 97,2 % à 96,5 % (AMP : 75 mcg/mL). L’AMP n’a, jusqu’à concurrence de 100 mcg/mL, eu que peu d’effet sur la liaison de la warfarine, de la digoxine et du propranolol aux protéines plasmatiques, mais il a entraîné une diminution de la liaison de la théophylline, qui est passée de 52,8 % à 45,0 % et une réduction de la liaison de la phénytoïne, qui est passée de 90,0 % à 86,8 %.
Études diverses
On a évalué si le MMF induit les enzymes du cytochrome P450 hépatique chez les rats mâles. Les résultats ont été négatifs.
Glucuronoconjugaison de l’AMP par les microsomes hépatiques
La Km et la Vmax apparentes de la glucuronoconjugaison de l’AMP ont été déterminées à l’aide de microsomes hépatiques de souris, de rat, de chien, de singe cynomolgus et d’être humain (CL 6755). Les microsomes de toutes ces espèces ont catalysé la formation du GAMP à partir de l’AMP, réaction qui s’est déroulée selon la cinétique de Michaelis-Menton.
Des études non cliniques sur le MMF ont été effectuées, afin d’évaluer sa toxicité aiguë, subchronique ou chronique, son pouvoir carcinogène et mutagène ainsi que ses effets toxiques, le cas échéant, sur la reproduction.
En clinique, le MMF sera administré par voie orale sous forme de capsules. Par conséquent, les études de toxicologie ont porté principalement sur l’administration orale (gavage). On savait déjà que la biodisponibilité de l’AMP, après l’administration orale de MMF, et l’efficacité de l’absorption du MMF, avoisinent les 80 % – 100 % chez les rongeurs (souris, rats) et se situent entre 50 % et 70 % chez les autres animaux (chiens, singes). Pour mieux caractériser le profil toxicologique du MMF, on a réalisé d’autres études par voies intraveineuse et sous-cutanée.
Les modèles animaux utilisés dans les essais de toxicologie — souris, rat, chien (beagle) et singe (cynomolgus) — ont été choisis en partie parce que leur réponse pharmacologique au MMF est connue et d’autre part parce que le métabolisme du MMF chez ces espèces est semblable à celui observé chez l’homme.
Toxicité (aiguë) de doses uniques
On a évalué la toxicité aiguë du MMF administré par voie orale, par voie sous-cutanée et par voie intraveineuse chez la souris, le rat et le singe.
Tableau 12 — Études sur la toxicité aiguë de doses uniques
| Document Nº | Type d’étude | Espèces | Dose (mg/kg) | Voie d’administration | |||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Préparation orale | |||||||||||
| AT 4107 | Aiguë | Souris | 500-4000 | Orale | |||||||
| AT 4108 | Aiguë | Rat | 125-1000 | Orale | |||||||
| AT 4109 | Aiguë | Rat | 250-2000 | Sous-cutanée | |||||||
| AT 4099 | Aiguë | Singe | 500-1000 | Orale | |||||||
| Préparation intraveineuse | |||||||||||
| AT 5996 | Aiguë | Rat | 10-100 | Intraveineuse | |||||||
Par voie orale, la dose létale minimale aiguë dépassait 4000 mg/kg chez la souris, 250 mg/kg chez le rat et 1000 mg/kg chez le singe. Par voie sous-cutanée, elle était supérieure à 1000 mg/kg chez le rat. Dans ces études, seuls les rats ont connu des décès causés par le médicament. Le plus souvent, la mort est survenue entre le 3e et le 6e jours suivant l’administration du produit et était associée à une toxicité gastro-intestinale, mise en évidence à l’examen pathologique par la présence d’un excès de liquide, la coloration rouge de la muqueuse et l’ulcération de l’estomac ou de l’intestin grêle.
La dose létale minimale aiguë chez le rat se situait entre 30 et 100 mg/kg par voie intraveineuse. La plupart des rats sont morts dans les 2 minutes suivant l’administration. Les modifications cliniques observées aux doses de 30 et 100 mg/kg comprenaient le collapsus, l’inactivité, des convulsions toniques, de la difficulté à respirer et(ou) de la suffocation ; ces modifications se sont résolues 3 heures après l’administration. Aucune altération pathologique associée au traitement n’a été observée.
Aucun cas de mortalité n’a été observé dans les études sur la toxicité orale aiguë chez les souris adultes ayant reçu jusqu’à 4000 mg/kg ou chez les singes adultes ayant reçu jusqu’à 1000 mg/kg, doses de mofétilmycophénolate les plus élevées ayant été étudiées chez ces espèces et correspondant à 11 fois la dose clinique recommandée chez les transplantés rénaux et à environ 7 fois la dose clinique recommandée chez les transplantés cardiaques, après ajustement en fonction de la surface corporelle. Chez le rat adulte, des décès ont été observés chez des animaux qui avaient reçu des doses orales uniques de mofétilmycophénolate de 500 mg/kg, ce qui équivaut à 3 fois la dose clinique recommandée chez les transplantés rénaux et à environ 2 fois la dose clinique recommandée chez les transplantés cardiaques, après ajustement en fonction de la surface corporelle.
Toxicité de doses multiples
Des études sur la toxicité de doses multiples de MMF ont été effectuées chez la souris, le rat, le chien et le singe. Comme le montre le tableau ci-dessous, les études sur l’administration orale ont duré entre 1 et 12 mois et les études sur l’administration intraveineuse entre deux semaines et un mois.
Tableau 13 — Études sur la toxicité de doses multiples
| Document Nº | Type d’étude | Espèce | Dose (mg/kg/jour) | Voie d’administration | Duréea | ||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Préparation orale | |||||||||||||
| AT 5316 | Subchronique | Souris | 0,6,25,100,300 | Orale | 3 mois | ||||||||
| AT 4155 | Subchronique | Rat | 0,3,9,30 | Orale | 1 mois /1 mois | ||||||||
| AT 4831 | Chronique | Rat | 0,2,6,20 | Orale | 6 mois /1 mois | ||||||||
| AT 6213 | Chronique | Rat | 0,2,6,15 | Orale | 12 mois | ||||||||
| AT 5105 | Subchronique | Chien | 0,6,20,60 | Orale | 3 mois | ||||||||
| AT 6214 | Chronique | Chien | 0,3,9,30 | Orale | 12 mois /1 mois | ||||||||
| AT 4119 | Subchronique | Singe | 0,15,45,150 | Orale | 1 mois /1 mois | ||||||||
| AT 4858 | Chronique | Singe | 0,6,20,70 | Orale | 6 mois /1 mois | ||||||||
| Préparation intraveineuse | |||||||||||||
| AT 5995 | Subchronique | Rat | 0,3,9,30 | Intraveineuse | 1 mois | ||||||||
| AT 6687 | Subchronique | Singe | 0,50,100,200 | Intraveineuse | 2 semaines | ||||||||
| AT 5997 | Subchronique | Singe | 0,5,15,25 | Intraveineuse | 1 mois | ||||||||
a Durée de l’administration / durée de la période de rétablissement.
Administration par voie orale
Les principaux systèmes cibles chez les souris, les rats, les chiens et les singes ayant reçu des doses orales de MMF jusqu’à 12 mois durant ont été le système hématopoïétique et le système lymphoïde. Les modifications des organes cibles survenues dans ces études ont été observées à la dose de 100 mg/kg/jour chez la souris, de 6 mg/kg/jour chez le rat, de 60 mg/kg/jour chez le chien et de 45 mg/kg/jour chez le singe. Des signes de toxicité hématopoïétique ont été observés, lesquels se sont manifestés principalement sous forme de baisse des paramètres érythrocytaires chez les souris et les rats, et d’une réduction du nombre de lymphocytes chez les chiens et les singes. Des cas de décès dus à une anémie ont été constatés chez les rats ayant reçu des doses orales de 20 mg/kg/jour pendant une période prolongée. Les effets toxiques sur le système lymphoïde observés chez les rats, les chiens et les singes comprenaient entre autres une atrophie du thymus et(ou) une réduction du nombre de centres germinatifs actifs dans les organes lymphoïdes accessoires (ganglions lymphatiques, rate ou intestin). L’immunosuppression, mécanisme thérapeutique anticipé, a été obtenue à des doses égales ou inférieures aux doses non toxiques dans les études subchroniques/chroniques chez le rat et le singe, tel que mis en évidence in vitro par l’effet du sérum prélevé chez les animaux testés sur la réponse des lymphocytes aux mitogènes.
Les rats ayant subi les effets toxiques hématopoïétiques et lymphoïdes du MMF au cours des études d’une durée d’un mois et de six mois avaient récupéré un mois après la fin du traitement. Les études d’un mois et de six mois chez le singe prévoyaient une évaluation du délai de récupération, mais celle-ci n’a pu être réalisée en raison de la mort ou du retrait prématuré des animaux dans ces groupes.
Une augmentation de la fréquence de lésions virales (herpèsvirus B) et parasitaires a été observée chez les singes après 3 mois de traitement à raison de 70 mg/kg/jour. Ces effets mettaient en cause un virus et un parasite enzootique reconnus comme étant endémiques chez ces espèces sauvages, et ont été considérés comme secondaires aux effets pharmacologiques (immunosuppresseurs) attendus du MMF. Aucune infection reliée au traitement n’est survenue au cours des études sur l’administration de doses multiples chez les rongeurs et chez les chiens ; les souris (CD-1®) et les rats (CD®) utilisés étaient exempts d’anticorps anti-virus (VAF/PlusMC, Charles River Laboratories).
Des effets toxiques gastro-intestinaux ou rénaux ont été observés chez les chiens et les singes ayant reçu les plus fortes doses administrées chez ces espèces. Chez le singe, les testicules contenaient des précurseurs multinucléés des spermatozoïdes 1 mois après l’administration de 150 mg/kg de MMF, 3 mois après l’administration de 70 mg/kg et 6 mois après l’administration de 20 mg/kg. Des décès ainsi qu’une érosion et une nécrose gastro-intestinales ont été constatés chez les chiens ayant reçu des doses orales de MMF de 60 mg/kg/jour une fois par jour pendant 3 mois. La fréquence de diarrhée et de selles molles était plus élevée chez les chiens ayant reçu 30 mg/kg/jour pendant un an. Des effets toxiques gastro-intestinaux et rénaux ont été observés chez les singes ayant reçu 150 mg/kg/jour de MMF par voie orale pendant un mois, ce qui a causé le décès de certains des animaux.
Les données toxicocinétiques provenant de diverses études sur la toxicité orale de doses multiples indiquent une augmentation dose-dépendante des concentrations plasmatiques de l’acide mycophénolique (AMP) et de son glucuronoconjugué (GAMP), principaux métabolites du MMF. Les valeurs de la Cmax et de l’ASC0-24h de l’AMP correspondant aux doses de MMF (2 – 300 mg/kg/jour) administrées au cours des études sur la toxicité de doses orales multiples s’élevaient à environ 0,4 – 51,9 mcg/mL et 0,7 – 523 mcg•h/mL respectivement. À une dose orale donnée de MMF, les concentrations plasmatiques de l’AMP et du GAMP avaient tendance à demeurer sensiblement les mêmes, quelle que fût la durée de l’administration (dose unique administrée jusqu’à un an durant). Aucune trace de MMF n’était décelable dans le plasma après l’administration orale de MMF.
Administration par voie intraveineuse
Des rats ont reçu des doses de MMF de 3, 9 ou 30 mg/kg/jour sous forme de perfusion intraveineuse de 1, 3 ou 10 mg/mL une fois par jour pendant 28 jours. Aucun effet relié au traitement n’est survenu aux doses de 3 et 9 mg/kg/jour. Les effets suivants ont été observés à la dose de 30 mg/kg/jour : diminution du gain pondéral, anémie, atrophie lymphoïde, réduction du nombre de cellules érythroïdes et hausse du nombre de cellules myéloïdes dans la moelle osseuse. Des modifications inflammatoires au point d’injection, évoquant une irritation locale, se sont produites à la dose de 30 mg/kg/jour.
Pendant 14 jours, des singes ont reçu des doses de MMF de 50, 100 ou 200 mg/kg/jour sous forme de perfusions intraveineuses de 5 mg/mL administrées une fois par jour sur une période de 0,5, 1 ou 2 heures. Tous les singes ont survécu pendant la durée du traitement. Les veines des singes ayant reçu la perfusion de MMF présentaient des altérations caractéristiques d’une irritation locale. À 200 mg/kg/jour, on a noté une réduction des paramètres érythrocytaires dans le sang périphérique et une diminution du nombre de cellules érythroïdes dans la moelle osseuse. Aucun autre signe histopathologique de toxicité générale n’a été observé.
Des singes ont reçu des doses de MMF de 5, 15 ou 25 mg/kg/jour sous forme de perfusions intraveineuses de 1, 3 ou 5 mg/mL une fois par jour pendant 28 jours. Une baisse du nombre d’érythrocytes, du taux d’hémoglobine et de l’hématocrite a été observée à la dose de 25 mg/kg/jour. Des altérations inflammatoires évoquant une irritation locale ont été remarquées dans les veines ayant servi à l’injection chez les singes ayant reçu 15 ou 25 mg/kg/jour. Aucun signe histopathologique de toxicité générale n’a été observé.
Les données toxicinétiques provenant de diverses études sur la toxicité de doses multiples intraveineuses indiquent une augmentation dose-dépendante des concentrations plasmatiques de l’acide mycophénolique (AMP) et de son glucuronoconjugué (GAMP), principaux métabolites du MMF. La Cmax de l’AMP correspondant aux doses de MMF (3 – 200 mg/kg/jour) administrées au cours de ces études se situait entre 5,9 et 215 mcg/mL. Les valeurs de l’ASC0-24h n’ont pas été déterminées dans ces études. Du MMF a été décelé dans les échantillons de sang prélevés chez les singes durant la perfusion intraveineuse.
Carcinogénicité
Le tableau 14 présente les caractéristiques des essais biologiques de deux ans sur le pouvoir carcinogène du MMF chez la souris et le rat.
Tableau 14 — Études sur le pouvoir carcinogène chez la souris et le rat
| Document Nº | Type d’étude | Espèce | Dose (mg/kg/jour) | Voie d’administration | Durée |
|---|---|---|---|---|---|
| AT 6703 | Carcinogenèse | Souris | 0,25,75,180 | Orale | 24 mois (104 sem.) |
| AT 6702 | Carcinogenèse | Rat | 0,3,7,15 | Orale | 24 mois (104 sem.) |
Des souris ont reçu du MMF par gavage à raison de 25, 75 et 180 mg/kg/jour une fois par jour pendant un minimum de 104 semaines. Le MMF ne s’est pas révélé carcinogène chez la souris. D’après les effets liés au traitement, qui comprenaient l’anémie, une réduction du nombre de cellules érythrocytaires, une augmentation du nombre de cellules granulocytaires et de mégacaryocytes dans la moelle osseuse et une augmentation de la granulopoïèse et une atrophie lymphoïde au niveau de la rate, la plus forte dose utilisée, 180 mg/kg/jour, a été considérée comme étant la dose maximale tolérée pouvant être administrée. Celle-ci correspondait, après correction en fonction de la surface corporelle, à 0,5 fois la dose clinique recommandée (2 g/jour) chez les transplantés rénaux et à 0,3 fois la dose clinique recommandée (3 g/jour) chez les transplantés cardiaques.
Des rats ont reçu du MMF par gavage à raison de 3, 7 ou 15 mg/kg/jour une fois par jour pendant un minimum de 104 semaines. Le MMF n’a pas été carcinogène chez le rat. D’après les effets liés au traitement, qui comprenaient une réduction de la survie (mâles), une diminution du gain pondéral et de l’anémie, la plus forte dose utilisée, 15 mg/kg/jour, a été considérée comme étant la dose maximale tolérée pouvant être administrée. Celle-ci correspondait, après correction en fonction de la surface corporelle, à 0,08 fois la dose clinique recommandée chez les transplantés rénaux et à 0,05 fois la dose clinique recommandée chez les transplantés cardiaques. Bien que ces doses fussent inférieures à celles qui sont administrées aux patients, elles correspondaient aux doses maximales chez ces espèces et elles ont été jugées suffisantes pour évaluer le risque chez l’être humain (voir le tableau 17 – Études spéciales sur la toxicité).
Génotoxicité
Le MMF ne s’est pas révélé génotoxique, avec ou sans activation métabolique, au cours des épreuves suivantes : test de mutations bactériennes, conversion génique mitotique sur levure, aberrations des micronoyaux chez la souris et aberrations chromosomiques dans des cellules ovariennes du hamsters chinois.
Une série de tests ont été effectués afin d’évaluer le pouvoir mutagène in vitro et in vivo du MMF. L’AMP a été évalué par le test d’Ames (monoculture).
Tableau 15 — Études in vitro et in vivo sur le pouvoir mutagène
| Document Nº | Type d’étude | Espèce / Test / Doses | |
|---|---|---|---|
| MMF | |||
| AM 0312 | Pouvoir mutagène | Salmonella typhimurium (avec ou sans activation). Test de Ames 1 – 10 000 mcg par boîte de Pétri. | |
| AM 0313 | Pouvoir mutagène | Saccharomyces cerevisiæ (avec ou sans activation). Essai de conversion génique mitotique 1 – 10 000 mcg/mL. | |
| AM 0314 | Pouvoir mutagène | Cellules ovariennes du hamster chinois (avec ou sans activation). Essai d’aberrations chromosomiques 1 – 10 000 mcg/mL. | |
| AM 0341 | Pouvoir mutagène | Cellules ovariennes du hamster chinois (avec ou sans activation). Essai d’aberrations chromosomiques 0,89 – 1293,1 mcg/mL. | |
| AM 0315 | Pouvoir mutagène | Test des micronoyaux chez la souris. 300, 1000, 3000 mg/kg. Administration orale. Dose unique suivie d’une période d’observation de 3 jours. | |
| Acide mycophénolique | |||
| AM 0207 | Pouvoir mutagène | Salmonella typhimurium (avec ou sans activation). Test de Ames (monoculture) (étude de dépistage non conforme aux bonnes pratiques de laboratoire). 1 – 10,000 mcg par boîte de Pétri. | |
Le MMF n’a pas induit de mutations ponctuelles (test de Ames) ni de dommages primaires dans l’ADN (test de conversion génique mitotique sur levure) avec ou sans activation métabolique. Dans deux essais visant à évaluer les effets clastogènes du MMF, le produit n’a été mutagène ni in vivo (test des micronoyaux chez la souris) ni in vitro en présence d’activation métabolique (test d’aberrations chromosomiques sur cellules ovariennes du hamsters chinois [CHO]). Des aberrations chromosomiques ont été observées in vitro en l’absence d’activation métabolique dans le test initial, mais seulement à des doses (249 – 300 mcg/mL) ayant des effets cytotoxiques marqués, produisant entre autres des anomalies au niveau des monocouches de cellules, des débris cellulaires flottants et une réduction du nombre de cellules en division mitotique. Aucune activité mutagène n’a été observée avec ou sans activation métabolique lors d’essais répétés sur cellules ovariennes du hamster chinois à des doses (0,89 – 5 mcg/mL) ayant des effets toxiques moins marqués. La plus forte dose utilisée dans cette étude répétée a entraîné le taux de toxicité visé dans les cellules en culture (réduction de 50 % à 80 % de l’indice mitotique). D’après l’évaluation de l’ensemble des résultats de ces deux essais, le test initial sur cellules ovariennes du hamster chinois sans activation métabolique a donné lieu à de faux positifs attribuables à une cytotoxicité excessive.
L’AMP n’a pas induit de mutations ponctuelles dans le test de Ames (monoculture) en présence comme en l’absence d’activation métabolique.
Toxicologie relative à la reproduction et au développement
Des études sur la fonction reproductrice des mâles et des femelles, des études sur le pouvoir tératogène ainsi qu’une étude sur la toxicité périnatale/postnatale ont été effectuées chez le rat et le lapin après l’administration orale de MMF.
Tableau 16 — Études sur la toxicité pour la reproduction
| Document Nº | Type d’étude | Espèce | Dose (mg/kg) | Voie d’administration |
|---|---|---|---|---|
| AT 4832 | Fécondité et reproduction chez les mâles | Rat | 0, 2, 6, 20 | Orale |
| AT 4987 | Fécondité et reproduction chez les femelles | Rat | 0, 0,5, 1,5, 4,5 | Orale |
| AT 4552 | Tératogenèse | Rat | 0, 0,6, 2, 6 | Orale |
| AT 4667 | Tératogenèse | Lapin | 0, 10, 30, 90 | Orale |
| AT 6206 | Toxicité périnatale/postnatale | Rat | 0, 1, 3, 10 | Orale |
Fécondité et reproduction (segment I)
Aucun effet lié au traitement n’a été observé au cours d’une étude de six mois sur la fécondité et la reproduction de rats mâles ayant reçu des doses orales de 2, 6 ou 20 mg/kg/jour. Cette dose correspond, après correction en fonction de la surface corporelle, à 0,1 fois la dose clinique recommandée chez les transplantés rénaux et à 0,07 fois la dose clinique recommandée chez les transplantés cardiaques.
Dans le cadre d’une étude sur la fécondité et la reproduction menée chez des rates ayant reçu des doses orales de 0,5, 1,5 ou 4,5 mg/kg/jour, la plus forte dose a entraîné des malformations (touchant principalement la tête et les yeux) chez les ratons de la première génération (F1), sans causer d’effets toxiques chez la mère. Cette dose correspondait, après correction en fonction de la surface corporelle, à 0,02 fois la dose clinique recommandée chez les transplantés rénaux et à 0,01 fois la dose clinique recommandée chez les transplantés cardiaques. La gamme des malformations survenues dans cette étude était semblable à celle qui a été observée chez les rats au cours de l’étude sur le pouvoir tératogène. Aucun effet sur la fécondité n’est survenu chez les femelles P1, les femelles P2 et les mâles P2, en rapport avec le traitement. La dose n’ayant entraîné aucun effet toxique observable s’est élevée à 1,5 mg/kg/jour.
Pouvoir tératogène (segment II)
Des doses orales de 0,6, 2 ou 6 mg/kg/jour et des doses orales de 10, 30 ou 90 mg/kg/jour ont été administrées respectivement à des rates à des lapines, afin d’évaluer le potentiel tératogène du MMF. Une augmentation de la fréquence de résorptions et de malformations fœtales a été observée à la dose de 6 mg/kg/jour chez le rat et à la dose de 90 mg/kg/jour chez le lapin. Ces effets se sont produits en l’absence d’effets toxiques chez la mère. Les principales malformations étaient les suivantes : anomalies touchant l’encéphale et la paroi abdominale chez le rat et anomalies cardiovasculaires, fissuration de la paroi abdominale, anomalies rénales et oligopulmonisme / hypopulmonisme chez le lapin.
Une diminution du poids des fœtus a été observée chez ceux dont la mère avait reçu la dose de 6 mg/kg/jour. La dose de MMF n’ayant entraîné aucun effet tératogène était de 2 mg/kg/jour chez le rat et de 30 mg/kg/jour chez le lapin.
Toxicité périnatale / postnatale (segment III)
Aucun effet nuisible sur l’accouchement ou le développement postnatal des ratons n’est survenu dans le cas de rates ayant reçu des doses orales de 1, 3 ou 10 mg/kg/jour.
Toxicologie spéciale
Les études spéciales sur la toxicité énumérées ci-dessous ont été effectuées avec la préparation orale de MMF ou l’AMP.
Tableau 17 — Études spéciales sur la toxicité
| Document Nº | Type d’étude | Espèce | Dose (mg/kg/jour) | Voie d’administration | Duréea | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| MMF – Préparation orale | |||||||||||||||
| AT 6705 | Toxicité néonatale | Rat | 0, 3, 9, 30 | Orale | 1 mois | ||||||||||
| AT 4671 | Sensibilisation | Cobaye | 4 mg par dose ; 6 doses (10 mg/mL) | Intradermique | 1 mois | ||||||||||
| AT 6143 | Irritation | Lapin | 0,5 g | Intradermique | 4 h/3 jours | ||||||||||
| AT 6123 | Irritation | Lapin | 0,1 g | Oculaire | Dose unique/3 jours | ||||||||||
| Acide mycophénolique | |||||||||||||||
| AT 4664 | Sensibilisation | Cobaye | 4 mg par dose ; 6 doses (10 mg/mL) | Intradermique | 1 mois | ||||||||||
a Durée de l’administration / durée de la période d’évaluation.
Préparation orale
Des ratons nouveau-nés (14 jours) ont reçu des doses orales de MMF de 3, 9 ou 30 mg/kg/jour une fois par jour pendant 4 semaines. Une diminution du gain pondéral a été observée chez les mâles ayant reçu la dose de 30 mg/kg/jour et chez les femelles ayant reçu les doses de 9 et 30 mg/kg/jour. Les anomalies suivantes ont été observées chez les animaux ayant reçu la dose de 30 mg/kg/jour : réduction des paramètres érythrocytaires, diminution de la cellularité médullaire osseuse, réduction du nombre de centres germinatifs lymphoïdes actifs, augmentation du nombre de plaquettes et hausse de l’hématopoïèse extramédullaire splénique. La dose ne donnant lieu à aucun effet lié au traitement s’est établie à 3 mg/kg/jour.
L’application topique de préparations de MMF ou d’AMP à 10 mg/mL n’a pas été sensibilisante chez le cobaye.
Le MMF n’a pas causé d’irritation dermique ou oculaire aiguë dans les tests chez le lapin.
Toxicité juvénile : Sans objet.
- 17.
Monographie ayant servi de référence
- 1. CellCept®, capsules de 250 mg et comprimés de 500 mg, No de contrôle de la présentation : 301684, Monographie de produit de Hoffmann-La Roche Ltée, Canada. (11 février 2026).