


Monographie de produit - Teva-Olmesartan
1 INDICATIONS
TEVA-OLMESARTAN (olmésartan médoxomil) est indiqué dans le traitement de l’hypertension essentielle légère à modérée.
TEVA-OLMESARTAN peut être administré seul ou en association avec un diurétique thiazidique.
1.1 Enfants
Enfants (de 6 à 16 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de l’olmésartan médoxomil dans la population pédiatrique ont été démontrées. Par conséquent, Santé Canada a autorisé une indication d’utilisation dans la population pédiatrique. L’effet antihypertenseur de l’olmésartan médoxomil a été démontré chez les enfants hypertendus âgés de 6 à 16 ans. L’utilisation de l’olmésartan médoxomil dans ce groupe d’âge repose sur des données probantes issues d’études adéquates et bien contrôlées portant sur l’administration de l’olmésartan médoxomil chez les enfants (voir CONTRE-INDICATIONS; MISES EN GARDE ET PRÉCAUTIONS, Cas particuliers; MODE D’ACTION ET PHARMACOLOGIE CLINIQUE et ESSAIS CLINIQUES).
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Aucune différence générale n’a été observée sur le plan de l’efficacité et de l’innocuité chez les personnes âgées, comparativement à leurs cadets. D’autres expériences cliniques n’ont pas permis de révéler de différences en ce qui a trait à la réponse au traitement entre ces groupes de sujets, mais la sensibilité accrue de certaines personnes âgées n’est pas à négliger.
2 CONTRE-INDICATIONS
TEVA-OLMESARTAN est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir une liste complète, veuillez consulter la section FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT de la monographie du produit.
- L’utilisation concomitante d’un antagoniste des récepteurs de l’angiotensine (ARA), y compris l’olmésartan médoxomil, avec un médicament contenant de l’aliskirène est contre-indiqué chez les patients atteints de diabète de type 1 ou de type 2, ainsi que chez ceux présentant une insuffisance rénale modérée ou grave (DFG < 60 mL/min/1,73 m2) [voir MISES EN GARDE ET PRÉCAUTIONS, Double inhibition du système rénine-angiotensine et Fonction rénale; INTERACTIONS MÉDICAMENTEUSES, Double inhibition du système rénine-angiotensine au moyen d’ARA, d’inhibiteurs de l’ECA ou de médicaments contenant de l’aliskirène].
L’emploi de TEVA-OLMESARTAN est contre-indiqué pendant la grossesse (voir MISES EN
GARDE ET PRÉCAUTIONS, Cas particuliers, Grossesse)
L’emploi de TEVA-OLMESARTAN est contre-indiqué chez les femmes qui allaitent (voir MISES
EN GARDE ET PRÉCAUTIONS, Cas particuliers, Allaitement)
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
Lorsqu’ils sont utilisés pendant la grossesse, les antagonistes des récepteurs (AT1) de l’angiotensine (ARA) peuvent causer des lésions, voire la mort, chez le fœtus. Le traitement avec TEVA-OLMESARTAN (olmésartan médoxomil) doit être interrompu le plus tôt possible lorsqu’une grossesse est détectée (voir MISES EN GARDE ET PRÉCAUTIONS, Cas particuliers).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Personnes âgées : En général, aucun ajustement de la posologie n’est nécessaire chez les patients âgés (voir plus bas pour les recommandations posologiques chez les patients présentant une déficience de la fonction rénale). Si un ajustement à la hausse jusqu’à la dose maximale de 40 mg par jour est nécessaire, la tension artérielle doit être surveillée de près (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et cas particuliers)
- Enfants (de 6 à 16 ans) : La posologie doit être ajustée en fonction des besoins de chaque patient. La dose de départ généralement recommandée d’olmésartan médoxomil est de 10 mg* une fois par jour chez les patients dont la masse corporelle est égale ou supérieure à 20 kg et inférieure à 35 kg, ou de 20 mg une fois par jour chez les patients pesant 35 kg ou plus. Si, après deux semaines de traitement, le patient a besoin d’une réduction de la tension artérielle supplémentaire, la dose d’olmésartan médoxomil peut être augmentée jusqu’à un maximum de 20 mg une fois par jour chez les patients dont la masse corporelle est égale ou supérieure à 20 kg et inférieure à 35 kg ou jusqu’à un maximum de 40 mg une fois par jour chez les patients pesant 35 kg ou plus.
*Teva Canada Limitée ne commercialise TEVA-OLMESARTAN (olmésartan médoxomil) qu’en comprimés de 20 mg et 40 mg. Ne pas couper ni diviser les comprimés TEVA-OLMESARTAN à 20 mg et 40 mg.
Déficience de la fonction hépatique :
Adultes : Aucun ajustement de la posologie n’est nécessaire chez les patients présentant une déficience légère de la fonction hépatique. Les données sont manquantes quant à l’utilisation de l’olmésartan médoxomil à 20 mg et à 40 mg; il est donc recommandé de commencer par une plus faible dose chez les patients atteints d’une maladie hépatique modérée, et il ne faut pas excéder la dose maximale de 20 mg d’olmésartan médoxomil par jour. Il faut faire preuve de prudence chez les patients atteints d’une maladie hépatique, surtout ceux qui présentent des troubles d’obstruction des voies biliaires, car la plus grande partie de l’olmésartan est éliminée par la bile. Aucune donnée n’est disponible sur les patients atteints d’une maladie hépatique grave; l’utilisation de l’olmésartan médoxomil n’est donc pas recommandée dans ce groupe de patients (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
Enfants (de 6 à 16 ans) : On ne dispose d’aucune donnée sur les effets de l’olmésartan médoxomil, chez les enfants atteints d’insuffisance hépatique; en conséquence, l’utilisation d’olmésartan médoxomil n’est pas recommandée dans ce groupe de patients.
Déficience de la fonction rénale :
Adultes : En raison de l’expérience limitée de doses supérieures dans ce groupe de patients, la dose maximale chez les patients atteints de déficience de la fonction rénale légère ou modérée est de 20 mg d’olmésartan médoxomil une fois par jour. L’utilisation d’olmésartan médoxomil chez les patients atteints de déficience grave de la fonction rénale n’est pas recommandée, car on ne possède qu’une expérience limitée chez ce groupe de patients.
Enfants (de 6 à 16 ans) : On dispose de très peu de données au sujet des effets d’olmésartan médoxomil sur la tension artérielle des enfants atteints d’insuffisance rénale; en conséquence, l’utilisation d’olmésartan médoxomil n’est pas recommandée dans ce groupe de patients.
Hypovolémie :
Le traitement avec d’olmésartan médoxomil doit être instauré sous supervision médicale étroite chez les patients qui risquent de présenter une diminution du volume intravasculaire (p. ex., les patients qui prennent des diurétiques, particulièrement ceux qui présentent un trouble de la fonction rénale doit être considérée en début de traitement (voir MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale).
4.2 Dose recommandée et ajustement de la posologie
La posologie doit être déterminée en fonction des besoins de chaque patient.
Adultes :
La dose de départ généralement recommandée de TEVA-OLMESARTAN (olmésartan médoxomil) est de 20 mg 1 f.p.j. lorsque ce médicament est administré en monothérapie à des patients qui ne présentent pas de diminution de volume intravasculaire. On peut augmenter la dose de TEVA-OLMESARTAN à 40 mg chez les patients dont la tension artérielle doit être abaissée davantage après 2 semaines de traitement. Les doses supérieures à 40 mg ne semblent pas avoir un effet plus important. L’administration de la dose quotidienne en 2 prises n’offre aucun avantage comparativement à l’administration d’une dose équivalente en une seule prise.
Enfants (de 6 à 16 ans) :
Consulter la section POSOLOGIE ET ADMINISTRATION, Considérations posologiques, Enfants (de 6 à 16 ans).
Traitement concomitant avec des diurétiques
Dans les cas où l’administration de TEVA-OLMESARTAN seul ne parvient pas à maîtriser la tension artérielle, un diurétique thiazidique peut être ajouté au traitement.
4.3 Reconstitution
Sans objet
4.4 Administration
TEVA-OLMESARTAN peut être pris avec ou sans nourriture.
4.5 Dose oubliée
Les patients qui oublient de prendre une dose doivent attendre l’heure prévue de leur prochaine prise. Ces patients ne doivent pas doubler leur dose.
5 SURDOSAGE
Il existe peu de données sur le surdosage chez l’humain. Les manifestations d’un surdosage les plus probables seraient l’hypotension et la tachycardie; une bradycardie est également susceptible de se manifester en cas de stimulation parasympathique (vagale). En cas d’hypotension symptomatique, un traitement de soutien doit être instauré. On ne sait pas si l’olmésartan peut être éliminé par dialyse.
Pour connaître les mesures à prendre en cas d’un surdosage présumé, communiquez avec le centre antipoison de votre région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau – Formes pharmaceutiques, teneurs, composition et conditionnement
Voie d’administration | Forme pharmaceutique / teneurs / Composition | Ingrédients non médicinaux |
| Orale | Comprimés / 20 mg, 40 mg | Cellulose microcristalline, dioxyde de titane, lactose monohydraté, hydroxypropylcellulose, hydroxypropylcellulose à faible degré de substitution, hypromellose 6cP, macrogol 3350, stéarate de magnésium et |
triacétine
COMPOSITION
TEVA-OLMESARTAN contient 20 mg (comprimés blancs à blanc cassé, ronds, biconvexes, pelliculés, marqués en creux avec l’inscription « OL 20 » sur une face et sans inscription sur l’autre face), ou 40 mg (comprimés blancs à blanc cassé, de forme ovale, biconvexes, pelliculés, marqués en creux avec l’inscription « OL 40 » sur une face et sans inscription sur l’autre face) d’olmésartan médoxomil.
CONDITIONNEMENT
Comprimés de 20 mg et 40 mg : boîtes de 30 comprimés en plaquettes alvéolées et flacons de 100 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Voir l’encadré sur les « Mises en garde et précautions importantes » au début de la Partie I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ.
Système cardiovasculaire
Hypotension chez les patients présentant une déplétion du volume ou une déplétion sodique Chez les patients dont le système rénine-angiotensine est activé, entre autres les patients présentant une déplétion du volume ou une déplétion sodique (p. ex. les patients traités au moyen de fortes doses de diurétiques), une hypotension symptomatique peut se manifester suivant l’instauration du traitement par TEVA-OLMESARTAN. Le traitement doit être instauré sous supervision médicale étroite. Des considérations semblables s’appliquent aux patients atteints de cardiopathie ischémique ou de maladie cérébrovasculaire chez lesquels une chute excessive de la tension artérielle pourrait entraîner un infarctus du myocarde ou un accident vasculaire cérébral. En cas d’hypotension, le patient doit être placé en décubitus dorsal et recevoir, au besoin, une perfusion de solution saline (voir POSOLOGIE ET ADMINISTRATION). Une fois les déséquilibres sur le plan des électrolytes et des liquides rétablis, le traitement peut généralement être poursuivi sans difficulté. Une hypotension transitoire ne constitue pas une contre-indication à la poursuite du traitement.
Sténose valvulaire
En théorie, il se pourrait que les patients ayant une sténose aortique présentent un risque particulier de réduction de la perfusion coronarienne, car ils ne présentent pas une aussi grande réduction de la post-charge.
Double inhibition du système rénine-angiotensine
Il existe des données indiquant que l’administration concomitante d’antagonistes des récepteurs de l’angiotensine (ARA), comme l’olmésartan médoxomil, ou d’un inhibiteur de l’enzyme de conversion de l’angiotensine (ECA) avec un médicament contenant de l’aliskirène, augmente le risque d’hypotension, de syncope, d’AVC, d’hyperkaliémie et de détérioration de la fonction rénale, y compris d’insuffisance rénale, chez les patients atteints de diabète de type 1 ou de type 2, ainsi que chez ceux présentant une insuffisance rénale modérée ou grave (DFG < 60 mL/min/1,73 m2). En conséquence, l’utilisation de TEVA-OLMESARTAN en association avec un médicament contenant de l’aliskirène est contre-indiquée chez ces patients (voir CONTRE-INDICATIONS). De plus, l’administration concomitante d’un ARA, y compris l’olmésartan médoxomil, avec d’autres inhibiteurs du système rénine-angiotensine, comme les inhibiteurs de l’ECA ou les médicaments contenant de l’aliskirène, n’est généralement pas recommandée chez les autres patients, car ce type de traitement a été associé à une fréquence élevée d’hypotension grave, d’insuffisance rénale et d’hyperkaliémie.
Système endocrinien/métabolisme
TEVA-OLMESARTAN contient de l’olmésartan, un médicament qui inhibe le système rénine-angiotensine. Les médicaments qui inhibent le système rénine-angiotensine peuvent causer une hyperkaliémie. Les taux sériques d’électrolytes doivent être évalués périodiquement.
Appareil gastro-intestinal
Entéropathie apparentée à la sprue : Des cas graves de diarrhée chronique avec perte de poids majeure ont été signalés chez des patients recevant l’olmésartan, des mois, voire des années après le début du traitement. Les biopsies intestinales prélevées chez ces patients révélaient souvent une atrophie villositaire. Si ces symptômes se manifestent chez un patient recevant l’olmésartan et qu’aucune autre cause n’est découverte, il faut interrompre le traitement au moyen de TEVA-OLMESARTAN.
Fonctions hépatique/biliaire/pancréatique
Aucun ajustement de la posologie n’est nécessaire chez les patients présentant une déficience légère de la fonction hépatique. Les données sont manquantes quant à l’utilisation de l’olmésartan médoxomil à 20 mg et à 40 mg; il est donc recommandé de commencer par une plus faible dose chez les patients atteints d’une maladie hépatique modérée, et il ne faut pas excéder la dose maximale de 20 mg par jour d’olmésartan médoxomil. Il faut faire preuve de prudence chez les patients atteints d’une maladie hépatique, surtout ceux qui présentent des troubles d’obstruction des voies biliaires, car la plus grande partie de l’olmésartan est éliminée par la bile. Aucune donnée n’est disponible sur les patients atteints d’une maladie hépatique grave; par conséquent, l’emploi de TEVA-OLMESARTAN n’est pas recommandé dans ce groupe de patients (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
Fonction rénale
Déficience de la fonction rénale : Une altération de la fonction rénale consécutive à l’inhibition du système rénine-angiotensine-aldostérone est à prévoir chez les patients sensibles traités à l’olmésartan médoxomil. Chez les patients dont la fonction rénale dépend de l’activité du système rénine-angiotensine-aldostérone (p. ex. les patients atteints d’insuffisance cardiaque congestive grave), le traitement aux inhibiteurs de l’enzyme de conversion de l’angiotensine et aux antagonistes des récepteurs de l’angiotensine a été associé à l’oligurie, à l’azotémie évolutive et (rarement) à l’insuffisance rénale aiguë ou à la mort. Des résultats similaires sont à prévoir chez les patients traités à l’olmésartan médoxomil (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières).
L’utilisation d’ARA, y compris TEVA-OLMESARTAN, ou d’inhibiteurs de l’ECA en association avec des médicaments contenant de l’aliskirène est contre-indiquée chez les patients présentant une insuffisance rénale modérée ou grave (DFG < 60 mL/min/1,73 m2) [voir CONTRE-INDICATIONS et INTERACTIONS MÉDICAMENTEUSES, Double inhibition du système rénine-angiotensine au moyen d’ARA, d’inhibiteurs de l’ECA ou de médicaments contenant de l’aliskirène].
Dans le cadre d’études portant sur la prise d’inhibiteurs de l’enzyme de conversion de l’angiotensine (ECA) chez des patients présentant une sténose artérielle rénale unilatérale ou bilatérale, des augmentations de la créatinine sérique ou de l’azote uréique du sang ont été signalées. Aucun patient présentant une sténose artérielle rénale, unilatérale ou bilatérale, n’a suivi de traitement à long terme à l’olmésartan médoxomil, mais des résultats similaires sont à prévoir chez cette population de patients.
L’administration d’olmésartan médoxomil devrait être associée à une évaluation appropriée de la fonction rénale.
Sensibilité/résistance
Hypersensibilité : Quoique très rarement, des réactions anaphylactiques ont été signalées chez des patients traités avec l’olmésartan.
7.1 Cas particuliers
L’utilisation de TEVA-OLMESARTAN est contre-indiquée chez les femmes enceintes, qui ont l’intention de le devenir ou qui sont en âge de procréer et qui n’utilisent pas de méthode contraceptive adéquate (voir l’encadré ci-dessus et la section 7.1.1).
7.1.1 Grossesse
Les médicaments qui agissent directement sur le système rénine- angiotensine-aldostérone (SRAA) peuvent entraîner une morbidité ou une mortalité fœtale ou néonatale lorsqu’ils sont administrés aux femmes enceintes. En cas de grossesse, le traitement avec TEVA-OLMESARTAN doit être interrompu le plus tôt possible. Si TEVA-OLMESARTAN est utilisé pendant la grossesse, ou si la patiente devient enceinte pendant le traitement par ce médicament, cette dernière doit être informée des dangers possibles pour le fœtus.
L’utilisation d’un ARA est contre-indiquée durant la grossesse. Les patientes qui prévoient devenir enceintes devraient passer à d’autres antihypertenseurs dont l’innocuité pour usage durant la grossesse est établie. Il faut cesser immédiatement le traitement aux antagonistes de l’angiotensine II dès que la grossesse est diagnostiquée et, le cas échéant, commencer un traitement de rechange.
On sait que l’utilisation d’un ARA au cours des deuxième et troisième trimestres entraîne une fœtotoxicité chez l’humain (diminution de la fonction rénale, oligohydramnios, retard d’ossification du crâne) et une toxicité néonatale (insuffisance rénale, hypotension, hyperkaliémie). En cas d’exposition à TEVA-OLMESARTAN à partir du deuxième trimestre de la grossesse, il est recommandé de faire une échographie fœtale afin de vérifier la fonction rénale et les os de la voûte du crâne.
On devrait suivre de près l’état des nourrissons ayant été exposés in utero à un ARA pour déceler tout signe d’hypotension, d’oligurie et d’hyperkaliémie. Si une oligurie survient, il faut avant tout adopter des mesures de soutien pour régulariser la tension artérielle et supporter la perfusion rénale. Une exsanguinotransfusion, ou dialyse, peut être nécessaire comme moyen afin de renverser l’hypotension ou comme traitement substitutif dans les cas de dysfonctionnement rénal; cependant, l’expérience limitée avec ces procédures n’a pas été associée à des avantages cliniques significatifs.
Données chez l’animal
Aucun effet tératogène n’a été observé par suite de l’administration par voie orale de doses atteignant 1 000 mg/kg/jour d’olmésartan médoxomil à des rates enceintes (240 fois la dose maximale recommandée chez l’humain, selon le nombre de mg/m2) ou de doses atteignant 1 mg/kg/jour à des lapines enceintes (la moitié de la dose maximale recommandée chez l’humain, selon le nombre de mg/m2; l’effet des doses plus fortes sur le développement du fœtus de la lapine n’a pu être évalué, car elles se sont révélées létales). Chez le rat, une diminution significative du poids des petits à la naissance ainsi que du gain de poids a été observée par suite de l’administration de doses ≥ 1,6 mg/kg/jour. Des retards sur le plan des jalons du développement et une augmentation de l’incidence de la dilatation du bassinet du rein proportionnelle à la dose ont également été observés par suite de l’administration de doses > 8 mg/kg/jour. Chez le rat, la dose à laquelle aucun effet toxique n’a été observé sur le plan du développement est de 0,3 mg/kg/jour, c’est-à-dire environ 1/10 de la dose maximale recommandée chez l’humain (40 mg/jour).
7.1.2 Allaitement
On ne sait pas si l’olmésartan est excrété dans le lait maternel chez l’humain, mais de faibles concentrations de cette substance sont sécrétées dans le lait des rates qui allaitent. Les diurétiques thiazidiques sont décelables dans le lait maternel chez l’humain. Une décision doit être prise concernant la poursuite ou l’interruption de l’allaitement ou du traitement en tenant compte de l’importance de ce dernier pour la santé de la mère.
7.1.3. Enfants (de 6 à 16 ans)
L’effet antihypertenseur de l’olmésartan médoxomil a été évalué lors d’une étude sur la réponse en fonction de la dose d’une durée limitée de trois semaines, menée à double insu et avec répartition aléatoire chez des enfants âgés de 6 à 16 ans. Cette étude clinique comportait également une période de prolongation au su de 46 semaines pendant lesquelles l’effet antihypertenseur a été maintenu (voir ESSAIS CLINIQUES). Les caractéristiques pharmacocinétiques de l’olmésartan médoxomil ont été étudiées chez les enfants de 6 à 16 ans (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE). Chez les enfants, l’olmésartan médoxomil a été généralement bien toléré et le profil des effets indésirables était similaire à celui observé chez les adultes.
Il n’existe aucune donnée au sujet des effets de l’olmésartan médoxomil sur la tension artérielle des nouveau-nés et des enfants atteints d’hypertension maligne.
On ne doit pas administrer de l’olmésartan médoxomil dans le traitement de l’hypertension chez les enfants de moins d’un an. Les médicaments agissant directement sur le système rénine-angiotensinealdostérone (SRAA) peuvent nuire au développement des reins immatures.
On dispose de très peu de données sur les effets de l’olmésartan médoxomil chez les enfants âgés d’un à cinq ans.
Insuffisance rénale : On dispose de très peu de données au sujet des effets de l’olmésartan médoxomil sur la tension artérielle des enfants atteints d’insuffisance rénale.
Insuffisance hépatique : On ne dispose d’aucune donnée sur les effets de l’olmésartan médoxomil chez les enfants atteints d’insuffisance hépatique.
7.1.4 Personnes âgées (≥ 65 ans)
Aucune différence générale n’a été observée sur le plan de l’efficacité et de l’innocuité chez les personnes âgées, comparativement à leurs cadets. D’autres expériences cliniques rapportées n’ont pas permis de révéler de différences en ce qui a trait à la réponse au traitement entre ces groupes de sujets; cependant, la sensibilité accrue de certaines personnes âgées est un facteur à ne pas négliger (voir ESSAIS CLINIQUES).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Adultes :
L’innocuité de l’olmésartan médoxomil a été évaluée chez 3 825 patients/sujets traités pour l’hypertension essentielle, y compris 900 patients traités durant au moins 6 mois et plus de 525 patients traités durant au moins 1 an. Parmi ces sujets, 3 275 patients ont reçu de l’olmésartan médoxomil en monothérapie dans le cadre d’études cliniques contrôlées.
Durant ces études, le traitement a dû être interrompu en raison des effets indésirables sur le plan clinique chez 2,4 % (79/3 278) des patients recevant l’olmésartan médoxomil et chez 2,7 % (c.-à-d. 32/1 179) des patients recevant un placebo ou un produit témoin actif.
Le traitement avec l’olmésartan médoxomil était bien toléré, avec une fréquence d’effets indésirables semblable à celle du groupe placebo. Les effets indésirables étaient généralement légers, transitoires et non liés à la dose d’olmésartan médoxomil. Les effets indésirables potentiellement graves suivants ont été signalés dans le cadre d’un traitement avec l’olmésartan médoxomil dans des études contrôlées : syncope et hypotension.
8.2 Effets indésirables observés au cours des études cliniques
Puisque les études cliniques sont menées dans des conditions très particulières, les taux d’effets indésirables peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’études cliniques s’avèrent utiles pour déterminer les effets indésirables liés au médicament et leurs taux approximatifs.
Dans le cadre d’études cliniques à double insu et contrôlées par placebo, les effets indésirables ci-dessous ont été signalés avec olmésartan médoxomil chez > 1 % des patients, peu importe le lien avec le médicament à l’étude.
Tableau 1 – Effets indésirables signalés chez > 1 % des patients dans le cadre d’études cliniques contrôlées par placebo portant sur l’utilisation d’olmésartan médoxomil en monothérapiea.
Appareil Système Organe Placebo Total d’olmésartan N = 555 médoxomil
N = 2540
Termes du MedDRA N % N %
Troubles gastro-intestinaux
Diarrhée 4 (0,7) 27 (1,1) Troubles généraux et troubles au point d’administration
Syndrome pseudogrippal 16 (2,9) 79 (3,1) Infections et infestations
Infection des voies respiratoires supérieures 27 (4,9) 83 (3,3) Bronchite 10 (1,8) 51 (2,0) Rhinite 9 (1,6) 40 (1,6) Pharyngite 6 (1,1) 33 (1,3) Sinusite 11 (2,0) 29 (1,1) Lésion, empoisonnement et complication liée à une intervention
Lésion 7 (1,3) 34 (1,3) Troubles du métabolisme et de la nutrition
Hyperglycémie 15 (2,7) 32 (1,3) Hypertriglycéridémie 6 (1,1) 29 (1,1) Troubles de l’appareil musculosquelettique et du tissu conjonctif
Dorsalgie 8 (1,4) 41 (1,6) Troubles du système nerveux
Céphalées 40 (7,2) 141 (5,6) Étourdissements 5 (0,9) 70 (2,8) Troubles rénaux et urinaires
Hématurie 10 (1,8) 49 (1,9)
a Systèmes de l’organisme sur lesquels le traitement a eu un effet indésirable, tous groupes de traitement confondus, et sur lesquels au moins un effet indésirable a été signalé chez > 1 % des patients, tous groupes confondus.
8.3 Effets indésirables moins fréquents observés durant les études cliniques (< 1 %)
Voici les autres événements indésirables (potentiellement importants) signalés dans le cadre d’études contrôlées ou menées au su dont l’incidence est supérieure à 0,5 %, quel que soit le lien de causalité.
Troubles cardiaques : tachycardie.
Troubles auditifs et labyrinthiques : vertiges.
Troubles gastro-intestinaux : douleur abdominale, dyspepsie, nausées. Troubles généraux et réactions au point d’administration : douleur thoracique, œdème périphérique.
Infections et infestations : gastro-entérite.
Troubles du métabolisme et de la nutrition : hypercholestérolémie, hyperlipidémie, hyperuricémie.
Troubles musculosquelettiques et du tissu conjonctif : arthralgie, arthrite, myalgie. Troubles rénaux et urinaires : albuminurie.
Troubles respiratoires, thoraciques et médiastinaux : toux.
Troubles de la peau et du tissu sous-cutané : éruptions cutanées.
Des cas d’œdème du visage ont été signalés chez 5 patients traités avec l’olmésartan médoxomil. D’autres antagonistes des récepteurs de l’angiotensine II ont été associés à des cas d’œdème angioneurotique.
8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Dans le cadre d’études cliniques contrôlées, des variations importantes sur le plan clinique concernant des paramètres de laboratoire standards ont été rarement associées à l’administration de l’olmésartan médoxomil.
Hémoglobine et hématocrite : De faibles diminutions des taux d’hémoglobine et d’hématocrite (diminution moyenne d’environ 0,3 g/dL et de 0,3 volume pour cent, respectivement) ont été observées.
Épreuves de la fonction hépatique : Dans des cas peu fréquents, des élévations des taux d’enzymes hépatiques ou des taux de bilirubine sérique ont été observées.
| Placebo (n=555) | Total Olmesartan Medoxomil (n=2450) | |
| Augmentation du taux de γGT | 13 (2,3 %) | 57 (2,2 %) |
| Augmentation du taux de CPK | 6 (1,1 %) | 40 (1,6 %) |
| Augmentation du taux d’ALT | 9 (1,6 %) | 33 (1,3 %) |
| Augmentation du taux d’AST | 6 (1,1 %) | 25 (1,0 %) |
8.5 Effets indésirables observés au cours des études cliniques (enfants)
Enfants (de 6 à 16 ans) : Aucune différence pertinente sur le plan clinique n’a été mise en évidence entre le profil des effets indésirables observé chez les enfants et celui déjà signalé chez les adultes. La majorité des effets indésirables survenus en cours de traitement étaient d’intensité légère ou modérée et ont été considérés par les chercheurs comme n’étant pas liés au médicament à l’étude. Les effets indésirables rapportés le plus fréquemment chez les enfants âgés de 6 à 16 ans ont été les céphalées et les étourdissements. Il n’y a eu aucun décès dans le cadre de cette étude.
8.6 Effets indésirables observés après la commercialisation du produit
Quoique rarement, d’autres effets indésirables signalés dans le cadre de la pharmacovigilance comprennent : asthénie, œdème angioneurotique, vomissements, hyperkaliémie, rhabdomyolyse, insuffisance rénale aiguë, augmentation du taux sanguin de créatinine, alopécie, prurit, urticaire, palpitations, syncope, augmentation du taux sanguin d’acide urique et entéropathie apparentée à la sprue.
Des réactions anaphylactiques ont été rapportées, très rarement, chez les patients traités avec l’olmésartan.
Lors de l’étude clinique ROADMAP (Randomised Olmesartan And Diabetes Microalbuminuria Prevention), à laquelle ont participé 4 447 patients atteints de diabète de type 2 et présentant une normoalbuminurie ainsi qu’au moins un autre facteur de risque cardiovasculaire, 96 patients (4,3 %) recevant l’olmésartan et 94 patients (4,2 %) recevant le placebo ont présenté un événement cardiovasculaire. Le groupe ayant reçu l’olmésartan présentait un taux de mortalité cardiovasculaire supérieur à celui du groupe ayant reçu le placebo (15 patients [0,67 %] vs 3 patients [0,14 %]; RR = 4,94; IC à 95 % : 1,43 à 17,06). Les patients à risque accru présentaient des coronaropathies préexistantes.
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
Sans objet.
9.2 Aperçu des interactions médicamenteuses
Sans objet.
9.3 Interactions médicament-médicament
Le tableau ci-dessous se fonde sur des études d’interactions médicamenteuses ou des rapports de cas, ou sur d’éventuelles interactions dont on s’attend qu’elles soient intenses et graves (c.-à-d. mettant en cause des associations contre-indiquées).
| Dénomination commune | Réf. | Effet | Répercussions cliniques |
Agents qui augmentent le taux | ÉC | L’olmésartan diminue la production d’aldostérone. | Il est recommandé de procéder à de fréquentes évaluations du taux de potassium sérique. |
| Dénomination commune | Réf. | Effet | Répercussions cliniques |
| de potassium sérique | Les diurétiques d’épargne potassique et les suppléments potassiques ne devraient être administrés qu’en cas d’hypokaliémie avérée. Les substituts de sel contenant du potassium doivent aussi être utilisés avec prudence. | ||
| Anti-acides | ÉC | La biodisponibilité de l’olmésartan n’a pas été altérée de façon significative par suite de l’administration concomitante d’anti-acides [Al(OH)3/Mg(OH)2] | |
Enzymes du cytochrome P450 | T | Contrairement à d’autres antagonistes des récepteurs de l’angiotensine II, l’olmésartan médoxomil n’est pas métabolisé par les enzymes du cytochrome P450. Les interactions avec les médicaments qui inhibent ou métabolisent ces enzymes, ou encore, avec les médicaments qui entraînent leur production ne sont pas à prévoir. | |
| Digoxine | ÉC | Aucun effet pharmacocinétique ou pharmacodynamique n’a été signalé par suite de l’administration concomitante d’olmésartan médoxomil et de digoxine chez des volontaires sains. | |
| Diurétiques | ÉC | Les patients qui prennent des diurétiques, surtout ceux chez qui un traitement diurétique a été récemment amorcé, peuvent parfois présenter une baisse excessive de la tension artérielle après avoir commencé à prendre de l’olmésartan. Aucune interaction médicamenteuse significative du point de vue clinique n’a été associée aux diurétiques thiazidiques. | On peut réduire au minimum le risque d’hypotension symptomatique lié à l’utilisation d’olmésartan en cessant l’administration du diurétique avant de commencer le traitement (voir MISES EN GARDE ET PRÉCAUTIONS, Système cardiovasculaire, Hypotension chez les patients présentant une déplétion du volume ou une déplétion sodique). |
Double inhibition du système rénine-angiotensine au moyen d’ARA, d’inhibiteurs de l’ECA ou de médicaments contenant de l’aliskirène | T | L’administration concomitante d’un antagoniste des récepteurs de l’angiotensine (ARA), comme le composant « olmésartan médoxomil » de TEVA-OLMESARTAN, ou d'un inhibiteur de l’enzyme de conversion de l’angiotensine (ECA) et d’aliskirène augmente le risque d’hypotension, de syncope, d’accident vasculaire cérébral, | Le recours à une double inhibition du système rénine-angiotensine au moyen d’ARA, d’inhibiteurs de l’ECA ou de médicaments contenant de l’aliskiren est contre-indiqué chez les patients présentant un diabète ou une insuffisance rénale, et n’est habituellement pas recommandé chez les autres patients, car ce type de traitement a été associé à une incidence élevée d’hypotension grave, |
| Dénomination commune | Réf. | Effet | Répercussions cliniques |
d’hyperkaliémie et d’altérations de la fonction rénale, dont l’insuffisance rénale aiguë, chez les patients atteints de diabète (type 1 ou 2) et/ou d’insuffisance rénale modérée ou sévère (débit de filtration glomérulaire < 60 mL/min/1,73 m2). | d’insuffisance rénale et d’hyperkaliémie (voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS, Double inhibition du système rénine-angiotensine). | ||
| Sels de lithium | T | À l’instar des autres médicaments qui favorisent l’élimination du sodium, l’olmésartan peut réduire la clairance du lithium. | Par conséquent, les taux sériques de lithium doivent être surveillés de près si des sels de lithium sont administrés en concomitance avec l’olmésartan médoxomil. |
Anti- inflammatoires non stéroïdiens, y compris les inhibiteurs sélectifs de la cyclo- oxygénase-2 (inhibiteurs de la COX-2) | T | Chez les patients âgés ou présentant une hypovolémie (y compris ceux recevant un diurétique) ou une dysfonction rénale, l’administration concomitante d’un AINS, y compris les inhibiteurs sélectifs de la COX-2, et d’un antagoniste des récepteurs de l’angiotensine II, y compris l’olmésartan, peut entraîner une détérioration de la fonction rénale et, éventuellement, une insuffisance rénale aiguë. Ces effets sont habituellement réversibles. L’administration d’un anti- inflammatoire non stéroïdien peut réduire les effets diurétique, natriurétique et antihypertensif des diurétiques de l’anse, des diurétiques d’épargne potassique et des diurétiques thiazidiques. | La fonction rénale doit être évaluée périodiquement chez les patients recevant l’olmésartan et un AINS, de façon concomitante. L’effet antihypertensif des antagonistes des récepteurs de l’angiotensine II, y compris l’olmésartan, peut être atténué par la prise d’un AINS, y compris les inhibiteurs sélectifs de la COX- 2. Par conséquent, les patients qui prennent TEVA-OLMESARTAN HCT en concomitance avec des anti-inflammatoires non stéroïdiens doivent faire l’objet d’une surveillance étroite pour déterminer si l’effet diurétique escompté est obtenu. |
| Pravastatine | ÉC | L’administration d’olmésartan médoxomil a entraîné une diminution de la Cmax et de l’ASC de la pravastatine d’environ 25 % et 21 %, respectivement. | En raison de la grande variabilité des données relatives à la biodisponibilité de la pravastatine, ces diminutions n’ont pas été jugées d’importance clinique. |
| Warfarine | ÉC | L’administration concomitante d’olmésartan médoxomil et de warfarine à des volontaires sains n’a eu aucun effet sur les paramètres pharmacocinétiques et pharmacodynamiques de cette dernière substance. |
Légende : ÉC = Étude clinique; T = Interaction théorique
9.4 Interactions médicament-aliment
TEVA-OLMESARTAN peut être pris avec ou sans nourriture.
9.5 Interactions médicament-herbe médicinale
Les éventuelles interactions avec des produits à base d’herbes médicinales n’ont pas été établies.
9.6 Interactions médicament-épreuves de laboratoire
Les interactions avec les analyses de laboratoire n’ont pas été établies.
9.7 Interactions médicaments-style de vie
Sans objet.
10 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
L’olmésartan médoxomil, qui est un promédicament, est hydrolysé en olmésartan durant son absorption dans le tractus gastro-intestinal. L’olmésartan est un antagoniste sélectif des récepteurs du sous-type 1 (AT1) de l’angiotensine II.
L’angiotensine II est formée à partir de l’angiotensine I au cours d’une réaction catalysée par l’enzyme de conversion de l’angiotensine (ECA, kininase II). L’angiotensine II est l’agent vasopresseur principal du système rénine-angiotensine. Ses effets comprennent la vasoconstriction, la stimulation de la synthèse et de la libération de l’aldostérone, la stimulation cardiaque et la réabsorption du sodium par les reins. L’olmésartan inhibe les effets vasoconstricteurs de l’angiotensine II en bloquant de façon sélective sa liaison aux récepteurs AT1 dans le muscle lisse vasculaire. Son activité ne dépend donc pas des voies de la synthèse de l’angiotensine II.
Les récepteurs AT2 sont également présents dans un bon nombre de tissus, mais ils sont surtout connus pour le rôle qu’ils jouent dans l’homéostase cardiovasculaire. L’affinité de l’olmésartan pour les récepteurs AT1 est 12 500 fois plus forte que son affinité pour les récepteurs AT2.
Le blocage du système rénine-angiotensine au moyen d’inhibiteurs de l’enzyme de conversion de l’angiotensine, empêchant ainsi la biosynthèse de l’angiotensine II à partir de l’angiotensine I, est le mode d’action de nombreux médicaments utilisés dans le traitement de l’hypertension. De plus, les inhibiteurs de l’enzyme de conversion de l’angiotensine inhibent la dégradation de la bradykinine, réaction également catalysée par ce type d’enzyme. Puisque l’olmésartan n’inhibe pas l’enzyme de conversion de l’angiotensine (kininase II), il n’a pas d’effet sur la réponse à la bradykinine. La pertinence clinique de cette différence n’a pas encore été établie.
Le blocage des récepteurs de l’angiotensine II inhibe la rétroaction régulatrice négative de l’angiotensine II sur la sécrétion de la rénine, mais l’augmentation de l’activité rénine plasmatique et la hausse du taux d’angiotensine II qui en découlent ne parviennent pas à contrer l’effet de l’olmésartan sur la tension artérielle.
10.2 Pharmacodynamie
L’olmésartan médoxomil, administré à raison de 2,5 mg à 40 mg, inhibe l’effet vasopresseur obtenu avec une perfusion d’angiotensine II. La durée de l’effet inhibiteur est proportionnelle à la dose administrée. Par exemple, les doses d’olmésartan médoxomil supérieures à 40 mg donnent lieu à une inhibition supérieure à 90 %, 24 heures après l’administration.
Les concentrations plasmatiques de l’angiotensine I et de l’angiotensine II ainsi que l’activité de la rénine plasmatique ont augmenté par suite de l’administration d’une dose unique ou de doses répétées d’olmésartan médoxomil à des sujets sains comme à des patients hypertendus. L’administration répétée de doses d’olmésartan médoxomil atteignant 80 mg a eu très peu d’effet sur les taux d’aldostérone et aucun effet sur le taux sérique de potassium.
10.3 Pharmacocinétique
Absorption : L’olmésartan médoxomil est rapidement et complètement transformé en olmésartan par l’hydrolyse des esters au cours du processus de bioactivation lorsqu’il est absorbé dans le tractus gastro-intestinal. L’olmésartan semble s’éliminer de façon biphasique, et sa demi-vie terminale est d’environ 13 heures. La pharmacocinétique de l’olmésartan est linéaire suivant l’administration par voie orale de doses uniques atteignant 320 mg et de doses multiples atteignant 80 mg. La concentration d’olmésartan à l’état d’équilibre est atteinte après 3 à 5 jours, et aucune accumulation dans le plasma n’a lieu lorsque le médicament est administré une fois par jour.
La biodisponibilité absolue de l’olmésartan est d’environ 26 %. Par suite de l’administration orale, la concentration plasmatique maximale (Cmax) de l’olmésartan est atteinte en 1 à 2 heures. La nourriture n’a aucune incidence sur la biodisponibilité de l’olmésartan.
Distribution : Le volume de distribution de l’olmésartan est d’environ 17 L. L’olmésartan se lie fortement aux protéines plasmatiques (99 %) et il ne pénètre pas dans les érythrocytes. La liaison de la molécule aux protéines est constante à des concentrations plasmatiques d’olmésartan largement supérieures à l’intervalle des concentrations atteintes grâce aux doses recommandées.
Chez le rat, l’olmésartan a franchi à peine, voire pas du tout, la barrière hématoencéphalique. Par contre, l’olmésartan a traversé la barrière placentaire chez la rate et a été distribué au fœtus. L’olmésartan a également été excrété dans le lait à de faibles concentrations chez la rate.
Métabolisme : Suivant la conversion rapide et complète de l’olmésartan médoxomil en olmésartan au cours du processus d’absorption, cette substance ne subit pratiquement plus de métabolisation.
Élimination : La clairance plasmatique totale de l’olmésartan est de 1,3 L/h, et sa clairance rénale est de 0,6 L/h. Environ 35 % à 50 % de la dose absorbée sont excrétées dans l’urine, le reste étant éliminé dans les matières fécales par l’intermédiaire de la bile.
Populations et cas particuliers
Enfants (de 6 à 16 ans) : La pharmacocinétique de l’olmésartan a été analysée chez des patients hypertendus âgés de 6 à 16 ans. La clairance de l’olmésartan chez les enfants s’est révélée semblable à celle observée chez les adultes après ajustement en fonction du poids corporel.
Personnes âgées (≥ 65 ans) : La pharmacocinétique de l’olmésartan a fait l’objet d’études chez les personnes âgées (≥ 65 ans). En règle générale, les concentrations plasmatiques maximales d’olmésartan ont été similaires chez le jeune adulte et la personne âgée. Une accumulation modeste, mais statistiquement significative, d’olmésartan a été observée chez les personnes âgées ayant reçu des doses répétées. L’aire sous la courbe de concentration (ASC) de l’olmésartan à l’état d’équilibre était 33 % plus importante chez les patients âgés, ce qui correspond à une réduction d’environ 30 % de la clairance rénale (CLR). Cependant, on ignore la pertinence de ces résultats du point de vue clinique.
Sexe : Des différences mineures ont été observées entre les hommes et les femmes sur le plan de la pharmacocinétique de l’olmésartan. L’ASC et la Cmax ont été de 10 à 15 % plus élevées chez les femmes que chez les hommes.
Origine ethnique : L’effet antihypertenseur de l’olmésartan est moins marqué chez les patients noirs (population présentant généralement de faibles taux de rénine), conformément à ce qui a été observé par suite de l’administration d’autres inhibiteurs de l’ECA, d’antagonistes de récepteurs de l’angiotensine et de bêtabloquants chez cette population.
Insuffisance hépatique : Une augmentation de l’ASC0-∞ et de la Cmax a été observée chez les patients atteints d’insuffisance hépatique modérée, comparativement aux patients des groupes témoins; l’augmentation de l’ASC était d’environ 60 %.
Insuffisance rénale : Chez les patients atteints d’insuffisance rénale, les concentrations sériques d’olmésartan étaient élevées, comparativement aux sujets présentant une fonction rénale normale. Suivant l’administration de doses répétées, l’ASC était environ 3 fois plus importante chez les patients présentant une insuffisance rénale grave (clairance de la créatinine < 20 mL/min). La pharmacocinétique de l’olmésartan chez les patients hémodialysés n’a pas été étudiée.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver à une température comprise entre 15 °C et 30 °C.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
Sans objet.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : olmésartan médoxomil
Nom chimique : 4-(1-Hydroxy-1-méthyléthyl)-2-propyl-1-[[2’-(1H-tétrazol-
5-yl)[1,1’-biphényl]-4-yl]méthyl]-1H-imidazole-5-
carboxylate de (5-méthyl-2-oxo-1,3-dioxol-4-yl)méthyle Nom chimique :
Formule et masse moléculaires : C29H30N6O6 ; 558,59 g/mol
Formule développée :
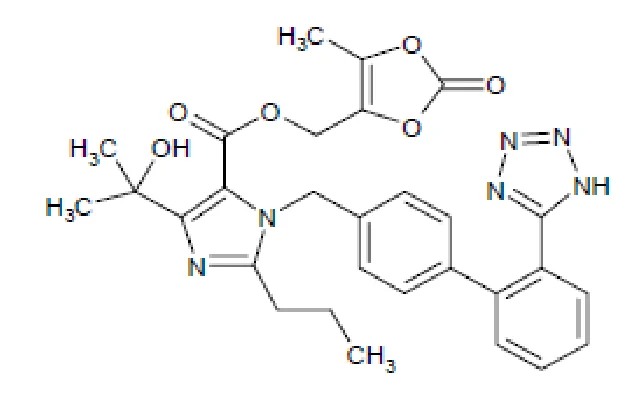
Propriétés physicochimiques : L’olmésartan médoxomil se présente sous forme de poudre cristalline blanche à blanc cassé. Il est pratiquement insoluble dans l’eau et modérément soluble dans le méthanol.
14 ESSAIS CLINIQUES
14.1 Conception et aspects démographiques de l’étude
Adultes
Les effets antihypertenseurs de l’olmésartan médoxomil ont été démontrés dans le cadre de 7 études à double insu, contrôlées par placebo et en mode parallèle au cours desquelles des doses de 2,5 à 80 mg ont été administrées durant une période de 6 à 12 semaines. Au total, 548 patients ont reçu un placebo et 2 145 patients ont reçu l’olmésartan médoxomil. Le pourcentage de patients traités avec l’olmésartan médoxomil dans chacun des groupes de dosage était de 13,1 % (groupe recevant 2,5 mg); 27,9 % (groupe recevant 5 mg); 20,8 % (groupe recevant 10 mg); 20,3 % (groupe recevant 20 mg); 9,1 % (groupe recevant 40 mg) et 8,8 % (groupe recevant 80 mg). Dans le groupe placebo, 56,8 % des patients étaient de sexe masculin et 43,2 % de sexe féminin, alors que dans l’ensemble des groupes recevant le traitement avec l’olmésartan médoxomil, 51,9 % étaient de sexe masculin et 48,1 % de sexe féminin. Dans le groupe placebo et l’ensemble des groupes recevant le traitement avec l’olmésartan médoxomil, 88,5 % et 91,1 % des patients, respectivement, étaient de race blanche. L’âge moyen des patients était de 55,2 ans dans le groupe placebo et de 55,7 ans dans l’ensemble des groupes recevant le traitement par l’olmésartan médoxomil. Environ 80 % des patients étaient âgés de moins de 65 ans et environ 20 % étaient âgés de 65 ans ou plus.
14.2 Résultats de l’étude
En tout, 2 693 patients atteints d’hypertension essentielle légère à modérée ont participé aux études contrôlées par placebo. Le paramètre d’efficacité principal était la variation par rapport aux valeurs initiales du creux de la tension artérielle diastolique (TAD) en position assise aux moments préétablis de l’évaluation (semaine 6, semaine 8 ou semaine 12). La prise uniquotidienne d’olmésartan médoxomil a été associée à une diminution de la tension artérielle systolique et diastolique. La réponse des patients s’est révélée proportionnelle à la dose administrée. Une dose d’olmésartan médoxomil de 20 mg/jour a permis de réduire le creux de la tension artérielle systolique et diastolique en position assise après correction par rapport au placebo d’environ 10 et 6 mm Hg, respectivement (p < 0,001), alors qu’une dose de 40 mg/jour a entraîné une réduction additionnelle de 12/7 mm Hg (p < 0,001), comparativement au placebo. Les doses d’olmésartan médoxomil supérieures à 40 mg ont eu très peu d’effet supplémentaire sur la tension artérielle. Le délai d’action de l’effet antihypertenseur a été d’une semaine, et cet effet était largement manifeste après deux semaines. La prise uniquotidienne d’olmésartan médoxomil a permis de maintenir l’effet antihypertenseur durant 24 heures et a été associée à des rapports creux-pic entre 60 et 80 % pour ce qui est de l’effet sur la tension systolique et la tension diastolique.
L’effet antihypertenseur de l’olmésartan médoxomil, associé ou non à l’hydrochlorothiazide, a été maintenu chez les patients traités durant une période pouvant atteindre 1 an. Aucun signe de tachyphylaxie n’a été observé au cours du traitement à long terme par l’olmésartan médoxomil et aucun effet rebond n’a été signalé suivant l’interruption abrupte du traitement à l’olmésartan médoxomil après un an de traitement.
L’effet antihypertenseur et l’innocuité de l’olmésartan médoxomil étaient similaires chez l’homme et chez la femme, d’une part, et chez les patients âgés de moins de 65 ans ou de plus de 65 ans, d’autre part. L’effet antihypertenseur de l’olmésartan est moins marqué chez les patients de race noire (population présentant généralement de faibles taux de rénine), à l’instar de ce qui a été observé par suite de l’administration d’autres IECA, d’antagonistes des récepteurs de l’angiotensine et de bêtabloquants chez cette population. L’ajout d’hydrochlorothiazide a entraîné une baisse de la tension artérielle plus grande que celle causée par chaque composante séparément.
Enfants
L’effet antihypertenseur de l’olmésartan médoxomil chez les enfants a été évalué lors d’une étude sur la réponse en fonction de la dose menée à double insu et avec répartition aléatoire chez 302 enfants hypertendus âgés de 6 à 16 ans. La population à l’étude comprenait une cohorte de 112 patients de race noire ainsi qu’une cohorte mixte de 190 patients, dont 38 patients de race noire. Sur le plan étiologique, l’hypertension était principalement attribuable à l’hypertension essentielle (87 % de la cohorte de patients de race noire et 67 % de la cohorte mixte). Les patients dont la masse corporelle était égale ou supérieure à 20 kg mais inférieure à 35 kg ont été répartis au hasard pour recevoir 2,5 mg (faible dose) ou 20 mg (dose élevée) d’olmésartan médoxomil une fois par jour. Les patients ayant une masse corporelle d’au moins 35 kg ont été répartis au hasard afin de recevoir 5 mg (faible dose) ou 40 mg (dose élevée) d’olmésartan médoxomil une fois par jour. Après une période de trois semaines, les patients ont été répartis au hasard à nouveau, cette fois pour continuer le traitement au moyen de l’olmésartan médoxomil ou pour recevoir un placebo pendant une période pouvant aller jusqu’à deux semaines. Au cours de la période initiale de trois semaines évaluant la réponse en fonction de la dose, l’olmésartan médoxomil a entraîné une réduction significative de la tension artérielle systolique et diastolique qui variait en fonction de la dose et ajustée en fonction du poids. Dans l’ensemble, les doses faible et élevée d’olmésartan médoxomil ont entraîné une réduction significative de la tension artérielle systolique de 6,6 et de 11,9 mm Hg, respectivement, par rapport aux valeurs initiales; on a observé des réductions de la tension artérielle diastolique de 4,8 mm Hg (faible dose) et de 8,8 mm Hg (dose élevée), respectivement, par rapport aux valeurs initiales. Ces réductions de tension artérielle systolique et diastolique comprenaient tant l’effet avec le médicament que l’effet avec le placebo. Pendant la période où les patients ont été répartis aléatoirement entre l’olmésartan médoxomil et le placebo, les tensions artérielles systolique et diastolique moyennes, au moment de l’effet minimal, étaient respectivement 3,2 et 2,8 mm Hg moins élevées chez les patients qui avaient poursuivi le traitement au moyen de l’olmésartan médoxomil que chez ceux qui étaient passés au placebo.
Ces différences étaient significatives sur le plan statistique. Tel qu’observé dans les populations adultes, les réductions de la tension artérielle étaient moins marquées chez les patients de race noire.
Pharmacologie détaillée
Les résultats des études pharmacologiques, cliniques ou non, révèlent que l’olmésartan, forme active de l’olmésartan médoxomil, est un antagoniste des récepteurs de l’angiotensine II qui se lie de façon sélective et compétitive aux récepteurs AT1 et de façon négligeable aux récepteurs AT2. L’olmésartan s’est révélé un antagoniste puissant des récepteurs de l’angiotensine II, et son effet a été de longue durée chez l’humain comme chez l’animal.
L’effet antihypertenseur de l’olmésartan dépend de l’activité du système rénine-angiotensine, de l’hypertension chez différents modèles d’animaux. Chez le rat, l’olmésartan s’est révélé plus efficace pour traiter les rats atteints d’hypertension rénale, suivi de ceux atteints d’hypertension spontanée, des rats normotendus et des rats atteints d’hypertension DOCA (acétate de désoxycorticostérone)-sel. L’olmésartan a également réduit la tension artérielle de façon significative chez les beagles atteints d’hypertension artérielle de type Goldblatt. L’effet antihypertenseur est proportionnel à la dose administrée et sa durée d’action est longue. Selon les études hémodynamiques menées sur l’olmésartan médoxomil, il semble que l’effet antihypertenseur de cette substance soit attribuable à la dilatation des vaisseaux sanguins dans l’ensemble de l’organisme. Cependant, l’olmésartan médoxomil n’a aucune incidence sur le débit sanguin dans les principaux organes, sauf les reins, où il est accru de façon marquée. Les études ont également révélé que l’olmésartan a amélioré la néphropathie causée par l’hypertension et le diabète chez différents modèles de rats.
Des études pharmacologiques générales ont, pour leur part, révélé que l’olmésartan a peu d’effets sur un éventail de systèmes physiologiques, sauf les effets prévus compte tenu de son activité pharmacologique. Par conséquent, il est attendu que le profil d’effets indésirables de l’olmésartan serait minime suivant l’administration de doses pharmacologiques.
L’effet inhibiteur de l’olmésartan sur la réponse vasopressive de l’angiotensine II chez le rat est indépendant du métabolisme par le système cytochrome P450.
14.3 Études comparatives de biodisponibilité
Une étude de bioéquivalence à double insu, à dose unique, avec répartition aléatoire et double permutation visant à comparer des comprimés TEVA-OLMESARTAN à 40 mg (Actavis Pharma Company) et des comprimés PrOLMETECMD à 40 mg (Merck Canada Inc.) a été menée chez 39 sujets adultes indiens de sexe masculin en bonne santé et à jeun. Un résumé des données de biodisponibilité est présenté ci-dessous.
RÉSUMÉ DES DONNÉES COMPARATIVES SUR LA BIODISPONIBILITÉ
Olmésartan (1 × 40 mg) D’après les données mesurées Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit à l’essai* | Produit de référence† | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
| ASCT‡ (ng•h/mL) | 12 821,1 13 386,1 (31,1) | 11 872,3 12 321,0 (27,6) | 107,99 | 103,19 – 113,02 |
| ASC∞ (ng•h/mL) | 13 042,2 13 611,6 (31,1) | 12 079,9 12 525,5 (27,3) | 107,97 | 103,26 – 112,88 |
| Cmax (ng/mL) | 1908,2 1956,6 (22,2) | 1669,7 1728,8 (28,4) | 114,28 | 107,92 – 121,02 |
| tmax§ (h) | 2,00 (1,00 - 4,00) | 2,33 (1,25 - 4,00) | ||
t ½ € (h) | 8,3 (20,6) | 8,1 (20,5) | ||
* Comprimés TEVA-OLMESARTAN à 40 mg (Actavis Pharma Company).
† Comprimés PrOLMETECMD à 40 mg (Merck Canada Inc.) achetés au Canada.
§ Exprimé sous forme de médiane (intervalle).
€ Exprimé sous forme de moyenne arithmétique seulement (CV en %).
15 MICROBIOLOGIE
Sans objet
16 TOXICOLOGIE NON CLINIQUE
Toxicité aiguë
L’olmésartan médoxomil a une faible toxicité orale aiguë chez la souris, le rat et le chien. Des doses allant jusqu’à 2 000 mg/kg ont été administrées à des rats et à des souris, et des doses allant jusqu’à 1 500 mg/kg ont été administrées à des chiens sans entraîner de signes cliniques ou de mortalité. Des études de toxicité intraveineuse ont été effectuées sur l’olmésartan, le métabolite actif, chez des souris et des rats. Des signes cliniques graves ont été observés à toutes les doses administrées aux souris (≥ 1 700 mg/kg) et aux rats (≥ 1 400 mg/kg), un effet létal s’étant manifesté à des doses ≥ 1 850 mg/kg chez les souris et ≥ 1 550 mg/kg chez les rats.
Toxicité à long terme
Des études sur la toxicité de doses répétées d’olmésartan médoxomil administrées par voie orale ont été menées chez la souris, le rat et le chien. Des études ont évalué des doses répétées (14 jours) d’olmésartan (le métabolite actif) administrées par voie intraveineuse à des rats et des chiens. Ces études ont révélé que l’olmésartan médoxomil était bien toléré par la souris à des doses allant jusqu’à 4 000 mg/kg/jour (90 jours), par le rat à des doses allant jusqu’à 1 000 mg/kg/jour (6 mois) et par le chien à des doses allant jusqu’à 160 mg/kg/jour (12 mois). Aucune manifestation clinique liée au traitement n’a été observée à ces concentrations. Des effets clinicopathologiques graves associés à une urémie ont nécessité la nécropsie précoce d’un chien qui avait reçu une dose de 500 mg/kg (étude de 90 jours).
On a signalé des effets sur les paramètres hématologiques (diminution de la numération globulaire des hématies, de l’hémoglobine, de l’hématocrite, du temps de prothrombine, du temps de céphaline activée) chez les rongeurs, des changements des paramètres de chimie clinique (augmentation de l’azote uréique sanguin et de la créatinine) chez les rongeurs et les chiens et des observations à l’examen histopathologique dans les reins des rongeurs et des chiens. Dans les reins, l’hypertrophie et l’hyperplasie de l’appareil juxtaglomérulaire, accompagnées d’une augmentation des granules cytoplasmiques, sont considérées comme attribuables aux effets pharmacologiques de l’olmésartan sur le système rénine-angiotensine. À des doses élevées, une régénération tubulaire rénale a été observée chez des rats et des chiens, et une augmentation progressive de la neuropathie chronique a été observée chez les rats.
La diminution du poids du cœur observée chez la souris et le rat était attribuable à la réduction de la charge musculaire cardiaque consécutive à la diminution de la tension artérielle.
Une solution saline donnée à la place de l’eau aux rats traités à l’olmésartan médoxomil a atténué ou éliminé les effets observés.
Les données issues des études portant sur l’administration intraveineuse d’olmésartan durant 14 jours chez le rat et le chien sont conformes aux résultats susmentionnés associés à l’administration orale.
Mutagénicité
L’olmésartan médoxomil et l’olmésartan ont tous deux donné des résultats négatifs dans une épreuve in vitro sur la transformation des cellules embryonnaires du hamster syrien et n’ont fourni aucune donnée démontrant une toxicité génétique dans le cadre du test d’Ames (mutagénicité bactérienne). Cependant, ces deux molécules ont été associées à l’induction d’anomalies chromosomiques in vitro dans des cellules cultivées (poumon de hamster chinois) et ont donné des résultats positifs pour les mutations de la thymidine kinase, telles que révélées dans le cadre d’une étude in vitro sur lymphome de souris. Dans le cadre d’études in vivo, l’administration de doses d’olmésartan médoxomil n’a pas été associée à des mutations dans les intestins et les reins de souris transgéniques, à la clastogénicité dans la moelle osseuse de la souris (épreuve du micronoyau), à la réparation de l’ADN dans la synthèse non programmée de l’ADN (UDS) ni à la fragmentation de l’ADN dans le test comète, à des doses orales allant jusqu’à 2 000 mg/kg.
Carcinogénicité
Les études d’oncogénicité ont révélé que l’administration de doses d’olmésartan médoxomil atteignant 2 000 mg/kg/jour durant 2 ans n’était pas carcinogène chez le rat (environ 480 fois la dose maximale recommandée chez l’humain, soit 40 mg/jour sur une base de mg/m2).
Une étude d’oncogénicité de 26 semaines menée chez la souris transgénique C57BL/6 TacfBR -[KO] N5 p53 (+/-) traitée à l’olmésartan médoxomil à des doses atteignant 1 000 mg/kg/jour (environ 120 fois la dose maximale recommandée chez l’humain) n’a révélé aucun potentiel carcinogène.
Études sur la reproduction
L’administration de doses d’olmésartan médoxomil atteignant 1 000 mg/kg/jour (240 fois la dose maximale recommandée chez l’humain) n’a eu aucun effet sur la fertilité des rats. Aucun effet tératogène ni aucun effet significatif sur le nombre de corps jaune, de cellules implantées ou de fœtus morts/vivants n’ont été observés chez les rats recevant des doses atteignant 1 000 mg/kg/jour ou chez les lapins recevant des doses atteignant 1 mg/kg/jour. Selon les études de toxicité périnatale/postnatale menées chez le rat, le niveau sans effet nocif observé pour ce qui est des effets de la toxicité sur le développement est de 0,3 mg/kg/jour d’olmésartan médoxomil.
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE
- 1. Monographie d’OlmetecMD (comprimés d’olmésartan médoxomil à 5 mg, 20 mg et 40 mg), no de contrôle : 250401 Organon Canada Inc., 28 avril 2021.