


Monographie de produit - Tevimbra
Modifications importantes apportées récemment à la monographie
| Section | Date |
| 1 Indications | 2026-04 |
| 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique | 2026-04 |
| 4 Posologie et administration, 4.3 Reconstitution | 2026-04 |
| 4 Posologie et administration, 4.4 Administration | 2026-04 |
| 7 Mises en garde et précautions | 2026-04 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie...................................... 3
Table des matières ................................................................................................................ 3
1 Indications ................................................................................................................. 5
1.1 Enfants .................................................................................................................... 5
1.2 Personnes âgées ..................................................................................................... 5
2 Contre-indications ...................................................................................................... 5
3 Encadré sur les mises en garde et précautions importantes ........................................ 5
4 Posologie et administration ........................................................................................ 6
4.1 Considérations posologiques .................................................................................. 6
4.2 Posologie recommandée et ajustement posologique ............................................ 6
4.3 Reconstitution ....................................................................................................... 12
4.4 Administration ...................................................................................................... 12
4.5 Dose oubliée ......................................................................................................... 13
5 Surdose .................................................................................................................... 13
6 Formes posologiques, concentrations, composition et emballage ............................. 13
7 Mises en garde et précautions .................................................................................. 14
Généralités ........................................................................................................................ 14
Conduite et utilisation de machines ................................................................................. 14
Système immunitaire ........................................................................................................ 14
Réactions liées à la perfusion ........................................................................................... 17
Surveillance et examens de laboratoire ........................................................................... 17
Santé reproductive ........................................................................................................... 17
7.1 Populations particulières ...................................................................................... 18
7.1.1 Grossesse .......................................................................................................... 18
7.1.2 Allaitement ........................................................................................................ 18
7.1.3 Enfants .............................................................................................................. 18
7.1.4 Personnes âgées ............................................................................................... 18
8 Effets indésirables .................................................................................................... 18
8.1 Aperçu des effets indésirables .............................................................................. 18
8.2 Effets indésirables observés au cours des études cliniques ................................. 19
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ......... 29
8.4 Résultats anormaux aux examens de laboratoire : hématologique, chimie clinique et autres données quantitatives ....................................................................................... 30
8.5 Effets indésirables observés après la commercialisation ..................................... 33
9 Interactions médicamenteuses ................................................................................. 33
9.2 Aperçu des interactions médicamenteuses.......................................................... 33
9.4 Interactions médicament-médicament ................................................................ 33
10 Pharmacologie clinique ............................................................................................ 33
10.1 Mode d’action ....................................................................................................... 33
10.3 Pharmacocinétique ............................................................................................... 33
10.4 Immunogénicité .................................................................................................... 35
11 Conservation, stabilité et mise au rebut .................................................................... 36
12 Particularités de manipulation du produit ................................................................ 36
Partie 2 : Renseignements scientifiques ............................................................................... 37
13 Renseignements pharmaceutiques ........................................................................... 37
14 Essais cliniques ......................................................................................................... 37
14.1 Essais cliniques par indication .............................................................................. 37
15 Microbiologie ........................................................................................................... 42
16 Toxicologie non clinique ........................................................................................... 42
Renseignements destinés aux patient·e·s............................................................................. 44
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
TEVIMBRA (tislélizumab pour injection)
- en association avec la gemcitabine et le cisplatine est indiqué pour le traitement de première ligne des patients adultes présentant un carcinome nasopharyngé (CNP) récurrent ou métastatique.
- en monothérapie est indiqué pour le traitement des patients adultes atteints d’un carcinome épidermoïde œsophagien (CEO), non résécable ou métastatique, après une chimiothérapie systémique antérieure sans inhibiteur de la PD-(L)1.
1.1 Enfants
Enfants et adolescents (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Personnes âgées
Il existe peu de données sur l’innocuité et l’efficacité de TEVIMBRA chez les patients âgés de 65 ans et plus (voir la section 4, « Posologie et administration »).
2 Contre-indications
TEVIMBRA est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à tout ingrédient de la formulation, notamment tout ingrédient non médicinal ou composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6, « Formes posologiques, teneur, composition et emballage ».
3 Encadré sur les mises en garde et précautions importantes
- TEVIMBRA peut causer des effets indésirables à médiation immunitaire graves et mortels dans tous les organes ou tissus, incluant: colite, endocrinopathies, hépatite, myocardite, myosite, néphrite avec dysfonction rénale, rejet d’organe transplanté, pancréatite, pneumonite et réactions indésirables cutanées graves (SCAR; p. ex., syndrome de Stevens-Johnson et nécrolyse épidermique toxique) (voir la section 7, « Mises en garde et précautions »).
- TEVIMBRA peut provoquer des réactions graves ou mettant la vie en danger liées à la perfusion, y compris une hypersensibilité et une anaphylaxie (voir la section 7, « Mises en garde et précautions »)
- Des complications fatales et d'autres complications graves peuvent survenir chez les patients qui reçoivent une greffe allogénique de cellules souches hématopoïétiques (GCSH) avant ou après avoir été traités avec un anticorps bloquant PD-1/PD-L1 (voir la section 7, « Mises en garde et précautions »).
4 Posologie et administration
4.1 Considérations posologiques
TEVIMBRA est administré par perfusion intraveineuse. Veuillez consulter le Tableau 1 pour connaître l’heure d’administration des doses.
Aucune réduction de dose de TEVIMBRA n’est recommandée.
TEVIMBRA doit être administré par perfusion intraveineuse après dilution (voir les sections 4.3, « Reconstitution » et 4.4, « Administration »).
4.2 Posologie recommandée et ajustement posologique
Posologie recommandée pour le carcinome nasopharyngé, récurrent ou métastatique, lorsqu’il est administré en association avec une chimiothérapie
- La dose recommandée de TEVIMBRA est de 200 mg une fois toutes les 3 semaines en association avec la chimiothérapie par cisplatine et gemcitabine pendant 4 à 6 cycles, puis se poursuit en monothérapie jusqu'à une toxicité inacceptable ou une progression de la maladie selon l'intervalle entre les doses privilégiées.
- Si TEVIMBRA est administré en association avec une chimiothérapie, administrer TEVIMBRA avant la chimiothérapie si les deux traitements sont administrés le même jour. Veuillez consulter la monographie de produit des agents thérapeutiques administrés en association avec TEVIMBRA pour connaître les posologies recommandées, le cas échéant.
Posologie recommandée pour le carcinome épidermoïde œsophagien, non résécable ou métastatique, lorsqu’il est administré en monothérapie
- La dose recommandée de TEVIMBRA est de 200 mg une fois toutes les 3 semaines, ou 150 mg une fois toutes les 2 semaines, ou 300 mg une fois toutes les 4 semaines, ou 400 mg une fois toutes les 6 semaines, en monothérapie jusqu'à une toxicité inacceptable ou une progression de la maladie.
TEVIMBRA doit être administré pendant la période de perfusion recommandée selon le schéma posologique choisi (voir la section 4.4, « Administration »).
Les patients doivent être traités par TEVIMBRA jusqu’à la progression de la maladie ou l’apparition d’un effet toxique inacceptable. Pour les patients pour lesquels il est considéré qu’ils tirent des bénéfices cliniques du traitement malgré des signes initiaux d’une progression de la maladie, il est recommandé de continuer le traitement par TEVIMBRA jusqu’à la confirmation de la progression de la maladie.
Les posologies, la durée de perfusion et la durée du traitement par TEVIMBRA recommandées pour chaque indication autorisée sont indiquées dans le Tableau 1.
Tableau 1 : La posologie, la durée de perfusion et la durée du traitement recommandés pour TEVIMBRA selon l’indication
Indication
| Posologies | Durée de perfusion | Durée du traitement | |
| recommandées pour | |||
| TEVIMBRA | |||
| CNP | 200 mg toutes les 3 semaines |
| Jusqu’à la progression de la maladie ou l’apparition d’une toxicité inacceptable. |
| CEO | 150 mg toutes les 2 semaines |
| |
| OU | |||
| 200 mg toutes les 3 semaines | |||
| OU | |||
| 300 mg toutes les 4 semaines |
| ||
| OU | |||
| 400 mg toutes les 6 semaines |
| ||
Modifications posologiques en cas d’effets indésirables
La réduction de la dose de TEVIMBRA est déconseillée.
Les modifications du traitement recommandées pour la prise en charge des effets indésirables (EI) liés au système immunitaire se trouvent dans le tableau 1.
Les recommandations détaillées pour la prise en charge des EI liés au système immunitaire sont décrites dans la section 7, « Mises en garde et précautions ».
Tableau 2 : Modifications recommandées du traitement par TEVIMBRA
| Effets indésirables liés | Grade ou gravité | Modification du traitement par TEVIMBRA | ||
| au système | ||||
| immunitaire | ||||
| Pneumonite | Grade 2 | Interruption2 | ||
Grade 2 récidivant; Grade 3 ou 4 | Arrêt définitif | |||
| Hépatite | ALT ou AST > 3 et jusqu’à 8 fois la LSN (ou) bilirubine totale > 1,5 et jusqu’à 3 fois la LSN | Interruption2 | ||
| ALT ou AST > 8 fois la LSN (ou) bilirubine totale > 3 fois la LSN | Arrêt définitif | |||
| Éruptions cutanées | Grade 3 | Interruption2 | ||
| Grade 4 | Arrêt définitif | |||
| Effets indésirables cutanés graves (EICG) | SCAR soupçonnées, y compris le syndrome de Stevens-Johnson (SSJ) et la nécrolyse épidermique toxique (NET) | Interruption2 En cas de soupçon d’un EICG (SSJ, NET), le traitement ne doit être repris que si un SSJ/NET a été exclu après consultation d’un spécialiste approprié. | ||
| EICG confirmés, y compris le SSJ ou la NET | Arrêt définitif | |||
| Colite | Grade 2 ou 3 | Interruption2 | ||
Grade 3 récidivant; Grade 4 | Arrêt définitif | |||
| Myosite/rhabdomyolyse | Grade 2 ou 3 | Interruption2 | ||
Grade 3 récidivant; Grade 4 | Arrêt définitif | |||
| Endocrinopathies | ||||
| Effets indésirables liés | Grade ou gravité | Modification du traitement par TEVIMBRA | ||
| au système | ||||
| immunitaire | ||||
| Hypothyroïdie | L’hypothyroïdie peut être prise en charge par un traitement substitutif sans interruption du traitement | |||
Insuffisance surrénalienne | Insuffisance surrénalienne et hypophysite symptomatique de grade 2 | Envisager d’interrompre le traitement jusqu’à ce que l’insuffisance soit contrôlée par un THS | ||
Insuffisance surrénalienne ou hypophysite symptomatique de grade 3 ou 4 | Interruption2 Pour les grades 3 ou 4 qui ont régressé à un grade ≤ 2 et qui sont contrôlés par THS, si indiqué, la poursuite du traitement par TEVIMBRA peut être envisagée si besoin après réduction progressive de la dose de corticostéroïdes. Si non, le traitement doit être arrêté. Interruption2 | |||
| Hyperthyroïdie | Hyperthyroïdie de grade ≥ 3 | Interruption2 Pour les grades 3 ou 4 qui ont régressé à un grade ≤ 2 et qui sont contrôlés par un traitement de la thyroïde, si indiqué, la poursuite du traitement par TEVIMBRA peut être envisagée, si nécessaire, après une réduction progressive de la dose de corticostéroïdes. Si non, le traitement doit être arrêté. | ||
| Diabète | Diabète associé à une hyperglycémie de grade ≥ 3 (glucose > 250 mg/dL ou > 13,9 mmol/L) ou à une kétoacidose | Interruption2 Pour les grades 3 ou 4 qui ont régressé à un grade ≤ 2 avec une insulinothérapie, si indiquée, la poursuite du traitement par TEVIMBRA peut être envisagée si besoin après une amélioration de l’équilibre métabolique. Si non, le traitement doit être arrêté. | ||
| Effets indésirables liés | Grade ou gravité | Modification du traitement par TEVIMBRA | ||
| au système | ||||
| immunitaire | ||||
| Néphrite avec dysfonction rénale | Grade 2 (créatinine > 1,5 à 3 fois la valeur initiale ou > 1,5 à 3 fois la LSN) | Interruption2 | ||
Grade 3 (créatinine > 3 fois la valeur initiale ou > 3 à 6 fois la LSN), grade 4 (créatinine > 6 fois la LSN) | Arrêt définitif | |||
| Myocardite | Grade 2, 3 ou 4 | Arrêt définitif | ||
Toxicités neurologiques, c.-à-d. myasthénie grave, syndrome de Guillain-Barré et encéphalite. | Grade 2 | Interruption2 | ||
| Grade 3 ou 4 | Arrêt définitif | |||
| Pancréatite | Pancréatite de grade 2 | Suspendre si cliniquement significatif | ||
Pancréatite de grade 3 ou amylasémie de grade 3 ou 4 ou lipasémie élevée (> 2 fois la LSN) | Interruption2 | |||
| Grade 4 | Arrêt définitif | |||
| Autres EI liés au système immunitaire | Grade 3 | Interruption2 | ||
| Grade 3 récidivant; grade 4 | Arrêt définitif | |||
| Effets indésirables liés | Grade ou gravité | Modification du traitement par TEVIMBRA | ||
| au système | ||||
| immunitaire | ||||
| Autres effets indésirables | ||||
| Réactions liées à la perfusion | Grade 1 | Envisager l’utilisation d’une prémédication en prophylaxie des réactions aux perfusions subséquentes. Réduire le débit de perfusion de 50 %. | ||
| Grade 2 | Interruption de la perfusion3 | |||
| Grade 3 ou 4 | Arrêt définitif | |||
ALT = alanine aminotransférase, AST = aspartate aminotransférase, LSN = limite supérieure de la normale, SC = surface corporelle, THS= traitement hormonal substitutif 1Les grades de toxicité sont définis selon les critères communs de terminologie pour les événements indésirables du National Cancer Institute, version 4.03 (NCI CTCAE v4). 2 Chez les patients présentant une résolution complète ou partielle (grade 0 à 1), reprendre le traitement après la réduction progressive de la dose de corticostéroïdes. Arrêter définitivement le traitement si une résolution complète ou partielle ne survient pas dans les 12 semaines suivant l’instauration de la corticothérapie ou si la prednisone ne peut pas être réduite à 10 mg/jour ou moins (ou équivalent) dans les 12 semaines suivant l’instauration de la corticothérapie. 3 Reprise de la perfusion en cas de disparition de l’effet indésirable ou de régression au grade 1, et réduction du débit de perfusion de 50 %. | ||||
Populations particulières
Enfants et adolescents (< 18 ans) : Santé Canada n’a pas autorisé d’indication d’utilisation dans la population pédiatrique.
Personnes âgées (65 ans ou plus) : aucun ajustement posologique du TEVIMBRA n’est nécessaire chez les patients âgés de 65 ans ou plus (voir la section 10, « Pharmacologie clinique »).
Insuffisance rénale : d’après les résultats d’une analyse pharmacocinétique de population, aucun ajustement posologique du TEVIMBRA n’est nécessaire chez les patients présentant une atteinte légère (Clcr entre 60 et 89 mL/min) ou modérée (Clcr entre 30 et 59 mL/min) de la fonction rénale. Les données des patients présentant une atteinte sévère de la fonction rénale sont trop limitées pour tirer des conclusions pour cette population (voir la section 10, « Pharmacologie clinique »).
Insuffisance hépatique : Selon l'analyse pharmacocinétique de population, aucun ajustement de dose de TEVIMBRA n'est nécessaire chez les patients présentant une insuffisance hépatique légère (bilirubine ≤ LSN et AST > LSN ou bilirubine > 1 à 1,5 x LSN et toute AST) ou modérée (bilirubine > 1,5 à 3 fois LSN et toute AST). Les données des patients présentant une déficience hépatique sévère sont trop limitées pour tirer des conclusions pour cette population (voir la section 10, « Pharmacologie clinique »).
4.3 Reconstitution
Préparation pour la perfusion intraveineuse
Chaque fiole est à usage unique seulement. Chaque fiole contient 100 mg de tislélizumab(10 mg/mL). Ce produit ne doit être mélangé avec aucun autre produit excepté le chlorure de sodium, qui est utilisé pour préparer la solution diluée.
- 1. La solution diluée pour perfusion (à partir de la solution à diluer stérile) doit être préparée par un professionnel de la santé en ayant recours à une technique aseptique. Retirer les fioles du réfrigérateur en prenant soin de ne pas les secouer.
- 2. Avant administration, inspecter visuellement chaque fiole afin de vérifier l’absence de particules et de toute coloration anormale. La solution à diluer est limpide à légèrement opalescente, incolore à légèrement jaunâtre. Ne pas utiliser la fiole si la solution est trouble ou si des particules ou une coloration anormale sont observées.
- 3.
Retourner doucement les fioles pour mélanger sans les secouer. Prélever le volume requis de
TEVIMBRA des fioles et l’ajouter à un sac de perfusion intraveineuse contenant environ 100 mL de chlorure de sodium à 9 mg/mL (0,9 %), afin de préparer une solution diluée avec une concentration finale de 2 à 5 mg/mL. Mélanger la solution diluée en retournant doucement la poche pour éviter la formation de mousse ou un cisaillement excessif de la solution.
4.4 Administration
TEVIMBRA doit uniquement être utilisé par voie intraveineuse.
Si TEVIMBRA est administré en association avec une chimiothérapie, il doit être administré avant la chimiothérapie si les deux traitements sont administrés le même jour. Veuillez consulter la monographie de produit pour obtenir des renseignements détaillés sur la chimiothérapie administrée en association avec TEVIMBRA.
La solution diluée doit être administrée par le biais d’une ligne de perfusion intraveineuse munie d’un filtre intégré ou ajouté de 0,2 ou 0,22 micron, stérile, non pyrogène et à faible affinité pour les protéines.
- Pour les doses de 150 mg et 200 mg, la perfusion initiale est administrée en 60 minutes. Si elles sont tolérées, toutes les autres perfusions peuvent être administrées en 30 minutes.
- Pour la dose de 300 mg, la perfusion initiale est administrée en 90 minutes. Si elles sont tolérées, toutes les autres perfusions peuvent être administrées en 60 minutes.
- Pour la dose de 400 mg, la perfusion initiale est administrée en 120 minutes. Si elles sont tolérées, toutes les autres perfusions peuvent être administrées en 60 minutes.
- TEVIMBRA ne doit pas être administré par injection intraveineuse rapide ou en bolus unique intraveineux.
- Aucun autre médicament ne peut être administré de façon concomitante par la même ligne de perfusion.
- TEVIMBRA ne contient aucun agent de conservation. Il est recommandé de préparer la solution immédiatement après avoir sorti la fiole du réfrigérateur. Pour des raisons microbiologiques, une fois la perfusion préparée, il est recommandé d’utiliser la solution immédiatement après dilution.
La solution diluée peut être conservée à une température de 2 °C à 8 °C jusqu’à 20 heures, suivie d'une période allant jusqu'à quatre heures à température ambiante (25 °C et moins). Cela inclut le temps nécessaire pour atteindre la température ambiante ainsi
que pour compléter la perfusion.
- La solution diluée ne doit pas être congelée.
- Chaque fiole de TEVIMBRA est exclusivement à usage unique. Jeter toute solution non utilisée restant dans la fiole.
La ligne de perfusion doit être rincée à la fin de la perfusion.
4.5 Dose oubliée
Si une dose planifiée de TEVIMBRA est manquée, elle doit être administrée dès que possible. Le calendrier d'administration doit être ajusté pour maintenir l'intervalle entre les doses prescrit.
5 Surdose
Aucun renseignement n’est disponible sur une surdose de TEVIMBRA. En cas de surdose, les patients doivent être surveillés afin de déceler tout signe ou symptôme d’effets indésirables, et un traitement symptomatique approprié doit être instauré immédiatement.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes posologiques, concentrations, composition et emballage
Pour aider à assurer la traçabilité des produits biologiques, les professionnels de la santé doivent consigner à la fois le nom commercial et la dénomination commune (ingrédient actif) ainsi que d’autres identificateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 3 : Formes posologiques, teneurs et composition
Chaque fiole à usage unique contient 100 mg de tislélizumab dans 10 mL de solution, soit une concentration de 10 mg/mL.
Description
TEVIMBRA est une solution limpide à légèrement opalescente, incolore à légèrement jaune et sans agent de conservation. Une solution concentrée (100 mg/10 mL) de TEVIMBRA est fournie dans une fiole à usage unique, en verre transparent de type 1, avec un bouchon en chlorobutyle gris, un revêtement de FluroTec et un bouchon d’étanchéité muni d’un bouton flip-off.
Chaque boîte contient une fiole.
| Voie | Forme posologique / | Ingrédients non médicinaux | ||||
| d’administration | teneur / composition | |||||
Perfusion intraveineuse | Solution à diluer pour perfusion Tislélizumab 100 mg/10 mL (10 mg/mL) | Acide citrique monohydraté, L-histidine, chlorhydrate de L-histidine monohydraté, polysorbate-20, citrate de sodium dihydraté, tréhalose dihydraté et eau pour injection (EI). | ||||
7 Mises en garde et précautions
Voir la section 3, « Encadré sur les mises en garde et précautions importante ».
Généralités
TEVIMBRA doit être administré sous la supervision d’un professionnel de la santé expérimenté en ce qui concerne le traitement du cancer.
Conduite et utilisation de machines
Les effets sur l’aptitude à conduire un véhicule et à utiliser des machines n’ont pas été évalués par des études. La prudence lors de la conduite d’un véhicule ou l’utilisation de machines est à conseiller aux patients qui signalent une sensation vertigineuse, de la fatigue, de l’asthénie, et/ou un malaise pendant le traitement par TEVIMBRA (voir la section 8, « Effets indésirables du médicament ».
Système immunitaire
Des cas de pneumonite et d’hépatite graves, voire mortels, ont été rapportés. La majorité des effets indésirables liés au système immunitaire qui sont survenus pendant le traitement par TEVIMBRA étaient réversibles et ont été contrôlés suite à l’interruption du traitement par TEVIMBRA, à l’administration de corticostéroïdes et/ou l’instauration de soins de soutien. Des effets indésirables liés au système immunitaire se sont également manifestés après la dernière perfusion de TEVIMBRA. Des effets indésirables liés au système immunitaire affectant plusieurs systèmes d’organes peuvent survenir simultanément.
En cas de suspicion d’effets indésirables liés au système immunitaire, il convient de procéder à une évaluation adéquate pour confirmer la cause ou écarter toute autre cause, notamment une infection. En fonction de la gravité de l’effet indésirable, le traitement par TEVIMBRA doit être interrompu et des corticostéroïdes doivent être administrés. L’administration d’autres immunosuppresseurs systémiques peut être envisagée chez les patients pour lesquels les effets indésirables liés au système immunitaire ne sont pas contrôlés par la corticothérapie (voir les sections 4, « Posologie et administration » et 8, « Effets indésirables »).
Pneumonite liée au système immunitaire
Des cas de pneumonite liée au système immunitaire, y compris des cas mortels, ont été rapportés chez des patients sous TEVIMBRA. Les patients doivent être surveillés à la recherche de signes et de symptômes de pneumonite. Une évaluation radiologique doit être réalisée chez les patients pour lesquels une pneumopathie inflammatoire est suspectée, et les causes d’origine infectieuse ou liés à une maladie doivent être écartées. Les patients présentant une pneumopathie inflammatoire liée au système immunitaire doivent être pris en charge conformément aux modifications du traitement recommandées dans le tableau 1 (voir la section 4.2, « Posologie recommandée et ajustement posologique »).
Hépatite liée au système immunitaire
Des cas d’hépatite liée au système immunitaire, y compris des cas mortels, ont été rapportés chez des patients traités par TEVIMBRA. Les patients doivent être surveillés à la recherche de signes et de symptômes d’hépatite ainsi que de toute modification de la fonction hépatique. Un bilan hépatique doit être réalisé au début du traitement et régulièrement au cours du traitement Les patients présentant une hépatite liée au système immunitaire doivent être pris en charge conformément aux modifications du
traitement recommandées dans le tableau 1 (voir la section 4.2, « Posologie recommandée et ajustement posologique »).
Effets indésirables cutanés liés au système immunitaire
Des cas d’éruptions cutanées et de dermatite liée au système immunitaire ont été rapportés chez des patients sous TEVIMBRA. Les patients doivent être surveillés à la recherche de signes et de symptômes de réactions cutanées soupçonnées, et les autres causes potentielles doivent être écartées. En fonction de la sévérité des effets indésirables cutanés, le traitement par TEVIMBRA doit être interrompu ou arrêté définitivement comme recommandé dans le tableau 1 (voir la section 4.2, « Posologie recommandée et ajustement posologique »).
Des cas d’effets indésirables cutanés graves (EICG), comme l’érythème polymorphe (EP), le syndrome de Stevens-Johnson (SSJ) et la nécrolyse épidermique toxique (NET), certains à l’issue fatale, ont été rapportés chez des patients sous TEVIMBRA (voir la section 8, « Effets indésirables »). Les patients doivent être surveillés à la recherche de signes ou de symptômes d’un EICG (fièvre prodromique, symptômes pseudo-grippaux, lésions des muqueuses ou éruption cutanée évolutive, par exemple) et les autres causes potentielles doivent être écartées. Si des EICG sont soupçonnés, le traitement par TEVIMBRA doit être interrompu, et le patient doit être dirigé vers une unité de soins spécialisés afin de réaliser une évaluation et de recevoir un traitement. Si un EICG est confirmé, le traitement par TEVIMBRA doit être arrêté définitivement (voir la section 4.2, « Posologie recommandée et ajustement posologique »).
Colite liée au système immunitaire
Des cas de colite liée au système immunitaire, fréquemment associés à une diarrhée, ont été rapportés chez des patients traités par TEVIMBRA. Les patients doivent être surveillés à la recherche de signes et de symptômes de colite. Les causes d’origine infectieuse et celles liés à une maladie doivent être écartées. Les patients présentant une colite liée au système immunitaire doivent être pris en charge conformément aux modifications du traitement recommandées dans le tableau 1 (voir la section 4.2, « Posologie recommandée et ajustement posologique »).
Endocrinopathies liés au système immunitaire
Des cas d’endocrinopathies liés au système immunitaire, comme des troubles thyroïdiens, l’insuffisance surrénalienne, l’hypophysite et diabète, ont été rapportés chez des patients sous TEVIMBRA. Ces pathologies peuvent nécessiter un traitement symptomatique.
Les patients présentant une endocrinopathie liée au système immunitaire doivent être pris en charge conformément aux modifications du traitement recommandées dans le tableau 1 (voir la section 4.2, « Posologie recommandée et ajustement posologique »).
Troubles thyroïdiens
Des cas de troubles thyroïdiens, comme l’hyperthyroïdie, l’hypothyroïdie et la thyroïdite, ont été rapportés chez des patients traités par TEVIMBRA. La thyroïdite peut être présente avec ou sans endocrinopathie. L’hypothyroïdie peut être consécutive à une hyperthyroïdie. Les patients doivent être surveillés (à l’instauration du traitement, régulièrement au cours du traitement et en fonction de l’évaluation clinique) à la recherche de toute modification de la fonction thyroïdienne et tout signe et symptôme cliniques de troubles thyroïdiens. L’hypothyroïdie peut être prise en charge par un traitement hormonal substitutif sans interruption du traitement et sans corticothérapie. Les symptômes de l’hypothyroïdie peuvent être pris en charge (voir le Tableau 2 : Modifications recommandées du traitement par TEVIMBRA).
Insuffisance surrénalienne
Des cas d’insuffisance surrénalienne ont été rapportés chez des patients traités par TEVIMBRA. Les patients doivent être surveillés à la recherche de signes et de symptôme d’insuffisance surrénalienne. Une surveillance de la fonction surrénalienne et des taux d’hormones doit être envisagée tel qu’indiqué cliniquement. Des corticostéroïdes et un traitement hormonal substitutif doivent être administrés tel qu’indiqué cliniquement.
Hypophysite/hypopituitarisme
Des cas d’hypophysite/hypopituitarisme ont été rapportés chez des patients traités par TEVIMBRA. L’hypophysite peut causer l’hypopituitarisme. Les patients doivent être surveillés à la recherche de signes et de symptômes d’hypophysite ou d’hypopituitarisme. Une surveillance de la fonction hypophysaire et des taux d’hormones doit être envisagée tel qu’indiqué cliniquement. Des corticostéroïdes et un traitement hormonal substitutif doivent être administrés tel qu’indiqué cliniquement.
Diabète
Des cas de diabète, y compris d’acidocétose diabétique, ont été rapportés chez des patients traités par TEVIMBRA. Il faut surveiller l’apparition d’une hyperglycémie et celle d’autres signes et de symptômes de diabète. En cas de diabète, de l’insuline doit être administrée tel que cliniquement indiqué. Chez les patients présentant une hyperglycémie sévère ou une acidocétose (grade ≥ 3), TEVIMBRA doit être suspendu et un traitement antihyperglycémiant doit être administré. Le traitement par TEVIMBRA devrait être repris lorsque l’équilibre métabolique est atteint (voir la section 4.2, « Posologie recommandée et ajustement posologique »).
Néphrite liée au système immunitaire avec dysfonctionnement rénal
Des cas de néphrite liée au système immunitaire avec dysfonctionnement rénal ont été rapportés chez des patients traités par TEVIMBRA. Les patients doivent être surveillés à la recherche de toute modification de la fonction rénale (créatininémie élevée), et les autres causes de dysfonctionnement rénal doivent être écartées. Les patients présentant une néphrite liée au système immunitaire avec dysfonctionnement rénal doivent être pris en charge conformément aux modifications du traitement recommandées dans le tableau 1 (voir la section 4.2, « Posologie recommandée et ajustement posologique »).
Syndrome de chevauchement myocardite-myosite-myasthénie grave à médiation immunitaire
Des cas de syndrome de chevauchement myocardite,myosite et myasthénie grave à médiation immunitaire (manifestation simultanée de deux ou trois des maladies), dont certains avec une issue fatale, ont été observés avec d’autres inhibiteurs des points de contrôle immunitaires. Il est important de reconnaître les symptômes qui se chevauchent. Les patients présentant des signes ou symptômes d'une des maladies doivent également être surveillés et évalués pour les deux autres maladies. Une détection précoce et une prise en charge agressive sont essentielles pour traiter la morbidité et le risque de mortalité associés (voir la section 4.2. Posologie recommandée et ajustement posologique).
Autres RIM liés au système immunitaire
D’autres effets indésirables importants liés au système immunitaire sur le plan clinique ont été rapportés chez les patients traités avec TEVIMBRA : myosite, myocardite, arthrite, polymyalgie rhumatismale, péricardite, thrombocytopénie immune, encéphalite, myasthénie grave, syndrome de Sjögren, syndrome de Guillain-Barré et hémophagocytose lymphohistiocytique (HLH).
Les patients présentant d’autres effets indésirables liés au système immunitaire doivent être pris en charge conformément aux modifications du traitement recommandées dans le tableau 1 (voir la section 4.2, « Posologie recommandée et ajustement posologique »).
Rejet de transplantation d’organe solide
Des cas de rejet de greffe d’organe solide ont été rapportés après la mise sur le marché chez des patients traités par inhibiteurs de PD-1. Le traitement par TEVIMBRA peut augmenter le risque de rejet chez les receveurs d’une greffe d’organe solide. Le bénéfice du traitement par TEVIMBRA doit être évalué par rapport au risque d’un éventuel rejet d’organe chez ces patients.
Complications de la greffe allogénique de cellules souches hématopoïétiques.
Des cas de maladie du greffon contre l'hôte ont été rapportés chez des patients traités par des inhibiteurs de PD-1/PD-L1 en association avec une greffe allogénique de cellules souches hématopoïétiques. Cette complication peut survenir malgré une thérapie d’intervention entre le blocage de PD-1/PD-L1 et la greffe allogénique de cellules souches hématopoïétiques. Surveiller de près les patients pour détecter des signes de complications liées à la greffe et intervenir rapidement.
Réactions liées à la perfusion
Des réactions sévères liées à la perfusion (grade 3 ou plus élevé) ont été rapportées chez des patients sous TEVIMBRA. Des cas d’anaphylaxie, y compris des réactions anaphylactiques et des chocs anaphylactiques, ont été reportés après la mise sur le marché. Les patients doivent être surveillés à la recherche de signes et de symptômes d’une réaction liée à la perfusion.
Les réactions liées à la perfusion doivent être prises en charge conformément aux recommandations du tableau 1 (voir la section 4.2, « Posologie recommandée et ajustement posologique »).
Surveillance et examens de laboratoire
Surveillez la fonction hépatique, y compris l'AST, l'ALT et la bilirubine, la fonction rénale, ainsi que les fonctions pituitaire, surrénale et thyroïdienne avant le début du traitement et en fonction de l’évaluation clinique. Consulter la section 4, « Posologie et administration » pour les recommandations d’ajustement de posologie.
Santé reproductive
Fertilité
Aucune donnée n’est disponible concernant les effets possibles du TEVIMBRA sur la fertilité.
Aucune étude de toxicité sur la reproduction et le développement n’a été réalisée avec le tislélizumab. Sur la base d'une étude de toxicité à doses répétées sur trois mois, aucun effet notable n'a été observé sur les organes reproducteurs mâle et femelle chez des singes cynomolgus lorsqu'ils ont reçu du tislélizumab (voir la section 16, « Toxicologie non clinique »).
Contraception
Les femmes en âge de procréer doivent utiliser une méthode efficace de contraception (méthodes entraînant un taux de grossesse inférieur à 1 %) durant le traitement par TEVIMBRA et pendant au moins 4 mois après la dernière administration de TEVIMBRA.
7.1 Populations particulières
7.1.1 Grossesse
Aucune donnée n’est disponible sur l’utilisation du TEVIMBRA chez la femme enceinte. Compte tenu de son mécanisme d’action, TEVIMBRA est susceptible de provoquer des effets nocifs chez le fœtus lorsqu’il est administré à une femme enceinte. Des études réalisées sur des animaux ont démontré que l’inhibition de la voie PD-1/PD-L1 augmente le risque de rejet à médiation immunitaire du fœtus en développement, ce qui conduit à la mort du fœtus.
Il est connu que les IgG4 (immunoglobulines) humaines traversent la barrière placentaire. Par conséquent, TEVIMBRA étant un variant d’IgG4, il peut être transmis de la mère au fœtus en développement.
Vérifier si les femmes en âge de procréer sont enceintes avant d’instaurer le traitement par TEVIMBRA. Les femmes doivent utiliser une méthode hautement efficace de contraception (méthodes entraînant un taux de grossesse inférieur à 1 %) et prendre des mesures appropriées pour éviter une grossesse durant le traitement par TEVIMBRA et pendant au moins 4 mois après la dernière administration de TEVIMBRA (voir la section 16, « Toxicologie non clinique »).
Si TEVIMBRA est utilisé au cours de la grossesse ou si la patiente devient enceinte pendant le traitement par TEVIMBRA, cette dernière doit être informée des risques pour le fœtus.
7.1.2 Allaitement
On ignore si TEVIMBRA est excrété dans le lait maternel chez l’humain. Les effets du tislélizumab chez les nouveau-nés/nourrissons allaités et sur la production de lait sont également inconnus.
Compte tenu du risque d’effets indésirables graves chez l’enfant allaité potentiellement induits par TEVIMBRA, il convient de conseiller aux femmes de ne pas allaiter pendant le traitement et pendant au moins 4 mois après la dernière administration de TEVIMBRA.
7.1.3 Enfants
Enfants et adolescents (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Il existe peu de données sur l’innocuité et l’efficacité de TEVIMBRA chez les patients âgés de 65 ans et plus. Par conséquent, l'efficacité et l’innocuité ne sont pas bien établies chez ces patients.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les événements indésirables cliniquement significatifs survenus durant le traitement suivants, ont été observés chez les patients traités avec TEVIMBRA et sont détaillés sous la section 7, « Mises en garde et précautions » :
- Effets indésirables graves et fatales à médiation immunitaire (voir les sections 7, « Mises en garde
et précautions, Système immunitaire » et 8.2, « Effets indésirables observés dans les essais cliniques »).
- Réactions liées à la perfusion (voir les sections 7, « Mises en garde et précautions, Système immunitaire » et 8.2, « Effets indésirables observés au cours des essais cliniques »).
Le profil d’innocuité global de TEVIMBRA est basé sur des données regroupées de 1952 patients recevant TEVIMBRA en monothérapie pour divers types de tumeurs et de 133 patients recevant TEVIMBRA en association avec la gemcitabine et le cisplatine pour le carcinome nasopharyngé.
Tislélizumab en monothérapie
Dans le groupe de monothérapie, les événements indésirables les plus fréquents survenus durant le traitement (EIT) (≥ 10 %) étaient l'anémie (26 %), l'augmentation de l’AST (25 %), l'augmentation de l’ALT (22 %), la pyrexie (16 %), la toux (15 %), la diminution de l’appétit (15%), la perte de poids (15%), l’augmentation de la bilirubine dans le sang (13%), l’hypoalbuminémie (13%), l’hypothyroïdie (13%), ‘a constipation (12%), le prurit (11%), l’asthénie (11 %), une éruption cutanée (10 %), la diarrhée (10 %) et des nausées (10 %).
Tislélizumab en association avec la gemcitabine and et le cisplatine
Dans le cadre d’une thérapie combinée avec la gemcitabine et le cisplatine, les événements indésirables survenus durant le traitement (EIT) les plus fréquents (≥ 20 %) étaient l'anémie (87 %), la diminution du nombre de neutrophiles (62 %), la diminution du nombre de globules blancs (62 %), les nausées (59 %), la diminution du nombre de plaquettes (54 %), la diminution de l’appétit (48 %), les vomissements (41 %), la neutropénie (35 %), la constipation (35 %), la leucopénie (35 %), l’hyponatrémie (31 %), l’hypothyroïdie (31 %), l’augmentation de l'AST (29 %), l’augmentation de l’ALT (29 %), la pyrexie (26 %), l’éruption cutanée (26 %), l’augmentation de la créatinine sanguine (24 %), l’hypokaliémie (23 %), la toux (22 %), le malaise (22 %) et le prurit (22 %).
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Carcinome nasopharyngé (CNP)
L’innocuité de TEVIMBRA a été évaluée chez des patients atteints d’un CNP métastatique ou récidivant dans l’étude RATIONALE-309. Les patients ont reçu 200 mg de tislélizumab une fois toutes les 3 semaines en association avec de la gemcitabine plus du cisplatine (bras T+GC). La durée médiane de l’exposition au tislélizumab était de 10,51 mois (étendue de 0,3 à 53,1 mois).
De graves événements indésirables survenus durant le traitement (EIT) sont survenus chez 35 % des patients ayant reçu du tislélizumab. Les effets indésirables graves les plus fréquentes (≥ 2 %) étaient une diminution du nombre de plaquettes (6,8 %), une septicémie (3 %), une thrombocytopénie (3 %), une anémie, une diminution du nombre de neutrophiles et une diminution du nombre de globules blancs (2 %). Dans le groupe placebo plus chimiothérapie, de graves EIT sont survenus chez 35,4 % des patients. Les EIT les plus fréquents (> 2 %) étaient une diminution du nombre de plaquettes, une diminution du nombre de neutrophiles, une diminution du nombre de globules blancs, une anémie, une thrombocytopénie, une leucopénie, une pneumonie, et une hypokaliémie. Il y a eu 6 EIT fatals dans le groupe tislélizumab : une diminution du niveau de conscience (1), une hémorragie pharyngée (1), une pneumonie par aspiration et hypoxie (1), un syndrome myélodysplasique (1), un décès accidentel (1) et un décès (1), et 2 dans le groupe placebo de l'essai : une arythmie (1) et une hypernatrémie (1).
Des EIT entraînant l’interruption du tislélizumab ont été observés chez 9 % des patients. L'EIT le plus fréquent (>1 %) entraînant une interruption permanente était une myocardite (1,5 %). Des EIT entraînant l’interruption du placebo ont été observés chez 5 % des patients dans le groupe placebo plus chimiothérapie, aucun EIT n’est survenu avec une incidence supérieure à 1 %.
Des EIT entraînant une interruption de dose de tislélizumab ont été observés chez 50 % des patients. Les EIT les plus fréquents entraînant des interruptions de dose de tislélizumab (≥2 %) étaient l’anémie (10 %), la neutropénie (9 %), la diminution du nombre de globules blancs (9 %), la leucopénie (8 %), la diminution du nombre de neutrophiles (7 %), la diminution du nombre de plaquettes (6 %), l’augmentation de l'ALT (3 %), l’augmentation de l'AST (3 %) et la pneumonie (2 %). Dans le groupe placebo plus chimiothérapie, 41 % des patients ont subi une réduction de dose en raison des EIT, les plus fréquents (≥2 %) étant l’anémie (12 %), la diminution du nombre de globules blancs (11 %), la diminution du nombre de neutrophiles (11 %), la diminution du nombre de plaquettes (9 %), la leucopénie (8 %), la neutropénie (6 %), la diminution du nombre de lymphocytes (2 %) et la pneumonie (2 %).
Les événements indésirables survenus durant le traitement sont répertoriés dans le tableau 4.
Tableau 4 : Événements indésirables survenus durant le traitement de l'étude RATIONALE-309 avec une incidence ≥ 5 %, classés par système et organe et par terme privilégié (ensemble d’analyse de l’innocuité).
| Tislélizumab + | Placebo + gemcitabine + | |||
| gemcitabine + cisplatine | cisplatine | |||
| (N = 133) | (N = 130) | |||
| Classification par système et organe Terme privilégié | Tous les grades n (%) | Grade 3 - 4 n (%) | Tous les grades n (%) | Grade 3 - 4 n (%) |
| Troubles hématologiques et du système lymphatique | 120 (90) | 63 (47) | 122 (94) | 63 (49) |
| Anémie | 116 (87) | 41 (31) | 118 (91) | 43 (33) |
| Neutropénie | 47 (35) | 30 (23) | 38 (29) | 23 (18) |
| Leucopénie | 46 (35) | 29 (22) | 45 (35) | 20 (15) |
| Thrombocytopénie | 15 (11) | 6 (5) | 17 (13) | 10 (8) |
| Troubles de l’oreille et du labyrinthe | 18 (14) | 1 (1) | 20 (15) | 1 (1) |
| Acouphènes | 11 (8) | 1 (1) | 8 (6) | 0 (0) |
| Troubles endocriniens | 51 (38) | 1 (1) | 27 (21) | 0 (0) |
| Hypothyroïdie* | 47 (35) | 1 (1) | 26 (20) | 0 (0) |
| Troubles gastro-intestinaux | 114 (86) | 2 (2) | 118 (91) | 6 (5) |
| Nausées | 78 (59) | 0 (0) | 94 (72) | 2 (2) |
| Vomissements | 55 (41) | 1 (1) | 69 (53) | 2 (2) |
| Constipation | 46 (35) | 0 (0) | 60 (46) | 0 (0) |
| Diarrhée* | 22 (17) | 0 (0) | 14 (11) | 1 (1) |
| Douleur abdominale* | 19 (14) | 0 (0) | 23 (18) | 0 (0) |
| Distension abdominale | 18 (14) | 0 (0) | 15 (12) | 0 (0) |
| Sécheresse buccale | 17 (13) | 0 (0) | 6 (5) | 0 (0) |
| Tislélizumab + | Placebo + gemcitabine + | |||
| gemcitabine + cisplatine | cisplatine | |||
| (N = 133) | (N = 130) | |||
| Classification par système et organe Terme privilégié | Tous les grades n (%) | Grade 3 - 4 n (%) | Tous les grades n (%) | Grade 3 - 4 n (%) |
| Ulcération buccale | 10 (8) | 0 (0) | 3 (2) | 0 (0) |
| Douleur dentaire | 9 (7) | 0 (0) | 4 (3) | 0 (0) |
| Douleur gingivale | 7 (5) | 0 (0) | 0 (0) | 0 (0) |
| Stomatite | 5 (4) | 0 (0) | 8 (6) | 1 (1) |
| Troubles généraux et anomalies au site d’administration | 90 (68) | 5 (4) | 77 (59) | 3 (2) |
| Fatigue* | 57 (43) | 2 (2) | 54 (42) | 2 (2) |
| Pyrexie | 35 (26) | 2 (2) | 13 (10) | 0 (0) |
| Malaises thoraciques | 9 (7) | 0 (0) | 8 (6) | 0 (0) |
| Œdème périphérique | 5 (4) | 0 (0) | 8 (6) | 1 (1) |
| Infections et infestations | 62 (47) | 14 (11) | 35 (27) | 9 (7) |
| Infection des voies respiratoires supérieures | 22 (17) | 0 (0) | 12 (9) | 1 (1) |
| Pneumonie* | 13 (10) | 3 (2) | 7 (5) | 4 (3) |
| Otite de l’oreille moyenne | 7 (5) | 0 (0) | 2 (2) | 0 (0) |
| Investigations | 122 (92) | 69 (52) | 114 (88) | 75 (58) |
| Poids abaissé | 19 (14) | 0 (0) | 14 (11) | 0 (0) |
| Troubles du métabolisme et de la nutrition | 115 (87) | 22 (17) | 106 (82) | 14 (11) |
| Appétit diminué | 64 (48) | 1 (1) | 65 (50) | 1 (1) |
| Hyponatrémie | 41 (31) | 4 (3) | 37 (29) | 1 (1) |
| Hypokaliémie | 30 (23) | 7 (5) | 30 (23) | 8 (6) |
| Hypocalcémie | 25 (19) | 1 (1) | 17 (13) | 0 (0) |
| Hyperuricémie | 24 (18) | 2 (2) | 25 (19) | 1 (1) |
| Hypoalbuminémie | 22 (17) | 1 (1) | 29 (22) | 0 (0) |
| Hypomagnésémie | 22 (17) | 3 (2) | 16 (12) | 3 (2) |
| Hypochlorémie | 16 (12) | 0 (0) | 22 (17) | 0 (0) |
| Hypertriglycéridémie | 12 (9) | 3 (2) | 6 (5) | 0 (0) |
| Hypoprotéinémie | 12 (9) | 0 (0) | 7 (5) | 0 (0) |
| Hypophosphatémie | 8 (6) | 0 (0) | 8 (6) | 0 (0) |
| Hyperglycémie | 7 (5) | 0 (0) | 4 (3) | 0 (0) |
| Troubles musculo-squelettiques et du tissu conjonctif | 48 (36) | 2 (2) | 48 (37) | 1 (1) |
| Douleur musculo-squelettique* | 41 (31) | 1 (1) | 42 (32) | 1 (1) |
| Faiblesse musculaires | 10 (8) | 0 (0) | 5 (4) | 0 (0) |
| Troubles du système nerveux | 54 (41) | 7 (5) | 49 (38) | 5 (4) |
| Étourdissements | 23 (17) | 1 (1) | 19 (15) | 0 (0) |
| Hypoesthésie | 20 (15) | 0 (0) | 20 (15) | 0 (0) |
| Maux de tête | 15 (11) | 1 (1) | 23 (18) | 0 (0) |
| Troubles psychiatriques | 17 (13) | 0 (0) | 20 (15) | 0 (0) |
| Insomnie | 14 (11) | 1 (1) | 17 (13) | 0 (0) |
| Troubles respiratoires, thoraciques et médiastinaux | 66 (50) | 1 (1) | 40 (31) | 1 (1) |
| Toux* | 43 (32) | 0 (0) | 19 (15) | 0 (0) |
| Hoquet | 17 (13) | 0 (0) | 10 (8) | 0 (0) |
| Douleurs oropharyngées | 12 (9) | 0 (0) | 10 (8) | 0 (0) |
| Tislélizumab + | Placebo + gemcitabine + | |||
| gemcitabine + cisplatine | cisplatine | |||
| (N = 133) | (N = 130) | |||
| Classification par système et organe Terme privilégié | Tous les grades n (%) | Grade 3 - 4 n (%) | Tous les grades n (%) | Grade 3 - 4 n (%) |
| Rhinorrhée | 8 (6) | 0 (0) | 2 (2) | 0 (0) |
| Congestion nasale | 7 (5) | 0 (0) | 2 (2) | 0 (0) |
| Troubles de la peau et du tissu sous-cutané | 61 (46) | 6 (5) | 53 (41) | 0 (0) |
| Éruptions cutanées* | 40 (30) | 6 (5) | 40 (31) | 0 (0) |
| Prurit | 29 (22) | 0 (0) | 18 (14) | 0 (0) |
| Alopécie | 10 (8) | 0 (0) | 11 (9) | 0 (0) |
| Troubles vasculaires | 37 (28) | 1 (1) | 33 (25) | 4 (3) |
| Hémorragies* | 19 (14) | 0 (0) | 17 (13) | 0 (0) |
*Termes groupés
Les douleurs abdominales comprennent l’inconfort abdominal, la douleur abdominale, la douleur dans la partie inférieure de l’abdomen et la douleur dans la partie supérieure de l’abdomen
La toux comprend la toux et la toux productive.
La diarrhée comprend la colite et la diarrhée.
La fatigue comprend l’asthénie, la fatigue et le malaise.
L'hémorragie comprend l'épistaxis, un saignement de gencive, l'hématurie, l’hémoptysie et l'hémorragie de la partie supérieure du tractus gastro-intestinal
L'hypothyroïdie comprend l'augmentation du taux de thyréostimuline dans le sang et l'hypothyroïdie. Les douleurs musculo-squelettiques comprennent l’arthralgie, l’arthrite, les maux de dos, les douleurs aux os, les douleurs musculo-squelettiques thoraciques, les douleurs musculo-squelettiques, la myalgie, la douleur cervicale, la douleur thoracique non cardiaque, les douleurs aux extrémités et les douleurs dans la colonne vertébrale. La pneumonie comprend la pneumonie et la pneumonie par aspiration.
L'éruption cutanée comprend la dermatite, la dermatite acnéiforme, la dermatite allergique, l’eczéma, l’érythème, l’éruption cutanée et l’éruption maculo-papuleuse.
Carcinome épidermoïde œsophagien (CEO), non résécable ou métastatique, traité précédemment
L’innocuité de TEVIMBRA a été évaluée dans l'étude RATIONALE-302 chez 255 patients atteints d’un carcinome épidermoïde de l’œsophage (CEO) non résécable ou métastatique.
Les patients ont reçu soit 200 mg de TEVIMBRA par perfusion intraveineuse, soit la chimiothérapie choisie par l’investigateur (CCI) : paclitaxel à 135-175 mg/m2 toutes les 3 semaines ou 80-100 mg/m2 une fois par semaine, 75 mg/m2 de docétaxel toutes les 3 semaines ou 125 mg/m2 d’irinotécan. La durée médiane de l’exposition était de 2,8 mois (intervalle : 0,2 à 28,3 mois) chez les patients traités par TEVIMBRA et de 1,5 mois (intervalle : 0,2 à 19,2 mois) chez les patients traités par paclitaxel, docétaxel ou irinotécan.
Des effets indésirables graves sont survenus chez 42,7 % des patients traités par TEVIMBRA et 44,2% des patients traités par le CCI. Les effets indésirables graves les plus fréquents survenus chez ≥ 2 % des patients du groupe du TEVIMBRA étaient la pneumonie (7,5 %), la dysphagie (5,1 %), l’obstruction œsophagienne (2,0 %) et la pneumonite (2,0 %).
Des effets indésirables fatals sont survenus chez 7 % des patients du groupe du TEVIMBRA, y compris les suivants survenus chez plus d’un patient : pneumonie/pneumonite (5 patients), hémorragie (3 patients) et décès de cause inconnue (3 patients). Des effets indésirables fatals sont survenus chez 5,8 % des
patients du groupe du CCI, y compris les suivants survenus chez plus d’un patient : choc septique (3 patients) et décès de cause inconnue (3 patients).
Des effets indésirables entraînant l’interruption du traitement ont été rapportés chez 19,2 % des patients du groupe du TEVIMBRA par rapport à 26 % des patients du groupe du CCI. Les effets indésirables les plus fréquents (≥1 %) ayant entraîné l’interruption du traitement dans le groupe du TEVIMBRA étaient la pneumonie (2,0 %), la pneumonite (1,2 %), la pneumonite à médiation immunitaire (1,2 %) et l’hémorragie de la partie supérieure du tractus gastro-intestinal (1,2 %). Les effets indésirables les plus fréquents (≥1 %) ayant entraîné l’interruption du traitement dans le groupe du CCI étaient la diarrhée (2,1 %), l’asthénie (1,7 %), la pneumonie (1,7 %), la neutropénie fébrile (1,7 %), le malaise (1,3 %), la fistule trachéo-œsophagienne acquise (1,3 %), l’épanchement pleural (1,3 %), le choc septique (1,3 %) et la diminution de l’appétit (1,3 %).
L’incidence des effets indésirables entraînant l’interruption de la dose était de 22,7 % dans le groupe du TEVIMBRA par rapport à 47 % dans le groupe du CCI. Les effets indésirables les plus fréquents rapportés (≥ 2 %) entraînant l’interruption de la dose dans le groupe du TEVIMBRA étaient la pneumonie (4,7 %) et la pneumonite (2,7 %). Les effets indésirables rapportés les plus fréquents (≥ 2 %) entraînant l’interruption de la dose dans le groupe du CCI étaient une diminution du nombre de neutrophiles (16,7 %), une diminution du nombre de globules blancs (8,3 %), une diminution de l’appétit (5,0 %), des nausées (4,6 %), des vomissements (4,2 %), la neutropénie (4,2 %), la diarrhée (4,2 %), l’asthénie (4,2 %), le malaise (3,8 %), la leucopénie (3,3 %), la neuropathie sensorielle périphérique (2,5 %), la fatigue (2,5 %) et la pneumonie (2,1 %).
Les événements indésirables survenus durant le traitement sont répertoriés dans le tableau 5.
Tableau 5 : Événements indésirables survenus durant le traitement avec une incidence ≥ 5 % chez les patients atteints d’un CEO non résécable ou métastatique dans l'étude RATIONALE-302 (ensemble d’analyse de l’innocuité).
| Tislélizumab (N = 255) n (%) | CCI# (N = 240) n (%) | |||
| Classification par système et organe Terme privilégié | Tout grade | Grade 3 - 4 | Tout grade | Grade 3 - 4 |
| Troubles hématologiques et du système lymphatique | 95 (37) | 18 (7) | 140 (58) | 55 (23) |
| Anémie | 80 (31) | 15 (6) | 109 (45) | 26 (11) |
| Leucopénie | 9 (4) | 0 (0,0) | 30 (13) | 17 (7) |
| Neutropénie | 2 (1) | 1 (0,4) | 31 (13) | 16 (7) |
| Neutropénie fébrile | 0 (0) | 0 (0) | 12 (5) | 10 (4) |
| Troubles endocriniens | 45 (18) | 1 (0,4) | 3 (1) | 0 (0) |
| Hypothyroïdie* | 35 (14) | 1 (0,4) | 2 (1) | 0 (0) |
| Troubles gastro-intestinaux | 148 (58) | 34 (13) | 170 (71) | 38 (16) |
| Constipation | 41 (16) | 0 (0) | 45 (19) | 1 (0,4) |
| Nausées | 37 (15) | 1 (0,4) | 72 (30) | 8 (3) |
| Diarrhée* | 33 (13) | 3 (1) | 76 (32) | 16 (7) |
| Dysphagie | 30 (12) | 17 (7) | 20 (8) | 7 (3) |
| Tislélizumab (N = 255) n (%) | CCI# (N = 240) n (%) | |||
| Classification par système et organe Terme privilégié | Tout grade | Grade 3 - 4 | Tout grade | Grade 3 - 4 |
| Douleur abdominale* | 28 (11) | 2 (1) | 39 (16) | 4 (2) |
| Vomissements | 27 (11) | 2 (1) | 48 (20) | 9 (4) |
| Maladie du reflux gastro-œsophagien | 14 (6) | 1 (0,4) | 12 (5) | 0 (0) |
| Stomatite | 9 (4) | 1 (0,4) | 14 (6) | 0 (0) |
| Troubles généraux et anomalies au site d’administration | 118 (46) | 10 (4) | 148 (62) | 18 (8) |
| Fatigue* | 75 (29) | 6 (2) | 111 (46) | 15 (6) |
| Pyrexie | 41 (16) | 1 (0,4) | 34 (14) | 0 (0,0) |
| Infections et infestations | 80 (31) | 21 (8) | 77 (32) | 26 (11) |
| Pneumonie* | 44 (17) | 16 (6) | 29 (12) | 16 (7) |
| Investigations | 133 (52) | 25 (10) | 165 (69) | 90 (38) |
| Poids abaissé | 62 (24) | 3 (1) | 45 (19) | 0 (0,0) |
| Troubles du métabolisme et de la nutrition | 123 (48) | 29 (11) | 141 (59) | 31 (13) |
| Appétit diminué | 42 (17) | 2 (1) | 84 (35) | 10 (4) |
| Hypoalbuminémie | 36 (14) | 2 (1) | 30 (13) | 2 (1) |
| Hyponatrémie | 32 (13) | 14 (6) | 33 (14) | 10 (4) |
| Hypokaliémie | 22 (9) | 2 (1) | 22 (9) | 6 (3) |
| Hyperglycémie | 17 (7) | 0 (0) | 8 (3) | 1 (0,4) |
| Hypoprotéinémie | 13 (5) | 0 (0) | 8 (3) | 1 (0,4) |
| Troubles musculo-squelettiques et du tissu conjonctif | 70 (28) | 5 (2) | 64 (27) | 4 (2) |
| Douleur musculo-squelettique* | 66 (26) | 3 (1) | 59 (25) | 3 (1) |
| Troubles du système nerveux | 31 (12) | 6 (2) | 62 (26) | 8 (3) |
| Étourdissements | 11 (4) | 0 (0) | 19 (8) | 2 (1) |
| Neuropathie sensorielle périphérique | 2 (1) | 0 (0) | 23 (10) | 2 (1) |
| Troubles psychiatriques | 28 (11) | 0 (0,0) | 27 (11) | 1 (0,4) |
| Insomnie | 21 (8) | 0 (0,0) | 17 (7) | 0 (0) |
| Troubles respiratoires, thoraciques et médiastinaux | 98 (38) | 19 (8) | 79 (33) | 14 (6) |
| Toux* | 56 (22) | 1 (0,4) | 39 (16) | 1 (0,4) |
| Dyspnée | 25 (10) | 6 (2) | 19 (8) | 3 (1) |
| Pneumonite | 13 (5) | 5 (2) | 4 (2) | 2 (1) |
| Troubles de la peau et du tissu sous-cutané | 62 (24) | 2 (1) | 67 (28) | 0 (0,0) |
| Éruptions cutanées* | 38 (15) | 2 (1) | 15 (6) | 0 (0,0) |
| Prurit | 25 (10) | 0 (0) | 11 (5) | 0 (0,0) |
| Alopécie | 1 (0,4) | 0 (0) | 42 (18) | 0 (0,0) |
| Troubles vasculaires | 28 (11) | 9 (4) | 17 (7) | 0 (0) |
| Hémorragies* | 30 (12) | 4 (2) | 23 (10) | 6 (3) |
| Hypertension | 13 (5) | 5 (2) | 6 (3) | 0 (0) |
#CCI = chimiothérapie choisie par l’investigateur
*Termes groupés
Les douleurs abdominales comprennent l’inconfort abdominal, la douleur abdominale, la douleur dans la partie inférieure de l’abdomen, la douleur dans la partie supérieure de l’abdomen et la douleur gastro-intestinale. La toux comprend la toux et la toux productive.
La diarrhée comprend la colite et la diarrhée.
La fatigue comprend l’asthénie, la fatigue et le malaise.
L'hémorragie comprend l'épistaxis, l'hémorragie gastrique, l'hémorragie gastro-intestinale, le saignement des gencive, l'hématurie, l’hémoptysie, l’hémorragie œsophagienne, l’hémorragie liée à une intervention, l’hémorragie pulmonaire,
l’hémorragie rectale, l’hémorragie au site de stomie, l’hémorragie trachéale et l'hémorragie de la partie supérieure du tractus gastro-intestinal.
L'hypothyroïdie comprend l'augmentation du taux de thyréostimuline dans le sang et l'hypothyroïdie. Les douleurs musculo-squelettiques comprennent l’arthralgie, l’arthrite, les maux de dos, les douleurs aux os, les douleurs musculo-squelettiques thoraciques, les douleurs musculo-squelettiques, la myalgie, la douleur cervicale, la douleur thoracique non cardiaque, les douleurs dans les extrémités et les douleurs dans la colonne vertébrale. La pneumonie comprend l'infection des voies respiratoires inférieures, la pneumonie, la pneumonie par aspiration et la pneumonie bactérienne.
L'éruption cutanée comprend la dermatite, la dermatite acnéiforme, la dermatite allergique, l’eczéma, l’érythème, le psoriasis, l’éruption cutanée, l’éruption folliculaire, l’éruption maculo-papuleuse et l’éruption prurigineuse.
Renseignements supplémentaires sur les effets indésirables sélectionnées
Les effets indésirables sélectionnées décrites ci-dessous sont basées sur l’innocuité de TEVIMBRA 200 mg une fois toutes les 3 semaines (Q3W) en association avec la gemcitabine et le cisplatine chez 133 patients atteints de carcinome nasopharyngé métastatique ou récurrent, localement avancé, traités dans l’essai RATIONALE 309, et sur l’innocuité de TEVIMBRA 200 mg/kg Q3W en tant qu’agent unique dans le groupe de monothérapie composé de 1 952 patients ayant divers types de tumeurs. (voir la section 8.1, « Aperçu des effets indésirables » pour d’autres détails). Pour obtenir plus de renseignements sur la gestion de ces effets indésirables, voir les sections 4.2, « Posologie recommandée et ajustement posologique » et 7, « Mises en garde et précautions ».
Pneumonite à médiation immunitaire
TEVIMBRA en association avec la gemcitabine et le cisplatine :
Une pneumonite à médiation immunitaire est survenue chez 2,3 % des patients recevant TEVIMBRA. Tous les événements indésirables (EI) étaient de grade ≤ 2. Un patient a reçu un traitement par corticostéroïdes et la pneumonite a été résolue chez l'un de ces patients. Aucun patient n'a interrompu le traitement en raison d'événements indésirables à médiation immunitaire.
TEVIMBRA en monothérapie :
Chez les patients traités avec tislélizumab en monothérapie, une pneumonite liée au système immunitaire est survenue chez 5,1 % des patients, y compris des événements de grade 1 (1,3 %), grade 2 (2,1 %), grade 3 (1,3 %), grade 4 (0,3 %) et grade 5 (0,1 %).
Chez les patients traités avec tislélizumab en monothérapie après une radiothérapie, une pneumonite liée au système immunitaire est survenue chez 8,4 % des patients, y compris des événements de grade 1 (1,9 %), grade 2 (3,5 %), grade 3 (2,7 %), grade 4 (0,2 %) et grade 5 (0,2 %).
Le traitement par tislélizumab a été définitivement interrompu chez 1,8 % des patients, le traitement par tislélizumab a été suspendu chez 1,9 % des patients et l’événement de pneumonite a été résolu chez 47,0 % des patients.
Colite à médiation immunitaire
TEVIMBRA en association avec la gemcitabine et le cisplatine :
Une colite à médiation immunitaire est survenue chez 0,8 % des patients recevant TEVIMBRA. L’unique événement indésirable à médiation immunitaire rapporté était de grade ≤ 2. Aucun patient n'a interrompu le traitement en raison d'événements indésirables à médiation immunitaire.
TEVIMBRA en monothérapie :
Chez les patients traités par tislélizumab en monothérapie, une colite liée au système immunitaire est survenue chez 0,6 % des patients, y compris des événements de grade 2 (0,4 %) et de grade 3 (0,2 %).
Le tislélizumab a été définitivement suspendu chez 0,1 % des patients, le traitement par tislélizumab a été interrompu chez 0,4 % des patients et l’événement a été résolu chez 81,8 % des patients.
Hépatoxicité et hépatite à médiation immunitaire
TEVIMBRA en association avec la gemcitabine et le cisplatine :
L'hépatite à médiation immunitaire est survenue chez 0,8 % des patients recevant TEVIMBRA, l'événement indésirable à médiation immunitaire rapporté était de grade 1. Aucun patient n'a interrompu le traitement en raison d'événements indésirables à médiation immunitaire.
TEVIMBRA en monothérapie :
Chez les patients traités par tislélizumab en monothérapie, une hépatite liée au système immunitaire est survenue chez 1,2 % des patients, y compris des événements de grade 1 (0,1 %), grade 2 (0,2 %), grade 3 (0,6 %) et grade 4 (0,3 %).
Le traitement par tislélizumab a été définitivement suspendu chez 0,3 % des patients, le traitement par tislélizumab a été interrompu chez 0,8 % des patients en raison d'une hépatite liée au système immunitaire, et l’événement d'hépatite a été résolu chez 60,9 % des patients.
Endocrinopathies à médiation immunitaire
Insuffisance surrénalienne
TEVIMBRA en association avec la gemcitabine et le cisplatine :
Aucun effet indésirable d’insuffisance surrénalienne à médiation immunitaire n'a été rapporté.
TEVIMBRA en monothérapie :
Chez les patients traités par tislélizumab en monothérapie, une insuffisance surrénalienne est survenue chez 0,5 % des patients, y compris des événements de grade 2 (0,3 %), de grade 3 (0,2 %) et de grade 4 (0,1 %).
Le traitement par tislélizumab n'a été définitivement suspendu chez aucun patient, le traitement par tislélizumab a été interrompu chez 0,4 % des patients et l’événement d’insuffisance surrénalienne a été résolu chez 30,0 % des patients.
Hypophysite
TEVIMBRA en association avec la gemcitabine et le cisplatine :
Une hypophysite est survenue chez 0,8 % des patients recevant une association de traitements. Le seul effet indésirable à médiation immunitaire rapporté était de grade 2. Aucun patient n'a interrompu le traitement en raison d'événements indésirables à médiation immunitaire.
TEVIMBRA en monothérapie :
Chez les patients traités par tislélizumab en monothérapie, une hypophysite (grade 2) est survenue chez 0,3 % des patients.
Le tislélizumab n’a été définitivement interrompu chez aucun patient et le traitement par tislélizumab n'a pas été interrompu chez aucun patient. Vingt pour cent (20 %) des patients atteints d’hypophysite ont vu l’événement se résoudre.
Troubles thyroïdiens
TEVIMBRA en association avec la gemcitabine et le cisplatine :
La thyroïdite n’a pas été rapportée comme un effet indésirable à médiation immunitaire.
L'hyperthyroïdie est survenue chez 4,5 % des patients recevant TEVIMBRA en association avec la gemcitabine et le cisplatine. Tous les EI étaient de grade ≤ 2, un patient a dû recevoir un traitement hormonal, et chez 5 des 6 patients les événements ont été complètement résolus. Aucun patient n'a interrompu le traitement en raison d'événements indésirables à médiation immunitaire.
Une hypothyroïdie est survenue chez 29,3 % des patients recevant TEVIMBRA en association avec la gemcitabine et le cisplatine. Il y avait 38 patients qui ont présenté des événements indésirables de grade 1 ou 2. Un patient a présenté un EI de grade 3 qui entraîné une modification du traitement, 29/39 des patients ont nécessité une thérapie de remplacement hormonal, l’événement a été complètement résolu chez 16 patients et 2 patients ont suspendu le traitement. Aucun patient n'a interrompu le traitement en raison d'événements indésirables à médiation immunitaire.
TEVIMBRA en monothérapie :
La thyroïdite est survenue chez 1,1 % des patients traités par tislélizumab en monothérapie, y compris des événements de grade 1 (0,5 %) et de grade 2 (0,6 %).
Le tislélizumab n'a été définitivement suspendu chez aucun patient, le traitement par tislélizumab a été interrompu chez 0,2 % des patients et chez 38,1 % des patients atteints de thyroïdite, l’événement s’est résolu.
L’hyperthyroïdie est survenue chez 5,1 % des patients traités par tislélizumab en monothérapie, y compris des événements de grade 1 (4,4 %) et de grade 2 (0,7 %).
Le tislélizumab a été définitivement suspendu chez 0,1 % des patients, le traitement par tislélizumab a été interrompu chez 0,3 % des patients et chez 77.0 % des patients atteints de thyroïdite, l’événement s’est résolu.
L’hypothyroïdie est survenue chez 13,8 % des patients traités par tislélizumab en monothérapie, y compris des événements de grade 1 (6,4 %), de grade 2 (7,3 %), de grade 3 (0,1 %) et de grade 4 (0,1 %).
Le tislélizumab a été définitivement suspendu chez 0,1 % des patients, le traitement par tislélizumab a été interrompu chez 0,6 % des patients et chez 36,4 % des patients atteints d’hypothyroïdie, l’événement s’est résolu.
Diabète de type 1
TEVIMBRA en association avec la gemcitabine et le cisplatine :
Aucun effet indésirable de diabète à médiation immunitaire n’a été rapporté.
TEVIMBRA en monothérapie :
Chez les patients traités par tislélizumab en monothérapie, le diabète de type 1 est survenu chez 0,6 % des patients, y compris des événements de grade 1 (0,1 %), grade 2 (0,3 %), grade 3 (0,2 %) et grade 4 (0,1 %).
Tislélizumab a été définitivement suspendu chez 0,2 % des patients et le traitement par tislélizumab a été interrompu chez 0,2 % des patients et chez 8,3 % des patients atteints de diabète de type 1, l’événement s’est résolu.
Néphrite à médiation immunitaire avec dysfonctionnement rénal
TEVIMBRA en association avec la gemcitabine et le cisplatine :
Aucun effet indésirable de néphrite à médiation immunitaire n’a été rapporté.
TEVIMBRA en monothérapie :
Chez les patients traités par tislélizumab en monothérapie, une néphrite liée au système immunitaire et une dysfonction rénale sont survenues chez 0,2 % des patients, y compris des événements de grade 1 (0,1 %), de grade 2 (0,1 %) et de grade 3 (0,1 %).
Le tislélizumab a été définitivement suspendu chez 0,1 % des patients, le traitement par tislélizumab a été interrompu chez 0,1 % des patients et chez 50,0 % des patients atteints de néphrite d’origine immunitaire et de dysfonction rénale, l’événement s’est résolu.
Myocardite à médiation immunitaire
TEVIMBRA en association avec la gemcitabine et le cisplatine :
Une myocardite à médiation immunitaire est survenue chez 1,5 % des patients recevant TEVIMBRA et un patient a nécessité un traitement par corticostéroïdes. Les deux événements indésirables à médiation immunitaire étaient de grade 2, et les deux patients ont interrompu le traitement.
TEVIMBRA en monothérapie :
Chez les patients traités par tislélizumab en monothérapie, une myocardite liée au système immunitaire est survenue chez 0,8 % des patients, y compris des événements de grade 1 (0,4 %), grade 2 (0,2 %), grade 3 (0,2 %) et grade 4 (0,1 %).
Le tislélizumab a été définitivement suspendu chez 0,4 % des patients, le traitement par tislélizumab a été interrompu chez 0,4 % des patients et chez 60,0 % des patients atteints de myocardite, l’événement s’est résolu.
Myosite à médiation immunitaire
TEVIMBRA en association avec la gemcitabine et le cisplatine.
Une myosite à médiation immunitaire est survenue chez 1,5 % des patients recevant TEVIMBRA, et tous les événements indésirables étaient de grade ≤ 2. Un patient a nécessité un traitement par corticostéroïdes. Un patient (0,8 %) a eu une suspension du traitement.
TEVIMBRA en monothérapie :
Chez les patients traités par tislélizumab en monothérapie, des myosites/rhabdomyolyses liés au système immunitaire sont survenues chez 0,8 % des patients, y compris des événements de grade 1 (0,3 %), grade 2 (0,3 %), grade 3 (0,2 %) et grade 4 (0,1 %).
Le tislélizumab a été définitivement suspendu chez 0,2 % des patients, le traitement par tislélizumab a été interrompu chez 0,5 % des patients, et chez 75,0 % des patients atteints de myosite/rhabdomyolyse, l’événement s’est résolu.
Pancréatite à médiation immunitaire
TEVIMBRA en association avec la gemcitabine et le cisplatine :
Aucun effet indésirable de pancréatite à médiation immunitaire n’a été rapporté.
TEVIMBRA en monothérapie :
Une pancréatite à médiation immunitaire est survenue chez 0,3 % des patients recevant TEVIMBRA, tous les effets indésirables à médiation immunitaire étaient de grade 3. Le tislélizumab a été interrompu chez 0,3 % des patients, et chez 100 % des patients, l’événement s’est résolu.
Réactions cutanées à médiation immunitaire
TEVIMBRA en association avec la gemcitabine et le cisplatine :
Les effets indésirables dermatologiques à médiation immunitaire sont survenus chez 29,3 % des patients recevant du TEVIMBRA, avec deux patients nécessitant une modification de traitement, 3,8 % des patients ayant subi une réaction de grade ≥ 3, et 12,8 % des patients nécessitant un traitement aux corticostéroïdes. Aucun patient n'a interrompu le traitement en raison d'événements indésirables à médiation immunitaire. Les effets indésirables cutanées ont été résolus chez 92,3 % des patients.
TEVIMBRA en monothérapie :
Chez les patients traités par tislélizumab en monothérapie, des réactions cutanées indésirables liés au système immunitaire sont survenues chez 12,6 % des patients, y compris des événements de grade 1 (7,7 %), grade 2 (3,7 %), grade 3 (1,0 %) et grade 4 (0,1 %).
Le tislélizumab a été définitivement suspendu chez 0,1 % des patients, le traitement par tislélizumab a été interrompu chez 1,3 % des patients et l’événement de réaction cutanée indésirable a été résolu chez 76,6 % des patients.
Réaction liée à la perfusion
TEVIMBRA en association avec la gemcitabine et le cisplatine :
Des réactions liées à la perfusion ont été rapportées chez 5,3 % des patients recevant TEVIMBRA en association avec la gemcitabine et le cisplatine, aucune réaction de grade ≥ 3 n'a été rapportée.
TEVIMBRA en monothérapie :
Chez les patients traités par tislélizumab en monothérapie, des réactions liées à la perfusion sont survenues chez 3,0 % des patients, y compris des événements de grade 3 (0,1 %). Le tislélizumab a été définitivement interrompu chez 0,1 % des patients et le traitement par tislélizumab a été suspendu chez 0,1 % des patients.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets suivants sont des effets indésirables peu fréquents, mais cliniquement importants, rapportés chez < 5 % des patients traités par TEVIMBRA dans l’étude RATIONALE-309.
Troubles hématologiques et du système lymphatique : Myélosuppression
Troubles cardiaques : myocardite
Troubles endocriniens : hypothyroïdie centrale, hyperthyroïdie
Troubles gastro-intestinaux : gastrite chronique, colite, duodénite, entérite
Troubles hépatobiliaires : lésion hépatique induite par des médicaments, anomalie de la fonction hépatique
Infections et infestations : COVID-19, parodontite, sepsie
Troubles du métabolisme et de la nutrition : hypoglycémie, diabète de type 2
Troubles musculo-squelettiques et troubles du tissu conjonctif : myosite
Tumeurs bénignes, malignes et non précisées (y compris kystes et polypes) : syndrome myélodysplasique
Troubles du système nerveux : neuropathie sensorielle périphérique
Troubles du rein et des voies urinaires : lésion rénale aiguë
Troubles respiratoires, thoraciques et médiastinaux : pneumonite
Troubles de la peau et du tissu sous-cutané : vitiligo
Troubles vasculaires : thrombose veineuse des membres
Les effets suivants sont des effets indésirables peu fréquents, mais cliniquement importants, rapportés chez < 5 % des patients traités par TEVIMBRA dans l’étude RATIONALE-302.
Troubles hématologiques et du système lymphatique : thrombocytopénie
Troubles cardiaques : myocardite auto-immune, myocardite à médiation immunitaire
Troubles endocriniens : hyperthyroïdie, insuffisance surrénalienne, hypopituitarisme, thyroïdite, hypophysite
Troubles généraux et anomalies au site d'administration : syndrome de défaillance multiviscérale
Troubles hépatobiliaires : hépatite, hépatite à médiation immunitaire
Infections et infestations : rhinopharyngite, septicémie, choc septique
Troubles du métabolisme et de la nutrition : hypoglycémie, diabète de type 1, diabète de type 2
Troubles musculo-squelettiques et troubles du tissu conjonctif : myosite, myosite à médiation immunitaire
Troubles du rein et des voies urinaires : insuffisance rénale
Troubles respiratoires, thoraciques et médiastinaux : pneumonite à médiation immunitaire, embolie pulmonaire
Troubles de la peau et du tissu sous-cutané : érythème polymorphe
Troubles oculaires : uvéite
8.4 Résultats anormaux aux examens de laboratoire : hématologique, chimie clinique et autres données quantitatives
Conclusions des essais cliniques
Carcinome nasopharyngé
Le tableau 6 résume les anomalies hématologiques et de laboratoire chimique de l’étude RATIONALE-309.
Tableau 6 : Anomalies de résultats d’examens biologiques qui s’aggravent depuis le début du traitement par TEVIMBRA dans l’étude RATIONALE-309
Tislélizumab gemcitabine + cisplatine N = 133 | Placebo | |||
| gemcitabine + cisplatine | ||||
| N = 130 | ||||
| Paramètres biologiques | Tous les grades n (%) | Grade 3 - 4 | Tous les grades | Grade 3 - 4 |
| anormaux* | n (%) | n (%) | n (%) | |
| Hématologie | ||||
| Augmentation du taux | 5 (3,8) | 0 (0,0) | 1 (0,8) | 0 (0,0) |
| d’hémoglobine | ||||
| Baisse du taux d’hémoglobine | 130 (99,2) | 43 (32,8) | 125 (97,7) | 47 (36,7) |
| Baisse du nombre de | 123 (93,9) | 69 (52,7) | 121 (94,5) | 73 (57,0) |
| neutrophiles | ||||
| Hausse du nombre de | 8 (6,1) | 1 (0,8) | 4 (3,2) | 0 (0,0) |
| lymphocytes | ||||
| Baisse du nombre de | 111 (84,7) | 76 (58,0) | 119 (94,4) | 72 (57,1) |
| lymphocytes | ||||
| Baisse du nombre de | 118 (90,1) | 66 (50,4) | 116 (92,1) | 77 (61,1) |
| neutrophiles | ||||
| Diminution du nombre de | 90 (68,7) | 34 (26,0) | 99 (77,3) | 41 (32,0) |
| plaquettes | ||||
| Propriétés chimiques | ||||
| Augmentation de l’alanine | 53 (40,8) | 3 (2,3) | 46 (36,2) | 2 (1,6) |
| aminotransférase | ||||
| Diminution du taux d’albumine | 51 (39,2) | 1 (0,8) | 62 (48,8) | 0 (0,0) |
| Augmentation du taux de | 34 (26,2) | 0 (0,0) | 31 (24,6) | 0 (0,0) |
| phosphatase alcaline | ||||
| Augmentation de l’aspartate | 53 (40,5) | 1 (0,8) | 45 (35,4) | 2 (1,6) |
| aminotransférase | ||||
| Augmentation du taux de | 18 (13,8) | 3 (2,3) | 12 (9,4) | 1 (0,8) |
| bilirubine | ||||
| Augmentation du taux de | 42 (32,6) | 5 (3,9) | 21 (16,5) | 2 (1,6) |
| créatine kinase | ||||
| Augmentation du taux de | 49 (37,7) | 0 (0,0) | 42 (33,1) | 0 (0,0) |
| créatinine | ||||
| Augmentation du taux de | 57 (43,8) | 0 (0,0) | 51 (40,5) | 0 (0,0) |
| glycémie | ||||
| Diminution du taux de | 30 (23,1) | 1 (0,8) | 23 (18,3) | 1 (0,8) |
| glycémie | ||||
| Augmentation du taux de | 11 (8,4) | 1 (0,8) | 10 (7,8) | 0 (0,0) |
| potassium | ||||
| Diminution du taux de | 50 (38,2) | 12 (9,2) | 38 (29,7) | 11 (8,6) |
| potassium | ||||
| Élévation du taux de sodium | 4 (3,1) | 0 (0,0) | 1 (0,8) | 1 (0,8) |
| Diminution du taux de sodium | 78 (59,5) | 16 (12,2) | 80 (62,5) | 16 (12,5) |
| *La fréquence pour chaque paramètre analysé est basée sur le nombre de patients pour lesquels un résultat | ||||
| d’analyse réalisée au début du traitement et au moins un résultat d’analyse réalisée après le début du traitement | ||||
| étaient disponibles. | ||||
| n est le nombre de patients pour lesquels les anomalies dans les résultats de laboratoire se sont détériorées d’au | ||||
| moins un grade de toxicité CTCAE par rapport à la valeur de référence. | ||||
Carcinome épidermoïde œsophagien (CEO), non résécable ou métastatique, traité précédemment
Tableau 7 : Anomalies dans les résultats de laboratoire qui se sont aggravées, par rapport à la valeur initiale, chez ≥10 % des patients traités dans l'étude RATIONALE-302
| Anomalie dans les résultats de laboratoire | TEVIMBRAa (N = 255) | CCCa (N = 240) | ||
Tous les grades n (%) | Grade 3 ou 4 n (%) | Tous les grades n (%) | Grade 3 ou 4 n (%) | |
| Propriétés chimiques | ||||
| Augmentation du taux de glycémie | 110 (45,8) | 9 (3,8) | 83 (39,7) | 4 (1,9) |
| Diminution du taux de sodium | 82 (34,2) | 22 (9,2) | 76 (36,4) | 17 (8,1) |
| Diminution du taux d’albumine | 79 (32,9) | 2 (0,8) | 77 (36,8) | 2 (1,0) |
| Augmentation du taux de phosphatase alcaline | 76 (31,7) | 7 (2,9) | 32 (15,3) | 1 (0,5) |
| Augmentation du taux d’AST | 64 (26,7) | 2 (0,8) | 25 (11,9) | 1 (0,5) |
| Augmentation du taux d’ALT | 54 (22,5) | 2 (0,8) | 32 (15,2) | 3 (1,4) |
| Diminution du taux de phosphate | 35 (14,8) | 9 (3,8) | 41 (19,8) | 7 (3,4) |
| Augmentation du taux de créatine kinase | 28 (13,4) | 3 (1,4) | 3 (2,2) | 0 |
| Diminution du taux de potassium | 30 (12,5) | 3 (1,3) | 31 (14,8) | 7 (3,3) |
| Augmentation du taux de bilirubine | 26 (11,1) | 4 (1,7) | 16 (7,8) | 1 (0,5) |
| Diminution du taux de glycémie | 24 (10,0) | 1 (0,4) | 20 (9,6) | 1 (0,5) |
| Hématologie | ||||
| Baisse du taux d’hémoglobine | 108 (45,0) | 14 (5,8) | 130 (61,3) | 21 (9,9) |
| Baisse du nombre de lymphocytes | 102 (43,4) | 26 (11,1) | 126 (59,7) | 59 (28,0) |
| Diminution du nombre de plaquettes | 27 (11,3) | 3 (1,3) | 24 (11,3) | 2 (0,9) |
a Le dénominateur utilisé pour calculer le taux variait de 136 à 240 en fonction du nombre de patients disposant d’une valeur initiale et d’au moins une valeur post-traitement.
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables suivants ont été identifiés lors de l’administration post-approbation de TEVIMBRA. Comme il s’agit d’effets déclarés à titre volontaire par une population avec un nombre imprécis de patients, il n’est pas toujours possible d’évaluer leur fréquence avec fiabilité ni d’établir un lien de cause à effet avec l’exposition au médicament.
- Troubles de la peau et du tissu sous-cutané : Syndrome de Stevens-Johnson, nécrolyse épidermique toxique (comprenant des cas fatals),
- Troubles du système immunitaire : cystite à médiation immunitaire, réaction anaphylactique, choc anaphylactique et syndrome de chevauchement myocardite-myosite-myasthénie grave à médiation immunitaire.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Aucune étude formelle d’interaction médicamenteuse pharmacocinétique n’a été réalisée. Étant donné que le tislélizumab est éliminé de la circulation par catabolisme, aucune interaction médicamenteuse métabolique n'est attendue.
9.4 Interactions médicament-médicament
L’utilisation de corticostéroïdes systémiques et d'autres immunosuppresseurs, avant de commencer TEVIMBRA, doit être évitée en raison de leur potentiel d'interférence avec l’activité pharmacodynamique et l’efficacité. Toutefois, des corticostéroïdes systémiques et d’autres immunosuppresseurs peuvent être utilisés après le début du traitement par TEVIMBRA dans le cadre de la prise en charge des effets indésirables liés au système immunitaire (voir la section 7, « Mises en garde et précautions »).
10 Pharmacologie clinique
10.1 Mode d’action
Tislélizumab est un anticorps monoclonal humanisé de variante immunoglobuline G4 (IgG4) dirigé contre PD-1. La liaison au domaine extracellulaire du récepteur PD-1 bloque l'interaction avec les ligands PD-L1 et PD-L2, inhibant ainsi la prolifération des cellules T et la production de cytokines. Dans certaines tumeurs, une régulation à la hausse des ligands de PD-1 se produit, et la signalisation par le biais de cette voie peut contribuer à l’inhibition de la surveillance immunitaire active des tumeurs par les lymphocytes T.
Le tislélizumab ne se liant pas aux récepteurs Fc gamma (FcγR) et à C1q, il n’induit pas la cytotoxicité cellulaire dépendante des anticorps (ADCC), la phagocytose cellulaire dépendante des anticorps (ADCP) ou la cytotoxicité dépendante du complément (CDC).
10.3 Pharmacocinétique
La pharmacocinétique (PK) du tislélizumab a été évaluée suite à son administration en monothérapie et en association avec une chimiothérapie. La PK du tislélizumab a été caractérisée à l’aide d’une analyse pharmacocinétique de population avec les données de concentration de 2 596 patients atteints d’une tumeur maligne avancée, qui ont reçu des doses de tislélizumab de 0,5 à 10 mg/kg toutes les 2 semaines, de 2,0 et 5,0 mg/kg toutes les 3 semaines et de 200 mg toutes les 3 semaines (Q3W). La pharmacocinétique du tislélizumab chez les patients recevant 200 mg une fois toutes les 3 semaines (Q3W) est décrite ci-dessous.
Tableau 8 : Pharmacocinétique du tislélizumab chez les patients recevant 200 mg une fois toutes les 3 semaines (Q3W)
| Cmax | Cmin | ASC | CL | Vd | T1/2 | |
| (mg/mL) | (mg/mL) | (mg/mL/jour) | (mL/jour) | (L) | (d) | |
| 200 mg Q3W | (% CV) | (% CV) | (% CV) | (% CV) | (% de CV) | (% de CV) |
| Première dose | 67.8 (18,1) | 16.5 (27,0) | 601.0 (17,7) • • | 153.0 (26,3) • • • | 6.5 (32,6) • • • | 23.8 (31,0) |
État d'équilibre | 110.0 (22,2) | 41.0 (38,3) |
|
a Les paramètres de pharmacocinétique sont rapportés en tant que moyenne géométrique (% de CV) basée sur une analyse pharmacocinétique de population. ASC : aire sous la courbe de concentration-temps depuis la dernière dose jusqu'à la prochaine dose ; CL : clairance ; Cₘₐₓ : concentration maximale ; Cₘᵢₙ : concentration minimale ; T1/2 : demi-vie d'élimination terminale ; Vd : volume de distribution.
La concentration maximale a été observée à la fin de la perfusion. Le temps nécessaire pour atteindre 90 % du niveau de l’état d’équilibre est d’environ 84 jours (12 semaines) pour des doses de 200 mg administrées une fois toutes les 3 semaines, et le taux d’accumulation du tislélizumab à l’état d’équilibre après administration répétée est approximativement 2,1 fois plus élevé.
Absorption
Le tislélizumab étant administré par voie intraveineuse, il est immédiatement et complètement biodisponible.
Distribution
Une analyse pharmacocinétique (PK) de population indique que le volume de distribution à l’état d’équilibre est de 6,42 litres, ce qui est caractéristique des anticorps monoclonaux qui ont une distribution limitée.
Métabolisme
Le tislélizumab devrait être dégradé en petits peptides et acides aminés par les voies cataboliques.
Élimination
D’après l’analyse pharmacocinétique de population, la clairance du tislélizumab était de 0,153 litre/jour avec une variabilité interindividuelle de 26,3 %, et la moyenne géométrique de la demi-vie terminale était d’environ 23,8 jours avec un coefficient de variation (CV) de 31 %. Une clairance variable au cours du temps n’a pas été observée dans la pharmacocinétique du tislélizumab.
Aux schémas posologiques allant de 0,5 mg/kg à 10 mg/kg une fois toutes les 2 ou 3 semaines (incluant la posologie de 200 mg une fois toutes les 3 semaines), il a été observé que la pharmacocinétique du tislélizumab était linéaire et que l’exposition était proportionnelle à la dose, ce qui suggère la saturation de la disposition du médicament médiée par la cible.
Populations et états pathologiques particuliers
Enfants : La pharmacocinétique du tislélizumab n’a pas été évaluée chez les enfants et les adolescents de moins de 18 ans. Santé Canada n’a pas autorisé l’utilisation dans la population pédiatrique.
Personnes âgées : Dans une analyse pharmacocinétique de population, aucune différence cliniquement pertinente en matière de pharmacocinétique du tislélizumab n’a été observée entre les patients âgés de < 65 ans (n = 1750), de 65 à 75 ans (n = 737) et de > 75 ans (n = 109) (voir la section 4, « Posologie et administration »).
- Origine ethnique : Une analyse pharmacocinétique de population a démontré que l’exposition chez les patients d’origine asiatique était de 12 % à 21 % supérieure à celle des patients d’origine caucasienne; cependant, ces différences n’ont pas été considérées comme étant cliniquement pertinentes.
- Insuffisance hépatique : Aucune étude portant sur le tislélizumab n’a été réalisée chez des patients atteints d’une déficience hépatique. Dans les analyses pharmacocinétiques de population du tislélizumab, aucune différence cliniquement significative quant à la clairance du tislélizumab n’a été mise en évidence entre les patients présentant une déficience hépatique légère (bilirubine ≤ LSN et AST > LSN ou bilirubine > 1,0 à 1,5 × LSN et un taux d’AST quelconque, n=396) ou une insuffisance hépatique modérée (bilirubine > 1,5 à 3 × LSN et un taux d’AST quelconque, n=12) et les patients présentant une fonction hépatique normale (bilirubine ≤ LSN et AST ≤ LSN, n = 2 182). Les données des patients avec insuffisance hépatique sévère (bilirubine > 3 fois la limite supérieure de la normale et AST quelconque, n = 2) étaient trop limitées pour en tirer des conclusions (voir la section 4, « Posologie et administration »).
- Insuffisance rénale : Aucune étude portant sur le tislélizumab n’a été réalisée chez des patients avec atteinte de la fonction rénale. Dans les analyses pharmacocinétiques de population du tislélizumab, aucune différence cliniquement pertinente quant à la clairance du tislélizumab n’a été mise en évidence entre les patients présentant une atteinte de la fonction rénale légère (Clcr entre 60 et 89 mL/min, n = 1 046) ou une atteinte de la fonction rénale modérée (Clcr entre 30 et 59 mL/min, n = 320) et les patients présentant une fonction rénale normale (Clcr ≥ 90 mL/min, n = 1 223). Une atteinte de la fonction rénale légère ou modérée n’avait aucun effet sur l’exposition à TEVIMBRA. Les données des patients avec insuffisance rénale sévère (CLcr entre 15 et 29 mL/min, n = 5) étaient trop limitées pour en tirer des conclusions (voir la section 4, « Posologie et administration »).
- Poids corporel : L’analyse pharmacocinétique de population a montré qu’un poids corporel accru était associé à une augmentation de la clairance (CL et Vc), entraînant une diminution de l'exposition. Cependant, aucune différence cliniquement significative dans la pharmacocinétique du tislélizumab en fonction du poids corporel (32 à 130 kg) n'a été observée.
10.4 Immunogénicité
Toutes les protéines thérapeutiques sont potentiellement immunogènes. La détection de la formation d’anticorps dépend fortement de la sensibilité et de la spécificité de l’analyse. En outre, l’incidence observée de la positivité aux anticorps (y compris les anticorps neutralisants) dans un test peut être influencée par plusieurs facteurs, notamment la méthodologie du test, la manipulation de l’échantillon, le moment du prélèvement, les médicaments concomitants et la maladie sous-jacente. Pour ces raisons, la comparaison de l’incidence des anticorps dans les études décrites ci-dessous avec l’incidence des anticorps dans d’autres études ou à d’autres produits peut être trompeuse.
Parmi les 3034 patients évaluables pour les anticorps anti-médicaments (AAM) traités par 200 mg une fois toutes les 3 semaines en monothérapie, ou en association avec une chimiothérapie, l'incidence des AAM et des anticorps neutralisants (AcN) étaient de 16,5 % (236/1427) et 0,8 % (11/1427) en monothérapie, et de 22,2 % (357/1607) et 1,0 % (16/1607) en association, respectivement.
L’incidence des AAM et des AcN observée chez les patients atteints d’un CNP traités par tislélizumab en association avec une chimiothérapie dans l’étude 309, et chez les patients atteints d’un CEO traités par tislélizumab en monothérapie dans l’étude 302, est résumée ci-dessous :
Tableau 9 : Incidence des AAM et des AcN dans les études 309 et 302
| Schéma thérapeutique | Indication | Incidence des AAM | Incidence des AcN |
| Tislélizumab + chimiothérapie | CNP | 8,8 % (11/125) | 0,0 % (0/125) |
| Tislélizumab en monothérapie | CEO | 14,5 % (32/221) | 0,5 % (1/221) |
Une incidence plus élevée des effets indésirables (EI) a été observée chez les patients positifs aux AAM, par rapport aux patients négatifs aux AAM, dans les études suivantes :
Dans l’étude 309, où les patients atteints d’un CNP étaient traités par tislélizumab en association avec une chimiothérapie, une incidence plus élevée d’effets indésirables graves (63,6 % vs 30,7 %) et de réactions à la perfusion (18,2 % vs 4,4 %) a été observée chez les patients positifs aux AAM que chez les patients négatifs aux AAM, respectivement.
Dans l’étude 302, où les patients atteints d’un CEO étaient traités par tislélizumab en monothérapie, une incidence plus élevée d’effets indésirables de grade ≥ 3 (62,5% vs 39,2%) et d’effets indésirables graves (50,0% vs 34,4%) a été observée chez les patients positifs aux AAM que chez les patients négatifs aux AAM, respectivement.
11 Conservation, stabilité et mise au rebut
Conserver réfrigéré entre 2 °C et 8 °C dans sa boîte d’origine pour protéger la solution de la lumière. Ne pas congeler. Ne pas secouer.
Pour les conditions de conservation après dilution du médicament (voir la section 4, « Posologie et administration »).
12 Particularités de manipulation du produit
Tout produit inutilisé ou déchet doit être éliminé conformément aux exigences locales en vigueur.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Nom propre : tislélizumab
Nom chimique : anticorps monoclonal de type variant d’immunoglobuline G4 (IgG4) anti-PD-1 humain
Formule moléculaire et masse moléculaire : La masse moléculaire de la molécule de tislélizumab intacte, calculée à partir de la séquence de son ADN complémentaire (ADNc), est de 144 044 Daltons sans la partie glycanique ou de 146 972 Daltons avec les deux chaînes glycaniques A2FG1.
Structure :
Le tislélizumab est un anticorps monoclonal humanisé de type variant d’IgG4. La cible à laquelle le tislélizumab se lie est le récepteur PD-1. Le tislélizumab est constitué de deux hétérodimères. Chacun des hétérodimères est composé d’une chaîne polypeptidique lourde et d’une chaîne polypetidique légère. Les chaînes lourdes (CL) de la molécule d’anticorps sont liées entre elles par deux ponts disulfures, et les chaînes légères (CL) sont chacune liée à l’une des chaînes lourdes par un pont disulfure.
Propriétés physicochimiques : Solution limpide à légèrement opalescente, incolore à légèrement jaunâtre.
La solution a un pH d’environ 6,5 et une osmolalité d’environ 270 à 330 mOsm/kg.
Caractéristiques du produit :
TEVIMBRA (tislélizumab pour injection) est un anticorps monoclonal humanisé de type variant d’immunoglobuline IgG4 avec un fragment Fc modifié produit dans des cellules recombinantes d’ovaire de hamster chinois suivi d’une purification et d’une formulation.
14 Essais cliniques
14.1 Essais cliniques par indication
Carcinome nasopharyngé (CNP)
Tableau 10 : Résumé des données démographiques des patients pour l’étude RATIONALE-309
| Nº de l’essai | Plan de l’essai | Posologie, | Sujets de l’étude (n) | Âge moyen (min - max) | Sexe (%) | ||
| voie | |||||||
| d’administrati | |||||||
| on et durée | |||||||
| RATIONALE-309 | Étude de phase III multicentrique , à double insu, contrôlée par placebo et randomisée (1:1) | Perfusion intraveineuse Groupe A Tislélizumab 200mg Q3S + GC Groupe B Placebo + GC | Tout: 263 Groupe A : 131 Groupe B : 132 | 50 (23-74) 50 (26-74) 50 (23-73) | M (78,3) F (21,7) | ||
L’étude RATIONALE-309 (NCT03924986) était une étude de phase III comparative avec placebo, randomisée, multicentrique et menée en double aveugle, visant à comparer l’efficacité et l’innocuité de TEVIMBRA associé à la gemcitabine et au cisplatine à celles d’un placebo associé à la gemcitabine et au cisplatine en traitement de première intention chez des patients atteints d’un carcinome du nasopharynx (CNP) récurrent ou métastatique.
263 patients au total ont été randomisés (1:1) pour recevoir TEVIMBRA en association à de la gemcitabine et du cisplatine (N = 131) ou du placebo en association à de la gemcitabine et du cisplatine (N = 132). La randomisation a été stratifiée par sexe et par statut métastatique (basé sur la présence ou l’absence de métastases hépatiques). Les patients ont reçu 200 mg de TEVIMBRA ou du placebo plus 80 mg/m2 de cisplatine au jour 1 plus 1 g/m2 de gemcitabine au jour 1 et au jour 8 de chaque cycle de 21 jours pendant 4 à 6 cycles. TEVIMBRA ou le placebo ont été administrés jusqu’à la progression de la maladie ou l’apparition d’effets toxiques inacceptables.
Étaient inclus dans l’étude les patients atteints d’un CNP métastatique ou récidivant pathologiquement confirmé qui n’avait jamais reçu de traitement systémique et qui avait un indice de performance ECOG de 0 ou 1. Étaient exclus de l’étude RATIONALE-309 les patients qui avaient reçu un traitement anticancéreux systémique approuvé comprenant une hormonothérapie dans les 28 jours précédant l’instauration du traitement de l’étude, des traitements ciblant PD-1 ou PD-L1 ou qui avaient une maladie leptoméningée active ou des métastases cérébrales non traitées ou non contrôlées.
Le critère d’évaluation principal était la survie sans progression (SSP) déterminée par le comité d’examen indépendant (CEI) selon RECIST v1.1 dans l’ensemble d’analyse en intention de traiter (ITT). Les critères d’évaluation secondaires étaient de nature descriptive et comprenaient la survie globale (SG), les taux de réponse objective (TRO) et la durée de la réponse (DR). Au moment de l'analyse primaire de la survie sans progression (SSP), la durée médiane de suivi était de 10,2 mois.
Les caractéristiques à l’inclusion pour la population de l’étude étaient un âge médian de 50 ans (min, max : 23, 74); 91,6 % de patients < 65 ans; 78,3 % d’hommes; 63,1 % de patients avec un indice de performance ECOG de 1; 100 % d’Asiatiques (Chine, Thaïlande et Taiwan); et 95 % d’anciens fumeurs ou d’individus sans antécédent de tabagisme.
Les résultats d’efficacité sont présentés dans le tableau 11 et dans la figure 1. 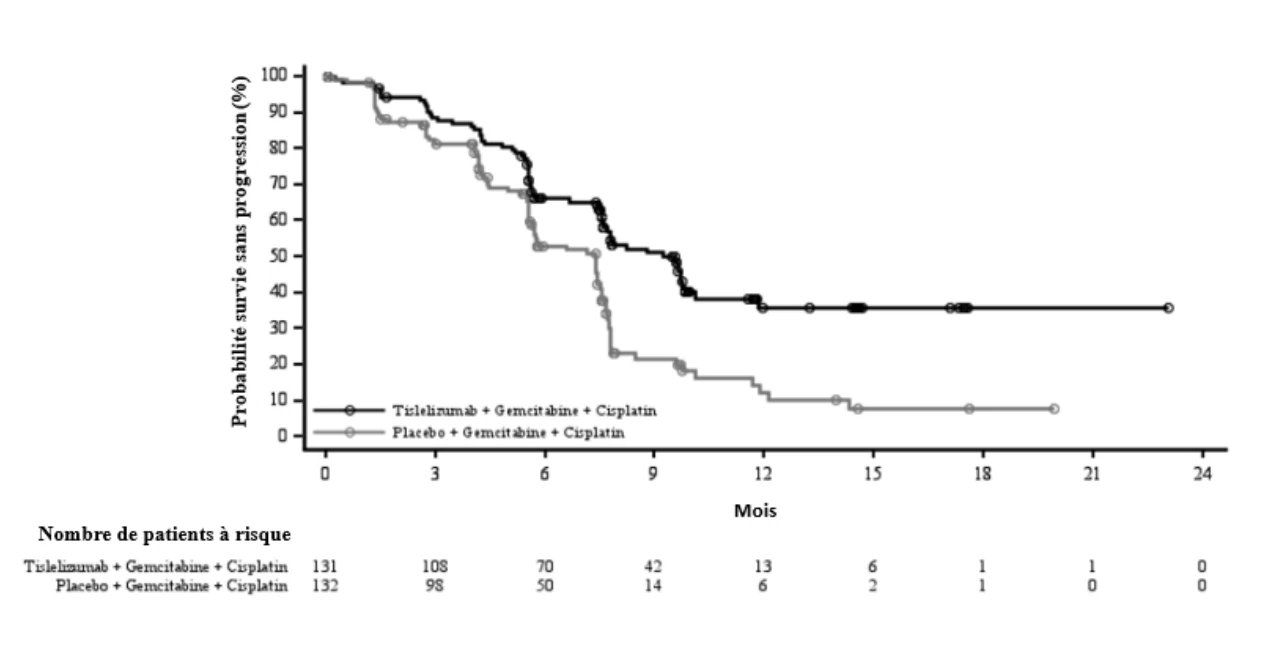
Tableau 11 : Résultats sur l’efficacité de l'étude RATIONALE-309
| Paramètre d’évaluation | Tislélizumab + gemcitabine + cisplatine (N = 131) | Placebo + gemcitabine + cisplatine (N = 132) |
| SSP | ||
| Événements, n (%) | 65 (49,6) | 87 (65,9) |
| SSP médiane (mois) (IC à 95 %) a | 9,2 (7,6 ; 10,1) | 7,4 (5,6 ; 7,5) |
| Rapport de risques (IC à 95 %) b, c | 0,52 (0,38 ; 0,73) | |
| Valeur pc, d | < 0,0001 | |
Abréviations : SSP = Survie sans progression
a Les valeurs médianes ont été estimées par la méthode de Kaplan-Meier avec des IC à 95 % estimés par la méthode de Brookmeyer et Crowley
b Estimé sur la base du modèle de Cox stratifié
c Stratifiée par sexe et par statut quant à la présence ou l’absence de métastases hépatiques
d Valeur p unilatérale à partir du test logarithmique par rangs
Figure 1 : Courbe de Kaplan-Meier de la survie sans progression dans l’étude RATIONALE-309
De plus, le TRO était de 69,5 % (IC à 95 % : 60,8 %-77,2 %) dans le groupe du TEVIMBRA association avec la gemcitabine et le cisplatine et de 55,3 % (IC à 95 % : 46,4 %-64,0 %) dans le groupe du placebo en association avec la gemcitabine et le cisplatine.
Parmi les répondeurs, la DR médiane était de 8,5 mois (IC à 95 % : 6,5 - non estimable) dans le groupe du TEVIMBRA en association avec la gemcitabine et le cisplatine et de 6,1 mois (IC à 95 % : 4,7-6,2) dans le groupe du placebo en association avec la gemcitabine et le cisplatine.
Carcinome épidermoïde œsophagien (CEO), non résécable ou métastatique, traité précédemment
Tableau 12 : Résumé des données démographiques des patients de l'étude BGB-A317-302 (RATIONALE-302)
| Nº de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Sujets de l’étude (n) | Âge moyen (tranche) | Sexe |
| BGB-A317-302 | Répartition aléatoire, contrôlée, ouverte | TEVIMBRA 200 mg i.v. Q3W Ou CCI : Paclitaxel : 135 à 175 mg/m2 i.v. Q3W Ou Docétaxel : 75 mg/m2 i.v. Q3W Ou Irinotécan : 125 mg/m2 i.v. les jours 1 et 8 Q3W | 256 256 | 61,8 (40 - 86) 61,8 (35 - 81) | 217 H 39 F 215 H 41 F |
RATIONALE-302 (NCT03430843) était une étude multicentrique, randomisée (1 :1), en ouvert comparant l’efficacité et l'innocuité de TEVIMBRA en monothérapie à la chimiothérapie choisie par l’investigateur (paclitaxel, docétaxel ou irinotécan) chez des patients adultes atteints d’un CEO avancé ou métastatique, non résécable, ayant progressé pendant ou après une chimiothérapie systémique antérieure.
Les patients ont été inclus indépendamment de leur niveau d'expression de PD-L1 dans la tumeur. L’expression de PD-L1 a été évaluée de manière prospective dans un laboratoire central à l'aide du test VENTANA PD-L1 (SP263), qui a détecté la coloration de PD-L1 sur les cellules tumorales et les cellules immunitaires associées à la tumeur (positivité de la zone tumorale ou TAP). L'étude a exclu les patients ayant reçu un inhibiteur de point de contrôle immunitaire antérieur, présentant des métastases cérébrales ou leptoméningées symptomatiques ou nécessitant un traitement, une maladie auto-immune active, un état médical nécessitant des corticostéroïdes ou des immunosuppresseurs systémiques, ou une invasion tumorale apparente d'organes adjacents à la tumeur œsophagienne.
Au total, 512 patients ont été répartis de manière aléatoire (1:1) soit dans le groupe traité par 200 mg de TEVIMBRA toutes les 3 semaines, soit dans le groupe traité par la chimiothérapie choisie par l’investigateur (CCI, tous administrés par voie intraveineuse : paclitaxel à 135-175 mg/m2 toutes les
3 semaines ou 80-100 mg/m2 une fois par semaine, 75 mg/m2 de docétaxel toutes les 3 semaines ou 125 mg/m2 d’irinotécan aux jours 1 et 8 de chaque cycle de 3 semaines. Les patients ont été traités jusqu’à la progression de la maladie évaluée par le chercheur ou l’apparition d’une toxicité inacceptable.
La répartition aléatoire a été stratifiée en fonction de la région géographique (Asie [hors Japon] vs Japon vs États-Unis/UE), l’indice de performance ECOG (0 vs 1) et l’option de la CCI (paclitaxel vs docétaxel vs irinotécan). Les évaluations tumorales ont été effectuées toutes les 6 semaines pendant les 6 premiers mois, puis toutes les 9 semaines jusqu’à la progression de la maladie.
Le critère d’évaluation principal de l’efficacité était la survie globale (SG) dans la population en intention de traiter (IDT). Les autres critères d'évaluation de l'efficacité étaient la survie sans progression (SSP), le taux de réponses global (TRG) et la durée de réponse (DR) évalués par le chercheur selon RECIST v1.1.
Les caractéristiques à l’inclusion pour la population de l'étude étaient un âge médian de 62 ans (intervalle : 35 à 86 ans), 38 % de patients âgés de ≥ 65 ans, 84 % d’hommes, 19 % de Blancs, 80 % d’Asiatiques et 95 % de patients atteints d’une maladie métastatique. L’indice de performance ECOG initial était de 0 (25 %) ou de 1 (75 %).
Au total, 512 patients ont été inclus et répartis de manière aléatoire soit dans le groupe traité par TEVIMBRA (n=256) ou la CCI (n=256) (irinotécan [46 %], paclitaxel [33 %] ou docétaxel [21 %]). Sur les 512 patients, 142 (28 %) avaient un score de PD-L1 ≥10 %, 222 (43 %) avaient un score de PD-L1 <10 % et 148 (29 %) avaient un score de PD-L1 inconnu à l'inclusion.
Les résultats d’efficacité sont présentés dans le tableau 13 et dans la figure 2.
Tableau 13 : Résultats sur l’efficacité de l'étude RATIONALE-302
| Paramètre d’évaluation | TEVIMBRA (N = 256) | CCI (N = 256) |
| Survie globale | ||
| Décès, n (%) | 197 (77) | 213 (83,2) |
| Médiane (mois)a (IC à 95 %) | 8,6 (7,5 ; 10,4) | 6,3 (5,3 ; 7,0) |
| Rapport de risquesb (IC à 95 %) | 0,70 (0,57 ; 0,85) | |
| Valeur pc | 0.0001 | |
IC = intervalle de confiance
a Estimé par la méthode de Kaplan-Meier.
b Basé sur le modèle de régression de Cox stratifié en fonction de l’indice ECOG initial et l’option de la CCI. c La valeur de p unilatérale est basée sur le test logarithmique par rangs stratifié en fonction de l’indice ECOG initial et l’option de la CCI.
Figure 2 : Courbe de Kaplan-Meier pour la survie globale dans l'étude RATIONALE-302
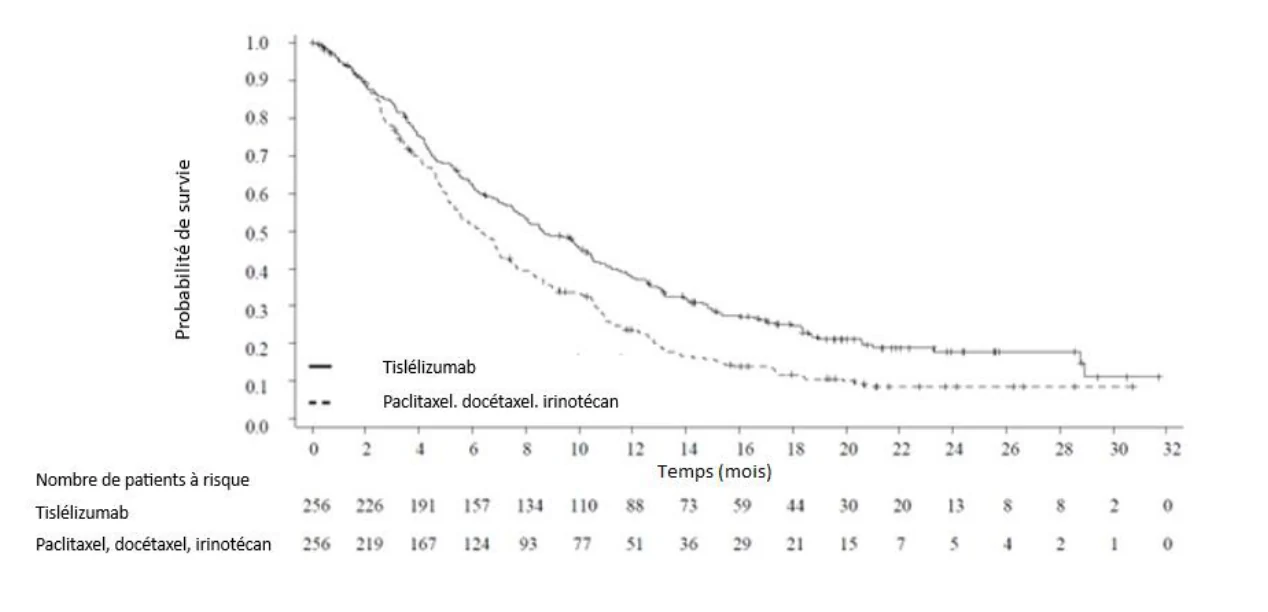
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Toxicologie générale :
Dans des études de toxicologie non cliniques chez des singes cynomolgus, aucune toxicité liée au traitement n'a été notée à des doses uniques allant jusqu’à 100 mg/kg. Dans des études de toxicologie à doses répétées chez des singes cynomolgus, après une perfusion intraveineuse à 3, 10, 30 ou 60 mg/kg (une fois toutes les deux semaines (Q2W), 7 administrations de dose) pendant 13 semaines, aucune toxicité apparente liée au traitement ou changements histopathologiques n'ont été observés dans les tissus ou organes, y compris le système reproducteur mâle et femelle jusqu'à 30 mg/kg Q2W, correspondant à une exposition humaine de 4 à 7 fois supérieure à celle observée à la dose clinique de 200 mg. Une dose plus élevée (60 mg/kg) était associée à des résultats histopathologiques indésirables liés à l'article dans les reins et à des changements vasculaires dans plusieurs tissus correspondant à des réactions immunogéniques modérées à sévères chez plusieurs animaux, ce qui pourrait être dû au développement d’anticorps anti-médicament.
Génotoxicité :
Aucune étude animale à long terme n’a été menée pour évaluer le potentiel génotoxique du tislélizumab
Cancérogenèse :
aucune étude à long terme n’a été menée chez les animaux pour évaluer le potentiel cancérogène du
tislélizumab.
Toxicité pour la reproduction et le développement :
Aucune étude de la toxicité du tislélizumab sur la reproduction et le développement ni aucune étude de toxicité du tislélizumab sur la fertilité animale n’ont été réalisées. Dans une étude de toxicologie à doses répétées de 13 semaines chez des singes cynomolgus, il n'y a eu aucun effet notable sur les organes reproducteurs mâle et femelle. Cependant, la plupart des animaux de l'étude n'étaient pas sexuellement matures.
Des études réalisées sur des animaux ont démontré que l’inhibition de la voie PD-1/PD-L1 augmente le risque de rejet à médiation immunitaire du fœtus en développement, ce qui conduit à la mort du fœtus. On sait également que l’IgG4 traverse la barrière placentaire. Par conséquent, le tislélizumab a le potentiel de traverser le placenta pendant la grossesse et de nuire au fœtus.
Toxicologie particulière :
Dans des modèles animaux, l’inhibition de la signalisation PD-L1/PD-1 entraîne une augmentation de la gravité de certaines infections et une amplification des réponses inflammatoires. Des souris knockout pour PD-1 infectées par Mycobacterium tuberculosis présentent une survie nettement réduite par rapport à des souris témoins de type sauvage, ce qui est en corrélation avec une augmentation de la prolifération bactérienne et des réponses inflammatoires dans ces animaux. Il a également été montré que le blocage de PD-1 à l’aide d’un anticorps anti-PD-1 de primate exacerbe l’infection à M. tuberculosis chez des singes Macacus rhesus. Il a aussi été montré que des souris knockout pour PD-L1 et PD-1 ont une survie réduite après une infection à virus de la chorioméningite lymphocytaire.