


Monographie de produit - Bavencio
Modifications importantes apportées récemment à la monographie
| 4 Posologie et administration | 2026-03 |
| 7 Mises en garde et précautions, Système immunitaire | 2024-12 2025-03 2025-10 2026-03 |
| 8 Effets indésirables, 8.5 Effets indésirables observés après la commercialisation | 2024-12 2025-03 2026-03 |
Table des matières
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
Modifications importantes apportées récemment à la monographie ........................................ 2
Table des matières ........................................................................................................................ 2
Partie 1 : Renseignements destinés aux professionnels de la santé ........................................ 4
1 Indications .......................................................................................................................... 4
1.1 Pédiatrie ...................................................................................................................... 4 1.2 Gériatrie ....................................................................................................................... 4 2 Contre-indications ............................................................................................................. 4
4 Posologie et administration .............................................................................................. 4
4.1 Considérations posologiques ....................................................................................... 4 4.2 Posologie recommandée et ajustement posologique ................................................... 5 4.3 Reconstitution .............................................................................................................. 7 4.4 Administration .............................................................................................................. 7 4.5 Dose oubliée ................................................................................................................ 7 5 Surdose .............................................................................................................................. 8
6 Formes pharmaceutiques, teneurs, composition et conditionnement........................... 8
7 Mises en garde et précautions .......................................................................................... 8
7.1 Populations particulières ............................................................................................ 13 7.1.1 Grossesse.............................................................................................................. 13 7.1.2 Allaitement ............................................................................................................. 13 7.1.3 Enfants et adolescents ........................................................................................... 13 7.1.4 Personnes âgées ................................................................................................... 14 8 Effets indésirables ........................................................................................................... 14
8.1 Aperçu des effets indésirables ................................................................................... 14
8.2 Effets indésirables observés au cours des études cliniques ....................................... 16 8.3 Effets indésirables peu fréquents observés au cours des études cliniques ................ 27 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives .................................................................... 29 8.5 Effets indésirables observés après la commercialisation ........................................... 31 9 Interactions médicamenteuses ....................................................................................... 32
9.2 Aperçu des interactions médicamenteuses ................................................................ 32 9.3 Interactions médicament-comportement .................................................................... 32 9.4 Interactions médicament-médicament ....................................................................... 32 9.5 Interactions médicament-aliment ............................................................................... 32 9.6 Interactions médicament-plante médicinale ............................................................... 32 9.7 Interactions médicament-examens de laboratoire ...................................................... 32 10 Pharmacologie clinique ................................................................................................... 32
10.1 Mode d’action ........................................................................................................ 32 10.2 Pharmacodynamie ................................................................................................. 33 10.3 Pharmacocinétique ................................................................................................ 33 10.4 Immunogénicité ..................................................................................................... 35 11 Conservation, stabilité et mise au rebut ......................................................................... 36
Partie 2 : Renseignements scientifiques ................................................................................... 37
13 Renseignements pharmaceutiques ................................................................................ 37
14 Études cliniques ............................................................................................................... 37
14.1 Études cliniques par indication ............................................................................... 37 Carcinome à cellules de Merkel métastatique .................................................................... 37 Carcinome urothélial localement avancé ou métastatique .................................................. 41 16 Toxicologie non clinique ................................................................................................. 48
Renseignements destinés aux patient·e·s ................................................................................ 50
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
Carcinome urothélial localement avancé ou métastatique
Bavencio est indiqué pour le traitement d’entretien des patients atteints de carcinome urothélial (CU) non résécable localement avancé ou métastatique dont la maladie n’a pas progressé sous chimiothérapie d’induction à base de platine de première intention.
Bavencio est indiqué pour le traitement des patients atteints de carcinome urothélial (CU) localement avancé ou métastatique ayant progressé pendant ou après une chimiothérapie à base de platine ou dans les 12 mois suivant une chimiothérapie néoadjuvante ou adjuvante à base de platine.
Carcinome à cellules de Merkel métastatique
Bavencio (avélumab pour injection) est indiqué pour le traitement des patients adultes atteints de carcinome à cellules de Merkel (CCM) métastatique.
L’autorisation de commercialisation s’est fondée sur la réponse tumorale et la durabilité de la réponse. L’amélioration de la survie ou des symptômes liés à la maladie n’a pas encore été établie (voir la section 14 Études cliniques).
1.1 Pédiatrie
Pédiatrie (< 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de Bavencio dans la population pédiatrique n’ont pas été démontrées (voir la section 10 Pharmacologie clinique, 10.3 Pharmacocinétique, Populations et états pathologiques particuliers). L’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Gériatrie
Gériatrie (≥ 65 ans) : Les différences globales en matière d’innocuité et d’efficacité entre l’utilisation du produit dans la population gériatrique (patients âgés de 65 ans et plus) et son utilisation chez des patients plus jeunes (âgés de moins de 65 ans) n’ont pas été évaluées (voir la section 7.1.4 Mises en garde et précautions, Personnes âgées).
2 Contre-indications
Bavencio est contre-indiqué chez les patients hypersensibles à ce médicament ou à tout ingrédient de la formulation, notamment tout ingrédient non médicinal ou composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
4 Posologie et administration
4.1 Considérations posologiques
Bavencio doit être administré par perfusion intraveineuse (IV) sous la supervision d’un professionnel de la santé qualifié. Ne pas administrer en injection intraveineuse directe ou en
bolus.
4.2 Posologie recommandée et ajustement posologique
Posologie
La dose recommandée de Bavencio est de 10 mg/kg de poids corporel et doit être administrée par voie intraveineuse sur une durée de 60 minutes toutes les 2 semaines.
Prémédication et surveillance
Les patients doivent recevoir une prémédication par antihistaminique et acétaminophène avant les 4 premières perfusions de Bavencio. Pour les doses ultérieures de Bavencio, la prémédication doit être administrée selon le jugement clinique et l’existence/le niveau de gravité de précédentes réactions à la perfusion.
Durée du traitement
Il est recommandé que les patients soient traités par Bavencio jusqu’à ce qu’une progression de la maladie ou une toxicité inacceptable soient observées. Les patients dont l’état clinique est stable et qui présentent les premiers signes d’une progression de la maladie peuvent rester sous traitement jusqu’à ce que la progression de la maladie soit confirmée.
Modifications du traitement
L’augmentation ou la diminution de la dose ne sont pas recommandées. Il peut être nécessaire de retarder ou d’interrompre l’administration selon les caractéristiques individuelles d’innocuité et de tolérabilité du traitement.
Le tableau 1 résume les directives pour la modification du traitement. Des directives détaillées pour la prise en charge des réactions indésirables au médicament à médiation immunitaire sont fournies dans la section 7 Mises en garde et précautions.
Tableau 1 – Modification recommandée de la dose de Bavencio pour la prise en charge des réactions indésirables liées au traitement
| Réaction indésirable | Gravité* | Modification du traitement | |||||||
| liée au traitement | |||||||||
| Pneumopathie inflammatoire | Grade 2 | Suspendre** | |||||||
| Grade 3 ou grade 4 ou récurrence | Cesser définitivement | ||||||||
| d’une pneumopathie inflammatoire | |||||||||
| de grade 2 | |||||||||
| Hépatite | Taux d’aspartate aminotransférase | Suspendre** | |||||||
| (AST) ou d’alanine | |||||||||
| aminotransférase (ALT) | |||||||||
| supérieurs à 3 fois et inférieurs ou | |||||||||
| égaux à 5 fois la limite supérieure | |||||||||
| de la normale (LSN) ou taux de | |||||||||
| bilirubine totale supérieur à 1,5 fois | |||||||||
| la LSN et inférieur ou égal à 3 fois | |||||||||
| la LSN (grade 2) | |||||||||
| Taux d’AST ou d’ALT supérieurs à | Cesser définitivement | ||||||||
| 5 fois la LSN ou taux de bilirubine | |||||||||
| totale supérieur à 3 fois la LSN | |||||||||
| (grade 3 ou 4) | |||||||||
| Réaction indésirable | Gravité* | Modification du traitement | |||||||
| liée au traitement | |||||||||
| Colite/diarrhée | Grade 2 ou grade 3 | Suspendre** | |||||||
| Grade 4 ou récurrence d’une colite | Cesser définitivement | ||||||||
| de grade 3 | |||||||||
| Endocrinopathies | Grade 3 ou grade 4 | Suspendre** | |||||||
| (y compris, mais sans s’y | |||||||||
| limiter, l’hypothyroïdie, | |||||||||
| l’hyperthyroïdie, | |||||||||
| l’insuffisance | |||||||||
| surrénalienne, le diabète | |||||||||
| de type 1, | |||||||||
| l’hyperglycémie) | |||||||||
| Néphrite et dysfonction rénale | Taux de créatinine sérique | Suspendre** | |||||||
| supérieur à 1,5 fois la LSN et | |||||||||
| jusqu’à 6 fois la LSN | |||||||||
| (grade 2 ou 3) | |||||||||
| Taux de créatinine sérique | Cesser définitivement | ||||||||
| supérieur à 6 fois la LSN (grade 4) | |||||||||
| Myocardite | Grade 2, 3 ou 4 | Cesser définitivement | |||||||
Autres réactions indésirables à médiation immunitaire (RImi) (y compris, les réactions à médiation immunitaire observées à la section 7 Mises en garde et précautions, Autres réactions indésirables à médiation immunitaire) | Dans l’une ou l’autre des | Suspendre** | |||||||
| circonstances suivantes : Signes | |||||||||
| cliniques ou symptômes | |||||||||
| correspondant à un grade 2 ou à un | |||||||||
| grade 3 de | |||||||||
| réaction indésirable à médiation | |||||||||
| immunitaire non décrite ci-dessus | |||||||||
| Dans l’une ou l’autre des | Cesser définitivement | ||||||||
| circonstances suivantes : | |||||||||
| |||||||||
| pronostic vital ou de grade 4, à | |||||||||
| l’exception des | |||||||||
| endocrinopathies maîtrisées par | |||||||||
| un traitement hormonal | |||||||||
| substitutif | |||||||||
| |||||||||
| prednisone ≥ 10 mg/jour ou | |||||||||
| l’équivalent pendant plus de | |||||||||
| 12 semaines | |||||||||
| |||||||||
| ≥ 12 semaines | |||||||||
| |||||||||
| niveau de gravité ≥ grade 3 | |||||||||
| Réactions à la perfusion | Grade 1 ou grade 2 | Interrompre la perfusion ou ralentir | |||||||
| le débit | |||||||||
| Grade 3 ou grade 4 | Cesser définitivement | ||||||||
* Remarque : Les grades de toxicité sont ceux établis dans la version 4.0 des Common Terminology Criteria for Adverse Events du National Cancer Institute (NCI-CTCAE v4.03).
** Jusqu’à ce que le niveau de gravité des réactions indésirables baisse au grade 0-1 et/ou jusqu’à la diminution progressive de la dose du corticostéroïde.
4.3 Reconstitution
Utiliser une technique d’asepsie pour la préparation de la solution à perfuser.
- Inspecter visuellement la fiole pour vérifier qu’aucune particule et qu’aucun changement de couleur n’est visible. Bavencio est une solution limpide, incolore à légèrement jaune. Jeter la fiole si la solution est trouble, a changé de couleur ou contient des particules.
- Prendre une poche à perfusion de taille appropriée (préférablement 250 mL) contenant une solution de chlorure de sodium à 0,9 % ou à 0,45 %. Prélever le volume de Bavencio nécessaire dans la ou les fioles et le transférer dans la poche à perfusion. Jeter toute fiole partiellement utilisée ou vide.
- Mélanger la solution diluée en retournant délicatement la poche à perfusion pour éviter de la faire mousser ou de la soumettre à une force de cisaillement excessive.
Inspecter la solution pour s’assurer qu’elle est limpide, incolore et sans particules visibles.
Utiliser la solution diluée immédiatement après l’avoir préparée.
- Ne pas administrer d’autres médicaments concomitants par la même ligne intraveineuse.
- Administrer la perfusion comme décrit ci-dessus.
- Après l’administration de Bavencio, purger la tubulure avec une solution de chlorure de sodium à 0,9 % ou à 0,45 %.
- Bavencio ne contient pas d’agent de conservation. Si Bavencio n’est pas perfusé immédiatement, la solution diluée peut être conservée jusqu’à 8 heures à la température ambiante ou jusqu’à 24 heures au réfrigérateur à une température comprise entre 2 °C et 8 °C. Si la solution diluée a été réfrigérée, il faut la laisser revenir à la température ambiante avant de l’administrer. La durée pendant laquelle la solution pour perfusion est conservée dans la poche à perfusion ainsi que la durée de la perfusion elle-même doivent être prises en compte dans les durées de conservation indiquées (voir la section 11 Conservation, stabilité et mise au rebut).
Bavencio est compatible avec une solution de chlorure de sodium à 0,9 % ou à 0,45 % et ne doit pas être mélangé avec d’autres produits.
Bavencio est compatible avec des poches à perfusion en polyéthylène, en polypropylène et en copolymère d’acétate de vinyle-éthylène, avec des flacons en verre, avec des tubulures à perfusion en polychlorure de vinyle et avec des filtres en ligne munis de membranes en polyéthersulfone avec une porosité de 0,2 micromètre.
4.4 Administration
Bavencio doit être dilué dans une solution de chlorure de sodium à 0,9 % ou à 0,45 % avant la perfusion.
Bavencio est administré sur une durée de 60 minutes en perfusion intraveineuse en utilisant un filtre en ligne prémonté ou monté sur la tubulure, stérile, non pyrogène, à faible liaison protéique, de 0,2 micron.
Bavencio ne doit pas être administré en injection intraveineuse directe ou en bolus.
4.5 Dose oubliée
Si une dose prévue de Bavencio a été oubliée, il faut l’administrer aussitôt qu’il est possible de le faire ou poursuivre le traitement avec la prochaine dose prévue.
5 Surdose
Les expériences de surdosage de Bavencio ont été limitées dans les études cliniques. Le traitement vise la prise en charge des symptômes.
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Pour aider à assurer la traçabilité des produits biologiques, les professionnels de la santé doivent consigner à la fois le nom commercial et la dénomination commune (ingrédient actif) ainsi que d’autres identificateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 2 – Formes posologiques, teneurs et composition
Description
Bavencio est une solution stérile, limpide et incolore à légèrement jaune.
Bavencio est fourni en fiole à usage unique. Une fiole de 10 mL contient 200 mg d’avélumab.
Le dispositif de fermeture du contenant ne contient pas de latex de caoutchouc naturel.
7 Mises en garde et précautions
Généralités
Le traitement doit être instauré et supervisé par un médecin ayant de l’expérience dans le traitement du cancer.
Conduite et utilisation de machines
Bavencio a une influence négligeable sur la capacité à conduire ou à utiliser des machines. On a rapporté de la fatigue à la suite de l’administration de Bavencio (voir la section 8.2 Effets indésirables, Effets indésirables observés au cours des études cliniques). Il faut recommander aux patients de ne pas conduire ni utiliser de machines jusqu’à ce qu’ils soient certains qu’ils se sentent bien.
Système immunitaire (voir la section 8.2 Effets indésirables, Effets indésirables observés au cours des études cliniques)
Bavencio peut entraîner des réactions indésirables à médiation immunitaire sévères et mortelles (voir la section 8 Effets indésirables). Comme cela est observé avec les autres inhibiteurs de
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
| Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/teneur/com | ||||
| position | ||||
| Intraveineuse | Solution pour perfusion / 20 mg/mL | Acide acétique glacial, D-mannitol, eau pour injection, hydroxyde de sodium, polysorbate 20 | ||
point de contrôle immunitaire, les réactions à médiation immunitaire peuvent toucher n’importe quel système organique ou tissu. La plupart des réactions à médiation immunitaire se manifestent initialement pendant le traitement; cependant, des réactions indésirables à médiation immunitaire peuvent se produire après l’arrêt du traitement.
Patients atteints d’une maladie auto-immune (MAI) préexistante
Les patients atteints d’une MAI préexistante ont été exclus des études cliniques portant sur Bavencio (voir la section 14.1 Études cliniques). Les données tirées de rapport d’innocuité sur des cas individuels et recueillies auprès de 15 patients atteints d’une MAI préexistante après la mise en marché du médicament laissent supposer qu’il existe un risque d’effets indésirables à médiation immunitaire après le traitement par Bavencio chez les patients atteints d’une MAI. Deux patients ont présenté une poussée de la MAI préexistante sous-jacente; l’un d’eux a présenté un effet indésirable à médiation immunitaire qui n’avait pas été signalé jusqu’ici, alors que les autres patients ont présenté des effets indésirables à médiation immunitaire qui avaient déjà été signalés. La décision de traiter ou non les patients atteints d’une MAI préexistante par Bavencio doit être prise en faisant preuve de prudence et en tenant compte du risque potentiel de réactions indésirables au médicament à médiation immunitaire (voir la section 8.5 Effets indésirables, Effets indésirables observés après la commercialisation).
La liste des réactions indésirables à médiation immunitaire importantes qui est présentée ci-dessous dans cette section n’est pas exhaustive, c’est-à-dire qu’elle ne comprend pas toutes les réactions indésirables à médiation immunitaire possibles.
Les réactions indésirables au médicament à médiation immunitaire décrites plus en détail ci-dessous reflètent l’exposition à Bavencio d’un nombre total de 1 738 patients dans l’étude EMR100070-001 (étude 001) [n = 1 650] et l’étude EMR100070-003 partie A (étude 003 partie A) [n = 88], menées chez des patients atteints de CCM métastatique précédemment traités, avec une durée médiane du traitement de 12 semaines dans l’étude 001 et de 17 semaines dans l’étude 003 partie A à la date limite de collecte des données. De plus, les réactions indésirables au médicament à médiation immunitaire décrites ci-dessous reflètent l’exposition à Bavencio d’un nombre total de 116 patients dans l’étude EMR100070-003 partie B (étude 003 partie B), menée chez des patients atteints de CCM métastatique jamais traités, avec une durée médiane du traitement de 24 semaines à la date limite de collecte des données.
Pneumopathie inflammatoire à médiation immunitaire
Une pneumopathie inflammatoire à médiation immunitaire, parfois mortelle, a été signalée chez des patients recevant Bavencio (voir la section 8.2 Effets indésirables, Effets indésirables observés au cours des études cliniques).
Il faut surveiller chez les patients la survenue de signes et de symptômes de pneumopathie inflammatoire à médiation immunitaire et exclure les causes de pneumopathie autres qu’immunitaires. Une pneumopathie inflammatoire soupçonnée doit être confirmée par radiographie.
Des corticostéroïdes doivent être administrés pour les réactions de grade ≥ 2 (dose initiale de 1-2 mg/kg/jour de prednisone ou l’équivalent, suivie d’une diminution progressive de la dose sur une durée d’au moins 1 mois à partir du moment où l’amélioration est observée).
Le traitement par Bavencio doit être suspendu en cas de pneumopathie inflammatoire à médiation immunitaire de grade 2 jusqu’à ce que le niveau de gravité de la réaction baisse au grade 1 ou moins, et le traitement doit être définitivement arrêté en cas de pneumopathie inflammatoire de grade ≥ 3 ou de pneumopathie inflammatoire à médiation immunitaire de grade 2 récurrente (voir la section 4.2 Posologie et administration, Posologie recommandée et ajustement posologique).
Hépatite à médiation immunitaire
Une hépatite à médiation immunitaire, parfois mortelle, a été signalée chez des patients recevant Bavencio (voir la section 8.2 Effets indésirables, Effets indésirables observés au cours des études cliniques).
Il faut surveiller chez les patients la survenue de changements dans la fonction hépatique et de symptômes d’hépatite à médiation immunitaire. Les causes d’hépatite autres qu’immunitaires doivent être exclues. Dans les cas d’hépatites à médiation immunitaire de grade ≥ 2, des corticostéroïdes doivent être administrés (dose initiale de 1-2 mg/kg/jour de prednisone ou l’équivalent, suivie d’une diminution progressive de la dose sur une durée d’au moins 1 mois à partir du moment où l’amélioration est observée).
Le traitement par Bavencio doit être suspendu en cas d’hépatite à médiation immunitaire de grade 2 jusqu’à ce que le niveau de gravité de la réaction baisse au grade 1 ou moins, et le traitement doit être définitivement arrêté en cas d’hépatite à médiation immunitaire de grade ≥ 3 (voir la section 4.2 Posologie et administration, Posologie recommandée et ajustement posologique).
Colite à médiation immunitaire
Une colite à médiation immunitaire a été signalée chez des patients recevant Bavencio (voir la section 8.2 Effets indésirables, Effets indésirables observés au cours des études cliniques).
Il faut surveiller chez les patients la survenue de signes et de symptômes de colite et exclure les causes de colite autres qu’immunitaires. Des corticostéroïdes doivent être administrés pour les réactions de grade ≥ 2 (dose initiale de 1-2 mg/kg/jour de prednisone ou l’équivalent, suivie d’une diminution progressive de la dose sur une durée d’au moins 1 mois à partir du moment où l’amélioration est observée).
Le traitement par Bavencio doit être suspendu en cas de colite à médiation immunitaire de grade 2 ou de grade 3 jusqu’à ce que le niveau de gravité de la réaction baisse au grade 1 ou moins, et le traitement doit être définitivement arrêté en cas de colite à médiation immunitaire de grade 4 ou de colite à médiation immunitaire de grade 3 récurrente (voir la section 4.2 Posologie et administration, Posologie recommandée et ajustement posologique).
Endocrinopathies à médiation immunitaire
Des troubles thyroïdiens à médiation immunitaire, une insuffisance surrénalienne à médiation immunitaire et un diabète de type 1 ont été observés chez des patients traités par Bavencio (voir la section 8.2 Effets indésirables, Effets indésirables observés au cours des études cliniques).
Il faut surveiller chez les patients la survenue de signes cliniques et de symptômes d’endocrinopathie.
Troubles thyroïdiens (hypothyroïdie/hyperthyroïdie)
Des troubles thyroïdiens peuvent se manifester en tout temps durant le traitement. Il faut surveiller chez les patients la survenue de changements dans la fonction thyroïdienne (au début du traitement, périodiquement pendant le traitement, et à la fréquence indiquée en fonction de
l’évaluation clinique) et la survenue de signes cliniques et de symptômes de trouble thyroïdien. Au besoin, l’hypothyroïdie doit être prise en charge par un traitement substitutif et l’hyperthyroïdie, par l’administration d’un antithyroïdien.
Le traitement par Bavencio doit être suspendu en cas de troubles thyroïdiens de grade ≥ 3 jusqu’à ce que le niveau de gravité de la réaction baisse au grade 1 ou moins (voir la section 4.2 Posologie et administration, Posologie recommandée et ajustement posologique).
Insuffisance surrénalienne
Il faut surveiller chez les patients la survenue de signes et de symptômes d’insuffisance surrénalienne pendant et après le traitement. Des corticostéroïdes doivent être administrés (à raison de 1-2 mg/kg/jour de prednisone par voie IV ou l’équivalent par voie orale) en cas d’insuffisance surrénalienne de grade ≥ 3, avec diminution progressive de la dose jusqu’à une dose inférieure ou égale à 10 mg/jour.
Le traitement par Bavencio doit être suspendu en cas d’insuffisance surrénalienne symptomatique de grade ≥ 3 jusqu’à ce que le niveau de gravité de la réaction baisse au grade 1 ou moins (voir la section 4.2 Posologie et administration, Posologie recommandée et ajustement posologique).
Diabète de type 1
Bavencio peut entraîner un diabète de type 1, y compris une acidocétose diabétique (voir la section 8.2 Effets indésirables, Effets indésirables observés au cours des études cliniques).
Il faut surveiller chez les patients la survenue d’une hyperglycémie ou d’autres signes et symptômes de diabète. Instaurer une insuline pour traiter le diabète de type 1. Le traitement par Bavencio doit être suspendu et des anti-hyperglycémiants ou de l’insuline chez les patients présentant une hyperglycémie de grade ≥ 3 doivent être administrés. Reprendre le traitement par Bavencio une fois le contrôle métabolique obtenu par l’insulinothérapie ou les anti-hyperglycémiants (voir la section 4.2 Posologie et administration, Posologie recommandée et ajustement posologique).
Néphrite et dysfonction rénale à médiation immunitaire
Bavencio peut entraîner une néphrite à médiation immunitaire.
Il faut surveiller les patients pour détecter un taux de créatinine sérique élevé avant le traitement et périodiquement pendant le traitement. Des corticostéroïdes (dose initiale de 1 à 2 mg/kg/jour de prednisone ou l’équivalent, suivi d’une diminution progressive de la dose de corticostéroïde) doivent être administrés en cas de néphrite de grade ≥ 2.
Le traitement par Bavencio doit être suspendu en cas de néphrite de grade 2 ou de grade 3 jusqu’à ce que le niveau de gravité de la réaction baisse au grade 1 ou moins, et le traitement doit être définitivement arrêté en cas de néphrite de grade 4 (voir la section 4.2 Posologie et administration, Posologie recommandée et ajustement posologique).
Syndrome de chevauchement myocardite-myosite-myasthénie grave à médiation immunitaire Des cas se rapportant à un syndrome de chevauchement défini comme la manifestation simultanée de deux ou de l’ensemble des trois affections suivantes, soit la myocardite, la myosite et la myasthénie grave, ont été observés lors de l’emploi de Bavencio ou d’autres inhibiteurs de point de contrôle immunitaire. Il importe de déterminer s’il y a chevauchement de symptômes, car cela peut compliquer l’établissement d’un diagnostic et la prise en charge et pourrait accroître le risque de morbidité et de mortalité connexes. Les patients qui présentent des signes ou des symptômes de l’une de ces affections doivent également faire l’objet d’une surveillance et d’une évaluation en ce qui concerne les deux autres affections, et leur état doit être pris en charge selon les indications cliniques. Il faut instaurer rapidement une prise en charge médicale, y compris une consultation auprès d’un médecin spécialiste, selon le cas (voir la section 4.2 Posologie et administration, Posologie recommandée et ajustement posologique pour consulter les directives relatives à la modification recommandée de la dose pour la prise en charge des autres réactions indésirables à médiation immunitaire).
Autres réactions indésirables au médicament à médiation immunitaire
D’autres réactions indésirables à médiation immunitaire d’importance clinique ont été rapportées chez moins de 1 % des patients : myocardite, y compris avec une issue fatale, myosite, psoriasis, arthrite, dermatite exfoliatrice, érythème polymorphe, pemphigoïde, hypopituitarisme, uvéite, myasthénie grave/syndrome myasthénique, syndrome de Guillain-Barré, neutropénie, gastrite, cholangite sclérosante, arthrite, polymyalgie rhumatismale, syndrome de Sjögren et sarcoïdose.
Des cas de pancréatite à médiation immunitaire ont été observés chez des patients recevant Bavencio. Au cours d’un essai clinique portant sur Bavencio utilisé en association avec l’axitinib, des cas de pancréatite à médiation immunitaire parfois mortels ont été observés (voir la section 8.2 Effets indésirables, Effets indésirables observés au cours des études cliniques).
Les réactions indésirables à médiation immunitaire cliniquement significatives suivantes ont été rapportées en association avec d’autres produits de cette classe : affections cutanées à médiation immunitaire (dermatite bulleuse, syndrome de Stevens Johnson [SSJ]/nécrolyse épidermique toxique [NET]), pancréatite, rhabdomyolyse, myasthénie grave, lymphadénite histiocytaire nécrosante (maladie de Kikuchi-Fujimoto), démyélinisation, vascularite, anémie hémolytique, anémie aplasique, hypophysite, iritis et encéphalite.
Réactions à la perfusion
Des réactions à la perfusion, pouvant être sévères, sont survenues chez des patients traités par Bavencio.
Il faut surveiller chez les patients la survenue de signes et de symptômes de réaction à la perfusion, notamment les suivants : pyrexie, frissons, bouffées vasomotrices, hypotension, dyspnée, respiration sifflante, douleur dorsale, douleur abdominale et urticaire.
En cas de réaction à la perfusion de grade 1, le débit de la perfusion en cours doit être ralenti de 50 %. Pour les patients présentant une réaction liée à la perfusion de grade 2, il faut cesser temporairement la perfusion jusqu’à ce que le niveau de gravité de la réaction baisse au grade 1 ou que la réaction disparaisse, puis reprendre à un débit de perfusion plus lent de 50 %. En cas de réaction liée à la perfusion de grade ≥ 3, il faut cesser la perfusion et arrêter définitivement le traitement par Bavencio (voir la section 4.2 Posologie et administration, Posologie recommandée et ajustement posologique).
Les patients doivent recevoir une prémédication à base d’antihistaminiques et d’acétaminophène avant les 4 premières perfusions de Bavencio. Pour les doses ultérieures de Bavencio, la prémédication doit être administrée selon le jugement clinique et l’existence/le niveau de gravité de précédentes réactions à la perfusion (voir la section 4.2 Posologie et administration, Posologie recommandée et ajustement posologique).
Santé reproductive
Fertilité
Il n’y a pas eu d’étude menée pour évaluer l’effet de Bavencio sur la fertilité. L’effet de Bavencio sur la fertilité chez l’homme et chez la femme est inconnu.
Dans des études de toxicologie à doses répétées d’une durée de 1 mois et de 3 mois menées chez le singe, il n’y a pas eu d’effet notable sur les organes reproducteurs du mâle ou de la femelle.
7.1 Populations particulières
7.1.1 Grossesse
Il n’y a que peu ou pas de données sur l’utilisation de Bavencio chez la femme enceinte.
D’après son mode d’action, Bavencio peut être nocif pour le fœtus lorsqu’il est administré à une femme enceinte et il peut augmenter le risque de développer des troubles à médiation immunitaire ou altérer la réponse immunitaire normale.
On n’a pas mené d’études de reproduction chez l’animal avec l’avélumab pour évaluer son effet sur la reproduction et le développement fœtal.
Dans les modèles animaux, la voie de signalisation PD-1/PD-L1 joue un rôle important pour mener la grossesse à terme en induisant chez la mère une tolérance immunitaire au tissu fœtal.
On sait que les immunoglobulines IgG1 humaines traversent la barrière placentaire. L’avélumab a donc le potentiel d’être transmis par la mère au fœtus en développement.
Dans des modèles murins, on a observé que le blocage de la signalisation par le PD-L1 a perturbé la tolérance au fœtus et a causé une augmentation des pertes fœtales. Une fréquence accrue d’avortement et de mortinatalité fait donc partie des risques potentiels d’administrer Bavencio pendant la grossesse.
Bavencio n’est pas recommandé pendant la grossesse ni chez les femmes aptes à procréer qui n’utilisent pas de méthode de contraception efficace, à moins que le bénéfice clinique l’emporte sur le risque potentiel. Recommander aux femmes aptes à procréer d’utiliser des méthodes de contraception efficaces pendant le traitement par Bavencio et pendant le mois qui suit l’administration de la dernière dose de Bavencio.
7.1.2 Allaitement
On ignore si l’avélumab est excrété dans le lait maternel chez l’humain. Comme on sait que les anticorps sécrétés peuvent être présents dans le lait maternel, on ne peut exclure un risque pour les nouveau-nés/nourrissons. Il faut choisir entre arrêter l’allaitement ou arrêter le traitement par Bavencio, en prenant en compte le bénéfice de l’allaitement pour l’enfant et le bénéfice du traitement par Bavencio pour la mère.
Il faut informer les femmes qui allaitent qu’elles ne doivent pas allaiter pendant le traitement et pendant au moins 1 mois après l’administration de la dernière dose de Bavencio en raison du potentiel d’effets indésirables graves chez les nourrissons allaités.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de Bavencio dans la population pédiatrique n’ont pas été démontrées.
L’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) :
Carcinome à cellules de Merkel métastatique
Les différences globales en matière d’innocuité et d’efficacité entre l’utilisation du produit dans la population gériatrique (patients âgés de 65 ans et plus) et son utilisation chez des patients plus jeunes (âgés de moins de 65 ans) n’ont pas été évaluées.
Carcinome urothélial localement avancé ou métastatique
Traitement d’entretien sous chimiothérapie d’induction à base de platine de première intention Parmi les 350 patients répartis aléatoirement pour recevoir Bavencio à une dose de 10 mg/kg en association avec les meilleurs soins de soutien dans le cadre de l’étude JAVELIN Bladder 100 (étude B9991001), 63 % étaient âgés de 65 ans ou plus et 23 % étaient âgés de 75 ans ou plus. Aucune différence globale en matière d’innocuité et d’efficacité n’a été signalée entre l’utilisation du produit chez les patients âgés (≥ 65 ans) et son utilisation chez des patients plus jeunes (< 65 ans). Les données sur l’innocuité des patients âgés de 75 ans ou plus sont trop limitées pour tirer des conclusions sur cette population.
Carcinome urothélial précédemment traité
Sur les 242 patients atteints de CU localement avancé ou métastatique traités par Bavencio, 68 % avaient 65 ans ou plus et 28 % avaient 75 ans ou plus. Parmi les patients âgés de 65 ans ou plus qui ont été suivis pendant au moins 12 mois, 17 % (28/165) d’entre eux ont répondu à Bavencio et 67 % (111/165) ont présenté une réaction indésirable de grade 3 ou 4. Aucune différence globale en matière d’innocuité et d’efficacité n’a été signalée entre l’utilisation du produit chez les patients âgés et son utilisation chez des patients plus jeunes.
8 Effets indésirables
8.1 Aperçu des effets indésirables
L’innocuité de Bavencio à une dose de 10 mg/kg administrée par voie intraveineuse toutes les 2 semaines a été évaluée chez un total de 1 738 patients, dans l’étude 001, une étude de phase I, à un seul groupe de traitement et menée dans plusieurs centres auprès de patients atteints d’autres tumeurs solides (n = 1 650), y compris chez des patients atteints d’un CU localement avancé ou métastatique (n = 242), et dans l’étude 003 partie A, une étude à un seul groupe de traitement menée dans plusieurs centres chez des patients atteints de CCM métastatique précédemment traités (n = 88). De plus, l’innocuité de Bavencio à une dose de 10 mg/kg administrée par voie intraveineuse toutes les 2 semaines a été évaluée chez des patients atteints de CCM métastatique jamais traités dans le cadre de l’étude 003 partie B (n = 116).
Les caractéristiques de la population à l’étude composée de 1 738 patients (étude 001 et étude 003 partie A) étaient les suivantes : âge médian de 64 ans (intervalle : 19 à 91 ans); 52 % d’hommes; 78 % de blancs, 9 % d’asiatiques, 5 % de noirs ou d’afro-américains et 8 % d’une autre origine ethnique; score de performance du Eastern Cooperative Oncology Group (ECOG) de 0 (38 %), de 1 (62 %), ou > 1 (0,4 %); et les tumeurs malignes sous-jacentes étaient les suivantes : cancer du poumon non à petites cellules (20 %), cancer gastrique et gastro-œsophagien (15 %), cancer urothélial (14 %), cancer ovarien (13 %), cancer du sein métastatique (10 %), cancer de la tête et du cou (9 %), CCM métastatique (5 %), mésothéliome, carcinome à cellules rénales, mélanome, carcinome corticosurrénalien (3 % dans chaque cas), cancer colorectal, cancer de la
prostate résistant à la castration et tumeur maligne inconnue (1 % dans chaque cas). Dans cette population, 25 % des patients ont été exposés à Bavencio pendant ≥ 6 mois et 8 % ont été exposés à Bavencio pendant ≥ 12 mois.
Les caractéristiques de la population à l’étude composée de 116 patients de l’étude 003 partie B étaient les suivantes : âge médian de 74 ans (intervalle : 41 à 93 ans); 69,8 % d’hommes; 64,7 % de blancs, 2,6 % d’asiatiques, 1,7 % de noirs ou d’afro-américains; score de performance ECOG de 0 (62,1 %) ou de 1 (37,9 %).
Carcinome à cellules de Merkel métastatique
Dans l’étude 003 partie A, la durée médiane de l’exposition à Bavencio a été de 17 semaines (intervalle : de 2 à 102 semaines) avec administration d’un nombre médian de 7 doses (intervalle : de 1 à 95 doses). Dans cette étude en cours, 39,8 % des patients ont reçu Bavencio pendant plus de 6 mois et 26,1 %, pendant plus d’un an.
Dans l’étude 003 partie B, la durée médiane de l’exposition à Bavencio a été de 24 semaines (intervalle : de 2 à 154 semaines) avec administration d’un nombre médian de 11,5 doses (intervalle : de 1 à 76 doses). Dans cette étude en cours, 48,3 % des patients ont reçu Bavencio pendant plus de 6 mois et 36,2 %, pendant plus d’un an.
Carcinome urothélial localement avancé ou métastatique
Traitement d’entretien sous chimiothérapie d’induction à base de platine de première intention L’innocuité de Bavencio a été évaluée lors de l’étude JAVELIN Bladder 100 dans le cadre de laquelle des patients atteints de CU non résécable localement avancé ou métastatique et dont la maladie n’avait pas progressé sous chimiothérapie de première intention à base de platine ont reçu Bavencio à raison de 10 mg/kg toutes les 2 semaines en association avec les meilleurs soins de soutien (n = 344) ou les meilleurs soins de soutien uniquement (n = 345) comme traitement d’entretien.
Lors de l’analyse primaire de l’étude JAVELIN Bladder 100, la durée médiane de l’exposition à Bavencio en association avec les meilleurs soins de soutien a été de 25 semaines (intervalle : de 2 à 160 semaines); 47,4 % des patients ont reçu Bavencio en association avec les meilleurs soins de soutien pendant plus de 6 mois et 28,2 %, pendant plus d’un an.
Lors de la mise à jour de l’analyse, la durée médiane de l’exposition à Bavencio en association avec les meilleurs soins de soutien a été de 25,3 semaines (intervalle : de 2 à 290,6 semaines). Aucun nouveau problème d’innocuité n’a été observé au moment de la mise à jour de l’analyse et, par conséquent, aucun changement significatif n’a été observé dans le profil d’innocuité de Bavencio au terme d’une période de suivi prolongée.
Pour connaître les caractéristiques de la population à l’étude composée des patients traités par Bavencio, voir la section 14 Études cliniques.
Carcinome urothélial précédemment traité
Dans l’étude 001, la durée médiane de l’exposition à Bavencio des patients atteints de CU localement avancé ou métastatique a été de 12 semaines (intervalle : de 2 à 134 semaines) avec administration d’un nombre médian de 6 doses (intervalle : de 1 à 67 doses); 26,9 % des patients ont reçu Bavencio pendant plus de 6 mois.
8.2 Effets indésirables observés au cours des études cliniques
Les études cliniques sont menées dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’études cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’études cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Carcinome à cellules de Merkel métastatique
L’innocuité de Bavencio a été évaluée dans le cadre de l’étude 003, une étude à un seul groupe de traitement et deux parties menée dans plusieurs centres. La partie A comptait 88 patients atteints de CCM métastatique dont la maladie avait progressé après au moins un cycle de chimiothérapie. La partie B comptait 116 patients atteints de CCM métastatique confirmé par examen histologique et n’ayant jamais reçu de traitement systémique en contexte métastatique.
Partie A – CCM métastatique précédemment traité :
Dans la partie A, les effets indésirables les plus courants (≥ 20 %) ont été les suivants : fatigue, douleur musculo-squelettique, diarrhée, nausées, réaction liée à la perfusion, éruption cutanée, œdème périphérique et perte d’appétit (voir le tableau 3). Les effets indésirables apparus sous traitement avec un niveau de gravité de grade ≥ 3 les plus fréquents (≥ 3 %) ont été les suivants : anémie, lymphopénie, douleur abdominale, hausse du taux d’alanine aminotransférase, hausse du taux sanguin de la créatine phosphokinase, hausse du taux de gamma-glutamyltransférase, hausse du taux de lipase et hypertension. Les effets indésirables graves apparus sous traitement chez plus d’un patient ont été les suivants : anémie, douleur abdominale, détérioration générale de l’état de santé, cellulite, infection pulmonaire, carcinome épidermoïde cutané et lésion rénale aiguë.
Le traitement par Bavencio a été définitivement arrêté chez 10 (11,4 %) patients en raison d’effets indésirables apparus sous traitement consistant en une anémie, une thrombocytopénie, un épanchement péricardique, une colite auto-immune, un iléus, un trouble auto-immun, une augmentation du taux d’alanine aminotransférase, une augmentation du taux sanguin de créatine phosphokinase, une augmentation du taux de gamma-glutamyltransférase, une diminution de la numération des neutrophiles et une augmentation des taux de transaminases.
Le traitement par Bavencio a été temporairement interrompu chez 36 (40,9 %) patients en raison d’effets indésirables apparus sous traitement, en excluant les cas d’interruption temporaire de l’administration en raison de réactions liées à la perfusion pour lesquels la perfusion avait été reprise le même jour. L’anémie, l’hémorragie gastrique, l’infection pulmonaire, la réaction liée à la perfusion et la douleur dorsale ont été les raisons d’une interruption temporaire du traitement par Bavencio signalées chez plus d’un patient.
Partie B – CCM métastatique jamais traité :
Dans la partie B, les effets indésirables les plus courants (≥ 20 %) ont été les suivants : fatigue, réaction liée à la perfusion, douleur musculo-squelettique, constipation, toux et éruption cutanée (voir le tableau 3). Les effets indésirables apparus sous traitement avec un niveau de gravité de grade ≥ 3 les plus fréquents (≥ 3 %) ont été les suivants : détérioration générale de l’état de santé, hausse du taux de lipase, hausse du taux d’amylase, sepsie, hypertension, perte d’appétit, hyponatrémie et lymphopénie. Les effets indésirables graves apparus sous traitement chez plus d’un patient ont été les suivants : réaction liée à la perfusion, douleur abdominale, dysphagie, vomissements, asthénie, détérioration générale de l’état de santé, sepsie, déshydratation, diabète,
hyponatrémie, hydronéphrose, embolie pulmonaire et lymphœdème.
Le traitement par Bavencio a été définitivement arrêté chez 30 (25,9 %) patients en raison d’effets indésirables apparus sous traitement. Des réactions liées à la perfusion ont été la raison d’une interruption définitive du traitement par Bavencio signalées chez plus d’un patient (2,6 %). Le traitement par Bavencio a été définitivement arrêté chez un patient en raison d’un syndrome de lyse tumorale, un effet indésirable apparu sous traitement.
Le traitement par Bavencio a été temporairement interrompu chez 53 (45,7 %) patients en raison d’effets indésirables apparus sous traitement, en excluant les cas d’interruption temporaire de l’administration en raison de réactions liées à la perfusion pour lesquels la perfusion avait été reprise le même jour. La douleur abdominale, la diarrhée, la détérioration générale de l’état de santé, la pyrexie, la rhinopharyngite, la réaction liée à la perfusion, les résultats de laboratoire anormaux (hausse du taux d’alanine aminotransférase, hausse du taux d’amylase, hausse du taux d’aspartate aminotransférase), l’hyponatrémie et la douleur dorsale ont été les raisons d’une interruption temporaire du traitement par Bavencio signalées chez plus d’un patient.
Le tableau 3 résume les effets indésirables survenus chez au moins 1 % des patients recevant Bavencio dans l’étude 003 partie A (précédemment traités) ou partie B (jamais traités).
Tableau 3 – Effets indésirables de tous grades de gravité survenus chez ≥ 1 % des patients atteints de CCM métastatique dans l’étude 003 partie A (précédemment traités) ou partie B (jamais traités)
Classification par système et organe et terme privilégié de MedDRA | Avélumab | Avélumab | ||||||||||||||
| Partie A (n = 88) | Partie B (n = 116) | |||||||||||||||
| Tous | Grades 3-4 n (%) | Tous grades n (%) | Grades 3-4 n (%) | |||||||||||||
| grades | ||||||||||||||||
| n (%) | ||||||||||||||||
| Affections hématologiques et du système lymphatique | ||||||||||||||||
| Anémie | 16 (18,2) | 10 (11,4) | 19 (16,4) | 3 (2,6) | ||||||||||||
| Affections endocriniennes | ||||||||||||||||
| Hypothyroïdie* | 5 (5,7) | 1 (1,1) | 5 (4,3) | 0 | ||||||||||||
| Hyperthyroïdie* | 1 (1,1) | 0 | 1 (0,9) | 0 | ||||||||||||
| Insuffisance surrénalienne | 0 | 0 | 3 (2,6) | 0 | ||||||||||||
| Troubles gastro-intestinaux | ||||||||||||||||
| Nausées | 24 (27,3) | 0 | 22 (19,0) | 0 | ||||||||||||
| Diarrhée | 23 (26,1) | 0 | 18 (15,5) | 1 (0,9) | ||||||||||||
| Constipation | 16 (18,2) | 1 (1,1) | 29 (25,0) | 0 | ||||||||||||
| Vomissements | 13 (14,8) | 0 | 12 (10,3) | 2 (1,7) | ||||||||||||
| Douleur abdominalea | 17 (19,3) | 4 (4,5) | 15 (12,9) | 3 (2,6) | ||||||||||||
| Colite auto-immune | 1 (1,1) | 0 | 0 | 0 | ||||||||||||
| Troubles généraux et affections au point d’injection | ||||||||||||||||
| Fatigueb | 46 (52,3) | 2 (2,3) | 50 (43,1) | 4 (3,4) | ||||||||||||
| Pyrexie# | 2 (2,3) | 0 | 7 (6,0) | 0 | ||||||||||||
| Œdème périphériquec | 20 (22,7) | 0 | 15 (12,9) | 0 | ||||||||||||
| Frissons# | 2 (2,3) | 0 | 11 (9,5) | 0 | ||||||||||||
| Troubles du système immunitaire | ||||||||||||||||
| Hypersensibilité au médicament# | 1 (1,1) | 0 | 0 | 0 | ||||||||||||
| Hypersensibilité# | 1 (1,1) | 0 | 0 | 0 | ||||||||||||
| Trouble auto-immun | 1 (1,1) | 1 (1,1) | 0 | 0 | ||||||||||||
Classification par système et organe et terme privilégié de MedDRA | Avélumab | Avélumab | |||||||||||||||
| Partie A (n = 88) | Partie B (n = 116) | ||||||||||||||||
| Tous | Grades 3-4 n (%) | Tous grades n (%) | Grades 3-4 n (%) | ||||||||||||||
| grades | |||||||||||||||||
| n (%) | |||||||||||||||||
| Lymphohistiocytose hémophagocytaire | 1 (1,1) | 0 | 0 | 0 | |||||||||||||
| Lésions, intoxications et complications d’interventions | |||||||||||||||||
| Réaction liée à la perfusion# | 19 (21,6) | 0 | 34 (29,3) | 1 (0,9) | |||||||||||||
| Investigations | |||||||||||||||||
| Perte de poids | 14 (15,9) | 0 | 19 (16,4) | 1 (0,9) | |||||||||||||
| Hausse du taux d’aspartate aminotransférase (AST)* | 1 (1,1) | 0 | 3 (2,6) | 2 (1,7) | |||||||||||||
| Hausse du taux d’alanine aminotransférase (ALT)* | 1 (1,1) | 1 (1,1) | 3 (2,6) | 1 (0,9) | |||||||||||||
| Hausse des taux de transaminases* | 1 (1,1) | 1 (1,1) | 0 | 0 | |||||||||||||
| Anomalies des tests de la fonction thyroïdienne | 1 (1,1) | 0 | 0 | 0 | |||||||||||||
Hausse de la thyréostimuline sanguine* | 0 | 0 | 2 (1,7) | 0 | |||||||||||||
| Troubles du métabolisme et de la nutrition | |||||||||||||||||
| Perte d’appétit | 21 (23,9) | 1 (1,1) | 16 (13,8) | 6 (5,2) | |||||||||||||
| Affections musculo-squelettiques et du tissu conjonctif | |||||||||||||||||
| Douleur dorsale# | 1 (1,1) | 0 | 3 (2,6) | 0 | |||||||||||||
| Douleur musculo-squelettiqued | 35 (39,8) | 3 (3,4) | 24 (20,7) | 0 | |||||||||||||
| Arthralgie | 16 (18,2) | 1 (1,1) | 10 (8,6) | 0 | |||||||||||||
| Symptômes neurologiques | |||||||||||||||||
| Étourdissements | 12 (13,6) | 0 | 5 (4,3) | 0 | |||||||||||||
| Céphalées (maux de tête) | 10 (11,4) | 0 | 5 (4,3) | 0 | |||||||||||||
| Affections du rein et des voies urinaires | |||||||||||||||||
| Néphrite tubulo-interstitielle | 1 (1,1) | 0 | 0 | 0 | |||||||||||||
| Troubles respiratoires, thoraciques et médiastinaux | |||||||||||||||||
| Toux | 16 (18,2) | 0 | 28 (24,1) | 0 | |||||||||||||
| Dyspnéee | 12 (13,6) | 1 (1,1) | 18 (15,5) | 1 (0,9) | |||||||||||||
| Affections de la peau et du tissu sous-cutané | |||||||||||||||||
| Éruption cutanéef | 23 (26,1) | 0 | 28 (24,1) | 0 | |||||||||||||
| Pruritg | 13 (14,8) | 0 | 20 (17,2) | 1 (0,9) | |||||||||||||
| Éruption cutanée maculo-papuleuse* | 1 (1,1) | 0 | 6 (5,2) | 0 | |||||||||||||
| Érythème* | 2 (2,3) | 0 | 1 (0,9) | 0 | |||||||||||||
| Troubles vasculaires | |||||||||||||||||
| Hypertension | 11 (12,5) | 6 (6,8) | 11 (9,5) | 7 (6,0) | |||||||||||||
| Hypotension# | 1 (1,1) | 0 | 1 (0,9) | 0 | |||||||||||||
* Réaction indésirable au médicament à médiation immunitaire.
# Réaction indésirable à la perfusion selon la définition préétablie et l’existence d’un lien temporel, y compris les signes et symptômes de réaction indésirable liée à la perfusion, notamment : hypersensibilité au médicament, hypersensibilité, frissons, pyrexie, douleur dorsale, dyspnée, bouffées vasomotrices et hypotension. a Douleur abdominale est un terme englobant qui comprend les douleurs abdominales, les douleurs abdominales hautes et les douleurs abdominales basses.
b Fatigue est un terme englobant qui comprend la fatigue et l’asthénie.
c Œdème périphérique est un terme englobant qui comprend l’œdème périphérique et l’enflure des membres. d Douleur musculo-squelettique est un terme englobant qui comprend la douleur musculo-squelettique, la douleur dorsale, la myalgie, la douleur cervicale et la douleur dans les membres.
e Dyspnée est un terme englobant qui comprend la dyspnée et la dyspnée d’effort.
Classification par système et organe et terme privilégié de MedDRA | Avélumab | Avélumab | ||||||||||||
| Partie A (n = 88) | Partie B (n = 116) | |||||||||||||
| Tous | Grades 3-4 n (%) | Tous grades n (%) | Grades 3-4 n (%) | |||||||||||
| grades | ||||||||||||||
| n (%) | ||||||||||||||
f Éruption cutanée est un terme englobant qui comprend les éruptions cutanées, les éruptions cutanées maculopapuleuses, les éruptions cutanées maculaires, l’érythème, les éruptions cutanées érythémateuses, les dermatoses bulleuses et les éruptions cutanées prurigineuses.
g Prurit est un terme englobant qui comprend le prurit et le prurit généralisé.
Carcinome urothélial localement avancé ou métastatique
Traitement d’entretien sous chimiothérapie d’induction à base de platine de première intention Chez les 344 patients traités par Bavencio en association avec les meilleurs soins de soutien, les effets indésirables les plus fréquents (≥ 20 %) ont été les suivants : fatigue, douleur musculo-squelettique, infection urinaire et éruption cutanée.
Un des 344 patients ayant reçu Bavencio en association avec les meilleurs soins de soutien a présenté un effet indésirable, une sepsie, ayant entraîné la mort.
Des effets indésirables graves sont survenus chez 27,9 % des patients recevant Bavencio en association avec les meilleurs soins de soutien. Les effets indésirables graves signalés chez ≥ 1 % des patients ont été les suivants : infection urinaire (4,7 %), lésion rénale aiguë (1,7 %), hématurie (1,5 %), sepsie (1,2 %), douleur (1,2 %) et réaction liée à la perfusion (1,2 %).
Le traitement par Bavencio a été définitivement arrêté chez 11,9 % des patients recevant Bavencio en association avec les meilleurs soins de soutien en raison d’effets indésirables. Chez > 1 % des patients, l’effet indésirable ayant entraîné l’arrêt définitif du traitement par Bavencio a été la réaction liée à la perfusion (1,2 %).
Le traitement par Bavencio a été temporairement interrompu chez 40,7 % des patients en raison d’effets indésirables, en excluant les cas d’interruption temporaire de l’administration en raison de réactions liées à la perfusion. Chez > 3 % des patients, l’effet indésirable ayant entraîné une interruption temporaire du traitement par Bavencio a été l’infection urinaire (3,5 %).
Lors de la mise à jour de l’analyse, un des 344 patients ayant reçu Bavencio en association avec les meilleurs soins de soutien a présenté un effet indésirable, une néphrite à médiation immunitaire, ayant entraîné la mort.
Le tableau 4 résume les effets indésirables survenus chez ≥ 1 % des patients ayant reçu Bavencio en association avec les meilleurs soins de soutien dans le cadre de l’étude JAVELIN Bladder 100.
Tableau 4 – Effets indésirables* survenus chez ≥ 1 % des patients ayant reçu l’avélumab en association avec les meilleurs soins de soutien dans le cadre de l’étude JAVELIN Bladder 100
Classification par système et organe et terme privilégié/ terme de regroupement privilégié de MedDRA | Avélumab en association | Meilleurs soins de soutien (n = 345) | ||||||||
| avec les | ||||||||||
| meilleurs soins de soutien | ||||||||||
| (n = 344) | ||||||||||
| Tous | Grade ≥ 3 n (%) | Tous | Grade ≥ 3 n (%) | |||||||
| grades | grades | |||||||||
| n (%) | n (%) | |||||||||
| Affections endocriniennes | ||||||||||
| Hypothyroïdie | 40 (11,6) | 1 (0,3) | 2 (0,6) | 0 | ||||||
| Hyperthyroïdie | 21 (6,1) | 0 | 1 (0,3) | 0 | ||||||
| Insuffisance surrénalienne | 5 (1,5) | 0 | 0 | 0 | ||||||
| Troubles gastro-intestinaux | ||||||||||
| Diarrhée | 57 (16,6) | 2 (0,6) | 17 (4,9) | 1 (0,3) | ||||||
| Constipation | 56 (16,3) | 2 (0,6) | 31 (9,0) | 0 | ||||||
| Nausées | 54 (15,7) | 1 (0,3) | 22 (6,4) | 2 (0,6) | ||||||
| Vomissements | 43 (12,5) | 4 (1,2) | 12 (3,5) | 2 (0,6) | ||||||
| Colite | 6 (1,7) | 2 (0,6) | 0 | 0 | ||||||
| Troubles généraux et affections au point d’injection | ||||||||||
| Fatiguea | 122 (35,5) | 6 (1,7) | 46 (13,3) | 6 (1,7) | ||||||
| Pyrexie | 51 (14,8) | 1 (0,3) | 12 (3,5) | 0 | ||||||
| Frissons | 28 (8,1) | 0 | 3 (0,9) | 0 | ||||||
| Troubles du système immunitaire | ||||||||||
| Hypersensibilité | 5 (1,5) | 0 | 0 | 0 | ||||||
| Infections et infestations | ||||||||||
| Infection urinaireb | 70 (20,3) | 20 (5,8) | 38 (11,0) | 13 (3,8) | ||||||
| Lésions, intoxications et complications d’interventions | ||||||||||
| Réaction liée à la perfusion | 35 (10,2) | 3 (0,9) | 0 | 0 | ||||||
| Investigations | ||||||||||
| Hausse du taux d’alanine aminotransférase (ALT) | 18 (5,2) | 5 (1,5) | 2 (0,6) | 0 | ||||||
| Hausse du taux d’aspartate aminotransférase (AST) | 13 (3,8) | 3 (0,9) | 2 (0,6) | 0 | ||||||
| Hausse de la thyréostimuline sanguine | 4 (1,2) | 0 | 0 | 0 | ||||||
| Troubles du métabolisme et de la nutrition | ||||||||||
| Perte d’appétit | 47 (13,7) | 1 (0,3) | 23 (6,7) | 2 (0,6) | ||||||
| Hyperglycémie | 13 (3,8) | 6 (1,7) | 8 (2,3) | 1 (0,3) | ||||||
| Affections musculo-squelettiques et du tissu conjonctif | ||||||||||
| Douleur musculo-squelettiquec | 81 (23,5) | 4 (1,2) | 51 (14,8) | 9 (2,6) | ||||||
| Arthralgie | 56 (16,3) | 2 (0,6) | 19 (5,5) | 0 | ||||||
| Arthrite | 5 (1,5) | 1 (0,3) | 0 | 0 | ||||||
| Affections du rein et des voies urinaires | ||||||||||
| Insuffisance rénale | 6 (1,7) | 0 | 4 (1,2) | 3 (0,9) | ||||||
| Troubles respiratoires, thoraciques et médiastinaux | ||||||||||
| Touxd | 48 (14,0) | 1 (0,3) | 16 (4,6) | 0 | ||||||
| Dyspnée | 23 (6,7) | 5 (1,5) | 11 (3,2) | 2 (0,6) | ||||||
| Pneumopathie inflammatoire | 9 (2,6) | 1 (0,3) | 0 | 0 | ||||||
| Affections de la peau et du tissu sous-cutané | ||||||||||
| Éruption cutanéee | 69 (20,1) | 4 (1,2) | 8 (2,3) | 0 | ||||||
| Prurit | 59 (17,2) | 1 (0,3) | 6 (1,7) | 0 | ||||||
Classification par système et organe et terme privilégié/ terme de regroupement privilégié de MedDRA | Avélumab en association | Meilleurs soins de soutien (n = 345) | ||||||||
| avec les | ||||||||||
| meilleurs soins de soutien | ||||||||||
| (n = 344) | ||||||||||
| Tous | Grade ≥ 3 n (%) | Tous | Grade ≥ 3 n (%) | |||||||
| grades | grades | |||||||||
| n (%) | n (%) | |||||||||
| Troubles vasculaires | ||||||||||
| Hypotension | 6 (1,7) | 0 | 0 | 0 | ||||||
* Les effets indésirables comprennent les réactions indésirables à médiation immunitaire (RImi), les réactions liées à la perfusion (RLP) et les effets indésirables étant survenus dans le groupe traité par Bavencio en association avec les meilleurs soins de soutien à une fréquence de ≥ 10 % et à une fréquence plus élevée que dans le groupe ne recevant que les meilleurs soins de soutien (différence entre les groupes de ≥ 5 % pour tous les grades ou de ≥ 2 % pour les grades 3 et supérieurs). a Fatigue est un terme englobant qui comprend la fatigue, l’asthénie et le malaise.
b Infection urinaire est un terme englobant qui comprend l’infection urinaire, l’urosepsis, la cystite, l’infection des reins, la pyurie, la pyélonéphrite, la bactériurie, la pyélonéphrite aiguë, l’infection bactérienne des voies urinaires et l’infection urinaire à Escherichia. c Douleur musculo-squelettique est un terme englobant qui comprend la douleur musculo-squelettique, la douleur dorsale, la myalgie et la douleur cervicale.
d Toux est un terme englobant qui comprend la toux et la toux productive.
e Éruption cutanée est un terme englobant qui comprend les éruptions cutanées, les éruptions cutanées maculopapuleuses, l’érythème, la dermatite acnéiforme, l’eczéma, l’érythème polymorphe, les éruptions cutanées érythémateuses, les éruptions cutanées maculaires, les éruptions cutanées papuleuses, les éruptions cutanées prurigineuses, les éruptions d’origine médicamenteuse et le lichen plan.
Le dénominateur pour le calcul des pourcentages est n, le nombre de sujets faisant partie de la population soumise à l’analyse de l’innocuité dans chaque groupe de traitement.
Les sujets qui ont signalé plus d’un événement indésirable couvert par un même terme privilégié ou terme de regroupement privilégié n’ont été pris en compte qu’une seule fois pour ce terme.
Carcinome urothélial précédemment traité
Dans l’étude 001, le groupe de patients atteints de CU (n = 249) comprenait 7 patients qui n’avaient pas précédemment reçu de chimiothérapie à base de platine. Les renseignements suivants sont fondés sur les patients atteints de CU qui avaient précédemment reçu une chimiothérapie à base de platine (n = 242).
Chez 242 patients atteints de CU localement avancé ou métastatique, les effets indésirables les plus fréquents (≥ 15 %) ont été les suivants : fatigue, nausées, perte d’appétit, réaction liée à la perfusion, perte de poids, diarrhée, constipation, infection urinaire, anémie, vomissements, pyrexie, douleur abdominale et dyspnée.
L’effet indésirable de grade ≥ 3 le plus fréquemment rapporté a été l’anémie (8,3 %). Les autres effets indésirables de grade ≥ 3 rapportés chez ≥ 3 % des patients ont été les suivants : hypertension, fatigue, infection urinaire et asthénie.
Un des 242 patients a présenté un effet indésirable, une pneumopathie inflammatoire à médiation immunitaire, ayant entraîné la mort.
Les effets indésirables graves signalés chez ≥ 1 % des patients ont été les suivants : réaction liée à la perfusion, pneumopathie inflammatoire et diarrhée. Des effets indésirables ayant entraîné l’arrêt permanent du traitement ont été rapportés chez 7,4 % des patients, et des effets indésirables ayant entraîné l’interruption temporaire du traitement ont été rapportés chez 11,2 % des patients.
Le tableau 5 résume les effets indésirables survenus chez ≥ 1 % des patients atteints de CU localement avancé ou métastatique recevant Bavencio dans l’étude 001.
Tableau 5 – Effets indésirables de tous grades survenus chez ≥ 1 % des patients atteints de
CU localement avancé ou métastatique dans l’étude 001
| Classification par système et organe et terme privilégié de MedDRA | Avélumab | |||||||
| (n = 242) | ||||||||
| Tous grades | Grades 3-4 | |||||||
| n (%) | n (%) | |||||||
| Affections hématologiques et du système lymphatique | ||||||||
| Anémie | 46 (19,0) | 20 (8,3) | ||||||
| Affections endocriniennes | ||||||||
| Hypothyroïdie* | 11 (4,5) | 0 | ||||||
| Troubles gastro-intestinaux | ||||||||
| Nausées | 65 (26,9) | 4 (1,7) | ||||||
| Constipation | 50 (20,7) | 2 (0,8) | ||||||
| Diarrhée | 50 (20,7) | 3 (1,2) | ||||||
| Douleur abdominalea | 49 (20,2) | 5 (2,1) | ||||||
| Vomissements | 41 (16,9) | 4 (1,7) | ||||||
| Troubles généraux et affections au point d’injection | ||||||||
| Fatigueb | 108 (44,6) | 19 (7,9) | ||||||
| Œdème périphériquec | 40 (16,5) | 1 (0,4) | ||||||
| Pyrexie | 39 (16,1) | 2 (0,8) | ||||||
| Frissons** | 13 (5,4) | 0 | ||||||
| Infections et infestations | ||||||||
| Infection urinaired | 60 (24,8) | 16 (6,6) | ||||||
| Lésions, intoxications et complications d’interventions | ||||||||
| Réaction liée à la perfusion | 56 (23,1) | 1 (0,4) | ||||||
| Investigations | ||||||||
| Perte de poids | 50 (20,7) | 1 (0,4) | ||||||
| Troubles du métabolisme et de la nutrition | ||||||||
| Perte d’appétit | 57 (23,6) | 5 (2,1) | ||||||
| Affections musculo-squelettiques et du tissu conjonctif | ||||||||
| Douleur musculo-squelettiquee | 72 (29,8) | 8 (3,3) | ||||||
| Arthralgie | 25 (10,3) | 3 (1,2) | ||||||
| Affections des reins | ||||||||
| Insuffisance rénalef | 44 (18,2) | 8 (3,3) | ||||||
| Troubles respiratoires, thoraciques et médiastinaux | ||||||||
| Dyspnéeg | 48 (19,8) | 7 (2,9) | ||||||
| Toux | 36 (14,9) | 0 | ||||||
| Pneumopathie inflammatoire* | 5 (2,1) | 3 (1,2) | ||||||
| Affections de la peau et du tissu sous-cutané | ||||||||
| Éruption cutanéeh | 42 (17,4) | 1 (0,4) | ||||||
| Pruriti | 27 (11,2) | 1 (0,4) | ||||||
| Troubles vasculaires | ||||||||
| Hypertension | 32 (13,3) | 16 (6,6) | ||||||
* Réaction indésirable à médiation immunitaire.
** Réaction liée à la perfusion (RLP) selon la définition préétablie et l’existence d’un lien temporel, y compris les signes et symptômes de réaction indésirable liée à la perfusion, notamment : hypersensibilité au médicament, hypersensibilité, frissons, pyrexie, douleur dorsale, bouffées vasomotrices et hypotension. a Douleur abdominale est un terme englobant qui comprend les douleurs abdominales, la gêne abdominale ainsi que les douleurs abdominales hautes et basses.
b Fatigue est un terme englobant qui comprend la fatigue, l’asthénie et le malaise.
c Œdème périphérique est un terme englobant qui comprend l’œdème périphérique et l’enflure des membres. d Infection urinaire est un terme englobant qui comprend l’infection urinaire, l’urosepsis, la cystite, l’infection des reins, l’infection fongique des voies urinaires, l’infection bactérienne des voies urinaires et l’infection urinaire à entérocoques.
| Classification par système et organe et terme privilégié de MedDRA | Avélumab | |||||
| (n = 242) | ||||||
| Tous grades | Grades 3-4 | |||||
| n (%) | n (%) | |||||
e Douleur musculo-squelettique est un terme englobant qui comprend la douleur musculo-squelettique, la douleur dorsale, la myalgie, la douleur cervicale et la douleur dans les membres.
f Insuffisance rénale est un terme englobant qui comprend l’insuffisance rénale, l’augmentation du taux de créatinine, la lésion rénale aiguë et la diminution du débit de filtration glomérulaire (DFG).
g Dyspnée est un terme englobant qui comprend la dyspnée et la dyspnée d’effort.
h Éruption cutanée est un terme englobant qui comprend les éruptions cutanées, les éruptions cutanées maculopapuleuses, les éruptions cutanées prurigineuses, les éruptions cutanées érythémateuses, l’érythème, l’érythème polymorphe, les éruptions cutanées maculaires et les éruptions cutanées papuleuses.
i Prurit est un terme englobant qui comprend le prurit et le prurit généralisé.
Réactions indésirables à médiation immunitaire
Les critères suivants ont été utilisés pour catégoriser une réaction indésirable comme étant à médiation immunitaire : apparition dans les 90 jours suivant l’administration de la dernière dose de Bavencio, pas de disparition spontanée dans les 7 jours suivant l’apparition, traitement par des corticostéroïdes ou un autre immunosuppresseur ou traitement hormonal substitutif, biopsie indiquant une réaction à médiation immunitaire et aucune autre étiologie manifeste.
Pneumopathie inflammatoire à médiation immunitaire
Une pneumopathie inflammatoire à médiation immunitaire est survenue chez des patients traités par Bavencio. Dans l’ensemble des études cliniques menées chez des patients présentant des tumeurs solides à un stade avancé (étude 001 et étude 003 partie A), 1,3 % (23/1 738) des patients ont développé une pneumopathie inflammatoire à médiation immunitaire. Parmi ces cas, la pneumopathie inflammatoire à médiation immunitaire a été mortelle chez 1 patient (0,1 %), de grade 4 chez 1 patient (0,1 %), de grade 3 chez 6 patients (0,3 %), de grade 2 chez 12 patients (0,7 %) et de grade 1 chez 3 patients (0,2 %). Le délai médian avant l’apparition de la pneumopathie inflammatoire à médiation immunitaire a été de 11 semaines (intervalle : de 3 jours à 11,8 mois). La durée médiane a été de 7 semaines (intervalle : de 4 jours à plus de 4 mois). Le traitement par Bavencio a été interrompu chez 3 patients et les 23 patients ont tous été traités par corticostéroïdes. La pneumopathie inflammatoire à médiation immunitaire avait disparu chez 13 patients à la date limite de collecte des données.
Dans l’étude 003 partie A, aucun des 88 patients atteints de CCM métastatique précédemment traités et dans la partie B, aucun des 116 patients atteints de CCM métastatique jamais traités n’a développé de pneumopathie inflammatoire à médiation immunitaire.
Dans l’étude 001, 2,0 % (5/242) des patients atteints de CU localement avancé ou métastatique ont développé une pneumopathie inflammatoire à médiation immunitaire; la pneumopathie inflammatoire à médiation immunitaire était de grade 5 chez 1 patient, de grade 3 chez 2 patients, et de grade 2 chez 2 patients.
Hépatite à médiation immunitaire
Une hépatite à médiation immunitaire est survenue chez des patients traités par Bavencio. Dans l’ensemble des études cliniques menées chez des patients présentant des tumeurs solides à un stade avancé, 1,0 % (18/1 738) des patients ont développé une hépatite à médiation immunitaire. Parmi ces cas, l’hépatite à médiation immunitaire a été mortelle chez 2 patients (0,1 %), de grade 3 chez 13 patients (0,7 %), de grade 2 chez 2 patients (0,1 %) et de grade 1 chez 1 patient (0,1 %). Le délai médian avant l’apparition de l’hépatite à médiation immunitaire a été de 14 semaines (intervalle : de 1 semaine à 16 mois). La durée médiane a été de 2,8 mois (intervalle : de 1 jour à 8 mois). Le traitement par Bavencio a été interrompu chez 11 patients et les 18 patients ont tous été traités par corticostéroïdes. L’hépatite à médiation immunitaire avait disparu chez 11 des 18 patients à la date limite de collecte des données.
Dans l’étude 003 partie A, 2 % (2/88) des patients atteints de CCM métastatique précédemment traités ont développé une hépatite à médiation immunitaire ayant un niveau de gravité de grade 3. Dans l’étude 003 partie B, 3,4 % (4/116) des patients atteints de CCM métastatique jamais traités ont développé une hépatite à médiation immunitaire; l’hépatite à médiation immunitaire était de grade 3 chez 3 patients et de grade 2 chez 1 patient.
Dans l’étude 001, 1,7 % (4/242) des patients atteints de CU localement avancé ou métastatique ont développé une hépatite à médiation immunitaire; l’hépatite à médiation immunitaire était de grade 3 chez 3 patients et de grade 1 chez 1 patient.
Colite à médiation immunitaire
Une colite à médiation immunitaire, y compris une diarrhée à médiation immunitaire, est survenue chez des patients traités par Bavencio. Dans l’ensemble des études cliniques menées chez des patients présentant des tumeurs solides à un stade avancé, 1,6 % (27/1 738) des patients ont développé une colite ou une diarrhée à médiation immunitaire. Parmi ces cas, la colite à médiation immunitaire a été de grade 3 chez 7 patients (0,4 %), de grade 2 chez 14 patients (0,8 %) et de grade 1 chez 6 patients (0,3 %). Le délai médian avant l’apparition de la colite à médiation immunitaire a été de 9 semaines (intervalle : de 2 jours à 11,5 mois). La durée médiane a été de 4 semaines (intervalle : de 1 jour à plus de 15 mois). Le traitement par Bavencio a été interrompu chez 9 patients et les 27 patients ont tous été traités par corticostéroïdes. La colite à médiation immunitaire avait disparu chez 19 patients à la date limite de collecte des données.
Dans l’étude 003 partie A, 3 % (3/88) des patients atteints de CCM métastatique précédemment traités ont développé une colite à médiation immunitaire de grade 2. Dans l’étude 003 partie B, 0,9 % (1/116) des patients atteints de CCM métastatique jamais traités ont développé une colite à médiation immunitaire de grade 2.
Dans l’étude 001, 0,8 % (2/242) des patients atteints de CU localement avancé ou métastatique ont développé une colite à médiation immunitaire, incluant une diarrhée à médiation immunitaire; la diarrhée à médiation immunitaire était de grade 3 chez 1 patient.
Endocrinopathies à médiation immunitaire
Des troubles thyroïdiens à médiation immunitaire, une insuffisance surrénalienne à médiation immunitaire et un diabète de type 1 ont été observés chez des patients traités par Bavencio.
Troubles thyroïdiens (hypothyroïdie/hyperthyroïdie)
Dans l’ensemble des études cliniques menées chez des patients présentant des tumeurs solides à un stade avancé, 5,8 % (100/1 738) des patients ont développé des troubles thyroïdiens à médiation immunitaire, parmi lesquels 92 patients (5,3 %) ont présenté une hypothyroïdie, 7 patients (0,4 %) ont présenté une hyperthyroïdie et 4 patients (0,2 %), une thyroïdite. Parmi ces cas, les troubles thyroïdiens à médiation immunitaire ont été de grade 3 chez 3 patients (0,2 %), de grade 2 chez 71 patients (4,1 %) et de grade 1 chez 26 patients (1,5 %). Le délai médian avant l’apparition des troubles thyroïdiens a été de 12 semaines (intervalle : de 2 semaines à 15 mois). La durée médiane n’a pas pu être estimée (intervalle : de 1 jour à plus de 28 mois). Le traitement par Bavencio a été interrompu chez 1 patient (0,1 %). Les troubles de la thyroïde avaient disparu chez 7 patients à la date limite de collecte des données.
Dans l’étude 003 partie A, 8 % (7/88) des patients atteints de CCM métastatique précédemment
traités ont développé des troubles thyroïdiens à médiation immunitaire de grade 3 (1 patient), de grade 2 (2 patients) et de grade 1 (3 patients), parmi lesquels 5 patients ont présenté une hypothyroïdie, 1 patient a présenté une hyperthyroïdie et 1 patient a présenté une anomalie des tests de la fonction thyroïdienne (grade non déterminé). Dans l’étude 003 partie B, 6 % (7/116) des patients atteints de CCM métastatique jamais traités ont développé des troubles thyroïdiens à médiation immunitaire de grade 2 (3 patients) et de grade 1 (4 patients), parmi lesquels 5 patients ont présenté une hypothyroïdie, 1 patient a présenté une hyperthyroïdie, et 2 patients ont présenté une hausse de la thyréostimuline sanguine.
Dans l’étude 001, 5,4 % (13/242) des patients atteints de CU localement avancé ou métastatique ont développé des troubles thyroïdiens à médiation immunitaire, de grade 1 ou 2 dans tous les cas. Onze (4,5 %) de ces patients ont présenté une hypothyroïdie et 2 (0,8 %), une hyperthyroïdie.
Dans l’étude JAVELIN Bladder 100, 12,2 % (42/344) des patients atteints de CU localement avancée ou métastatique ayant reçu un traitement d’entretien par Bavencio ont développé des troubles thyroïdiens à médiation immunitaire, tous de grade 1 ou 2, sauf 1 patient atteint d’hypothyroïdie de grade 3. Sur 42 patients, 37 (10,8 %) ont présenté une hypothyroïdie, 16 (4,7 %), une hyperthyroïdie et 3 (0,9 %), une thyroïdite. Les troubles thyroïdiens à médiation immunitaire avaient disparu chez 7 patients à la date limite de collecte des données.
Insuffisance surrénalienne
Dans l’ensemble des études cliniques menées chez des patients présentant des tumeurs solides à un stade avancé, 0,5 % (9/1 738) des patients ont développé une insuffisance surrénalienne à médiation immunitaire. Parmi ces cas, l’insuffisance surrénalienne à médiation immunitaire a été de grade 3 chez 2 patients (0,1 %), de grade 2 chez 6 patients (0,3 %) et de grade 1 chez 1 patient (0,1 %). Le délai médian avant l’apparition de l’insuffisance surrénalienne à médiation immunitaire a été de 14 semaines (intervalle : de 1 jour à 13,5 mois). La durée médiane n’a pas pu être estimée (intervalle : de 2 jours à plus de 11 mois). Le traitement par Bavencio a été interrompu chez 2 patients et les 9 patients ont tous été traités par corticostéroïdes, 4 (44 %) des 9 patients ayant reçu une corticothérapie systémique à dose élevée (≥ 40 mg de prednisone ou l’équivalent) suivie d’une diminution progressive de la dose. L’insuffisance surrénalienne n’avait disparu chez aucun patient à la date limite de collecte des données.
Dans l’étude 003 partie A, aucun des 88 patients atteints de CCM métastatique précédemment traités n’a présenté une insuffisance surrénalienne à médiation immunitaire. Dans l’étude 003 partie B, 2,6 % (3/116) des patients atteints de CCM métastatique jamais traités ont développé une insuffisance surrénalienne à médiation immunitaire de grade 2 (2 patients) ou de grade 1 (1 patient).
Diabète de type 1
Un diabète de type 1 d’apparition nouvelle, y compris une acidocétose diabétique, a été observé chez les patients recevant Bavencio. Dans l’ensemble des études cliniques menées chez des patients présentant des tumeurs solides à un stade avancé, un diabète de type 1 (grade 3) sans autre étiologie est survenu chez 0,1 % (2/1 738) des patients et a mené à un arrêt définitif du traitement.
Dans l’étude 003 partie A, aucun des 88 patients atteints de CCM métastatique précédemment traités n’a présenté un diabète de type 1. Dans l’étude 003 partie B, 0,9 % (1/116) des patients atteints de CCM métastatique jamais traités ont développé un diabète de type 1, signalé comme étant de grade 3. La dose de Bavencio n’a pas été modifiée.
Néphrite et dysfonction rénale à médiation immunitaire
Une néphrite à médiation immunitaire est survenue chez 0,1 % (1/1 738) des patients recevant Bavencio, entraînant l’arrêt définitif du traitement par Bavencio.
Dans l’étude 003 partie A, 1,1 % (1/88) des patients atteints de CCM métastatique précédemment traités ont présenté une néphrite à médiation immunitaire, signalée sous forme de néphrite tubulo-interstitielle de grade 2. Dans l’étude 003 partie B, 0,9 % (1/116) des patients atteints de CCM métastatique jamais traités ont présenté une néphrite à médiation immunitaire, signalée comme étant de grade 3. La dose de Bavencio n’a pas été modifiée et le patient s’en est remis.
Autres réactions indésirables au médicament à médiation immunitaire
Myocardite
Une myocardite à médiation immunitaire a été observée dans des études autres que l’étude 003 et l’étude 001, chez 2 patients traités par Bavencio, avec une issue mortelle dans l’un des cas.
Dans l’étude 003 partie A, aucun des 88 patients atteints de CCM métastatique précédemment traités n’a présenté de myocardite. Dans l’étude 003 partie B, 0,9 % (1/116) des patients atteints de CCM métastatique jamais traités ont présenté une myocardite de grade 2, celle-ci ayant entraîné une interruption définitive du traitement par Bavencio.
Myosite
Dans l’ensemble des études cliniques menées chez des patients présentant des tumeurs solides à un stade avancé, 0,5 % (9/1 738) des patients ont développé une myosite à médiation immunitaire. Parmi ces cas, la myosite à médiation immunitaire a été de grade 4 chez 3 patients (0,2 %), de grade 3 chez 2 patients (0,1 %), de grade 2 chez 3 patients (0,2 %) et de grade 1 chez 1 patient (0,1 %).
Dans l’étude 003 partie A, aucun des 88 patients atteints de CCM métastatique précédemment traités n’a présenté de myosite. Dans l’étude 003 partie B, 0,9 % (1/116) des patients atteints de CCM métastatique jamais traités ont présenté une myosite de grade 2, celle-ci ayant entraîné une interruption définitive du traitement par Bavencio.
Événements neurologiques
Dans l’étude 003 partie A, aucun des 88 patients atteints de CCM métastatique précédemment traités n’a présenté d’événement neurologique. Dans l’étude 003 partie B, 0,9 % (1/116) des patients atteints de CCM métastatique jamais traités ont présenté une neuropathie à médiation immunitaire signalée comme étant de grade 3, celle-ci ayant entraîné une interruption définitive du traitement par Bavencio.
Pancréatite
Des cas de pancréatite à médiation immunitaire ont été observés chez des patients recevant Bavencio en dehors des études 003 et 001. Au cours d’un essai clinique portant sur Bavencio utilisé en association avec l’axitinib, de rares cas de pancréatite à médiation immunitaire mortels ont été observés.
Myasthénie grave/syndrome myasthénique
Des cas de myasthénie grave/syndrome myasthénique ont été observés chez des patients recevant Bavencio en dehors du cadre des études 003 et 001.
Réactions à la perfusion
Des réactions à la perfusion sont survenues chez des patients dans les études cliniques sur
Bavencio. Des réactions à la perfusion de grade 3 et de grade 4 ont été signalées chez 0,7 % (12/1 738) des patients recevant Bavencio; 0,6 % (11/1 738) des patients ont reçu une corticothérapie intraveineuse pour traiter une réaction à la perfusion de grade 3 ou 4.
Dans l’étude 003 partie A, aucun des 88 patients atteints de CCM métastatique précédemment traités n’a présenté de réaction de grade 3 liée à la perfusion. Dans l’étude 003 partie B, des réactions à la perfusion de grade 3 ont été signalées chez 0,9 % (1/116) des patients atteints de CCM métastatique jamais traités, entraînant une interruption définitive du traitement.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Carcinome à cellules de Merkel métastatique
Tous les effets indésirables observés dans l’étude 003 partie A sont présentés dans le tableau 3. En raison de la taille limitée de la population de l’étude 003 partie A (n = 88), il n’était pas possible d’observer des effets indésirables à une fréquence < 1 %.
Les effets indésirables observés dans l’étude 003 partie B à une fréquence inférieure à 1 %, selon la classification par système et organe, comprennent les suivants :
Troubles auto-immuns : Néphrite auto-immune*, neuropathie auto-immune*
Affections cardiaques : Myocardite*, myosite*
Affections endocriniennes : Hyperthyroïdie*
Affections gastro-intestinales : Colite*
Investigations : Hausse du taux sanguin de créatine phosphokinase*, hausse des résultats aux tests de la fonction hépatique*, hausse du taux de bilirubine sanguine*
Troubles du métabolisme et de la nutrition : Diabète*, hyperglycémie*
Affections de la peau et du tissu sous-cutané : Érythème, dermatite psoriasiforme*
Carcinome urothélial localement avancé ou métastatique
Traitement d’entretien sous chimiothérapie d’induction à base de platine de première intention Les effets indésirables observés chez les patients ayant reçu Bavencio en association avec les meilleurs soins de soutien dans le cadre de l’étude JAVELIN Bladder 100 à une fréquence inférieure à 1 %, selon la classification par système et organe, comprennent les suivants :
Affections endocriniennes : Thyroïdite auto-immune*, hypothyroïdie auto-immune*, thyroïdite*
Affections oculaires : Uvéite*
Affections gastro-intestinales : Pancréatite*, proctite*, pancréatite auto-immune*, entérite*
Troubles hépatobiliaires : Hépatite auto-immune*, hépatotoxicité*
Investigations : Diminution de la concentration de la thyroxine libre*, augmentation de la troponine T
Troubles du métabolisme et de la nutrition : Diabète*
Affections musculo-squelettiques et du tissu conjonctif : Myosite*, polyarthrite*, oligoarthrite*, polyarthrite rhumatoïde*
Affections du système nerveux : Syndrome de Miller Fisher*
Affections du rein et des voies urinaires : Néphrite*, néphrite tubulo-interstitielle*
Affections respiratoires, thoraciques et médiastinales : Pneumopathie interstitielle diffuse*
Affections de la peau et du tissu sous-cutané : Psoriasis*, purpura*, vitiligo*, dermatite psoriasiforme*
* Réaction indésirable à médiation immunitaire
Carcinome urothélial précédemment traité
Les effets indésirables observés dans l’étude 001 à une fréquence inférieure à 1 %, selon la classification par système et organe, comprennent les suivants :
Affections endocriniennes : Hyperthyroïdie*, insuffisance surrénalienne*
Affections oculaires : Uvéite*
Affections gastro-intestinales : Diarrhée*, entérocolite*
Troubles hépatobiliaires : Hépatite auto-immune*, hépatite*
Investigations : Hausse du taux d’aspartate aminotransférase*, hausse du taux d’alanine aminotransférase*, hausse du taux sanguin de créatine phosphokinase*
Affections musculo-squelettiques et du tissu conjonctif : Douleur dorsale*, polyarthrite rhumatoïde*
Affections du système nerveux : Syndrome de Guillain-Barré*
Affections respiratoires, thoraciques et médiastinales : Dyspnée**
Affections de la peau et du tissu sous-cutané : Éruption cutanée prurigineuse*, érythème*, érythème polymorphe*, prurit généralisé, éruption cutanée érythémateuse*
Affections vasculaires : Bouffées vasomotrices**, hypotension**
* Réaction indésirable à médiation immunitaire
** Réaction liée à la perfusion (RLP) selon la définition préétablie
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions des essais cliniques
Carcinome à cellules de Merkel métastatique
Le tableau 6 résume certains des résultats de laboratoire anormaux de grade 3 ou 4 observés chez ≥ 1 % des patients traités par Bavencio dans l’étude 003 partie A (précédemment traités) ou partie B (jamais traités).
Tableau 6 – Certains résultats de laboratoire anormaux de grade 3 ou 4 avec aggravation sous traitement observés chez ≥ 1 % des patients de l’étude 003 partie A (n = 88) ou partie B (n = 116)
| Épreuves de laboratoire | Partie A | Partie B | |||||||||||||
| Tout grade | Grades 3-4 | Tout grade | Grades 3-4 | ||||||||||||
| (n = 88) | (n = 88) | (n = 116) | (n = 116) | ||||||||||||
| n (%) | n (%) | n (%) | n (%) | ||||||||||||
| Chimie clinique | |||||||||||||||
| Augmentation du taux d’alanine aminotransférase (ALT) | 18 (20,9) | 4 (4,7) | 26 (23,0) | 3 (2,7) | |||||||||||
| Augmentation du taux de phosphatase alcaline | 22 (25,9) | 1 (1,2) | 16 (14,2) | 0 (0,0) | |||||||||||
| Augmentation du taux d’amylase | 6 (7,6) | 1 (1,3) | 17 (16,0) | 6 (5,7) | |||||||||||
| Augmentation du taux d’aspartate aminotransférase (AST) | 29 (33,7) | 2 (2,3) | 33 (29,2) | 4 (3,5) | |||||||||||
| Augmentation du taux de créatinine | 69 (81,2) | 2 (2,4) | 85 (75,2) | 2 (1,8) | |||||||||||
| Augmentation de la créatinine phosphokinase (CPK) | 13 (18,3) | 1 (1,4) | 7 (21,9) | 0 (0,0) | |||||||||||
| Augmentation du taux de gamma-glutamyl- transférase | 22 (26,8) | 7 (8,5) | 9 (17,6) | 2 (3,9) | |||||||||||
| Hyperglycémie* | - | 7 (8,3) | - | 10 (8,9) | |||||||||||
| Hyperkaliémie | 22 (25,9) | 1 (1,2) | 30 (26,5) | 2 (1,8) | |||||||||||
| Hypermagnésémie | 8 (9,6) | 2 (2,4) | 3 (2,7) | 2 (1,8) | |||||||||||
| Hypokaliémie | 13 (15,3) | 2 (2,4) | 11 (9,7) | 0 (0,0) | |||||||||||
| Hyponatrémie | 32 (37,6) | 12 (14,1) | 40 (35,4) | 13 (11,5) | |||||||||||
| Hypophosphatémie | 26 (31,7) | 4 (4,9) | 30 (26,5) | 3 (2,7) | |||||||||||
| Augmentation du taux de lipase | 12 (15,0) | 4 (5,0) | 28 (25,7) | 6 (5,5) | |||||||||||
| Hématologie | |||||||||||||||
| Anémie | 33 (38,8) | 8 (9,4) | 46 (40,4) | 4 (3,5) | |||||||||||
| Lymphopénie | 42 (50,6) | 16 (19,3) | 57 (51,8) | 15 (13,6) | |||||||||||
| Neutropénie | 6 (7,1) | 1 (1,2) | 12 (10,6) | 0 (0,0) | |||||||||||
| Thrombocytopénie | 25 (29,4) | 3 (3,5) | 20 (17,5) | 0 (0,0) | |||||||||||
* Hyperglycémie indiquée de grade ≥ 3 seulement à cause du dosage non à jeun
Carcinome urothélial localement avancé ou métastatique
Traitement d’entretien sous chimiothérapie d’induction à base de platine de première intention Le tableau 7 résume les résultats de laboratoire anormaux observés chez ≥ 10 % des patients traités par Bavencio en association avec les meilleurs soins de soutien ainsi qu’à une fréquence plus élevée que chez les patients recevant les meilleurs soins de soutien uniquement dans le cadre de l’étude JAVELIN Bladder 100.
Tableau 7 – Résultats de laboratoire anormaux avec aggravation par rapport aux valeurs initiales observés chez ≥ 10 % des patients traités par l’avélumab en association avec les meilleurs soins de soutien ainsi qu’à une fréquence plus élevée que chez les patients ne recevant que les meilleurs soins de soutien (différence entre les groupes ≥ 5 % [tous grades] ou ≥ 2 % [grades 3 et 4]) (étude JAVELIN Bladder 100)
| Avélumab en association avec | Meilleurs soins de soutien | |||||||||||||||
| les meilleurs soins de soutien | ||||||||||||||||
| Résultats de laboratoire anormaux | N | Tous | Grade ≥ 3 n (%) | N | Tous | Grade ≥ 3 n (%) | ||||||||||
| grades | grades | |||||||||||||||
| n (%) | n (%) | |||||||||||||||
| Chimie clinique | ||||||||||||||||
| Hypertriglycéridémie | 339 | 116 (34,2) | 7 (2,1) | 334 | 95 (28,4) | 4 (1,2) | ||||||||||
| Augmentation du taux de phosphatase alcaline | 344 | 103 (29,9) | 10 (2,9) | 341 | 69 (20,2) | 8 (2,3) | ||||||||||
| Hyponatrémie | 344 | 97 (28,2) | 19 (5,5) | 341 | 67 (19,6) | 9 (2,6) | ||||||||||
| Augmentation du taux de gamma- glutamyl-transférase | 343 | 91 (26,5) | 18 (5,2) | 340 | 66 (19,4) | 13 (3,8) | ||||||||||
| Augmentation du taux de lipase | 343 | 87 (25,4) | 27 (7,9) | 333 | 52 (15,6) | 19 (5,7) | ||||||||||
| Augmentation du taux d’aspartate aminotransférase (AST) | 344 | 84 (24,4) | 6 (1,7) | 340 | 42 (12,4) | 3 (0,9) | ||||||||||
| Hyperkaliémie | 344 | 82 (23,8) | 13 (3,8) | 341 | 56 (16,4) | 3 (0,9) | ||||||||||
| Augmentation du taux d’alanine aminotransférase (ALT) | 344 | 81 (23,5) | 9 (2,6) | 341 | 40 (11,7) | 2 (0,6) | ||||||||||
| Hypoalbuminémie | 343 | 81 (23,6) | 1 (0,3) | 340 | 58 (17,1) | 1 (0,3) | ||||||||||
| Taux de cholestérol élevé | 339 | 75 (22,1) | 4 (1,2) | 335 | 53 (15,8) | 1 (0,3) | ||||||||||
| Augmentation du taux d’amylase sérique | 339 | 70 (20,6) | 18 (5,3) | 329 | 38 (11,6) | 6 (1,8) | ||||||||||
| Augmentation du taux de CPK | 339 | 65 (19,2) | 8 (2,4) | 332 | 40 (12,0) | 0 | ||||||||||
| Hypophosphatémie | 343 | 65 (19,0) | 11 (3,2) | 340 | 50 (14,7) | 4 (1,2) | ||||||||||
| Hématologie | ||||||||||||||||
| Diminution de la numération lymphocytaire | 344 | 136 (39,5) | 17 (4,9) | 339 | 91 (26,8) | 11 (3,2) | ||||||||||
| Anémie | 344 | 95 (27,6) | 15 (4,4) | 339 | 62 (18,3) | 11 (3,2) | ||||||||||
| Diminution de la numération des globules blancs | 344 | 67 (19,5) | 2 (0,6) | 339 | 34 (10,0) | 0 | ||||||||||
| Diminution de la numération plaquettaire | 344 | 62 (18,0) | 2 (0,6) | 339 | 40 (11,8) | 1 (0,3) | ||||||||||
Carcinome urothélial précédemment traité
Le tableau 8 résume certains des résultats de laboratoire anormaux de grades 3 et 4 observés chez ≥ 1 % des patients atteints de CU localement avancé ou métastatique traités par Bavencio dans l’étude 001.
Tableau 8 – Certains résultats de laboratoire anormaux avec aggravation sous traitement observés chez ≥ 1 % des patients atteints de CU localement avancé ou métastatique de l’étude 001
| Épreuves de laboratoire | Tout grade | Grades 3-4 | ||||
| (n = 242) | (n = 242) | |||||
| n (%) | n (%) | |||||
| Chimie clinique | ||||||
| Augmentation du taux d’alanine aminotransférase (ALT) | 51 (21,7) | 4 (1,7) | ||||
| Augmentation du taux de phosphatase alcaline | 91 (39,1) | 18 (7,7) | ||||
| Augmentation du taux d’aspartate aminotransférase (AST) | 69 (29,4) | 9 (3,8) | ||||
| Augmentation du taux de bilirubine sanguine | 26 (11,3) | 3 (1,3) | ||||
| Augmentation du taux de CPK | 14 (8,7) | 1 (0,6) | ||||
| Augmentation du taux de créatinine | 158 (67,2) | 6 (2,6) | ||||
| Augmentation du taux de gamma-glutamyl-transférase | 60 (31,7) | 19 (10,1) | ||||
| Hypercalcémie | 4 (2,0) | 1 (0,5) | ||||
| Hyperglycémie* | - | 21 (8,9) | ||||
| Hyperkaliémie | 63 (26,8) | 8 (3,4) | ||||
| Hypocalcémie | 3 (1,5) | 0 (0,0) | ||||
| Hypoglycémie | 19 (8,1) | 1 (0,4) | ||||
| Hypokaliémie | 26 (11,1) | 1 (0,4) | ||||
| Hypomagnésémie | 48 (21,2) | 2 (0,9) | ||||
| Hyponatrémie | 98 (41,7) | 37 (15,7) | ||||
| Hypophosphatémie | 61 (26,5) | 12 (5,2) | ||||
| Augmentation du taux de lipase | 34 (18,7) | 15 (8,2) | ||||
| Augmentation du taux d’amylase sérique | 20 (11,5) | 5 (2,9) | ||||
| Hématologie | ||||||
| Anémie | 116 (50,9) | 22 (9,6) | ||||
| Diminution de la numération lymphocytaire | 114 (51,4) | 29 (13,1) | ||||
| Diminution de la numération des neutrophiles | 22 (10,1) | 2 (0,9) | ||||
| Diminution de la numération plaquettaire | 46 (20,1) | 2 (0,9) | ||||
* Hyperglycémie indiquée de grade ≥ 3 seulement à cause du dosage non à jeun
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables suivants ont été révélés pendant la période d’utilisation qui a suivi l’homologation de Bavencio. Comme ces effets ont été signalés spontanément par des sujets issus d’une population dont on ne connaît pas la taille, il n’est pas toujours possible d’estimer avec précision leur fréquence ou d’établir un lien de causalité avec l’exposition au médicament.
Des effets indésirables à médiation immunitaire ont été observés chez des patients atteints d’une maladie auto-immune préexistante (voir la section 7 Mises en garde et précautions).
Affections hématologiques et du système lymphatique : neutropénie*. Affections musculo-squelettiques et du tissu conjonctif : arthrite*, polymyalgie rhumatismale*, syndrome de Sjögren*.
Troubles du système immunitaire : sarcoïdose* (poussée de la maladie), syndrome de chevauchement myocardite-myosite-myasthénie grave*.
Troubles gastro-intestinaux : gastrite*.
Troubles hépatobiliaires : cholangite sclérosante*.
* Réaction indésirable à médiation immunitaire
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Aucune étude d’interaction n’a été menée avec Bavencio chez l’humain.
Le métabolisme de l’avélumab se fait principalement par les voies cataboliques. On ne s’attend donc pas à ce que Bavencio ait des interactions médicament-médicament avec d’autres produits médicinaux.
9.3 Interactions médicament-comportement
L’interaction de Bavencio avec les risques comportementaux individuels (p. ex. tabagisme, consommation de cannabis ou consommation d’alcool) n’a pas été étudiée.
9.4 Interactions médicament-médicament
Aucune interaction avec d’autres médicaments n’a été établie.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
Le PD-L1 peut être exprimé sur les cellules tumorales et/ou sur les cellules immunitaires infiltrant la tumeur et peut contribuer à l’inhibition de la réponse immunitaire antitumorale dans le microenvironnement de la tumeur. La liaison du PD-L1 aux récepteurs PD-1 et B7.1 se trouvant sur les lymphocytes T et sur les cellules présentatrices de l’antigène supprime l’activité cytotoxique des lymphocytes T, la prolifération des lymphocytes T et la production de cytokines.
L’avélumab est un anticorps monoclonal entièrement humain de la sous-classe des immunoglobulines G1 (IgG1) dirigé contre le ligand 1 de mort programmée (PD-L1). L’avélumab se lie au PD-L1 et bloque l’interaction entre le PD-L1 et les récepteurs de mort programmée 1 (PD-1) et B7.1. Cela empêche les effets suppresseurs du PD-L1 sur l’activité cytotoxique des lymphocytes T CD8+, rétablissant ainsi la réponse antitumorale des lymphocytes T. Dans des modèles de tumeur syngénique chez la souris, le blocage de l’activité du PD-L1 a entraîné une réduction de la croissance de la tumeur.
Comme l’avélumab est une IgG1 entièrement humaine, les récepteurs FCƴ ont une affinité de liaison pour lui, et il a été montré qu’il induit une lyse directe des cellules tumorales par les lymphocytes NK (natural killer) selon une réaction de toxicité à médiation cellulaire dépendante des anticorps in vitro.
10.2 Pharmacodynamie
Dans le sang périphérique des patients qui recevaient 10 mg/kg d’avélumab toutes les 2 semaines, on a observé une occupation de la cible PD-L1 de plus de 90 % pendant tout l’intervalle posologique. Des augmentations transitoires de l’IFNγ et du TNFα ont été observées.
10.3 Pharmacocinétique
Tableau 9 – Résumé des paramètres pharmacocinétiques de l’avélumab à raison de
10 mg/kg toutes les 2 semaines chez les patients présentant des tumeurs malignes
| Cmax | Tmax | t½ | ASC0-tau | Cl | Véé | |||||||||||||||
| Moyennes, intervalle ou estimation de population | 294 μg/mL* | 1,5 heure** | 6,1 jours§ | 26 214 μg*h/mL*** | 0,59 L/jour§ | 4,72 L§ | ||||||||||||||
Cl = clairance systémique totale; Véé = volume de distribution à l’état d’équilibre
* moyenne géométrique la plus grande observée (CV = 32,5 %) de la Cmax dans l’étude 001
** durée médiane observée après la première dose de 10 mg/kg dans l’étude 001
*** moyenne géométrique estimée à l’état d’équilibre (CV = 35,4 %) selon une analyse pharmacocinétique de population § selon une analyse pharmacocinétique de population
Absorption : L’avélumab est administré par voie intraveineuse et est biodisponible à 100 % dans la circulation sanguine.
Distribution : L’avélumab est censé être distribué dans la circulation générale et, dans une moindre mesure, dans l’espace extracellulaire. Le volume de distribution à l’état d’équilibre a été de 4,72 L.
Métabolisme : L’avélumab est supposé être dégradé en petits peptides et acides aminés par les voies cataboliques, comme le sont les anticorps IgG endogènes.
Élimination : Selon une étude pharmacocinétique de population de 1 629 patients, la valeur du paramètre de la clairance systémique (Cl) dans ce modèle de pharmacocinétique de population est de 0,59 L/jour.
Les concentrations à l’état d’équilibre de l’avélumab ont été atteintes après environ 4 à 6 semaines (2 à 3 cycles) d’administration répétée de doses de 10 mg/kg toutes les 2 semaines, et l’accumulation systémique s’exprimait par un facteur de multiplication d’environ 1,25 des valeurs de Cmax et d’environ 1,66 des valeurs de Cmin après 24 semaines de traitement. La demi-vie d’élimination (t1/2) à la dose recommandée est de 6,1 jours d’après l’analyse pharmacocinétique de population. À la suite de l’administration intraveineuse d’une dose de 10 mg/kg, la clairance moyenne déterminée par analyse non compartimentale a été de 0,36 mL/h/kg. La demi-vie correspondante a été de 95 h (~4 jours).
Linéarité/Non-linéarité : L’exposition à l’avélumab a augmenté de façon proportionnelle à la dose dans l’intervalle des doses de 10 mg/kg à 20 mg/kg toutes les 2 semaines.
Populations et états pathologiques particuliers
Une analyse de covariance avec le modèle de pharmacocinétique de population actuel n’a pas pu détecter d’effet significatif sur le paramètre de la clairance avec les covariables de l’âge, du sexe, de la race, du statut du PD-L1, de la charge tumorale, de l’insuffisance rénale et de l’insuffisance hépatique légère ou modérée.
La covariable du poids corporel a présenté une corrélation positive avec les paramètres de la clairance (Cl) et du volume du compartiment 1 (V1) dans le modèle de pharmacocinétique de population.
- Enfants et adolescents
La pharmacocinétique de l’avélumab a été évaluée dans une étude de phase I/II menée chez 21 enfants (intervalle : de 3 à 17 ans) présentant des tumeurs solides réfractaires ou récidivantes. Au total, 6 patients ont reçu de l’avélumab à raison de 10 mg/kg toutes les deux semaines (tous les patients étaient d’origine asiatique). La pharmacocinétique de l’avélumab chez ces patients est résumée dans le tableau 10.
Tableau 10 – Résumé des paramètres pharmacocinétiques de l’avélumab à raison de
10 mg/kg toutes les 2 semaines chez des enfants atteints de tumeurs solides à un stade avancé
| Cmax | Tmax | t½ | ASC0-tau, éé | Cl | Véé | |||||||||||||||
10 mg/kg toutes les 2 semaines (ensemble du groupe) | 190 ug/mL* | 1,4 heure** | 2,9 jours§ | 18 773 μg*h/mL*** | 0,47 L/jour§ | 2,57 L§ | ||||||||||||||
Cl = clairance systémique totale; Véé = volume de distribution à l’état d’équilibre
* moyenne géométrique la plus grande observée (CV géo = 34,5 %) de la Cmax dans l’étude MS100070-0306 ** durée médiane observée après la première dose dans l’étude MS100070-0306
*** moyenne géométrique estimée à l’état d’équilibre (CV géo = 20,4 %) selon une analyse pharmacocinétique de population § selon une analyse pharmacocinétique de population
Aucun nouvel effet indésirable n’a été observé pendant l’étude, comparativement au profil d’innocuité connu de Bavencio chez les patients adultes, et l’efficacité de l’avélumab chez cette population pédiatrique n’a pas été établie.
- Insuffisance hépatique
Une analyse pharmacocinétique de population n’a montré aucun effet cliniquement important sur le paramètre de la clairance (Cl) dans le modèle avec les covariables de l’insuffisance hépatique légère (taux de bilirubine inférieur ou égal à la limite supérieure de la normale [LSN] et taux d’AST supérieur à la LSN, ou taux de bilirubine entre 1 et 1,5 fois la LSN, n = 217) ou de l’insuffisance hépatique modérée (taux de bilirubine entre 1,5 et 3 fois la LSN, n = 4) et de la fonction hépatique normale (taux de bilirubine et d’AST inférieurs ou égaux à la LSN, n = 1 388).
L’avélumab n’a pas été étudié chez les patients atteints d’insuffisance hépatique grave (taux de bilirubine supérieur à 3 fois la LSN).
- Insuffisance rénale
Aucune différence importante sur le plan clinique de la clairance de l’avélumab n’a été observée entre les patients atteints d’insuffisance rénale légère (débit de filtration glomérulaire [DFG] de 60 à 89 mL/min, clairance de la créatinine [ClCr] selon la formule de Cockcroft-Gault; n = 623), modérée (DFG de 30 à 59 mL/min, n = 320) ou grave (DFG de 15 à 29 mL/min, n = 4) et les patients ayant une fonction rénale normale (DFG ≥ 90 mL/min, n = 671).
10.4 Immunogénicité
Comme c’est le cas de toutes les protéines thérapeutiques, Bavencio a un potentiel immunogène.
La détection de la formation d’anticorps dépend fortement de la sensibilité et de la spécificité de l’essai. De plus, la fréquence observée de résultats positifs aux épreuves de détection des anticorps (y compris les anticorps neutralisants) lors d’un dosage peut dépendre de plusieurs facteurs, notamment la méthodologie utilisée, la façon de manipuler les échantillons, le moment du prélèvement des échantillons, la prise concomitante d’autres médicaments et la maladie sous-jacente. C’est pourquoi la comparaison de la fréquence de détection des anticorps observée dans les études décrites ci-dessous à celle observée dans d’autres études ou avec d’autres produits peut être trompeuse.
L’étude des réponses des anticorps anti-médicament (AAM) après l’administration de BAVENCIO à raison de 10 mg/kg toutes les 2 semaines a été effectuée au cours des périodes de traitement prévues dans le cadre de chacun des essais. Les fréquences de détection d’AAM et d’anticorps neutralisants sont présentées dans le tableau 11.
Tableau 11 – Fréquence de détection des anticorps anti-Bavencio
| Nº de l’étude | Période de traitement (mois) | AAM | Présence | ||
| d’anticorps | |||||
| neutralisants | |||||
| chez les | |||||
| patients | |||||
| porteurs | |||||
| d’AAM | |||||
| EMR 100070-003 partie A (Étude 003 partie A, étude JAVELIN Merkel 200, partie A) | 48 | 8,9 % (7/79) | 71 % (5/7) | ||
| EMR 100070-003 partie B (Étude 003 partie B, étude JAVELIN Merkel 200, partie B) | 35 | 8,2 % (9/110) | 89 % (8/9) | ||
| EMR 100070-001 (Étude 001, étude JAVELIN Solid Tumour) – Cohortes des patients atteints de CU | 59 | 18 % (41/226) | Sujets non testés | ||
| Étude JAVELIN Bladder 100 (B9991001) | 37 | 19 % (62/326) | 97 % (60/62) | ||
| AAM : anticorps anti-médicament; CU : carcinome urothélial | |||||
En raison du nombre limité de patients ayant eu un résultat positif au dépistage d’AAM et d’anticorps neutralisants induits par le traitement, aucun lien significatif entre l’immunogénicité (causée particulièrement par les anticorps neutralisants) et la pharmacocinétique, l’innocuité ou l’efficacité n’a pu être établi.
11 Conservation, stabilité et mise au rebut
Entreposage des fioles
Entreposer à une température comprise entre 2 °C et 8 °C, ne pas congeler. Conserver dans l’emballage d’origine afin de protéger de la lumière.
Entreposage de la solution diluée pour perfusion
Bavencio ne contient pas d’agent de conservation.
Si Bavencio n’est pas perfusé immédiatement, la solution diluée peut être conservée jusqu’à 8 heures à la température ambiante ou jusqu’à 24 heures au réfrigérateur à une température comprise entre 2 °C et 8 °C. Si la solution diluée a été réfrigérée, il faut la laisser revenir à la température ambiante avant de l’administrer. La durée pendant laquelle la solution pour perfusion est conservée dans la poche à perfusion ainsi que la durée de la perfusion elle-même doivent être prises en compte dans les durées de conservation indiquées.
Ne pas congeler ni secouer la solution diluée.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : Avélumab
Nom chimique : Anticorps monoclonal humain recombinant de type IgG1 dirigé contre le PD-L1 humain
Formule moléculaire et masse moléculaire : La formule moléculaire de l’hétérodimère (incluant le pont disulfure) est la suivante : C6374+H9898+N1694+O2010+S44. La masse moléculaire de l’avélumab intact, calculée selon la composition en acides aminés et la liaison disulfure prédite sans les glycanes est de 143 832 Da, la masse avec les glycanes est d’environ 147 000 Da.
Structure : L’avélumab est un anticorps monoclonal humain recombinant de type IgG1. Il est composé de deux chaînes lourdes de 450 résidus d’acide aminé chacune et de deux chaînes légères de 216 résidus d’acide aminé chacune avec les liaisons disulfure inter- et intra-chaînes typiques des IgG1.
Propriétés physicochimiques : L’avélumab est une solution à diluer pour perfusion limpide, incolore à légèrement jaune et ne contenant pratiquement aucune particule visible. Le pH de la solution se situe dans l’intervalle de 5,0 à 5,6 et l’osmolalité est comprise entre 285 et 350 mOsm/kg.
Norme pharmaceutique : Reconnue
Caractéristiques du produit :
L’avélumab est un anticorps monoclonal humain de type IgG1 dirigé contre la protéine de surface immunomodulatrice, ligand de PD-L1. Il est produit dans des cellules ovariennes de hamster chinois par la technologie de l’ADN recombinant.
14 Études cliniques
14.1 Études cliniques par indication
Carcinome à cellules de Merkel métastatique
Tableau 12 – Résumé des données démographiques des patients dans l’étude clinique 003 sur le CCM métastatique
| N° de l’essai | Plan de l’essai | Posologie, voie | Nombre | Âge moyen (tranche) | Sexe | ||||
| d’administration et | de sujets | ||||||||
| durée | (n) | ||||||||
EMR 100070-003 partie A (Étude 003 partie A, | Un seul groupe de traitement, multicentrique | 10 mg/kg par voie IV toutes les 2 semaines jusqu’à ce qu’une progression de la maladie ou une | 88 | 69,7 ans 33 à 88 ans | Hommes : n = 65 (74 %) Femmes : n = 23 (26 %) | ||||
| N° de l’essai | Plan de l’essai | Posologie, voie | Nombre | Âge moyen (tranche) | Sexe | ||||
| d’administration et | de sujets | ||||||||
| durée | (n) | ||||||||
étude JAVELIN Merkel 200, partie A) | toxicité inacceptable soient observées | ||||||||
EMR 100070-003 partie B (Étude 003 partie B, étude JAVELIN Merkel 200, partie B) | Un seul groupe de traitement, multicentrique | 10 mg/kg par voie IV toutes les 2 semaines jusqu’à ce qu’une progression de la maladie ou une toxicité inacceptable soient observées | 116 | 74,0 ans 41 à 93 ans | Hommes : n = 81 (70 %) Femmes : n = 35 (30 %) | ||||
Étude 003 partie A – CCM métastatique précédemment traité :
L’étude 003 partie A était une étude multicentrique en ouvert à un seul groupe de traitement auprès de 88 patients atteints de CCM métastatique confirmé par examen histologique dont la maladie avait progressé après au moins un cycle de chimiothérapie pour traiter des métastases à distance. Les patients répondant aux critères suivants étaient exclus de l’étude : maladie auto-immune; affections médicales nécessitant une immunosuppression systémique; greffe d’organe ou de cellules souches allogéniques dans le passé; traitement par anticorps anti-PD-1, anti-PD-L1 ou anti-CTLA-4 dans le passé; métastases dans le système nerveux central (SNC); infection par le VIH, hépatite B ou hépatite C; ou score de performance ECOG > 2.
Les patients ont reçu Bavencio (avélumab pour injection) à une dose de 10 mg/kg toutes les 2 semaines jusqu’à ce qu’une progression de la maladie ou une toxicité inacceptable soient observées. Les patients présentant une progression radiologique de la maladie pouvaient recevoir des doses supplémentaires du traitement à moins que la progression radiologique ne s’accompagne d’une détérioration clinique importante. Des évaluations de la réponse tumorale ont été menées toutes les 6 semaines par un comité indépendant d’évaluation des critères, à l’aide des critères RECIST (Response Evaluation Criteria in Solid Tumours, critères d’évaluation de la réponse des tumeurs solides) v1.1.
Sur les 88 patients, 73,9 % étaient des hommes, l’âge médian était de 72,5 ans (intervalle : de 33 à 88 ans), 92,0 % étaient de race blanche, et 55,7 % et 44,3 % avaient un statut de performance ECOG de 0 et de 1, respectivement. En contexte métastatique, 65 % des patients avaient reçu un traitement anticancéreux précédent et 35 % avaient reçu deux traitements anticancéreux précédents ou plus. Cinquante-trois pour cent (53 %) des patients avaient des métastases viscérales. Pour tous les patients, l’expression du PD-L1 a été évaluée de façon rétrospective dans des échantillons de tumeur; parmi ces patients, 66 % étaient positifs pour le PD-L1 (≥ 1 % des cellules tumorales), 18 % étaient négatifs pour le PD-L1, et 16 % avaient des résultats non évaluables par un essai immunohistochimique expérimental. Des échantillons de tumeur archivés ont été évalués pour détecter le polyomavirus de Merkel (MCV pour Merkel cell polyomavirus) à l’aide d’un test expérimental; sur les 77 patients ayant des résultats évaluables, 60 % présentaient le MCV. Les patients ont reçu un nombre médian de 7 doses de Bavencio (intervalle : de 1 à 95 doses), et la durée médiane du traitement a été de 17 semaines (intervalle : de 2 à 208 semaines).
Le critère d’efficacité principal était la meilleure réponse globale (MRG) confirmée. Le critère d’efficacité secondaire clé était la durée de la réponse (DR). L’analyse de l’efficacité a été menée à la fin de 36 mois de suivi du dernier patient admis.
Étude 003 Partie B – CCM métastatique jamais traité :
L’étude 003 partie B était une étude multicentrique en ouvert à un seul groupe de traitement auprès de 116 patients atteints de CCM métastatique n’ayant jamais reçu de traitement systémique en contexte métastatique. En plus d’exclure les patients répondant aux critères d’exclusion définis pour l’étude 003 partie A, l’étude 003 partie B excluait aussi les patients ayant été atteints d’une affection maligne (autre qu’un CCM), à l’exception d’un carcinome basocellulaire ou épidermoïde cutané ou d’un carcinome in situ (cutané, vésical, du col de l’utérus, colorectal ou mammaire, néoplasie intraépithéliale prostatique de bas grade ou cancer de la prostate de grade 1) au cours des 5 dernières années.
Comme les patients de l’étude 003 partie A, ceux de l’étude 003 partie B ont reçu Bavencio à une dose de 10 mg/kg toutes les 2 semaines jusqu’à ce qu’une progression de la maladie ou une toxicité inacceptable soit observée. Les patients présentant une progression radiologique de la maladie pouvaient recevoir des doses supplémentaires du traitement à moins que la progression radiologique ne s’accompagne d’une détérioration clinique importante. Des évaluations de la réponse tumorale ont été menées toutes les 6 semaines par un comité indépendant d’évaluation des critères, à l’aide des critères RECIST (Response Evaluation Criteria in Solid Tumours, critères d’évaluation de la réponse des tumeurs solides) v1.1.
Sur les 116 patients, 69,8 % étaient des hommes, l’âge médian était de 74,0 ans (intervalle : de 41 à 93 ans), 81,0 % étaient âgés de ≥ 65 ans, 64,7 % étaient de race blanche, et 62,1 % et 37,9 % avaient un statut de performance ECOG de 0 et de 1, respectivement. Au sujet de l’état de la maladie à l’admission à l’étude, 68,1 % des patients présentaient une atteinte viscérale, définie comme étant des sièges lésionnels cibles et non cibles, et classés comme autres que cutanés (y compris les tissus mous ou les yeux) ou ganglionnaire selon l’évaluation par le CEICE, et 21,6 % présentaient une atteinte des nœuds lymphoïdes uniquement. Un total de 6 patients avaient précédemment reçu de la chimiothérapie systémique pour un cancer non métastatique dans un contexte de traitement adjuvant ou de cancer localement avancé.
Pour tous les patients, l’expression du PD-L1 a été évaluée de façon rétrospective dans des échantillons de tumeur; parmi ces patients, 18,1 % étaient positifs pour le PD-L1 (statut défini par une expression de PD-L1 ≥ 1 % des cellules tumorales), 75,0 % étaient négatifs pour le PD-L1, et 6,9 % avaient des résultats non évaluables par un essai immunohistochimique expérimental. Concernant la détection du polyomavirus de Merkel, sur les 116 patients, 60,3 % ont été signalés comme étant positifs, 31,9 % étaient négatifs et 7,8 % étaient non évaluables selon la méthode immunohistochimique. Les patients ont reçu un nombre médian de 11,5 doses de Bavencio (intervalle : de 1 à 76 doses), et la durée médiane du traitement a été de 24,0 semaines (intervalle : de 2 à 154 semaines).
Le critère d’efficacité principal était le taux de réponse durable (TRD), défini comme la proportion de patients ayant présenté une réponse objective (réponse complète [RC] ou réponse partielle [RP]) pendant une période d’au moins 6 mois. Les critères d’efficacité secondaires clés incluaient la meilleure réponse globale (MRG) et la durée de la réponse (DR). L’analyse de l’efficacité a été basée sur une analyse primaire menée à la fin d’un minimum de 15 mois de suivi du dernier patient admis.
Étude 003 Partie A – CCM métastatique précédemment traité :
Le taux de réponse objective (TRO) chez les patients atteints de CCM métastatique précédemment traités était de 33,0 % (IC à 95 % : 23,3; 43,8) [voir le tableau 13).
Tableau 13 – Résultats sur l’efficacité dans l’étude 003 partie A sur le CCM métastatique
| Critères d’efficacité | Résultats n = 88 | |||
| (Évaluations des tumeurs selon les critères | ||||
| RECIST v1.1 par le CIEC) | ||||
| Paramètres primaires | ||||
Meilleure réponse globale (MRG) confirmée Réponse complète (RC)* n (%) Réponse partielle (RP)* n (%) | 10 (11,4 %) 19 (21,6 %) | |||
Taux de réponse objective (TRO) Taux de réponse, RC+RP* n (%) (IC à 95 %) | 29 (33,0 %) (23,3, 43,8) | |||
| Paramètres secondaires clés | ||||
Durée de la réponse (DR)a Médiane, mois (IC à 95 %) Minimum, maximum | n = 29 40,5 (18,0, non estimée) 2,8, 41,5 + | |||
Délai avant la réponse Médian, semaines (plage) | n = 29 6,1 (6 à 36) | |||
IC : intervalle de confiance; RECIST : Response Evaluation Criteria in Solid Tumours; CIEC : Comité indépendant d’évaluation des critères; + indique qu’une valeur a été censurée; * Une RC ou une RP a été confirmée lors d’une évaluation subséquente de la tumeur.
a D’après le nombre de patients avec une réponse confirmée (RC ou RP).
Un taux de réponse plus élevé a été observé chez les patients dont les tumeurs ont eu un résultat positif au test d’expression de PD-L1 (36,2 % [21/58]) que chez les patients dont les tumeurs ont eu un résultat négatif au test d’expression de PD-L1 (18,8 % [3/16]).
Étude 003 Partie B – CCM métastatique jamais traité :
L’analyse primaire effectuée après un minimum de 15 mois de suivi chez les patients atteints de CCM métastatique jamais traités a indiqué que 35 patients avaient eu une durée de réponse d’au moins 6 mois pour un TRD de 30,2 % (IC à 95 % : 22,0; 39,4). Davantage de résultats sont présentés au tableau 14.
Tableau 14 – Résultats sur l’efficacité dans l’étude 003 partie B sur le CCM métastatique
| Critères d’efficacité | Résultats n = 116 | |||
| (Évaluations des tumeurs selon les critères | ||||
| RECIST v1.1 par le CIEC) | ||||
| Paramètres secondaires clés | ||||
Meilleure réponse globale (MRG) confirmée Réponse complète (RC)* n (%) | 19 (16,4 %) | |||
| Critères d’efficacité | Résultats n = 116 | ||
| (Évaluations des tumeurs selon les critères | |||
| RECIST v1.1 par le CIEC) | |||
| Réponse partielle (RP)* n (%) | 27 (23,3 %) | ||
Taux de réponse objective (TRO) Taux de réponse, RC+RP* n (%) (IC à 95 %) | 46 (39,7 %) (30,7; 49,2) | ||
Durée de la réponse (DR)a Médiane, mois (IC à 95 %) Minimum, maximum | n = 46 18,2 (11,3, non estimée) 1,2; 28,3 | ||
Délai avant la réponse Médian, semaines (plage) | n = 46 6,1 (5 à 36) | ||
IC : intervalle de confiance; RECIST : Response Evaluation Criteria in Solid Tumours; CIEC : Comité indépendant d’évaluation des critères; + indique qu’une valeur a été censurée; * Une RC ou une RP a été confirmée lors d’une évaluation subséquente de la tumeur.
a D’après le nombre de patients avec une réponse confirmée (RC ou RP).
Un taux de réponse plus élevé a été observé chez les patients dont les tumeurs ont eu un résultat positif au test d’expression de PD-L1 que chez les patients dont les tumeurs ont eu un résultat négatif au test d’expression de PD-L1 (61,9 % [13/21] versus 33,3 % [29/87], respectivement). Au moment de l’analyse primaire, la DR médiane pour les patients positifs pour PD-L1 n’avait pas été atteinte et la DR médiane pour les patients négatifs pour PD-L1 était de 16,5 mois (IC à 95 % : 10,2; non estimée).
Carcinome urothélial localement avancé ou métastatique
Traitement d’entretien sous chimiothérapie d’induction à base de platine de première intention
Tableau 15 – Résumé des données démographiques des patients dans l’étude clinique
JAVELIN Bladder 100 sur le traitement d’entretien sous chimiothérapie d’induction à base de platine de première intention du CU localement avancé ou métastatique
| N° de l’essai | Plan de l’essai | Posologie, voie | Nombre de sujets (n) | Âge | Sexe | ||||
| d’administration et | moyen | ||||||||
| durée | (tranche) | ||||||||
| JAVELIN Bladder 100 (B9991001) | À répartition aléatoire, multicentrique, ouvert | 10 mg/kg par voie IV toutes les 2 semaines en association avec les meilleurs soins de soutien par rapport aux meilleurs soins de soutien uniquement jusqu’à ce qu’une progression de la maladie ou une toxicité inacceptable soient observées | Bavencio en association avec les meilleurs soins de soutien n = 350 Meilleurs soins de soutien n = 350 | 67,5 ans (32 à 90 ans) | Hommes : n = 541 (77 %) Femmes : n = 159 (23 %) | ||||
L’étude JAVELIN Bladder 100 était une étude à répartition aléatoire (1:1), multicentrique et ouverte menée auprès de 700 patients atteints de carcinome urothélial non résécable localement avancé ou métastatique et dont la maladie n’avait pas progressé sous chimiothérapie de première intention à base de platine (traitement d’entretien de première intention).
Les patients ont été exclus de l’étude s’ils avaient déjà reçu un traitement systémique adjuvant ou néoadjuvant au cours des 12 mois précédant la répartition aléatoire, une immunothérapie antérieure (par IL-2, IFN-α ou anticorps anti-PD-1, anti-PD-L1, anti-CD137 ou anti-CTLA-4) ou un traitement par tout autre anticorps ou médicament ciblant spécifiquement la costimulation des lymphocytes T ou les voies du point de contrôle immunitaire ou s’ils étaient atteints d’une maladie auto-immune active, d’une affection médicale nécessitant une immunosuppression, ou présentaient des métastases symptomatiques dans le système nerveux central nécessitant des stéroïdes.
La répartition aléatoire a été stratifiée en fonction de la meilleure réponse à la chimiothérapie (réponse complète [RC]/réponse partielle [RP] comparativement à maladie stable [MS]) et du siège des métastases (viscéral comparativement à non viscéral) au moment de l’instauration de la chimiothérapie de première intention. Après qu’ils ont reçu 4 à 6 cycles de chimiothérapie de première intention à base de platine (gemcitabine + cisplatine et/ou gemcitabine + carboplatine) et dans les 4 à 10 semaines après la prise de la dernière dose, les patients ont été répartis aléatoirement pour recevoir Bavencio à raison de 10 mg/kg toutes les 2 semaines par perfusion intraveineuse en association avec les meilleurs soins de soutien ou les meilleurs soins de soutien uniquement.
Le traitement par Bavencio s’est poursuivi jusqu’à la progression de la maladie, telle que définie par les critères RECIST v1.1 et établie par un comité central indépendant à l’aveugle (BICR, Blinded Independent Central Review), ou la survenue d’une toxicité inacceptable. La poursuite de l’administration de Bavencio a été autorisée au-delà de la progression de la maladie, telle que définie par les critères RECIST, si le patient était cliniquement stable et si le chercheur jugeait que celui-ci en retirait un bénéfice clinique. Une évaluation du statut tumoral a été effectuée au départ, 8 semaines après la répartition aléatoire, toutes les 8 semaines pendant jusqu’à 12 mois après la répartition aléatoire et toutes les 12 semaines par la suite jusqu’à la progression documentée de la maladie, telle qu’établie par un BICR selon les critères RECIST v1.1.
Le critère d’efficacité principal était la survie globale (SG).
Les caractéristiques démographiques et initiales étaient généralement bien équilibrées entre les groupes. Sur les 700 sujets de l’étude, 77 % étaient des hommes, l’âge médian était de 69 ans (de 32 ans à 90 ans), 66 % étaient âgés de ≥ 65 ans, 67 % étaient de race blanche, et 61 % et 39 % avaient un statut de performance ECOG de 0 et de 1, respectivement. En ce qui a trait à la chimiothérapie de première intention, 56 % des patients ont reçu une association de gemcitabine et de cisplatine, 38 % des patients, une association de gemcitabine et de carboplatine et 6 % des patients, une association de gemcitabine et de cisplatine et une association de gemcitabine et de carboplatine. La meilleure réponse à la chimiothérapie de première intention à base de platine consistait en une RC ou une RP (72 %) ou en une MS (28 %). Les sièges des métastases avant la chimiothérapie étaient viscéraux (55 %) ou non viscéraux (45 %).
Le statut PD-L1 de la tumeur a été testé à l’aide du test Ventana PD-L1 (SP263) Assay. Il a été défini qu’un résultat était positif au test d’expression de PD-L1 s’il répondait à ≥ 1 des 3 critères suivants : (1) ≥ 25 % des cellules tumorales présentaient une coloration du PD-L1; (2) ≥ 25 % des
cellules immunitaires présentaient une coloration du PD-L1 si > 1 % de la zone tumorale contenait des cellules immunitaires; ou (3) 100 % des cellules immunitaires présentaient une coloration du PD-L1 si = 1 % de la zone tumorale contenait des cellules immunitaires. Cinquante et un pour cent (51 %) des patients présentaient des tumeurs ayant eu un résultat positif au test d’expression de PD-L1, 39 %, des tumeurs ayant eu un résultat négatif au test d’expression de PD-L1 et 10 %, un statut tumoral de PD-L1 inconnu.
À la date limite de collecte des données primaires, 42 % des patients du groupe recevant Bavencio en association avec les meilleurs soins de soutien avaient reçu des traitements subséquents par médicaments anticancéreux après l’arrêt du traitement à l’étude, 6 % ont reçu un inhibiteur du PD-1/PD-L1; 62 % des patients du groupe recevant les meilleurs soins de soutien avaient reçu des traitements subséquents par médicaments anticancéreux, et 44 % ont reçu un inhibiteur du PD-1/PD-L1.
À la date limite de collecte des données actualisées sur la SG, 52,9 % des patients du groupe recevant Bavencio en association avec les meilleurs soins de soutien avaient reçu des traitements subséquents par médicaments anticancéreux après l’arrêt du traitement à l’étude, 11,4 % ont reçu un inhibiteur du PD-1/PD-L1; 72,0 % des patients du groupe recevant les meilleurs soins de soutien avaient reçu des traitements subséquents par médicaments anticancéreux, et 53,1 % ont reçu un inhibiteur du PD-1/PD-L1.
Carcinome urothélial précédemment traité
Tableau 16 – Résumé des données démographiques des patients dans l’étude clinique 001 sur le traitement du CU localement avancé ou métastatique après un traitement à base de platine
| N° de l’essai | Plan de l’essai | Posologie, voie | Nombre | Âge moyen (tranche) | Sexe | ||||
| d’administration | de sujets | ||||||||
| et durée | (n) | ||||||||
EMR100070-001 (Étude 001, étude JAVELIN Solid Tumor) – Cohortes des patients atteints de CU | Un seul groupe de traitement, multicentrique | 10 mg/kg par voie IV toutes les 2 semaines jusqu’à ce qu’une progression de la maladie ou une toxicité inacceptable soient observées | 242* | 67,6 ans (30 à 89 ans) | Hommes : n = 175 (72 %) Femmes : n = 67 (28 %) | ||||
* patients exposés au platine seulement
L’étude 001 était une étude multicentrique en ouvert à un seul groupe de traitement auprès de 242 patients atteints de CU localement avancé ou métastatique ayant progressé pendant ou après une chimiothérapie à base de platine ou dans les 12 mois suivant un schéma de chimiothérapie néoadjuvante ou adjuvante à base de platine. Tous les patients ont été suivis pendant au moins 6 semaines, et 161 (67 %) d’entre eux ont été suivis pendant au moins 6 mois. Au moment du deuxième arrêt de la collecte des données, les 242 patients avaient été suivis pendant au minimum 12 mois après que le dernier patient participant à l’étude du CU ait reçu la première dose d’avélumab.
Les patients ayant des métastases actives ou des antécédents de métastases dans le système nerveux central (SNC), ayant une maladie auto-immune active ou des antécédents de maladie auto-immune (autre que diabète de type 1, vitiligo, psoriasis ou maladie thyroïdienne ne nécessitant pas un traitement immunosuppresseur), ayant eu d’autres tumeurs malignes dans les 5 dernières années, ayant reçu une greffe d’organe, ayant une affection nécessitant un traitement immunosuppresseur ou une infection active par le VIH, le virus de l’hépatite B ou de l’hépatite C étaient exclus. Les évaluations de la réponse tumorale étaient menées toutes les 6 semaines par un comité d’examen indépendant des critères d’efficacité (CEICE) utilisant les critères d’évaluation de la réponse pour les tumeurs solides RECIST (Response Evaluation Criteria in Solid Tumors) v1.1. Le critère d’efficacité principal était le taux de réponse objective confirmée (ROC). La durée de la réponse (DR) était le critère secondaire clé. L’efficacité a été évaluée chez les patients qui avaient été suivis pendant au moins 6 et 12 mois, respectivement, au moment de l’arrêt de la collecte des données.
Sur les 242 patients, 72,3 % étaient des hommes, l’âge médian était de 68,0 ans (intervalle : de 30 à 89 ans), 77,7 % étaient de race blanche, et 35 % et 65 % des patients participant à l’étude avaient un statut de performance ECOG de 0 ou de 1, respectivement. Parmi les patients, 43 % avaient un carcinome urothélial dont le siège n’était pas la vessie, dont 23 % avaient une tumeur de la voie excrétrice supérieure et 84 % présentaient des métastases viscérales (lésions ciblées et/ou non ciblées ailleurs que dans les ganglions lymphatiques). Tous les patients avaient précédemment reçu de la chimiothérapie pour un cancer localement avancé ou métastatique : 46 % des patients avaient précédemment reçu un seul traitement anti-cancéreux pour le traitement d’un CU localement avancé ou métastatique, 30 % avaient précédemment reçu deux traitements, 15 % avaient précédemment reçu trois traitements et 7 % avaient précédemment reçu quatre traitements ou plus. Au départ, 17 % des patients avaient un taux d’hémoglobine < 10 g/dL et 34 % des patients avaient des métastases au foie. Les patients ont été admis peu importe leur statut PD-L1.
Traitement d’entretien sous chimiothérapie d’induction à base de platine de première intention
L’étude a atteint son objectif principal. Le tableau 17 résume les résultats primaires sur l’efficacité quant à la SG obtenus à l’issue d’une analyse provisoire prédéterminée.
Tableau 17 – Résultats sur l’efficacité (analyse primaire de la SG) pour les patients ayant reçu un traitement d’entretien de première intention du CU localement avancé ou métastatique dans le cadre de l’étude JAVELIN Bladder 100 – Population complète soumise à l’analyse
| Paramètre primaire | Bavencio en | Meilleurs soins de soutien (n = 350) | ||
| association avec les | ||||
| meilleurs soins de | ||||
| soutien | ||||
| (n = 350) | ||||
Survie globale (SG) Événements (%) Médiane, mois (IC à 95 %) Rapport des risques (IC à 95 %) Valeur p* | 145 (41,4 %) 21,4 (18,9, 26,1) 179 (51,1 %) 14,3 (12,9, 17,9) 0,69 (0,556, 0,863) 0,0010 | |||
IC : intervalle de confiance.
* Valeur p d’après un test bilatéral de Mantel-Haenszel stratifié. 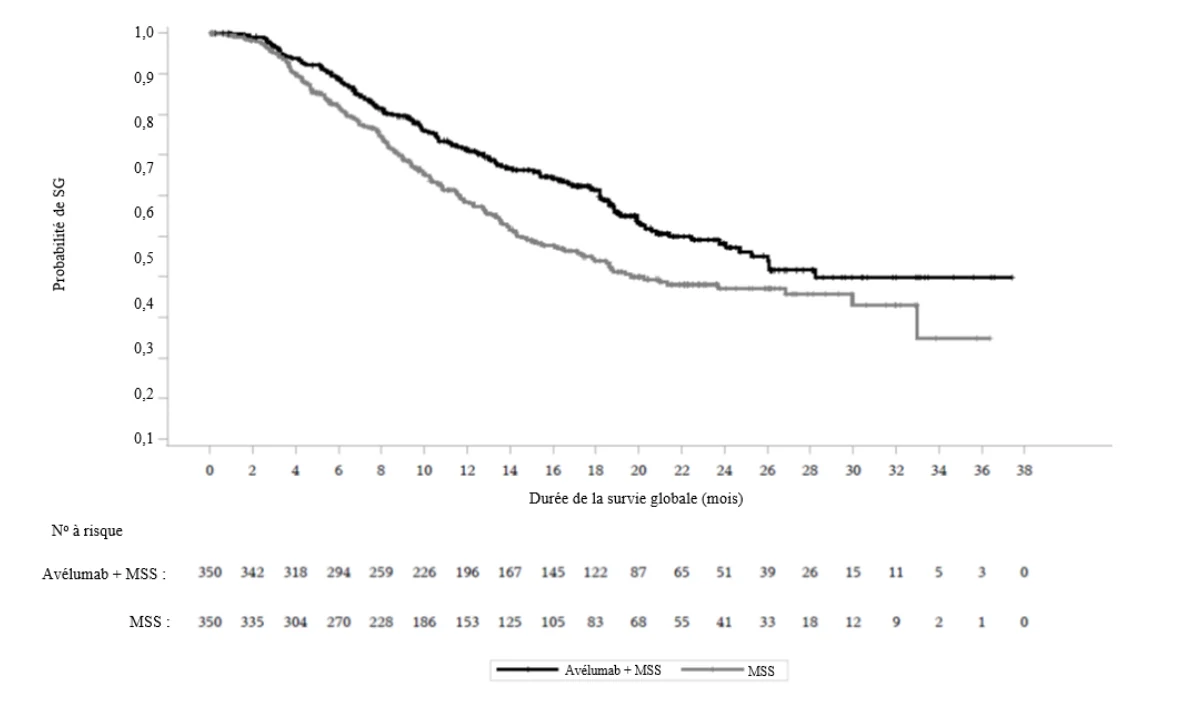
Au moment de l’analyse actualisée, le nombre de décès observés étant alors de 452, le rapport des risques pour la SG était de 0,76 (IC à 95 % : 0,631; 0,915), et ce, pour l’ensemble des patients répartis au hasard. Selon les données actualisées relatives à la SG, le bienfait est maintenu après un suivi d’une durée médiane de 38,0 et 39,6 mois pour les patients traités par Bavencio en association avec les meilleurs soins de soutien et ceux traités par les meilleurs soins de soutien uniquement, respectivement. Dans le groupe ayant reçu les meilleurs soins de soutien, 72 % des
| patients ont reçu un |
traitement anticancéreux de deuxième intention, comparativement à 52,9 %
| dans le groupe ayant reçu l’avélumab |
en association avec les meilleurs soins de soutien. Les
| résultats d’une analyse de sensibilité utilisant la |
pondération par probabilité inverse de la censure pour tenir compte d’un tel déséquilibre entre les traitements subséquents ont montré un rapport des risques estimatif pour la SG de 0,60 pour l’ensemble des sujets (IC à 95 % : 0,411; 0,876).
La figure 1 montre les estimations de la survie par la méthode Kaplan-Meier pour la SG chez tous les patients répartis aléatoirement, le suivi médian étant de 19,6 et 19,2 mois pour les patients traités par Bavencio en association avec les meilleurs soins de soutien et les patients traités par les meilleurs soins de soutien uniquement, respectivement.
Figure 1 – Courbe de Kaplan-Meier relative à la survie globale d’après l’analyse primaire –
Population complète soumise à l’analyse (étude JAVELIN Bladder 100)
Dans une analyse prédéterminée chez des patients dont les tumeurs répondent positivement au test d’expression de PD-L1, menée lors de l’analyse primaire de la SG, le rapport des risques estimatif était de 0,56 (IC à 95 % : 0,40; 0,79). Dans une analyse exploratoire, le rapport des risques estimatif actualisé était de 0,86 chez les patients dont les tumeurs répondent négativement au test d’expression de PD-L1. Les estimations de la survie par la méthode Kaplan-Meier chez les patients dont les tumeurs répondent positivement et négativement au test d’expression de PD-L1, respectivement, sont présentées aux figures 2 et 3.
Figure 2 – Courbe de Kaplan-Meier relative à la survie globale d’après l’analyse primaire – Sujets dont les tumeurs répondent positivement au test d’expression de PD-L1 dans la population complète soumise à l’analyse (étude JAVELIN Bladder 100)
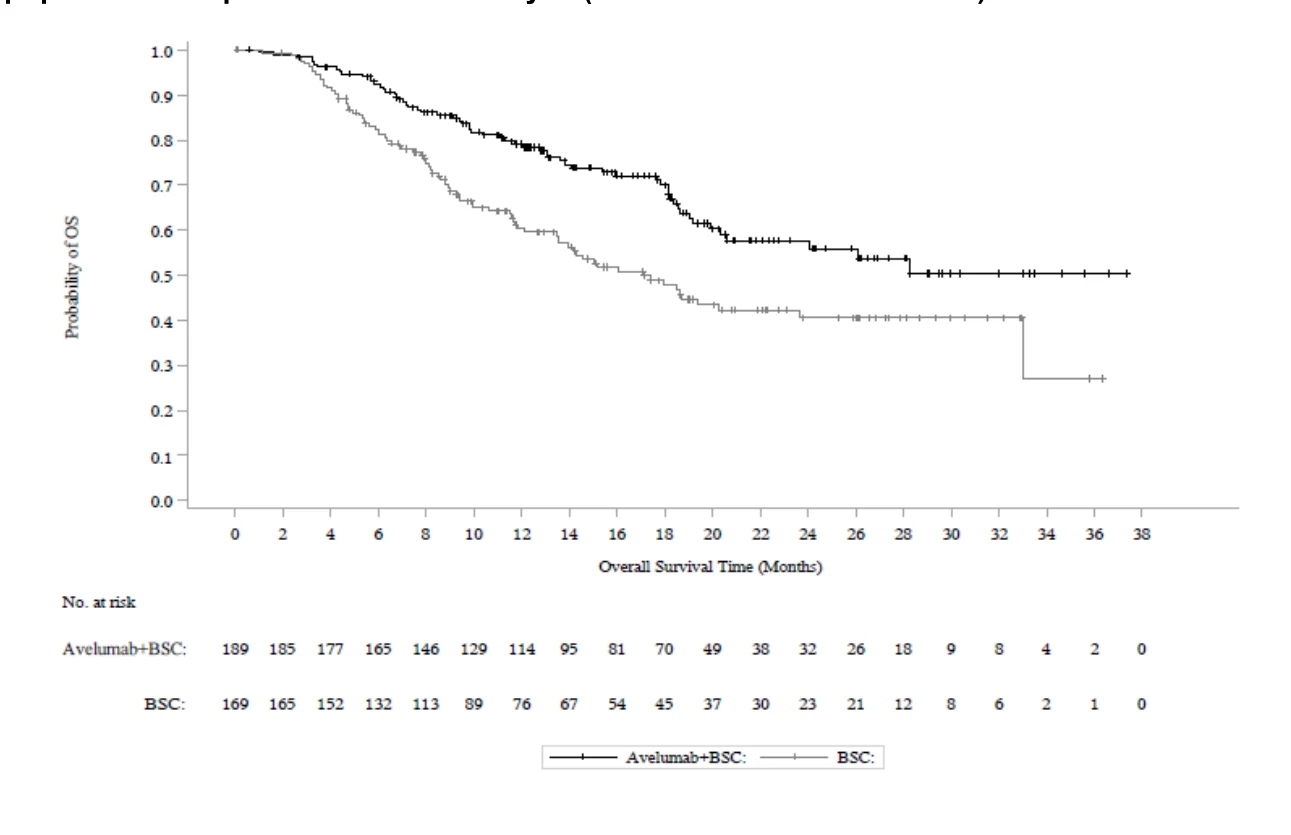
Figure 3 – Courbe de Kaplan-Meier relative à la SG d’après l’analyse primaire – Sujets dont les tumeurs répondent négativement au test d’expression de PD-L1 dans la population complète soumise à l’analyse (protocole B9991001)
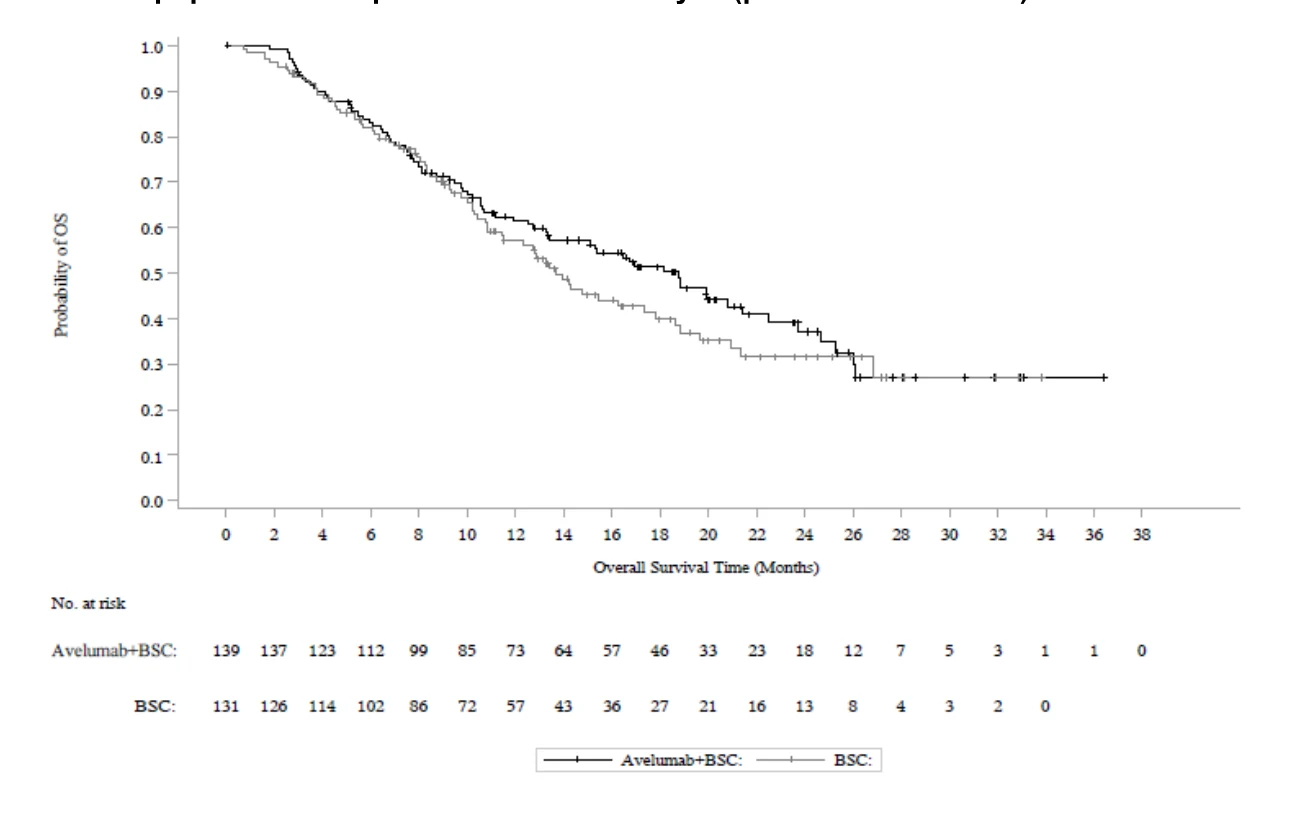
Dans une analyse exploratoire de sous-groupes par siège des métastases au moment de l’instauration de la chimiothérapie de première intention, le rapport des risques estimatif pour le sous-groupe viscéral et le sous-groupe non viscéral était de 0,82 et de 0,54, respectivement.
Carcinome urothélial précédemment traité
Les résultats sur l’efficacité chez les patients atteints de CU localement avancé ou métastatique ayant reçu une chimiothérapie à base de platine dans l’étude 001 sont présentés dans le tableau 18.
Résultats d’efficacité du premier arrêt de la collecte des données (suivi de ≥ 6 mois, n = 161) : Le taux de réponse objective confirmée (ROC) évaluée par le CEICE a été de 16,1 % et comprenait 8 réponses complètes et 18 réponses partielles chez les patients traités par Bavencio. Le délai médian avant l’apparition de la réponse a été de 11,4 semaines (min., max. : 5,6, 48). Le taux de durabilité de la réponse à 6 mois a été de 95,8 % chez les 161 patients suivis pendant au moins 6 mois. Des réponses ont été observées chez les patients positifs et négatifs pour PD-L1, avec un taux de réponse plus bas chez les patients déterminés comme étant négatifs pour PD-L1 (statut défini par une expression de PD-L1 de moins de 5 % sur les cellules tumorales) lors de l’étude 001.
Résultats d’efficacité du deuxième arrêt de la collecte des données (suivi de ≥ 12 mois, n = 242) : Le ROC confirmé évalué par le CEICE a été de 15,7 %, et comprenait 11 réponses complètes et 27 réponses partielles chez les patients traités par Bavencio. Le délai médian avant l’apparition de la réponse a été de 11,6 semaines (min., max. : 5,6, 47,7). Le taux de durabilité de la réponse à 6 mois et à 12 mois a été de 94,4 % et de 69,4 %, respectivement, chez 242 patients suivis pendant au moins 12 mois.
Tableau 18 – Résultats sur l’efficacité chez les patients atteints de CU localement avancé ou métastatique dans l’étude 001
| Critères d’efficacité | Résultats | ||||
| (Évaluations des tumeurs selon les critères | ≥ 6 mois de suivi | ||||
| RECIST v1.1 par le CIEC) | (n = 161) | ||||
| Paramètre primaire | |||||
Meilleure réponse globale (MRG) confirmée Réponse complète (RC)* n (%) Réponse partielle (RP)* n (%) | 8 (5,0 %) 18 (11,2 %) | ||||
| Paramètres secondaires clés | |||||
Taux de réponse objective (TRO) Taux de réponse, RC+RP* n (%) (IC à 95 %) | 26 (16,1 %) (10,8, 22,8) | ||||
Durée de la réponse (DR)a Médiane, mois (IC à 95 %) ≥ 6 mois selon K-M (IC 95 %) Minimum, maximum, mois | NE (9,7, NE) 95,8 % (73,9, 99,4) 1,4+, 17,4+ | ||||
IC : intervalle de confiance; RECIST : Response Evaluation Criteria in Solid Tumours; CIEC : Comité d’examen indépendant des critères d’efficacité; K-M : Kaplan-Meier; + indique une valeur censurée; NE : non estimable.
* La RC ou la RP étaient confirmées à une évaluation subséquente de la tumeur.
a D’après le nombre de patients avec une réponse confirmée (RC ou RP).
16 Toxicologie non clinique
Des études de toxicité à doses répétées classiques ont été menées sur des singes cynomolgus. Des doses intraveineuses de 20, 60 ou 140 mg/kg ont été administrées une fois par semaine dans l’étude d’une durée de 1 mois et dans les études d’une durée de 3 mois, suivies d’une période de rétablissement (de 1 mois et de 2 mois, respectivement).
Les résultats de ces études n’ont pas montré d’effet notable. La dose sans effet nocif observé (DSENO) dans les deux études sur des primates a été ≥ 140 mg/kg, ce qui est 10 à 14 fois l’exposition clinique chez l’humain d’après l’ASC.
Aucune étude n’a été menée pour évaluer le potentiel génotoxique ou carcinogène de l’avélumab.
Aucune étude de toxicité pour la reproduction ou le développement n’a été menée avec l’avélumab.
On n’a pas mené d’étude de fertilité avec l’avélumab. Dans des études de toxicologie à doses répétées d’une durée de 1 mois et de 3 mois menées chez le singe cynomolgus, il n’y a pas eu d’effet notable sur les organes reproducteurs du mâle ou de la femelle.
Dans des modèles animaux, l’inhibition de la voie de signalisation du PD-L1/PD-1 a aggravé certaines affections et accentué les réponses inflammatoires. Les souris génétiquement modifiées pour PD-1 infectées par M. tuberculosis ont eu une survie considérablement diminuée comparativement aux témoins ayant le type sauvage, ce qui a été corrélé à une augmentation de la prolifération bactérienne et des réponses inflammatoires chez ces animaux. Les souris génétiquement modifiées pour PD-L1 et PD-1 et les souris recevant des anticorps bloquant le PD-L1 ont également présenté une survie diminuée à la suite d’une infection par le virus de la chorioméningite lymphocytaire.