


Monographie de produit - Thelin
INDICATIONS ET USAGE CLINIQUE
THELINMD (sodium de sitaxsentan) est indiqué pour le traitement de l’hypertension artérielle pulmonaire primitive ou de l’hypertension pulmonaire secondaire à une maladie du tissu conjonctif, en ce qui concerne les patients de classe fonctionnelle III selon l’OMS, n’ayant pas répondu à un traitement classique. THELIN est également indiqué pour le traitement des patients de classe fonctionnelle II selon l’OMS, qui n’ont pas répondu à un traitement conventionnel et pour lesquels aucun traitement approprié n'a été identifié.
Usage pédiatrique
L’innocuité et l’efficacité n’ont pas été établies chez les patients pédiatriques.
CONTRE-INDICATIONS
Grossesse
Les antagonistes du récepteur de l’endothéline-1, en tant que classe, ont constamment produit des effets tératogènes chez l’animal. Les résultats des études sur la toxicologie reproductive effectuées avec le sodium de sitaxsentan indiquent que son administration pendant la gestation chez les rates entraîne plusieurs malformations du fœtus. Bien que les effets du THELIN sur le fœtus humain soient inconnus, THELIN est susceptible de produire des malformations congénitales importantes lorsque celui-ci est utilisé chez des femmes enceintes. Par conséquent, la grossesse doit être exclue avant le début d’un traitement au THELIN, et doit être évitée par la suite au moyen d’une méthode de contraception fiable. Des tests mensuels de grossesse en cours de traitement au THELIN sont conseillés.
Les patientes doivent être informées qu’en cas d’un retard de leurs règles ou de tout autre indice d’une grossesse, il conviendra de consulter immédiatement un médecin afin de réaliser un test de grossesse. En cas de test positif de grossesse, le médecin et la patiente devront discuter des risques qui se présentent pour le fœtus.
- La co-administration du THELIN avec la cyclosporine est contre-indiquée, car la cyclosporine augmente de six fois la concentration plasmatique du sodium de sitaxsentan.
- Hypersensibilité au sodium de sitaxsentan ou à tout ingrédient contenu dans le médicament (se reporter à PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT de la monographie du produit, pour en obtenir une liste exhaustive)
- Allaitement
- Atteinte hépatique préexistante (légère à grave, classe A-C de Child-Pugh)
- Niveaux élevés d’aminotransférases avant le début du traitement (aspartate d’aminotransférase (AST) et/ou alanine aminotransférase (ALT) > 3x la LSN)
- Taux élevé de bilirubine directe (conjuguée) avant le début du traitement (> 2 × la LSN)
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions graves
- Toxicité hépatique (se reporter à Hépatique/biliaire/pancréatique)
THELIN a été associé à une augmentation réversible de l'aspartate aminotransférase (AST) et de l'alanine aminotransférase (ALT) liée à la dose, accompagnée parfois d’une élévation de la bilirubine. THELIN a été associé à 4 cas d’hépatite légère ou grave, dont l’un a causé une insuffisance hépatique et la mort. Ces patients recevaient des doses quotidiennes ≥ 300 mg, présentaient plusieurs comorbidités et recevaient plusieurs pharmacothérapies. Toutefois, on ne peut exclure la contribution de THELIN, dans ces cas. Des doses quotidiennes de THELIN supérieures à 100 mg ne sont pas recommandées.
Généralités
THELIN doit être administré par voie orale. La dose chez l'adulte est de 100 mg, une fois par jour. THELIN peut être pris avec ou sans nourriture, quel que soit l’heure du jour.
Des doses plus élevées n’ont pas entraîné suffisamment de bénéfices supplémentaires par rapport au risque accru d’effets indésirables, en particulier celui de lésions hépatiques (se reporter à MISES EN GARDE ET PRÉCAUTIONS). Une dose quotidienne de 50 mg ne s’est pas
révélée suffisamment efficace pour en justifier l’utilisation.
L’innocuité et l’efficacité n’ont pas été établies en ce qui concerne les patients pédiatriques. Carcinogenèse et mutagenèse (se reporter à TOXICOLOGIE)
Cardiovasculaire
THELIN doit être instauré avec précaution si la tension artérielle systolique du patient est inférieure à 85 mm Hg.
Hématologie
Le traitement au THELIN a été associé à une chute du taux d’hémoglobine et d’hématocrite en fonction de la dose. La diminution moyenne de la concentration d’hémoglobine, chez 149 patients ayant reçu un traitement au THELIN pendant des essais contrôlés contre placebo, s’élevait à 0,5 g/dL (écart entre la concentration observée au début et à la fin du traitement).
La majeure partie de la diminution de la concentration d’hémoglobine a été détectée pendant les premières semaines du traitement au THELIN, et les concentrations d’hémoglobine se sont stabilisées au terme de la quatrième semaine de traitement au THELIN. Lors d’études contrôlées contre placebo, des diminutions prononcées de l’hémoglobine (diminution > 15 % par rapport à la concentration de référence en dessous de la limite normale inférieure) ont été constatées chez 7 % des patients traités au THELIN (10/149) et chez 3 % des patients recevant un placebo (5/155).
Une diminution de la concentration d’hémoglobine d’au moins 1 g/dL a été constatée chez 60 % des patients traités au THELIN (83/149) par rapport à 32 % des patients traités avec un placebo (48/155). L’origine de la modification de la concentration d’hémoglobine est inconnue, mais elle ne semble pas être associée à une hémorragie, ni à une hémolyse.
Il est conseillé de surveiller les concentrations d’hémoglobine au premier et au troisième mois suivant la mise en route du traitement au THELIN, et ensuite tous les trois mois. Lorsqu’une chute prononcée de la concentration d’hémoglobine se produit, il convient d’effectuer une évaluation supplémentaire afin d’en déterminer la cause ainsi que le besoin d’un traitement particulier.
Hépatique/biliaire/pancréatique
THELIN a été associé à une augmentation réversible de l'aspartate aminotransférase (AST) et de l'alanine aminotransférase (ALT) en fonction de la dose, celle-ci étant parfois accompagnée d’une élévation de la bilirubine. THELIN a été lié à quatre cas d’hépatite légère ou grave, dont l’un a causé une insuffisance hépatique et la mort. Ces patients recevaient des doses quotidiennes ≥ 300 mg, présentaient plusieurs comorbidités et recevaient plusieurs pharmacothérapies. Toutefois, on ne peut exclure la contribution de THELIN, dans ces cas. Les doses quotidiennes de THELIN supérieures à 100 mg ne sont pas recommandées.
Il conviendra d’évaluer les taux d’aminotransférases hépatiques avant le début du traitement et ensuite mensuellement.
Atteinte hépatique préexistante
L’utilisation est contre-indiquée chez les patients présentant des taux d'aminotransférases hépatiques, c.-à-d. aspartate aminotransférase (AST) et/ou d'alanine aminotransférase (ALT) correspondant à plus de 3 fois la LSN, particulièrement lorsque la bilirubine totale a augmenté de plus de 2 fois la LSN (se reporter à CONTRE-INDICATIONS).
Une augmentation du taux d'aspartate aminotransférase (ASAT) et/ou d'alanine aminotransférase (ALAT) peut être signe d’atteinte hépatique. Il importe donc de mesurer les taux d’aminotransférase avant d’amorcer le traitement et tous les mois par la suite. L’emploi du sitaxsentan est contre-indiqué en présence d’un taux d’ASAT et/ou d’ALAT plus de 3 fois supérieur à la LSN ou d’un taux de bilirubine directe plus de 2 fois supérieur à la LSN.
Traitement des patients présentant une élévation des niveaux de transaminases hépatiques
Les niveaux d’ALT/d’AST et les recommandations en matière de traitement/de surveillance sont les suivants :
> 3 et ≤ 8 fois la LSN – Confirmer par un autre test de fonction hépatique; si confirmé, il faut interrompre le traitement et surveiller les niveaux d'aminotransférases au moins toutes les 2 semaines. Lorsque les niveaux d’aminotransférases reviennent aux niveaux observés avant le traitement, on peut envisager la reprise du traitement au THELIN (se reporter à Reprise du traitement, ci-dessous).
> 8 fois la LSN – L’interruption du traitement au THELIN s’impose et la reprise du traitement ne doit pas être envisagée.
Lorsque des élévations des taux d’aminotransférases sont accompagnées soit de symptômes cliniques d’atteinte hépatique (tels que des nausées, des vomissements, de l’anorexie, de la fièvre, des douleurs abdominales, une jaunisse ou de la léthargie ou de la fatigue inhabituelle), soit d’augmentations du taux de la bilirubine totale de plus de 2x la LSN, l’interruption du traitement s’impose et la reprise du traitement au THELIN ne doit pas être envisagée.
Reprise du traitement
La reprise du traitement au THELIN ne doit être envisagée que si les bienfaits potentiels du traitement au THELIN l'emportent sur les risques potentiels, et lorsque les taux d'aminotransférases sont dans les limites des valeurs observées avant le début du traitement. Il est recommandé d’obtenir l’avis d’un hépatologue. Il faut vérifier les taux d’aminotransférases dans les 3 jours de la reprise du traitement, puis 2 semaines après, puis selon les recommandations ci-dessus.
Populations particulières
Femmes enceintes : Le traitement au THELIN est contre-indiqué chez les femmes enceintes ou celles qui ont l’intention de le devenir (se reporter à CONTRE-INDICATIONS).
Allaitement : Le sodium de sitaxsentan a été détecté dans le plasma des jeunes rats allaités par des rates traitées au sodium de sitaxsentan, ce qui indique la présence du sitaxsentan dans le lait maternel. L’excrétion du sodium de sitaxsentan dans le lait maternel humain n’a pas été démontrée, mais l’allaitement est contre-indiqué lors de la prise de THELIN (se reporter à CONTRE-INDICATIONS).
Pédiatrique : L’innocuité et l’efficacité du THELIN n’ont pas été établies chez les patient pédiatriques.
Gériatrie : Parmi les 1 487 patients traités au THELIN lors d’études cliniques, 169 patients (11 %) étaient âgés de 65 ans ou plus. La fréquence globale des effets et des types d’effets indésirables était semblable chez les patients de plus et de moins de 65 ans.
Chez les 512 patients ayant fait l’objet des essais contrôlés contre placebo sur l’HTAP, l’efficacité du traitement au THELIN chez la population gériatrique (≥ 65 ans) était comparable à celle constatée chez les patients plus jeunes. Par conséquent, les patients âgés de 65 ans ou plus peuvent prendre du THELIN, à la condition que des évaluations hématologiques et de leur fonction hépatique soient effectuées régulièrement (se reporter à MISES EN GARDE ET PRÉCAUTIONS).
EFFETS INDÉSIRABLES
Vue d’ensemble des effets indésirables
Les effets indésirables les plus couramment signalés, consécutivement à la prise de THELIN, sont les maux de tête, l’œdème périphérique, la congestion nasale, les nausées, la constipation, l’épistaxis, l’insomnie, l’allongement du temps de prothrombine et la prolongation du Rapport international normalisé (RIN) (se reporter au tableau 1).
Dans l’ensemble, les interruptions de traitement étaient moins fréquentes chez les patients traités au THELIN (3 %, 4/149 patients) que chez les patients recevant un placebo (8 %, 12/155 patients). Dans l’étude STRIDE-2 (se reporter à la Partie II : ESSAIS CLINIQUES), 2/61 (3 %) prenant THELIN ont interrompu le traitement en raison d’effets indésirables, comparativement à 6/62 (10 %) recevant un placebo. Au cours du traitement continu, dans le cadre de l'étude de prolongation qui a suivi l'étude STRIDE-2, 13/145 (9 %) patients recevant du THELIN ont interrompu l’étude en raison d'effets indésirables.
Réactions adverses graves au médicament, attribuables à l'administration de THELIN:
Maladies hépatobiliaires (hépatite), insuffisance hépatique, investigations (élévation anormale au
test de fonction hépatique/hausse des enzymes hépatiques [ALT/AST]).
Retraits liés à THELIN
Des 774 sujets du groupe recevant des doses de > 50 à ≤ 100 mg de sodium de sitaxsentan, 34 sujets (4 %) ont interrompu la prise du médicament à l'étude en raison d'un effet indésirable lié au médicament en cours de traitement. Le seul effet indésirable lié au médicament en cours de traitement ayant entraîné l’interruption de la prise du médicament à l’étude, chez au moins 2 % des sujets répartis dans le groupe recevant de > 50 à ≤ 100 mg de sodium de sitaxsentan, était une anomalie du test de la fonction hépatique (13 sujets, 2 %). Aucun des effets indésirables spécifiques liés au médicament en cours de traitement et ayant donné lieu à une interruption du médicament à l’étude n'est survenu chez au moins 2 % des sujets recevant le placebo.
Effets indésirables à un médicament déterminés au cours des essais cliniques
Étant donné que les essais cliniques sont menés dans des conditions très précises, les taux de réaction adverse au médicament, observés lors des essais cliniques, pourraient ne pas refléter les taux observés dans la pratique et ne doivent pas être comparés aux taux observés lors d'essais cliniques portant sur un autre médicament. L'information relative aux effets indésirables tirée des essais cliniques est utile pour identifier les effets indésirables liés aux médicaments et pour obtenir des taux approximatifs.
Des données concernant l’innocuité du produit ont été obtenues à partir de 29 études cliniques qui comptaient un total de 1 487 sujets, soit des volontaires sains et des patients. Les doses variaient entre 50 mg et plus de 1 000 mg par jour. La durée du traitement variait entre 1 jour et 2,8 ans (un an ou plus pour N = 148). Lors des études sur l'HTAP, il a été obtenu des données relatives à l'innocuité auprès de 889 patients recevant THELIN.
Le tableau 1 présente les effets indésirables qui se sont produits lors des essais contrôlés contre placebo sur l'HTAP chez > de 1 % des patients traités au THELIN, ceux-ci survenant à un taux supérieur à celui des patients recevant un placebo et qui étaient à tout le moins possiblement associés au traitement au THELIN.
Tableau 1 : Effets indésirables liés au traitement au THELIN se produisant chez > 1 % des patients traités, ceux-ci survenant plus souvent que chez les patients recevant un placebo
EFFETS INDÉSIRABLES
THELIN 100 mg N = 149 (%) | Placebo N = 155 (%) |
Troubles gastro-intestinaux
Nausées 10 (6,7 %) 6 (3,9 %)
Constipation 5 (3,4 %) 0
Douleur dans la région abdominale
supérieure
3 (2,0 %) 2 (1,3 %)
Vomissements 4 (2,7 %) 2 (1,3 %)
Dyspepsie 3 (2,0 %) 1 (0,6 %)
Troubles généraux et troubles liés à la voie d’administration Fatigue | 4 (2,7 %) | 3 (1,9 %) |
Analyses Prolongation du RIN Allongement du temps de Quick | 9 (6,0 %) 7 (4,7 %) | 4 (2,6 %) 0 |
Métabolisme et alimentation Œdème périphérique | 13 (8,7 %) | 5 (3,2 %) |
Musculosquelettiques, tissu conjonctif et os Crampes musculaires | 3 (2,0 %) | 1 (0,6 %) |
Troubles du système nerveux Céphalées Insomnie | 23 (15,4 %) 3 (2,0 %) | 21 (13,5 %) 0 |
Troubles respiratoires, thoraciques et médiastinaux Congestion nasale Épistaxis | 13 (8,7 %) 5 (3,4 %) | 7 (4,5 %) 0 |
Épiderme et tissu sous-cutané Bouffées vasomotrices | 6 (4,0 %) | 1 (0,6 %) |
Effets indésirables moins fréquents (< 1 %)
Troubles du système sanguin et lymphatique : Éosinophilie, leucopénie, trouble myéloprolifératif, thrombocytopénie, lymphome, pancytopénie
Troubles cardiaques : Bradycardie, malaise au thorax, dysfonctionnement du ventricule droit, angine de poitrine, flutter auriculaire, bloc auriculoventriculaire du premier degré, infarctus du myocarde, épanchement péricardique, bradycardie sinusale, tachycardie supraventriculaire, tachycardie, bigéminisme ventriculaire, extrasystoles ventriculaires, tachycardie ventriculaire, trouble cardiaque, insuffisance cardiaque, insuffisance cardiaque congestive, flutter cardiaque, dilatation auriculaire, extrasystoles supraventriculaires.
Troubles de l’oreille et du labyrinthe : Acouphène, bouchon de cérumen, surdité, congestion du conduit auditif, douleurs de l’oreille, sensation de blocage de l’oreille, otite moyenne.
Troubles du système endocrinien : Goitre
Troubles de la vue : Hémorragie conjonctivale, larmoiements accrus, photophobie, hyperémie conjonctivale, conjonctivite, infection oculaire, troubles de la vue, inflammation oculaire, irritation oculaire, prurit oculaire, kératoconjonctivite sèche, larmoiement de la rétine, corps flottants.
Troubles de l’appareil gastro-intestinal : Xérostomie, gastro-entérite virale, gingivite, hématochézie, malaise gastro-intestinal, douleur gingivale, étranglement hernial abdominal, languettes de peau péri-anale, appendicite, colite, polype intestinal, diverticulite, éructation, incontinence fécale, empoisonnement alimentaire, gastro-entérite bactérienne, infection fongique de l’appareil gastro-intestinal, hémorragie gastro-intestinale, infection gastro-intestinale, glossodynie, hémorroïdes, hémorragie buccale, spasme œsophagien, ulcère gastroduodénal, proctalgie, prurit anal, effort de vomissement, phlyctène sur la langue, décoloration de la langue, ulcération de la langue, abcès dentaire, hernie abdominale, sensibilité abdominale, abcès, aptyalisme, ascites, entérite, selles fréquentes, gastrite virale, troubles gastro-intestinaux, hoquets, prurit oral, pseudo-kyste pancréatique, pancréatite aiguë, stomatite.
Troubles généraux et affections à la voie d’administration : Malaise, sensation de chaleur, hémorragie au point d’injection, sensation de froid, inflammation localisée, dermatite au point d’injection, inflammation au point de ponction veineuse, ecchymose au point d’application, hyperthermie, insuffisance des organes, douleurs, sensation de présence d'un corps étranger.
Troubles de l’appareil hépatobiliaire : Trouble de la vésicule biliaire, hépatomégalie, jaunisse, cholécystite chronique, cholélithiase, cholestase, hyperbilirubinémie.
Troubles du système immunitaire : Hypersensibilité, conjonctivite allergique, hypersensibilité au médicament, lupus érythémateux disséminé.
Infections et infestations : Infection virale, candidose, infection fongique, candidose buccale.
Blessures, empoisonnement et complications consécutives à une intervention : Morsures d’arthropodes, lésion articulaire, lacération, piqûre d’arthropode, toxicité pharmacologique, chute, traumatisme crânien, érythème solaire, morsure d'animal, hémorragie suite à une intervention, lacération de la peau, lésion du tissu mou, brûlure thermique.
Résultats des analyses : Prolongation du temps partiel de thromboplastine activée, diminution du bicarbonate sanguin, baisse du taux d’hémoglobine, perte de poids, hausse de la bilirubine sérique, hausse de la créatinine sérique, hausse de la glycémie, baisse de la tension artérielle, souffle cardiaque, hausse du taux des éosinophiles, baisse de l’hématocrite, diminution du nombre de leucocytes, taux accru d'aspartate aminotransférase, hausse de la créatine kinase sérique, hausse de la déshydrogénase lactique sérique, hausse du phosphore sérique, diminution du potassium sérique, hausse du potassium sérique, hausse de la tension artérielle, hausse de la température corporelle, prolongation de l’intervalle Q-T à l’électrocardiogramme, hausse de la fréquence cardiaque, fréquence cardiaque irrégulière, baisse de la saturation en oxygène, test de grossesse positif, baisse du nombre d’érythrocytes, pression veineuse jugulaire, hausse de l’alanine aminotransférase, hausse de la créatine kinase-MB sérique, hausse de l'acide urique dans le sang, prolongation du temps de coagulation, urine transparente, hausse de l'hématocrite, hausse du taux d'hémoglobine.
Métabolisme et alimentation : Diminution de l’appétit, anorexie, rétention hydrique, œdème, goutte, hyperglycémie, hyperkaliémie, hypocalcémie, hypoglycémie, appétit accru, acidose lactique, œdème localisé, fluctuation pondérale, déshydratation, hypercholestérolémie, hypernatrémie, polydipsie.
Troubles musculosquelettiques et affections des tissus conjonctifs : Douleurs lombaires, douleurs de la paroi thoracique, douleurs faciales, infection localisée, ostéochondrose, arthrite, arthrite bactérienne, arthrite infectieuse, malaise au niveau des membres, fatigue musculaire, hémorragie musculaire, secousses musculaires, faiblesse musculaire, douleurs musculosquelettiques, raideur musculosquelettique, ostéoarthrite, douleurs à la mâchoire, polyarthrite, fracture costale, tendinite, inflammation du tissu conjonctif, fibromyalgie, douleurs nasales, douleurs articulaires, raideur articulaire, atrophie musculaire, douleur musculosquelettiques de la poitrine.
Néoplasmes bénins, malins et non précisés (incluant les kystes et les polypes) : Kyste de l’ovaire, papillome cutané, fibromyome, carcinome basocellulaire.
Troubles du système nerveux : Céphalée causée par la sinusite, somnolence, tremblements, étourdissements orthostatiques, ataxie, troubles de l’attention, dysphonie, troubles de la mémoire, crises partielle, vertiges, état de confusion, dysesthésie, paralysie faciale, troubles au niveau de la tête, accident ischémique cérébral, paresthésie buccale, syndrome des jambes sans repos, inquiétude, sciatique vertébrale commune.
Grossesse, états puerpéral et périnatal : Avortement spontané.
Troubles psychiatriques : Nervosité, agitation, troubles du sommeil, troubles de la pensée
Troubles rénaux et urinaires : Hématurie, pollakiurie, troubles de la vessie, dysurie, néphrite interstitielle, atteinte rénale, insuffisance rénale, protéinurie, urosepsie.
Troubles de l’appareil reproducteur et seins : Ménorragie, métrorragie, hémorragie vaginale, aménorrhée, douleurs aux mamelons, sensibilité des seins, prurit génital chez la femme, symptômes de ménopause, douleurs testiculaires, microcalcifications dans les seins, seins douloureux, infection vaginale, colpocèle.
Troubles respiratoires, thoraciques et médiastinaux : Sinusite, hypoxie, congestion sinusale, enrouement, orthopnée, pleurésie, rhinite, sinusite aiguë, alvéolite allergique, asthme, infection des voies respiratoires inférieures, drainage des sinus paranasaux, dyspnée nocturne, épanchement pleural, douleur pleuritique, pneumonie par aspiration, pneumothorax, infection des voies respiratoires, éternuements, crachats purulents, sifflements, bronchite aiguë, gorge sèche, dyspnée à l’effort, dyspnée nocturne paroxystique, pneumonie lobaire, infection du poumon, gêne nasale, hypersécrétion des sinus de la face, embolie pulmonaire, insuffisance respiratoire, douleurs sinusales, modification de la couleur des crachats, tachypnée, irritation de la gorge.
Troubles de l’épiderme et du tissu sous-cutané : Contusion, alopécie, herpès simplex, herpès zoster, onychomycose, urticaire, cellulite, dermatite allergique, sécheresse cutanée, sueurs nocturnes, pétéchies, prurit généralisé, rash papulaire, rosacée, affection cutanée, hyperpigmentation de la peau, nécrose cutanée, ulcère de la peau, abcès sous-cutané, eczéma de contact, furoncle, tophus, intertrigo, hypertrophie des ongles, pâleur, érythème palmaire, paronychie, psoriasis, rash maculaire, rash pustulaire, desquamation de la peau, irritation cutanée, lésion cutanée.
Interventions chirurgicales et médicales : Extraction dentaire, intervention endodontique, installation d’un dispositif médical, polypectomie nasale, ablation par radiofréquence, insertion d'un stent, anévrysmectomie, réparation de communication interauriculaire, réparation du décollement de la rétine.
Troubles vasculaires : Hypertension, hématome, fistule artérioveineuse acquise, hémorragie, migraine, hypotension orthostatique, phlébothrombose, syndrome postphlébitique, thrombophlébite superficielle, hémorragie au point d’insertion du cathéter, anévrisme de l'artère périphérique.
Anomalies au niveau des analyses hématologiques et de chimie clinique
Chimie : Lors des trois essais contrôlés contre placebo sur l’HTAP, des élévations du taux sérique d’ALT ou d’AST de plus de 3x la LSN ont été constatées chez 2 % (3/149) des patients atteints d'HTAP recevant 100 mg de THELIN, par rapport à 5 % (7/155) des patients recevant un placebo. Une dose plus élevée de THELIN (300 mg), évaluée dans le cadre de l’étude STRIDE-1, a révélé une fréquence et une gravité accrues des anomalies hépatiques (se reporter à MISES EN GARDE ET PRÉCAUTIONS). Lors de l’étude STRIDE-2, des taux élevés de la fonction hépatique > 3x la LSN ont été constatés chez 2 patients (3 %) recevant 100 mg/jour de THELIN, contre 4 patients du groupe recevant le placebo (6 %).
Les élévations du taux d’AST et/ou d’ALT sont survenues à la fois précocement et tardivement au cours du traitement au THELIN, et ont habituellement progressées lentement. Ces
changements étaient typiquement asymptomatiques et réversibles lorsque le patient a suivi les indications concernant l’interruption du traitement. Les élévations des taux d’aminotransaminases hépatiques peuvent diminuer spontanément lorsque le patient poursuit le traitement au THELIN (se reporter à Traitement des patients présentant une élévation des niveaux d’aminotransaminases hépatiques; Hépatique/biliaire/pancréatique; MISES EN GARDE ET PRÉCAUTIONS; et POSOLOGIE ET ADMINISTRATION).
Tableau 2 : Effets indésirables d’hémorragies liés au traitement observés chez ≥ 1,0 % des sujets répartis dans le groupe combiné recevant 100 mg/jour de THELIN (études de prolongation de phase III, par voie orale, chez les sujets atteints d’HTAP exposés ≥ 6 mois)
| Terme privilégié | Sujets (N=438) |
| Sujets présentant ≥ 1 effet indésirable d’hémorragie | 74 (17%) |
| Épistaxis | 35 (8 %) |
| Hémoptysie | 9 (2 %) |
| Ménorragie | 6 (1 %) |
| Hématome | 3 (1 % |
| Hémorragie gingivale | 6 (1 %) |
| Hématurie | 4 (1 %) |
| Hémorragie vaginale | 3 (1 %) |
Hématologie : (se reporter à MISES EN GARDE ET PRÉCAUTIONS)
Effets indésirables du médicament signalés après la commercialisation du produit
Dans l’ensemble, les effets indésirables signalés jusqu’à maintenant depuis la commercialisation du produit ont été les mêmes que ceux signalés durant les essais cliniques.
Des cas d’augmentation prolongée du taux de transaminases (ALAT et/ou ASAT) à plus de 8 fois la LSN et d’augmentation concomitante du taux de bilirubine totale à plus de 2 fois la LSN ont été signalés après l’administration du sodium de sitaxsentan. Comme c’est le cas avec d’autres antagonistes des récepteurs de l’endothéline, la combinaison de ces facteurs peut mener à une insuffisance hépatique, ce qui justifie le besoin de vérifier régulièrement les taux de transaminases et de bilirubine.
INTERACTIONS MÉDICAMENTEUSES
Interactions médicamenteuses graves
- Cyclosporine : CONTRE-INDIQUÉE en raison d’une augmentation importante de l’exposition au sodium de sitaxsentan (se reporter à Interactions médicament-médicament et CONTRE-INDICATIONS).
- Warfarine : Il est recommandé d'administrer une POSOLOGIE RÉDUITE de warfarine en raison d’un accroissement de l’effet sur le temps de prothrombine et le RIN (se reporter à Interactions médicament-médicament et POSOLOGIE ET ADMINISTRATION).
Vue d’ensemble
Des données in vitro révèlent que le sodium de sitaxsentan est métabolisé par la CYP2C9 et la CYP3A4/5.
Le sodium de sitaxsentan est un inhibiteur modéré de la CYP2C9 (Ki = 0,46 µM) et, dans une moindre mesure, des CYP2C19 (Ki = 1-4 µM) et CYP3A4/5 (Ki = 20 µM). Les concentrations plasmatiques de médicaments métabolisés principalement par ces isoformes, particulièrement par la CYP2C9 (tels que la warfarine, la phénytoïne), risquent d’augmenter lorsque co-administrés avec le THELIN.
Interactions médicament-médicament
Cyclosporine : Une dose quotidienne de 100 mg de THELIN co-administrée avec 3,5 mg/kg de cyclosporine deux fois par jour n’a pas modifié l’élimination pharmacocinétique de la cyclosporine, qui est essentiellement métabolisée par l’enzyme CYP3A4/5. Toutefois, cette co-administration a eu pour effet de faire augmenter de 6 fois les concentrations avant dosage du sitaxsentan. Le mécanisme de cette interaction n’a pas été élucidé. En raison de cette augmentation de l’exposition au sodium de sitaxsentan, l’administration de THELIN chez les patients qui reçoivent de la cyclosporine est contre-indiquée (se reporter à CONTRE-INDICATIONS).
Digoxine : L’administration concomitante d’une dose quotidienne de 0,25 mg de digoxine et de 100 mg de THELIN n’a pas modifié la pharmacocinétique de la digoxine, ceci indiquant une absence d’effet sur la p-glycoprotéine transporteuse.
Fluconazole : L’administration concomitante d’une dose quotidienne de 100 mg de THELIN avec une dose quotidienne de 400 mg de fluconazole entraîne en moyenne des augmentions modérées de la Cmax (17 %) et de la SSC0-24 (9 %) du sodium de sitaxsentan. Toutefois, ces effets varient individuellement, sans aucun rapport avec le génotype. Bien qu’une augmentation de la Cmax ait été constatée chez 53 % des sujets, ainsi qu’une augmentation de la SSC0-24 chez 38 %
des sujets, aucun changement ou une diminution au niveau de ces paramètres a été observé chez les autres sujets. Le sodium de sitaxsentan est métabolisé par la CYP2C9 et la CYP3A4/5, qui sont inhibées toutes les deux par le fluconazole. Bien qu’il soit possible que l’isoforme dominant varie d'une personne à l’autre, cette redondance des voies métaboliques risque de minimiser les effets inhibiteurs de chacun des isoformes sur la clairance générale du sodium de sitaxsentan. Aucun effet cliniquement significatif sur les effets indésirables n’a été noté. Les résultats de cette étude, ainsi que ceux d’une étude antérieure, indiquent qu’il ne risque pas de se produire d’interaction médicamenteuse significative lorsque le sodium de sitaxsentan et le fluconazole sont co-administrés.
Kétoconazole : Le kétoconazole est métabolisé par la CYP3A4/5. La co-administration d’une dose quotidienne de 100 mg de THELIN avec une dose quotidienne de 400 mg de kétoconazole a causé une diminution de la clairance du kétoconazole. Les augmentations de la Cmax moyenne et de la SSC0-24 moyenne étaient d’environ 18 % et 20 %, respectivement. Aucun de ces changements n’a atteint le seuil de signification statistique du point de vue clinique.
Le kétoconazole est aussi un inhibiteur de la CYP3A4/5. Lors de la co-administration, la Cmax du sodium de sitaxsentan est demeurée inchangée, mais la SSC0-24 a augmenté d’environ 20 %, ce qui est compatible avec un effet inhibiteur du kétoconazole sur l’enzyme CYP3A4/5 in vivo. Aucun de ces changements n’a atteint le seuil de signification statistique du point de vue clinique.
Nelfinavir : Le nelfinavir est métabolisé à la fois par la CYP2C19 et la CYP3A4/5. La co-administration d’une dose quotidienne de 100 mg de THELIN et d’une dose de 1 250 mg de nelfinavir, deux fois par jour, a causé une diminution de la clairance du nelfinavir, ce qui a donné lieu à une augmentation de 14 % de la Cmax moyenne et de 15 % de la SSC0-12 moyenne. Chez un sujet présentant une faible métabolisation de la CYP2C19, la Cmax et la SSC0-12 moyennes ont augmenté respectivement de 18 % et de 36 %. Aucun de ces changements n’a atteint le seuil de signification statistique du point de vue clinique.
Le nelfinavir est aussi inhibiteur de la CYP3A4/5. La Cmax moyenne du sodium de sitaxsentan a diminué de 7 % et la SSC0-24 moyenne a diminué de 17 %. Aucun de ces changements n’a atteint le seuil de signification statistique du point de vue clinique.
Nifédipine : Une co-administration de 100 mg de THELIN avec 10 mg de nifédipine, toutes les 8 h, a causé une augmentation de la Cmax moyenne de la nifédipine de 12 %, et de la SSC0-8 moyenne de 21 %, et a donné lieu à une clairance réduite. Aucun de ces changements n’a atteint le seuil de signification statistique du point de vue clinique.
Oméprazole : Une dose quotidienne de 100 mg de THELIN, co-administrée avec une dose quotidienne de 41,2 mg d’oméprazole, a causé une augmentation de la SSC0-24 moyenne de 27 %. La Cmax est demeurée inchangée. Le changement de la SSC n'a pas atteint le seuil de signification statistique du point de vue clinique.
Contraceptifs oraux : L’administration concomitante d’une dose quotidienne de 100 mg de
THELIN avec Ortho-Novum 1/35 pendant un cycle de 28 jours, a causé une augmentation de l’exposition moyenne à l’éthinylestradiol (59 %) et à la noréthindrone (47 %). THELIN n’a eu aucun effet sur l’activité anti-ovulatoire des contraceptifs oraux d’après les mesures des concentrations plasmatiques de FSH, LH et progestérone.
Sildénafil : Une dose unique de 100 mg de sildénafil, co-administrée avec 100 mg de THELIN, a causé une augmentation de la Cmax moyenne et de la SSC∞ moyenne du sildénafil de 18 % et de 28 % respectivement. Aucun changement de la Cmax moyenne ou de la SCC∞ moyenne du métabolite actif n-desméthylsildénafil ne s’est produit. Aucun de ces changements de concentration plasmatique du sildénafil n’a atteint le seuil de signification statistique du point de vue clinique.
Warfarine : Le sodium de sitaxsentan est un inhibiteur de la CYP2C9 qui augmente la SSC et la Cmax des médicaments métabolisés par l’enzyme CYP2C9. La SSC∞ de la S-warfarine a causé une augmentation d’environ 96 %, et sa clairance a diminué d’environ 63 % lorsqu’une dose unique de 25 mg a été co-administrée avec une dose quotidienne de 100 mg de THELIN. Un accroissement de l’effet sur le temps de prothrombine et le RIN a été observé, ce qui est compatible avec une augmentation de l’exposition à la S-warfarine (se reporter à POSOLOGIE ET ADMINISTRATION).
Lors d’essais cliniques, il a été recommandé de diminuer la dose de warfarine de 80 % lors du début du traitement au THELIN, et ensuite de l’augmenter en incréments ne dépassant pas 0,5 mg/jour, tout en augmentant la dose en fonction du RIN voulu. La dose moyenne de warfarine à l’issue de l’étude STRIDE-2 (à 18 semaines de dosage) s’élevait à 2,2 mg/jour chez les patients traités au THELIN, et à 3,6 mg/jour chez ceux recevant un placebo. Lors de l’essai STRIDE -2, la nécessité de modifier la dose de warfarine en raison des changements de la RIN était comparable en ce qui concerne le groupe traité au THELIN et le groupe traité au placebo.
Interactions médicament-aliment
Les aliments n’ont occasionné aucune interaction significative du point de vue clinique sur une dose de 100 mg de THELIN administrée par voie orale.
Interactions médicament-produits naturels
Les interactions avec les produits naturels n'ont pas fait l'objet d'études.
Interactions médicament-analyses de laboratoire
Les interactions avec les analyses de laboratoire n'ont pas fait l'objet d'études.
POSOLOGIE ET ADMINISTRATION
Généralités
THELIN s’administre par voie orale. La dose chez l'adulte est de 100 mg, une fois par jour. THELIN peut être pris avec ou sans nourriture, quelle que soit l’heure du jour.
Des doses plus élevées n’ont pas entraîné suffisamment de bénéfices supplémentaires par rapport au risque accru d’effets indésirables, en particulier des lésions hépatiques (se reporter à MISES EN GARDE ET PRÉCAUTIONS). Une dose quotidienne de 50 mg ne s’est pas révélée suffisamment efficace pour en justifier l’utilisation.
L’innocuité et l’efficacité n’ont pas été établies chez les patients pédiatriques.
Ajustement de la posologie et surveillance chez les patients recevant un traitement à la warfarine
En présence de THELIN, les sujets recevant de la warfarine parviennent à une anticoagulation thérapeutique (RIN cible) à l’aide de doses inférieures de l’anticoagulant. La dose moyenne de warfarine en fin de l’étude STRIDE-2 (à 18 semaines de dosage) s’élevait à 3,6 mg/jour chez ceux recevant un placebo et à 2,2 mg/jour chez les patients recevant THELIN. Lors de la mise en route d’un traitement par la warfarine chez un patient recevant THELIN, il est conseillé d’amorcer le traitement avec la dose la plus faible possible de warfarine. Chez les patients déjà traités par la warfarine, il est conseillé de réduire la dose de warfarine au début du traitement au THELIN. Dans tous les cas, il faut surveiller régulièrement le RIN. Il faut procéder aux augmentations de la dose de warfarine en petits incréments afin d'atteindre le RIN cible approprié (se reporter à Interactions médicamenteuses).
Surveillance et interruption du THELIN chez les patients qui présentent des anomalies des taux d’aminotransférases hépatiques
Hépatique/biliaire/pancréatique
THELIN a été associé à une augmentation réversible de l'aspartate aminotransférase (AST) et de l'alanine aminotransférase (ALT) en fonction de la dose, celle-ci étant accompagnée, dans certains cas, d’une élévation de la bilirubine. La prise de THELIN a été associée à quatre cas d’hépatite légère ou grave, dont l’un a causé une insuffisance hépatique et la mort. Ces patients recevaient des doses quotidiennes ≥ 300 mg, présentaient plusieurs comorbidités et recevaient plusieurs pharmacothérapies. Toutefois, on ne peut exclure la contribution de THELIN, dans ces cas. Des doses quotidiennes de THELIN supérieures à 100 mg ne sont pas recommandées.
Il conviendra de mesurer les taux de transaminases avant le début du traitement et ensuite de les mesurer mensuellement.
Atteinte hépatique préexistante
L’utilisation est contre-indiquée chez les patients présentant des taux d'aminotransférases hépatiques, c.-à-d. d’aspartate aminotransférase (AST) et/ou d'alanine aminotransférase (ALT) correspondant à plus de 3 fois la LSN, particulièrement lorsque la bilirubine totale a augmenté de plus de 2 fois la limite supérieure normale (LSN) (se reporter à CONTRE-INDICATIONS).
Traitement des patients présentant une élévation des niveaux d’aminotransaminases hépatiques
Les niveaux d’ALT/d’AST et les recommandations en matière de traitement/de surveillance sont les suivants :
> 3 et ≤ 8 fois la LSN – Confirmer par un autre test de fonction hépatique; si confirmé, il faut interrompre le traitement et surveiller les niveaux d'aminotransférases au moins toutes les 2 semaines. Lorsque les niveaux d’aminotransférases reviennent aux niveaux observés avant le traitement, on peut envisager de redémarrer le traitement au THELIN (se reporter à Reprise du traitement, ci-dessous).
> 8 fois la LSN – L’interruption du traitement au THELIN s’impose et la reprise du traitement ne doit pas être envisagée.
Lorsque des élévations des taux d’aminotransférases sont accompagnées soit de symptômes cliniques d’atteinte hépatique (tels que des nausées, des vomissements, de l’anorexie, de la fièvre, des douleurs abdominales, une jaunisse ou de la léthargie ou de la fatigue inhabituelle), soit d’augmentations du taux de la bilirubine totale de plus de 2x la LSN, l’interruption du traitement s’impose et la reprise du traitement au THELIN ne doit pas être envisagée.
Reprise du traitement
La reprise du traitement au THELIN ne doit être envisagée que si les bienfaits potentiels du traitement au THELIN l'emportent sur les risques potentiels, et lorsque les niveaux d'aminotransférases sont dans les limites des valeurs observées avant le début du traitement. Il est recommandé d’obtenir l’avis d’un hépatologue. Il faut vérifier les niveaux d’aminotransférases dans les 3 jours de la reprise, puis 2 semaines après, puis selon les recommandations ci-dessus.
Utilisation chez les femmes en âge de procréer
Chez les femmes en âge de procréer, il convient de débuter le traitement au THELIN uniquement après avoir confirmé que les patientes ne sont pas enceintes, et uniquement chez celles utilisant une méthode de contraception adéquate. Des tests mensuels de grossesse en cours de traitement au THELIN sont conseillés.
Ajustement de la posologie chez les patients atteints d’insuffisance hépatique
Des études auprès de patients atteints d’une insuffisance hépatique préexistante n’ont pas été menées. THELIN est contre-indiqué lorsque le patient présente une élévation des aminotransférases hépatiques avant le début du traitement (> 3x la LSN) (se reporter à CONTRE-INDICATIONS).
Emploi après l’abandon d’un antagoniste des récepteurs de l’endothéline pour cause d’anomalies de la fonction hépatique
STRIDE-6 est une étude de 12 semaines sur le sitaxsentan qui a été menée chez 48 patients ayant abandonné un traitement par le bosentan. Chez les 12 patients ayant abandonné le traitement par le bosentan en raison d’un taux élevé de transaminases hépatiques, le traitement par le sitaxsentan a été amorcé après que les taux d’enzymes hépatiques sont revenus aux valeurs observées avant la prise de bosentan. Chez un de ces 12 patients, on a signalé une augmentation (moins de 5 fois supérieure à la LSN) du taux de transaminases hépatiques au cours des 12 semaines d’étude.
Soixante-deux (62) patients dont le traitement au bosentan avait été interrompu en raison d’anomalies de la fonction hépatique (parmi lesquels 32 ont échoué à la réduction et/ou à l’interruption de la dose de bosentan, suivie d’une reprise) ont reçu un traitement au THELIN lors d’essais cliniques. De ce nombre, 19 % (12/62) ont présenté une récidive de leurs troubles au cours du traitement au THELIN, suite à une exposition moyenne de 28 semaines. Il faut faire preuve de prudence lors du début d’un traitement au THELIN chez ce groupe de patients.
SURDOSAGE
Il n’existe aucune expérience spécifique relative au traitement d’un surdosage par THELIN. En cas de surdosage, des mesures symptomatiques et de support s’imposent.
Lors de la prise de doses supérieures ou égales à 300 mg par jour, THELIN a été associé à 4 cas d’hépatite légère ou grave, dont l’un a causé une insuffisance hépatique et la mort. Ces patients présentaient plusieurs comorbidités et recevaient plusieurs pharmacothérapies. Toutefois, on ne peut exclure la contribution de THELIN, dans ces cas.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mécanisme d’action
L’endothéline-1 (ET-1) est un puissant peptide paracrine et autocrine vasoconstricteur que l’on retrouve dans les poumons. Les concentrations d’ET-1 sont élevées dans le plasma et les tissus pulmonaires des patients atteints d’hypertension artérielle pulmonaire (HTAP). En outre, l’HTAP se caractérise aussi par la réduction de l’activité du monoxyde d’azote. L’ET-1 agit par l’intermédiaire des récepteurs de l’endothéline A (ETA) présents sur les cellules musculaires lisses et les récepteurs de l’endothéline B (ETB) présents sur les cellules endothéliales. Les effets
prédominants de la liaison de l’ET-1 à l’ETA sont une vasoconstriction et un remodelage vasculaire, tandis que la liaison à l’ETB affecte la clairance de l’ET-1 et l’effet vasodilatateur/anti-prolifératif à cause, en partie, de la libération de monoxyde d’azote et de prostacycline.
Le sodium de sitaxsentan est un antagoniste puissant (Ki 0,43 nM) et très sélectif de l’ETA (environ 6500 fois plus sélectif pour l’ETA que pour l’ETB).
Propriétés pharmacocinétiques
Absorption et distribution
Absorption
THELIN est rapidement absorbé après administration orale. Chez les patients atteints d’HTAP, les concentrations plasmatiques maximales sont en général atteintes en 1 à 4 heures. La biodisponibilité absolue de THELIN varie entre 70 et 100 %.
Lorsque le médicament était administré avec un repas à forte teneur lipidique, le taux d’absorption de THELIN diminuait, tel que ceci est confirmé par la diminution de la Cmax de 43 % et le retard du Tmax (augmentation de 2 fois), par rapport aux conditions de jeûne, mais le taux d’absorption (SSC) est demeuré le même.
Distribution
THELIN est largement distribué dans les tissus et le taux de fixation aux protéines du plasma (principalement l’albumine) est de plus de 99 %. Le degré de liaison est indépendant de la concentration dans l’intervalle des concentrations thérapeutiques.
Le sodium de sitaxsentan ne pénètre pas dans les érythrocytes et ne semble pas traverser la barrière hémato-encéphalique.
Métabolisme et élimination
Après administration orale à des volontaires sains, le sodium de sitaxsentan est fortement métabolisé. Les deux métabolites circulants les plus courants (dérivés 1, 3 keto et 1-keto-2-hydroxy) représentent approximativement 3 et 8,5 %, respectivement, de l’activité de la molécule mère. Ils sont, respectivement, au moins 20 et 30 fois moins puissants que le sodium de sitaxsentan sur les récepteurs de l’ETA et inactifs sur les récepteurs de l’ETB. In vitro, le sodium de sitaxsentan est métabolisé par la CYP2C9 et la CYP3A4. Toutefois, on ne s’attend pas à ce que l’administration du sodium de sitaxsentan, avec des inhibiteurs de ces isoformes, entraîne des modifications cliniquement significatives des concentrations plasmatiques du sodium de sitaxsentan.
Environ 50 à 60 % de la dose administrée par voie orale sont excrétés dans l'urine, et le reste est
éliminé dans les fèces. Environ 1 % de la dose est excrété sous forme active inchangée. La demi-vie d’élimination terminale (t½) est de 10 heures. Chez les patients atteints d'HTAP, on prévoit que l’état d’équilibre soit atteint en 4 à 6 jours. La clairance apparente augmente avec le poids corporel chez les sujets atteints d’HTAP; cependant, aucun ajustement de dose n’est justifié.
Il n’y a pas eu d’accumulation plasmatique inattendue après administrations multiples de la dose quotidienne recommandée de 100 mg. À des doses égales ou supérieures à 300 mg, une pharmacocinétique non linéraire a donné lieu à des concentrations plasmatiques de sitaxsentan disproportionnellement plus élevées, ce qui peut entraîner une incidence accrue de lésion hépatique (se reporter à MISES EN GARDES ET PRÉCAUTIONS).
Populations particulières
Compte tenu des résultats de l’analyse pharmacocinétique de la population et des données pharmacocinétiques regroupées tirées de plusieurs études, il a été déterminé que le sexe, la race et l’âge n’ont pas d’effets significatifs sur la pharmacocinétique du sodium de sitaxsentan.
Atteinte hépatique
L’influence de l’insuffisance hépatique sur la pharmacocinétique du sodium de sitaxsentan n’a pas été évaluée. THELIN est contre-indiqué lorsque le patient présente une élévation des aminotransférases hépatiques avant la mise en route du traitement (> 3x la LSN) (se reporter à CONTRE-INDICATIONS).
Atteinte rénale
Aucun ajustement de dose n’est requis chez les patients présentant une atteinte rénale.
CONSERVATION ET STABILITÉ
Température
Conservez à la température ambiante (15 ºC à 25 ºC). Protégez contre la chaleur et l’humidité.
Autres précautions
Conservez dans un endroit sûr, hors de la portée des enfants.
PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT
La dose de 100 mg de THELIN se présente sous forme de comprimé enrobé, jaune orange et porte la mention « T-100 » gravée sur un côté. Disponibles en flacons de 28 comprimés.
Les ingrédients inactifs des comprimés de THELIN sont la cellulose microcristalline, le
monohydrate de lactose, l’hydroxypropylméthylcellulose, le glycolate d’amidon sodique, le stéarate de magnésium, le phosphate dibasique de sodium, le palmitate d’ascorbyle, l’édétate disodique déshydraté et le phosphate monobasique de sodium. L’enrobage contient de la cellulose microcristalline, de l’hydroxypropylméthylcellulose, de l’acide stéarique, du dioxyde de titane anatase, de l’oxyde de fer jaune déshydraté et du talc pharmaceutique. 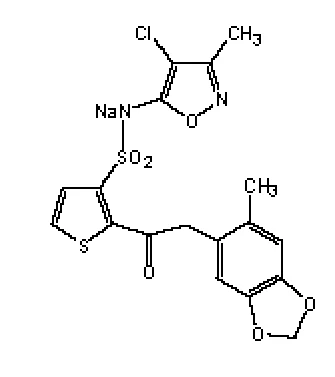
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination : sodium de sitaxsentan
Formule chimique : sel de sodium 4-chloro-3-méthyl-5-(2-(2-(6-méthylbenzo[d][1,3]-dioxol-5-yl)acétyl)-3-thienylsulfonamido)isoxazole
Formule moléculaire : C18H14ClN2NaO6S2
Masse moléculaire : 476,89
Structure moléculaire :
Propriétés physiochimiques :
Le sodium de sitaxsentan est une poudre jaune qui fond à une température supérieure à 200 oC. La molécule est de type cristallin polymorphe, non solvaté (forme A), non hygroscopique, qui ne contient pas de centre de chiralité. La molécule est soluble dans plusieurs solutions aqueuses tamponnées avec une solubilité maximum de 78 mg/mL, aux valeurs de pH supérieures à 5,5. Il s’agit d’une molécule très soluble dans le méthanol et la N, N-diméthylformamide.
ESSAIS CLINIQUES
Tableau 3 : Données démographiques et plan d’étude
| No d’étude | Plan de l’essai | Posologie, voie d’administration et durée | Sujets d’étude (n = nombre) | Âge moyen (plage) | Sexe |
FPH01 (STRIDE-1) | À répartition aléatoire, contrôlé contre placebo, à double insu | Comprimé, 100 mg ou 300 mg, doses multiples, voie orale, quotidienne, pendant 12 semaines | Placebo : 59 THELIN 100 mg : 56 THELIN 300 mg : 63 | Placebo : 48 THELIN 100 mg : 45 THELIN 300 mg : 44 | Placebo : 12 hommes, 47 femmes THELIN 100 mg : 9 hommes, 47 femmes THELIN 300 mg : 16 hommes, 47 femmes |
FPH02 (STRIDE-2) | À répartition aléatoire, contrôlé contre placebo, à double insu, avec groupe recevant du bosentan, sans insu (comparaisons d'observation seulement) | Comprimé, 50 mg ou 100 mg, doses multiples, voie orale, quotidienne ou bosentan selon les instructions du fabricant, pendant 18 semaines | Placebo : 62 THELIN 50 mg : 62 THELIN 100 mg : 61 Bosentan : 61 | Placebo : 53,3 THELIN 50 mg : 56,5 THELIN 100 mg : 55,1 Bosentan : 49,3 | Placebo : 15 hommes 47 femmes THELIN 50 mg : 9 hommes 53 femmes THELIN 100 mg : 18 hommes 43 femmes Bosentan : 13 hommes 48 femmes |
Capacité sous-maximale à faire de l’exercice (distance parcourue en 6 minutes de marche)
Les résultats du test de marche de 6 minutes à la 12e semaine (STRIDE-1) ou à la 18e semaine (STRIDE-2) sont présentés dans le tableau 4. Lors des deux essais, le traitement comprenant 100 mg de THELIN a entraîné une augmentation significative de la capacité à faire de l’exercice. L’augmentation par rapport à la valeur de référence de la distance parcourue était de 35 mètres (p = 0,006; ANCOVA) et de 31 mètres (p < 0,05; ANCOVA) respectivement pour chaque étude, après correction de l’effet placebo.
Tableau 4 : Effets de THELIN sur une distance parcourue en 6 minutes de marche
| STRIDE-1 | STRIDE-2 | |||
100 mg de THELIN q.d. | Placebo | 100 mg de THELIN q.d. | Placebo | |
| Nombre de patients | 55 | 60 | 60 | 61 |
| Valeurs de référence | 394±114 | 413±105 | 362±72 | 322±86 |
| Changement par rapport aux valeurs de référencea | 22±48 | -13±63 | 25±58 | -6±84 |
| Après correction de l’effet placebo | 35b | 31c | ||
a Les paramètres étaient de 12 semaines pour l’essai STRIDE-1 et de 18 semaines pour l’essai STRIDE-2. b p = 0,006 selon ANCOVA c p < 0,05 selon ANCOVA | ||||
L’amélioration de la distance parcourue a été constatée après la 12e semaine de traitement, lors de l’essai STRIDE-2, et elle a continué à augmenter à la 18e semaine (figure 1).
Figure 1 : Changement moyen de la distance parcourue en 6 minutes de marche (STRIDE-2)
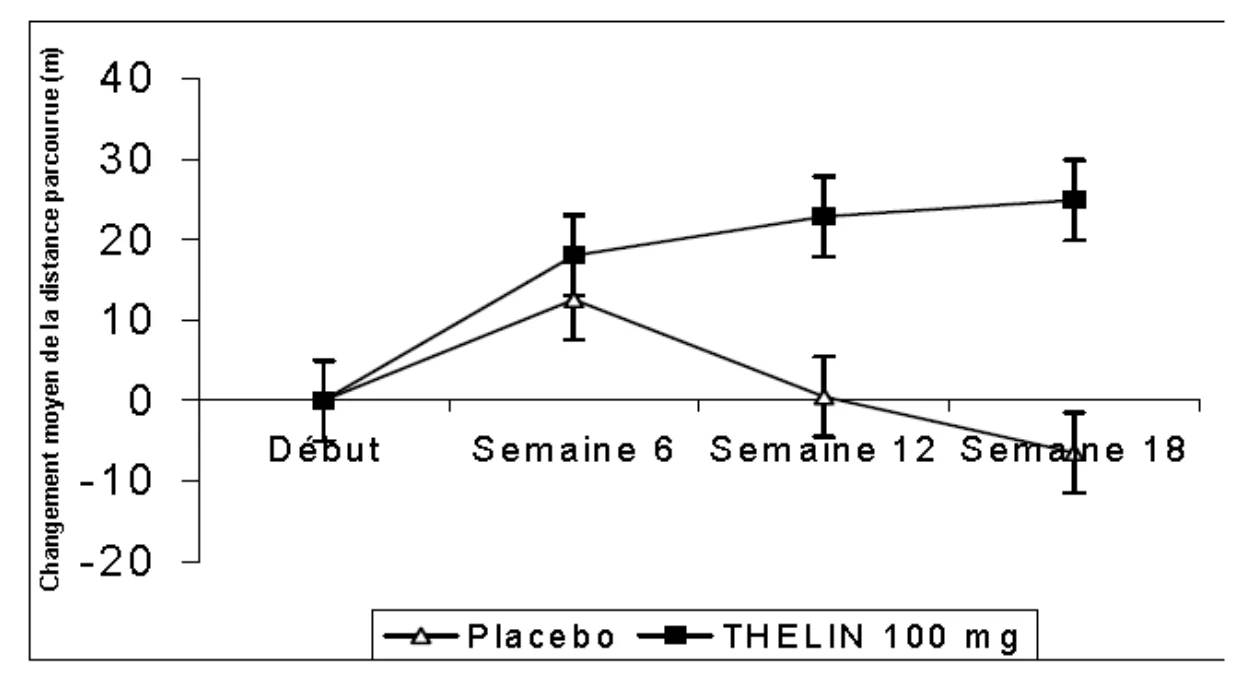
Tableau 5 : Changement de la classe fonctionnelle de la NYHA/de l'OMS, lors de FPH01 et
FPH02, par rapport aux données initiales
| Changement de la classe fonctionnelle de l’OMS/NYHA | THELIN 100 mg |
| FPH01 (NYHA) | (N = 55) |
| Changement de la valeur Pa depuis le début jusqu’à la semaine 6 | 0,274 |
| Changement de la valeur Pa depuis le début jusqu’à la semaine 12 | 0,018* |
| FPH02 (OMS) | (N = 60) |
| Changement de la valeur Pb depuis le début jusqu’à la semaine 6 | 0,3271 |
| Changement de la valeur Pb depuis le début jusqu’à la semaine 12 | 0,1635 |
| Changement de la valeur Pb depuis le début jusqu’à la semaine 18 | 0,0403* |
* Écart ayant atteint le seuil de signification statistique (p ≤ 0,05) comparativement au placebo a Calculé selon le test de Cohran-Mantel Hanzel (CMH) stratifié par statut NYHA initial b Calculé selon un score du test de CMH, au moyen de scores « ridit » modifiés
Hypertension artérielle pulmonaire
Deux études avec répartition aléatoire à double insu, multicentriques et contrôlées contre placebo ont été menées afin d’établir l’efficacité et l’innocuité du médicament. L’étude STRIDE-1, qui comptait 178 patients, visait à comparer deux doses orales de THELIN (doses quotidiennes de 100 mg et de 300 mg) au placebo, durant une période de traitement de 12 semaines. L’essai STRIDE-2, d’une durée de 18 semaines, comptait 247 patients et 4 groupes de traitement : un groupe recevant un placebo 1 f.p. j., un autre groupe recevant une dose quotidienne de 50 mg de THELIN, un autre recevant une dose quotidienne de 100 mg de THELIN et le dernier recevant du bosentan sans insu, 2 f.p.j. (évaluation des critères d’efficacité effectuée en aveugle; administré selon les indications approuvées figurant dans le feuillet d’information).
Les patients étaient atteints d’hypertension artérielle pulmonaire modérée ou grave confirmée (classes fonctionnelles II-IV selon les critères de la NYHA/de l’OMS) issue d’une des affections suivantes : hypertension artérielle pulmonaire idiopathique (HTAPI, également connue sous le nom d’hypertension pulmonaire primitive) (57 %); maladie des tissus conjonctifs avec hypertension artérielle pulmonaire (CTD-APAH) (26 %); ou anomalie cardiaque congénitale (CHD) (16 %). Selon les classes fonctionnelles de la NYHA/de l’OMS, 37 % des sujets appartenaient à la classe II, 60 % à la classe III et 3 % à la classe IV.
Lors de ces études, le médicament à l’étude a été ajouté au traitement en cours des patients. Ce traitement pouvait inclure de la digoxine, des anticoagulants, des diurétiques, de l’oxygène et des vasodilatateurs (par ex. : des inhibiteurs calciques et des inhibiteurs de l’enzyme de conversion). L’évaluation sous-maximale de la capacité à faire de l’exercice a été évaluée en mesurant la distance parcourue en 6 minutes de marche (épreuve de marche de 6 minutes). Les changements hémodynamiques (STRIDE-1), les changements de classe fonctionnelle et le temps écoulé jusqu’à l’aggravation de la maladie ont également été évalués.
Changements hémodynamiques
Les paramètres hémodynamiques ont été évalués lors de l’étude STRIDE-1. Par rapport au traitement au placebo, la prise de THELIN a permis d’améliorer l’index cardiaque (p < 0,05) de +0,3 L/min/m2 (13 %), la résistance vasculaire pulmonaire de -221 dynes*sec/cm5 (22 %) et la résistance vasculaire systémique de -276 dynes*sec/cm5 (16 %) au terme de 12 semaines de traitement. La diminution de la tension artérielle pulmonaire moyenne de 3 mmHg (6 %) n’a pas atteint le seuil de signification statistique.
Symptômes et état fonctionnel
Les symptômes de l’HTAP ont été évalués à l’aide des classes fonctionnelles de la NYHA/de l’OMS et d’un taux d’aggravation clinique. Une amélioration significative de la classe fonctionnelle de la NYHA lors de l’essai STRIDE-1 (p = 0,018), et une amélioration significative de la classe fonctionnelle de l’OMS lors de l’essai STRIDE-2 (p = 0,040) se sont produites consécutivement à la prise du THELIN, par rapport au placebo. L’aggravation clinique observée au cours de l’essai STRIDE-2 se définissait par une hospitalisation pour cause d’aggravation de l’HTAP, de décès, de la nécessité d’une greffe de cœur/poumon ou d’une greffe pulmonaire, d’une septostomie atriale, d’adjonction d’une thérapie chronique quelconque en raison d’une aggravation de l’HTAP ou d’une détérioration composée des classes fonctionnelles de la NYHA/de l’OMS et d’une diminution ≥ 15 % par rapport à la distance de référence parcourue en 6 minutes de marche. Dans le cadre de l’essai STRIDE-1, la détérioration clinique se définissait par un décès, une utilisation d’époprosténol, une septostomie atriale ou le besoin d’une greffe pulmonaire. Une diminution significative du taux d’aggravation clinique chez les patients traités au THELIN, par rapport au placebo, a été observée (données des études STRIDE-1 et STRIDE-2 regroupées, p = 0,034).
Traitement à long terme
Aucune étude n'a été menée pour démontrer les bienfaits sur la survie du traitement au sodium de sitaxsentan. Toutefois, les patients ayant achevé l'étude STRIDE-2 étaient admissibles à l'étude STRIDE-2X, une étude sans insu d’un an portant sur une dose de 100 mg de THELIN. Un total de 145 patients a été traité au moyen d'une dose de 100 mg de THELIN. Chez ce groupe de patients, les estimations de la survie, selon la courbe Kaplan-Meier, s'établissaient à 96 %, après un traitement d'un an au sodium de sitaxsentan. Les estimations de la survie à un an étaient comparables dans le sous-groupe de patients atteints d'HTAP secondaire à une maladie du tissu conjonctif pour le groupe traité au THELIN (98 %).
PHARMACOLOGIE DÉTAILLÉE
Pharmacologie humaine
Propriétés pharmacodynamiques
Le sodium de sitaxsentan se lie aux récepteurs de l’endothéline de type A humains (ETA) de façon compétitive (Ki 0,43 nM; IC50 1,4 nM) et est environ 6 500 fois plus spécifique pour le récepteur ETA que pour le récepteur de l’endothéline de type B (ETB).
Effet sur les paramètres de l’ECG
Une étude avec répartition aléatoire, à double insu (pour le sodium de sitaxsentan et le placebo), contrôlée contre un placebo et un groupe témoin positif (moxifloxacine sans insu), comptant 197 patients sains, a été menée afin d’examiner leurs effets sur les paramètres de l’ECG. Les sujets ont été répartis de façon aléatoire (1:1:1:1) dans les groupes recevant 100 mg de sodium de sitaxsentan (la dose maximale recommandée pour les humains), 1 000 mg de sodium de sitaxsentan (dose suprathérapeutique), un placebo correspondant ou une dose quotidienne de 400 mg de moxifloxacine administrée par voie orale, pendant sept jours.
Les deux doses de sodium de sitaxsentan ont conduit à une augmentation de la fréquence cardiaque moyenne de 2 et de 5 bpm, respectivement, au premier jour, et de 3 et 7 bpm respectivement au septième jour. Il n’y a pas eu de changement clinique pertinent dans la conduction cardiaque telle que définie par la durée de l’intervalle PR et QRS. La repolarisation cardiaque, déterminée le plus exactement par la durée QTc corrigée séparément, n’a pas indiqué, ni signalé, de changement QTc corrigé par placebo, en se servant d’une approche du maximum ou du temps moyen (tous inférieurs à 5 msec), ni aucune aberration par rapport à une dose unique ou à l’état d’équilibre. Aucun changement morphologique cliniquement significatif n’a été constaté.
La dose de 100 mg de sodium de sitaxsentan a été bien tolérée en termes d’effets indésirables et de paramètres de laboratoire, et aucun effet cliniquement significatif sur l’intervalle QTc et d’autres paramètres de l’ECG n’a été observé. L’incidence des effets indésirables était élevée (90 %) consécutivement à la prise de 1000 mg de sodium de sitaxsentan. Un tiers des sujets recevant cette dose a abandonné prématurément l’étude, la plupart retirant leur consentement, essentiellement en raison de céphalées légères, de nausées et de vomissements. Néanmoins, la dose suprathérapeutique n’a pas eu d’effet cliniquement significatif sur l’intervalle QTc, ni sur les autres paramètres de l’ECG.
Propriétés pharmacocinétiques
Une dose unique de 100 mg de sodium de sitaxsentan marquée au carbone 14 (14[C]) a été administrée à des volontaires sains de sexe masculin, afin de déterminer l’absorption, le métabolisme et l’élimination du sodium de sitaxsentan. Des échantillons de sang servant à mesurer la radioactivité totale et le sodium de sitaxsentan ainsi que des échantillons d’urine et de selles servant à mesurer la radioactivité totale ont été prélevés pendant les 192 heures suivant l’administration du médicament.
Les concentrations plasmatiques de la radioactivité totale étaient largement supérieures à celles du sodium de sitaxsentan, ce qui indique la présence de métabolites. Bien que la Cmax moyenne de la radioactivité totale soit environ 1,7 fois supérieure à celle du sodium de sitaxsentan, la
SSC∞ moyenne était environ 12 fois supérieure et le t1/2 moyen était environ 10 fois plus long, ce qui correspond à une augmentation de la concentration des métabolites au fur et à mesure que celle de la molécule d’origine diminue.
L’excrétion cumulative de la radioactivité dans les urines et les selles était essentiellement terminée après 96 heures. L’excrétion dans les urines et dans les selles représentait 55 % et 41 % de la dose de radioactivité, respectivement, avec une récupération essentiellement complète d’environ 96 %.
Le métabolisme in vivo du sodium de sitaxsentan chez les humains a été examiné à l’aide d’échantillons regroupés de plasma, d’urine et de selles issus de l’étude FNL-ADME. Les données radiochromatographiques et LC-MSn des extraits de plasma ont confirmé que le sitaxsentan et deux métabolites identifiés, le 1,2-dicéto-sitaxsentan (TBC4718, m/z 467), et le 1-céto-2-hydroxy-sitaxsentan (TBC4814, m/z 469) correspondaient aux composants circulants les plus importants. En outre, le ENC7526, un 5-méthoxy cathéchol du TBC4818, a été détecté comme métabolite moins important.
Une étude in vitro a été menée afin d’identifier les principales enzymes CYP en cause dans le métabolisme du sodium de sitaxsentan à l’aide d’une analyse de corrélation avec confirmation sur des inhibiteurs chimiques et des isoformes CYP recombinants. Les analyses indiquent qu’il y a corrélation entre le métabolisme du sitaxsentan et les activités des enzymes CYP2C9 et CYP3A4/5.
La biodisponibilité absolue du sitaxsentan après administration orale du sodium de sitaxsentan n’a pas été déterminée chez une cohorte de sujets. Toutefois, la comparaison de la SSC∞ moyenne suivant administration par voie orale de 2 mg/kg, ce qui correspond à la dose clinique de 100 mg à des volontaires sains – 33,0 h×µg/mL – avec celle injectée par voie intraveineuse de 3 mg/kg chez des volontaires sains – 55,7 h×µg/mL – fournit une estimation de l’ordre de 89 %.
Le degré de liaison de la radioactivité dérivée du sitaxsentan-[C14] aux protéines de plasma commercialisé de souris, de rat, de chien et d’humain et dans des solutions d’albumine sérique humaine (ASH), d’α1-AAG et d’γ-Ig a été établi in vitro à 37 °C, moyennant dialyse à l’équilibre. Le sodium de sitaxsentan [C14] s’est fortement lié (≥ 99 %) aux protéines du plasma humain jusqu’à une concentration de 100 µg/mL. L’administration quotidienne de 300 mg de sodium de sitaxsentan à des sujets atteints d’HTAP, pendant 12 semaines, a produit une Cmax maximale de seulement 68 µg/mL, ce qui correspond à cette plage. La liaison à l’albumine sérique humaine (ASH) était également ≥ 99 %, ce qui correspond au degré de liaison aux protéines plasmatiques.
Accumulation
Au total, 45 sujets atteints d’HTAP, répartis aléatoirement dans les groupes recevant un placebo, 100 mg de sodium de sitaxsentan ou 300 mg de sodium de sitaxsentan 1 f.p.j. pendant les 12 semaines de l’essai STRIDE-1, ont été inclus dans le sous-essai pharmacocinétique. L’essai de prolongation STRIDE-1X incluait également une évaluation de la pharmacocinétique du
sodium de sitaxsentan selon les concentrations plasmatiques (minimales) de pré-dose.
Au terme de 12 semaines de dosage, les concentrations plasmatiques moyennes du groupe recevant la dose de 100 mg étaient comparables à celles du deuxième jour, et aucune différence significative entre les valeurs moyennes de Cmax, Tmax, ou de la SSC, n’a été observée, ce qui indique qu’il n’y a pas eu d’accumulation et que la pharmacocinétique est linéaire. Il n’y a essentiellement aucune différence entre les sujets recevant une dose quotidienne de 100 mg de sodium de sitaxsentan lors de l’essai STRIDE-1 et ceux répartis aléatoirement à cette dose lors de l’essai STRIDE-1X.
En revanche, les concentrations plasmatiques moyennes du groupe recevant la dose de 300 mg et les valeurs moyennes de Cmax (1,4 fois) et de la SSC (environ 3 fois) ont augmenté considérablement pendant les 12 semaines de dosage. Ceci donne à penser que l’élimination du sodium de sitaxsentan n’est pas linéaire à cette dose élevée, ceci étant peut-être le fait de son taux de clairance réduit. Les concentrations plasmatiques minimales du groupe recevant la dose de 300 mg étaient plus de trois fois supérieures à celles du groupe de traitement recevant la dose de 100 mg, ce qui correspond à la non-linéarité constatée à la suite d’un dosage continu. En général, les concentrations médianes observées lors de l’essai STRIDE-1X étaient de 2 à 3 fois supérieures à celles constatées lors de l’essai STRIDE-1. Les concentrations médianes minimales des sujets recevant une dose quotidienne de 300 mg au cours de l’étude STRIDE-1X et qui avaient reçu un placebo lors de l’essai STRIDE-1 étaient considérablement inférieures à celles des sujets qui ont continué à recevoir une dose quotidienne de 300 mg, ce qui donne à penser que l’accumulation se poursuit consécutivement à la prise d’une dose de 300 mg.
Il n’y a pas eu d’accumulation plasmatique inattendue après administrations multiples de la dose quotidienne recommandée de 100 mg. À des doses égales ou supérieures à 300 mg, une pharmacocinétique non linéraire a donné lieu à des concentrations plasmatiques de sitaxsentan disproportionnellement plus élevées, ce qui peut entraîner une incidence accrue de lésion hépatique (se reporter à MISES EN GARDE ET PRÉCAUTIONS – Risque de lésion hépatique).
Pharmacologie animale
Propriétés pharmacodynamiques
L’addition d’une dose quotidienne de 5 mg/kg/jour de sodium de sitaxsentan, pendant 9 jours, dans l’eau de consommation de rats conscients, libres et spontanément hypertensifs a permis de réduire leur tension artérielle moyenne (PA) de 15 mm Hg. Lorsque le traitement a été interrompu, la PA moyenne est retournée aux niveaux antérieurs au traitement. Le sodium de sitaxsentan n’a pas eu d’effet sur la fréquence cardiaque, ni sur l’activité locomotrice et n’a pas modifié les rythmes circadiens, l’activité locomotrice ou la tension artérielle.
À l’aide de divers modèles animaux chez le rat, le chien et le porc, il a été démontré que le sodium de sitaxsentan administré par voie orale ou intraveineuse a permis de prévenir ou d’atténuer les hausses de la tension artérielle pulmonaire et de la résistance vasculaire
pulmonaire, et l'hypertrophie du ventricule droit attribuables à l’hypoxie ou à la monocrotaline, ainsi que le remodelage du système vasculaire pulmonaire. Le sodium de sitaxsentan a également atténué les effets cardiovasculaires de l’ET-1 exogène chez les porcs anesthésiés. En revanche, un antagoniste de l’endothéline sélectif pour les récepteurs ETB n’a pas permis de bloquer les effets de l’hypoxie sur la circulation pulmonaire.
TOXICOLOGIE
La toxicité sur la reproduction n’a été évaluée que chez les rats.
Les antagonistes du récepteur de l’endothéline-1, en tant que classe, ont constamment produit des effets tératogènes chez l’animal. Dans une étude de toxicité embryo-fœtale, le sodium de sitaxsentan a présenté des effets tératogènes, liés à la dose, chez les rats recevant des doses par voie orale ≥ 20 mg/kg 2 fois par jour ou 120 mg/kg 1 fois par jour (17 à 45 fois l’exposition systémique observée chez les patients atteints d’HTAP recevant des doses quotidiennes de 100 mg). Une dose sans effet observable n’a pas été établie. Des malformations, liées à la dose, de la tête, de la bouche, de la figure et des gros vaisseaux sanguins ont été constatées. À des doses supérieures, une augmentation de l’incidence d’arche aortique rétro-œsophagienne, un élargissement/une malformation de la thyroïde et une diminution légère de l’ossification du squelette ont été constatés.
Toxicité d'une seule dose
La toxicité aiguë du sodium de sitaxsentan a été établie par les voies d’administration orale et intraveineuse chez les souris et les rats. Chez les souris, les doses les plus élevées non mortelles variaient entre 800 et 1 200 mg/kg, lorsqu’elles étaient administrées par voie orale, et entre 200 et 300 mg/kg, lorsqu'elles étaient administrées par voie intraveineuse. Chez les rats, ces valeurs variaient respectivement entre 500 et 750 mg/kg et 125 et 375 mg/kg/jour. Aux doses maximales tolérées, il a été observé des tremblements, un comportement discret, un aspect bossu du dos, une respiration laborieuse et de l’hypothermie.
Toxicité de doses répétées
Lors d’études de doses répétées, on a observé des changements hépatiques liés à la dose (poids, hypertrophie centrolobulaire, nécrose occasionnelle), l'induction d'enzymes intervenant dans le métabolisme hépatique et une légère diminution des paramètres de l'érythron chez les souris, les rats et les chiens. À des doses plus élevées, on a également observé des augmentations du temps de prothrombine (TP) et du temps partiel de thromboplastine activée, principalement chez les rats, et une coagulopathie (saignements) chez les rats et les chiens, mais non chez les souris. La signification de ces découvertes chez l’humain est inconnue.
L’administration du sodium de sitaxsentan chez des rates en fin de gestation et jusqu’à l’allaitement a fait diminuer la survie de la portée, à une dose maternelle ≥ 20 mg/kg 2 f.pj. (≥ 48 fois l’exposition systémique observée chez les patients atteints d’HTAP recevant la dose quotidienne de 100 mg). Des foies de forme anormale et de large dimension, un retard de la
séparation préputiale et une réduction du nombre des implantations d’embryons sont apparus à des doses maternelles supérieures. L’évaluation des taux plasmatiques a indiqué que les portées de tous les groupes traités ont été exposées au sodium de sitaxsentan. Les détails de la cinétique de transfert par le lait maternel n’ont pas encore été évalués.
Le sodium de sitaxsentan n’était pas cancérogène lorsque il a été administré à des rats pendant 97 à 99 semaines à des doses entraînant des expositions systémiques totales de 94 et 157 fois, mâles et femelles, respectivement, supérieures à celles des expositions observées chez les patients atteints d’HTAP à la dose quotidienne de 100 mg. Le sodium de sitaxsentan n’était pas cancérogène lorsqu’administré à des souris transgéniques p53(+/-) pendant 6 mois à des doses entraînant une exposition de 67 à 75 fois (mâles et femelles respectivement) supérieure à celle observée chez les patients atteints d’HTAP à une dose quotidienne de 100 mg.
Le sodium de sitaxsentan n’était pas mutagène lors du test d’Ames (modèle bactérien). Dans un test d’aberration chromosomique, le sodium de sitaxsentan a démontré peu d’effets clastogènes à des doses toxiques pour les cellules et 28 fois supérieures à la Cmax moyenne constatée chez les patients atteints d’HTAP recevant une dose quotidienne de 100 mg. Les tests d’activité clastogène du sodium de sitaxsentan in vivo sur des micronoyaux de souris se sont révélés négatifs à des doses 81 fois supérieures à la dose quotidienne de 100 mg (selon une comparaison en mg/m2). Les résultats de tests de mutagénèse in vitro sur des cellules de lymphome murin (cellules L5178Y/TK+/-) étaient équivoques, à la suite d’une courte exposition au sodium de sitaxsentan en présence, ou en l’absence, d’activation métabolique et négatifs en l’absence d’activation après 24 heures d’exposition.
Chez les rats, une atrophie testiculaire tubulaire a été constatée dans plusieurs études allant jusqu’à 6 mois, à la fois chez les rats recevant du sitaxsentan et chez les rats-contrôles. Chez les rats traités au sodium de sitaxsentan pendant 99 semaines à des doses de 29 à 94 fois supérieures à l’exposition observée chez les patients atteints d’HTAP recevant une dose quotidienne de 100 mg, il y a eu une augmentation en fonction de la dose de l’incidence de dégénération/d’atrophie de l’épithélium séminifère. La gravité de ces résultats, d’ordre minime ou léger, est apparue unilatéralement chez la moitié des animaux et était indépendante de la dose. Toutefois, l’exposition prénatale et postnatale des rats au sodium de sitaxsentan, dans une étude sur la toxicité reproductive, a produit une atrophie/aplasie testiculaire tubulaire minime à modérée. Aucune anomalie épididymaire n’a été constatée. Chez les chiens, aucune atrophie testiculaire tubulaire n’a été observée à un dosage quotidien de sodium de sitaxsentan pendant 9 mois, 39 fois supérieur à l’exposition systémique observée chez les patients atteints d’HTAP ayant reçu une dose quotidienne de 100 mg. Ces résultats se sont produits à une faible incidence et tout juste au-dessus des niveaux de contrôle.
Le sodium de sitaxsentan n’a pas eu d’effets sur la fertilité des rats mâles et femelles au cours d’un dosage répété d’une durée de 9 semaines (pour les mâles) ou de 2 semaines (pour les femelles) avant appariement et jusqu’à accouplement, à des doses jusqu’à 125 fois supérieures (pour les mâles) et 198 fois supérieures (pour les femelles) à l’exposition systémique (SSC) observée chez les patients recevant une dose quotidienne de 100 mg. La morphologie des spermatozoïdes chez les rats n’a pas non plus été affectée.
RÉFÉRENCES
- 1. Horn EM, Widlitz AC, Barst RJ. Sitaxsentan, a selective endothelin-A receptor antagonist for the treatment of pulmonary arterial hypertension. Expert Opin Investig Drugs 2004;13:1483-92.
- 2. Franco-Cereceda A, Holm P. Selective or nonselective endothelin antagonists in porcine hypoxic pulmonary hypertension? J Cardiovasc Pharmacol 1998;31(Suppl 1):S447-52.