


Monographie de produit - Winrevair
Modifications importantes apportées récemment à la monographie
| 1 Indications | 2025-11 |
|---|---|
| 7 Mises en garde et précautions, Surveillance et examens de laboratoire | 2025-11 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie ..................................... 2
Table des matières ................................................................................................................. 2
Partie 1 : Renseignements destinés aux professionnels de la santé ........................................ 4
1 Indications .................................................................................................................. 4
1.1 Pédiatrie ............................................................................................................... 4
1.2 Gériatrie ............................................................................................................... 4
2 Contre-indications ....................................................................................................... 4
4 Posologie et administration ........................................................................................ 4
4.1 Considérations posologiques ................................................................................ 5
4.2 Posologie recommandée et ajustement posologique .......................................... 5
4.3 Reconstitution ...................................................................................................... 8
4.4 Administration .................................................................................................... 10
4.5 Dose oubliée ....................................................................................................... 10
5 Surdose ..................................................................................................................... 10
6 Formes pharmaceutiques, teneurs, composition et conditionnement ....................... 11
7 Mises en garde et précautions .................................................................................. 12
Système sanguin et lymphatique .......................................................................................... 12
Surveillance et examens de laboratoire ................................................................................ 13
Santé reproductive ............................................................................................................... 13
7.1 Populations particulières .................................................................................... 13
7.1.1 Grossesse ........................................................................................................ 13
7.1.2 Allaitement ..................................................................................................... 14
7.1.3 Enfants et adolescents .................................................................................... 14
7.1.4 Personnes âgées ............................................................................................. 14
8 Effets indésirables ..................................................................................................... 14
8.1 Aperçu des effets indésirables ............................................................................ 14
8.2 Effets indésirables observés au cours des études cliniques ................................ 15
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ........ 19
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ................................................ 20
8.5 Effets indésirables observés après la commercialisation .................................... 21
9 Interactions médicamenteuses ................................................................................. 21
9.2 Aperçu des interactions médicamenteuses ........................................................ 21
10 Pharmacologie clinique ............................................................................................. 21
10.1 Mode d’action .................................................................................................... 21
10.2 Pharmacodynamie .............................................................................................. 21
10.3 Pharmacocinétique ............................................................................................. 21
10.4 Immunogénicité ................................................................................................. 23
11 Conservation, stabilité et mise au rebut .................................................................... 23
12 Instructions particulières de manipulation du produit .............................................. 23
Partie 2 : Renseignements scientifiques................................................................................ 24
13 Renseignements pharmaceutiques ........................................................................... 24
14 Études cliniques ........................................................................................................ 24
14.1 Études cliniques par indication ........................................................................... 24
16 Toxicologie non clinique ............................................................................................ 32
Renseignements destinés aux patient·e·s ............................................................................. 35
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
WINREVAIR® (sotatercept) est indiqué :
- en association avec le traitement standard de l’hypertension artérielle pulmonaire (HTAP), pour le traitement des adultes atteints d’HTAP appartenant au groupe 1 et à la classe fonctionnelle (CF) II, III ou IV de l’Organisation mondiale de la Santé (OMS) [voir 14 Études cliniques].
1.1 Pédiatrie
Pédiatrie (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Gériatrie
Gériatrie (≥ 65 ans) : Aucune différence globale quant à l’innocuité ou l’efficacité n’a été signalée entre les patients âgés de 65 ans et plus et les patients plus jeunes (voir 7.1.4 Personnes âgées et 14 Études cliniques).
2 Contre-indications
Patients qui présentent une hypersensibilité au sotatercept, à un ingrédient de la formulation ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
4 Posologie et administration
Le flacon à usage unique (45 mg ou 60 mg) de WINREVAIR® doit être administré par un professionnel de la santé. Selon son poids, un patient peut avoir besoin de deux flacons de 45 mg ou de deux flacons de 60 mg de produit lyophilisé.
Les flacons à usage unique (45 mg ou 60 mg) de WINREVAIR®, emballés dans une trousse, doivent être administrés par le patient ou la personne soignante, sous la supervision d’un professionnel de la santé. L’administration de WINREVAIR® peut être effectuée par le patient lui-même ou par la personne soignante lorsque cela est jugé approprié et s’ils ont reçu une formation et fait l’objet d’un suivi de la part du professionnel de la santé quant à la façon de reconstituer, de préparer, de mesurer et d’injecter WINREVAIR®. Passer en revue le mode d’emploi, étape par étape, avec le patient ou la personne soignante. Dans un premier temps, il convient d’offrir une formation au patient ou à la personne soignante en ce qui a trait à la préparation et à l’administration adéquates de WINREVAIR®, après quoi il faut décider si le patient ou la personne soignante est en mesure de préparer et d’administrer WINREVAIR® de manière autonome. Il faut s’assurer que le patient ou la personne soignante est capable d’effectuer correctement ce qui suit :
- reconstituer le médicament,
- mesurer la quantité adéquate de médicament selon l’ordonnance,
- choisir et préparer un point d’injection approprié,
- injecter le médicament par voie sous-cutanée.
Choix de la trousse de produit appropriée :
Si le poids du patient commande l’emploi de deux flacons de 45 mg ou de deux flacons de 60 mg de produit lyophilisé, il faut utiliser une trousse contenant deux flacons plutôt que deux trousses contenant chacune un flacon. Une trousse contenant deux flacons comprend des directives pour combiner le contenu des deux flacons, ce qui permet de mesurer la posologie appropriée et d’éviter les injections multiples (voir 11 Conservation, stabilité et mise au rebut). Le professionnel de la santé doit envisager de confirmer, lors des visites ultérieures, que le patient ou la personne soignante est en mesure de préparer et d’administrer correctement WINREVAIR® :
- si la dose change ou si une trousse différente est requise;
- en cas d’érythrocytose (voir 7 Mises en garde et précautions – Érythrocytose et 8 Effets indésirables).
4.1 Considérations posologiques
Considérations relatives au taux d’hémoglobine et au nombre de plaquettes avant et pendant le traitement
Des augmentations de l’hémoglobine (Hb) à des taux supérieurs à 2 g/dL au-dessus de la limite supérieure de la normale (LSN) et des diminutions du nombre de plaquettes sous 50 000/mm3 (< 50,0 x 10⁹/L) ont été observées après l’instauration du traitement.
Le taux d’Hb et le nombre de plaquettes doivent être mesurés avant l’administration de la première dose de WINREVAIR® et avant chacune des 5 premières doses au minimum, ou plus longtemps si les valeurs sont instables. Par la suite, surveiller périodiquement le taux d’Hb et le nombre de plaquettes. Envisager d’évaluer les bienfaits et les risques pour chaque patient, pour déterminer si un ajustement posologique est approprié (voir 4.2 Posologie recommandée et ajustement posologique). Ne pas amorcer le traitement si le nombre de plaquettes est inférieur à 50 000/mm3 (< 50,0 x 10⁹/L) ou en cas de manifestation hémorragique.
Pendant le traitement avec WINREVAIR®, les manifestations hémorragiques graves et les cas de thrombopénie sévère sont plus fréquents chez les patients recevant un traitement avec de la prostacycline. Il faut faire preuve de prudence au moment de l’instauration du traitement avec WINREVAIR® chez ces patients (voir 7 Mises en garde et précautions – Saignements graves et 8 Effets indésirables).
4.2 Posologie recommandée et ajustement posologique
WINREVAIR® est administré toutes les 3 semaines par injection sous-cutanée (s.c.), selon le poids du patient.
Posologie de départ recommandée
La dose de départ de WINREVAIR® est de 0,3 mg/kg (voir le Tableau 1).
Tableau 1 – Volume d’injection pour une dose de 0,3 mg/kg
| Poids du patient (intervalle, kg) | Volume d’injection (mL) | Flacon à dose unique | Flacon à dose unique emballé dans une trousse | |||||
|---|---|---|---|---|---|---|---|---|
| 30,0 à 40,8 | 0,2 | 45 mg | Trousse de 45 mg (contenant 1 flacon de 45 mg) | |||||
| 40,9 à 57,4 | 0,3 | |||||||
| 57,5 à 74,1 | 0,4 | |||||||
| 74,2 à 90,8 | 0,5 | |||||||
| 90,9 à 107,4 | 0,6 | |||||||
| 107,5 à 124,1 | 0,7 | |||||||
| 124,2 à 140,8 | 0,8 | |||||||
| 140,9 à 157,4 | 0,9 | |||||||
| 157,5 à 174,1 | 1,0 | 60 mg | Trousse de 60 mg (contenant 1 flacon de 60 mg) | |||||
| 174,2 à 180,0 | 1,1 | |||||||
Posologie cible recommandée
La dose cible de WINREVAIR® est de 0,7 mg/kg (voir le Tableau 2), administrée toutes les 3 semaines.
Le taux d’Hb et le nombre de plaquettes doivent être mesurés et examinés avant de passer à la dose cible. Poursuivre le traitement à raison de 0,7 mg/kg toutes les 3 semaines, sauf si des ajustements posologiques sont nécessaires (voir Ajustements posologiques en raison d’une augmentation du taux d’hémoglobine ou d’une diminution du nombre de plaquettes, ci-dessous).
Tableau 2 – Volume d’injection pour une dose de 0,7 mg/kg
| Poids du patient (intervalle, kg) | Volume d’injection (mL) | Flacon(s) à dose unique | Flacon(s) à dose unique emballé(s) dans une trousse | ||||||
|---|---|---|---|---|---|---|---|---|---|
| Poids du patient (intervalle, kg) | Volume d’injection (mL) | Flacon(s) à dose unique | Flacon(s) à dose unique emballé(s) dans une trousse | ||||||
| 30,0 à 31,7 | 0,4 | 45 mg | Trousse de 45 mg (contenant 1 flacon de 45 mg) | ||||||
| 31,8 à 38,9 | 0,5 | ||||||||
| 39,0 à 46,0 | 0,6 | ||||||||
| 46,1 à 53,2 | 0,7 | ||||||||
| 53,3 à 60,3 | 0,8 | ||||||||
| 60,4 à 67,4 | 0,9 | ||||||||
| 67,5 à 74,6 | 1,0 | 60 mg | Trousse de 60 mg (contenant 1 flacon de 60 mg) | ||||||
| 74,7 à 81,7 | 1,1 | ||||||||
| 81,8 à 88,9 | 1,2 | ||||||||
| 89,0 à 96,0 | 1,3 | 2 x 45 mg | Trousse de 90 mg (contenant 2 flacons de 45 mg) | ||||||
| 96,1 à 103,2 | 1,4 | ||||||||
| 103,3 à 110,3 | 1,5 | ||||||||
| 110,4 à 117,4 | 1,6 | ||||||||
| 117,5 à 124,6 | 1,7 | ||||||||
| 124,7 à 131,7 | 1,8 | ||||||||
| 131,8 à 138,9 | 1,9 | 2 x 60 mg | Trousse de 120 mg (contenant 2 flacons de 60 mg) | ||||||
| 139,0 à 146,0 | 2,0 | ||||||||
| 146,1 à 153,2 | 2,1 | ||||||||
| 153,3 à 160,3 | 2,2 | ||||||||
| 160,4 à 167,4 | 2,3 | ||||||||
| 167,5 et plus | 2,4 | ||||||||
Ajustements posologiques en raison d’une augmentation du taux d’hémoglobine ou d’une diminution du nombre de plaquettes
Il faut repousser l’amorce du traitement de 3 semaines pour l’une des raisons suivantes :
- Augmentation du taux d’Hb supérieure à 2,0 g/dL par rapport à la dose précédente et taux d’Hb au-dessus de la LSN.
- Augmentation du taux d’Hb supérieure à 4,0 g/dL par rapport au début de l’étude.
- Augmentation du taux d’Hb supérieure à 2,0 g/dL au-dessus de la LSN.
- Diminution du nombre de plaquettes sous 50 000/mm3 (< 50,0 x 10⁹/L).
Continuer à repousser l’amorce du traitement jusqu’à la stabilisation du taux d’Hb et à l’obtention d’un nombre de plaquettes supérieur ou égal à 50 000/mm3. Si le traitement est retardé de plus de 9 semaines, il faut le reprendre à la dose de départ de 0,3 mg/kg.
Posologie chez les populations particulières
Enfants et adolescents : Santé Canada n’a pas autorisé d’indication d’utilisation dans la population pédiatrique.
Personnes âgées : Aucun ajustement posologique de WINREVAIR® n’est requis en fonction de l’âge (voir 7.1.4 Personnes âgées et 10 Pharmacologie clinique).
Insuffisance rénale : Aucun ajustement posologique de WINREVAIR® n’est requis en cas d’insuffisance rénale.
Insuffisance hépatique : L’utilisation de WINREVAIR® n’a pas été étudiée chez les patients atteints d’insuffisance hépatique (classes A à C de Child-Pugh). L’insuffisance hépatique ne devrait pas influer sur le métabolisme du sotatercept, ce dernier étant biotransformé par catabolisme cellulaire (voir 10 Pharmacologie clinique).
Test de grossesse : Un test de grossesse est recommandé chez les femmes en âge de procréer avant l’instauration du traitement.
4.3 Reconstitution
Le patient et la personne soignante doivent recevoir une formation et faire l’objet d’un suivi de la part du professionnel de la santé quant à la façon de reconstituer, de préparer, de mesurer et d’injecter WINREVAIR®.
La poudre lyophilisée WINREVAIR® doit être préparée et administrée par un professionnel de la santé.
Il faut envisager de confirmer, lors des visites ultérieures, que le patient ou la personne soignante est en mesure de préparer et d’administrer correctement WINREVAIR® :
- si la dose change ou si une trousse différente est requise;
- en cas d’érythrocytose (voir 7 Mises en garde et précautions – Érythrocytose).
Consulter le mode d’emploi pour obtenir des directives détaillées concernant la façon de préparer et d’administrer WINREVAIR® correctement.
Choix de la trousse de produit appropriée
Si le poids du patient commande l’emploi de deux flacons de 45 mg ou de deux flacons de 60 mg de produit lyophilisé, il faut utiliser une trousse contenant deux flacons plutôt que deux trousses contenant chacune un flacon. Une trousse contenant deux flacons comprend des directives pour combiner le contenu des deux flacons, ce qui permet de mesurer la posologie appropriée et d’éviter les injections multiples (voir 11 Conservation, stabilité et mise au rebut).
Directives de reconstitution pour la trousse et le(s) flacon(s)
- Sortir la trousse d’injection ou le(s) flacon(s) du réfrigérateur et attendre 15 minutes pour laisser la ou les seringue(s) préremplie(s) et le produit médicamenteux atteindre la température ambiante avant de procéder à la préparation.
- Vérifier que le produit n’est pas périmé. La poudre doit être de couleur blanche à blanc cassé et peut avoir la forme d’un pain entier ou fragmenté.
- Retirer le couvercle du flacon contenant la poudre lyophilisée WINREVAIR® et nettoyer le bouchon en caoutchouc avec un tampon alcoolisé.
En cas d’utilisation d’une seringue préremplie (trousse) :
- Fixer l’adaptateur au flacon.
- Inspecter visuellement la seringue préremplie pour vérifier qu’elle n’est pas endommagée ou qu’elle ne présente pas de fuites et que l’eau stérile qu’elle contient est exempte de particules visibles.
- Enlever le capuchon de la seringue préremplie et fixer la seringue à l’adaptateur pour flacon.
- Injecter toute l’eau stérile de la seringue dans le flacon contenant la poudre lyophilisée, ce qui permettra d’obtenir une concentration finale de 50 mg/mL.
En cas d’utilisation du flacon uniquement (sans seringue préremplie) : Reconstituer le contenu du flacon avec de l’eau stérile (Tableau 3) :
- pour chaque flacon de 45 mg de WINREVAIR®, injecter 1,0 mL d’eau stérile;
- pour chaque flacon de 60 mg de WINREVAIR®, injecter 1,3 mL d’eau stérile,
ce qui permettra d’obtenir une concentration finale de 50 mg/mL.
Tableau 3 – Directives de reconstitution (en cas d’utilisation du flacon uniquement)
| Concentration | Volume d’eau stérile pour injection à ajouter au flacon | Volume disponible approximatif | Concentration par mL |
|---|---|---|---|
| 45 mg/flacon | 1,0 mL | 0,9 mL | 50 mg/mL |
| 60 mg/flacon | 1,3 mL | 1,2 mL | 50 mg/mL |
- Faire tournoyer doucement le flacon pour permettre la reconstitution du produit médicamenteux. NE PAS le secouer ni l’agiter vigoureusement.
- Laisser reposer le flacon jusqu’à 3 minutes pour que les bulles d’air disparaissent.
- Inspecter visuellement la solution reconstituée. Lorsqu’il est mélangé correctement, WINREVAIR® doit être limpide à opalescent et incolore à légèrement jaune-brunâtre. Il doit également être exempt de grumeaux et de poudre non dissoute.
- Dévisser la seringue de l’adaptateur pour flacon et jeter la seringue vide dans un contenant pour objets pointus ou tranchants.
- Si une trousse contenant deux flacons est prescrite, répéter les étapes de cette section pour préparer le deuxième flacon.
- Utiliser la solution reconstituée dès que possible, dans un délai maximum de 4 heures après sa reconstitution.
Préparation de la seringue préremplie (trousse)
- Nettoyer l’adaptateur pour flacon avec un tampon alcoolisé.
- Retirer la seringue graduée de l’emballage et la fixer à l’adaptateur pour flacon.
Retourner la seringue et le flacon et prélever le volume approprié pour l’injection, selon le poids du patient.
- Si l’utilisation de deux flacons est nécessaire, prélever tout le contenu du premier flacon et le transférer lentement dans le deuxième flacon.
- Retourner la seringue et le flacon et prélever la quantité requise de produit médicamenteux.
- Si nécessaire, enfoncer le piston pour expulser l’excédent de produit médicamenteux ou d’air de la seringue.
- Retirer la seringue du flacon et fixer l’aiguille.
4.4 Administration
WINREVAIR® doit être injecté par voie sous-cutanée.
Choisir un point pour l’injection : abdomen (laisser un espace d’au moins 5 cm [2 pouces] autour du nombril), partie supérieure de la cuisse, partie supérieure du bras, puis le frotter avec un tampon alcoolisé. Pour chaque injection, choisir un nouveau point d’injection et vérifier l’absence de cicatrice, de sensibilité ou d’ecchymose.
- Si le médicament est administré par le patient ou la personne soignante, l’injection doit se faire uniquement dans la région de l’abdomen ou la partie supérieure de la cuisse (voir le mode d’emploi).
- Procéder à l’injection sous-cutanée.
- Jeter la seringue vide dans un contenant pour objets pointus ou tranchants. Ne pas réutiliser la seringue.
4.5 Dose oubliée
Si une dose de WINREVAIR® est oubliée, elle doit être administrée dès que possible. Si la dose omise de WINREVAIR® n’est pas prise dans les 3 jours suivant la date prévue, ajuster le calendrier pour maintenir des intervalles posologiques de 3 semaines.
Pour la trousse uniquement : En cas de dose insuffisante, envisager d’offrir au patient ou à la personne soignante une nouvelle formation sur l’administration appropriée du médicament, au besoin.
5 Surdose
Chez des volontaires en bonne santé, WINREVAIR® à 1 mg/kg a entraîné des augmentations du taux d’Hb associées à une hypertension; ces deux effets se sont améliorés avec la phlébotomie. En cas de surdosage, surveiller attentivement l’apparition d’une érythrocytose, d’une augmentation du taux d’Hb et d’une hausse de la tension artérielle, et fournir des soins de soutien au besoin. WINREVAIR® n’est pas dialysable par hémodialyse.
Pour la trousse uniquement : En cas de surdosage, envisager d’offrir au patient ou à la personne soignante une nouvelle formation sur l’administration appropriée du médicament, au besoin.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 4 – Formes posologiques, teneurs et composition
WINREVAIR® (sotatercept) pour injection est fourni dans un :
- flacon à usage unique (45 mg ou 60 mg)
flacon à usage unique (45 mg ou 60 mg) emballé dans une trousse. La trousse contient les éléments suivants (voir le Tableau 5 pour connaître les quantités) :
- seringue graduée de 3 mL pour l’administration
- aiguille de sécurité pour l’injection
- adaptateur(s) pour flacon
- seringue préremplie d’eau stérile pour injection, nécessaire à la reconstitution de la poudre lyophilisée dans le flacon
- tampons alcoolisés
| Voie d’administration | Forme posologique/teneur/composition | Ingrédients non médicinaux | ||
| Sous-cutanée (s.c.) | Poudre lyophilisée 45 mg/flacon* Après reconstitution avec 1,0 mL d’eau stérile pour injection, la concentration obtenue est de 50 mg/mL de sotatercept et le volume nominal injectable est de 0,9 mL. | acide citrique monohydraté citrate de trisodium dihydraté polysorbate 80 sucrose | ||
Poudre lyophilisée 60 mg/flacon* Après reconstitution avec 1,3 mL d’eau stérile pour injection, la concentration obtenue est de 50 mg/mL de sotatercept et le volume nominal injectable est de 1,2 mL. | ||||
| * poudre lyophilisée de couleur blanche à blanc cassé dans un flacon à usage unique pour reconstitution | ||||
Tableau 5 – Contenu de la trousse de WINREVAIR®
| WINREVAIR® | Flacon | Seringue graduée de 3 mL | Aiguille de sécurité | Adaptateur pour flacon | Tampon alcoolisé | Seringue préremplie d’eau stérile pour injection |
|---|---|---|---|---|---|---|
| Trousse de 45 mg | 1 x 45 mg | 1 | 1 | 1 | 4 | 1 x 1,0 mL |
| Trousse de 60 mg | 1 x 60 mg | 1 | 1 | 1 | 4 | 1 x 1,3 mL |
| Trousse de 90 mg | 2 x 45 mg | 1 | 1 | 2 | 8 | 2 x 1,0 mL |
| Trousse de 120 mg | 2 x 60 mg | 1 | 1 | 2 | 8 | 2 x 1,3 mL |
7 Mises en garde et précautions
Système sanguin et lymphatique
Érythrocytose : Des augmentations du taux d’Hb ont été observées chez les patients traités avec WINREVAIR®. Une érythrocytose sévère peut augmenter le risque d’événements thromboemboliques ou de syndrome d’hyperviscosité. Dans les études cliniques, des augmentations modérées du taux d’Hb (supérieures à 2 g/L au-dessus de la LSN) ont été observées chez 15 % des patients traités avec WINREVAIR® (voir 4 Posologie et administration, 7 Mises en garde et précautions, Surveillance et examens de laboratoire et 8 Effets indésirables).
Thrombopénie sévère : Une diminution du nombre de plaquettes a été constatée chez certains patients traités avec WINREVAIR®. Dans les études cliniques, une thrombopénie sévère (nombre de plaquettes < 50 000/mm3 [< 50,0 x 10⁹/L]) a été observée chez 3 % des patients traités avec WINREVAIR®. La thrombopénie est survenue plus fréquemment chez les patients qui recevaient également une perfusion de prostacycline (voir 8 Effets indésirables).
Le traitement avec WINREVAIR® ne doit pas être amorcé si le nombre de plaquettes est inférieur à 50 000/mm3 [< 50,0 x 10⁹/L] (voir 4 Posologie et administration et 7 Mises en garde et précautions, Surveillance et examens de laboratoire).
Saignements graves : Dans les études cliniques, des manifestations hémorragiques graves (p. ex., hémorragie gastro-intestinale ou intracrânienne) ont été signalées chez 4 % des patients traités avec WINREVAIR® et chez 1 % des patients recevant le placebo.
Le plus souvent, les patients ayant présenté des saignements graves recevaient un traitement de fond à base de prostacycline et/ou d’agents antithrombotiques ou présentaient un nombre faible de plaquettes. Les patients doivent être informés des signes et symptômes de perte de sang. Évaluer le saignement et le traiter en conséquence. Ne pas administrer WINREVAIR® si le patient présente un saignement grave (voir 4 Posologie et administration et 8 Effets indésirables).
Autres manifestations hémorragiques : Des saignements muqueux tels que des épistaxis et, dans une moindre mesure, des saignements gingivaux ont été observés plus fréquemment avec WINREVAIR® qu’avec le placebo (voir 8 Effets indésirables).
Surveillance et examens de laboratoire
Il est recommandé de mesurer le taux d’Hb et le nombre de plaquettes avant l’instauration du traitement avec WINREVAIR®, avant l’administration de chacune des 5 premières doses ou plus longtemps si les valeurs sont instables, puis périodiquement par la suite pour déterminer si des ajustements posologiques sont nécessaires.
Il faut surveiller étroitement les signes ou symptômes de saignements, en particulier chez les patients âgés, les patients qui reçoivent un traitement de fond à base de prostacycline et/ou d’agents antithrombotiques et les patients qui présentent une faible numération plaquettaire.
Santé reproductive
Test de grossesse
WINREVAIR® ne doit pas être utilisé pendant la grossesse. Un test de grossesse est recommandé chez les femmes en âge de procréer avant l’instauration du traitement.
Les femmes en âge de procréer doivent utiliser une méthode de contraception efficace pendant le traitement avec WINREVAIR® et pendant au moins 4 mois après l’administration de la dernière dose si le traitement est interrompu (voir 7.1 Populations particulières et 16 Toxicologie non clinique).
Fertilité
D’après les résultats obtenus chez les animaux, WINREVAIR® peut altérer la fertilité des femmes et des hommes. Informer les patients des effets potentiels sur la fertilité (voir 7.1 Populations particulières et 16 Toxicologie non clinique).
7.1 Populations particulières
7.1.1 Grossesse
WINREVAIR® ne doit pas être utilisé immédiatement avant ou pendant la grossesse. Les femmes en âge de procréer doivent utiliser une méthode de contraception efficace pendant le traitement avec WINREVAIR® et pendant au moins 4 mois après l’administration de la dernière dose si le traitement est interrompu.
On ne dispose d’aucune donnée sur l’utilisation de WINREVAIR® chez les femmes enceintes pour évaluer le risque d’anomalies congénitales majeures et de fausse couche associé au médicament. D’après les cas de toxicité sur le développement observés dans les études de toxicité embryo-fœtale (augmentation des pertes post-implantatoires, réduction du poids corporel fœtal et retards de l’ossification), WINREVAIR® peut avoir des effets toxiques sur le développement lorsqu’il est administré à une femme enceinte (voir 16 Toxicologie non clinique).
Il faut conseiller aux femmes de communiquer avec leur professionnel de la santé si elles tombent enceintes ou pensent être enceintes pendant le traitement avec WINREVAIR®.
Toute exposition pendant la grossesse doit être signalée au Centre d’information médicale de Merck Canada, au 1-800-567-2594.
7.1.2 Allaitement
On ignore si le sotatercept est excrété dans le lait maternel chez l’humain. L’allaitement est déconseillé pendant le traitement avec WINREVAIR® et pendant 4 mois après l’administration de la dernière dose si le traitement est interrompu.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Au total, 99 patients âgés de 65 ans et plus ont été traités avec WINREVAIR® dans des études cliniques sur l’HTAP.
Les manifestations hémorragiques sont survenues plus fréquemment chez les patients âgés de 65 ans et plus que chez les patients âgés de moins de 65 ans (voir 8 Effets indésirables).
8 Effets indésirables
8.1 Aperçu des effets indésirables
L’innocuité de WINREVAIR® a été évaluée dans deux études cliniques de phase III à double insu et contrôlées par placebo (études STELLAR et ZENITH) regroupant, au total, 495 patients adultes atteints d’HTAP se rapportant à la CF II, III ou IV qui recevaient des traitements standard contre l’HTAP (voir 14 Études cliniques). Globalement, la fréquence des effets indésirables était plus élevée dans le groupe WINREVAIR® que dans le groupe placebo; toutefois, ces effets étaient le plus souvent d’intensité légère à modérée, et peu d’entre eux ont entraîné l’abandon du traitement.
Dans l’étude STELLAR (menée auprès de 323 patients adultes atteints d’HTAP se rapportant à la CF II ou III de l’OMS), les effets indésirables survenus en cours de traitement qui ont été le plus fréquemment signalés (chez ≥ 5 % des patients) étaient les céphalées (20 %), la COVID-19 (15 %), les infections des voies respiratoires supérieures (13 %), la diarrhée (12 %) et l’épistaxis (12 %). Des effets indésirables graves sont survenus chez 22,1 % des patients traités avec WINREVAIR® et 27,5 % des patients du groupe placebo; ces effets graves ont été considérés comme liés au traitement chez 1,8 % des patients traités avec WINREVAIR® et 1,3 % des patients du groupe placebo. Les effets indésirables ayant entraîné l’abandon du traitement ont été peu fréquents et leurs taux étaient comparables dans les deux groupes de traitement (4 % dans le groupe sotatercept et 7 % dans le groupe placebo).
Dans l’étude ZENITH (menée auprès de 172 patients adultes atteints d’HTAP se rapportant à la CF III ou IV de l’OMS et présentant un risque élevé de mortalité), les effets indésirables fréquemment signalés (chez ≥ 4 participants) qui sont survenus à une fréquence plus élevée dans le groupe sotatercept que dans le groupe placebo étaient l’épistaxis (44,2 %), la télangiectasie (25,6 %), les saignements gingivaux (10,5 %), l’augmentation du taux d’hémoglobine (9,3 %) et l’érythème (5,8 %).
Une forte diminution du nombre de plaquettes < 50 000/mm3 (< 50,0 × 10⁹/L) a été observée chez 6 % des patients recevant WINREVAIR®. Aucun participant du groupe WINREVAIR® n’a abandonné le traitement de l’étude en raison d’un effet indésirable.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament (voir 14 Études cliniques).
Étude STELLAR
L’innocuité de WINREVAIR® a été évaluée dans l’étude pivot STELLAR, une étude à long terme contrôlée par placebo menée auprès de patients adultes atteints d’HTAP (groupe 1 et CF II ou III de l’OMS) qui recevaient déjà des traitements standard contre l’HTAP.
Tableau 6 – Effets indésirables survenus en cours de traitement chez ≥ 5 % des patients traités avec le sotatercept et à une fréquence plus élevée que dans le groupe placebo pendant la période à double insu contrôlée par placebo de 24 semaines de l’étude STELLAR
Effets indésirables survenus en cours de traitement (terme privilégié) | Sotatercept n = 163 n (%) | Placebo n = 160 n (%) | |||
Effets indésirables survenus en cours de traitement (terme privilégié) | Sotatercept n = 163 n (%) | Placebo n = 160 n (%) | |||
| Affections hématologiques et du système lymphatique | |||||
| Thrombopénie | 8 (5 %) | 3 (2 %) | |||
| Affections gastro-intestinales | |||||
| Diarrhée | 20 (12 %) | 12 (7,5 %) | |||
| Troubles généraux et anomalies au site d’administration | |||||
| Fatigue | 17 (10 %) | 12 (7,5 %) | |||
| Réactions au point d’injectiona | 17 (10 %) | 10 (6 %) | |||
| Infections et infestations | |||||
| COVID-19 | 24 (15 %) | 21 (13 %) | |||
| Infections des voies respiratoires supérieuresb | 21 (13 %) | 16 (10 %) | |||
| Troubles du métabolisme et de la nutrition | |||||
| Hypokaliémie | 9 (5,5 %) | 5 (3 %) | |||
| Affections du système nerveux | |||||
| Céphalées | 33 (20 %) | 24 (15 %) | |||
| Étourdissements | 17 (10 %) | 3 (2 %) | |||
| Affections respiratoires, thoraciques et médiastinales | |||||
| Épistaxis | 20 (12 %) | 3 (2 %) | |||
| Affections de la peau et du tissu sous-cutané | |||||
| Télangiectasie | 17 (10 %) | 5 (3 %) | |||
| Éruption cutanée | 9 (5,5 %) | 4 (2,5 %) | |||
| Affections vasculaires | |||||
| Bouffées vasomotrices | 9 (5,5 %) | 3 (2 %) | |||
a : Terme de haut niveau selon MedDRA, qui englobe les termes privilégiés MedDRA suivants : hématome au point d’injection, érythème au point d’injection, inflammation au point d’injection, irritation au point d’injection, douleur au point d’injection, prurit au point d’injection, éruption cutanée au point d’injection, œdème au point d’injection et chaleur au point d’injection.
b : Terme de haut niveau selon MedDRA, qui englobe les termes privilégiés MedDRA suivants : rhino-pharyngite, pharyngite, rhinite, sinusite, amygdalite, infection des voies respiratoires supérieures.
Étude ZENITH
L’innocuité de WINREVAIR® a également été évaluée dans l’étude pivot ZENITH, une étude contrôlée par placebo menée auprès de patients adultes atteints d’HTAP (groupe 1 et CF III ou IV de l’OMS avec risque élevé de mortalité), sur la base des données de la semaine 24. Les patients qui n’ont présenté aucun des événements du paramètre d’évaluation principal ont poursuivi le traitement selon les mêmes modalités (période à double insu contrôlée par placebo); les patients qui ont dû être hospitalisés pendant 24 heures ou plus en raison d’une aggravation de l’HTAP pouvaient participer à l’étude de suivi à long terme sans insu (étude SOTERIA).
Tableau 7 – Effets indésirables survenus en cours de traitement chez ≥ 5 % des patients traités avec le sotatercept et à une fréquence plus élevée que dans le groupe placebo pendant la période à double insu contrôlée par placebo de 24 semaines de l’étude ZENITH
Effets indésirables survenus en cours de traitement (terme privilégié) | Sotatercept n = 86 n (%) | Placebo n = 86 n (%) | ||
| Affections cardiaques | ||||
| Fibrillation auriculaire | 7 (8,1) | 2 (2,3) | ||
| Affections gastro-intestinales | ||||
| Vomissements | 11 (12,8) | 5 (5,8) | ||
| Infections et infestations | ||||
| Infection urinaire | 7 (8,1) | 2 (2,3) | ||
| Affections musculo-squelettiques et du tissu conjonctif | ||||
| Dorsalgie | 9 (10,5) | 4 (4,7) | ||
| Affections respiratoires, thoraciques et médiastinales | ||||
| Épistaxis | 38 (44,2) | 8 (9,3) | ||
| Affections de la peau et du tissu sous-cutané | ||||
| Télangiectasie | 22 (25,6) | 3 (3,5) | ||
| Érythème | 5 (5,8) | 0 (0,0) | ||
| Éruption cutanée | 5 (5,8) | 1 (1,2) | ||
a : Question MedDRA normalisée qui englobe les termes privilégiés MedDRA suivants : thrombopénie, diminution du nombre de plaquettes.
b : Terme composé des termes privilégiés MedDRA suivants : augmentation de l’hémoglobine, polycythémie, augmentation de l’hématocrite.
Les effets indésirables d’intérêt particulier signalés durant la phase à double insu contrôlée par placebo et la phase à long terme à double insu de l’étude STELLAR sont les suivants :
Augmentation du taux d’hémoglobine
Des augmentations du taux d’Hb (Hb augmentée, polyglobulie) ont été signalées chez 6,1 % des patients recevant le sotatercept et chez aucun des patients recevant le placebo. Des augmentations modérées du taux d’Hb (> 2 g/dL au-dessus de la LSN) ont été observées chez 15,3 % des patients recevant le sotatercept. Aucune augmentation marquée (≥ 4 g/dL au-dessus de la LSN) n’a été observée. Les augmentations du taux d’Hb ont été maîtrisées au moyen de reports de doses (10 %), de réductions de dose (6 %) ou des deux (5 %) [voir 4 Posologie et administration et 7 Mises en garde et précautions – Érythrocytose].
Thrombopénie
Une thrombopénie (thrombopénie et diminution du nombre de plaquettes) a été signalée chez 8,6 % des patients recevant le sotatercept et chez 3,1 % des patients recevant le placebo. Une forte diminution du nombre de plaquettes < 50 000/mm3 (< 50,0 x 10⁹/L) a été observée chez 3,1 % des patients recevant le sotatercept. Les cas de thrombopénie ont été maîtrisés au moyen de reports de doses (2 %), de réductions de dose (2 %) ou des deux (2 %) [voir 4 Posologie et administration et 7 Mises en garde et précautions – Thrombopénie sévère].
Télangiectasie
Une télangiectasie a été observée chez 14,1 % des patients recevant le sotatercept et chez 3,8 % des patients recevant le placebo. Chez tous les patients exposés au sotatercept qui ont présenté une télangiectasie, le temps médian écoulé avant l’apparition de la télangiectasie a été de 36,1 semaines. Dans le groupe recevant le sotatercept, 1 % des cas d’arrêt du traitement étaient liés à la télangiectasie, comparativement à 0 % dans le groupe placebo. Aucun épisode de saignement grave associé à la télangiectasie n’a été observé au cours de l’étude clinique.
Augmentation de la tension artérielle
Une augmentation de la tension artérielle (hypertension, augmentation de la tension artérielle diastolique, augmentation de la tension) a été signalée chez 4,3 % des patients recevant le sotatercept et chez 0,6 % des patients recevant le placebo. Chez les patients recevant du sotatercept, la tension artérielle systolique moyenne a augmenté de 2,2 mmHg et la tension artérielle diastolique moyenne, de 4,9 mmHg à 24 semaines par rapport aux valeurs initiales. Chez les patients recevant le placebo, la tension artérielle systolique moyenne a diminué de 1,6 mmHg et la tension artérielle diastolique moyenne, de 0,6 mmHg à 24 semaines par rapport aux valeurs initiales.
Manifestations hémorragiques
Les manifestations hémorragiques (hémorragies) ont été plus fréquentes dans le groupe sotatercept que dans le groupe placebo (31,9 % par rapport à 15,6 %). Les manifestations hémorragiques les plus fréquemment signalées dans le groupe sotatercept étaient l’épistaxis (20,2 % par rapport à 1,9 %) suivi des saignements gingivaux (4,3 % par rapport à 0,6 %). Aucun des cas d’épistaxis et de saignement gingival n’a été grave ou sévère. Les manifestations hémorragiques ont été plus fréquentes chez les patients âgés de 65 ans ou plus que chez les patients âgés de moins de 65 ans (31 % par rapport à 18,5 %) (voir 7 Mises en garde et précautions).
Globalement, la fréquence des effets indésirables d’intérêt particulier observés chez les patients du groupe sotatercept en comparaison aux patients du groupe placebo dans l’étude ZENITH était plus élevée que dans l’étude STELLAR, témoignant d’un stade plus avancé de la maladie dans la population étudiée : augmentation du taux d’hémoglobine (12,8 % par rapport à 1,2 %), thrombopénie (14 % par rapport à 8.1 %), télangiectasie (25,6 % par rapport à 3,5 %) et manifestations hémorragiques (62,8 % par rapport à 34,9 %) avec une fréquence plus élevée de l’épistaxis (44,2 % par rapport à 9,3 %) suivi des saignements gingivaux (10,5 % par rapport à 2,3 %).
Shunt intrapulmonaire droit-gauche
Dans le cadre de l’étude SOTERIA, une étude ouverte en cours sur l’innocuité et l’efficacité à long terme de WINREVAIR®, un shunt intrapulmonaire droit-gauche a été signalé chez 2 participants (< 0,5 %), lesquels ont présenté une aggravation de l’hypoxémie en dépit de l’amélioration des paramètres hémodynamiques dans le contexte de l’HTAP.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables liés au traitement signalés chez moins de 5 % des patients sont présentés ci-dessous, par classe de systèmes d’organes :
Affections hématologiques et du système lymphatique : anémie ferriprive, polyglobulie
Affections cardiaques : flutter auriculaire, fibrillation auriculaire, bradycardie, insuffisance cardiopulmonaire, tachycardie supraventriculaire
Affections de l’oreille et du labyrinthe : production excessive de cérumen, otorrhée
Affections oculaires : cataracte, eczéma palpébral, érythème palpébral, inflammation oculaire, irritation oculaire, prurit oculaire, œdème oculaire, hyperémie oculaire, œdème périorbitaire, trouble de la réfraction, œdème palpébral, vision trouble, déficience visuelle
Affections gastro-intestinales : inconfort abdominal, distension abdominale, douleur abdominale, selles irrégulières, lèvres gercées, caries dentaires, sécheresse buccale, décoloration des selles, gastrite, trouble gastro-intestinal, hémorragie gastro-intestinale, saignements gingivaux, hernie inguinale, pancréatite, méléna
Troubles généraux et anomalies au site d’administration : hématome au point d’injection, douleur au point d’injection, érythème au point d’insertion du cathéter, gêne thoracique, frissons, sensation de chaleur, sécheresse des muqueuses, douleur thoracique non cardiaque, pyrexie, œdème du visage, soif
Affections du système immunitaire : sarcoïdose
Infections et infestations : anthrax (furoncle guêpier), infection au site d’insertion du cathéter, cellulite, infection à Clostridium difficile, conjonctivite, infection liée au dispositif, infection fongique, furoncle, gastroentérite, prolifération bactérienne gastro-intestinale, infection gastro-intestinale, infection virale gastro-intestinale, gingivite, zona, grippe, abcès au point d’injection, infection au point d’injection, infection des voies respiratoires inférieures, zona ophtalmique, candidose buccale, otite moyenne, pneumonie grippale, syndrome de fatigue post-virale, pulpite, pyélonéphrite, sialadénite, infection dentaire, infection urinaire, infection liée au dispositif vasculaire
Lésions, intoxications et complications liées aux procédures : morsure d’arthropode, lésion cartilagineuse, épicondylite, chute, lésion nasale, hématome post-opératoire, fracture par compression médullaire, fracture de vertèbre thoracique, complication vaccinale
Investigations : augmentation du cholestérol sanguin, augmentation de la cholinestérase sanguine, augmentation de la pression artérielle diastolique, augmentation de la tension artérielle, anomalie au tomodensitogramme du thorax, augmentation de la protéine C réactive, augmentation du nombre d’éosinophiles, augmentation du taux d’hémoglobine, augmentation du taux de lipase, augmentation du volume cellulaire moyen, diminution du nombre de plaquettes
Troubles du métabolisme et de la nutrition : diminution de l’appétit, dyslipidémie, goutte, hypercalcémie, hypertriglycéridémie, hypovolémie, hypomagnésémie, augmentation de l’appétit
Affections musculo-squelettiques et du tissu conjonctif : arthralgie, dorsalgie, bursite, coccygodynie, douleur à l’aine, trouble de la mâchoire, œdème articulaire, douleur musculo-squelettique, myosite, ostéoporose, douleur aux extrémités, polyarthrite rhumatoïde, syndrome de Sjögren, lupus érythémateux disséminé, ténosynovite
Tumeurs bénignes, malignes et non précisées (y compris kystes et polypes) : hémangiome, leuco-érythroblastose
Affections du système nerveux : hématome cérébral, paralysie faciale, hypoesthésie, léthargie, migraine, compression nerveuse, syndrome des jambes sans repos, sciatalgie, somnolence, céphalée causée par la sinusite, vision tubulaire
Affections psychiatriques : rêves anormaux, énurésie, insomnie d’endormissement, insomnie, pica
Affections du rein et des voies urinaires : néphrite, insuffisance rénale
Affections des organes de reproduction et du sein : aménorrhée, masse dans le sein, dysménorrhée, retard des règles, hématome vaginal, hémorragie vaginale, lésion vaginale, sécheresse vulvo-vaginale
Affections respiratoires, thoraciques et médiastinales : hyperactivité bronchique, gorge sèche, hémoptysie, hyperventilation, opacité pulmonaire, congestion nasale, obstruction nasale, trouble obstructif des voies respiratoires, douleur pleurétique, anévrisme de l’artère pulmonaire, embolie pulmonaire, masse pulmonaire, rhinite hypertrophique, rhinorrhée, congestion sinusale, rhinite vasomotrice, respiration sifflante
Affections de la peau et du tissu sous-cutané : alopécie, acné, sueurs froides, dermatite, dermatite de contact, sécheresse cutanée, lichen scléreux, macule, onycholyse, érythème palmaire, prurit, éruption érythémateuse, éruption maculaire, éruption maculopapuleuse, affection cutanée, lésion cutanée, masse cutanée, ulcère cutané
Affections vasculaires : angiopathie, claudication de la mâchoire, hématome, bouffées vasomotrices, hypertension, hypotension orthostatique, thrombose veineuse superficielle
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions des essais cliniques
Voir les sections 7 Mises en garde et précautions – Système sanguin et lymphatique et 8.2 Effets indésirables observés au cours des études cliniques pour des renseignements sur les augmentations du taux d’hémoglobine et d’érythrocytes et les diminutions du nombre de plaquettes avec le traitement avec le sotatercept. Voir la section 4.1 Considérations posologiques pour des recommandations sur le suivi du taux d’hémoglobine et du nombre de plaquettes avec le traitement avec le sotatercept.
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables suivants ont été signalés au cours de la période d’utilisation qui a suivi l’approbation de WINREVAIR®. Comme ces effets ont été signalés de façon volontaire dans une population dont on ne connaît pas la taille, il est généralement impossible d’estimer avec précision leur fréquence ou d’établir un lien de causalité avec l’exposition au médicament.
- Affections cardiaques : épanchement péricardique
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Les interactions de WINREVAIR® avec les risques comportementaux individuels, les autres médicaments, les aliments, les produits à base de plantes médicinales et les examens de laboratoire n’ont pas été établies.
10 Pharmacologie clinique
10.1 Mode d’action
Le sotatercept, une protéine de fusion recombinante du récepteur de l’activine de type IIA-Fc (ActRIIA-Fc), est un inhibiteur de la signalisation de l’activine qui se lie à l’activine A et d’autres ligands de la superfamille du TGF-β. Ainsi, le sotatercept améliore l’équilibre entre la signalisation pro-proliférative (induite par ActRIIA/Smad2/3) et antiproliférative (induite par BMP-RII/Smad1/5/8) pour moduler la prolifération vasculaire.
10.2 Pharmacodynamie
Dans les études STELLAR et ZENITH, chez les patients atteints d’HTAP, une diminution significativement plus marquée de la résistance vasculaire pulmonaire (RVP) par rapport aux valeurs initiales a été observée dans les groupes sotatercept à 0,7 mg/kg et sotatercept à 0,3 mg/kg par rapport au groupe placebo (voir 14 Études cliniques).
10.3 Pharmacocinétique
Dans les études de phase II et de phase III PULSAR, SPECTRA et STELLAR, après l’administration par voie sous-cutanée de sotatercept à la dose de 0,7 mg/kg toutes les 3 semaines chez des patients atteints d’HTAP, la moyenne géométrique (CV en %) des valeurs de l’aire sous la courbe (ASC) et de la concentration maximale (Cmax) pour le sotatercept à l’état d’équilibre était de 171,3 mcg*j/mL (34,2 %) et de 9,7 mcg/mL (30 %), respectivement. L’ASC et la Cmax du sotatercept augmentent proportionnellement à la dose. L’état d’équilibre est atteint au bout de 15 semaines environ, après l’administration de doses multiples toutes les 3 semaines. Le rapport d’accumulation pour l’ASC du sotatercept était d’environ 2,2.
Dans l’étude de phase III ZENITH, après l’administration par voie sous-cutanée de sotatercept à la dose de 0,7 mg/kg toutes les 3 semaines, la moyenne géométrique (CV en %) des valeurs de l’ASC et de la concentration maximale (Cmax) pour le sotatercept à l’état d’équilibre était de 129,6 mcg*j/mL (44,9 %) et de 7,3 mcg/mL (42,5 %), respectivement, ce qui est cohérent avec les données indiquées ci-dessus.
Absorption
Après l’administration par voie s.c., la biodisponibilité absolue du sotatercept est d’environ 66 %. Le temps médian écoulé avant l’atteinte de la concentration maximale (Tmax) de sotatercept a été d’environ 7 jours (intervalle de 2 à 8 jours) après l’administration de doses multiples (0,1 mg/kg toutes les 4 semaines) par voie s.c.
Distribution
Le modèle pharmacocinétique de population a permis d’estimer les volumes de distribution centrale et périphérique (CV en %) du sotatercept à environ 3,6 L (24,7 %) et 1,7 L (73,3 %), respectivement.
Métabolisme
Le sotatercept est catabolisé par les procédés de dégradation des protéines habituels.
Élimination
Selon une estimation établie à partir du modèle pharmacocinétique de population, la clairance du sotatercept est d’environ 0,18 L/jour. La moyenne géométrique de la demi-vie terminale (CV en %) est d’environ 21 jours (33,8 %).
Populations et états pathologiques particuliers
Populations particulières
- Âge, sexe et origine ethnique : Aucune différence cliniquement significative n’a été observée sur le plan de la pharmacocinétique (PK) du sotatercept en fonction de l’âge (18 à 81 ans), du sexe ou de la race.
- Insuffisance hépatique : Le sotatercept n’a pas été étudié chez les patients atteints d’HTAP et présentant une insuffisance hépatique (classes A à C de Child-Pugh).
- Insuffisance rénale : La PK du sotatercept était comparable chez les patients atteints d’HTAP présentant une insuffisance rénale légère à modérée (débit de filtration glomérulaire estimé [DFGe] compris entre 30 et 89 mL/min/1,73 m2) et chez ceux présentant une fonction rénale normale (DFGe ≥ 90 mL/min/1,73 m2). L’insuffisance rénale sévère (DFGe compris entre 15 et 30 mL/min/1,73 m2) n’a pas eu d’effet cliniquement significatif sur la PK du sotatercept, d’après des données limitées (n = 3 patients). Les études menées chez les patients atteints d’insuffisance rénale au stade terminal (IRST) [DFGe < 15 mL/min/1,73 m²] sans HTAP n’ont révélé aucune incidence significative de l’insuffisance rénale sévère sur la PK du sotatercept. Le sotatercept n’est pas dialysable par hémodialyse.
- Poids corporel : La clairance (CL) et le volume de distribution centrale (Vc) du sotatercept ont augmenté de pair avec l’augmentation du poids corporel. L’effet du poids corporel sur la PK du sotatercept n’est pas cliniquement pertinent si le schéma posologique recommandé en fonction du poids est respecté.
10.4 Immunogénicité
L’incidence observée des anticorps anti-médicament dépend grandement de la sensibilité et de la spécificité des méthodes de dosage. Les différences entre les méthodes de dosage ne permettent pas de faire des comparaisons significatives entre l’incidence des anticorps anti-médicament observée dans les études décrites ci-dessous et l’incidence observée dans d’autres études, y compris celles portant sur WINREVAIR® ou sur d’autres produits à base de sotatercept.
Au cours de la période de traitement de 24 semaines de l’étude pivot (STELLAR), 27 % (44/163) des patients traités avec le sotatercept ont présenté des anticorps anti-sotatercept. Parmi ces 44 patients, 12 (27 %) ont obtenu un résultat positif au test de dépistage d’anticorps neutralisants contre le sotatercept.
Durant l’étude ZENITH, sur une durée médiane de traitement par le sotatercept de 46 semaines, 39 % (33/84) des patients ont présenté des anticorps anti-sotatercept. Parmi ces 33 patients, 16 (48 %) ont obtenu un résultat positif au test de dépistage d’anticorps neutralisants contre le sotatercept.
La présence d’anticorps anti-sotatercept n’a eu aucun effet cliniquement significatif sur la pharmacocinétique, la pharmacodynamie, l’innocuité ou l’efficacité du sotatercept dans ces études.
11 Conservation, stabilité et mise au rebut
Conserver les flacons au réfrigérateur à une température de 2 °C à 8 °C, dans l’emballage d’origine, à l’abri de la lumière. Ne pas congeler.
Utiliser la solution reconstituée dès que possible, dans un délai maximum de 4 heures après sa reconstitution.
Ne pas réutiliser les fournitures; elles sont jetables et ne doivent être utilisées qu’une seule fois.
12 Instructions particulières de manipulation du produit
Jeter tout produit médicinal non utilisé ou tout déchet conformément aux règlements locaux.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune : sotatercept
Nom chimique : récepteur de l’activine de type IIA (ActRIIA-IgG1Fc)
Formule moléculaire et masse moléculaire : homodimère non glycosylé d’environ 78 kDa.
Formule développée : Le sotatercept est une protéine de fusion homodimérique humaine recombinante composée du domaine extracellulaire (DEC) du récepteur de l’activine humaine de type IIA (ActRIIA) lié au fragment Fc de l’IgG1 humaine. Chaque monomère comprend 344 acides aminés. Le sotatercept contient au total 16 liaisons disulfures.
Propriétés physicochimiques : La substance pharmaceutique sotatercept est formulée dans un tampon citrate de 10 mM à un pH de 5,8 ± 0,5 à une concentration finale cible de 75 mg/mL. Elle se présente sous la forme d’une solution limpide à opalescente, incolore à légèrement jaune, essentiellement exempte de particules visibles.
Caractéristiques du produit
Le sotatercept est produit dans des cellules ovariennes de hamster chinois (CHO) par la technique de l’ADN recombinant. Le sotatercept pour injection est une poudre lyophilisée stérile, sans agent de conservation, de couleur blanche à blanc cassé, offerte en flacons à dose unique de 45 mg et de 60 mg pour une administration par voie s.c. après reconstitution.
14 Études cliniques
14.1 Études cliniques par indication
Hypertension artérielle pulmonaire chez des sujets adultes
Étude STELLAR
L’efficacité de WINREVAIR® a été évaluée chez des patients adultes atteints d’HTAP dans le cadre de l’étude STELLAR (NCT04576988). Dans l’étude STELLAR, une étude clinique mondiale, multicentrique, à double insu, contrôlée par placebo et menée en groupes parallèles auprès de 323 patients atteints d’HTAP (groupe 1 et CF II ou III de l’OMS) ont été répartis au hasard selon un rapport 1:1 pour recevoir WINREVAIR® (dose cible de 0,7 mg/kg) (n = 163) ou un placebo (n = 160) par voie sous-cutanée toutes les 3 semaines, en plus des traitements de référence de l’HTAP. Après avoir terminé la première phase de traitement de 24 semaines, les patients sont entrés dans la phase de traitement à long terme à double insu et ont poursuivi le traitement qui leur avait été attribué.
Tableau 8 – Résumé des données démographiques des patients dans les études cliniques sur l’hypertension artérielle pulmonaire (groupe 1 de l’OMS, CF II ou III)
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
| STELLAR (phase III) | Étude multicentrique, contrôlée par placebo, à double insu et menée en groupes parallèles | 0,7 mg/kg voie sous-cutanée toutes les 3 semaines Durée médiane d’exposition : 313 jours (sotatercept) et 273 jours (placebo) | n = 163 (sotatercept) n = 160 (placebo) | 48,0 ans (de 18 à 82 ans) | 79,3 % de femmes |
Les caractéristiques démographiques et cliniques initiales étaient globalement comparables entre le groupe WINREVAIR® et le groupe placebo. Les participants à cette étude étaient des adultes présentant un âge médian de 47,9 ans (tranche : de 18 à 82 ans); 89,2 % des participants étaient de race blanche et 79,3 % étaient de sexe féminin. Les causes les plus courantes de l’HTAP étaient les suivantes : HTAP idiopathique (58,5 %), HTAP héréditaire (18,3 %), HTAP associée aux maladies du tissu conjonctif (14,9 %), HTAP associée à une cardiopathie congénitale simple avec shunts systémico-pulmonaires réparés (5 %) ou HTAP induite par des médicaments ou des toxines (3,4 %). Le temps écoulé entre le diagnostic d’HTAP et la sélection était de 8,76 ans, en moyenne. La plupart des participants recevaient un triple (61,3 %) ou un double (34,7 %) traitement de fond de l’HTAP, et plus d’un tiers (39,9 %) recevaient des perfusions de prostacycline. Les proportions de participants présentant une CF II de l’OMS (48,6 %) et une CF III de l’OMS (51,4 %) étaient similaires dans les deux groupes. L’étude STELLAR a exclu les patients ayant reçu un diagnostic d’HTAP associée à l’infection par le virus de l’immunodéficience humaine (VIH), d’HTAP associée à l’hypertension portale, d’HTAP associée à la schistosomiase et de maladie veino-occlusive pulmonaire.
Résultats de l’étude
Le paramètre d’efficacité principal était la variation de la distance parcourue au test de marche de 6 minutes (TM6M) entre le début de l’étude et la semaine 24. L’augmentation médiane, corrigée en fonction du placebo, de la distance parcourue au TM6M pour WINREVAIR® était de 40,8 mètres (IC à 95 % : 27,5; 54,1; p < 0,001). L’effet du traitement était homogène dans les différents sous-groupes, y compris en fonction du sexe, du diagnostic d’HTAP, du traitement de fond reçu au début de l’étude, de l’administration de perfusions de prostacycline au début de l’étude, de la CF de l’OMS et de la RVP initiale.
L’amélioration de plusieurs composantes était un paramètre prédéfini mesuré par la proportion de patients répondant aux trois critères suivants à la semaine 24 par rapport aux valeurs initiales : amélioration de la distance parcourue au TM6M (augmentation ≥ 30 m), amélioration du taux de propeptide N-terminal du peptide natriurétique de type B (NT-proBNP, de l’anglais N-terminal pro-B-type natriuretic peptide) [diminution du taux de NT-proBNP ≥ 30 % ou maintien/atteinte d’un taux de NT-proBNP < 300 ng/L] et amélioration de la CF de l’OMS ou maintien d’une CF II de l’OMS. L’évolution de la maladie a été mesurée par le temps écoulé avant le décès ou la première manifestation d’aggravation clinique. Les manifestations d’aggravation clinique comprenaient les suivantes : inscription sur la liste d’attente d’une transplantation pulmonaire et/ou cardiaque en raison d’une aggravation, nécessité d’instaurer un traitement de secours au moyen d’un traitement de fond de l’HTAP approuvé ou nécessité d’augmenter de ≥ 10 % la dose de prostacycline par perfusion, nécessité de recourir à une septostomie auriculaire, hospitalisation en raison d’une aggravation de l’HTAP (≥ 24 heures) ou détérioration de l’HTAP (aggravation de la CF de l’OMS et diminution ≥ 15 % de la distance parcourue au TM6M, les deux événements survenant en même temps ou à des moments différents). Les manifestations d’aggravation clinique et les décès ont été consignés jusqu’à ce que le dernier patient ait terminé la visite de la semaine 24 (cas recensés jusqu’à la date limite de collecte des données; durée médiane de l’exposition : 33,6 semaines).
Les résultats relatifs aux principaux paramètres secondaires sont présentés dans le Tableau 9 ci-dessous.
Tableau 9 – Résultats des principaux paramètres d’évaluation dans l’étude STELLAR
| Paramètre d’évaluation | WINREV AIR® (N = 163) | Placebo (N = 160) | IC à 95 % | Valeur p |
|---|---|---|---|---|
| Proportion de patients ayant obtenu une amélioration de plusieurs composantes à la semaine 24 par rapport aux valeurs initiales, n (%) | 63 (38,9)a | 16 (10,1) | S. O. | < 0,001b |
| Différence entre le groupe sotatercept et le groupe placebo sur le plan de la variation de la RVP à la semaine 24 par rapport aux valeurs initiales (ETA) [dynes*sec/cm5], selon l’estimation de Hodges-Lehmann | -234,6 (27,5)c | S. O. | (-288,4; -180,8) | < 0,001d |
| Différence entre le groupe sotatercept et le groupe placebo sur le plan de la variation des taux de NT-proBNP à la semaine 24 par rapport aux valeurs initiales (ETA) (pg/mL), selon l’estimation de Hodges-Lehmann | -441,6 (67,3)e | S. O. | (-573,5; -309,6) | < 0,001d |
| Proportion de patients ayant obtenu une amélioration de la CF entre le début de l’étude et la semaine 24, n (%) | 48 (29,4)a | 22 (13,8) | S. O. | < 0,001b |
| Temps écoulé avant le décès ou la première manifestation d’aggravation, n (%) | 9 (5,5) | 42 (26,3) | RRIf : 0,163 (0,076; 0,347)f | < 0,001g |
| Proportion de patients ayant conservé ou atteint un score de risque faibleh entre le début de l’étude et la semaine 24, n (%) | 64 (39,5) | 29 (18,2) | S. O. | < 0,001b |
ETA = erreur type asymptotique.
Remarque : Lorsque la répartition aléatoire était stratifiée selon certains facteurs, il s’agissait de la CF de l’OMS (classe II ou III) au début de l’étude et du traitement de fond de l’HTAP (monothérapie, bithérapie ou trithérapie).
a Les patients dont la réponse manquait pour la semaine 24 (non en raison la COVID-19) étaient considérés comme n’ayant pas répondu au traitement. Les sujets qui n’ont pas été évalués en raison de la COVID-19 ont été retirés du dénominateur.
b La comparaison avec le placebo a été effectuée au moyen de la méthode de Cochran-Mantel-Haenszel (CMH) stratifiée selon les facteurs pris en compte lors de la répartition aléatoire.
c Différence entre le groupe sotatercept et le groupe placebo, selon l’estimation de Hodges-Lehmann (médiane de toutes les différences appariées). Une valeur de 20 000 a été attribuée à la variation de la RVP entre le début de l’étude et la semaine 24 chez les sujets décédés, de façon à établir le pire rang. Une valeur de 15 000 a été attribuée à la variation de la RVP entre le début de l’étude et la semaine 24 chez les sujets pour lesquels il manquait des données en raison d’une aggravation clinique non fatale, afin d’établir le deuxième pire rang.
d La valeur p du test de Wilcoxon fait référence à la valeur p issue du test de Wilcoxon stratifié par rang correspondant, les strates étant les facteurs de répartition aléatoire.
e Différence entre le groupe sotatercept et le groupe placebo, selon l’estimation de Hodges-Lehmann (médiane de toutes les différences appariées). Une valeur de 200 000 a été attribuée à la variation du taux de NT-proBNP entre le début de l’étude et la semaine 24 chez les sujets décédés, de façon à établir le pire rang. Une valeur de 150 000 a été attribuée à la variation du taux de NT-proBNP entre le début de l’étude et la semaine 24 chez les sujets pour lesquels il manquait des données en raison d’une aggravation clinique non fatale, de façon à établir le deuxième pire rang.
f Le rapport de risque (WINREVAIR®/placebo) a été déterminé au moyen d’un modèle des risques proportionnels de Cox avec le groupe de traitement comme covariable stratifiée selon les facteurs pris en compte lors de la répartition aléatoire.
g Comparaison avec le placebo réalisée au moyen du test logarithmique par rangs, stratifiée selon les facteurs pris en compte lors de la répartition aléatoire.
h Au moyen du calculateur de l’indice de risque français.
Tableau 10 – Décès ou manifestations d’aggravation clinique dans l’étude STELLAR
WINREVAIR® (N = 163) | Placebo (N = 160) | ||||||
| Durée de l’exposition en jours : médiane (min; max) | 252,0 (61; 518) | 229,5 (21; 566) | |||||
| Nombre total de sujets décédés ou ayant présenté au moins un événement associé à une aggravation clinique, n (%) | 9 (5,5) | 42 (26,3) | |||||
| RRI (IC à 95 %)a | 0,163 (0,076; 0,347) | S. O. | |||||
| Évaluation du décès ou de la première manifestation d’aggravation cliniqueb, n (%) | |||||||
| Décès | 2 (1,2) | 6 (3,8) | |||||
| Inscription sur la liste d’attente d’une transplantation pulmonaire et/ou cardiaque en raison d’une aggravation | 1 (0,6) | 1 (0,6) | |||||
| Nécessité d’instaurer un traitement de secours au moyen d’un traitement de fond de l’HTAP approuvé ou nécessité d’augmenter de ≥ 10 % la dose de prostacycline par perfusion | 2 (1,2) | 17 (10,6) | |||||
| Nécessité de recourir à une septostomie auriculaire | 0 (0,0) | 0 (0,0) | |||||
| Hospitalisation pour cause d’HTAP (≥ 24 heures) | 0 (0,0) | 7 (4,4) | |||||
| Détérioration de l’HTAPc | 4 (2,5) | 15 (9,4) | |||||
a Rapport des risques instantanés (RRI) estimé au moyen d’un modèle des risques proportionnels de Cox stratifié selon les facteurs pris en compte lors de la répartition aléatoire.
b Plusieurs évaluations pourraient être consignées pour la première manifestation d’aggravation clinique présentée par un sujet donné. Cela a été le cas pour 3 des sujets recevant le placebo et pour aucun de ceux recevant le sotatercept.
c La détérioration de l’HTAP est définie par les deux événements suivants qui se produisent à tout moment, même s’ils n’apparaissent pas en même temps, en comparaison avec leurs valeurs initiales : (a) une aggravation de la classe fonctionnelle de l’OMS (de II à III, de III à IV, de II à IV, etc.) et (b) une diminution de ≥ 15 % de la distance parcourue au TM6M (confirmée par deux TM6M réalisés à un intervalle d’au moins 4 heures, mais d’au plus une semaine).
N = nombre de sujets dans la population de l’ensemble d’analyse intégral (EAI); n = nombre de sujets dans la catégorie; S. O. = sans objet.
Les pourcentages sont calculés comme suit : (n/N)*100.
Figure 1 – Courbe de Kaplan-Meier du temps écoulé avant le décès ou la première manifestation d’aggravation clinique dans l’étude STELLAR
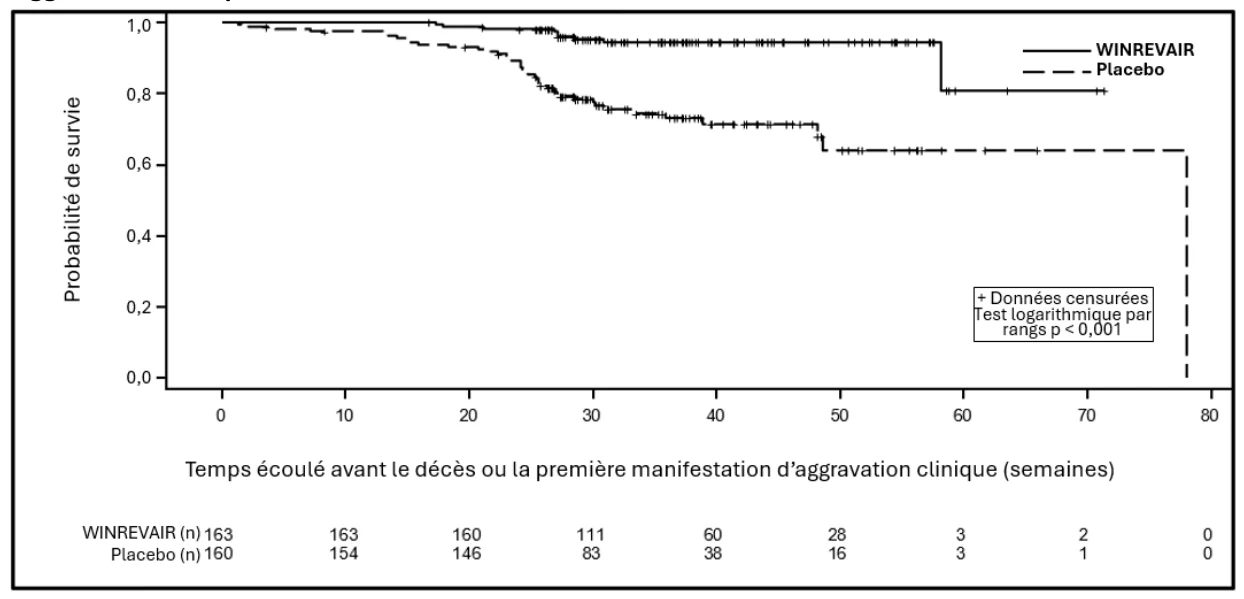
n = nombre de sujets à risque.
Étude ZENITH
L’efficacité de WINREVAIR® a été évaluée chez des patients adultes atteints d’HTAP (CF III ou IV de l’OMS) et présentant un risque élevé de mortalité dans le cadre de l’étude ZENITH. ZENITH était une étude clinique mondiale, multicentrique, à double insu, contrôlée par placebo et menée en groupes parallèles auprès de 172 patients répartis au hasard selon un rapport 1:1 pour recevoir WINREVAIR® (dose cible de 0,7 mg/kg) [n = 86] ou un placebo (n = 86) par voie sous-cutanée toutes les 3 semaines.
Tableau 11 – Résumé des données démographiques des patients dans les études cliniques sur l’hypertension artérielle pulmonaire (groupe 1 de l’OMS, CF III ou IV)
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
| ZENITH (phase III) | Étude multicentrique, contrôlée par placebo, à double insu et menée en groupes parallèles | 0,7 mg/kg voie sous-cutanée toutes les 3 semaines Durée médiane d’exposition : 322 jours (sotatercept) et 215,5 jours (placebo) | n = 86 (sotatercept) n = 86 (placebo) | 57,5 ans (de 18 à 75 ans) | 76,7 % de femmes |
Les caractéristiques démographiques et cliniques initiales étaient globalement comparables entre le groupe WINREVAIR® et le groupe placebo. Les participants à cette étude étaient des adultes dont l’âge médian était de 57,5 ans (tranche : de 18 à 75 ans); 86,6 % des participants étaient de race blanche et 87,8 % n’étaient ni hispaniques ni latino-américains, et 76,7 % étaient de sexe féminin. Les causes les plus courantes de l’HTAP étaient les suivantes : HTAP idiopathique (50,0 %), HTAP associée aux maladies du tissu conjonctif (27,9 %) et HTAP héréditaire (10,5 %). Le temps écoulé entre le diagnostic d’HTAP et la sélection était de 7,68 ans, en moyenne. Un nombre plus élevé de participants recevaient un triple (72,1 %) plutôt qu’un double (27,9 %) traitement de fond de l’HTAP, et 59,3 % des participants recevaient un traitement avec de la prostacycline par perfusion. Les participants présentant une CF III de l’OMS (74,4 %) étaient plus nombreux que les participants présentant une CF IV de l’OMS (25,6 %). Le score obtenu à partir du calculateur de risque REVEAL Lite 2 était < 9 chez 2,3 % des participants, il était situé entre 9 et 10 chez 67,4 % des participants, et était ≥ 11 dans 30,2 % des cas. L’étude ZENITH a exclu les patients ayant reçu un diagnostic d’HTAP associée à l’infection par le virus de l’immunodéficience humaine (VIH), d’HTAP associée à l’hypertension portale, d’HTAP avec signes de maladie veino-occlusive pulmonaire ou d’hémangiomatose capillaire pulmonaire ou avec signes manifestes d’atteinte capillaire et/ou veineuse.
Résultats de l’étude
Le paramètre d’efficacité principal était le temps écoulé jusqu’à la survenue d’un premier événement de type décès toutes causes confondues, transplantation pulmonaire ou hospitalisation d’au moins 24 heures en raison d’une aggravation de l’HTAP. Lors de l’analyse provisoire réalisée après l’observation d’au moins 50 % du nombre cible d’événements du paramètre d’évaluation principal, le risque de survenue d’un premier événement de type décès toutes causes confondues, transplantation pulmonaire ou hospitalisation d’au moins 24 heures en raison d’une aggravation de l’HTAP était inférieur de 76 % dans le groupe WINREVAIR® par rapport au groupe placebo (RRI : 0,24; IC à 95 % : 0,13; 0,43; p < 0,0001) (voir Tableau 12 et Figure 2). L’étude a été interrompue au moment de l’analyse provisoire prédéterminée, car la limite statistique avait été dépassée.
Tableau 12 – Composantes du paramètre d’évaluation principal
| WINREVAIR® | Placebo | RRI | |
|---|---|---|---|
| (N = 86) | (N = 86) | (IC à 95 %) | |
| n (%) | n (%) | Valeur p* | |
| Paramètre d’évaluation principal* | |||
| Nombre (%) de participants ayant présenté ≥ 1 événement du paramètre d’évaluation principal | 15 (17,4) | 47 (54,7) | 0,24 (0,13; 0,43) < 0,0001*** |
au cours de l’étude ZENITH ou après Temps médian (mois) écoulé jusqu’à la survenue d’un premier événement du paramètre d’évaluation principal (IC à 95 %) | NE** (NE, NE) | 9,6 (6,2; 14,8) | |
| Composantes du paramètre d’évaluation principal† | |||
| Décès toutes causes confondues‡ | 7 (8,1) | 13 (15,1) | |
| Transplantation pulmonaire | 1 (1,2) | 6 (7,0) | |
| Hospitalisation d’au moins 24 heures pour cause d’aggravation de l’HTAP | 8 (9,3) | 43 (50,0) |
* L’analyse du paramètre d’évaluation principal composite comprend la survenue d’un premier événement de morbidité-mortalité confirmé jusqu’à la date limite de collecte des données. Tous les décès survenus jusqu’à la date limite de collecte des données ont été inclus, qu’ils aient été confirmés ou non et qu’ils soient survenus pendant ou après l’étude ZENITH, à l’exception des décès survenus après une transplantation pulmonaire ou après l’inscription dans l’étude SOTERIA. Le rapport des risques instantanés et l’intervalle de confiance (IC) à 95 % ont été estimés à l’aide d’un modèle des risques proportionnels de Cox stratifié selon les facteurs de répartition aléatoire et en utilisant la méthode d’Efron en cas d’égalité. La valeur p a été déterminée à l’aide du test logarithmique par rangs stratifié selon les facteurs de répartition aléatoire.
† Présente chaque composante du paramètre d’évaluation principal composite comme un paramètre distinct. Un participant peut être compté dans plus d’une rangée si plusieurs événements répondant à la définition du paramètre principal ont été observés.
** Non estimable (NE), car la médiane pour le groupe de traitement n’a pas été atteinte avant la fin de la période de l’étude.
*** Statistiquement significatif au vu du niveau de risque alpha de 0,0021 lors de l’analyse provisoire.
Figure 2 – Courbe de Kaplan-Meier du temps écoulé avant la survenue d’un premier événement de type décès toutes causes confondues, transplantation pulmonaire ou hospitalisation d’au moins 24 heures en raison d’une aggravation de l’HTAP
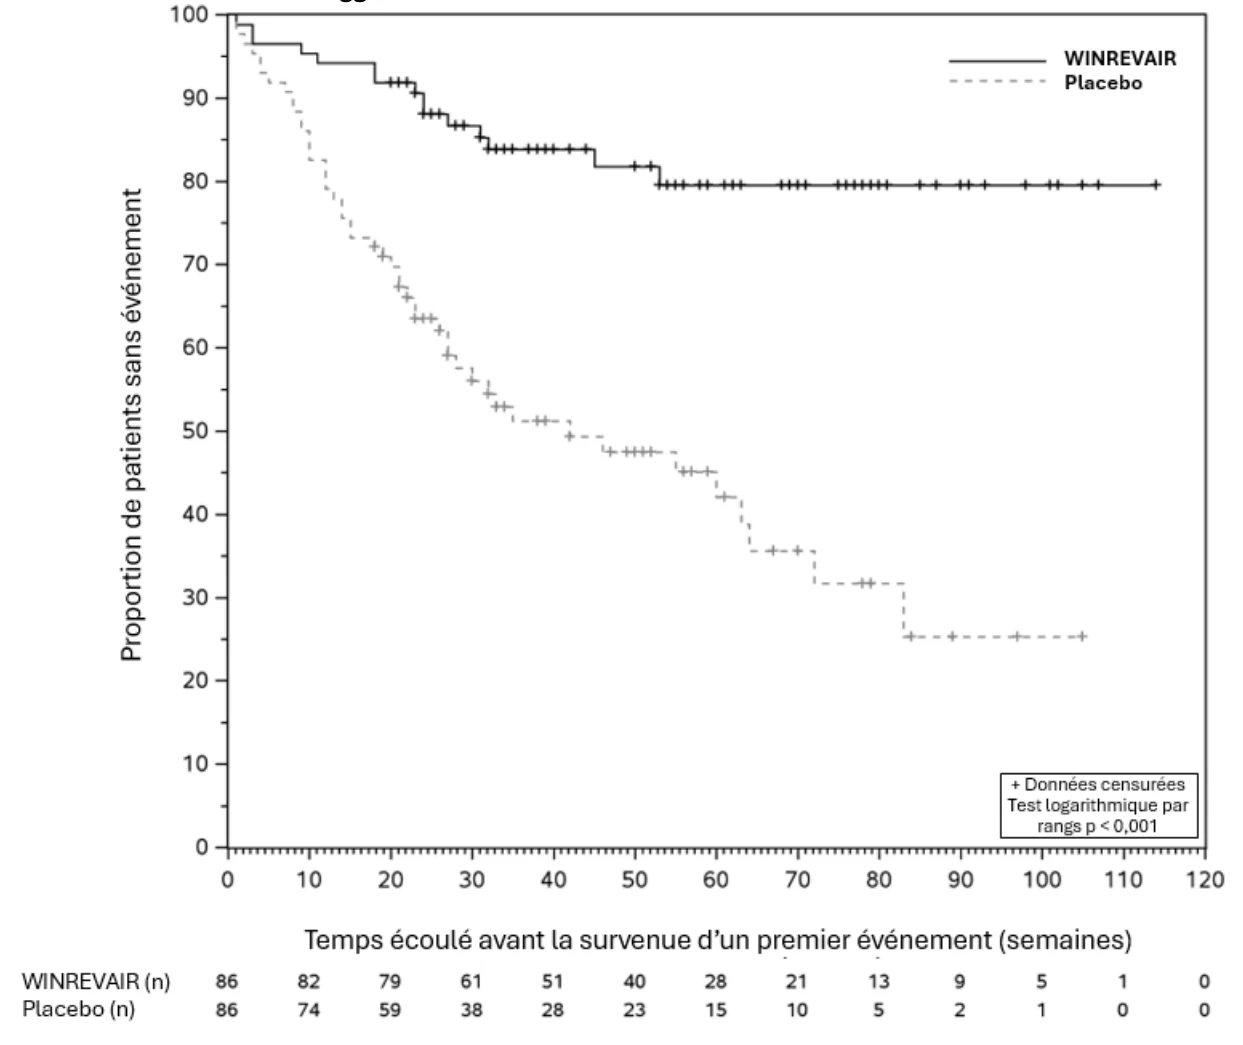
n = nombre de sujets à risque.
L’effet du traitement par WINREVAIR® était homogène dans les différents sous-groupes prédéfinis, y compris en fonction de l’âge, du sexe, du sous-type d’HTAP (associée à une maladie du tissu conjonctif ou non associée à une maladie du tissu conjonctif), de la CF de l’OMS, du traitement de fond reçu au début de l’étude, de l’administration de perfusions de prostacycline au début de l’étude, de la RVP initiale et du débit de filtration glomérulaire estimé (DFGe) initial.
L’analyse primaire du premier paramètre d’évaluation secondaire, la survie globale (SG), à l’aide de la méthode séquentielle hiérarchisée comprenait tous les décès survenus jusqu’à la limite de collecte des données, à l’exception de ceux qui avaient eu lieu après une transplantation pulmonaire ou après l’inscription à une étude de suivi à long terme (voir Tableau 11). Le RRI était de 0,42 (IC à 95 % : 0,17; 1,07). Lorsque tous les décès ont été inclus, y compris ceux survenus après une transplantation pulmonaire ou après l’inscription à une étude de suivi à long terme, le RRI était de 0,40 (IC à 95 % : 0,17; 0,93).
16 Toxicologie non clinique
Toxicologie générale
Études de doses uniques
Aucune toxicité aiguë n’a été observée lors de la série d’études portant sur l’administration s.c. de doses multiples, à des doses allant jusqu’à 30 mg/kg chez le rat et 50 mg/kg chez le singe (les doses uniques ont permis d’obtenir des expositions environ 15 fois et 38 fois supérieures à la dose maximale recommandée chez l’humain [DMRH], respectivement, d’après l’aire sous la courbe [ASC] estimée).
Chez les rats ayant reçu une dose unique de 10 mg/kg ou de 30 mg/kg de sotatercept par voie i.v., une nécrose surrénalienne a été observée 28 jours après l’administration. Aucune dose sans effet nocif observé (DSENO) n’a été déterminée dans cette étude.
Études de doses répétées
Chez le rat et le singe, les études de toxicité s.c. les plus longues ont duré 3 mois et 9 mois, respectivement.
Chez les rats ayant reçu des doses hebdomadaires de 0,3, de 3 et de 30 mg/kg pendant 3 mois (ce qui équivaut à des expositions 0,4, 2 ou 18 fois supérieures à la DMRH d’après l’ASC), les effets indésirables ont compris une dégénérescence des canalicules efférents/des testicules, une congestion/nécrose surrénalienne, une glomérulonéphrite membrano-proliférative et une néphrite tubulo-interstitielle. L’altération des fonctions surrénalienne s’est avérée réversible après une période de récupération d’un mois. Aucune DSENO n’a pu être déterminée dans cette étude en raison des effets indésirables observés à toutes les doses. Dans une étude de toxicité ultérieure de 3 mois chez le rat, avec une période de récupération d’un mois, ayant évalué le même schéma posologique, la toxicité rénale induite par le sotatercept (survenue à des doses ≥ 0,3 mg/kg une fois par semaine) n’a pas été réversible et a évolué en néphropathie évolutive chronique.
Chez les singes ayant reçu des doses de 1, de 2,6 et de 10 mg/kg toutes les 4 semaines et de 10 mg/kg toutes les 2 semaines pendant 9 mois, les effets indésirables se sont limités à une glomérulonéphrite et à une néphrite tubulo-interstitielle qui ont altéré la condition physique de certains animaux. L’altération de la fonction rénale est partiellement disparue après une période de récupération de 3 mois. Des infiltrats inflammatoires sont également apparus dans le plexus choroïde. Les modifications observées dans le cerveau et les reins n’ont pas été associées à la formation/à un dépôt de complexes immuns; elles étaient la conséquence directe du traitement avec le sotatercept. La DSENO a été déterminée à 1 mg/kg (ce qui équivaut à une exposition à la DMRH d’après l’ASC). Dans une autre étude, des singes ont reçu 10, 30 ou 50 mg/kg de sotatercept toutes les 2 semaines pendant 6 mois. Deux animaux ayant reçu la dose intermédiaire (pour laquelle l’ASC du sotatercept était 32 fois supérieure à la DMRH) ont été euthanasiés en raison de signes cliniques d’insuffisance rénale; la toxicité rénale a été confirmée à l’autopsie. Les résultats de cette étude concordaient avec ceux de l’étude de 9 mois.
Cancérogénicité : Aucune étude n’a porté sur le pouvoir cancérigène du sotatercept.
Mutagenèse : Aucune étude n’a porté sur le pouvoir mutagène du sotatercept.
Génotoxicité : Aucune étude n’a porté sur le potentiel génotoxique du sotatercept.
Toxicité pour la reproduction et le développement :
Dans une étude sur la fertilité et le développement embryonnaire précoce menée chez des rates, le sotatercept a été administré une fois par semaine par voie s.c. à des doses de 5, de 15 ou de 50 mg/kg à partir de 2 semaines avant l’accouplement et jusqu’au 7e jour de la gestation. Deux femelles recevant la dose élevée ont été euthanasiées pendant la gestation en raison d’un œdème des membres postérieurs et/ou d’une altération des membres. Une hypertrophie et une décoloration des glandes surrénales ont été observées chez les femelles ayant reçu des doses ≥ 15 mg/kg. À des doses ≥ 15 mg/kg (soit ≥ 9 fois la DMRH, d’après l’ASC estimée), les taux de gestation ont diminué, les pertes pré- et post-implantatoires ont augmenté et la taille des portées vivantes a diminué. Une augmentation de la durée du cycle œstral a été observée à la dose de 50 mg/kg seulement (soit 21 fois la DMRH, d’après l’ASC estimée). La DSENO pour la fertilité des femelles et le développement embryonnaire précoce a été déterminée à 5 mg/kg.
Dans une étude sur la fertilité chez des rats mâles, le sotatercept a été administré une fois par semaine par voie s.c. à des doses de 0,3, de 3 ou de 30 mg/kg pendant 13 semaines (à partir de 10 semaines avant l’accouplement). Un sous-groupe d’animaux a été examiné après une période de récupération de 13 semaines. À une dose ≥ 0,3 mg/kg (soit 0,5 fois la DMRH, d’après l’ASC estimée), des modifications histologiques irréversibles ont été observées au niveau des canalicules efférents, des testicules et des épididymes. À la dose de 30 mg/kg, une carence moindre en sperme a également été observée dans les épididymes. Des diminutions réversibles de la fertilité ont été observées à la dose de 30 mg/kg (soit 20 fois la DMRH, d’après l’ASC estimée). Aucune DSENO n’a été déterminée dans cette étude.
Dans les études de toxicité sur le développement embryo-fœtal, des doses de sotatercept ont été administrées par voie sous-cutanée à des animaux gravides au cours de l’organogénèse. Le sotatercept a été administré à des rates aux jours 6 et 13 de la gestation à des doses de 5, de 15 ou de 50 mg/kg (soit 2, 4 et 15 fois la DMRH, d’après l’ASC, respectivement) et à des lapines aux jours 7 et 14 de la gestation à des doses de 0,5, de 1,5 ou de 5 mg/kg (soit 0,4, 0,6 et 4 fois la DMRH, d’après l’ASC, respectivement). Chez les lapines, le sotatercept a été détecté dans le plasma fœtal, confirmant ainsi que le sotatercept traverse le placenta. Les effets observés chez les deux espèces ont compris une réduction du nombre de fœtus vivants et du poids corporel fœtal, des retards de l’ossification et une augmentation des résorptions et des pertes post-implantatoires. Chez le rat seulement, des anomalies squelettiques (augmentation du nombre de côtes surnuméraires et modifications du nombre de vertèbres thoraciques ou lombaires) sont apparues après une exposition 15 fois supérieure à la DMRH. Chez le rat et le lapin, les DSENO pour la toxicité sur le développement étaient de 5 mg/kg et de 0,5 mg/kg, soit des expositions 2 fois et 0,4 fois supérieures à la DMRH d’après l’ASC, respectivement.
Lors d’une étude sur le développement prénatal et postnatal chez le rat, le sotatercept a été administré par voie sous-cutanée à des doses de 1,5 et de 5 mg/kg aux jours 6 et 13 de la gestation, ou à des doses de 1,5, de 5 ou de 10 mg/kg (soit 0,6, 2 et 4 fois la DMRH d’après l’ASC, respectivement) pendant la lactation aux jours 1, 8 et 15. La DSENO maternelle était de 5 mg/kg ou de 10 mg/kg en cas d’administration pendant la gestation ou la lactation, respectivement. Aucun effet indésirable n’a été observé chez les ratons de première génération issus de mères ayant reçu, pendant la gestation, des doses jusqu’à 2 fois supérieures à la DMRH, selon les estimations (DSENO de 5 mg/kg, soit 2 fois la DMRH d’après l’ASC). Chez les ratons de première génération issus de mères ayant reçu des doses pendant la lactation, la diminution du poids des petits a été associée à des retards de maturation sexuelle à des expositions ≥ 2 fois supérieures à la DMRH, selon les estimations (ASC) (DSENO de 1,5 mg/kg, soit 0,6 fois la DMRH d’après l’ASC).