


Monographie de produit - Adempas
1 INDICATIONS
Hypertension pulmonaire
ADEMPAS (riociguat) est indiqué pour le traitement :
- de l’hypertension pulmonaire thromboembolique chronique (HPTEC, groupe 4 de l’Organisation mondiale de la santé – OMS) inopérable
- de l’HPTEC persistante ou récurrente après le traitement chirurgical
- de l’hypertension artérielle pulmonaire (HAP, groupe 1 de l’OMS), seul ou en association à un antagoniste des récepteurs de l’endothéline
chez les adultes (≥ 18 ans) atteints d’hypertension pulmonaire en classe fonctionnelle II ou III de l’OMS.
ADEMPAS ne doit être utilisé que par des cliniciens expérimentés dans le diagnostic et le traitement de l’HPTEC ou de l’HAP.
1.1 Enfants
Enfants (< 18 ans) : L’innocuité et l’efficacité n’ont pas été établies chez les enfants (voir 7.1.3 Enfants). Par conséquent, Santé Canada n’a pas autorisé d’indication pour cette population.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Les données probantes des études cliniques et l’expérience acquise
| semblent indiquer que l’utilisation du produit chez les personnes âgées (de jusqu’à 80 ans) est associée | |
| à une augmentation du risque de certains effets indésirables | |
(voir 7.1.4 Personnes âgées).
2 CONTRE-INDICATIONS
L’administration concomitante d’ADEMPAS et d’autres médicaments qui agissent sur la voie du monoxyde d’azote-guanylate cyclase soluble-guanosine monophosphate cyclique (NO-GCs-GMPc) est contre-indiquée en raison du risque d’hypotension ou de syncope pouvant menacer le pronostic vital.
Ces médicaments sont les suivants :
- les inhibiteurs de la phosphodiestérase de type 5 (PDE5), tels que le sildénafil, le tadalafil et le vardénafil
- toute forme de dérivé nitré (à prendre par voie orale, sublinguale, transdermique ou en inhalation) pris régulièrement et/ou de façon intermittente
- les donneurs de monoxyde d’azote (tels que le nitrite de pentyle) (voir 9.4 Interactions médicament-médicament).
- L’utilisation concomitante avec d’autres stimulateurs de la guanylate cyclase soluble est contre-indiquée (voir 9.4 Interactions médicament-médicament).
- ADEMPAS est contre-indiqué pendant la grossesse et l’allaitement (voir 7.1.2 Femmes qui allaitent et 16 TOXICOLOGIE NON CLINIQUE).
- ADEMPAS est contre-indiqué chez les patients atteints d’hypertension pulmonaire associée à une pneumonie interstitielle idiopathique (HP-PII).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Le traitement ne doit être mis en route et surveillé que par un clinicien expérimenté dans le diagnostic et le traitement de l’HPTEC ou de l’HAP.
4.2 Posologie recommandée et ajustement posologique
Mise en route du traitement
La posologie initiale recommandée d’ADEMPAS est de 1,0 mg 3 fois par jour pendant 2 semaines. Les comprimés doivent être pris 3 fois par jour, soit toutes les 6 à 8 heures, avec des aliments ou non. Pour réduire au minimum le risque de réactions hypotensives, le médecin peut à sa discrétion administrer une dose initiale plus faible, soit de 0,5 mg 3 fois par jour.
La dose doit être augmentée de 0,5 mg toutes les 2 semaines jusqu’à concurrence de 2,5 mg 3 fois par jour si la pression artérielle systolique est de 95 mm Hg ou plus et s’il n’y a ni signe ni symptôme d’hypotension. Si la pression artérielle systolique tombe en dessous de 95 mm Hg, il n’est pas nécessaire de réduire la dose si le patient ne présente ni signe ni symptôme d’hypotension. À tout moment pendant la période d’augmentation graduelle de la dose, si la pression artérielle systolique tombe en dessous de 95 mm Hg et si le patient présente des signes ou symptômes d’hypotension, on doit sauter 3 doses et reprendre le traitement 24 heures plus tard en réduisant chacune des 3 doses quotidiennes de 0,5 mg, selon la situation clinique.
Dose d’entretien
Une fois la dose déterminée chez un patient donné, on doit continuer de l’administrer, sauf en cas de signes et symptômes d’hypotension. La dose quotidienne totale maximale d’ADEMPAS est de 7,5 mg.
Si la dose n’est pas tolérée, elle peut être réduite en tout temps.
Abandon du traitement
Quand on remet le traitement en route après une interruption de 3 jours ou plus, on doit administrer la dose initiale 3 fois par jour pendant 2 semaines, puis augmenter graduellement la dose selon les directives ci-dessus.
Passage d’un inhibiteur de la PDE5 au riociguat, ou vice versa
Il faut abandonner le traitement par le sildénafil ou le tadalafil respectivement au moins 24 et au moins 48 heures avant d’administrer le riociguat. On doit amorcer le traitement par ADEMPAS selon les recommandations habituelles (voir 4.2 Posologie recommandée et ajustement posologique – Mise en route du traitement). Il faut abandonner le traitement par ADEMPAS au moins 24 heures avant d’administrer un inhibiteur de la PDE5. La recherche des signes et symptômes d’hypotension est recommandée après toute transition (voir 2 CONTRE-INDICATIONS et 9.4 Interactions médicament-médicament).
On a mené une étude non contrôlée de 24 semaines sur le passage d’un inhibiteur de la PDE5, soit le sildénafil ou le tadalafil, à ADEMPAS auprès de 61 adultes atteints d’HAP recevant un traitement stable par un inhibiteur de la PDE5. Tous les patients faisaient partie de la classe fonctionnelle III de l’OMS, et 82 % d’entre eux recevaient un traitement de fond par un antagoniste des récepteurs de l’endothéline (ARE). On a fait passer tous les sujets de l’étude du sildénafil (jusqu’à 80 mg 3 fois par jour) ou du tadalafil (jusqu’à 40 mg 1 fois par jour) à 1 mg d’ADEMPAS 3 fois par jour (période sans médicament médiane de 1 jour pour le sildénafil et de 3 jours pour le tadalafil). Le profil d’innocuité observé au cours de l’étude a été globalement comparable à celui observé au cours des essais pivots, aucun effet indésirable grave n’ayant été signalé au cours de la période de transition. Six patients (10 %) ont présenté au moins un événement témoignant d’une aggravation clinique, dont 2 décès sans lien avec le médicament à l’étude.
Personnes âgées (≥ 65 ans)
On a observé des concentrations plasmatiques plus élevées chez les patients âgés (≥ 65 ans) que chez les patients plus jeunes. Une prudence particulière s’impose pendant le réglage de la posologie (voir 10.3 Pharmacocinétique – Populations particulières et états pathologiques : Personnes âgées).
Enfants
L’innocuité et l’efficacité n’ont pas été établies chez les enfants. Par conséquent, Santé Canada n’a pas autorisé d’indication pour cette population.
Insuffisance hépatique
Une prudence particulière s’impose pendant le réglage de la posologie chez les patients présentant une insuffisance hépatique modérée (classe B de Child-Pugh) (10.3 Pharmacocinétique – Populations particulières et états pathologiques : Insuffisance hépatique).
ADEMPAS n’est pas recommandé chez les patients présentant une insuffisance hépatique grave (classe C de Child-Pugh) (voir 7.1 Populations particulières).
Insuffisance rénale
Une prudence particulière s’impose pendant le réglage de la posologie chez les patients présentant une insuffisance rénale légère, modérée ou grave (clairance de la créatinine de 15 à 80 mL/min) (voir 10.3 Pharmacocinétique – Populations particulières et états pathologiques : Insuffisance rénale).
ADEMPAS n’est pas recommandé chez les patients dont la clairance de la créatinine est inférieure à 15 mL/min ou qui sont dyalisés (voir 7.1 Populations particulières).
Tabagisme
Il faut recommander aux patients de cesser de fumer. Chez les fumeurs, les concentrations plasmatiques de riociguat sont plus basses que chez les non-fumeurs. Chez les patients qui cessent de fumer ou commencent à fumer pendant le traitement par le riociguat, il faudra peut-être modifier la dose du médicament (voir 9.2 Aperçu des interactions médicamenteuses et 10.3 Pharmacocinétique – Métabolisme).
Prise concomitante d’antiacides
Les antiacides doivent être pris au moins une heure après ADEMPAS (voir 9.2 Aperçu des interactions médicamenteuses).
Inhibiteurs puissants du CYP et de la P-gp/BCRP
L’administration concomitante d’ADEMPAS avec des inhibiteurs puissants de multiples isoformes du CYP et de la glycoprotéine P (gp-P)/protéine de résistance du cancer du sein (Breast Cancer Resistant Protein [BCRP]), tels que les antifongiques azolés (p. ex. le kétoconazole et l’itraconazole) et les inhibiteurs de la protéase du VIH (p. ex. le ritonavir), accroît l’exposition à ADEMPAS (voir 9.2 Aperçu des interactions médicamenteuses). Pour réduire le risque d’hypotension, on doit envisager une dose de 0,5 mg 3 fois par jour quand on amorce le traitement par ADEMPAS chez les patients qui reçoivent des doses stables d’inhibiteurs puissants de multiples isoformes du CYP et de la gp-P/BCRP. Il faut rechercher les signes et symptômes d’hypotension au début du traitement par des inhibiteurs puissants de multiples isoformes du CYP et de la gp-P/BCRP et pendant le traitement par ces médicaments. Il faut envisager une réduction de la dose chez les patients recevant des doses d’ADEMPAS de 1,0 mg ou plus si des signes et symptômes d’hypotension apparaissent (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Administration concomitante d’inhibiteurs du CYP et de la gp-P/BCRP, et 9.2 Aperçu des interactions médicamenteuses).
4.5 Dose omise
Si le patient omet de prendre une dose, il doit prendre la dose suivante au moment prévu. Il ne doit pas doubler la dose pour compenser une dose omise.
5 SURDOSAGE
Pour traiter une surdose présumée, communiquer avec le centre antipoison de la région.
On a signalé des cas de prise accidentelle de doses quotidiennes totales d’ADEMPAS de 9 à 25 mg pendant 2 à 32 jours. Les réactions indésirables ont été semblables à celles observées à des doses inférieures (voir 8 EFFETS INDÉSIRABLES).
Il n’y a pas d’antidote spécifique.
En cas de surdosage, il faut au besoin prendre les mesures d’appoint habituelles.
En cas d’hypotension marquée, un soutien cardio-vasculaire actif pourrait être nécessaire.
Comme le riociguat est fortement lié aux protéines plasmatiques, on ne croit pas qu’il soit dialysable.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 1 : Formes pharmaceutiques, concentrations, composition et conditionnement
Voie d’administration | Forme pharmaceutique/ concentration/teneur/composition | Ingrédients non médicinaux |
orale orale orale | comprimé pelliculé à 0,5 mg | cellulose microcristalline, crospovidone, dioxyde de titane, hydroxypropylcellulose, hypromellose 3cP, hypromellose 5cP, lactose monohydraté, laurylsulfate de sodium, propylèneglycol et stéarate de magnésium |
| comprimés pelliculés à 1 mg et 1,5 mg | cellulose microcristalline, crospovidone, dioxyde de titane, hydroxypropylcellulose, hypromellose 3cP, hypromellose 5cP, lactose monohydraté, laurylsulfate de sodium, oxyde de fer jaune, propylèneglycol et stéarate de magnésium | |
| comprimés pelliculés à 2 mg et 2,5 mg | cellulose microcristalline, crospovidone, dioxyde de titane, hydroxypropylcellulose, hypromellose 3cP, hypromellose 5cP, lactose monohydraté, laurylsulfate de sodium, oxyde de fer rouge, propylèneglycol et stéarate de magnésium |
Les comprimés ADEMPAS sont ronds, pelliculés et portent la croix Bayer d’un côté.
0,5 mg comprimés blancs portant les inscriptions « 0.5 » et « R » de l’autre côté 1 mg comprimés jaune pâle portant les inscriptions « 1 » et « R » de l’autre côté 1,5 mg comprimés jaune orangé portant les inscriptions « 1.5 » et « R » de l’autre côté 2 mg comprimés orange pâle portant les inscriptions « 2 » et « R » de l’autre côté 2,5 mg comprimés rouge orangé portant les inscriptions « 2.5 » et « R » de l’autre côté
Les comprimés ADEMPAS à 0,5 mg, 1 mg, 1,5 mg, 2 mg et 2,5 mg sont présentés dans des flacons en polyéthylène haute densité de 42 et 90 comprimés et dans des plaquettes alvéolées de 42 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Administration concomitante d’inhibiteurs du CYP et de la gp-P/BCRP
L’administration concomitante d’ADEMPAS et d’inhibiteurs puissants de multiples isoformes du CYP et de la gp-P/BCRP, tels que les antifongiques azolés (p. ex. le kétoconazole et l’itraconazole) et les inhibiteurs de la protéase du VIH (p. ex. le ritonavir), produit une augmentation marquée de l’exposition au riociguat (voir 9.4 Interactions médicament-médicament) et peut entraîner une hypotension.
Avant de prescrire ADEMPAS, on doit évaluer le rapport avantages-risques chez tous les patients qui reçoivent des doses stables d’inhibiteurs puissants de multiples isoformes du CYP et de la gp-P/BCRP. On doit envisager une dose initiale d’ADEMPAS de 0,5 mg 3 fois par jour pour réduire le risque d’hypotension. Il faut surveiller l’apparition de signes et symptômes d’hypotension au début du traitement et pendant le traitement; le cas échéant, il faut envisager une réduction de la dose chez les patients recevant des doses d’ADEMPAS de 1,0 mg ou plus (voir 4 POSOLOGIE ET ADMINISTRATION, Inhibiteurs puissants du CYP et de la P-gp/BCRP et 9.4 Interactions médicament-médicament). Chez les patients qui reçoivent des doses stables d’ADEMPAS, le traitement par des inhibiteurs puissants de multiples isoformes du CYP et de la gp-P/BCRP n’est pas recommandé, car on ne peut faire de recommandation posologique faute de données suffisantes. Il faut envisager des traitements de rechange.
L’administration concomitante d’ADEMPAS et d’inhibiteurs puissants du CYP1A1, tels que l’erlotinib, un inhibiteur de la tyrosine kinase, ou d’inhibiteurs puissants de la gp-P/BCRP, tels que la cyclosporine A, un immunosuppresseur, peut entraîner une augmentation de l’exposition au riociguat (voir 9.4 Interactions médicament-médicament). La prudence s’impose quand ces médicaments sont associés à ADEMPAS. Il faut surveiller la pression artérielle, voire envisager une réduction de la dose d’ADEMPAS.
Médicaments qui agissent sur la voie du NO-GCs-GMPc
ADEMPAS et les autres médicaments qui accroissent les concentrations intracellulaires de GMPc exercent une action vasodilatatrice. On doit s’attendre à des effets additifs ou synergiques sur la pression artérielle systémique. L’administration concomitante d’inhibiteurs de la PDE5, de dérivés nitrés ou de donneurs de monoxyde d’azote est contre-indiquée (voir 2 CONTRE-INDICATIONS). Effet de la cigarette
Chez les fumeurs de cigarettes, l’exposition au riociguat est réduite de 50 à 60 % (voir 10.3 Pharmacocinétique – Métabolisme). On recommande donc aux patients de cesser de fumer. Chez les patients qui cessent de fumer ou commencent à fumer pendant le traitement par le riociguat, il faudra peut-être modifier la dose d’ADEMPAS (voir 4.2 Posologie recommandée et ajustement posologique).
Hémorragie
Chez les patients atteints d’hypertension pulmonaire, le risque d’hémorragie est accru, surtout s’ils reçoivent un traitement anticoagulant. On doit évaluer le risque d’hémorragie avec soin avant d’amorcer le traitement par ADEMPAS et le vérifier périodiquement par la suite, surtout chez les patients qui prennent un anticoagulant. Le risque d’hémorragie grave et mortelle, y compris d’hémorragie des voies respiratoires, peut être encore plus élevé pendant le traitement par ADEMPAS, surtout en présence de facteurs de risque, tels que de récents épisodes d’hémoptysie grave, dont ceux traités par une embolisation artérielle bronchique. ADEMPAS est à éviter chez les patients qui ont des antécédents d’hémoptysie grave ou qui ont déjà subi une embolisation artérielle bronchique.
Au cours des essais cliniques contrôlés par placebo, il y a eu une hémorragie grave chez 2,4 % des patients traités par ADEMPAS par rapport à 0 % de ceux recevant le placebo. Il y a eu une hémoptysie grave chez 5 (1 %) patients traités par ADEMPAS (dont 1 cas mortel), mais chez aucun de ceux recevant le placebo. On a aussi observé les événements hémorragiques graves suivants : hémorragie vaginale (2 patientes), hémorragie au point d’insertion d’un cathéter (2 patients), hématome sous-dural (1 patient), hématémèse (1 patient) et hémorragie intra-abdominale (1 patient). Au cours des études de prolongation de longue durée, il ne semble pas qu’il y ait eu de concentration dans le temps des événements hémorragiques pendant le traitement par ADEMPAS.
Il faut dire au patient d’avertir le médecin traitant en cas d’hémorragie inattendue ou excessive.
Appareil cardiovasculaire
Hypotension
Comme ADEMPAS est un stimulateur de la GCs, il exerce une action vasodilatatrice, abaissant la pression artérielle tant pulmonaire que systémique. Le risque d’hypotension étant démontré, on ne doit pas manquer d’en tenir compte (voir 8 EFFETS INDÉSIRABLES), surtout en présence de troubles concomitants ou sous-jacents tels qu’hypotension systémique (p. ex. pression artérielle systolique < 95 mm Hg), coronaropathie, hypovolémie, hypotension de repos, obstacle grave à l’éjection du ventricule gauche ou dysfonctionnement autonome, ainsi que chez les patients qui reçoivent un traitement concomitant par un antihypertenseur ou des inhibiteurs puissants du CYP ou de la gp-P)/BCRP) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Administration concomitante d’inhibiteurs du CYP et de la gp-P/BCRP).
Effets sur la capacité de conduire ou d’utiliser des machines
On a signalé des étourdissements, lesquels peuvent réduire la capacité de conduire ou d’utiliser des machines. Le patient doit savoir comment il réagit à ADEMPAS avant de prendre le volant ou d’utiliser une machine.
Maladie pulmonaire veino-occlusive
Les vasodilatateurs pulmonaires peuvent produire une détérioration marquée de l’état cardiovasculaire chez les patients atteints de maladie pulmonaire veino-occlusive (MPVO). Par conséquent, l’administration d’ADEMPAS n’est pas recommandée chez ces patients. En cas de signes d’œdème pulmonaire, il faut envisager la possibilité de MPVO et abandonner le traitement par ADEMPAS.
7.1 Populations particulières
ADEMPAS n’a pas été étudié chez les patients suivants et n’est donc pas recommandé chez eux :
- Patients dont la pression artérielle systolique est inférieure à 95 mm Hg au moment de la mise en route du traitement
- Patients qui présentent une insuffisance hépatique grave (classe C de Child-Pugh)
- Patients dont la clairance de la créatinine est inférieure à 15 mL/min ou qui sont dyalisés.
7.1.1 Femmes enceintes
Il n’y a pas de données convenables sur l’administration d’ADEMPAS chez les femmes enceintes. Les études sur l’animal ont montré qu’ADEMPAS était toxique pour la reproduction (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie de la reproduction et du développement). ADEMPAS est donc contre-indiqué chez les femmes enceintes ou chez celles qui pourraient concevoir (voir 2 CONTRE-INDICATIONS). Il faut dire aux femmes en âge de procréer d’utiliser une méthode de contraception efficace pendant le traitement par ADEMPAS.
On n’a pas mené d’études portant spécifiquement sur les effets d’ADEMPAS sur la fertilité chez l’humain. Au cours d’études sur la fertilité de rats des 2 sexes, le riociguat n’a pas eu d’effets à des taux d’exposition de jusqu’à 5,1 fois le taux d’exposition chez l’humain, après correction pour les différences entre les espèces pour ce qui est de la liaison aux protéines. Son principal métabolite a toutefois produit une légère baisse du taux d’implantation à un taux d’exposition systémique comparable au taux d’exposition systémique chez l’humain (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie de la reproduction et du développement).
7.1.2 Femmes qui allaitent
On n’a pas de données sur l’utilisation d’ADEMPAS chez les femmes qui allaitent. Les données sur l’animal indiquent qu’ADEMPAS passe dans le lait.
En raison du risque d’effets indésirables graves chez le nourrisson, ADEMPAS est contre-indiqué pendant l’allaitement (voir 2 CONTRE-INDICATIONS). On doit choisir entre l’abandon de l’allaitement et l’abandon/la non-administration du traitement, en tenant compte de l’importance du médicament pour la mère.
7.1.3 Enfants
L’innocuité et l’efficacité d’ADEMPAS n’ont pas été établies chez les patients de moins de 18 ans au cours des programmes d’études sur l’HPTEC et l’HAP. Par conséquent, Santé Canada n’a pas autorisé d’indication pour cette population.
7.1.4 Personnes âgées
Quarante-trois pour cent des patients traités par ADEMPAS au cours du programme d’études sur l’HPTEC et 26 % des patients traités par ADEMPAS au cours du programme d’études sur l’HAP avaient entre 65 et 80 ans. Chez les patients âgés, contrairement aux patients plus jeunes, les étourdissements et l’hypotension ont été plus fréquents avec ADEMPAS qu’avec le placebo. Il faut régler soigneusement la posologie chez les patients de ce groupe d’âge.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Des cas graves et parfois mortels d’hémoptysie et d’hémorragie pulmonaire ont été observés chez des patients atteints d’HPTEC ou d’HAP traités par ADEMPAS (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hémorragie).
Les réactions indésirables les plus souvent signalées, soit celles survenues chez au moins 10 % des patients traités par une dose d’ADEMPAS de jusqu’à 2,5 mg 3 fois par jour, ont été maux de tête, étourdissements, dyspepsie, œdème périphérique, nausées, diarrhée et vomissements.
L’innocuité d’ADEMPAS a été évaluée au cours d’essais cliniques de phase III menés auprès de plus de 650 patients atteints d’HPTEC ou d’HAP ayant reçu au moins une dose d’ADEMPAS (voir 14 ÉTUDES CLINIQUES).
Selon les données réunies, le taux global d’abandon du traitement en raison d’un effet indésirable (EI) au cours des essais pivots contrôlés par placebo a été de 2,9 % dans les groupes traités par ADEMPAS et 5,1 % dans les groupes placebo.
Comme ADEMPAS est un vasodilatateur, les EI courants ou très courants selon les données réunies des essais de phase III ont été les étourdissements, la (pré)syncope et l’hypotension.
Il y a eu des étourdissements chez 19,8 % des patients traités par le riociguat, par rapport à 13,1 % des patients recevant le placebo (voir Tableau 4).
Des EI de type réactions hypotensives sont survenus chez 49 (10 %) des patients traités par le riociguat (dans 2 cas, il s’agissait d’un EI grave non mortel) et chez 8 (3,7 %) des patients recevant le placebo (il ne s’agissait dans aucun cas d’un EI grave) (voir Tableau 4).
Selon les données réunies des essais de phase III, les hémorragies ont été très courantes chez les patients traités par le riociguat. Des hémorragies idiopathiques, c’est-à-dire non causées par une intervention, ont été observées chez 58 (11,8 %) des patients traités par le riociguat; 10 ont été classées comme des EI graves, dont une ayant été mortelle. Dans le groupe placebo, on a observé 18 (8,4 %) hémorragies idiopathiques et aucune n’a été classée comme un EI grave (voir Tableau 4).
Selon les données réunies des essais de phase III, l’anémie a été courante. Une anémie (ou des anomalies des paramètres de laboratoire correspondants) signalée comme un EI est survenue chez 33 (6,7 %) des patients traités par le riociguat et 2 des cas ont été classés comme un EI grave. Une anémie est survenue chez 5 (2,3 %) des patients du groupe placebo et 1 des cas a été classé comme un EI grave (voir Tableau 4).
8.2 Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
Tableau 2 : Réactions indésirables au médicament survenues pendant le traitement chez au moins 1 % des patients traités par ADEMPAS (données de l’étude CHEST 1)
| Classe de systèmes d’organes | ADEMPAS % (n = 173) | Placebo % (n = 88) |
| Infections et infestations Gastro-entérite | 2,3 | 1,1 |
Troubles du sang et du système lymphatique Hémorragie (dont épistaxis et hémoptysie) Anémie (dont anomalie des paramètres de laboratoire correspondants) | 12,7 4,6 | 9,1 2,3 |
Troubles du système nerveux Maux de tête Étourdissements | 24,9 23,1 | 13,6 13,6 |
| Troubles cardiaques Palpitations | 3,5 | 4,5 |
Troubles vasculaires Hypotension (dont réduction de la pression artérielle) | 11,0 | 4,5 |
Troubles respiratoires, thoraciques et médiastinaux Congestion nasale | ||
| 3,5 | 3,4 | |
Troubles gastro-intestinaux Dyspepsie (dont gêne épigastrique et éructation) Nausées Diarrhée Vomissements Douleurs gastro-intestinales et abdominales Reflux gastro-œsophagien Constipation Gastrite Dysphagie Ballonnement abdominal | 18,5 11,0 9,8 9,8 9,8 4,0 5,8 3,5 3,5 1,2 | 8,0 8,0 4,5 3,4 5,7 0 1,1 0 0 0 |
Troubles généraux et du point d’administration Œdème périphérique | 15,6 | 20,5 |
Tableau 3 : Réactions indésirables au médicament survenues pendant le traitement chez au moins 1 % des patients traités par ADEMPAS (données de l’étude PATENT-1)*
| Classe de systèmes d’organes | ADEMPAS % (n = 317) | Placebo % (n = 126) |
| Infections et infestations Gastro-entérite | 2,5 | 0,8 |
Troubles du sang et du système lymphatique Hémorragie (dont épistaxis et hémoptysie) Anémie (dont anomalie des paramètres de laboratoire correspondants) | 11,4 7,9 | 7,9 2,4 |
Troubles du système nerveux Maux de tête Étourdissements | 28,1 18,0 | 20,6 12,7 |
| Troubles cardiaques Palpitations | 7,9 | 4,8 |
Troubles vasculaires Hypotension (dont réduction de la pression artérielle) | 9,1 | 3,2 |
| Troubles respiratoires, thoraciques et médiastinaux Congestion nasale | 4,7 | 2,4 |
Troubles gastro-intestinaux Dyspepsie (dont gêne épigastrique et éructation) Nausées Diarrhée Vomissements Douleurs gastro-intestinales et abdominales Reflux gastro-œsophagien Constipation Gastrite Dysphagie Ballonnement abdominal | 18,6 15,8 13,2 10,4 9,1 5,7 3,8 2,5 1,6 2,5 | 8,7 12,7 10,3 8,7 7,9 3,2 1,6 0 0 0,8 |
| Troubles généraux et du point d’administration Œdème périphérique | 18,3 | 11,1 |
* Données réunies du groupe recevant une dose adaptée individuellement de 1 à 2,5 mg 3 fois par jour. et du groupe recevant une dose de 1 ou 1,5 mg 3 fois par jour
Tableau 4 : Réactions indésirables au médicament survenues pendant le traitement chez au moins 1 % des patients traités par ADEMPAS (données réunies des études CHEST-1 et PATENT-1)
| Classe de systèmes d’organes | ADEMPAS % (n = 490) | Placebo % (n = 214) |
| Infections et infestations Gastro-entérite | 2,4 | 0,9 |
Troubles du sang et du système lymphatique Hémorragie (dont épistaxis et hémoptysie) Anémie (dont anomalie des paramètres de laboratoire correspondants) | 11,8 6,7 | 8,4 2,3 |
Troubles du système nerveux Maux de tête Étourdissements | 26,9 19,8 | 17,8 13,1 |
| Troubles cardiaques Palpitations | 6,3 | 4,7 |
| Troubles vasculaires Hypotension | 10,0 | 3,7 |
| Troubles respiratoires, thoraciques et médiastinaux Congestion nasale | 4,3 | 2,8 |
Troubles gastro-intestinaux Dyspepsie Nausées Diarrhée Vomissements Douleurs gastro-intestinales et abdominales Reflux gastro-œsophagien Constipation Gastrite Dysphagie Ballonnement abdominal | 18,6 14,1 12,0 10,2 9,4 5,1 4,5 2,9 2,2 2,0 | 8,4 10,7 7,9 6,5 7,0 1,9 1,4 0 0 0,5 |
| Troubles généraux et du point d’administration Œdème périphérique | 17,3 | 15,0 |
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Une hémorragie pulmonaire a été signalée par 1 % ou moins des patients au cours des études de prolongation de longue durée sur ADEMPAS.
8.4 Résultats anormaux aux analyses biomédicales : données hématologiques, données biochimiques et autres données quantitatives
On a plus souvent observé des taux d’érythrocytes, d’hématocrite et d’hémoglobine sous la limite inférieure de la normale dans le groupe traité par le riociguat que dans le groupe placebo.
Une analyse des données réunies des études de phase III contrôlées par placebo menées auprès de patients atteints d’HPTEC ou d’HAP a révélé que, par rapport au départ, le taux moyen d’hémoglobine avait fluctué de -0,58 g/dL et 0,13 g/dL et la valeur moyenne de l’hématocrite, de -1,66 % et 0,45 % chez les patients traités par ADEMPAS et ceux du groupe placebo, respectivement. Les réductions du taux d’hémoglobine étaient de 24,1 % et 9,1 % et celles de la valeur de l’hématocrite, de 13,3 % et 4,9 % chez les patients traités par ADEMPAS et ceux du groupe placebo, respectivement. La fréquence de l’anémie a été plus élevée dans le groupe traité par ADEMPAS (6,7 %) que dans le groupe placebo (2,3 %).
Les résultats réunis des études de phase III contrôlées par placebo ont révélé que, pour la plupart des paramètres biologiques, les fluctuations moyennes dans les groupes avaient été faibles.
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
Interactions médicamenteuses graves
- Inhibiteurs de la phosphodiestérase de type 5 (PDE5) (tels que le sildénafil, le tadalafil et le vardénafil)
- Dérivés nitrés
- Donneurs de monoxyde d’azote
- Autres stimulateurs de la guanylate cyclase soluble
Voir 9.4 Interactions médicament-médicament pour obtenir des renseignements détaillés.
9.2 Aperçu des interactions médicamenteuses
Effets d’autres substances sur le riociguat
ADEMPAS est principalement éliminé sous forme inchangée par voie biliaire/fécale directe et par voie rénale (filtration glomérulaire). ADEMPAS est principalement transformé par catalyse en son principal métabolite (M1) par plusieurs isoformes du CYP (CYP1A1, CYP2J2, CYP3A4 et CYP3A5). Les études in vitro ont montré que le riociguat était un substrat des protéines de transport membranaire gp-P et BCRP. Les inhibiteurs ou inducteurs de ces enzymes ou transporteurs peuvent modifier l’exposition au riociguat.
Le riociguat est moins soluble dans un milieu à pH neutre que dans un milieu à pH acide. L’administration concomitante de médicaments qui augmentent le pH du tube digestif supérieur peut entraîner une réduction de la biodisponibilité orale.
Effets du riociguat sur d’autres substances
In vitro, le riociguat et son principal métabolite ne sont, aux concentrations plasmatiques thérapeutiques, ni des inhibiteurs ni des inducteurs des principales isoformes du CYP (dont le CYP3A4) ou des principaux transporteurs (p. ex. la gp-P/BCRP).
Les patientes ne doivent pas concevoir pendant le traitement par ADEMPAS (voir 2 CONTRE-INDICATIONS). Administré à des femmes en bonne santé prenant des contraceptifs oraux combinés contenant du lévonorgestrel et de l’éthinylestradiol, le riociguat (2,5 mg 3 fois par jour) n’a pas eu d’effet cliniquement significatif sur l’exposition à ces contraceptifs.
Le riociguat et son principal métabolite sont des inhibiteurs puissants du CYP1A1 in vitro. Par conséquent, on ne peut écarter la possibilité d’interactions ayant une portée clinique entre le riociguat et les médicaments qui sont largement éliminés par la biotransformation médiée par le CYP1A1, tels que l’erlotinib ou le granisétron.
9.4 Interactions médicament-médicament
On a dressé la liste ci-dessous à partir des interactions médicamenteuses signalées, des études sur les interactions médicamenteuses ou des interactions possibles compte tenu de l’importance et de la gravité prévues des interactions (soit celles qui constituent des contre-indications).
Tableau 5 : Interactions médicament-médicament établies ou potentielles
| Dénomination commune | Réf. | Effet | Commentaire |
| Dérivés nitrés | EC | Les comprimés ADEMPAS à 2,5 mg ont potentialisé l’effet hypotensif de la nitroglycérine sublinguale (0,4 mg) prise 4 et 8 heures plus tard. | L’administration concomitante d’ADEMPAS et de toute forme de dérivé nitré ou de donneur de monoxyde d’azote (tel que le nitrite de pentyle) est contre-indiquée (voir 2 CONTRE- INDICATIONS). |
Inhibiteurs de la PDE5
| EC | Les études sur des modèles animaux ont montré un effet hypotensif systémique additif quand on associait ADEMPAS au sildénafil ou au vardénafil. Avec des doses plus élevées, on a observé dans certains cas des effets sur-additifs sur la pression artérielle systémique. Au cours d’une étude exploratoire sur les interactions menée auprès de 7 patients atteints d’HAP recevant un traitement stable par le sildénafil (20 mg 3 fois par jour), des doses uniques d’ADEMPAS (0,5 mg et 1 mg de façon séquentielle) ont produit des effets hémodynamiques additifs, mais n’ont pas eu de bienfaits pharmacodynamiques. Cette étude n’a pas porté sur des doses d’ADEMPAS de plus de 1 mg. On a mené une étude de 12 semaines auprès de 18 patients atteints d’HAP pour comparer l’association d’un traitement stable par le sildénafil (20 mg 3 fois par jour) à ADEMPAS (1 à 2,5 mg 3 fois par jour) au traitement par le sildénafil seul. Au cours de la prolongation (non contrôlée), le taux d’abandon du traitement a été élevé chez les patients qui prenaient le sildénafil en association à ADEMPAS, surtout en raison de l’hypotension. Dans la population étudiée, rien n’a donné à penser que l’association avait un effet clinique favorable. | L’administration concomitante d’ADEMPAS et d’inhibiteurs de la PDE5 (tels que le sildénafil, le tadalafil et le vardénafil) est contre-indiquée (voir 2 CONTRE-INDICATIONS). Pour savoir comment passer d’ADEMPAS à un inhibiteur de la PDE5 (soit tadalafil ou sildénafil), ou vice versa, voir 4.2 Posologie recommandée et ajustement posologique: Passage d’un inhibiteur de la PDE5 au riociguat, ou vice versa. |
Autres stimulateurs de la guanylate cyclase soluble | T | L’administration concomitante d’ADEMPAS avec d’autres stimulateurs de la guanylate cyclase solubles (GCs) est contre-indiquée (voir 2 CONTRE-INDICATIONS). |
| Dénomination commune | Réf. | Effet | Commentaire |
Antifongiques
| EC, I | L’administration concomitante de 400 mg de kétoconazole 1 fois par jour a produit une augmentation de 150 % (et de jusqu’à 370 %) de l’aire sous la courbe moyenne et de 46 % de la Cmax moyenne du riociguat. La demi-vie terminale est passée de 7,3 à 9,2 heures, et la clairance corporelle totale, qui était de 6,1 L/h, n’était plus que de 2,4 L/h. In vitro, on a observé une inhibition marquée du CYP1A1 humain recombinant par les antifongiques (kétoconazole, clotrimazole et miconazole, CI50 de 0,3 à 0,6 µm). In vitro, la formation du principal métabolite (M1) du riociguat dans des microsomes hépatiques humains a aussi été inhibée par les antifongiques (kétoconazole > miconazole > clotrimazole, CI50 de 0,6 à 5,7 µM). Le kétoconazole et l’itraconazole ont exercé in vitro une activité inhibitrice sur le flux sortant du riociguat médié par la gp-P/BCRP (kétoconazole [I1]/CI50 : 0,01, [I2]/CI50 > 10; itraconazole [I1]/CI50 : 0,3; [I2]/CI50 > 10). | Faute d’expérience clinique suffisante, l’administration concomitante d’ADEMPAS et d’inhibiteurs de multiples isoformes du CYP et de la gp-P/BCRP commande la prudence. Quand on amorce le traitement par ADEMPAS chez des patients qui reçoivent des doses stables d’inhibiteurs puissants de multiples isoformes du CYP et de la gp-P/BCRP (p. ex. le. kétoconazole ou l’itraconazole), on doit envisager une dose initiale de riociguat de 0,5 mg 3 fois par jour pour réduire le risque d’hypotension. Il faut rechercher les signes et symptômes d’hypotension au début du traitement et pendant le traitement, et envisager une réduction de la dose chez les patients recevant des doses d’ADEMPAS de 1,0 mg ou plus si des signes et symptômes d’hypotension apparaissent (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Administration concomitante d’inhibiteurs du CYP et de la gp-P/BCRP). Chez les patients qui reçoivent des doses stables d’ADEMPAS, le traitement par des inhibiteurs puissants de multiples isoformes du CYP et de la gp-P/BCRP n’est pas recommandé, car on ne peut faire de recommandation posologique faute de données suffisantes. On doit envisager des traitements de rechange. |
| Dénomination commune | Réf. | Effet | Commentaire |
Traitement antirétroviral hautement actif (TAHA), dont inhibiteurs de la protéase du VIH | I, EC | In vitro, l’abacavir, la rilpivirine, l’éfavirenz, le ritonavir, le cobicistat et l’elvitégravir ont inhibé le CYP1A1 et le métabolisme du riociguat (les médicaments ci-dessus sont en ordre décroissant de puissance de l’inhibition). Le cobicistat, le ritonavir, l’atazanavir et le darunavir sont de plus des inhibiteurs du CYP3A. In vitro, la formation du principal métabolite (M1) du riociguat dans des microsomes hépatiques humains a été grandement inhibée par les inhibiteurs de la protéase du VIH (ritonavir, atazanavir > indinavir, CI50 de 5,3 à 11,7 µM). Le ritonavir et le saquinavir ont exercé in vitro une activité inhibitrice sur le flux sortant du riociguat médié par la gp-P/BCRP ([I1]/CI50 > 0,1 ou [I2]/CI50 > 10). L’effet du TAHA (y compris de diverses combinaisons d’abacavir, d’atazanavir, de cobicistat, de darunavir, de dolutégravir, d’éfavirenz, d’elvitégravir, d’emtricitabine, de lamivudine, de rilpivirine, de ritonavir et de ténofovir) sur l’exposition au riociguat a fait l’objet d’une étude sur les interactions pharmacocinétiques médicament-médicament menée auprès de sujets infectés par le VIH, mais exempts d’HAP. L’administration concomitante d’un traitement sable par diverses combinaisons d’antirétroviraux hautement actifs et d’une dose unique d’ADEMPAS de 0,5 mg a produit une augmentation de l’ASC et de la Cmax moyennes d’ADEMPAS de jusqu’à environ 160 % et 30 %, respectivement, chez des patients infectés par le VIH, mais exempts d’HAP, par rapport à un groupe témoin historique de sujets en bonne santé. Aucun nouveau problème lié à l’innocuité n’a été observé au cours de cette étude sur l’administration d’une dose unique. | Faute d’expérience clinique suffisante, l’administration concomitante d’ADEMPAS et d’inhibiteurs de multiples isoformes du CYP et de la gp-P/BCRP commande la prudence. Quand on amorce le traitement par ADEMPAS chez des patients qui reçoivent des doses stables d’inhibiteurs puissants de multiples isoformes du CYP et de la gp-P/BCRP (p. ex. ceux utilisés pour le TAHA), on doit envisager une dose initiale de riociguat de 0,5 mg 3 fois par jour pour réduire le risque d’hypotension. Il faut rechercher les signes et symptômes d’hypotension au début du traitement et pendant le traitement, et envisager une réduction de la dose chez les patients recevant des doses d’ADEMPAS de 1,0 mg ou plus si des signes et symptômes d’hypotension apparaissent (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Administration concomitante d’inhibiteurs du CYP et de la gp-P/BCRP). Chez les patients qui reçoivent des doses stables d’ADEMPAS, le traitement par des inhibiteurs puissants de multiples isoformes du CYP et de la gp-P/BCRP n’est pas recommandé, car on ne peut faire de recommandation posologique faute de données suffisantes. On doit envisager des traitements de rechange. |
| Dénomination commune | Réf. | Effet | Commentaire |
| Cyclosporine A | I | Les études in vitro ont montré que la cyclosporine A inhibait le flux sortant de riociguat médié par les protéines de transport membranaire gp-P et BCRP CI50 : 4 µM; [I1]/CI50 < 0,1, [I2]/CI50 > 10, respectivement). | Les inhibiteurs puissants de la gp-P/BCRP doivent être utilisés avec prudence (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Administration concomitante d’inhibiteurs du CYP et de la gp-P/BCRP). Il faut surveiller la pression artérielle et envisager une réduction de la dose d’ADEMPAS. |
| Quinidine | I | La quinidine a inhibé le flux sortant du riociguat médié par la gp-P/BCRP (CI50 : 19 µM, [I1]/CI50 : 0,12, [I2]/CI50 : 105 pour la gp-P et CI50 : 300 µM, [I1]/CI50 : 0,01, [I2]/CI50 : 16 pour la BCRP, respectivement). | Les inhibiteurs puissants de la gp-P/BCRP doivent être utilisés avec prudence (7 MISES EN GARDE ET PRÉCAUTIONS, Administration concomitante d’inhibiteurs du CYP et de la gp-P/BCRP). Il faut surveiller la pression artérielle et envisager une réduction de la dose d’ADEMPAS. |
Inhibiteurs de la tyrosine kinase
| I, T | In vitro, on a observé une inhibition marquée du CYP1A1 humain recombinant par les inhibiteurs de la tyrosine kinase (p. ex. erlotinib, géfitinib, imatinib, sorafenib et sunitinib) (CI50 de 0,2 à 4,2 µM). Les inhibiteurs de la tyrosine kinase ont aussi modifié la formation de M1 dans des microsomes hépatiques humains (CI50 de 6,9 à 20,1 µM). | Les inhibiteurs puissants du CYP1A1 doivent être utilisés avec prudence (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Administration concomitante d’inhibiteurs du CYP et de la gp-P/BCRP). Il faut surveiller la pression artérielle et envisager une réduction de la dose d’ADEMPAS. |
| Carvédilol | I, T | In vitro, on a observé une inhibition marquée du CYP1A1 humain recombinant (CI50 de 0,7 µM); la formation de M1 dans des microsomes hépatiques humains a aussi été modifiée (CI50 de 11 µM). | Les inhibiteurs puissants du CYP1A1 doivent être utilisés avec prudence (7 MISES EN GARDE ET PRÉCAUTIONS, Administration concomitante d’inhibiteurs du CYP et de la gp-P/BCRP). Il faut surveiller la pression artérielle et envisager une réduction de la dose d’ADEMPAS. |
| Clarithromycine | EC | L’administration concomitante de clarithromycine (500 mg 2 fois par jour), qui est un inhibiteur puissant et sélectif du CYP3A4 et qui serait aussi un inhibiteur faible ou modéré de la gp-P, a produit une augmentation modérée (41 %) de l’ASC moyenne sans modifier la Cmax de façon significative. On considère que cet effet est sans portée clinique. | Il n’est pas nécessaire de modifier la dose. |
| Dénomination commune | Réf. | Effet | Commentaire |
Inhibiteurs de l’H+, K+-ATPase (pompe à protons)
| EC, I | Le traitement préalable et concomitant par l’oméprazole (40 mg 1 fois par jour), un inhibiteur de la pompe à protons, a réduit l’ASC et la Cmax moyennes du riociguat de 26 % et 35 %, respectivement, chez des volontaires en bonne santé. Cet effet est attribuable à l’augmentation prévue du pH gastrique par l’oméprazole selon les données in vitro sur la solubilité. In vitro, la solubilité du riociguat est moindre quand le pH du milieu est neutre plutôt qu’acide. Le pantoprazole a réduit le flux sortant de riociguat médié par la BCRP de façon dépendante de la concentration, la CI50 ayant été de 4,0 μM ([I1]/CI50 :1,5, [I2]/CI50 : 100). | Il n’est pas nécessaire de modifier la dose. |
| Hydroxyde d’aluminium/ hydroxyde de magnésium | EC | L’administration concomitante d’hydroxyde d’aluminium/hydroxyde de magnésium, un antiacide, a réduit l’ASC et la Cmax moyennes du riociguat de 34 % et 56 %, respectivement (voir 4 POSOLOGIE ET ADMINISTRATION). | Les antiacides doivent être pris au moins 1 heure après ADEMPAS. |
| Amiodarone | I | L’amiodarone a inhibé le transport du riociguat médié par la gp-P au travers des cellules L-MDR1 (CI50 : 4,3 µM, [I2]/CI50 : 277). L’amiodarone a produit une faible inhibition de la formation de M1 médiée par le CYP1A1 humain recombinant, la CI50 ayant été de 4,9 μM. | Il n’est pas nécessaire de modifier la dose. |
| Bosentan | EC | Chez les patients atteints d’HAP, le bosentan, qui serait un inducteur modéré du CYP3A4, a réduit les concentrations plasmatiques de riociguat à l’état d’équilibre de 27 % sans réduire l’efficacité de l’association des médicaments. | Il n’est pas nécessaire de modifier la dose. |
| Phénytoïne, carbamazépine, phénobarbital, millepertuis commun | EC | L’administration concomitante d’ADEMPAS et d’inducteurs puissants du CYP3A4 (p. ex. la phénytoïne, la carbamazépine, le phénobarbital ou le millepertuis commun) peut aussi entraîner une réduction de la concentration plasmatique de riociguat. | Il n’est pas nécessaire de modifier la dose. |
| Vérapamil | I | Le vérapamil a inhibé le transport du riociguat médié par la gp-P au travers des cellules L-MDR1 (CI50 : 3,3 µM, [I2]/CI50 : 92). | Il n’est pas nécessaire de modifier la dose. |
Warfarine/ phenprocoumon | EC | Le traitement concomitant par ADEMPAS et la warfarine n’a pas modifié l’effet de l’anticoagulant sur le temps de prothrombine. L’administration concomitante d’ADEMPAS et d’autres dérivés de la coumarine (p. ex. le phenprocoumon) ne devrait pas non plus modifier le temps de prothrombine. On a démontré in vivo qu’il n’y avait pas d’interactions pharmacocinétiques entre le riociguat et la warfarine, un substrat du CYP2C9. | Il n’est pas nécessaire de modifier la dose. |
| Dénomination commune | Réf. | Effet | Commentaire |
Acide acétylsalicylique (AAS) | EC | Le riociguat n’a ni potentialisé l’effet de l’acide acétylsalicylique sur le temps de saignement, ni modifié l’agrégation plaquettaire chez l’humain. | Il n’est pas nécessaire de modifier la dose. |
| Inhibiteurs de l’UGT1A1 et de l’UGT1A9 | I, T | L’UGT1A1 et l’UGT1A9 contribuent à la N-glucuronidation des métabolites M1 à M4. In vitro, l’atazanavir, un inhibiteur de l’UGT1A1, a beaucoup réduit la formation de M4. De plus, l’acide niflumique, un inhibiteur de l’UGT1A9, a inhibé la N-glucuronidation de M1. Les inhibiteurs de l’UGT1A1 et de l’UGT1A9 pourraient donc accroître l’exposition à M1, métabolite pharmacologiquement actif (activité pharmacologique d’un dixième à un tiers de celle du riociguat). | Les inhibiteurs puissants de l’UGT1A1 et/ou de l’UGT1A9 doivent être utilisés avec prudence. Il faut surveiller la pression artérielle et envisager une réduction de la dose d’ADEMPAS. L’administration concomitante d’atazanavir n’est pas recommandée (voir Inhibiteurs de la protéase du VIH dans le présent tableau). |
Légende : EC = essai clinique; I : in vitro; T = théorique
[I1] : concentration maximale inhibitrice systémique à l’état d’équilibre
[I2] : concentration intestinale hypothétique (plus forte dose/250 mL)
9.5 Interactions médicament-aliment
On n’a pas observé d’interactions ayant une portée clinique avec les aliments (voir 10.3 Pharmacocinétique).
9.6 Interactions médicament-plante médicinale
Les interactions avec des produits à base de plante médicinale n’ont pas été établies.
9.7 Interactions médicament-examens de laboratoire
Les interactions avec les épreuves de laboratoire n’ont pas été établies.
Effets du médicament sur le mode de vie
Chez les fumeurs de cigarettes, l’exposition au riociguat est réduite de 50 à 60 % (10.3 Pharmacocinétique – Métabolisme). On recommande donc aux patients de cesser de fumer (voir 4.2 Posologie recommandée et ajustement posologique – Tabagisme). Chez les patients qui cessent de fumer ou commencent à fumer pendant le traitement par ADEMPAS, il faudra peut-être modifier la dose du médicament.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
ADEMPAS est un stimulateur de la guanylate cyclase soluble (GCs), enzyme présente dans la plupart des cellules de mammifères, dont celles de l’appareil cardiorespiratoire. La GCs est aussi le récepteur du monoxyde d’azote (NO).
10.2 Pharmacodynamie
Il y a un lien direct entre la concentration plasmatique de riociguat et des paramètres hémodynamiques comme les résistances vasculaires systémiques et pulmonaires, la pression artérielle systolique et le débit cardiaque.
10.3 Pharmacocinétique
Tableau 6 : Sommaire des paramètres pharmacocinétiques chez l’humain
| Cmax (µg/L) | t1/2 (h) | ASC0-7/8 (µg*h/L) | Cl/F (L/h) | Cmin (µg/L) | |
| Études à doses uniques | |||||
| 119 | 11,7 | 1 411 | 1,77 | 72,6 | |
| Études à doses multiples | |||||
| 203 | 11,8 | 1 387 | 1,68 | 137 | |
Absorption
La biodisponibilité absolue du riociguat est élevée (94 %). L’absorption du riociguat est rapide, les concentrations maximales (Cmax) étant atteintes de 1 à 1,5 heure après la prise du comprimé.
Les aliments sont sans effet sur l’ASC des concentrations de riociguat. La Cmax est légèrement réduite (soit de 35 %) par les aliments. Le riociguat peut donc être pris avec des aliments ou non.
Distribution
Chez l’humain, la liaison aux protéines plasmatiques est élevée, soit d’environ 95 %, et l’albumine sérique et l’α1-glycoprotéine acide sont les 2 principales protéines de liaison.
Métabolisme
La N déméthylation, catalysée par le CYP1A1, le CYP3A4, le CYP3A5 et le CYP2J2, est la principale voie de biotransformation du riociguat. Elle mène à la formation du principal métabolite actif circulant (M1) (dont l’activité pharmacologique est d’un dixième à un tiers de celle du riociguat), qui est lui-même métabolisé en N-glucuronide, métabolite dénué d’activité pharmacologique.
Le CYP1A1 catalyse la formation du principal métabolite du riociguat dans le foie et les poumons, et l’on sait qu’il est inductible par les hydrocarbures aromatiques polycycliques, qui sont par exemple présents dans la fumée de cigarette.
Élimination
La totalité du riociguat (molécule mère et métabolites) est éliminée tant par voie rénale (33 à 45 %) que par voie biliaire/fécale (48 à 59 %). De 4 à 19 % de la dose de riociguat est éliminée sous forme inchangée par les reins et de 9 à 44 % de la dose de riociguat est retrouvée sous forme inchangée dans les fèces.
Linéarité/non-linéarité
La pharmacocinétique du riociguat est linéaire aux doses de 0,5 à 2,5 mg.
Chez les patients atteints d’hypertension pulmonaire, la variabilité inter-individuelle (CV [%]) de l’exposition au riociguat (ASC) est d’environ 60 % pour toutes les doses. La variabilité intra-individuelle est beaucoup moindre, étant de 35 % pour la concentration plasmatique minimale de riociguat (Cmin).
Populations particulières et états pathologiques
- Personnes âgées (≥ 65 ans) : Chez les personnes âgées (≥ 65 ans), les concentrations plasmatiques ont été plus élevées que chez les patients plus jeunes. En effet, les ASC moyennes ont été environ 40 % plus élevées chez les personnes âgées, surtout en raison d’une réduction des clairances totale et rénale (apparentes) (voir 4 POSOLOGIE ET ADMINISTRATION).
- Sexe, origine ethnique et poids : Selon les études pharmacocinétiques, le sexe, l’origine ethnique et le poids n’ont pas d’effets significatifs sur l’exposition au riociguat.
Insuffisance hépatique : Il n’y a pas eu de changement cliniquement significatif pour ce qui est de l’exposition chez des sujets cirrhotiques présentant une insuffisance hépatique légère (classe A de Child-Pugh).
Chez des sujets cirrhotiques présentant une insuffisance hépatique modérée (classe B de Child-Pugh), il y a eu une augmentation d’entre 50 et 70 % de l’ASC moyenne du riociguat par rapport à des témoins en bonne santé (voir 4 POSOLOGIE ET ADMINISTRATION, Insuffisance hépatique).
Comme on n’a pas de données sur les patients présentant une insuffisance hépatique grave (classe C de Child-Pugh), ADEMPAS n’est pas recommandé chez eux (voir 7.1 Populations particulières et 4 POSOLOGIE ET ADMINISTRATION, Insuffisance hépatique).
Insuffisance rénale : Les valeurs moyennes de l’exposition au riociguat normalisées en fonction de la dose et du poids ont dans l’ensemble été plus élevées chez les sujets présentant une insuffisance rénale que chez ceux ayant une fonction rénale normale. Les valeurs correspondantes pour le principal métabolite ont aussi été plus élevées chez les sujets présentant une insuffisance rénale que chez les sujets en bonne santé. Chez les personnes présentant une insuffisance rénale légère (clairance de la créatinine de 50 à 80 mL/min), modérée (clairance de la créatinine de 30 à < 50 mL/min) ou grave (clairance de la créatinine < 30 mL/min), les concentrations plasmatiques de riociguat (ASC) ont respectivement été de 43 %, 104 % et 44 % plus élevées (voir 4.2 Posologie recommandée et ajustement posologique, Insuffisance rénale).
Comme on n’a pas de données sur les patients dont la clairance de la créatinine est inférieure à 15 mL/min ou qui sont dialysés, ADEMPAS n’est pas recommandé chez eux (voir 7.1 Populations particulières et 4.2 Posologie recommandée et ajustement posologique, Insuffisance rénale).
Comme le riociguat est fortement lié aux protéines plasmatiques, on ne croit pas qu’il soit dialysable.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
ADEMPAS doit être conservé à température ambiante (entre 15 et 30 °C).
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
Il n’y a pas d’instructions de manipulation particulières pour ADEMPAS.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : riociguat
Nom chimique : (4,6-diamino-2-{1-[(2-fluorobenzyl)-1H-pyrazolo[3,4-b]pyridin-
3-yl}pyrimidin-5-yl)méthylcarbamate de méthyle
Formule moléculaire : C20H19FN8O2
Poids moléculaire : 422,42
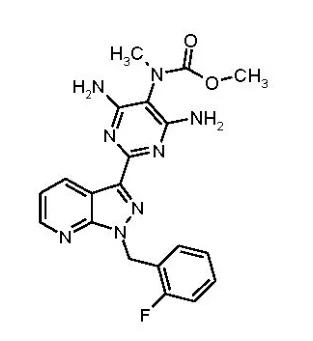
Formule développée :
Propriétés physicochimiques : Le riociguat est une substance cristalline non hygroscopique blanche ou jaunâtre. La stabilité de la forme solide n’est pas modifiée par la température, la lumière et l’humidité.
La solubilité du riociguat à 25 °C est de 4 mg/L dans l’eau, de 800 mg/L dans l’éthanol, de 250 mg/L dans le HCl 0,1 M (pH 1) et de 3 mg/L dans un tampon (phosphate) de pH 7. À un pH d’entre 2 et 4, la solubilité dépend fortement du pH. La solubilité est d’autant plus grande que le pH est faible.
14 ÉTUDES CLINIQUES
Il y a eu 2 études cliniques de phase III sur ADEMPAS, soit l’étude CHEST-1, menée auprès de patients atteints d’HPTEC, et l’étude PATENT-1, menée auprès de patients atteints d’HAP.
14.1 Études cliniques par indication
Tableau 7 : Résumé des données démographiques dans les études cliniques
| Étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
| Utilisation contre l’hypertension pulmonaire thromboembolique chronique (HPTEC) | |||||
| CHEST-1 | Étude de phase III à double insu, | Des patients chez qui l’innocuité pouvait être évaluée ont été partagés | 261 patie nts | Les sujets de l’étude étaient des hommes et | Hommes et femmes |
| Étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
| randomisée, multinationale, multicentrique et contrôlée par placebo | au hasard en 2 groupes : un groupe traité par une dose de riociguat adaptée individuellement et d’au plus 2,5 mg 3 fois par jour (n = 173) et un groupe placebo (n = 88). Pendant une période d’adaptation de la dose de 8 semaines, on a augmenté la dose de riociguat toutes les 2 semaines sur la foi de la pression artérielle systolique du patient et des signes et symptômes d’hypotension. Cette période permettait d’obtenir une dose individualisée. À la fin de la période de traitement de 16 semaines, 77 % des patients traités par le riociguat recevaient la plus forte dose, soit 2,5 mg, 13 % recevaient une dose de 2,0 mg et les autres recevaient de plus faibles doses. | des femmes de 19 à 80 ans (âge moyen : 59,3 ans). | |||
| CHEST-2 | Étude de prolongation ouverte | Les patients qui avaient été répartis au hasard pour recevoir le riociguat ou le placebo au cours de l’étude CHEST-1 ont reçu une dose de riociguat adaptée individuellement (et d’au plus 2,5 mg 3 fois par jour). | 237 patients qui avaient terminé l’étude CHEST-1 | Les sujets de l’étude CHEST-1 étaient des hommes et des femmes de 19 à 80 ans (âge moyen : 59,3 ans). | Hommes et femmes |
| Étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
| Utilisation contre l’hypertension artérielle pulmonaire (HAP) | |||||
| PATENT-1 | Étude de phase III à double insu, randomisée, multinationale, multicentrique et contrôlée par placebo | Pour l’étude PATENT-1, 443 patients chez qui, au départ, la DM6M était de 150 à 450 m, la RVP était de plus de 300 dyn*s*cm-5, la PAP moyenne était de plus 25 mm Hg et la pression systolique systémique était supérieure à 95 mm Hg, mais inférieure à 180 mm Hg ont été partagés au hasard en 3 groupes dans un rapport de 4:2:1 pour recevoir une dose de riociguat adaptée individuellement d’entre 1,0 et 2,5 mg 3 fois par jour (254 patients; dose augmentée de 0,5 mg 3 fois par jour toutes les 2 semaines), un placebo (126 patients) ou une dose de riociguat de 1,0 ou 1,5 mg 3 fois par jour (63 patients – groupe exploratoire n’ayant pas fait l’objet de tests statistiques). | 443 patients | Les sujets de l’étude étaient des hommes et des femmes (79 %) de 18 à 80 ans (âge moyen : 51 ans; environ 25 % de sujets de 65 ans et plus). | Hommes et femmes |
| PATENT-2 | Étude de prolongation ouverte | Doses optimales individualisées de riociguat | 396 patients qui avaient terminé l’étude PATENT-1 | Les sujets de l’étude PATENT-1 étaient des hommes et des femmes (79 %) de 18 à 80 ans (âge moyen : 51 ans; environ 25 % de sujets de 65 ans et plus). | Hommes et femmes |
Études CHEST-1 et CHEST-2 menées auprès de patients atteints d’hypertension pulmonaire thromboembolique chronique (HPTEC)
Étude CHEST-1 : Cette étude a été menée auprès de patients atteints d’HPTEC inopérable ou persistante ou récurrente après un traitement chirurgical. Les patients retenus étaient inopérables (selon un comité décisionnel indépendant ou un chirurgien chevronné), ou souffraient d’HPTEC persistante ou récurrente après avoir subi une endartériectomie pulmonaire (EAP).
Soixante-douze pour cent (72 %) des sujets souffraient d’HPTEC inopérable et 28 % souffraient d’HPTEC persistante ou récurrente après une EAP.
Au départ, la majorité des patients étaient en classe fonctionnelle II (31 %) ou III (64 %) de l’Organisation mondiale de la Santé (OMS), et la distance de marche de 6 minutes (DM6M) moyenne était de 347 m. Aucun des patients n’avait déjà été traité (sauf par des médicaments spécifiques de l’HAP).
Les patients admissibles pouvaient participer à une étude de prolongation ouverte (étude CHEST-2), au cours de laquelle tous les patients recevaient une dose optimale individualisée de riociguat.
Études PATENT-1 et PATENT-2 menées auprès de patients atteints d’hypertension artérielle pulmonaire (HAP)
Étude PATENT-1 : Cette étude a été menée auprès de patients atteints d’HAP n’ayant jamais été traités ou traités par un antagoniste des récepteurs de l’endothéline (ARE) ou un analogue de la prostacycline (APC) (administré en inhalation ou par voie orale ou sous-cutanée).
Les sujets de l’étude étaient atteints d’HAP idiopathique (61 %), d’HAP familiale (2 %), d’HAP associée à une maladie du tissu conjonctif (25 %), à une cardiopathie congénitale opérée (8 %) ou à une hypertension portale (3 %) ou d’HAP causée par la prise d’un anorexigène ou d’une amphétamine (1 %).
Au départ, la majorité des patients étaient en classe fonctionnelle II (42 %) ou III (54 %) de l’OMS et la DM6M moyenne globale était de 363 m. Cinquante pour cent des patients n’avaient jamais été traités, 44 % étaient traités par un ARE seul et 6 % étaient traités par un analogue de la prostacycline.
La période de traitement 12 semaines était partagée en une période d’adaptation de la dose de 8 semaines, au cours de laquelle on augmentait la dose de riociguat toutes les 2 semaines sur la foi de la pression artérielle systolique du patient et des signes et symptômes d’hypotension, et une période de 4 semaines de traitement par la dose « optimale » obtenue au cours de la période d’adaptation de la dose. À la fin de la période de traitement de 12 semaines, 75 % des patients traités par une dose de riociguat adaptée individuellement recevaient la plus forte dose, soit 2,5 mg, 15 % recevaient une dose de 2,0 mg et les autres recevaient de plus faibles doses. Les patients admissibles des 3 groupes pouvaient participer à une étude de prolongation ouverte (PATENT-2), au cours de laquelle tous les patients recevaient une dose optimale individualisée de riociguat.
Études CHEST-1 et CHEST-2 menées auprès de patients atteints d’hypertension pulmonaire thromboembolique chronique (HPTEC)
Étude CHEST-1 : Il y a eu des améliorations manifestes du principal critère d’évaluation de l’efficacité, soit la DM6M, à compter de la 2e semaine et, après 16 semaines, l’augmentation de la DM6M dans le groupe traité par le riociguat était de 46 m (moyenne des moindres carrés; intervalle de confiance [IC] de 95 % : 25 m à 67 m; p < 0,0001) par rapport au groupe placebo (analyse en intention de traiter; voir Figure 1). Le riociguat a produit des augmentations par rapport au placebo dans tous les sous-groupes évalués. L’augmentation de la DM6M a été de 54 m (29 m à 79 m) chez les patients inopérables (n = 189) et de 27 m (-10 m à 63 m) chez les patients atteints d’HPTEC récurrente ou persistante après une EAP (n = 72). Chez les patients en classe fonctionnelle III ou IV de l’OMS au départ, le riociguat a produit une augmentation de 53 m (27 m à 79 m) de la DM6M entre le début de l’étude et la 16e semaine et, chez les patients en classe fonctionnelle I ou II de l’OMS au départ, l’effet du traitement a été de 26 m (-9 m à 59 m).
À la 16e semaine, il y avait une augmentation d’au moins 30 m de la DM6M chez une plus forte proportion des patients recevant le riociguat (63 %) que de ceux du groupe placebo (30 %) (voir Figure 1).
Figure 1 : Changements moyens (± écart type) par rapport au départ de la distance de marche de 6 minutes (population en intention de traiter modifiée sans imputation des valeurs manquantes) au cours des 16 semaines de l’étude CHEST-1
Le traitement par le riociguat a produit des améliorations de tous les critères d’évaluation secondaires. À la 16e semaine (dernière consultation), il y avait des réductions significatives de la RVP et du taux de NT-proBNP et une amélioration significative, soit d’au moins 1 classe, de la classe fonctionnelle de l’OMS chez 33 % des patients traités par le riociguat par rapport à 15 % de ceux du groupe placebo, tandis qu’il y avait une diminution d’au moins 1 classe fonctionnelle chez 5 % des patients traités par le riociguat et 7 % de ceux du groupe placebo (p = 0,0026) (voir Tableau 8). Il y a aussi eu des effets favorables dans le groupe traité par le riociguat pour ce qui est du délai d’aggravation clinique et du score de l’échelle Borg CR 10, du questionnaire EQ-5D et du questionnaire Living with Pulmonary Hypertension (LPH) (voir Tableau 9). 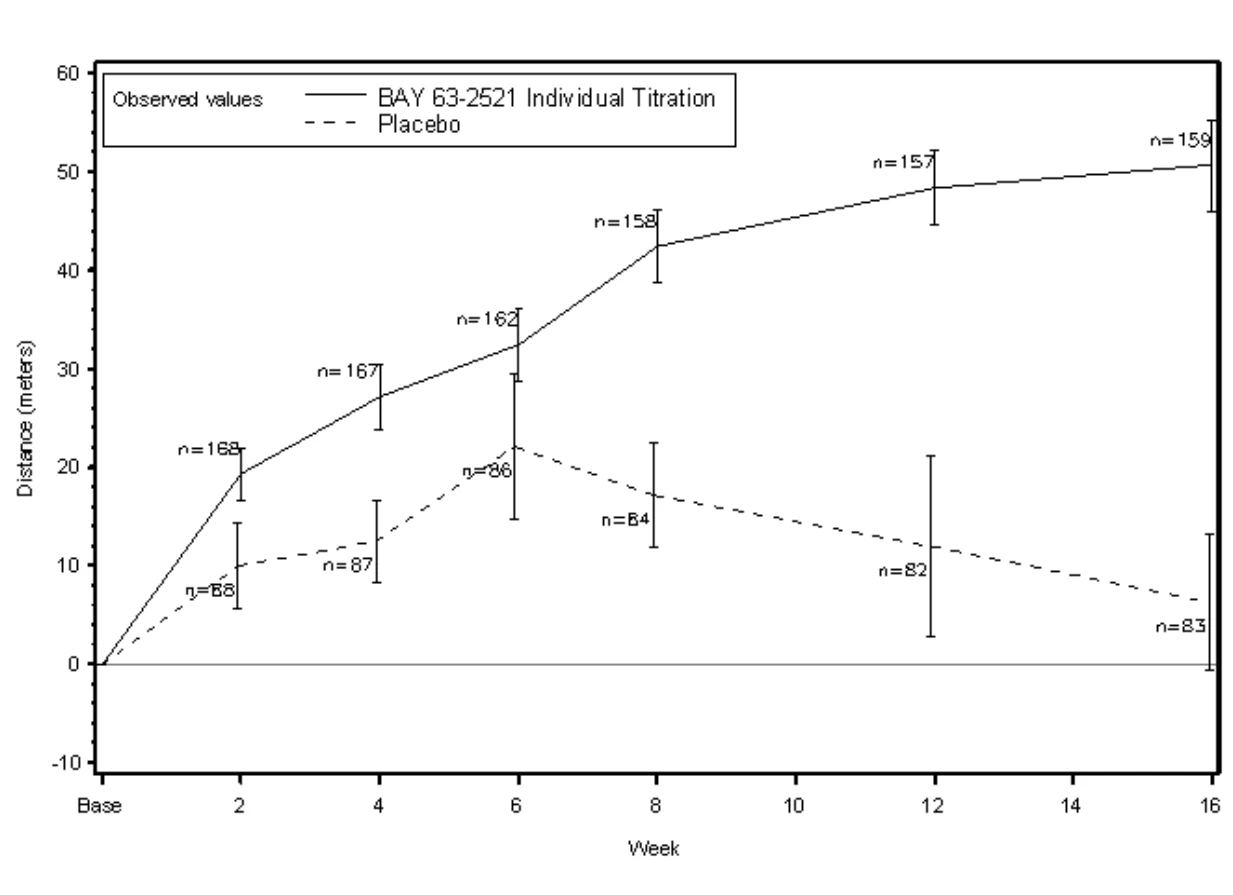
Tableau 8 : Effets du riociguat sur le changement de la classe fonctionnelle de l’OMS après 16 semaines au cours de l’étude CHEST-16
| Changement de la classe fonctionnelle de l’OMS | Riociguat (n = 173) | Placebo (n = 87) |
| Amélioration | 57 (33 %) | 13 (15 %) |
| Pas de changement | 107 (62 %) | 68 (78 %) |
| Détérioration | 9 (5 %) | 6 (7 %) |
| valeur p = 0,0026 | ||
Tableau 9 : Efficacité selon les critères définis au préalable, en ordre hiérarchique d’évaluation – analyse en intention de traiter des résultats de l’étude CHEST 1
| Critère | Moyenne des MC (différence entre le riociguat [DAI] et le placebo) | IC de 95 % | Valeur p selon le test de Wilcoxon stratifié |
| DM6M (m) (critère principal) | 46 | 25 à 67 | < 0,0001* |
| RVP (dyn*s*cm-5) | -246 | -303 à -190 | < 0,0001* |
| Taux de NT-proBNP (pg/mL) | -444 | -843 à -45 | < 0,0001* |
| Classe fonctionnelle de l’OMS Classe fonctionnelle de l’OMS | riociguat : 32,9 %a placebo : 14,9 %a | ND ND | 0,0026* 0,0026* |
| Délai d’aggravation cliniqueb Délai d’aggravation cliniqueb | riociguat : 2,3 %c placebo : 5,7 %c | ND ND | 0,1724d 0,1724d |
| Score de l’échelle Borg CR 10 Score de l’échelle Borg CR 10 | riociguat : -0,8e placebo : 0,2e | ND ND | 0,0035f 0,0035f |
| Score du questionnaire EQ-5D | 0,13 | 0,06 à 0,21 | < 0,0001 |
| Score du questionnaire LPH | -5,76 | -10,45 à -1,06 | 0,1220 |
Abréviations : MC = moindres carrés; IC = intervalle de confiance; DAI = dose adaptée individuellement (1,0 à 2,5 mg de riociguat); DM6M = distance de marche de 6 minutes; RVP = résistance vasculaire pulmonaire; NT-proBNP = pro-peptide natriurétique cérébral N-terminal; EQ-5D = questionnaire européen sur la qualité de vie – 5 dimensions; LPH = Living with Pulmonary Hypertension
* Résultat statistiquement significatif
a Augmentation d’au moins une classe fonctionnelle de l’OMS
b Le délai d’aggravation clinique est le nombre de jours entre le début de la prise du médicament à l’étude et la survenue de l’événement témoignant d’une aggravation clinique.
c Pourcentage des sujets ayant présenté au moins un événement témoignant d’une aggravation clinique d Valeur p selon le test de Mantel-Haenszel stratifié pour le délai d’aggravation clinique
e Changement entre le début de l’étude et la dernière consultation
f En raison de l’ordre hiérarchique d’évaluation, les tests statistiques formels ont pris fin à ce moment.
Au cours de l’étude CHEST-1, on a évalué les paramètres hémodynamiques invasifs. Un cathétérisme cardiaque droit a été effectué au début et à la fin de l’étude chez 233 patients. Dans le groupe traité par le riociguat, il y a eu une réduction statistiquement significative de la RVP (-246 dyn*s*cm-5; p < 0,0001) et de la pression artérielle pulmonaire moyenne (PAPmoyenne) (-5,0 mm Hg; p < 0,0001) et une augmentation de l’index cardiaque (0,47 L/min/m2; p < 0,0001) par rapport au groupe placebo (voir Tableau 10).
Tableau 10 : Changement des paramètres hémodynamiques entre le début de l’étude et la dernière consultation au cours de l’étude CHEST-1
| Paramètre (unité) | Changement moyen RIO PBO | Différence de la moyenne des MC | IC de 95 % | Valeur p selon le test de Wilcoxon stratifié | |
| PCP (mm Hg) | 0,59 | 0,18 | 0,58 | -0,36 à 1,53 | 0,2285 |
| PAD (mm Hg) | -1,04 | -0,55 | -0,55 | -1,72 à 0,62 | 0,3593 |
| PAPsyst (mm Hg) | -6,84 | 0,95 | -7,52 | -10,88 à -4,16 | < 0,0001 |
| PAPdiast (mm Hg) | -3,05 | 0,67 | -3,62 | -5,30 à -1,95 | 0,0002 |
| PAPmoyenne (mm Hg) | -4,31 | 0,76 | -4,96 | -6,75 à -3,16 | < 0,0001 |
| PAM (mm Hg) | -9,27 | -0,29 | -9,15 | -11,83 à -6,46 | < 0,0001 |
| SvO2 (%) | 2,95 | -0,44 | 3,85 | 1,46 à 6,25 | 0,0010 |
| DC (L/min) | 0,81 | -0,03 | 0,86 | 0,59 à 1,12 | < 0,0001 |
| IC (L/min/m2) | 0,45 | -0,01 | 0,47 | 0,33 à 0,62 | < 0,0001 |
| RVP* (dyn*s*cm-5) | -226 | 23,1 | -246,43 | -303,33 à -189,53 | < 0,0001 |
| IRVP (dyn*s*cm-5*m2) | -397 | 48,3 | -448,95 | -553,62 à -344,27 | < 0,0001 |
| RVS (dyn*s*cm-5) | -445 | 16,6 | -478,24 | -602,30 à -354,19 | < 0,0001 |
| IRVS (dyn*s*cm-5*m2) | -799 | 53,7 | -914,16 | -1 140,97 à -687,35 | < 0,0001 |
Abréviations : DC = débit cardiaque; IC = index cardiaque; IRVP = index de résistance vasculaire pulmonaire; IRVS = index de résistance vasculaire systolique; MC = moindres carrés; PAD = pression auriculaire droite; PAM = pression artérielle moyenne; PAPdiast = pression artérielle pulmonaire diastolique; PAPmoyenne = pression artérielle pulmonaire moyenne; PAPsyst = pression artérielle pulmonaire systolique; PBO = placebo; PCP = pression capillaire pulmonaire; RIO = riociguat, 1,0 à 2,5 mg; RVP = résistance vasculaire pulmonaire; RVS = résistance vasculaire systolique; SvO2 = saturation en oxygène du sang veineux mêlé
* La mesure de la RVP était un critère d’évaluation secondaire de l’étude.
Il y a eu une réduction significative des taux de NT-proBNP, le changement moyen corrigé en fonction du placebo par rapport au début de l’étude ayant été de -444 pg/mL (IC de -843 à -45; p < 0,0001) (voir Tableau 9).
Il y a eu une plus grande amélioration de la classe fonctionnelle de l’OMS chez les patients recevant une dose de riociguat adaptée individuellement que chez ceux du groupe placebo (voir Tableau 9). Il y a eu une augmentation d’au moins une classe fonctionnelle chez une plus forte proportion des patients recevant une dose de riociguat adaptée individuellement que des patients du groupe placebo (32,9 % et 14,9 %, respectivement).
Il n’y a pas eu de différence significative quant au délai d’aggravation clinique par rapport au groupe placebo, mais on a observé une tendance en faveur du traitement par le riociguat (voir Tableau 9). Le délai d’aggravation clinique était un critère d’évaluation secondaire composite comprenant le décès (toutes causes confondues) et les événements témoignant d’une aggravation clinique résiduelle. Un bienfait a été observé tant chez les patients atteints d’HPETC inopérable que chez ceux atteints d’HPETC opérable.
Les patients qui avaient été répartis au hasard pour recevoir le riociguat ou le placebo au cours de l’étude CHEST-1 ont reçu une dose de riociguat adaptée individuellement (et d’au plus 2,5 mg 3 fois par jour) au cours d’une étude de prolongation ouverte de l’étude CHEST-1.
Étude CHEST-2 : L’étude de prolongation ouverte (CHEST-2) a été menée auprès de 237 patients qui avaient terminé l’étude CHEST-1. À la date limite de l’étude CHEST-2, la durée moyenne du traitement chez l’ensemble des sujets était de 1 077 jours (± 433). Les probabilités de survie à 1, 2 et 3 ans étaient respectivement de 97 %, 93 % et 89 %. Comme il n’y avait pas de groupe témoin, ces données doivent être interprétées avec prudence et ne peuvent être utilisées pour déterminer l’effet à long terme du riociguat sur la mortalité.
À la fin de l’étude CHEST-1, il y avait chez les patients traités par le riociguat (n = 129) une augmentation de 51,2 ± 61,8 m (moyenne ± ÉT) de la DM6M par rapport au départ. Douze semaines, 12 mois et 24 mois après le début de l’étude CHEST-2, les augmentations de la DM6M chez les patients traités par le riociguat étaient respectivement de 57,4 ± 69,0 m (n = 155), 55,8 ± 62,5 m (n = 138) et 51,0 ± 65,5 m (n = 128). À la fin de l’étude CHEST-1, il y avait chez les patients du groupe placebo une augmentation de 4,1 ± 66,2 m (n = 65) de la DM6M par rapport au départ. Douze semaines, 12 mois et 24 mois après le début de l’étude CHEST-2, les augmentations de la DM6M chez les patients de cet ancien groupe placebo étaient respectivement de 43,0 ± 72,3 m (n = 82), 45,3 ± 70,8 m (n = 71) et 41,3 ± 77,8 m (n = 65). Les améliorations de la DM6M se maintenaient après 2 ans chez les sujets de l’étude CHEST-2. Le changement moyen par rapport au départ pour l’ensemble de la population (N = 237) était de 56,5 m après 6 mois (n = 218), 50,9 m après 9 mois (n = 219), 52,2 m après 12 mois (n = 209) et 47,8 m après 24 mois (n = 193).
À la fin de l’étude CHEST-1, il y avait par rapport au départ une augmentation d’au moins une classe fonctionnelle de l’OMS et une diminution d’une classe fonctionnelle chez respectivement 34,9 % et 3,9 % des patients traités par le riociguat (rapport augmentation/diminution de 34,9 %/3,9 %, n = 129). Douze semaines et 24 mois après le début de l’étude CHEST-2, les rapports augmentation/diminution chez les patients traités par le riociguat étaient respectivement de 40,7 %/3,2 % (n = 68) et 41,8 %/2,2 % (n =59). À la fin de l’étude CHEST-1, il y avait une augmentation d’au moins une classe fonctionnelle de l’OMS et une diminution d’une classe fonctionnelle chez respectivement 13,8 % et 3,1 % des patients du groupe placebo (rapport augmentation/diminution de 13,8 %/3,1 %, n = 65). Douze semaines et 24 mois après le début de l’étude CHEST-2, les rapports augmentation/diminution chez les patients de cet ancien groupe placebo étaient respectivement de 39,5 %/2,5 % (n = 34) et 34,3 %/2,9 % (n = 26).
Les probabilités de survie étaient de 97 % et 93 % après respectivement 1 et 2 ans de traitement par Adempas. Comme il n’y avait pas de groupe témoin, ces données doivent être interprétées avec prudence et ne peuvent être utilisées pour déterminer l’effet à long terme du riociguat sur la mortalité.
Études PATENT-1 et PATENT-2 menées auprès de patients atteints d’hypertension artérielle pulmonaire (HAP)
Étude PATENT-1 : Le traitement par une dose de riociguat adaptée individuellement a produit une augmentation statistiquement significative (p ≤ 0,0001) de la DM6M par rapport au placebo, soit d’en moyenne 36 m après 12 semaines (IC de 95 % : 20 m à 52 m).
Le principal critère d’évaluation de l’étude, précisé au préalable, était le changement de la DM6M du début de l’étude à la 12e semaine et était fondé sur des valeurs imputées. L’imputation des valeurs manquantes comprenait la dernière valeur observée, mais excluait le suivi chez les patients qui avaient terminé l’étude ou s’en étaient retirés. En cas de décès ou d’aggravation clinique sans consultation de retrait de l’étude ou de mesure effectuée à la consultation de retrait de l’étude, on utilisait la pire valeur imputée (zéro).
La Figure 2 présente les données sur la DM6M obtenues pendant les 12 semaines de l’étude PATENT-1.
Figure 2 : Changement moyen par rapport au départ de la distance de marche de 6 minutes au cours de l’étude PATENT-1
La Figure 3 présente les résultats obtenus avec ADEMPAS et le placebo sous forme d’histogramme résumant l’effet du traitement sur la DM6M. Les patients sont regroupés en fonction de changements de 20 mètres par rapport au départ. Cette figure démontre que globalement, il y a eu un bienfait chez les patients traités par ADEMPAS par rapport à ceux du groupe placebo. Comme le démontre la Figure 3, la DM6M a augmenté chez 193 patients recevant ADEMPAS (76 %) par rapport à 74 patients (59 %) recevant le placebo. 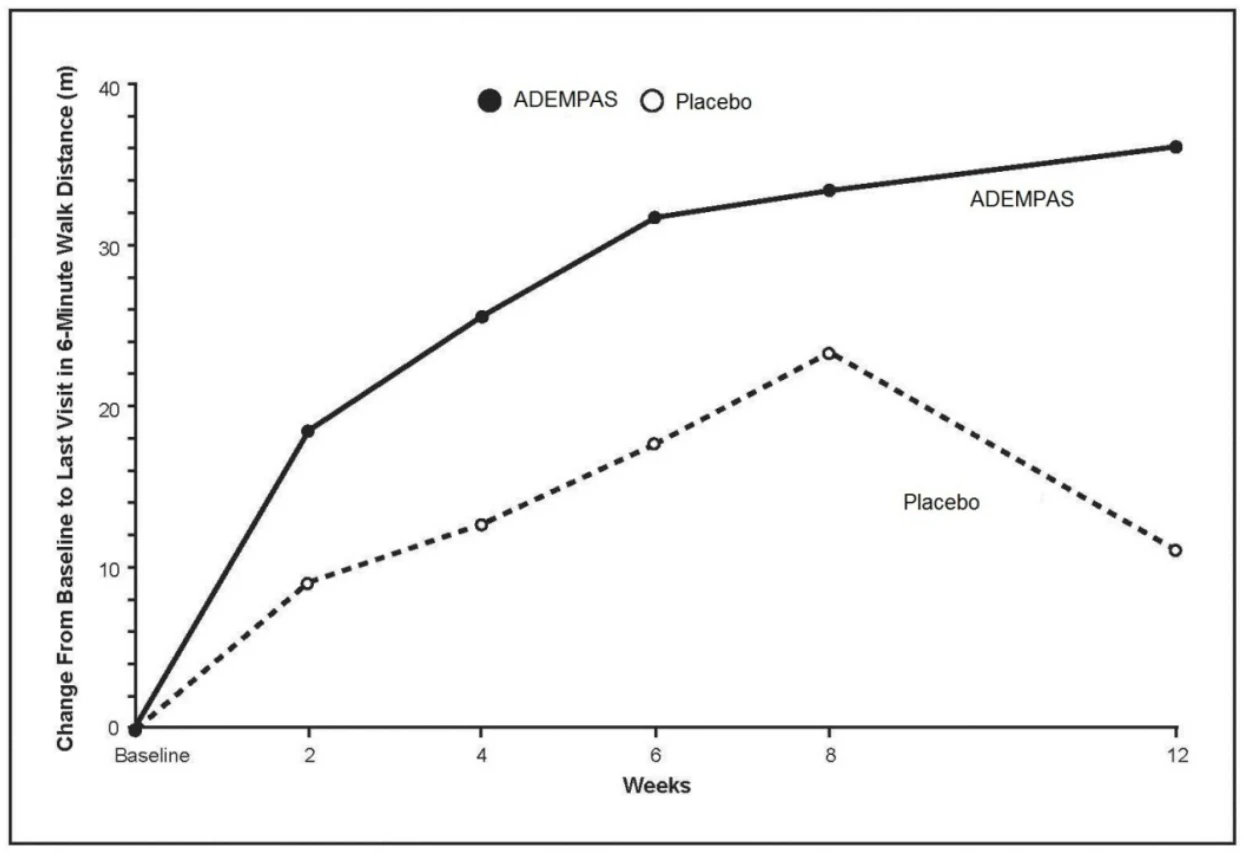
Figure 3 : Ventilation des sujets de l’étude PATENT 1 en fonction du changement de la distance de marche de 6 minutes par rapport au départ
Les augmentations de la DM6M étaient manifestes à compter de la 2e semaine. Après 12 semaines, l’augmentation moyenne de la DM6M dans le groupe traité par ADEMPAS était, après correction en fonction du placebo, de 36 m (IC de 95 % : 20 m à 52 m; p < 0,0001). Au cours de l’étude PATENT-1, la différence médiane (estimation non paramétrique de Hodges-Lehmann) pour ce qui est de la DM6M a été de 29 m (IC de 95 % : 17 m à 40 m). Il y avait un groupe exploratoire composé de patients recevant une dose de pas plus de 1,5 mg (n = 63). Selon les données obtenues, l’augmentation de la dose de 1,5 mg à 2,5 mg 3 fois par jour n’a pas semblé produire de bienfaits supplémentaires.
On a évalué dans des sous-groupes les changements de la DM6M corrigés en fonction du placebo après 12 semaines (voir Figure 4). 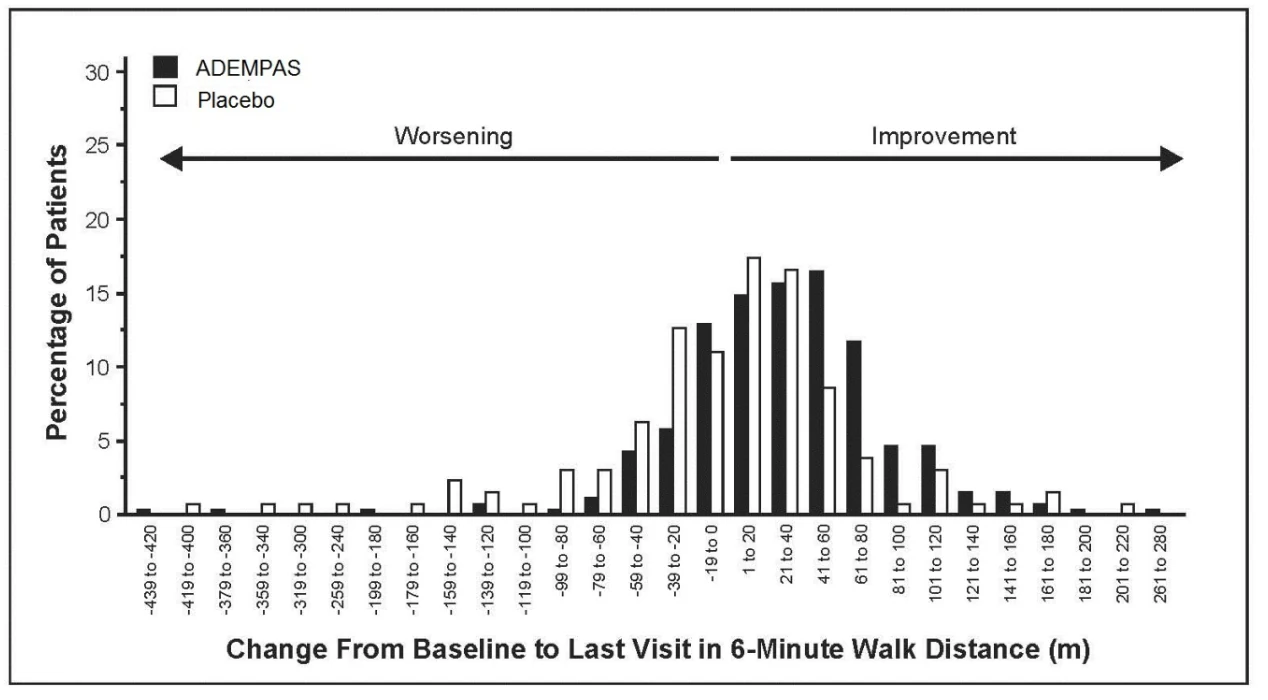
Figure 4 : Différence moyenne entre les traitements pour ce qui est du changement de la distance de marche de 6 minutes (en mètres) entre le début de l’étude PATENT-1 et la dernière consultation dans des sous-groupes définis au préalable
Le Tableau 11 présente les améliorations de la classe fonctionnelle de l’OMS dans le groupe de sujets de l’étude PATENT-1 traités par une dose adaptée individuellement.
Tableau 11 : Effets d’ADEMPAS sur le changement de la classe fonctionnelle de l’OMS après 12 semaines au cours de l’étude PATENT-1
| Changement de la classe fonctionnelle de l’OMS | Riociguat (dose adaptée individuellement) (n = 254) | Placebo (n = 125) |
| Amélioration | 53 (21 %) | 18 (14 %) |
| Pas de changement | 192 (76 %) | 89 (71 %) |
| Détérioration | 9 (4 %) | 18 (14 %) |
| valeur p = 0,0033 | ||
Le délai d’aggravation clinique était un critère d’évaluation combiné incluant le décès (mortalité toutes causes confondues), la greffe cardio-pulmonaire, l’atrioseptostomie, l’hospitalisation en raison d’une aggravation persistante de l’hypertension pulmonaire, la mise en route d’un nouveau traitement spécifique de l’HAP, la diminution persistante de la DM6M et la diminution persistante de la classe fonctionnelle de l’OMS.
Le Tableau 12 présente les effets d’ADEMPAS au cours de l’étude PATENT-1 sur les événements témoignant d’une détérioration clinique. 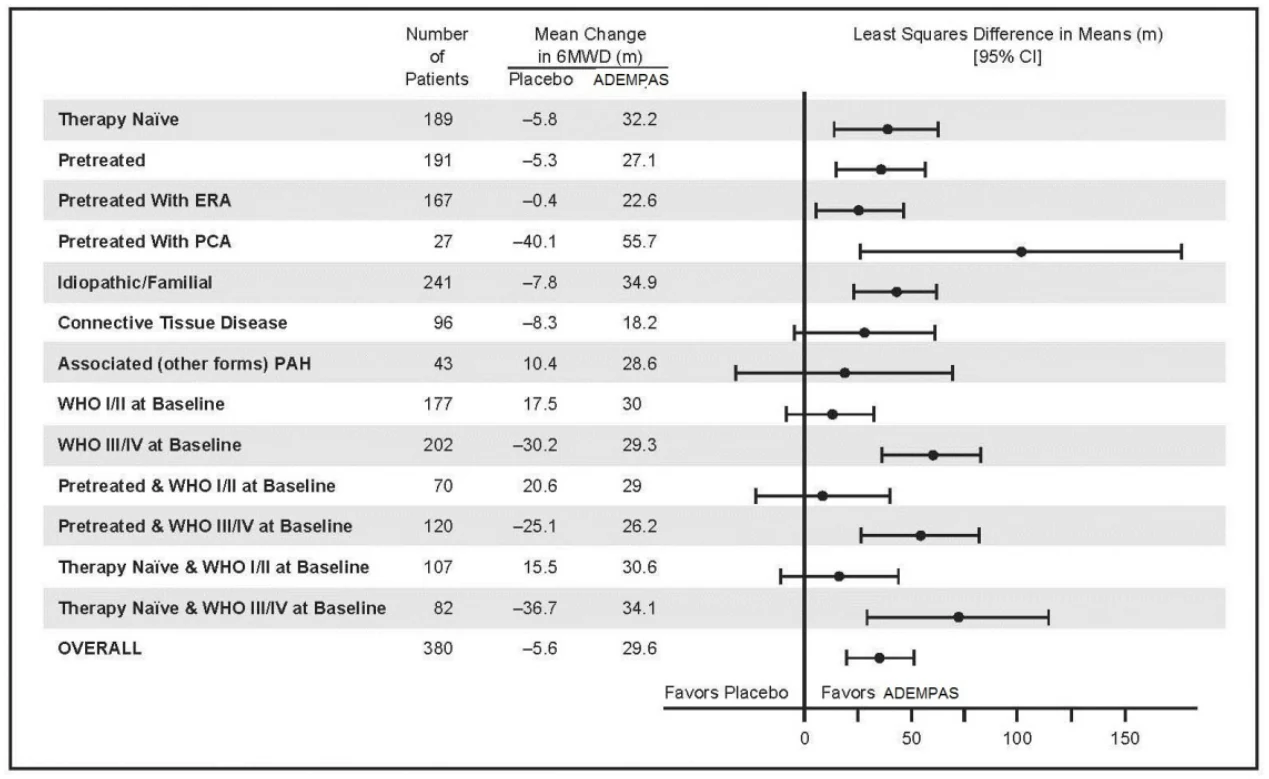
Tableau 12 : Effets d’ADEMPAS sur les événements témoignant d’une aggravation clinique au cours de l’étude PATENT-1 (analyse en intention de traiter)
| Événements témoignant d’une aggravation clinique | ADEMPAS (dose adaptée individuellement) (n = 254) | Placebo (n = 126) |
| Patients chez qui il y a eu une aggravation clinique quelconque* | 3 (1,2 %) | 8 (6,3 %) |
| Décès | 2 (0,8 %) | 3 (2,4 %) |
| Hospitalisation en raison de l’HP | 1 (0,4 %) | 4 (3,2 %) |
| Diminution de la DM6M en raison de l’HP | 1 (0,4 %) | 2 (1,6 %) |
| Diminution persistante de la CF en raison de l’HAP | 0 | 1 (0,8 %) |
| Mise en route d’un nouveau traitement de l’HAP | 1 (0,4 %) | 5 (4,0 %) |
* valeur p = 0,0285 (estimation de Mantel-Haenszel)
Remarque : Il a pu y avoir plus d’un événement témoignant d’une aggravation clinique chez un même patient.
Chez les patients traités par ADEMPAS, il y a eu une augmentation significative du délai d’aggravation clinique par rapport à ceux du groupe placebo (p = 0,0046; test de Mantel-Haenszel stratifié). Il y a eu significativement moins d’événements témoignant d’une aggravation clinique jusqu’à la 12e semaine (dernière consultation) chez les patients traités par ADEMPAS (1,2 %) que chez ceux du groupe placebo (6,3 %) (p = 0,0285, estimation de Mantel-Haenszel). La Figure 5 présente la courbe de Kaplan-Meier du délai d’aggravation clinique.
Figure 5 : Délai d’aggravation clinique (en jours) au cours de l’étude PATENT-1 (analyse en intention de traiter)
Au cours de l’étude PATENT-1, le riociguat a produit une réduction statistiquement significative du taux de NT-proBNP (changement moyen corrigé en fonction du placebo par rapport au départ : -432 ng/L; IC de 95 % : -782 ng/L à -82 ng/L) et du score moyen de l’échelle Borg CR 10 (changement moyen entre le départ et à dernière consultation : -0,4 avec le riociguat et 0,1 avec le placebo). 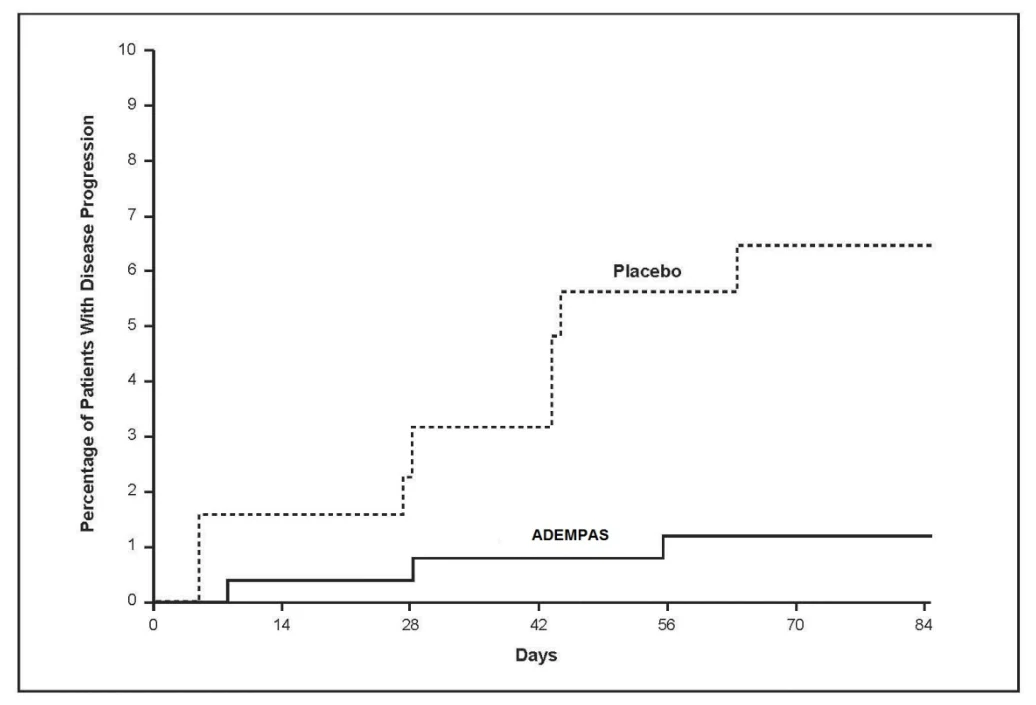 Les paramètres hémodynamiques invasifs ont été évalués au cours de l’étude PATENT-1 et sont présentés au Tableau 13. Un cathétérisme cardiaque droit a été effectué au début et à la fin de l’étude chez 339 patients.
Tableau 13 : Changement des paramètres hémodynamiques entre le début de l’étude et la dernière consultation au cours de l’étude PATENT-1 : comparaison entre le groupe recevant une dose de riociguat adaptée individuellement et le groupe placebo
Paramètre (unité) Changement moyen RIO PBO | Différence de la moyenne des MCa | IC de 95 % | Valeur p selon le test de Wilcoxon stratifiéb | ||
| PCP (mm Hg) | 1,08 | 0,46 | 0,41 | -0,36 à 1,18 | 0,0830 |
| PAD (mm Hg) | -0,20 | 0,97 | -1,01 | -2,15 à 0,13 | 0,0734 |
| PAPsyst (mm Hg) | -5,39 | 0,78 | -6,73 | -9,43 à -4,04 | < 0,0001 |
| PAPdiast (mm Hg) | -3,19 | -1,12 | -2,41 | -4,15 à -0,68 | 0,0110 |
| PAPmoyenne (mm Hg) | -3,93 | -0,50 | -3,83 | -5,61 à -2,06 | 0,0002 |
| PAM (mm Hg) | -8,54 | -1,40 | -7,25 | -9,60 à -4,90 | < 0,0001 |
| SvO2 (%) | 3,15 | -2,33 | 5,02 | 3,20 à 6,84 | < 0,0001 |
| DC (L/min) | 0,93 | -0,01 | 0,93 | 0,70 à 1,15 | < 0,0001 |
| IC (L/min/m2) | 0,54 | -0,02 | 0,56 | 0,44 à 0,69 | < 0,0001 |
| RVP (dyn*s*cm-5) | -223 | -8,9 | -225,72 | -281,37 à -170,08 | < 0,0001 |
| IRVP (dyn*s*cm-5*m2) | -374 | -22,4 | -376,81 | -468,90 à -284,72 | < 0,0001 |
| RVS (dyn*s*cm-5) | -448 | -67,5 | -394,57 | -472,95 à -316,19 | < 0,0001 |
| IRVS (dyn*s*cm-5*m2) | -753 | -130 | -675,31 | -800,84 à -549,79 | < 0,0001 |
Abréviations : DC = débit cardiaque; IC = index cardiaque; IRVP = index de résistance vasculaire pulmonaire; IRVS = index de résistance vasculaire systolique; MC = moindres carrés; PAD = pression auriculaire droite; PAM = pression artérielle moyenne; PAPdiast = pression artérielle pulmonaire diastolique; PAPmoyenne = pression artérielle pulmonaire moyenne; PAPsyst = pression artérielle pulmonaire systolique; PBO = placebo; PCP = pression capillaire pulmonaire; RIO = riociguat, 1,0 à 2,5 mg; RVP = résistance vasculaire pulmonaire; RVS = résistance vasculaire systolique; SvO2 = saturation en oxygène du sang veineux mêlé
a Dernière consultation = dernière valeur obtenue après le début de l’étude (mais avant le suivi) b Test de Wilcoxon stratifié pour la région et le groupe de stratification
Étude PATENT-2 : On a mené une étude de prolongation ouverte (étude PATENT-2) auprès de 396 patients qui avaient terminé l’étude PATENT-1. À la date limite de l’étude PATENT-2, la durée moyenne du traitement chez l’ensemble des sujets était de 1 146 jours (± 479). Les probabilités de survie à 1, 2 et 3 ans étaient respectivement de 97 %, 93 % et 88 %. Comme il n’y avait pas de groupe témoin, ces données doivent être interprétées avec prudence et ne peuvent être utilisées pour déterminer l’effet à long terme du riociguat sur la mortalité.
Les données à long terme sur la DM6M indiquent que l’effet du traitement par le riociguat se maintient, une augmentation de la DM6M ayant été observée pendant au moins 18 mois. Au cours de l’étude PATENT-2, le changement moyen par rapport au départ pour l’ensemble du groupe (N = 396) était de 50,2 ± 65,5 m après 12 semaines (n = 396), 50,2 ± 72,6 m après 12 mois (n = 351) et 46,1 ± 83,0 m après 24 mois (n = 316).
Pour ce qui est de la DM6M, du taux de NT-proBNP, de la classe fonctionnelle de l’OMS et du score de l’échelle Borg CR 10, les résultats de l’étude PATENT-2 ont été conformes à ceux de l’étude PATENT-1.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Selon des données non cliniques provenant d’études classiques de la pharmacologie de l’innocuité, de la toxicité d’une dose unique, de la phototoxicité, de la génotoxicité et de la cancérogénicité, il n’y a pas de risque inhabituel chez l’humain. Une toxicité embryo-fœtale, dont des malformations, a été observée au cours d’études sur le développement/la reproduction.
Toxicité chronique
Les effets observés au cours des études de toxicité chronique ont surtout été attribuables à l’activité pharmacodynamique du riociguat (effets hémodynamiques et effets relaxants sur le muscle lisse) et sont survenus à des taux d’exposition systémique comparables ou inférieurs à ceux produits par la dose maximale recommandée chez l’humain (DMRH).
Chez le rat, les effets observés comprenaient les suivants : signes cliniques tels qu’érection pénienne probablement causée par une vasodilatation; augmentation de la consommation d’eau et du volume urinaire et, par conséquent, réduction de la densité urinaire et de la concentration des constituants urinaires, et augmentation du poids des surrénales et de la largeur de la zone glomérulée; espaces vasculaires proéminents/dilatés dans la paroi des veines mésentériques; augmentation des valeurs des paramètres érythrocytaires et du nombre de réticulocytes; et effets intestinaux (abdomen distendu, augmentation du volume, intestins allongés, cæcum dilaté) vraisemblablement causés par une réduction de la motilité gastro-intestinale.
On a observé une activation et/ou hyperplasie des canaux biliaires et une augmentation de l’infiltration inflammatoire périportale chez des rats ayant reçu, au cours d’une étude de 13 semaines, 100 g/kg/jour, dose produisant des taux d’exposition environ 7 fois plus élevés que ceux produits par la DMRH, bien qu’au cours de l’étude de cancérogénicité, l’incidence des kystes biliaires ait été accrue chez les rats mâles ayant reçu la plus forte dose à des taux d’exposition qui n’étaient que légèrement supérieurs à ceux produits par la DMRH. On n’a pas fait d’observations semblables chez la souris ni chez le chien.
L’augmentation du poids du cœur observée à des doses thérapeutiques n’a pas été corrélée par l’examen microscopique au cours des études de toxicité subchronique et chronique chez le rat. Une hypertrophie du cœur et une augmentation de l’incidence du thrombus, de la dilatation, de la cardiomyopathie et de la vasculopathie auriculaires sont survenues chez les rats mâles ayant reçu la plus forte au cours de l’étude de cancérogénicité à des taux d’exposition de plus de 2 fois celui produit par la DMRH, bien que le taux d’exposition ait été inférieur à celui produit par la DMRH à la dose sans effet.
Chez le chien, les effets cliniques touchaient surtout l’appareil gastro-intestinal et comprenaient vomissements, diarrhée, réduction de la consommation de nourriture et perte de poids.
Chez le chien, les augmentations marquées des pressions artérielles systolique et diastolique et les augmentations compensatoires de la fréquence cardiaque observées à des doses de 0,3 mg/kg/jour et plus n’étaient pas associées à une dose sans effet. Des lésions pathologiques du cœur (dégénérescence du myocarde, fibrose des muscles papillaires du myocarde, endocardite) et des vaisseaux coronaires (œdème vasculaire/périvasculaire, hypertrophie vasculaire) sont aussi survenues à des doses de 0,3 mg/kg/jour et plus. Des perturbations hémodynamiques et de l’hémodynamique cardiovasculaire sont survenues chez le chien à des taux d’exposition systémique comparables à celui produit par la DMRH.
Cancérogénicité
Chez le rat, un taux d’exposition systémique au riociguat de jusqu’à 7 fois celui chez l’humain n’a pas produit d’effet carcinogène.
Au cours de l’étude de carcinogénicité chez la souris, on a observé des augmentations non statistiquement significatives de l’incidence des tumeurs intestinales à des taux d’exposition légèrement inférieurs et supérieurs au taux d’exposition produit par des doses thérapeutiques chez l’humain. On a jugé que ces augmentations étaient causées par de volumineuses lésions intestinales non néoplasiques chroniques, dont inflammation, dégénérescence muqueuse et hyperplasie réactive.
Génotoxicité
Le riociguat et son principal métabolite circulant n’ont pas été génotoxiques, les 2 ayant donné des résultats négatifs au cours du test de mutation bactérienne (test d’Ames), du test d’aberration chromosomique in vitro sur cellules v79 de hamster chinois et du test in vivo du micronoyau sur des cellules médullaires de souris mâles. Le riociguat a aussi donné des résultats négatifs au cours d’un test cytogénétique in vivo sur des cellules médullaires de souris mâles.
Toxicologie de la reproduction et du développement
Les études menées chez le rat et le lapin ont montré que le riociguat et son principal métabolite avaient des effets toxiques marqués sur la reproduction.
L’administration de riociguat à des rates pendant la période pré- et post-natale a réduit l’indice des naissances vivantes ainsi que la survie jusqu’au 4e jour après la mise bas. À la dose sans effet nocif observé (DSENO) pour ces effets, le taux d’exposition systémique au riociguat chez le rat était inférieur au taux d’exposition maximal chez l’humain. L’administration de riociguat à des rates pendant la gestation a produit une augmentation de la fréquence des malformations cardiaques et des pertes post-implantation, y compris des résorptions précoces. À la DSENO pour ces effets, le taux d’exposition systémique au riociguat chez le rat était semblable au taux d’exposition maximal chez l’humain. Les principaux effets fœtaux du principal métabolite (M1) du riociguat, administré à des rates pendant la gestation, comprenaient les suivants : réduction du poids des fœtus, augmentation du nombre de cas de sous-développement ou d’absence de la glande thyroïde et retard de l’ossification. À la DSENO pour ces effets, le taux d’exposition systémique au métabolite M1 chez le rat était comparable au taux d’exposition maximal chez l’humain.
Chez le lapin, des avortements et des effets toxiques fœtaux ont été observés quand le riociguat a été administré pendant la gestation à partir d’un taux d’exposition systémique inférieur au taux d’exposition maximal chez l’humain. Également chez le lapin, on a observé des avortements et des résorptions totales quand le métabolite M1 avait été administré pendant la gestation. À la DSENO pour ces effets, le taux d’exposition systémique au M1 chez le lapin était inférieur au taux d’exposition maximal chez l’humain.
Chez le rat, le riociguat n’a pas eu d’effets sur la fertilité des mâles et des femelles, mais son principal métabolite (M1) a produit une légère baisse du taux d’implantation à un taux d’exposition systémique comparable au taux d’exposition maximal chez l’humain.
Toxicité osseuse
Chez des rats adolescents à croissance rapide, on a observé des effets sur la formation des os (soit une augmentation de la masse osseuse globale). Chez des rats adultes, quand le traitement avait été amorcé pendant l’adolescence, on a observé une augmentation du remodelage osseux/de l’hyperostose dans le fémur au cours de l’étude de toxicité chronique de 26 semaines à des taux d’exposition systémique à l’état d’équilibre semblables aux taux thérapeutiques chez l’humain. On n’a pas observé d’effets sur les os quand le traitement avait été amorcé chez des rats adultes
Pharmacologie chez l’animal
Dans toutes les espèces étudiées, le profil toxicologique d’ADEMPAS a été caractérisé par des effets découlant du mode d’action pharmacologique, soit la stimulation de la GCs et l’augmentation subséquente des concentrations intracellulaires de GMPc. On a démontré que les appareils cardiovasculaire, digestif et squelettique étaient ceux qui étaient les plus sensibles à ces effets
Les études d’innocuité non cliniques ont révélé qu’ADEMPAS ne produisait pas d’effets toxiques suscitant des inquiétudes particulières, par exemple sur le foie ou sur le rein. Les études sur le risque d’allongement de l’espace QT in vitro ont montré qu’ADEMPAS n’avait pas d’effet intrinsèque pertinent sur la repolarisation cardiaque. Après l’administration par voie orale d’une dose unique d’ADEMPAS ou de son principal métabolite (M1) chez des chiens conscients ou anesthésiés, on n’a pas jugé que l’espace QT avait été modifié, après correction pour la fréquence cardiaque.
Pharmacologie chez l’humain
ADEMPAS est un stimulateur de la GCs, enzyme présente dans la plupart des cellules de mammifères, dont celles de l’appareil cardiorespiratoire. La GCs est aussi le récepteur du monoxyde d’azote (NO).
Pharmacodynamie
Quand le NO se lie à la GCs, l’enzyme catalyse la synthèse de la GMPc, une molécule de signalisation. La GMPc intracellulaire joue un rôle important dans la régulation des processus qui influent sur le tonus, la prolifération, la fibrose et l’inflammation vasculaires.
L’hypertension pulmonaire est associée à un dysfonctionnement endothélial, à une altération de la synthèse du NO et à une stimulation insuffisante de la voie du NO-GCs-GMPc.
Le riociguat a un double mode d’action. Il sensibilise la GCs au NO endogène en stabilisant la liaison du NO à la GCs. Le riociguat stimule aussi directement la GCs par l’entremise d’un autre site de liaison, indépendamment du NO.
Le riociguat restaure la voie NO-GCs-GMPc et augmente la production de GMPc.
Il y a un lien direct entre la concentration plasmatique de riociguat et des paramètres hémodynamiques comme les résistances vasculaires systémique et pulmonaire, la tension artérielle systolique et le débit cardiaque.
Pharmacocinétique
Absorption et biodisponibilité
La biodisponibilité absolue du riociguat est élevée (94 %). L’absorption du riociguat est rapide, les concentrations maximales (Cmax) étant atteintes de 1 à 1,5 heure après la prise du comprimé.
Les aliments sont sans effet sur l’ASC des concentrations de riociguat. La Cmax n’est que légèrement réduite (soit de 35 %) par les aliments. Le riociguat peut donc être pris avec des aliments ou non.
Distribution
Chez l’humain, la liaison aux protéines plasmatiques est élevée, soit d’environ 95 %, et l’albumine sérique et l’α1-glycoprotéine acide sont les 2 principales protéines de liaison.
Le volume de distribution est modéré, soit d’environ 30 L à l’état d’équilibre. Métabolisme
La N-déméthylation, catalysée par le CYP1A1, le CYP3A4, le CYP3A5 et le CYP2J2, est la principale voie de biotransformation du riociguat. Elle mène à la formation du principal métabolite actif circulant (M1) (dont l’activité pharmacologique est d’un dixième à un tiers de celle du riociguat), qui est lui-même métabolisé en N-glucuronide, métabolite dénué d’activité pharmacologique.
On a montré in vitro que le kétoconazole, qui est classé comme un puissant inhibiteur du CYP3A4 et de la glycoprotéine p (gp-P), était un puissant inhibiteur de multiples isoformes du CYP et de la glycoprotéine P (gp-P)/protéine de résistance du cancer du sein (BCRP) pour le métabolisme et l’élimination du riociguat.
Parmi les isoformes recombinantes du CYP étudiées in vitro, le CYP1A1 est celle qui a le plus efficacement catalysé la formation du principal métabolite du riociguat. Les médicaments de la classe des inhibiteurs de la tyrosine kinase sont des inhibiteurs puissants du CYP1A1, l’erlotinib et la géfitinib ayant eu l’effet inhibiteur le plus marqué in vitro. Par conséquent, les interactions médicament-médicament découlant d’une puissante inhibition du CYP1A1 pourraient entraîner une augmentation de l’exposition au riociguat, surtout chez les fumeurs. Les inhibiteurs puissants du CYP1A1 doivent donc être utilisés avec prudence.
Élimination
La totalité du riociguat (molécule mère et métabolites) est éliminée tant par voie rénale (33 à 45 %) que par voie biliaire/fécale (48 à 59 %). De 4 à 19 % de la dose de riociguat est éliminée sous forme inchangée par les reins et de 9 à 44 % de la dose de riociguat est retrouvée sous forme inchangée dans les fèces.
Les données in vitro indiquent que le riociguat et son principal métabolite sont des substrats des protéines de transport membranaire gp-P (glycoprotéine P) et BCRP (protéine de résistance du cancer du sein).
Compte tenu de sa clairance systémique d’environ 3 à 6 L/h, le riociguat peut être considéré comme un médicament dont la clairance est faible. Sa demi-vie d’élimination est d’environ 7 heures chez des sujets en bonne santé et d’environ 13 heures chez des malades.
Linéarité/non-linéarité
La pharmacocinétique du riociguat est linéaire aux doses de 0,5 à 2,5 mg.
La variabilité inter-individuelle (CV [%]) de l’exposition au riociguat (ASC) est d’environ 60 % pour toutes les doses. La variabilité intra-individuelle est beaucoup moindre, soit de 35 % pour la concentration plasmatique minimale de riociguat (Cmin).