


Monographie de produit - Teva-Ambrisentan
1 INDICATIONS
Teva-Ambrisentan (comprimés d’ambrisentan) est indiqué pour le traitement de l’hypertension artérielle pulmonaire idiopathique (« primitive ») et de l’hypertension artérielle pulmonaire associée à une collagénose chez des patients adultes manifestant des symptômes de classe fonctionnelle II ou III selon l’OMS.
Teva-Ambrisentan ne doit être utilisé que par des médecins expérimentés dans le diagnostic et le traitement de l’hypertension artérielle pulmonaire idiopathique et de l’hypertension artérielle pulmonaire.
1.1 Enfants (< 18 ans)
Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Personnes âgées (≥ 65 ans)
Il existe peu de données sur l’innocuité et l’efficacité dans la population gériatrique (voir 7.1.4 Personnes âgées et 10.3 Pharmacocinétique).
2 CONTRE-INDICATIONS
Teva-Ambrisentan est contre-indiqué dans les cas suivants :
Patients qui présentent une hypersensibilité connue ou soupçonnée à Teva-
Ambrisentan ou à l’un des ingrédients de la préparation (voir 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT).
- Grossesse (voir 7.1.1 Grossesse).
- Allaitement (voir 7.1.2 Allaitement).
Patients présentant une atteinte hépatique grave (avec ou sans cirrhose) (voir
7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions
hépatique/biliaire/pancréatique, et 4 POSOLOGIE ET ADMINISTRATION).
Patients dont les concentrations initiales d’aminotransférases hépatiques
(aspartate aminotransférase [AST] et/ou alanine aminotransférase [ALT]) correspondent à plus de 3 fois la limite supérieure de la normale (> 3 × LSN) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique/biliaire/pancréatique et 4 POSOLOGIE ET ADMINISTRATION).
- Patients atteints de fibrose pulmonaire idiopathique (FPI), avec ou sans hypertension pulmonaire.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Le traitement doit être instauré seulement par un médecin expérimenté dans le traitement de l’hypertension artérielle pulmonaire.
On doit évaluer la fonction hépatique avant d’instaurer un traitement par
Teva-Ambrisentan (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique/biliaire/pancréatique et Surveillance et épreuves de laboratoire).
- Chez les femmes aptes à procréer, le traitement par Teva-Ambrisentan doit être amorcé seulement après un test de grossesse négatif et à condition que les patientes utilisent une méthode de contraception fiable (voir 7.1.1 Grossesse).
- Teva-Ambrisentan est contre-indiqué chez les patients présentant une atteinte hépatique grave et chez ceux dont les concentrations initiales d’AST ou d’ALT correspondent à plus de 3 fois la limite supérieure de la normale (> 3 × LSN). Teva-Ambrisentan doit être administré avec prudence chez les patients présentant un trouble hépatique modéré (voir 7 MISES EN GARDE ET PRÉCAUTIONS; 10.3 Pharmacocinétique, Populations particulières et états pathologiques, Insuffisance hépatique).
- Chez les patients atteints d’hypertension artérielle pulmonaire associée à une collagénose, la dose optimale peut être de 10 mg. On envisagera de passer à une dose de 10 mg si le patient tolère bien Teva-Ambrisentan à 5 mg (voir 8 EFFETS INDÉSIRABLES).
4.2 Dose recommandée et ajustement posologique
Le traitement par Teva-Ambrisentan doit être instauré à raison de 5 mg, une fois par jour. On pourrait obtenir des effets bénéfiques additionnels en majorant la dose à 10 mg une fois par jour.
La dose quotidienne maximale recommandée est de 10 mg.
Lorsque Teva-Ambrisentan est administré en association avec la cyclosporine A, la dose de Teva-Ambrisentan doit se limiter à 5 mg, une fois par jour (voir 9.4 Interactions médicament-médicament, Cyclosporine A).
Teva-Ambrisentan peut être administré avec ou sans nourriture.
L’innocuité et l’efficacité de Teva-Ambrisentan n’ont pas été établies chez les patients de moins de 18 ans. Par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada (voir 16 TOXICOLOGIE NON CLINIQUE).
Aucune modification posologique n’est requise chez les patients âgés de 65 ans et plus. Dans le cadre d’études cliniques en monothérapie, les œdèmes périphériques signalés étaient liés à la dose et plus fréquents chez les patients âgés de 65 ans et plus.
Teva-Ambrisentan n’est pas soumis à un métabolisme rénal important ni à une excrétion rénale marquée; par conséquent, il est peu probable que la dose doive être adaptée pour les patients atteints d’un trouble rénal.
4.5 Dose oubliée
Le patient doit être averti qu’en cas d’oubli, il doit prendre la dose de Teva-Ambrisentan omise dès qu’il se rend compte de son oubli, puis prendre la suivante à l’heure habituelle. Il ne doit pas prendre deux doses en même temps pour compenser celle qu’il a oubliée.
5 SURDOSAGE
Chez des volontaires en santé, des doses uniques de 50 et de 100 mg (5 à 10 fois la dose maximale recommandée) ont été associées à des céphalées, des bouffées vasomotrices, des étourdissements, des nausées et la congestion nasale.
Compte tenu du mode d’action de l’ambrisentan, le surdosage de Teva-Ambrisentan pourrait causer de l’hypotension. En cas d’hypotension marquée, des mesures actives de soutien cardiovasculaire pourraient s’avérer nécessaires. Il n’existe pas d’antidote spécifique à ce médicament.
Pour connaître les mesures à prendre en cas de surdosage présumé, communiquez avec le centre antipoison de votre région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 1 – Formes pharmaceutiques, teneurs, composition et conditionnement
Conditionnement
| Voie | Forme pharmaceutique / | Ingrédients non médicinaux | ||||
| d’administration | Teneurs / Composition | |||||
| Oral | Comprimés / 5 mg et 10 mg | Alcool polyvinylique, cellulose microcristalline, croscarmellose sodique, dioxyde de titane, lactose monohydraté, lécithine, macrogol/polyéthylèneglycol, stéarate de magnésium et talc | ||||
Les comprimés Teva-Ambrisentan à 5 mg sont pelliculés, de forme oblongue, blancs à blanc cassé et portent l’inscription gravée « 5 » sur un côté et « 405 » sur l’autre.
Les comprimés Teva-Ambrisentan à 10 mg sont pelliculés, de forme oblongue, blancs à blanc cassé et portent l’inscription gravée « 10 » sur un côté et « 406 » sur l’autre.
Chaque comprimé pelliculé contient de l’ambrisentan et les ingrédients non médicinaux suivants : Alcool polyvinylique, cellulose microcristalline, croscarmellose sodique, dioxyde de titane, lactose monohydraté, lécithine, macrogol/polyéthylèneglycol, stéarate de magnésium et talc.
Teva-Ambrisentan est offert en plaquettes alvéolées de 30 (3 x 10) comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Cancérogenèse et mutagenèse
On ne dispose d’aucune donnée chez les humains (voir 16 TOXICOLOGIE NON CLINIQUE, Pouvoir carcinogène).
Conduite de véhicules et utilisation de machines
Aucune étude n’a été menée pour évaluer l’effet de l’ambrisentan en comprimés sur l’aptitude à conduire un véhicule ou à faire fonctionner des machines. De plus, il est impossible de prévoir un effet défavorable sur l’exécution de ces activités d’après la pharmacologie de la substance active.
Rétention liquidienne
Un œdème périphérique (rétention de liquide) a été observé chez des patients traités par des antagonistes des récepteurs de l’endothéline (ARE), y compris l’ambrisentan en comprimés. L’œdème périphérique peut aussi être une conséquence clinique de l’hypertension artérielle pulmonaire. L’ambrisentan a entraîné une hausse proportionnelle à la dose des cas d’œdème périphérique léger ou modéré (voir 8 EFFETS INDÉSIRABLES).
Des rapports obtenus après la commercialisation du produit confirment qu’une rétention liquidienne peut survenir dans les semaines suivant le début du traitement par l’ambrisentan en comprimés et dans certains cas, a nécessité l’administration d’un diurétique ou l’hospitalisation du patient afin de rétablir l’équilibre liquidien ou de traiter une insuffisance cardiaque décompensée (voir 8.2 Effets indésirables observés au cours des essais cliniques, tableau 2). Si les patients présentent déjà une surcharge liquidienne, on doit traiter cette situation comme il se doit sur le plan clinique avant d’amorcer le traitement par Teva-Ambrisentan.
Si, pendant le traitement par Teva-Ambrisentan, un œdème périphérique d’importance clinique se manifeste, s’accompagnant ou non d’un gain de poids, il convient d’effectuer une évaluation plus approfondie pour rechercher la cause de l’œdème, telle que la prise de Teva-Ambrisentan ou une insuffisance cardiaque sous-jacente. Il convient également de déterminer si un traitement spécifique ou l’arrêt du traitement par Teva-Ambrisentan est nécessaire.
Système sanguin
L’emploi des antagonistes des récepteurs de l’endothéline a été associé à des baisses d’origine médicamenteuse des concentrations d’hémoglobine et de l’hématocrite. De tels effets ont aussi été observés au cours des études cliniques sur l’ambrisentan en comprimés en monothérapie. Certains cas se sont traduits par une anémie ayant nécessité une transfusion. En général, ces réductions sont survenues pendant les premières semaines du traitement par l’ambrisentan et les taux se sont stabilisés par la suite.
Il n’est pas recommandé d’amorcer un traitement par Teva-Ambrisentan chez des patients atteints d’une anémie d’importance clinique voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire).
Fonctions hépatique/biliaire/pancréatique
Des anomalies de la fonction hépatique ont été associées à l’hypertension artérielle pulmonaire. On a observé des élévations des concentrations d’enzymes hépatiques pouvant être reliées au traitement par les antagonistes des récepteurs de l’endothéline (ARE). On doit donc évaluer la fonction hépatique des patients avant d’entreprendre le traitement par Teva-Ambrisentan. Il convient de surveiller la fonction hépatique chaque fois que cela est indiqué sur le plan clinique chez les patients dont la fonction hépatique est normale ou légèrement altérée. La mise en route du traitement par Teva-Ambrisentan est contre-indiquée chez les patients présentant d’emblée des concentrations de transaminases (alanine aminotransférase [ALT] ou aspartate aminotransférase [AST]) supérieures à 3 fois la limite supérieure de la normale (> 3 × LSN) et chez les patients présentant une atteinte hépatique grave. Par ailleurs, Teva-Ambrisentan doit être employé avec prudence chez les patients accusant une atteinte hépatique modérée; il est recommandé de procéder tous les mois à des dosages de contrôle de l’ALT et de l’AST chez ces patients (voir 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE).
Même si la fréquence des anomalies des transaminases a été faible, on ne peut exclure la possibilité d’élévations des transaminases sériques associées au traitement par l’ambrisentan en comprimés. Par conséquent, il est recommandé de surveiller les concentrations d’ALT et d’AST chaque mois, surtout chez les patients vulnérables comme ceux qui présentent une atteinte hépatique modérée, une insuffisance cardiaque droite d’importance clinique, une hépatopathie préexistante, des antécédents d’augmentation des concentrations d’aminotransférase d’origine médicamenteuse ou chez ceux qui utilisent déjà des médicaments réputés augmenter les concentrations de ces enzymes et qui pourraient être exposés à un risque accru de subir de telles augmentations en prenant Teva-Ambrisentan. Si les patients présentent des élévations cliniquement importantes des transaminases ou si ces hausses s’accompagnent de signes ou de symptômes d’atteinte hépatique (p. ex. ictère), on doit cesser le traitement par Teva-Ambrisentan.
En l’absence de symptômes cliniques d’atteinte hépatique ou d’ictère, on peut envisager de reprendre le traitement par Teva-Ambrisentan après la résolution des anomalies des enzymes hépatiques. On sait qu’une atteinte hépatique et l’hépatite auto-immune surviennent chez les patients atteints d’hypertension artérielle pulmonaire et qu’on décèle souvent des auto-anticorps chez les patients atteints d’hypertension artérielle pulmonaire idiopathique. On a signalé des cas évoquant l’hépatite auto-immune, y compris l’exacerbation possible d’une hépatite auto-immune sous-jacente, et une atteinte hépatique lors du traitement par l’ambrisentan en comprimés, bien que le rôle de l’ambrisentan dans la survenue de ces événements ne soit pas clair.
Par conséquent, il convient de surveiller les patients à la recherche de signes d’atteinte hépatique et de faire preuve de prudence lorsque Teva-Ambrisentan est employé seul ou en association avec d’autres médicaments réputés pour être associés à une atteinte hépatique, car les effets additifs de Teva-Ambrisentan avec ces agents sont inconnus. La prise en charge de l’hépatite auto-immune chez les patients atteints d’hypertension artérielle pulmonaire doit être optimisée avant d’amorcer le traitement par Teva-Ambrisentan et pendant celui-ci. Si les patients présentent des signes ou des symptômes d’hépatite ou manifestent une exacerbation d’une hépatite auto-immune, on doit cesser l’emploi de Teva-Ambrisentan.
Un parallèle a été établi entre d’autres ARE et des hausses des concentrations d’aminotransférases (ALT et AST), des effets hépatotoxiques et des cas d’insuffisance hépatique (voir 8 EFFETS INDÉSIRABLES). Si la fonction hépatique d’un patient est altérée après que celui-ci ait amorcé un traitement par Teva-Ambrisentan, on devra en rechercher minutieusement la cause. Il convient de mettre fin au traitement par Teva-Ambrisentan si les concentrations d’aminotransférases hépatiques dépassent de plus de 3 fois la limite supérieure de la normale (> 3 × LSN) ou si les hausses de ces concentrations s’accompagnent d’une bilirubinémie correspondant à plus de 2 fois la limite supérieure de la normale (> 2 × LSN), ou de signes ou de symptômes d’un dysfonctionnement hépatique et que les autres causes possibles ont été écartées.
Surveillance et épreuves de laboratoire
Hémoglobine et hématocrite
L’ambrisentan en comprimés a été associé à des réductions des concentrations d’hémoglobine et de l’hématocrite. Il n’est pas recommandé d’amorcer un traitement par Teva-Ambrisentan chez des patients qui manifestent une anémie d’importance clinique. On recommande d’effectuer le dosage de l’hémoglobine et/ou de l’hématocrite avant d’instaurer le traitement par Teva-Ambrisentan, un mois après le début du traitement, puis régulièrement par la suite, selon les indications cliniques.
Des baisses des concentrations d’hémoglobine et/ou de l’hématocrite ont été constatées comme effets indésirables très courants du médicament observés au cours des essais cliniques (voir le tableau 2). La réduction moyenne des valeurs de l’hémoglobine entre le début et la fin du traitement chez les patients recevant l’ambrisentan dans le cadre d’études contrôlées par placebo d’une durée de 12 semaines portant sur l’emploi d’un médicament en monothérapie était de 0,8 g/dl. Selon les observations, des baisses des concentrations d’hémoglobine ont persisté pendant 4 ans.
Si on observe une diminution significative sur le plan clinique des valeurs de l’hémoglobine ou de l’hématocrite et que d’autres causes possibles de cette baisse ont é té exclues, on doit envisager de mettre fin au traitement par Teva-Ambrisentan.
Épreuves de la fonction hépatique
On doit mesurer les concentrations de transaminases hépatiques avant d’entreprendre le traitement et tous les mois par la suite chez les patients vulnérables ou, en général chez tous les patients, chaque fois que ces dosages sont indiqués sur le plan clinique (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique/biliaire/pancréatique).
En cas d’élévation import ante sur le plan clinique des concentrations de transaminases (plus de 3 fois la LSN), ou d’élévation des concentrations de transaminases accompagnée de signes ou de symptômes d’atteinte hépatique (p. ex. nausées, vomissements, fièvre, douleur abdominale, ictère ou encore léthargie ou fatigue inhabituelles) ou encore d’une hausse de la concentration de bilirubine représentant 2 fois la limite supérieure de la normale (2 × LSN), on doit cesser le traitement par Teva-Ambrisentan.
Chez les patients qui ne présentent pas de symptômes cliniques d’atteinte hépatique ou d’ictère, on peut envisager de reprendre le traitement par Teva-Ambrisentan après la résolution des anomalies des enzymes hépatiques (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique/biliaire/pancréatique).
Maladie veino-occlusive pulmonaire
Si les patients présentent un œdème pulmonaire aigu lors de l’instauration du traitement par Teva-Ambrisentan, on doit envisager la possibilité d’une maladie veino-occlusive pulmonaire.
Fonction rénale
L’ambrisentan en comprimés n’a pas été étudié chez des sujets présentant une atteinte rénale. L’ambrisentan en comprimés n’est pas soumis à un métabolisme rénal important ni à une excrétion rénale marquée; par conséquent, il est peu probable que la dose doive être adaptée pour les patients présentant un trouble rénal (voir 10.3 Pharmacocinétique).
Santé reproductive : Potentiel des femmes et des hommes
Fertilité
Une atrophie des tubules séminifères des animaux mâles a été liée à l’administration à long terme d’ARE, y compris l’ambrisentan (voir 16 TOXICOLOGIE NON CLINIQUE). L’effet du médicament sur la fertilité de l’homme n’est pas connu (voir 14 ESSAIS CLINIQUES et 16 TOXICOLOGIE NON CLINIQUE).
Risque tératogène
La tératogénicité est un effet de classe des ARE. Des études menées chez des rates et des lapines ont révélé que l’ambrisentan est tératogène et ont fait état de cas de taux accrus de malformations fœtales et d’anomalies suivant l’administration du produit (voir 16 TOXICOLOGIE NON CLINIQUE).
7.1 Cas particuliers
7.1.1 Grossesse
L’emploi de Teva-Ambrisentan est contre-indiqué chez la femme enceinte. Des études menées chez des rates et des lapines ont révélé que l’ambrisentan est tératogène et ont fait état de cas de taux accrus de malformations fœtales et d’anomalies suivant l’administration d’antagonistes des récepteurs de l’endothéline, y compris l’ambrisentan en comprimés (voir 16 TOXICOLOGIE NON CLINIQUE).
Les femmes aptes à procréer doivent être informées que la prise de Teva-Ambrisentan durant la grossesse présente un risque d’effets nocifs pour le fœtus. Il faut absolument exclure la possibilité d’une grossesse avant d’entreprendre le traitement par Teva-Ambrisentan et la patiente doit recourir à une méthode de contraception fiable durant le traitement. Des tests de grossesse sont recommandés durant le traitement par Teva-Ambrisentan, selon les indications cliniques.
Les femmes aptes à procréer doivent communiquer sans tarder avec leur médecin si elles découvrent ou soupçonnent qu’elles sont enceintes. Si la décision est prise de poursuivre la grossesse, il convient d’interrompre le traitement par Teva-Ambrisentan et d’instaurer un traitement de remplacement (voir 2 CONTRE-INDICATIONS et 16 TOXICOLOGIE NON CLINIQUE).
7.1.2 Allaitement
On ignore si l’ambrisentan est excrété dans le lait humain. Par conséquent, l’allaitement est contre-indiqué chez les patientes traitées par Teva-Ambrisentan (voir 2 CONTRE-INDICATIONS).
7.1.3 Enfants (< 18 ans)
Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada (voir 16 TOXICOLOGIE NON CLINIQUE).
7.1.4 Personnes âgées (≥ 65 ans)
Aucune modification posologique n’est requise chez les patients âgés de 65 ans et plus.
Dans le cadre des études cliniques portant sur l’emploi de l’ambrisentan en comprimés en monothérapie, on a signalé que l’œdème périphérique était lié à la dose, qu’il était plus fréquent et qu’il semblait plus grave chez les patients de 65 ans et plus (voir 8 EFFETS INDÉSIRABLES, 10 PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques et 4 POSOLOGIE ET ADMINISTRATION).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
L’innocuité de l’ambrisentan en comprimés a été évaluée dans le cadre d’études cliniques de phases II et III regroupant 483 patients atteints d’hypertension artérielle pulmonaire qui ont reçu des doses uniquotidiennes de 1 mg, 2,5 mg, 5 mg ou 10 mg pendant des périodes allant de 1 jour à 3,5 années. Dans l’ensemble, l’ambrisentan en comprimés a été bien toléré.
Au cours d’études contrôlées par placebo d’une durée de 12 semaines, les effets indésirables signalés le plus fréquemment (≥ 10 %) chez les patients prenant l’ambrisentan en comprimés ont été l’œdème périphérique, les céphalées et la congestion nasale (voir le tableau 2).
Durant les études de phase III contrôlées par placebo, la proportion de patients qui ont interrompu leur traitement en raison d’effets indésirables a été semblable dans tous les groupes : 3,0 % dans le groupe placebo et 2,3 % dans le groupe ambrisentan en comprimés.
Dans le cadre des études contrôlées par placebo, six (4,5 %) patients sous placebo et quatre (1,5 %) patients sous ambrisentan sont décédés. Une proportion plus élevée de patients prenant le placebo ont subi au moins un effet indésirable grave non fatal comparativement aux patients prenant l’ambrisentan en comprimés. Les effets indésirables graves les plus fréquents tant chez les patients sous placebo que chez les patients sous ambrisentan en comprimés ont été l’insuffisance ventriculaire droite (placebo : 6,1 %, ambrisentan en comprimés : 1,1 %) et (l’aggravation de) l’hypertension artérielle pulmonaire (placebo : 3,8 %, ambrisentan en comprimés : 1,1 %). La fréquence des effets indésirables graves liés au traitement a été similaire dans les groupes recevant l’ambrisentan en comprimés.
8.2 Effets indésirables observés au cours des essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, il est possible que les taux d’effets indésirables observés dans ces conditions ne reflètent pas les taux observés en pratique. Par conséquent, ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les renseignements que les essais cliniques fournissent sur les effets indésirables peuvent être utiles pour déterminer les événements indésirables associés aux médicaments, et pour en évaluer les taux approximatifs dans le monde réel.
Expérience tirée des études cliniques de courte durée
Les données suivantes sur l’innocuité de l’ambrisentan en comprimés proviennent de deux études cliniques de phase III contrôlées par placebo d’une durée de 12 semaines réalisées chez des patients atteints d’hypertension artérielle pulmonaire (ARIES- 1 et ARIES-2). En tout, 197 patients ont reçu l’ambrisentan en comprimés à raison de 5 mg ou 10 mg 1 f.p.j. et 132 patients ont reçu un placebo
Les effets indésirables du médicament observés dans les études ARIES-1 et ARIES-2 sont résumés dans le tableau 2.
Tableau 2 – Effets indésirables du médicament survenus chez les patients atteints d’hypertension artérielle pulmonaire traités par l’ambrisentan dans le cadre des études de courte durée (ARIES-1 et ARIES-2, analyse intégrée)
Classification par système ou organe Terminologie retenue | Placebo (N = 132) n (%) | Ambrisentan 5 mg (N = 130) n (%) | Ambrisentan 10 mg (N = 67) n (%) |
| Troubles du système sanguin et lymphatique | |||
| Anémie | 2 (1,5) | 2 (1,5) | 2 (3,0) |
| Troubles cardiaques | |||
| Palpitations | 3 (2,3) | 5 (3,8) | 3 (4,5) |
| Troubles gastro-intestinaux | |||
| Constipation | 2 (1,5) | 4 (3,1) | 4 (6,0) |
| Douleur abdominalea | 1 (0,8) | 6 (4,6) | 4 (6,0) |
| Troubles généraux et touchant la voie d’administration | |||
| Œdème périphérique | 14 (10,6) | 24 (18,5) | 19 (28,4) |
| Rétention liquidienneb | 4 (3,0) | 4 (3,1) | 4 (6,0) |
Classification par système ou organe Terminologie retenue | Placebo (N = 132) n (%) | Ambrisentan 5 mg (N = 130) n (%) | Ambrisentan 10 mg (N = 67) n (%) |
| Troubles du système nerveux | |||
| Céphalées | 18 (13,6) | 20 (15,4) | 13 (19,4) |
| Troubles respiratoires, thoraciques et médiastinaux | |||
| Congestion nasale | 2 (1,5) | 7 (5,4) | 7 (10,4) |
| Rhinopharyngite | 1 (0,8) | 7 (5,4) | 2 (3,0) |
| Sinusite | 0 | 4 (3,1) | 3 (4,5) |
| Troubles vasculaires | |||
| Bouffées vasomotricesc | 2 (1,5) | 5 (3,8) | 1 (1,5) |
- a) Comprend la douleur abdominale haute; b) Comprend la rétention liquidienne, la surcharge liquidienne et l’enflure locale; c) Comprennent les bouffées de chaleur.
Les effets indésirables du médicament observés dans le cadre des études de courte durée portant sur l’emploi d’un médicament en monothérapie ont été généralement d’intensité légère ou modérée. La dose la plus forte (10 mg) a été associée à une fréquence plus élevée d’œdème périphérique, de céphalée, de congestion nasale, de palpitations, de constipation, de sinusite, d’anémie, de douleur abdominale et de rétention liquidienne. L’œdème périphérique a été l’effet indésirable le plus souvent observé pendant le traitement par l’ambrisentan en comprimés et les taux de fréquence variaient selon l’âge. Chez les patients plus jeunes (< 65 ans), la fréquence était de 18 % (28/155) chez les patients recevant l’ambrisentan en comprimés comparativement à 13 % (13/104) chez les patients recevant le placebo. Chez les patients âgés (≥ 65 ans), la fréquence de l’œdème périphérique était plus élevée : 36 % (15/42) chez les patients recevant l’ambrisentan en comprimés comparativement à 4 % (1/28) chez les patients recevant le placebo. Les résultats de telles analyses de sous-groupes doivent être interprétés avec prudence.
Expérience tirée des études cliniques de longue durée
L’innocuité à long terme (> 3 mois) de l’ambrisentan en comprimés administré en monothérapie a été évaluée chez 383 patients atteints d’hypertension artérielle pulmonaire dans le cadre de l’étude ARIES-E, une étude clinique de prolongation des études ARIES-1 et ARIES-2 non contrôlée par placebo. Les effets indésirables du médicament observés dans le cadre de l’étude de longue durée ARIES-E, sont résumés au tableau 3.
Tableau 3 – Effets indésirables du médicament survenus chez les patients atteints d’hypertension artérielle pulmonaire traités par l’ambrisentan dans le cadre des études de longue durée (> 3 mois), données de l’étude ARIES-E
| Classification par système ou organe Terminologie retenue | ARIES-E : ambrisentan en monothérapie N = 383 n (%) |
| Troubles du système sanguin et lymphatique | |
| Anémie | 52 (14) |
| Troubles cardiaques | |
| Palpitations | 50 (13) |
| Troubles oculaires | |
| Atteinte visuellea | 13 (3) |
| Troubles gastro-intestinaux | |
| Nausées | 53 (14) |
| Vomissements | 30 (8) |
| Constipation | 33 (9) |
| Douleur abdominaleb | 55 (14) |
| Troubles généraux et touchant la voie d’administration | |
| Œdème périphérique | 168 (44) |
| Rétention liquidiennec | 24 (6) |
| Fatigue | 47 (12) |
| Asthénie | 20 (5) |
| Troubles du système immunitaire | |
| Hypersensibilitéd | 13 (3) |
| Troubles du système nerveux | |
| Céphalées | 96 (25) |
| Étourdissements | 66 (17) |
| Troubles respiratoires, thoraciques et médiastinaux | |
| Congestion nasale | 48 (13) |
| Rhinopharyngite | 58 (15) |
| Sinusite | 39 (10) |
| Dyspnéee | 64 (17) |
| Troubles de la peau et des tissus sous-cutanés | |
| Éruption cutanéef | 27 (7) |
| Troubles vasculaires | |
| Bouffées vasomotricesg | 23 (6) |
IDT = intention de traiter
- a) L’atteinte visuelle comprend la vision trouble et le trouble visuel. b) La douleur abdominale comprend la douleur abdominale haute. c) La rétention liquidienne comprend la rétention liquidienne, la surcharge liquidienne et l’enflure locale. d) L’hypersensibilité comprend l’hypersensibilité au médicament. e) La dyspnée comprend la dyspnée d’effort.
- f) L’éruption cutanée comprend l’éruption érythémateuse, l’éruption cutanée généralisée, l’éruption maculaire, l’éruption papuleuse et l’éruption prurigineuse. g) Les bouffées vasomotrices comprennent les bouffées de chaleur.
En général, aucun effet indésirable nouveau ou imprévu n’a été observé au cours de la prolongation des études ARIES-1 et ARIES-2, ces dernières ayant duré 12 semaines. Au nombre des 67 décès (18 %) survenus au cours de l’étude de prolongation, six manifestations indésirables graves ont été observées chez quatre patients (n = 32; 13 %) et ont été jugées comme étant liées à l’ambrisentan en comprimés selon les chercheurs.
Un effet indésirable a mené à l’interruption permanente de la participation de 85 (22 %) des patients principalement en raison de l’aggravation de l’hypertension pulmonaire (5,2 %) et d’une insuffisance ventriculaire droite. Seize (4 %) des sujets présentaient une hausse de l’ALT et de l’AST d’au moins 3 fois la limite supérieure de la normale ce qui a mené à l’abandon d’un seul patient. Une baisse du taux d’hémoglobine a persisté tout au long du traitement. Les patients sous warfarine ou autre anticoagulant ne présentaient aucun changement cliniquement pertinent dans le temps de Quick ou le rapport international normalisé (RIN) moyens.
8.3 Effets indésirables peu fréquents observés au cours des essais cliniques
Les effets indésirables peu fréquents mentionnés ci-dessous ont été observés chez des patients atteints d’hypertension artérielle pulmonaire qui ont reçu l’ambrisentan en comprimés au cours d’études cliniques de phase III contrôlées par placebo d’une durée de 12 semaines (ARIES-1 et ARIES-2) :
Troubles du système immunitaire : hypersensibilité
8.4 Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Anomalies hématologiques
Au cours des études de phase III contrôlées par placebo et mené es auprès de patients atteints d’hypertension artérielle pulmonaire, les variations moyennes des valeurs au départ (chez les patients traités par placebo, l’ambrisentan en comprimés à 5 mg et à 10 mg, respectivement) étaient (+ 0,15, −0,77, −0,93) pour l’hémoglobine et (+ 0,01 %, −2 %, −3 %) pour l’hématocrite. Ces variations n’étaient pas liées à la dose chez les patients traités par l’ambrisentan en comprimés à 5 mg et à 10 mg. Des réductions marquées de l’hémoglobine (réduction > 15 % par rapport à l a valeur de départ, se traduisant par une valeur en bas de la limite inférieure de la normale) ont été observées chez 7 % des patients prenant l’ambrisentan en comprimés et chez 4 % des patients recevant le placebo. Des réductions semblables des valeurs de l’hémoglobine ou de l’hématocrite, ou des deux, ont été observées pendant le traitement avec d’autres antagonistes des récepteurs de l’endothéline. La cause de ces réductions reste incertaine, mais il ne s’agit pas d’une hémorragie ni d’une hémolyse. Des manifestations liées à l’anémie ou à une réduction de l’hémoglobine ou de l’hématocrite ont semblé plus fréquentes chez les patients qui recevaient des comprimés d’ambrisentan à 10 mg que chez ceux qui recevaient de plus faibles doses du médicament ou le placebo. Dans la prolongation au long cours en mode ouvert des études cliniques déterminantes de phase III, des baisses moyennes des concentrations d’hémoglobine (allant de 0,9 à 1,2 g/dl) par rapport aux valeurs initiales ont persisté pendant une période de traitement par l’ambrisentan en comprimés pouvant atteindre 4 ans.
Changements au niveau des paramètres de chimie clinique
Un certain nombre de patients (19 %) ont présenté une augmentation des concentrations de γGT (> 3 × LSN). L’importance clinique de cette observation est inconnue.
8.5 Effets indésirables signalés après la commercialisation du produit
Outre ceux signalés durant les études cliniques, on a relevé les effets indésirables suivants après l’homologation de l’ambrisentan en comprimés. Les effets de fréquence « inconnue » ont été signalés de façon volontaire et proviennent d’une population dont on ignore la taille; par conséquent, il est impossible d’en estimer la fréquence.
Troubles cardiaques
Après la commercialisation du médicament, on a fait état de cas de rétention liquidienne et d’insuffisance cardiaque associée à une rétention liquidienne survenus dans les semaines qui ont suivi le début du traitement par l’ambrisentan en comprimés. Certains de ces cas ont nécessité l’administration d’un diurétique ou l’hospitalisation du patient afin de rétablir l’équilibre liquidien ou de traiter une insuffisance cardiaque décompensée.
Troubles du système sanguin et lymphatique
Anémie nécessitant une transfusion.
Troubles hépatobiliaires
Des cas d’élévation des transaminases hépatiques (AST et ALT > 3 × LSN), d’hépatite auto-immune (voir 7 MISES EN GARDE ET PRÉCAUTIONS), y compris des cas d’exacerbation de l’hépatite auto-immune, et des atteintes hépatiques d’étiologie incertaine (y compris une hausse de la bilirubine sanguine > 2 × LSN) ont été rapportés pendant le traitement par l’ambrisentan. La fréquence des événements hépatiques était semblable chez les patients présentant un dysfonctionnement ventriculaire gauche.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Des études effectuées sur du tissu hépatique humain indiquent que l’ambrisentan est métabolisé par les uridine 5’-diphosphate glucuronosyltransférases (UGT) 1A9S, 2B7S et 1A3S, ainsi que par les isoenzymes CYP3A4 et CYP2C19. Les études in vitro semblent indiquer que l’ambrisentan en comprimés est un substrat de la protéine de transport des anions organiques (OATP – Organic Anion Transport Protein). En outre, elles montrent que l’ambrisentan en comprimés est un substrat, mais pas un inhibiteur, de la glycoprotéine P (P-gp).
Des données d’études in vitro révèlent que l’ambrisentan en comprimés à des concentrations pouvant atteindre 300 microM n’inhibe pas de façon marquée les isoenzymes UGT1A1, UGT1A6, UGT1A9, UGT2B7 ni les enzymes 1A2, 2A6, 2B6, 2C8, 2C9, 2C19, 2D6, 2E1, 3A4 du cytochrome P450. D’autres études in vitro utilisant des lignées cellulaires transfectées avec les gènes transporteurs humains ont montré que l’ambrisentan en comprimés n’inhibe pas la P-gp, la protéine de résistance du cancer du sein (BRCP), la protéine 2 associée à la multirésistance aux médicaments (MRP2) ou la pompe d’exportation des sels biliaires (BSEP) à des concentrations pouvant atteindre 100 microM. L’ambrisentan en comprimés a montré une faible inhibition in vitro de l’OATP1B1, l’OATP1B3 et du cotransporteur de sodium-taurocholate (NTCP) avec des valeurs de CI50 de 47 microM, 45 microM et environ 100 microM, respectivement. Des études in vitro menées sur des hépatocytes de rats et d’humains n’ont montré aucun signe d’inhibition par l’ambrisentan des NTCP, OATP, BSEP et MRP2.
De plus, l’ambrisentan en comprimés n’est pas un inducteur de la MRP2, de la P-gp ni de l’expression des protéines des hépatocytes de rats via BSEP. Dans l’ensemble, les données in vitro laissent supposer que l’ambrisentan, à des concentrations pertinentes sur le plan clinique, n’exercerait pas d’effet sur le transport des isoenzymes UGT1A1, UGT1A6, UGT1A9, UGT2B7 ou des enzymes 1 A2, 2A6, 2B6, 2C8, 2C9, 2C19, 2D6, 2E1, 3A4 du cytochrome P450 ou via BSEP, BCRP, P-gp, MRP2, OATP1B1/3 ou NTCP.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction.
Tableau 4 – Interactions médicament-médicament établies ou potentielles
| Interaction | Niveau | Effet | Commentaires cliniques |
| médicamenteuse | des | ||
| données | |||
| probantes |
Cyclosporine A EC On a étudié les effets de
doses répétées de
cyclosporine A (100 à
150 mg, deux fois par jour) sur la pharmacocinétique à l’état d’équilibre de
l’ambrisentan (5 mg, une fois par jour) et de doses
répétées de l’ambrisentan en comprimés (5 mg, une fois par jour) sur la
pharmacocinétique à l’état d’équilibre de la cyclosporine A (100 à 150 mg, deux fois par jour) chez des volontaires en santé. La Cmax et l’ASC(0–τ) de l’ambrisentan ont
augmenté (de 48 % et de 121 % respectivement) en présence de doses multiples de cyclosporine A. La demi-vie plasmatique t½ apparente de l’ambrisentan en
comprimés en présence de cyclosporine a augmenté de 38 % par rapport à
l’ambrisentan en comprimés administré seul (de 8,36 à 11,5 heures). Aucune
différence importante n’a été observée dans le
tmax médian. Cependant, des doses multiples
d’ambrisentan en comprimés n’ont pas eu d’effet
cliniquement pertinent sur
La dose de l’ambrisentan en comprimés doit se limiter à 5 mg 1 f.p.j. lorsqu’elle est administrée en association avec la cyclosporine A (voir
4.2 Dose recommandée et ajustement posologique).
Aucun ajustement posologique de la cyclosporine A n’est justifié.
| Interaction | Niveau | Effet | Commentaires cliniques |
| médicamenteuse | des | ||
| données | |||
| probantes | |||
l’exposition à la cyclosporine A. Il importe de noter que la valeur moyenne de la demi-vie plasmatique apparente de la cyclosporine A augmenté de 32 %, passant de 4,79 heures (cyclosporine A seule) à 6,33 heures en présence de l’ambrisentan en comprimés. | |||
| Inhibiteurs de la phosphodiestérase (sildénafil, tadalafil) | EC | Chez des volontaires sains, l’administration concomitante de comprimés d’ambrisentan et d’un inhibiteur de la phosphodiestérase (sildénafil ou tadalafil) n’a pas affecté sensiblement la pharmacocinétique de l’inhibiteur de la phosphodiestérase ou celle de l’ambrisentan. | L’administration concomitante des deux médicaments pourrait entraîner une chute de la tension artérielle, aussi cette combinaison doit-elle être utilisée avec prudence. |
| Sildénafil | EC | L’administration de doses quotidiennes (comprimés de 10 mg) d’ambrisentan, chez des volontaires sains recevant une dose unique (20 mg) de sildénafil, n’a pas eu d’effet cliniquement pertinent sur la pharmacocinétique du sildénafil ou de son métabolite actif, le N- desméthylsildénafil. De façon semblable, l’administration de doses quotidiennes (20 mg tid) de sildénafil n’a pas eu d’effet cliniquement pertinent sur la pharmacocinétique des comprimés d’ambrisentan (10 mg) (voir 10.3 Pharmacocinétique). | L’administration concomitante des deux médicaments pourrait entraîner une chute de la tension artérielle, aussi cette combinaison doit-elle être utilisée avec prudence. |
| Kétoconazole | EC | L’administration de kétoconazole à l’état d’équilibre a augmenté | Les patients recevant 10 mg d’ambrisentan durant leur traitement par |
| Interaction | Niveau | Effet | Commentaires cliniques |
| médicamenteuse | des | ||
| données | |||
| probantes | |||
l’ASC∞ et la Cmax de l’ambrisentan en comprimés de 35 % et de 20 %, respectivement. L’importance clinique de ces changements est inconnue. | le kétoconazole doivent être surveillés de près pour tout signe d’effets indésirables. | ||
| Digoxine | EC | On a étudié les effets de doses répétées de l’ambrisentan en comprimés (10 mg) sur la pharmacocinétique d’une dose unique de digoxine chez 15 volontaires en santé. Des doses multiples d’ambrisentan en comprimés ont donné lieu à des hausses légères, mais significatives de l’ASC(0– dernière mesure) de la digoxine (16 %) et des concentrations minimales ainsi qu’une augmentation de 29 % de la Cmax de la digoxine. L’augmentation de l’exposition à la digoxine (de 9 % de l’ASC(0-∞) observée en présence de doses multiples d’ambrisentan en comprimés n’a pas été considérée cliniquement pertinente. | Aucun ajustement de la dose de digoxine n’est justifié. Cependant, étant donné l’indice thérapeutique étroit de la digoxine, la prudence et une surveillance s’imposent. |
| Contraceptifs oraux | EC | Une étude clinique réalisée chez des volontaires en santé a révélé que l’administration à l’état d’équilibre d’ambrisentan en comprimés à raison de | Aucun ajustement posologique n’est justifié. |
| Interaction | Niveau | Effet | Commentaires cliniques |
| médicamenteuse | des | ||
| données | |||
| probantes | |||
10 mg 1 fois par jour n’a pas modifié de façon significative la pharmacocinétique d’une dose unique d’éthinylœstradiol et de noréthindrone, entrant dans la composition d’un contraceptif oral. À la lumière de cette étude pharmacocinétique, l’ambrisentan en comprimés ne devrait pas influer considérablement sur l’exposition à des contraceptifs renfermant des œstrogènes ou un progestatif. On a évalué chez des femmes volontaires en santé les effets d’un traitement de 12 jours par l’ambrisentan en comprimés (10 mg 1 fois par jour) sur les paramètres pharmacocinétiques d’une dose unique d’un contraceptif oral renfermant de l’éthinylœstradiol (35 μg) et de la noréthindrone (1 mg). On a constaté une légère diminution de la Cmax et de l’ASC(0−∞) de l’éthinylœstradiol (de 8 % et de 4 %, respectivement) et |
| Interaction | Niveau | Effet | Commentaires cliniques |
| médicamenteuse | des | ||
| données | |||
| probantes | |||
une légère augmentation de ces paramètres dans le cas de la noréthindrone (de 13 % et de 14 %, respectivement). Les changements observés dans l’exposition à l’éthinylœstradiol ou à la noréthindrone ont été mineurs et ne seront probablement pas significatifs sur le plan clinique. | |||
| Inhibiteur puissant de l’isoenzyme 2C19 (oméprazole) | EC | Au cours d’études cliniques menées chez des patients atteints d’hypertension artérielle pulmonaire, l’administration concomitante d’ambrisentan et d’oméprazole (un inhibiteur de l’isoenzyme CYP2C19) n’a pas influé de façon significative sur la pharmacocinétique de l’ambrisentan. | Aucun ajustement posologique n’est justifié. |
| Rifampine | EC | On a étudié les effets de doses uniques ou répétées de rifampine (à 600 mg, une fois par jour) sur la pharmacocinétique à l’état d’équilibre de l’ambrisentan en comprimés (10 mg, une fois par jour) chez des volontaires en santé. Suivant l’administration de doses initiales de rifampine, une | Aucun ajustement de la dose de l’ambrisentan n’est justifié lors de l’administration concomitante de rifampine. |
| Interaction | Niveau | Effet | Commentaires cliniques |
| médicamenteuse | des | ||
| données | |||
| probantes | |||
augmentation transitoire de l’ASC(0-τ) de l’ambrisentan en comprimés (de 121 % et de 116 % suivant les première et deuxième doses respectivement) a été observée. La demi-vie plasmatique apparente de l’ambrisentan en comprimés a diminué de 50 %, passant de 8,28 à 4,59 heures lorsqu’il a été administré en association avec la rifampine. Cependant, aucun effet cliniquement pertinent n’a été observé sur l’exposition à l’ambrisentan au jour 8, suivant l’administration de doses multiples de rifampine. | |||
| Warfarine | EC | Chez des volontaires en santé recevant de la warfarine, la prise de doses quotidiennes d’ambrisentan en comprimés (10 mg) n’a pas eu d’effet d’importance clinique sur le temps de Quick, sur le rapport international normalisé (RIN) ni sur la pharmacocinétique de la S-warfarine (substrat de la CYP2C9) ou de la R-warfarine (substrat de la | Aucun ajustement posologique n’est justifié. |
| Interaction | Niveau | Effet | Commentaires cliniques |
| médicamenteuse | des | ||
| données | |||
| probantes | |||
CYP3A4). Chez les patients atteints d’hypertension artérielle pulmonaire recevant des anticoagulants semblables à la warfarine, l’administration concomitante d’ambrisentan n’a pas entraîné de changement cliniquement pertinent du temps de Quick, du RIN ou de la dose de l’anticoagulant (voir 10.3 Pharmacocinétique). |
EC = essai clinique
9.5 Interactions médicament-aliments
Teva-Ambrisentan peut être pris avec ou sans nourriture (voir 10.3 Pharmacocinétique).
9.6 Interactions médicament-herbes médicinales
Les interactions avec les produits à base d’herbes médicinales n’ont pas été établies.
9.7 Interactions médicament-épreuves de laboratoire
Les interactions avec les épreuves de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
L’ambrisentan est un antagoniste des récepteurs de l’endothéline (ARE) appartenant à la classe de l’acide propanoïque; il est actif lorsqu’il est administré par voie orale et il inhibe sélectivement le récepteur de l’endothéline de type A (ETA). L’inhibition sélective du récepteur ETA bloque la vasoconstriction médiée par la phospholipase C ainsi que la prolifération cellulaire régie par la protéine kinase C, sans empêcher la production d’oxyde nitrique et de prostacycline, la vasodilatation induite par la GMP cyclique et l’AMP cyclique et la clairance de l’endothéline-1 (ET-1) associée au récepteur de l’endothéline de type B (ETB).
L’ambrisentan est un antagoniste spécifique et compétitif des récepteurs de l’endothéline qui se lie de manière sélective au récepteur ETA. Cette propriété pharmacologique constitue le principal mode d’action de l’ambrisentan.
L’activité pharmacologique de l’ambrisentan a été évaluée au cours d’une série de dosages et à l’aide de modèles animaux.
10.2 Pharmacodynamie
Hémodynamie cardiopulmonaire
Pendant une étude de phase II réalisée chez des patients atteints d’hypertension artérielle pulmonaire, les paramètres hémodynamiques ont été mesurés par une méthode effractive au début de l’étude et après 12 semaines (n = 29). L’index cardiaque du traitement par l’ambrisentan en comprimés à 5 mg et à 10 mg a augmenté de 0,5 L/min/m2 (IC à 95 % : −0,01 à 0,95; p = 0,0518) et 0,4 L/min/m2 (IC à 95 % : −0,02 à 0,76; p = 0,0560), respectivement. La tension artérielle pulmonaire moyenne dans le cas du traitement par l’ambrisentan en comprimés à 5 mg et à 10 mg a été de −4,3 mm Hg (IC à 95 % : −8,0 à −0,6; p = 0,0272) et −13,3 mm Hg (IC à 95 % : −26,1 à −0,6; p = 0,0460), respectivement. La résistance vasculaire pulmonaire moyenne associée au traitement par l’ambrisentan en comprimés à 5 mg et à 10 mg a été de −3,5 mmhg/L/min (IC à 95 % : −6,0 à −0,94; p = 0,0131) et −4,3 mmHg/L/min (IC à 95 % : 11,3 à 2,7; p = 0,117 9), respectivement. On n’a observé aucune réduction significative de la pression auriculaire droite moyenne.
Peptide natriurétique de type B
Deux études de phase III contrôlées par placebo ont montré que les concentrations plasmatiques du BNP chez les patients traités par l’ambrisentan en comprimés durant 12 semaines avaient diminué de 29 % dans le groupe recevant 2,5 mg, de 30 % dans le groupe recevant 5 mg et de 45 % dans le groupe recevant 10 mg (p < 0,001 pour chaque groupe posologique) et augmenté de 11 % dans le groupe placebo.
Électrophysiologie cardiaque
Au cours d’une étude à répartition aléatoire avec agent témoin positif, contrôle placebo et groupes parallèles, des sujets en santé ont reçu soit l’ambrisentan en comprimés à raison d’une dose quotidienne de 10 mg, suivie d’une dose unique de 40 mg, soit un placebo suivi d’une dose unique de moxifloxacine de 400 mg, ou un placebo seul. Le traitement par l’ambrisentan en comprimés à 10 mg par jour n’a eu aucun effet significatif sur l’intervalle QTc. L’administration de l’ambrisentan en comprimés à 40 mg s’est traduite par un allongement de 5 ms de l’intervalle QTc moyen au tmax et une limite supérieure de l’intervalle de confiance à 95 % de 9 ms. L’effet du traitement concomitant par l’ambrisentan en comprimés et des inhibiteurs métaboliques de l’ambrisentan (p. ex. kétoconazole, cyclosporine A) sur l’intervalle QT est inconnu (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Pharmacodynamie primaire
Les études in vitro effectuées à l’aide de préparations membranaires de myocytes ventriculaires humains ont révélé que l’ambrisentan est un antagoniste de l’endothéline présentant une valeur Ki de 16 pM contre les récepteurs ETA. L’ambrisentan est environ 4 000 fois plus sélectif pour les récepteurs ETA que pour les récepteurs ETB. Comparativement à l’énantiomère S, l’affinité relative de l’énantiomère R était nettement plus faible.
Des études in vivo ont été réalisées à l’aide d’un modèle murin (rat) d’hypertension induite par l’endothéline. L’ambrisentan a, de manière proportionnelle à la dose (1, 3 ou 10 mg/kg par voie orale), atténué les hausses de la tension artérielle résultant de la perfusion d’endothéline (big ET-1).
Aucune étude réalisée à l’aide de modèles animaux d’hypertension artérielle pulmonaire n’a abordé les effets pharmacodynamiques de l’ambrisentan.
Pharmacodynamie secondaire
Lorsqu’on a mis à l’épreuve l’ambrisentan à la dose de 10 µM pour vérifier la spécificité à l’aide d’une série (100) de récepteurs et de canaux ioniques, le médicament n’a pas été actif (taux d’inhibition < 50 %). L’énantiomère R et le métabolite 4-hydroxyméthyl ambrisentan ont également été inactifs lorsque mis à l’épreuve à l’aide d’un test de spécificité semblable.
Chez des rats normotendus, l’administration de 300 mg/kg de l’ambrisentan par voie orale ou de 100 mg/kg de l’ambrisentan par voie intraveineuse a entraîné des hausses initiales de la tension artérielle et de la fréquence cardiaque, qui ont été suivies par des réductions soutenues de ces paramètres cardiovasculaires.
Chez des chiens normotendus, l’administration orale de l’ambrisentan à des doses de 1, de 10 et de 100 mg/kg a donné lieu à des réductions de la tension artérielle proportionnelles à la dose qui n’ont pas été compensées par une fréquence cardiaque plus rapide.
Pharmacologie de l’innocuité
Des études pharmacologiques d’innocuité ont été réalisées pour vérifier l’effet de l’ambrisentan sur le système nerveux central et périphérique, sur les appareils cardiovasculaire, respiratoire, gastro-intestinal et rénal, ainsi que sur la conductivité cardiaque (courant hERG et muscle papillaire de cobaye), sur la contractilité du muscle lisse utérin, sur la coagulation sanguine et sur la mitogénicité des cellules spléniques.
On n’a pas observé d’effets manifestes sur le système nerveux central ou périphérique de souris et de rats après l’administration par voies intraveineuse et orale de doses atteignant 100 mg/kg et 300 mg/kg, respectivement.
Les résultats de ces études pharmacologiques d’innocuité montrent que des concentrations élevées de l’ambrisentan ont produit peu ou pas d’effets in vitro, ex vivo et dans des modèles d’animal entier, ce qui donne à penser que le risque d’effets biologiques imprévus est négligeable. Toutefois, l’administration de doses uniques élevées d’ambrisentan pourrait abaisser la tension artérielle et causer une hypotension et des symptômes reliés à la vasodilatation. De plus, chez les rats, l’ambrisentan (doses i.v. ou orales uniques) a réduit le taux d’excrétion du sodium, du chlorure et du calcium par les reins et ce, de manière proportionnelle à la dose.
Aucune étude pharmacodynamique n’a été menée sur les interactions médicamenteuses.
Traitement prolongé
Des patients admissibles provenant des deux études déterminantes, ARIES-1 et ARIES-2, ont été inscrits dans une étude de prolongation ouverte : ARIES-E. L’objectif principal de l’étude ARIES-E était d’évaluer la fréquence et la gravité des effets indésirables associés au traitement prolongé par l’ambrisentan en comprimés, y compris les effets sur les aminotransférases sériques. Les patients traités par l’ambrisentan en comprimés dans le cadre des études ARIES-1 et ARIES-2 ont continué de prendre la même dose du médicament au moment de leur inscription à l’étude ARIES-E, où les patients ayant reçu le placebo ont été répartis aléatoirement au traitement par l’ambrisentan en comprimés à raison de 2,5 mg, 5 mg ou 10 mg une fois par jour (N = 383). La dose des patients pouvait être augmentée ou réduite et ces derniers pouvaient prendre des prostanoïdes approuvés pour traiter l’hypertension pulmonaire artérielle au besoin dans le cadre de l’étude ARIES-E (13 % des patients ont dû prendre un prostanoïde). Au nombre des 96 patients recevant 2,5 mg, des 190 recevant 5 mg et des 97 recevant 10 mg au moment de la répartition aléatoire, 82 %, 68 % et 49 % participaient toujours à l’étude après 1, 2 et 3 ans, respectivement et 91 %, 83 %, 79 % de ces patients ont reçu l’ambrisentan en monothérapie durant ces périodes.
Survie
Dans le cadre de l’étude ARIES-E, les patients traités par l’ambrisentan en comprimés (2,5 mg, 5 mg ou 10 mg, une fois par jour), les estimations de la survie selon la méthode de Kaplan-Meier à 1, 2 et 3 ans étaient de 93 %, 85 %, et 79 %, respectivement. Au nombre des patients qui ont continué de prendre l’ambrisentan en comprimés pendant au moins 3 ans, la majorité n’ont reçu aucun autre traitement de l’hypertension artérielle pulmonaire tel que mentionné ci-dessus. Une relation dose-réponse n’a pas été démontrée. Ces observations non contrôlées ne permettent pas la comparaison avec un groupe n’ayant pas reçu l’ambrisentan en comprimés et ne peuvent donc pas être utilisées pour déterminer l’effet à long terme de l’ambrisentan en comprimés sur la mortalité.
Efficacité
En général, les bienfaits observés durant les essais contrôlés par placebo, ARIES-1 et ARIES-2, se sont maintenus chez la majorité des patients poursuivant leur participation à l’étude ARIES-E durant la période d’observation complète.
10.3 Pharmacocinétique
Absorption
L’ambrisentan est rapidement absorbé par l’organisme humain. Sa biodisponibilité absolue est inconnue. Après l’administration d’une dose orale, la concentration plasmatique maximale (Cmax) de l’ambrisentan en comprimés est atteinte habituellement au bout de 1 à 2 heures, aussi bien à l’état de jeûne qu’après l’ingestion d’aliments. La Cmax et l’aire sous la courbe des concentrations plasmatiques en fonction du temps (ASC) augmentent proportionnellement à la dose, dans toute la gamme des doses thérapeutiques. En règle générale, l ’état d’équilibre est atteint après quatre jours de doses répétées.
Une étude de l’effet des aliments pendant l’administration de l’ambrisentan en comprimés à des volontaires en santé à jeun et après un repas riche en lipides a montré que la Cmax avait diminué de 12 %, mais que l’ASC n’avait pas changé. Cette réduction de la concentration maximale n’est pas significative sur le plan clinique. Par conséquent, l’ambrisentan en comprimés peut être pris avec ou sans nourriture.
Distribution
L’ambrisentan en comprimés se lie fortement aux protéines plasmatiques. Le taux de liaison de l’ambrisentan aux protéines plasmatiques in vitro était en moyenne de 99 % et indépendant de la concentration dans la plage de 0,2 à 20 µg/ml. L’ambrisentan se lie principalement à l’albumine (96,5 %) et, à un degré moindre, à la glycoprotéine acide de type alpha-1.
La distribution de l’ambrisentan en comprimés dans les érythrocytes est faible, comme en témoigne le rapport moyen concentration sanguine:concentration plasmatique de 0,57 et de 0,61 chez l’homme et la femme, respectivement.
Métabolisme
L’ambrisentan en comprimés est soumis à la glucuroconjugaison par plusieurs isoenzymes UGT (UGT1A9S, UGT2B7S et UGT1A3S) pour former le glucuroconjugué d’ambrisentan (13 %). Dans une moindre mesure, l’ambrisentan est aussi soumis à un métabolisme oxydatif, principalement par l’isoenzyme CYP3A4 et, à un degré encore moindre, par la CYP3A5 et la CYP2C19 pour former le 4-hydroxyméthyl ambrisentan (21 %), qui après une nouvelle glucuroconjugaison est transformé en glucuroconjugué de 4-hydroxyméthyl ambrisentan (5 %). L’affinité de liaison du 4-hydroxyméthyl ambrisentan pour le récepteur de l’endothéline humain est 65 fois moins grande que celle de l’ambrisentan. Par conséquent, aux concentrations mesurées dans le plasma (environ 20 % de la concentration de la molécule mère ambrisentan), on ne s’attend pas à ce que le 4-hydroxyméthyl ambrisentan contribue à l’activité pharmacologique de l’ambrisentan.
Les interactions de l’ambrisentan en comprimés avec les isoenzymes UGT, les cytochromes et les transporteurs de médicaments ont fait l’objet d’études in vitro (voir 9.4 Interactions médicament-médicament).
Élimination
L’ambrisentan en comprimés et ses métabolites sont surtout éliminés dans les selles après le métabolisme hépatique ou extra hépatique, ou les deux. Une fraction d’environ 22 % de la dose administrée est retrouvée dans l’urine après l’administration orale, dont 3,3 % sous forme d’ambrisentan inchangé. La demi-vie après l’administration de doses multiples est d’environ 15 heures (plage : de 13,6 à 16,5 heures) chez des volontaires en santé et de 9 à 15 heures chez les patients atteints d’hypertension artérielle pulmonaire. La clairance moyenne après administration orale d’ambrisentan est de 38 ml/min chez les sujets en santé et de 19 ml/min chez les patients atteints d’hypertension artérielle pulmonaire.
Populations particulières et états pathologiques
Enfants
L’innocuité et l’efficacité de l’ambrisentan en comprimés n’ont pas été établies chez les patients de moins de 18 ans.
Personnes âgées
Selon les résultats d’une analyse démographique pharmacocinétique menée chez des volontaires en santé ainsi que chez des patients atteints d’hypertension artérielle pulmonaire, l’âge a été sans effet significatif sur les paramètres pharmacocinétiques de l’ambrisentan en comprimés (voir 4 POSOLOGIE ET ADMINISTRATION).
Sexe
D’après les résultats d’une analyse démographique pharmacocinétique réalisée chez des volontaires en santé et des patients atteints d’hypertension artérielle pulmonaire, le sexe n’influe pas de façon significative sur la pharmacocinétique de l’ambrisentan en comprimés.
Insuffisance hépatique
La pharmacocinétique de l’ambrisentan en comprimés chez des patients présentant un trouble hépatique grave ou une élévation d’importance clinique des transaminases hépatiques n’a pas été étudiée. Toutefois, étant donné que les principales voies du métabolisme de l’ambrisentan en comprimés sont la glucuroconjugaison et l’oxydation, suivies de l’élimination dans la bile, on s’attend à ce qu’une atteinte hépatique augmente l’exposition à l’ambrisentan en comprimés (Cmax et ASC); toutefois, l’ampleur de ce phénomène et l’effet qu’il pourrait avoir sur l’innocuité et l’efficacité du médicament n’ont pas été évalués. L’emploi de Teva-Ambrisentan est donc contre-indiqué chez les patients présentant une atteinte hépatique grave ou des concentrations d’AST ou d’ALT correspondant à plus de 3 fois la limite supérieure de la normale (> 3 × LSN). Teva-Ambrisentan doit être administré avec prudence aux patients présentant un trouble hépatique modéré (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique/biliaire/pancréatique, et 4 POSOLOGIE ET ADMINISTRATION). Insuffisance rénale
Aucune étude pharmacocinétique n’a été menée auprès de patients accusant un trouble rénal. Toutefois, l’excrétion rénale de l’ambrisentan en comprimés est négligeable. Par conséquent, une atteinte rénale ne devrait pas augmenter de façon significative l’exposition à Teva-Ambrisentan.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver entre 15 °C et 30 °C.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
Il n’y a aucune instruction particulière de manipulation.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : Ambrisentan
Nom chimique : Acide (2S)-2-[4,6-diméthylpyrimidine-2-yl)oxy]-3-méthoxy-
3,3-diphénylpropanoïque
Formule et masse moléculaires : C22H22N2O4, 378,42 g/mol
Formule de structure :
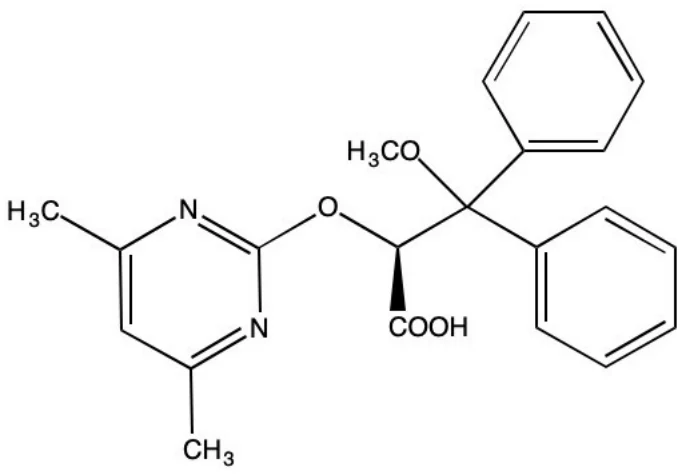
Propriétés physicochimiques : L’ambrisentan est une substance solide, cristalline, blanche à jaune pâle. C’est un acide carboxylique ayant un pKa de 4,0. L’ambrisentan est presque insoluble dans l’eau et dans des solutions aqueuses à pH faible. La solubilité augmente dans des solutions aqueuses à pH plus élevé. À l’état solide, l’ambrisentan est très stable, non hygroscopique et insensible à la lumière.
14 ESSAIS CLINIQUES
14.1 Plan des essais et démographie des études
Tableau 5 – Résumé du plan et des données démographiques des essais cliniques déterminants portant sur l’emploi des comprimés d’ambrisentan chez des patients atteints d’hypertension artérielle pulmonaire
| Étude | Plan de l’essai | Posologie, voie d’administration et durée | Sujets répartis aléatoirement (n = nombre) | Âge moyen (min.-max.) | Sexe | Étiologie de l’HTAP n (%) |
| ARIES-1 | Étude multicentrique et multinationale de phase III, à répartition aléatoire, à double insu, contrôlée par placebo | Comprimés à 5 mg et à 10 mg, par voie orale, une fois par jour, pendant 12 semaines | Placebo : n = 67 5 mg : n = 67 10 mg : n = 67 | 50,1 (17-82) | Hommes : 33 (16,4 %) Femmes: 168 (83,6 %) | HTAP* idiopathique : 126 (62,7 %) HTAP non idiopathique : 75 (37,3 %) |
| ARIES-2 | Étude multicentrique et multinationale de phase III, à répartition aléatoire, à double insu, contrôlée par placebo | Comprimés à 2,5 m g et à 5 mg, par voie orale, une fois par jour, pendant 12 semaines | Placebo : n = 65 2,5 mg : n = 64 5 mg : n = 63 | 50,9 (20-81) | Hommes : 49 (25,5 %) Femmes : 143 (74,5 %) | HTAP* idiopathique : 125 (65,1 %) HTAP non idiopathique : 67 (34,9 %) |
* HTAP : hypertension artérielle pulmonaire
L’ambrisentan en monothérapie pour le traitement de l’hypertension artérielle pulmonaire
Deux études multicentriques déterminantes de phase III, à répartition aléatoire et à double insu avec contrôle par placebo ont été menées (ARIES-1 et ARIES-2). Le plan des essais et les données démographiques est présenté au tableau 5. Pendant les deux études, l’ambrisentan était ajouté au traitement de soutien ou au traitement de fond des patients, qui pouvait associer la digoxine, des anticoagulants, des diurétiques, de l’oxygène et des vasodilatateurs (bloqueurs des canaux calciques, inhibiteurs de l’ECA). Le paramètre d’évaluation principal était la distance parcourue au test de marche de six minutes (TM6M). L’aggravation clinique, la classe fonctionnelle selon l’OMS, l’indice de dyspnée de Borg et le score au questionnaire sur l’état de santé SF-36 faisaient aussi partie des paramètres évalués.
L’hypertension artérielle pulmonaire non idiopathique a surtout été associée à une collagénose, tandis qu’un faible pourcentage fut associé à l’usage d’anorexigène ou à une infection par le VIH. La majorité des patients présentaient des symptômes correspondant à la classe fonctionnelle II (38 %) ou III (55 %) selon l’OMS.
Résultats des études
Résultats obtenus avec l’ambrisentan en monothérapie pour le traitement de l’hypertension artérielle pulmonaire
Ces études avaient pour paramètre d’évaluation principal l’amélioration de la tolérance à l’effort, évaluée en fonction de la variation de la distance parcourue au TM6M entre le début de l’étude et la 12e semaine. Au cours des deux études, le traitement par l’ambrisentan a donné lieu, à chaque dose étudiée, à une amélioration statistiquement significative de la distance parcourue au TM6M comme l’indique le tableau 6.
L’amélioration de la tolérance à l’effort était manifeste après 4 semaines de traitement et elle persistait à la 12e semaine de traitement à double insu comme l’indique la figure 1.
Tableau 6 – Variations (en mètres) de la distance parcourue au test de marche de six minutes entre le début et la 12e semaine des études de phase III (patients présentant une hypertension artérielle pulmonaire idiopathique et non idiopathique : voir également le tableau 10)
| ARIES-1 | ARIES-2 | |||||
Placebo (n = 67) | 5 mg (n = 67) | 10 mg (n = 67) | Placebo (n = 65) | 2,5 mg (n = 64) | 5 mg (n = 63) | |
| Début de l’étude | 341,9 ± 73,47 | 339,6 ± 76,68 | 341,5 ± 78,28 | 342,7 ± 85,93 | 347,3 ± 83,81 | 355,3 ± 84,45 |
Variation moyenne par rapport au début de l’étude | −7,8 ± 78,88 | 22,8 ± 82,98 | 43,6 ± 65,91 | −10,1 ± 93,79 | 22,2 ± 82,67 | 49,4 ± 75,36 |
Variation médiane par rapport au début de l’étude | 0,5 | 21,1 | 32,5 | -3,5 | 27,5 | 40,0 |
| ARIES-1 | ARIES-2 | |||||
Placebo (n = 67) | 5 mg (n = 67) | 10 mg (n = 67) | Placebo (n = 65) | 2,5 mg (n = 64) | 5 mg (n = 63) | |
Variation moyenne par rapport au début de l’étude, ajustée en fonction du placebo | 30,6 | 51,4 | 32,3 | 59,4 | ||
| IC à 95 % | 2,9, 58,3 | 26,6, 76,2 | 1,5, 63,1 | 29,6, 89,3 | ||
| Valeur de p† | 0,008 | < 0,001 | 0,022 | < 0,001 | ||
Moyenne ± écart-type
† Les valeurs de p sont issues de comparaisons entre l’ambrisentan et le placebo effectuées à 12 semaines au moyen du test de rang non paramétrique de Wilcoxon, en fonction du caractère idiopathique ou non idiopathique de l’hypertension artérielle pulmonaire.
Figure 1 Variation moyenne de la distance parcourue au test de marche de six minutes
(études de phase III) chez les patients présentant une hypertension artérielle pulmonaire idiopathique et non idiopathique
Variation moyenne de la distance parcourue au test de marche de six minutes par rapport au départ dans les groupes placebo et ambrisentan 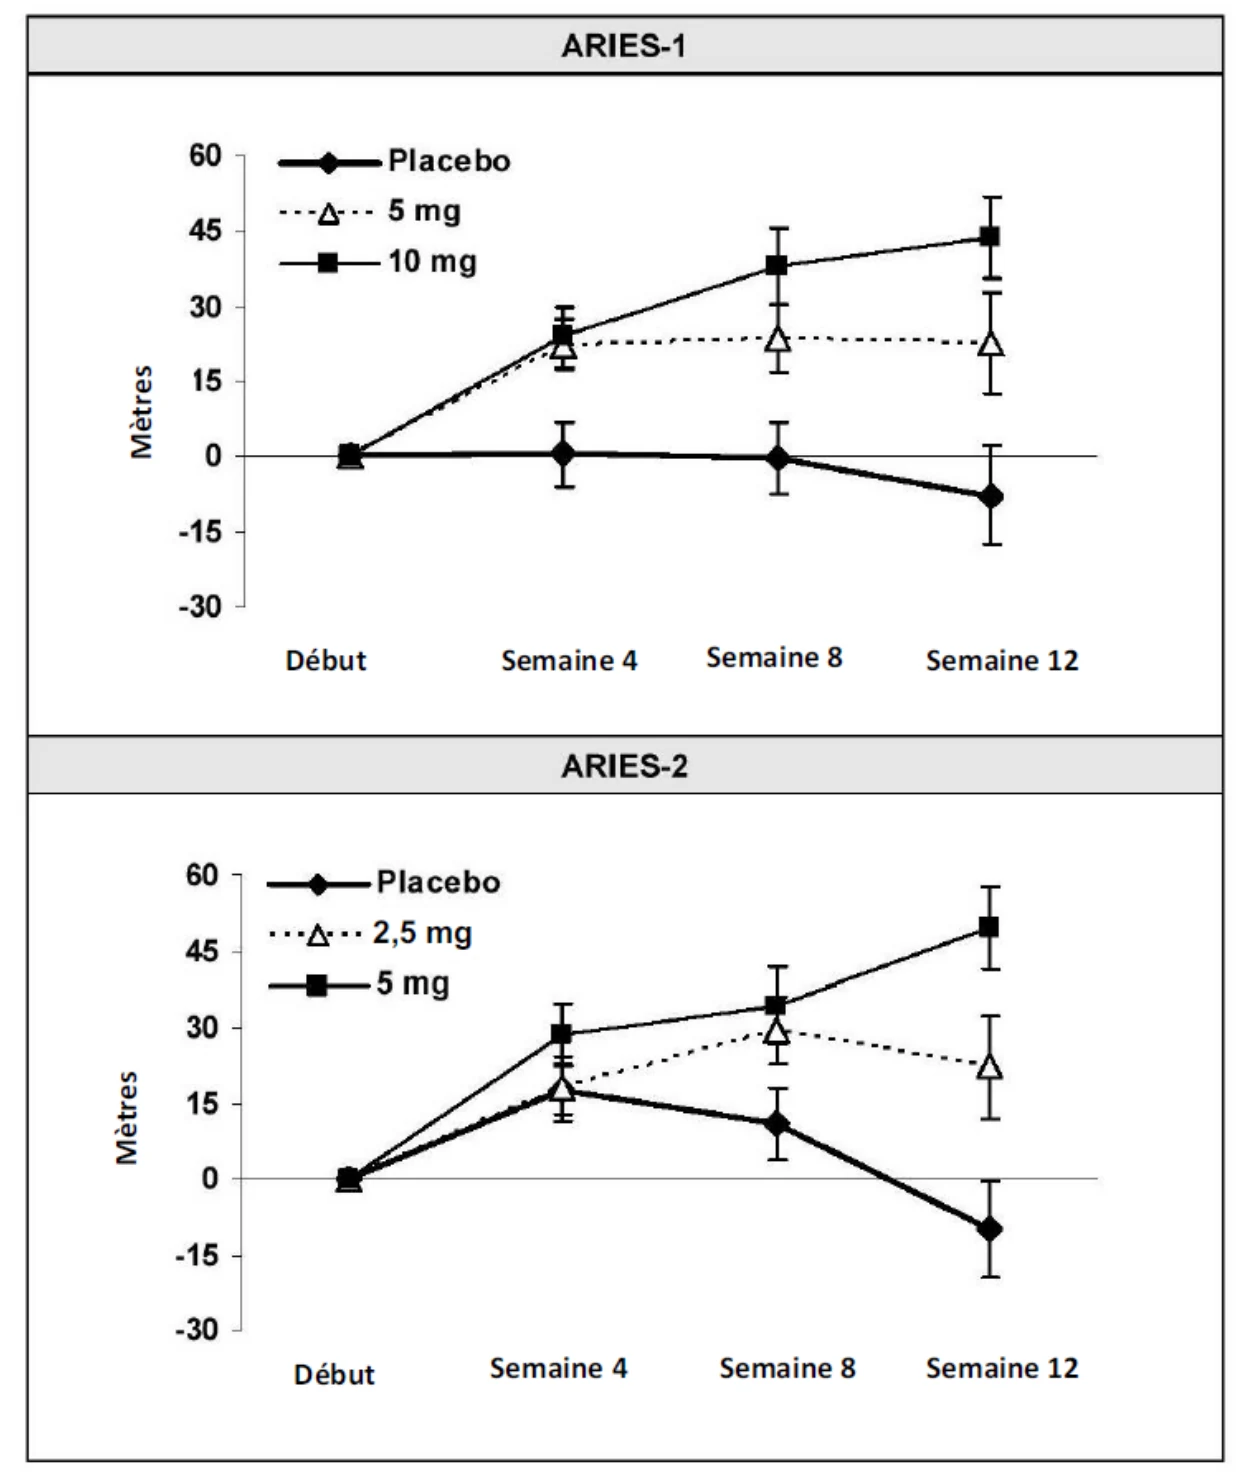
Valeurs moyennes ± erreur type sur la moyenne.
Les symptômes de l’hypertension artérielle pulmonaire ont été évalués à l’aide de l’indice de dyspnée de Borg (BDI), de la classe fonctionnelle de l’OMS et de l’échelle d’évaluation du fonctionnement physique du questionnaire sur l’état de santé SF-36. Après 12 semaines, le traitement par l’ambrisentan a entraîné une amélioration statistiquement significative de l’indice BDI (tableau 7). Des améliorations ont également été observées sur l’échelle d’évaluation du fonctionnement physique (SF-36); toutefois, elles n’étaient pas significatives sur le plan statistique.
Tableau 7 – Résumé des résultats touchant les paramètres secondaires des études ARIES-1 et ARIES-2 à 12 semaines (population en intention de traiter)
| ARIES-1 | ARIES-2 | ||||||
| Placebo | Ambrisentan 5 mg | Ambrisentan 10 mg | Placebo | Ambrisentan 2,5 mg | Ambrisentan 5 mg | ||
| Variation de l’indice de dyspnée de Borg (BDI) | Variation de la valeur initiale à la semaine 12 | 0,0 (−0,55, 0,54) | −0,3 (−0,79, 0,16) | −0,9 (−1,3, −0,41) | 0,8 (0,17, 0,54) | −0,2 (−0,74, 0,34) | −0,4 (−0,87, 0,14) |
Par rapport au placebo, estimation ponctuelle (IC à 95 %) | −0,3 (−1,0, 0,4) p = 0,316 - | −0,9 (−1,6, −0,2) p = 0,002 + | −1,0 (−1,9, −0,2) p = 0,046 + | −1,2 (−2,0, −0,4) p = 0,040 + | |||
| Variation de la classe OMS, n (%) | Amélioration | 16 (23,9 %) | 19 (28,4 %) | 20 (29,9 %) | 11 (16,9 %) | 10 (15,6 %) | 9 (14,3 %) |
| Détérioration | 11 (16,4 | 1 (1,5 %) | 3 (4,5 %) | 12 (18,5 %) | 3 (4,7 %) | 2 (3,2 %) | |
Par rapport au placebo1 | %) | p = 0,0726 - | p = 0,0957 - | p = 0,2058 - | p = 0,1872 - | ||
Variation du score de fonctionnement physique SF-36 | Variation de la valeur initiale, Moyenne (É.-T.) | 1,82 (9,25) | 1,88 (8,68) | 4,79 (7,90) | −0,15 (7,29) | 3,78 (7,63) | 2,97 (7,79) |
| Par rapport au placebo | p = 0,992 − | p = 0,056 - | 0,005 + | 0,052 − | |||
1 D’après l’analyse d’une variation de 7 points par rapport à la valeur initiale. + Résultat significatif sur le plan statistique; − non significatif sur le plan statistique
L’ambrisentan a retardé l’aggravation clinique (le paramètre incluait un effet bénéfique tant sur la mortalité que sur l’hospitalisation pour cause d’hypertension artérielle pulmonaire), bien que le seuil de signification statistique n’ait pas été atteint. Selon la définition retenue, le délai d’aggravation clinique de l’hypertension artérielle pulmonaire correspondait au temps écoulé entre la répartition aléatoire et un premier signalement de décès, de greffe de poumon, d’hospitalisation pour cause d’hypertension artérielle pulmonaire, de septostomie auriculaire ou de retrait de l’étude attribuable soit à l’ajout d’autres agents thérapeutiques contre l’hypertension artérielle pulmonaire soit à la présence d’au moins deux critères d’épuisement précoce de l’effet du traitement (voir le tableau 8).
Tableau 8 – Résumé de l’aggravation clinique des manifestations d’hypertension artérielle pulmonaire tiré des études ARIES-1 et ARIES-2 après 12 semaines (population en intention de traiter)
Groupe de traitement Manifestation n (%) | ARIES-1 | ARIES-2 | ||||
Placebo (n = 67) | Ambrisentan 5 mg (n = 67) | Ambrisentan 10 mg (n = 67) | Placebo (n = 65) | Ambrisentan 2,5 mg (n = 64) | Ambrisentan 5 mg (n = 63) | |
| Décès | 2 (3,0) | 1 (1,5) | 1 (1,5) | 3 (4,6) | 2 (3,1) | 0 (0,0) |
| Transplantation pulmonaire | 0 (0,0) | 0 (0,0) | 0 (0,0) | 0 (0,0) | 0 (0,0) | 0 (0,0) |
| Hospitalisation pour cause d’hypertension artérielle pulmonaire | 2 (3,0) | 2 (3,0) | 2 (3,0) | 9 (13,8) | 3 (4,7) | 2 (3,2) |
| Septostomie auriculaire | 0 (0,00) | 0 (0,0) | 0 (0,0) | 0 (0,0) | 0 (0,0) | 0 (0,0) |
Retrait de l’étude attribuable à l’ajout d’autres agents thérapeutiques contre l’hypertension artérielle | ||||||
pulmonaire Retrait de l’étude | ||||||
| attribuable à l’ajout d’autres agents | ||||||
thérapeutiques contre l’hypertension artérielle | ||||||
pulmonaire
| 1 (1,5) | 0 (0,0) | 1 (1,5) | 0 (0,0) | 0 (0,0) | 0 (0,0) | |
| Critères d’épuisement | 3 (4,5) | 0 (0,0) | 2 (3,0) | 7 (10,8) | 2 (3,1) | 1 (1,6) |
Total des sujets présentant au moins 1 manifestation | 6 (9,0) | 3 (4,5) | 3 (4,5) | 14 (21,5) | 3 (4,7) | 3 (4,8) |
Valeur de p (ambrisentan vs placebo)* | 0,4925 | 0,4925 | 0,008 | 0,008 |
* Test exact de Fisher par rapport au placebo.
Au cours des études ARIES, les patients présentant au début de l’étude des symptômes de classe fonctionnelle II selon l’OMS affichaient un BDI moyen de 2,98 et une distance moyenne de 375 m au TM6M; 47 % avaient parcouru plus de 400 m au TM6M. Les patients ayant des symptômes de classe fonctionnelle III selon l’OMS présentaient un BDI moyen de 4,38 et une distance moyenne de 330 m au TM6M au début de l’étude.
Chez les patients présentant des symptômes de classe II et de classe III, on a observé une augmentation de la distance moyenne parcourue au TM6M dans les groupes prenant l’ambrisentan à 5 mg et à 10 mg, comparativement au placebo après 12 semaines de traitement (tableau 9). L’amélioration des paramètres secondaires témoignait également de l’efficacité du médicament à la fois chez les patients de classe fonctionnelle II et chez ceux de classe fonctionnelle III selon l’OMS.
Tableau 9 – Amélioration de la distance parcourue au TM6M à la semaine 12 pendant les études de phase III réalisées chez des patients présentant des symptômes de classe fonctionnelle II ou III selon l’OMS (population en intention de traiter)
| ARIES-1 | ARIES-2 | ||||||
| Placebo | Ambrisentan 5 mg | Ambrisentan 10 mg | Placebo | Ambrisentan 2,5 mg | Ambrisentan 5 mg | ||
Classe II selon l’OMS | Variation de la distance parcourue au TM6M entre le début de l’étude et la 12e semaine | −0,3 (−19,3, 18,7) | +26,6 (−1,0, 54,2) | +43,4 (17,6, 69,2) | −7,3 (−45,9, 31,4) | +37,0 (9,1,64,9) | +61,4 (31,3, 91,5) |
, moyenne (IC à 95 %) Amélioration, ajustée en fonction du placebo, de la distance parcourue au TM6M, moyenne | 27,0 (−4,8, 58,7) p = 0,0460 | 43,7 (12,8, 74,7) p = 0,0072 | +44,2 (−1,1, 89,6) p = 0,0624 | +68,6 (21,5, 115,8) p = 0,0104 | |||
| (IC à 95 %) | |||||||
Classe III selon l’OMS
Variation de la distance parcourue au TM6M entre le début de l’étude et la 12e semaine, |
moyenne (IC à 95 %)
−15,2 (−45,0, 14,5) | +18,7 (−5,8, 43,3) | +42,2 (21,0, 63,4) | −15,2 (−48,3, 17,8) | +6,2 (−26,2, 38,7) | +38,3 (11,7, 64,9) |
| ARIES-1 | ARIES-2 | ||||||
| Placebo | Ambrisentan 5 mg | Ambrisentan 10 mg | Placebo | Ambrisentan 2,5 mg | Ambrisentan 5 mg | ||
Amélioration, ajustée en fonction du placebo, de la distance parcourue au TM6M, moyenne (IC à 95 %) | +34,0 (−4,1, 72,1) p = 0,0624 | +57,4 (20,5, 94,3) p = 0,0187 | 21,4 (−24,8, 67,7) p = 0,4500 | 53,5 (11,2, 95,8) p = 0,0217 | |||
Un résumé de la variation de la distance parcourue au TM6M entre le début de l’étude et la 12e semaine est présenté au tableau 10.
Tableau 10 – Résumé de la variation de la distance parcourue au TM6M entre le début de l’étude et la 12e semaine après stratification des cas d’hypertension artérielle pulmonaire suivant la méthode de la dernière observation reportée (population en intention de traiter)
| ARIES-1 | ARIES-2 | ||||||
| Groupe de traitement | Placebo | Ambrisentan 5 mg | Ambrisentan 10 mg | Placebo | Ambrisentan 2,5 mg | Ambrisentan 5 mg | |
| Hypertension artérielle pulmonaire idiopathique | |||||||
Variation de la valeur initiale à la semaine 1 2 | N | 43 | 42 | 41 | 42 | 42 | 41 |
| Moyenne (É.-T.) | −6,3 (82,14) | 36,6 (85,42) | 50,6 (58,22) | −20,6 (101,23) | 35,7 (67,97) | 55,1 (86,58) | |
| Par rapport au placebo | Estimation ponctuelle | 42,9 | 56,9 | 56,3 | 75,7 | ||
| Valeur de p1 | 0,0053 | 0,0011 | 0,005 | < 0,001 | |||
| HTAP non idiopathique | |||||||
| ARIES-1 | ARIES-2 | ||||||
| Groupe de traitement | Placebo | Ambrisentan 5 mg | Ambrisentan 10 mg | Placebo | Ambrisentan 2,5 mg | Ambrisentan 5 mg | |
Variation de la valeur initiale à la semaine 1 2 | N | 24 | 25 | 26 | 23 | 22 | 22 |
| Moyenne (É.-T.) | −10,6 (74,32) | −0,4 (74,69) | 32,4 (76,38) | 9,1 (76,77) | −3,5 (102,10) | 38,6 (47,96) | |
| Par rapport au placebo | Estimation ponctuelle | 10,2 | 43,0 | −12,6 | 29,5 | ||
| Valeur de p1 | 0,4965 | 0,0487 | 1,000 | 0,170 | |||
- 1. Test de rang non paramétrique de Wilcoxon, en fonction du caractère idiopathique ou non idiopathique de l’hypertension artérielle pulmonaire.
Innocuité hépatique
La fonction hépatique des patients a été évaluée pendant les études cliniques. Au cours des études ARIES-1 et 2, on n’a relevé aucun cas d’élévation des transaminases représentant plus de 3 fois la limite supérieure de la normale (LSN) chez les 262 patients traités par l’ambrisentan, mais on a répertorié trois cas parmi les 132 patients recevant le placebo (2,3 %). La fréquence cumulative des élévations des transaminases sériques > 3 × LSN pendant toutes les études de phase II et III (y compris les études de prolongation) a été de 3,5 % (17 des 483 patients sur une période d’exposition moyenne de 79,5 semaines). Dans le cadre de l’étude ouverte ARIES-E, prolongation des études ARIES-1 et ARIES-2 (N = 383), le risque de présenter des élévations des transaminases sériques plus de 3 fois la LSN chez les patients traités par l’ambrisentan après 2 ans s’élevait à 3,9 %.
14.3 Études de biodisponibilité comparatives
Le tableau ci-après présente un résumé des paramètres pharmacocinétiques de deux préparations d’ambrisentan en comprimés — Teva-Ambrisentan (Teva Canada Limitée) et Volibris® (GlaxoSmithKline Inc. Canada) —, mesurés dans une étude de biodisponibilité croisée et bilatérale dans laquelle 18 sujets masculins adultes en bonne santé répartis aléatoirement ont reçu une dose unique de 1 × 10 mg administrée alors qu’ils étaient à jeun.
SOMMAIRE DES DONNÉES DE BIODISPONIBILITÉ COMPARATIVE
Ambrisentan (1 × 10 mg) D’après les données mesurées Moyenne géométrique Moyenne géométrique (% CV) | ||||
| Paramètre | Produit testé1 | Produit de référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
ASCT (h•ng/mL) | 9544,01 9684,97 (17,60) | 9375,75 9489,34 (15,58) | 101,79 | 98,37 - 105,34 |
ASCI (h•ng/mL) | 9772,00 9924,31 (18,16) | 9641,02 9753,23 (15,30) | 101,36 | 97,91 - 104,93 |
Cmax (ng/mL) | 1263,25 1275,91 (14,17) | 1222,47 1240,79 (17,68) | 103,34 | 96,52 - 110,64 |
tmax3 (h) | 1,76 (0,50 – 5,00) | 2,25 (1,00 – 4,00) | ||
t½4 (h) | 9,00 (10,40) | 8,98 (12,71) | ||
1 Comprimés Teva-Ambrisentan (ambrisentan) à 10 mg (Teva Canada Limitée). 2 Comprimés Volibris® (ambrisentan) à 10 mg (GlaxoSmithKline Inc., Canada). 3 Exprimé sous forme de médiane (extrêmes).
4 Exprimé sous forme de moyenne arithmétique (% CV).
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Les principaux effets observés au cours des études sur la toxicité de doses répétées d’ambrisentan administrées à des souris et à des rats ont été en partie attribués à une pharmacologie excessive. Ces effets touchaient notamment la cavité nasale et les testicules. Les études sur l’administration de doses répétées d’ambrisentan à des chiens révèlent que le médicament est bien toléré; les effets observés se limitaient à une atrophie glandulaire fundique et à des signes cliniques de respiration bruyante et de troubles gastro-intestinaux. Des décès ou des effets ayant motivé l’euthanasie précoce des animaux, attribués à l’administration d’ambrisentan par voie orale, sont survenus au cours des études sur la toxicité de doses répétées chez des rats et des chiens traités respectivement à raison de 100 mg/kg/jour et de 1 500 mg/kg/jour. Un taux accru de mortalité a aussi été noté au cours d’études d’une durée de 2 ans sur la cancérogénicité du médicament chez des rats traités à raison de 30/20 et de 60/40 mg/kg/jour (doses initiales de 30 mg/kg/jour et de 60 mg/kg/jour, réduites ensuite respectivement à 20 mg/kg/jour et à 40 mg/kg/jour) et chez des souris traitées à raison de 250/150 mg/kg/jour (dose initiale de 250 mg/kg/jour, réduite ensuite à 150 mg/kg/jour).
De l’inflammation et des altérations de l’épithélium et/ou des cornets de la cavité nasale ont été observées chez des rongeurs et, à un degré moindre, chez des chiens après l’administration au long cours d’ambrisentan et d’autres antagonistes des récepteurs de l’endothéline (ARE).
Pouvoir carcinogène
Aucun signe de potentiel carcinogène n’a été décelé au cours d’études d’une durée de 2 ans portant sur l’administration quotidienne du médicament par voie orale chez le rat et la souris. On a noté une légère augmentation de la fréquence des adénofibromes mammaires, une tumeur bénigne, chez les rats mâles du groupe recevant la dose la plus élevée seulement.
Génotoxicité
La génotoxicité de l’ambrisentan a été abordée au cours d’une série complète d’études in vitro et in vivo. L’ambrisentan s’est révélé clastogène in vitro dans les lymphocytes humains, tant en présence qu’en l’absence d’activation métabolique. Par ailleurs, l’ambrisentan n’a pas été mutagène pour Salmonella typhimurium, n’a pas provoqué de synthèse d’ADN non programmée dans les hépatocytes de rat et ne s’est pas révélé clastogène dans le test in vivo du micronoyau chez des rats mâles.
Toxicologie pour la reproduction et le développement
L’atrophie des tubules séminifères et la stérilité des animaux mâles ont été reliées à l’administration au long cours d’ARE, y compris l’ambrisentan chez des rongeurs. L’atrophie des tubules séminifères a été observée à toutes les doses (10-300 mg/kg/jour) au cours d’études de fertilité portant sur l’administration orale du médicament chez des rats mâles; elle n’était pas réversible 13 ou 20 semaines après l’arrêt du traitement. Des effets sur la morphologie des spermatozoïdes et une diminution de la fertilité n’ont été relevés qu’à la dose de 300 mg/kg/jour et étaient réversibles. On n’a constaté aucun effet sur le nombre ou la motilité des spermatozoïdes. On a en outre noté une atrophie des tubules séminifères (focale/multifocale ou diffuse) au cours d’études sur l’administration de doses répétées à des rats et à des souris. Aucun effet significatif sur la fertilité ou le développement embryofœtal n’est survenu chez les rates traitées jusqu’au moment de la nidation.
La tératogénicité est un effet de classe des ARE. L’effet de l’ambrisentan sur le développement embryofœtal a été étudié chez le rat et le lapin après l’administration de doses orales pendant les jours 6 à 17 et 6 à 18 de la gestation, respectivement. Chez les deux espèces, on a observé constamment des malformations de la mâchoire inférieure, de la langue et/ou du palais à toutes les doses. En outre, les chercheurs ont signalé des cas de communication interventriculaire, des malformations vasculaires tronculaires, des anomalies de la thyroïde et du thymus, une ossification du basisphénoïde et la position de l’artère ombilicale située du côté gauche de la vessie plutôt que du côté droit ainsi que des anomalies cardiovasculaires chez le lapin.
Toxicité juvénile
Dans une étude effectuée sur des ratons, l’administration d’ambrisentan par voie orale, une fois par jour, au cours des jours 7 à 62 ayant suivi la naissance, a réduit le poids du cerveau des mâles et des femelles de −4 % sans effet sur la morphologie cérébrale à la dose de 20 mg/kg/jour, suivant l’observation de sons respiratoires survenus à des doses ≥ 4 mg/kg/jour (de 1,5 à 6,4 fois plus élevées que la dose maximale recommandée chez l’être humain adulte de 10 mg, selon l’ASC). Dans deux études distinctes sur la fonction respiratoire de ratons, l’administration d’ambrisentan à raison de 20mg/kg/jour, au cours des jours 7 à 26, ou 7 à 36 ayant suivi la naissance, a révélé des réductions de poids du cerveau (de −3 % à −8 %) et a également causé des sons respiratoires (« clic » audible singulier), une fonction respiratoire irrégulière, de l’apnée et une hypoxie observés à partir du 10e jour après l’administration de la dose et s’étant poursuivi deux jours après l’arrêt du traitement sans signe de ces effets un mois plus tard. On n’a observé aucun changement neurocomportemental à la fin du traitement ni un mois plus tard. Une évaluation morphométrique des changements au niveau du pharynx et du larynx a été peu concluante. Bien que les mécanismes par lesquels l’ambrisentan réduit le poids du cerveau de ratons n’aient pas été totalement élucidés, il est possible que cet effet soit induit par l’hypoxie chronique pouvant être associée à l’apnée d’origine mécanique attribuable à la dysmorphogenèse pharyngienne survenant durant le développement postnatal du pharynx. La pertinence clinique de cette observation chez l’être humain est inconnue. Toutefois, cette période postnatale correspondrait vraisemblablement au développement du pharynx de l’être humain de 0 à 3 ans. L’innocuité et l’efficacité de l’ambrisentan n’ont pas été établies chez les patients de moins de 18 ans. Par conséquent, Teva-Ambrisentan ne doit pas être employé pour ce groupe d’âge.
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE
- 1. PrVOLIBRIS® (comprimés d’ambrisentan, 5 mg et 10 mg), numéro de contrôle de la présentation : 248077, monographie de produit, GlaxoSmithKline, date de révision : 02 juillet 2021.