


Monographie de produit - Ultravate
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
| 1 INDICATIONS | Mai 2021 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.2 Dose recommandée et modification posologique | Mai 2021 |
| 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE | Mai 2021 |
| 8 EFFETS ADVERSES, 8.1 Aperçu des effets indésirables | Mai 2021 |
| 10 PHARMACOLOGIE CLINIQUE, 10.2 Pharmacodynamie. 10.3 Pharmacocinétique | Mai 2021 |
| 14 ESSAIS CLINIQUES, 14.1 Résultats de l’étude | Mai 2021 |
| 16 TOXICOLOGIE NON CLINIQUE | Mai 2021 |
| RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT | Mai 2021 |
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
TABLEAU DES MATIÈRES ..................................................................................................... 2
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE ....... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ...................... 4
1 INDICATIONS ............................................................................................................... 4
1.1 Enfants .......................................................................................................... 4
1.2 Personnes âgées ........................................................................................... 4
2 CONTRE-INDICATIONS ............................................................................................... 4
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » .................... 4
4 POSOLOGIE ET ADMINISTRATION ............................................................................ 5
4.1 Considérations posologiques ......................................................................... 5
4.2 Dose recommandée et modification posologique ........................................... 5
4.3 Administration ................................................................................................ 5
5 SURDOSAGE ............................................................................................................... 5
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE …………………………………………………………………………………………………….6
6.1 Emballage...................................................................................................... 6
7 MISES EN GARDE ET PRÉCAUTIONS ....................................................................... 6
7.1 Populations particulières ................................................................................ 8 7.1.1 Femmes enceintes ......................................................................................... 8
7.1.2 Allaitement ..................................................................................................... 8
7.1.3 Enfants ........................................................................................................... 9
7.1.4 Personnes âgées ........................................................................................... 9
8 EFFETS INDÉSIRABLES ............................................................................................. 9
8.1 Aperçu des effets indésirables ....................................................................... 9
8.2 Effets indésirables observées dans les essais cliniques ................................ 9
8.2.1 Effets indésirables observées au cours des essais cliniques – enfants ........ 10
8.3 Effets indésirables peu courants observées au cours des essais cliniques .. 10
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives .................................................................................................. 10
8.5 Effets indésirables observés dans le cadre de la pharmacovigilance après commercialisation ........................................................................................................ 10
9 INTERACTIONS MÉDICAMENTEUSES ..................................................................... 11
9.1 Aperçu ......................................................................................................... 11
10 PHARMACOLOGIE CLINIQUE .................................................................................. 11
10.1 Mode d’action .............................................................................................. 11
10.2 Pharmacodynamie ....................................................................................... 11
10.3 Pharmacocinétique ...................................................................................... 16
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT........................................................ 17
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION .......................................... 17
PARTIE II : INFORMATION SCIENTIFIQUES ........................................................................ 18
13 INFORMATION PHARMACEUTIQUES ...................................................................... 18
14 ESSAIS CLINIQUES ................................................................................................... 19
14.1 Résultat ....................................................................................................... 19
15 MICROBIOLOGIE ....................................................................................................... 19
16 TOXICOLOGIE NON CLINIQUE ................................................................................. 19
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ....................................... 32
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
ULTRAVATE (propionate d’halobétasol) est un corticostéroïde topique de puissance élevée à très élevée indiqué pour le soulagement des dermatoses sensibles aux corticostéroïdes et pour le soulagement des manifestations inflammatoires du psoriasis sévère ou rebelle;
1.1 Enfants
Enfants (moins de 18 ans) : Santé Canada ne dispose d’aucune donnée sur l’utilisation d’ULTRAVATE chez les enfants et n’a donc pas autorisé d’indication pour cette population.
1.2 Personnes âgées
Personnes âgées (plus de 65 ans) : ULTRAVATE n’a été utilisé que chez un nombre limité de sujets âgés de 65 ans ou plus lors des essais cliniques; par conséquent, son innocuité et son efficacité n’ont pu être établies au sein de cette population de patients (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Personnes âgées).
2 CONTRE-INDICATIONS
ULTRAVATE est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des composants du produit (y compris les ingrédients non médicinaux). Pour obtenir une liste complète, voir FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
ULTRAVATE est également contre-indiqué :
- chez les patients qui présentent une hypersensibilité aux autres corticostéroïdes;
- pour le traitement des affections cutanées d’origine virale, dont l’herpès, la vaccine et la varicelle;
- dans le cas des infections cutanées non traitées d’origine bactérienne, tuberculeuse ou fongique.
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Cette information n’est pas disponible pour ce produit.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
ULTRAVATE est strictement réservé à un usage dermatologique.
4.2 Dose recommandée et modification posologique
Santé Canada n’a pas autorisé d’indication chez les enfants (voir INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Enfants).
ULTRAVATE ne doit pas être utilisé chez les enfants. En raison du rapport plus élevé entre la surface de la peau et la masse corporelle, les enfants courent un plus grand risque de présenter une suppression de l’axe hypothalamo-hypophyso-surrénalien (HHS), une insuffisance glucocorticoïde après l’arrêt du traitement et un syndrome de Cushing pendant le traitement.
La dose totale d’ULTRAVATE utilisée ne doit pas être supérieure à environ 50 g par semaine, compte tenu du risque de suppression de l’axe HHS associé à ce médicament.
Appliquer une mince couche de crème ou d’onguent ULTRAVATE sur la région atteinte de la peau et masser doucement pour bien la faire pénétrer. Faire deux applications par jour ou suivre les recommandations du médecin. Interrompre le traitement lorsque l’affection cutanée a été enrayée.
La durée du traitement ne doit pas dépasser deux semaines sans que le patient soit réévalué.
4.3 Administration
ULTRAVATE ne doit pas être appliqué sous un pansement occlusif. ULTRAVATE est strictement réservé à un usage externe.
Ne pas appliquer ULTRAVATE sur les yeux, le nez, la bouche et les autres muqueuses. En cas de contact avec les yeux, rincer ceux-ci abondamment à l’eau froide.
5 SURDOSAGE
Après son application topique, ULTRAVATE peut être absorbé en quantité suffisante pour produire des effets généraux, dont la suppression réversible de l’axe hypothalamo-hypophyso-surrénalien (HHS) avec risque d’insuffisance glucocorticostéroïdienne après l’arrêt du traitement. En cas de suppression de l’axe HHS, interrompre graduellement le traitement en réduisant la quantité appliquée et la fréquence des applications. Le rétablissement de la fonction de l’axe HHS est généralement rapide et complet après l’interruption du traitement par les corticostéroïdes topiques. Des signes et des symptômes d’insuffisance glucocorticostéroïdienne surviennent rarement, mais lorsqu’ils se manifestent, il faut recourir à un apport complémentaire de corticostéroïdes à action générale.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau – Formes posologiques, concentrations, composition et emballage
6.1 Emballage
- L’onguent ULTRAVATE est présenté en tubes d’aluminium de 50 g contenant 0,5 mg de propionate d’halobétasol par gramme.
- La crème ULTRAVATE est présentée en tubes d’aluminium de 50 g contenant 0,5 mg de propionate d’halobétasol par gramme.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Une importante absorption dans la circulation générale peut survenir lorsque les stéroïdes sont appliqués sur de grandes surfaces corporelles. Pour réduire ce risque, lorsqu’un traitement prolongé est prévu, il faut interrompre périodiquement le traitement ou ne traiter qu’une partie du corps à la fois.
Épreuves de laboratoire
Les patients qui reçoivent une dose élevée d’un stéroïde topique puissant appliqué sur une grande surface doivent faire l’objet d’évaluations périodiques afin de déceler tout signe de suppression de l’axe hypothalamo-hypophyso-surrénalien (HHS). Cela peut être fait en utilisant l’épreuve de stimulation par l’ACTH ou les tests qui permettent de déterminer le cortisol plasmatique du matin et le cortisol urinaire libre. Les patients qui reçoivent des corticostéroïdes très puissants ne doivent pas être traités pendant plus de deux semaines à la fois et il est recommandé de ne traiter que de petites surfaces à la fois en raison du risque accru de suppression de l’axe HHS.
Carcinogenèse et mutagenèse
Aucune étude à long terme chez les animaux n’a été effectuée pour évaluer le pouvoir cancérigène du propionate d’halobétasol. Des évaluations du pouvoir mutagène de l’halobétasol se sont avérées positives lors de deux tests sur la génotoxicité. L’halobétasol s’est révélé positif dans un test du micronoyau effectué in vivo chez le hamster chinois et dans
Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / | ||||
| composition | ||||
| Topique | Crème à 0,05 % p/p | Alcool benzylique, alcool cétylique, eau, glycérine, isostéarate d’isopropyle, palmitate d’isopropyle et stéareth-21 | ||
| Onguent à 0,05 % p/p | Cire d’abeille, Dehymuls E, propylèneglycol et vaseline | |||
un essai in vitro de mutagénicité sur cellules de lymphome de souris. Dans d’autres tests sur la génotoxicité, dont le test Ames/Salmonella, le test d’échange des chromatides-sœurs, et les études sur les aberrations chromosomiques des cellules germinales et somatiques de rongeurs, de même que dans le test de vérification pour déterminer les mutations ponctuelles chez les mammifères, le propionate d’halobétasol ne s’est pas révélé génotoxique.
Système endocrinien et métabolisme
Il a été démontré que l’halobétasol supprime l’axe HHS. Les effets généraux des corticostéroïdes topiques peuvent comprendre la suppression réversible de l’axe HHS et le risque d’insuffisance glucocorticostéroïdienne. Ces effets peuvent survenir pendant le traitement ou après la fin du traitement par le corticostéroïde topique.
En cas de suppression avérée de l’axe HHS, il faut tenter de réduire progressivement la dose jusqu’au sevrage, de réduire la fréquence des applications ou de remplacer le corticostéroïde par un autre corticostéroïde moins puissant. Des manifestations d’insuffisance surrénalienne peuvent nécessiter l’administration de corticostéroïdes à action générale additionnels. Le rétablissement de la fonction de l’axe HHS est généralement rapide et complet après l’interruption du traitement par les corticostéroïdes topiques.
Les effets généraux des corticostéroïdes topiques peuvent également comprendre le syndrome de Cushing, l’hyperglycémie et la glycosurie. L’utilisation concomitante de plus d’un produit contenant un corticostéroïde risque d’accroître l’exposition générale totale aux corticostéroïdes. Il se peut que les enfants soient plus susceptibles que les adultes de subir les effets toxiques généraux des corticostéroïdes topiques, parce que le rapport surface corporelle-masse corporelle est plus élevé dans leur cas (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Enfants).
Fonction hépatique
Aucune étude adéquate et rigoureusement contrôlée n’a été menée sur l’utilisation d’ULTRAVATE chez les patients atteints d’insuffisance hépatique. Étant donné que les corticostéroïdes subissent une biotransformation hépatique, la prudence est de mise lorsqu’ULTRAVATE est utilisé chez des patients atteints d’insuffisance hépatique.
Système immunitaire
L’eczéma allergique de contact associé aux corticostéroïdes se caractérise généralement par une absence de guérison plutôt que par une exacerbation clinique. Envisager de confirmer le diagnostic clinique d’eczéma allergique de contact en effectuant les tests cutanés qui s’imposent. Cesser le traitement par ULTRAVATE en cas d’apparition d’un eczéma allergique de contact.
Fonction visuelle
Ce produit n’a pas été conçu pour un usage ophtalmique et ne doit pas être appliqué dans les yeux ni dans la région périoculaire.
L’utilisation de corticostéroïdes topiques peut accroître le risque de cataracte sous-capsulaire postérieure et de glaucome. Des cas de cataracte et de glaucome chez des patients qui utilisaient des corticostéroïdes topiques ont été signalés dans le cadre de la pharmacovigilance de ces produits. Par conséquent, il faut conseiller aux patients de signaler tout symptôme visuel et envisager de les orienter vers un ophtalmologiste à des fins d’évaluation.
Santé sexuelle
Reproduction/fertilité
On ne dispose d’aucune donnée sur les effets du propionate d’halobétasol sur la fertilité humaine (voir la description des études de fertilité menées chez l’animal à la section 14 TOXICOLOGIE NON CLINIQUE.)
Appareil tégumentaire
L’usage prolongé de corticostéroïdes topiques peut provoquer une atrophie de la peau et des tissus sous-cutanés. En pareil cas, il faut interrompre le traitement.
Les corticostéroïdes topiques doivent être utilisés avec prudence chez les patients qui souffrent d’une dermatite de stase ou d’une autre affection cutanée attribuable à un trouble circulatoire, chez les patients hypersensibles et chez ceux qui souffrent de glaucome.
Il faut utiliser un antimicrobien adéquat en présence d’une infection cutanée ou en cas d’apparition d’une telle infection. Si l’on n’obtient pas une réponse rapidement, il faut interrompre le traitement par ULTRAVATE jusqu’à ce que l’infection ait été traitée efficacement.
7.1 Populations particulières
7.1.1 Femmes enceintes
On ne dispose pas de données sur l’utilisation d’ULTRAVATE chez les femmes enceintes pour documenter le risque de malformation grave, de fausse couche ou d’issue défavorable pour la mère ou le fœtus associé à ce produit. Par conséquent, l’utilisation d’ULTRAVATE n’est pas recommandée chez les femmes enceintes. Si la patiente devient enceinte alors qu’elle utilise ce médicament, il faut interrompre le traitement (voir 14 TOXICOLOGIE NON CLINIQUE).
7.1.2 Allaitement
Il n’existe aucune donnée sur la présence de propionate d’halobétasol ou de ses métabolites dans le lait humain, sur les effets chez les enfants nourris au sein ou sur la production de lait après le traitement par ULTRAVATE.
Les corticostéroïdes administrés par voie générale sont présents dans le lait maternel humain et pourraient arrêter la croissance, perturber la production endogène des corticostéroïdes ou provoquer d’autres effets néfastes. Il n’a pas été déterminé si l’administration topique des corticostéroïdes peut entraîner une absorption générale suffisante pour produire des quantités décelables dans le lait maternel humain.
Il convient de tenir compte des bienfaits de l’allaitement pour le développement et la santé du nourrisson par rapport au besoin clinique d’ULTRAVATE chez la mère, ainsi que des effets indésirables possibles d’ULTRAVATE chez l’enfant nourri au sein.
Avertir les femmes qui allaitent de ne pas appliquer ULTRAVATE directement sur le mamelon ou l’aréole pour éviter toute exposition directe pour le nourrisson.
7.1.3 Enfants
L’innocuité et l’efficacité d’ULTRAVATE n’ont fait l’objet d’aucune évaluation chez les enfants de moins de 18 ans.
En raison du rapport plus élevé entre la surface de la peau et la masse corporelle, les enfants sont exposés à un risque accru de suppression de l’axe HHS et de syndrome de Cushing lorsqu’ils sont traités par des corticostéroïdes topiques. Il y a donc un risque accru d’insuffisance surrénalienne pendant le traitement ou après l’arrêt de celui-ci. Des effets indésirables, comme des stries, ont été signalés lors de l’utilisation de corticostéroïdes topiques chez les nourrissons et les enfants (voir MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien et métabolisme).
Des cas de suppression de l’axe HHS, de syndrome de Cushing, de retard de croissance linéaire, de gain pondéral retardé et d’hypertension intracrânienne ont été signalés chez des enfants traités par des corticostéroïdes topiques. La suppression surrénalienne chez les enfants se manifeste par un faible taux de cortisol plasmatique et une absence de réponse à la stimulation par l’ACTH. L’hypertension intracrânienne se manifeste par un bombement des fontanelles, des céphalées et un œdème papillaire bilatéral (voir MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien et métabolisme).
7.1.4 Personnes âgées
ULTRAVATE n’a été utilisé que chez un nombre limité de sujets âgés de 65 ans ou plus lors des essais cliniques; par conséquent, son innocuité et son efficacité n’ont pu être établies au sein de cette population de patients.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les réactions indésirables cutanées suivantes ont été signalées avec l’usage de corticostéroïdes topiques et peuvent survenir plus fréquemment avec l’usage de corticostéroïdes de puissance élevée comme la crème et l’onguent ULTRAVATE. Elles sont énumérées selon un ordre de fréquence décroissant : sensation de brûlure, démangeaisons, irritation, sécheresse, folliculite, hypertrichose, éruptions acnéiformes, hypopigmentation, dermatite périorale, eczéma allergique de contact, macération de la peau, surinfection, atrophie cutanée, stries et miliaire. L’absorption de corticostéroïdes topiques dans la circulation générale a entraîné une suppression réversible de l’axe hypothalamo-hypophyso-surrénalien (HHS), des manifestations du syndrome de Cushing, de l’hyperglycémie et de la glycosurie chez certains patients. Dans de rares cas, le traitement (ou l’arrêt du traitement) du psoriasis par les corticostéroïdes aurait provoqué la forme pustuleuse de cette affection.
8.2 Effets indésirables observées dans les essais cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés à ceux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables qui sont tirés d’études cliniques s’avèrent utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux.
En tout, 1018 patients ont participé aux études cliniques sur ULTRAVATE : 596 ont reçu la préparation en onguent, 341 ont reçu la préparation en crème, et 81 ont reçu les deux préparations. La fréquence des réactions indésirables associées à la crème et à l’onguent ULTRAVATE concordait avec celle généralement observée avec les corticostéroïdes topiques.
La réaction indésirable le plus souvent signalée au cours des études cliniques sur l’onguent ULTRAVATE était une sensation de brûlure (2 %).
La réaction indésirable le plus souvent signalée au cours des études cliniques sur la crème ULTRAVATE était également une sensation de brûlure (3 %).
8.2.1 Effets indésirables observées au cours des essais cliniques – enfants
Enfants (moins de 18 ans) : Santé Canada ne dispose d’aucune donnée sur l’utilisation d’ULTRAVATE chez les enfants et n’a donc pas autorisé d’indication pour cette population.
8.3 Effets indésirables peu courants observées au cours des essais cliniques
Onguent ULTRAVATE
Les autres réactions indésirables liées ou probablement liées au médicament et qui ont été signalées à une fréquence inférieure à 1 % étaient les suivantes : sensation de brûlure, érythème, acné, atrophie cutanée, prurit, leucodermie, télangiectasies, pustules, sécheresse de la peau, ecchymose, éruption cutanée, dermatite lichénifiée, paresthésie, urticaire et infection fongique.
Crème ULTRAVATE
Les autres réactions indésirables liées ou probablement liées au médicament et qui ont été signalées à une fréquence inférieure à 1 % étaient les suivantes : prurit, peau brûlante, sécheresse de la peau, leucodermie, érythème, atrophie cutanée, articulations douloureuses et pression oculaire.
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Aucun résultat lié aux paramètres hématologiques ou biologiques n’a semblé être lié au traitement dans l’une ou l’autre des études comportant des sujets atteints de psoriasis en plaques.
8.5 Effets indésirables observés dans le cadre de la pharmacovigilance après commercialisation
Les réactions indésirables cutanées suivantes ont été signalées avec l’usage de corticostéroïdes topiques et peuvent survenir plus fréquemment avec l’usage de corticostéroïdes de puissance élevée comme la crème et l’onguent ULTRAVATE. Elles sont énumérées selon un ordre de fréquence décroissant : sensation de brûlure, démangeaisons, irritation, sécheresse, folliculite, hypertrichose, éruptions acnéiformes, hypopigmentation, dermatite périorale, eczéma allergique de contact, macération de la peau, surinfection, atrophie cutanée, stries et miliaire. L’absorption de corticostéroïdes topiques dans la circulation générale a entraîné une suppression réversible de l’axe hypothalamo-hypophyso-surrénalien (HHS), des manifestations du syndrome de Cushing, de l’hyperglycémie et de la glycosurie chez certains patients. Dans de rares cas, le traitement (ou l’arrêt du traitement) du psoriasis par les corticostéroïdes aurait provoqué la forme pustuleuse de cette affection.
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Aperçu
ULTRAVATE n’a fait l’objet d’aucune étude en bonne et due forme sur les interactions médicament-médicament.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le propionate d’halobétasol appartient à la classe des corticostéroïdes topiques extrêmement puissants. Comme d’autres corticostéroïdes topiques, le propionate d’halobétasol a des effets anti-inflammatoires, antiprurigineux et vasoconstricteurs. Le mécanisme anti-inflammatoire des corticostéroïdes topiques, en général, n’est pas clairement établi. Cependant, on pense que les corticostéroïdes agissent par induction des protéines inhibitrices de la phospholipase A2, collectivement appelées lipocortines. Selon une hypothèse, ces protéines contrôleraient la biosynthèse de puissants médiateurs de l’inflammation, comme des prostaglandines et des leucotriènes, en inhibant la libération de l’acide arachidonique, qui est leur précurseur commun. L’acide arachidonique est libéré des phospholipides constituant les membranes cellulaires par la phospholipase A2.
10.2 Pharmacodynamie
Quatre études ont été réalisées afin de comparer l’activité vasoconstrictrice des préparations de propionate d’halobétasol en crème, en onguent ou en solution dans l’éthanol à celle de divers corticostéroïdes topiques commercialisés et de préparations expérimentales. Deux de ces études ont été réalisées à l’aide de la méthode classique de Mckenzie-Stoughton ou d’une version modifiée de cette méthode. Dans ces études, le produit testé peut demeurer sur la peau pendant 16 heures et la surface testée est évaluée 18 heures au moins après l’application. Dans la version modifiée, la surface testée est également évaluée à d’autres intervalles de temps.
Les deux autres études ont été réalisées au moyen de la méthode de l’aire sous la courbe (ASC).
Dans cette méthode, le produit testé demeure sur la peau pendant une période beaucoup plus courte, soit de 6 à 8 heures. Le degré de décoloration cutanée a par la suite été évalué à divers intervalles après avoir enlevé le produit testé.
Les deux études réalisées au moyen de la méthode de Mckenzie-Stoughton ont démontré que les solutions, l’onguent et la crème de propionate d’halobétasol exerçaient un effet vasoconstricteur extrêmement puissant, égal ou supérieur à celui des autres corticostéroïdes classés dans la catégorie des agents ultrapuissants tels que les préparations en crème et en onguent TEMOVATEMC et DIPROLENEMC. Les résultats des deux études réalisées au moyen de la méthode de l’ASC étaient plus variables, les corticostéroïdes de puissance élevée et de puissance moyenne ayant montré leur équivalence sur le plan statistique aux corticostéroïdes ultrapuissants (voir le tableau 2).
Tableau 2 : Valeur moyenne/rang après 18 heures
| Méthode de McKenzie-Stoughton | Méthode de l’aire sous la courbe | |||||
| Médicaments à | CG82/82* | 46A50-0001 | 46R87-0001 | DE118-006† | ||
| l’étude | ||||||
Propionate d’halobétasol à 0,05 %, onguent | -- | 2.73A | 2.6A | -- | ||
Propionate d’halobétasol à 0,05 %, crème | -- | 2.23A,B | 1.8B,C | 6.71B,C | ||
TEMOVATE à 0,05 %, onguent | -- | 2.43A,B | -- | -- | ||
TEMOVATE à 0,05 %, crème | -- | 2.43A,B | -- | 9.54A | ||
DIPROLENE à 0,05 %, onguent | -- | 2.20B | 2.1A,B,C | |||
DIPROLENE à 0,05 %, crème | -- | 2.23A,B | -- | |||
| LIDEX à 0,05 %, crème | -- | -- | 2.4A,B | |||
| WESTCORT, onguent | -- | 1.10C | 0.8D | |||
Propionate d’halobétasol à 0,02 %, solution | -- | -- | 1.4C,D | |||
Propionate d’halobétasol à 0,05 %, solution | -- | -- | 1.6C | |||
| ELECON, crème | -- | -- | -- | 6.46C | ||
| MAXIVATE, crème | -- | -- | -- | 4.66D | ||
| KENALOG, crème | -- | -- | -- | 4.26D,E | ||
| ARISTOCORT, crème | -- | -- | -- | 3.00E,F | ||
| HYTONE, crème | -- | -- | -- | 2.71F | ||
Hydrocortisone, solution d’éthanol | 11B | -- | ||||
Propionate d’halobétasol, solution d’éthanol | 58A | -- | ||||
Clobétasol, solution d’éthanol | 56A | -- | ||||
* Intensité globale de la réaction pour toutes les périodes mesurées
† Pour toute la période mesurée
Les rangs et les valeurs qui comportent la même lettre dans chacune des colonnes ne sont pas significativement différents l’un de l’autre sur le plan statistique (p ≥ 0,05).
Un profil standard de dermatotoxicité, consistant en quatre études sur l’innocuité dermatologique des produits chez l’humain, a été réalisé aux États-Unis auprès de 284 volontaires sains des deux sexes afin de déterminer la tolérance locale de la crème et de l’onguent de propionate d’halobétasol à 0,05 % et de leurs excipients respectifs. Ces études comportaient un test d’irritation cumulative de 21 jours (30 sujets) avec détermination des taux de cortisol plasmatique chaque semaine, un test épicutané avec agression répétée (test modifié de sensibilisation cutanée de Draize) (215 sujets) et un test de phototoxicité (10 sujets).
Les résultats obtenus montrent que l’onguent et la crème de propionate d’halobétasol à 0,05 % se sont révélés légèrement irritants chez les volontaires lorsqu’ils ont été appliqués sous un pansement occlusif. Aucune réaction de sensibilisation n’a été observée que ce soit avec l’onguent ou la crème de propionate d’halobétasol à 0,05 %. Aucun des produits n’a entraîné de photosensibilisation de contact ou de phototoxicité. De plus, chez les 24 sujets qui ont terminé l’étude et dont les taux de cortisol plasmatique ont été notés une fois par semaine, une réduction du taux de cortisol plasmatique statistiquement significative a été observée. Ces taux n’ont toutefois jamais chuté sous la limite inférieure normale de 5 mg/dL au cours d’une période de 3 semaines.
Les effets percutanés généraux des onguents de propionate d’halobétasol à 0,02 et à 0,05 % et de l’onguent DERMOVATEMC, qui contient 0,05 % de 17-propionate de clobétasol comme ingrédient actif, ont été étudiés en évaluant les taux sériques de cortisol chez six volontaires sains de sexe masculin. L’âge des sujets variait entre 32 et 47 ans (âge moyen de 39,1 ans). Dans le cadre d’une étude comparative, randomisée et avec permutations, les onguents ont été appliqués sans pansement occlusif à raison de 12 g une fois par jour à 16 h pendant deux jours consécutifs (jours 2 et 3), sur 2400 cm2 de surface cutanée située au niveau du tronc (5 mg d’onguent/cm2) de six volontaires. Les taux sériques de cortisol à 8 h du matin ont été évalués avant (jours 1 et 2), pendant (jours 3 et 4) et après (jours 8 et 9) l’application des onguents mentionnés ci-dessus, et ce, par radio-immunodosage au moyen de la trousse COAT-A-COUNTMC (Diagnostics Products Corp., Los Angeles). Les valeurs normales de cortisol sérique à 8 h du matin pour cet essai se situent entre 7 et 32 mcg/dL.
Les trois onguents testés ont produit une réduction réversible des taux sériques de cortisol. Les onguents de propionate de clobétasol à 0,05 % et de propionate d’halobétasol à 0,05 % ont produit des suppressions similaires et statistiquement significatives des taux sériques matinaux de cortisol. Pour cet essai, aucun taux individuel n’était toutefois sous la limite inférieure normale. Au cours de la période qui a suivi le traitement, les taux sériques moyens de cortisol ont atteint 93 % et 98 % des valeurs initiales pour l’onguent de clobétasol à 0,05 % et l’onguent de propionate d’halobétasol à 0,05 % respectivement. L’onguent de propionate d’halobétasol à 0,02 % a montré une tendance à réduire les taux sériques de cortisol, mais les changements notés comparativement aux valeurs initiales n’étaient pas statistiquement significatifs (voir le tableau 3).
Tableau 3 : Logarithmes naturels moyens des taux sériques de cortisol (valeurs moyennes en mcg/dL)
| Période | Propionate d’halobétasol à 0,05 % | Clobétasol à 0,05 % | Propionate | |||||||||||||||
| d’halobétasol à | ||||||||||||||||||
| 0,02 % | ||||||||||||||||||
| Moyenne | (Moyenne | ) | Moyenne | (Moyenne) | Moyenn | e | (Moyenne | ) | ||||||||||
| LN | (mcg/dL) | LN | (mcg/dL) | LN | (mcg/dL) | |||||||||||||
| Avant le traitement | 2.7111 | (15.04) | 2.7394 | (15.48) | 2.7584 | (15.77) | ||||||||||||
| Pendant le traitement | 2.3921 | (10.94) | 2.4619 | (11.72) | 2.5897 | (13.33) | ||||||||||||
| Après le traitement | 2.6907 | (14.74) | 2.6672 | (14.40) | 2.7044 | (14.95) | ||||||||||||
Valeurs normales : 7 à 32 mcg/dL
LN : logarithme naturel
Au cours d’une étude ouverte, le propionate d’halobétasol a été administré par voie topique à cinq hommes et à cinq femmes souffrant de psoriasis localisé afin de déterminer ses effets généraux. L’âge des sujets variait de 28 à 76 ans (âge moyen de 38 ans). Un onguent d’acide salicylique à 5 % a été appliqué deux fois par jour au cours des deux jours précédant le traitement et au cours des jours 11 à 15 après le traitement afin d’enlever les squames. Pendant 10 jours, 2,5 g d’onguent de propionate d’halobétasol à 0,05 % ont été appliqués deux fois par jour sur les lésions psoriasiques. Les taux plasmatiques de cortisol à 8 h du matin ont été mesurés une fois avant le traitement, trois fois pendant et une fois après, soit 5 jours après la fin du traitement.
Une évaluation globale des effets thérapeutiques a été faite à la fin des 10 jours du traitement par l’onguent de propionate d’halobétasol à 0,05 %, et ce, à l’aide d’une échelle à cinq niveaux dans laquelle 1 = guérison, 2 = amélioration marquée, 3 = amélioration modérée, 4 = faible amélioration et 5 = aucune amélioration.
Les taux plasmatiques de cortisol ont été mesurés par radio-immunodosage (RID); les valeurs normales à 8 h du matin se situaient entre 5,8 et 36,4 mcg/dL. Les prélèvements sanguins ont été faits entre 9 h 15 et 10 h 15 pour l’un des patients et à l’heure prévue pour les autres.
Les résultats de 9 patients n’ont montré aucune différence statistiquement significative entre les taux plasmatiques de cortisol à 8 h du matin obtenus avant et après le traitement et ceux obtenus pendant le traitement par l’onguent de propionate d’halobétasol à 0,05 % (voir le tableau 4).
Tableau 4 : Taux plasmatiques moyens de cortisol (mcg/dL)
| Période | Sujets | Moyenne | É.T. | Min. | Max. |
| Avant le traitement | 9 | 25.3 | 8.6 | 11 | 38 |
| Pendant le traitement | 9 | 21.5 | 5.9 | 11 | 31 |
| Après le traitement | 9 | 23.8 | 7.1 | 13 | 35 |
Valeurs normales : 5,8 à 36,4 mcg/dL
É.T. : écart-type
À la fin des 10 jours de traitement par l’onguent de propionate d’halobétasol à 0,05 %, les lésions psoriasiques étaient guéries chez 8 des 10 patients et elles présentaient une amélioration marquée chez les 2 autres. Un cas de folliculite au point d’application a été signalé.
Au cours d’une évaluation ouverte des effets sur l’axe hypothalamo-hypophyso-surrénalien, 7 g d’onguent de propionate d’halobétasol à 0,05 % ont été appliqués chaque jour sur les plaques psoriasiques de six hommes et d’une femme dont l’âge variait entre 20 et 65 ans (âge moyen de 47 ans).
L’onguent de propionate d’halobétasol à 0,05 % a été appliqué deux fois par jour pendant 7 jours sur des lésions couvrant jusqu’à 30 % de la surface corporelle. Les taux plasmatiques de cortisol ont été mesurés trois fois avant le traitement, deux fois pendant et deux fois après, et ce, par radio-immunodosage au moyen de la trousse COAT-A-COUNT (Diagnostics Products Corp., Los Angeles). Les urines de 24 heures ont été recueillies deux fois de suite avant le traitement et deux fois pendant le traitement afin de déterminer l’excrétion du 17-hydroxycorticoïde.
Des examens physiques et des épreuves cliniques de laboratoire ont été faits avant et après le traitement.
Les valeurs normales du cortisol plasmatique se situaient entre 5 et 25 mcg/dL. Le taux plasmatique initial moyen de cortisol était de 18,9 ± (écart-type [É.T.]) mcg/dL, le taux plasmatique moyen de cortisol pendant le traitement était de 15,4 ± 5,0 mcg/dL et celui après le traitement était de 19,6 ± 7,8 mcg/dL. Aucun des taux plasmatiques moyens de cortisol n’était inférieur à 9,0 mcg/dL (limite inférieure normale : 5 mcg/dL) et la valeur individuelle la plus faible était de 5 mcg/dL.
Les valeurs normales du 17-hydroxycorticoïde urinaire se situaient entre 4 et 14 mg/24 h chez les hommes et entre 2 et 10 mg/24 h chez les femmes. L’excrétion moyenne initiale était de 6,6 ± 1,4 (É.T.) mg/24 h chez les hommes et de 3,5 mg/24 h chez les femmes. L’excrétion moyenne du 17-hydroxycorticoïde pendant le traitement était de 5,1 ± 1,4 (É.T.) mg/24 h chez les hommes et de 3,0 mg/24 h chez les femmes. Aucune des valeurs moyennes ou individuelles du 17-hydroxycorticoïde urinaire n’a baissé sous la limite inférieure des valeurs normales chez les hommes et les femmes (voir le tableau 5).
Tableau 5 : Taux périodiques moyens de cortisol et de 17-hydroxycorticoïde
| Taux périodiques moyens de cortisol et de 17-hydroxycorticoïde | |||||||||||||||||||
Cortisol plasmatique (mcg/dL) (Valeurs normales = 5 à 25 mcg/dL) | 17-hydroxycorticoïde (mg/24 h) | ||||||||||||||||||
| (Valeurs normales = 4 à 14 mg/24 h, 2 à 10 | |||||||||||||||||||
| mcg/dL)) | |||||||||||||||||||
| Hommes | Femmes | ||||||||||||||||||
| Période | N | Moye nne | É.T. | Min. | Max . | N | Moyen ne | Min. | Max. | N | Moyenn e | ||||||||
| Avant le traitement | 7 | 18.9 | 4.1 | 13 | 24 | 6 | 6.6 | 4 | 8 | 1 | 3.5 | ||||||||
Pendant le traitement | 7 | 15.4 | 5.0 | 9 | 21.5 | 6 | 5.1 | 4 | 7.5 | 1 | 3.0 | ||||||||
| Après le traitement | 7 | 19.6 | 7.8 | 11 | 35.5 | ||||||||||||||
É.T. : écart-type
Les résultats de la série d’épreuves de laboratoire effectuées avant et après le traitement ont été considérés comme étant dans les limites normales pour les patients qui souffrent de psoriasis.
Une patiente a souffert d’urticaire pendant quelques heures au cours du jour 13 de l’étude (jour 3 après le traitement). Elle a été soumise à un test par contact avec le médicament, l’excipient d’onguent et la vaseline au jour 14 de l’étude et n’a pas eu d’autres réactions. Ses taux plasmatiques de cortisol après le traitement étaient de 31 mcg/dL et 40 mcg/dL aux jours 14 et 15 respectivement, ce qui indique que la patiente avait simplement eu une réaction normale à une situation stressante. Deux autres patients ont signalé de l’irritation légère ou des démangeaisons après la première ou la deuxième application sur les régions excoriées.
En conclusion, l’onguent de propionate d’halobétasol à 0,05 % à raison de 7 g/jour entraîne une légère suppression du cortisol plasmatique qui revient à sa valeur initiale ou l’excède moins de 5 jours après la fin du traitement. Toutes les valeurs des taux plasmatiques matinaux de cortisol se situaient à l’intérieur des limites normales et, par conséquent, le traitement par l’onguent de propionate d’halobétasol à 0,05 % à raison de 7 g/jour est considéré comme ne causant pas de suppression surrénalienne importante.
10.3 Pharmacocinétique
Une étude randomisée à double entrée et avec permutations a été menée auprès de six volontaires sains de sexe masculin, âgés de 30 à 46 ans (âge moyen de 38,1 ans), afin de déterminer l’absorption dans la circulation générale des préparations de propionate d’halobétasol à 0,05 % en crème et en onguent. Au cours de la première phase de l’étude, les sujets ont reçu par voie orale 0,05, 0,1 et 0,25 mg de propionate d’halobétasol en solution dans l’éthanol. Dans la seconde phase de l’étude, les mêmes sujets ont reçu 10 g de crème ou d’onguent, ce qui correspond à 5 mg de propionate d’halobétasol, à deux occasions séparées par une période de sevrage thérapeutique de deux semaines; la crème et l’onguent ont été appliqués sur 2000 cm2 de peau saine située au niveau du tronc. Le médicament a été laissé pendant 12 heures sans pansement occlusif. L’urine a été prélevée pendant 96 heures et analysée par radio-immunodosage afin de déceler le propionate d’halobétasol apparent. L’excrétion du propionate d’halobétasol dans l’urine était relativement lente pour les préparations d’onguent et de crème. La majeure partie du propionate d’halobétasol présent pouvait être décelée dans l’urine dans les 48 à 72 heures suivant l’application. En moyenne, 725 ± 420 ng (É.T.) pour la crème et 951 ± 310 ng (É.T.) pour l’onguent ont été excrétés dans l’urine au cours de la période entière de prélèvement qui a duré 96 heures. Au cours de l’étude sur l’administration orale, 0,73 % (0,55 à 0,90 %) de la dose en moyenne pouvait être recueilli dans l’urine sous forme de propionate d’halobétasol apparent, ce qui représente environ 2,0 % et 2,6 % des 5 mg de propionate d’halobétasol actif appliqué en crème et en onguent respectivement.
En conclusion, le propionate d’halobétasol à 0,05 % contenu dans les préparations de crème et d’onguent est absorbé en proportion semblable. La proportion de substance absorbée par voie percutanée se situe dans les limites de celle signalée avec d’autres corticostéroïdes topiques tels que l’acétonide de triamcinolone (0,6 - 2,3 %), le diacétate de diflorasone (1,1 %), l’halométasone (1,3 %) en crème et l’halométasone (6,5 %) en onguent.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver à une température ambiante contrôlée comprise entre 15 et 25 °C.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
L’information n’est pas disponible pour ce produit.
PARTIE II : INFORMATION SCIENTIFIQUES
13 INFORMATION PHARMACEUTIQUES
Substance pharmaceutique
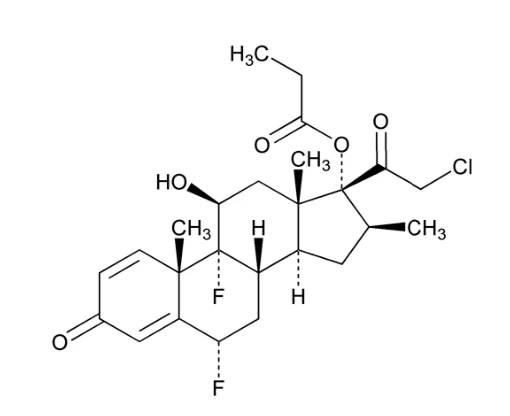
Nom propre: Propionate d’halobétasol
Nom chimique: 21-chloro-6α,9-difluoro-11β-hydroxy-16β-méthyl-pregna-1,4-diène-3-20-dione,17-propionate
Formule moléculaire: C25H31ClF2O5
Masse moléculaire: 484,96 g/mol
Formule de structure:
Propriétés physicochimiques
Description: Le propionate d’halobétasol est une poudre ou un solide blanc cristallin.
Solubilité: Insoluble dans l’eau, soluble dans l’éthanol (37 %), le diméthylsulfoxyde
(> 50 %), les diesters (p. ex., l’adipate de dibutyle) et légèrement soluble dans les monoesters en chaîne longue (myristate d’isopropyle).
Point de fusion: Le point de fusion se situe entre 200 et 216 °C, avec décomposition.
14 ESSAIS CLINIQUES
14.1 Résultat
Les préparations de propionate d’halobétasol en crème et en onguent ont été évaluées dans treize (13) études cliniques bien contrôlées (9 portaient sur l’onguent et 4 sur la crème), dont sept avec témoins actifs, quatre avec témoins excipients appariés de comparaison et deux avec témoins excipients en groupes parallèles. Ces études ont été menées auprès de patients présentant un psoriasis en plaques, de l’eczéma chronique ou de l’eczéma atopique. En tout, 937 patients ont reçu du propionate d’halobétasol. Au cours des études avec témoins actifs, le propionate d’halobétasol s’est révélé aussi efficace que DERMOVATE. Dans les études avec témoins appariés et témoins parallèles, le propionate d’halobétasol s’est révélé supérieur, sur les plans statistique et clinique, aux excipients.
15 MICROBIOLOGIE
L’information n’est pas disponible pour ce produit.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Carcinogénicité
Aucune étude à long terme chez les animaux n’a été effectuée pour évaluer le pouvoir cancérigène du propionate d’halobétasol.
Génotoxicité
Ames/Salmonella
Le pouvoir mutagène du propionate d’halobétasol a été évalué à l’aide du test d’Ames sur les microsomes de Salmonella. Un inhibiteur époxyde-hydratase et réducteur-glutathion, l’oxyde-2,3 de trichloro-1,1,1 propène, a également été inclus dans le test de façon à accroître la sensibilité de ce dernier au pouvoir mutagène de l’époxyde. Les résultats de cette étude ont démontré que le propionate d’halobétasol n’a aucun pouvoir mutagène sur les cellules bactériennes, avec ou sans activation métabolique, dans les conditions de l’essai.
Épreuve permettant de déceler les anomalies nucléaires dans les noyaux de cellules somatiques pendant l’interphase chez le hamster chinois
Les effets mutagènes potentiels du propionate d’halobétasol sur les cellules somatiques de la moelle osseuse pendant l’interphase ont été évalués chez le hamster chinois. Le propionate d’halobétasol a été administré à des groupes d’étude composés de 6 ou 8 hamsters/sexe/groupe, en doses orales quotidiennes uniques de 750, 1500, 3000 et 6000 mg/kg pendant 2 jours de suite. Les hamsters ont été sacrifiés 24 heures après l’administration de la deuxième dose et des frottis de moelle osseuse ont été préparés. Des groupes témoins ont reçu l’excipient (de la carboxyméthylcellulose [CMC] à 0,5 %) et un groupe témoin actif a reçu 128 mg/kg de cyclophosphamide. Les anomalies nucléaires notées dans les cellules de la moelle osseuse étaient significativement plus importantes chez les animaux qui avaient reçu les trois plus faibles doses de propionate d’halobétasol que chez ceux des groupes témoins. Dans ces conditions expérimentales, le propionate d’halobétasol a exercé une action mutagène sur les cellules somatiques de la moelle osseuse chez le hamster.
Un autre stéroïde puissant, le propionate de clobétasol, a également produit des anomalies nucléaires dans les cellules de la moelle osseuse du hamster chinois lorsqu’il a été administré à raison de 1250, 2500 et 5000 mg/kg dans une étude similaire.
Échange des chromatides-sœurs
Le pouvoir mutagène potentiel du propionate d’halobétasol sur les cellules somatiques (moelle osseuse) par le test d’échange des chromatides-sœurs (ÉCS) a été évalué. Le propionate d’halobétasol a été administré à des groupes d’étude composés de 4 hamsters chinois/sexe/groupe, en doses orales uniques de 1500, 3000 et 6000 mg/kg dans un volume de 20 mL/kg de CMC à 0,5 %. Deux heures avant l’administration de ces doses, les animaux ont reçu un implant sous-cutané de 45 mg de 5-bromodésoxyuridine en comprimé. Après 24 heures, les hamsters ont reçu 10 mg/kg de colcémide par voie intrapéritonéale (i.p.) puis ont été sacrifiés; les préparations de moelle osseuse ont par la suite été faites et colorées pour évaluer l’ÉCS. Les groupes témoins, dont l’un avait reçu l’excipient et l’autre un témoin actif (100 mg/kg de DMBA), ont été évalués de la même façon. Les résultats de cette étude n’ont montré aucune augmentation significative du nombre d’ÉCS, comparativement au groupe témoin qui avait reçu l’excipient.
Lymphome chez la souris
Le pouvoir mutagène du propionate d’halobétasol sur les cellules de lymphome de souris L5178Y/TK+/- a été évalué in vitro avec et sans activation microsomique. Les résultats se traduisaient par le nombre de mutants TK-/- induits/106 cellules survivantes. Au début de l’essai fait avec l’activation microsomique, les deux doses faibles de 8,125 et de 16,25 mg/mL n’ont pas augmenté la fréquence de mutation. Les trois doses élevées situées entre 32,5 et 130 mg/mL ont toutefois augmenté la fréquence des mutations. Des effets similaires se sont produits lorsque les doses ont été testées de nouveau dans les cellules. La fréquence des mutations a augmenté avec les cinq doses testées lorsqu’il y avait activation métabolique. La précipitation du produit testé a été observée après une période de traitement de 4 heures. Dans ces conditions expérimentales, le propionate d’halobétasol a exercé une activité mutagène sur le lymphome de souris, avec et sans activation métabolique. Le propionate de clobétasol a par la suite été évalué dans les mêmes conditions et n’a pas présenté de signes d’activité mutagène. Lorsque des concentrations solubles ont été testées, elles n’ont pas produit d’augmentation marquée de la fréquence des mutations, comparativement au témoin. Les concentrations supérieures à 56 mg/mL en l’absence d’activation microsomique se sont révélées cytotoxiques pour les cellules de lymphome de souris. La fréquence des mutations n’a donc pas été déterminée à cette concentration.
Études chromosomiques sur l’épithélium germinatif mâle/spermatocytes – Souris
Le pouvoir mutagène du propionate d’halobétasol sur l’épithélium germinatif, particulièrement sur la formation potentielle d’aberrations chromosomiques dans les spermatocytes de souris, a été évalué. Le propionate d’halobétasol a été administré par voie orale en doses quotidiennes de 333 et de 1000 mg/kg dans un volume de 20 mL/kg de CMC à 0,5 %. Les doses ont été administrées de façon intermittente pendant 5 jours (jours 0, 2, 3, 5 et 9) à des groupes d’étude composés de 15 souris mâles/groupe, dont un groupe témoin ne recevant que l’excipient. Trois jours plus tard, les souris ont reçu 10 mg/kg de colcémide puis ont été sacrifiées. Des préparations en gouttes ont été faites à partir du parenchyme testiculaire; 100 lames de métaphases ont été évaluées par animal. Les résultats de cette étude n’ont montré aucun signe d’activité mutagène du propionate d’halobétasol sur les spermatocytes de souris. La fréquence des aberrations chromosomiques ne présentait pas d’augmentation liée à la dose, mais un profil d’échange chromosomique quadrivalent a été noté avec la faible dose. Des décès sont survenus dans les deux groupes ayant reçu le propionate d’halobétasol (dose faible et dose élevée).
Le propionate de clobétasol a par la suite été évalué dans une étude chromosomique comparative sur les spermatocytes de souris et n’a pas produit d’aberrations chromosomiques.
Études chromosomiques sur l’épithélium germinatif mâle/spermatogonies – Souris
Le pouvoir mutagène du propionate d’halobétasol sur l’épithélium germinatif, particulièrement sur la formation potentielle d’aberrations chromosomiques dans les spermatogonies de souris, a été évalué. Le propionate d’halobétasol a été administré par voie orale pendant 5 jours de suite en doses quotidiennes de 1667 et 5000 mg/kg dans un volume de 20 mL/kg de CMC à 0,5 %, à des groupes d’étude composés de 12 mâles/groupe, dont un groupe témoin ne recevant que l’excipient. Les souris ont été sacrifiées un jour après l’administration de la dernière dose, après avoir reçu 10 mg/kg de colcémide. Des préparations en gouttes ont été faites à partir du parenchyme testiculaire; 100 lames de métaphases ont été évaluées par animal. Les résultats de cette étude ont révélé que le propionate d’halobétasol n’exerçait aucun pouvoir mutagène sur les spermatogonies de souris.
Le pouvoir mutagène du propionate de clobétasol sur les spermatogonies de souris a par la suite été évalué dans une étude similaire; il n’a produit aucune aberration chromosomique.
Études chromosomiques sur les cellules somatiques – Hamster chinois
Le pouvoir mutagène du propionate d’halobétasol sur les cellules somatiques (moelle osseuse) a été évalué chez le hamster chinois. Le propionate d’halobétasol a été administré par voie orale en doses uniques de 1250, 2500 et 5000 mg/kg dans 20 mL/kg de CMC à 0,5 % pendant 2 jours de suite, à des groupes d’étude composés de 4 hamsters/sexe/groupe. Des groupes témoins ne recevant que l’excipient et un groupe témoin actif (cyclophosphamide) ont été évalués de la même façon. Tous les animaux ont reçu du colcémide (10 mg/kg) 2 heures après la seconde dose, puis ont été sacrifiés 4 heures plus tard. Des préparations chromosomiques ont été faites à partir de la moelle osseuse; 100 lames de métaphases ont été évaluées pour 2 hamsters/sexe/groupe. La fréquence des aberrations chromosomiques et des métaphases anormales notée dans les groupes de traitement était semblable à celle notée dans les groupes témoins passifs. Les résultats de cette étude indiquent donc que le propionate d’halobétasol n’exerce aucun pouvoir mutagène sur les cellules somatiques du hamster chinois.
Le propionate de clobétasol a été évalué dans une étude similaire sur le hamster chinois, et n’a présenté aucun signe de pouvoir mutagène.
Test ponctuel chez les mammifères – Souris
Le potentiel mutagène du propionate d’halobétasol sur les cellules somatiques in vivo a été évalué. Ce test permet d’évaluer les mutations ponctuelles induites et d’autres modifications génétiques survenant dans les mélanoblastes de fœtus exposés in utero au produit testé. Les mutations induites sont vérifiées après la naissance par la présence de taches récessives (TR) sur la fourrure des jeunes souris. Le propionate d’halobétasol a été administré par voie i.p. en 6 doses uniques différentes allant de 18,75 à 600 mg/kg dans 10 mL/kg d’huile de sésame, au jour 10 de la gestation, à des groupes d’étude composés de 71 à 73 souris C57B1/6J gravides. Un groupe témoin qui n’a reçu que l’excipient et un groupe témoin actif (50 mg/kg de N-nitroso-n-éthyl urée) ont été évalués de la même façon.
Les examens post-natals de la fourrure ont été faits du jour 12 au jour 14 après la naissance puis 2 fois par semaine pendant 3 semaines afin de déceler la présence de TR et d’autres effets cytotoxiques sur les mélanocytes par l’observation de taches blanches sur la partie médiane du ventre. Des pourcentages élevés de mortalité et d’embryotoxicité ont été observés avec les trois doses élevées. Les résultats de cette étude n’ont révélé aucun signe d’effets mutagènes chez les petits qui ont survécu. Des effets cytotoxiques liés à la dose sur les mélanocytes et des effets embryotoxiques ont été observés.
Des résultats similaires ont été observés avec le propionate de clobétasol lors d’une étude subséquente portant sur le test ponctuel chez le mammifère effectué chez la souris.
Test du micronoyau chez la souris
Le propionate d’halobétasol a été évalué in vivo dans ce test du micronoyau afin de déterminer s’il endommage les chromosomes des cellules de la moelle osseuse ou les fuseaux mitotiques. Le propionate d’halobétasol a été administré à des groupes de souris (5 mâles et 5 femelles par groupe) et ce, en injections intrapéritonéales pendant deux jours de suite. Les doses nominales de propionate d’halobétasol étaient de 7,5, 40 et 75 mg/kg par jour. Les animaux ont été sacrifiés 24 et 48 heures après la seconde injection. Les animaux du groupe témoin passif (excipient), qui ont reçu du DMSO ou de l’huile de maïs, ont aussi été sacrifiés 24 et 48 heures après la seconde injection. Les animaux du groupe témoin actif (0,5 mg/kg de triéthylènemélamine) ont été sacrifiés 24 heures seulement après la seconde dose.
Des lames ont été préparées à partir de la moelle osseuse du fémur de chaque animal. Les lames ont par la suite été colorées, codées à l’insu et évaluées pour l’incidence des érythrocytes polychromatiques (ÉPC) micronucléés. L’incidence des érythrocytes normochromatiques (ÉNC) a également été notée de façon à évaluer les rapports ÉPC/ÉNC, une mesure de la toxicité du système hématopoïétique. Le propionate d’halobétasol n’a pas provoqué d’augmentation statistiquement significative du nombre d’ÉPC micronucléés. La valeur moyenne du rapport ÉPC/ÉNC pour tous les groupes de souris traitées par le propionate d’halobétasol était significativement plus faible comparativement aux groupes témoins passifs (excipient) après 24 et 48 heures. Les faibles valeurs du rapport ÉPC/ÉNC sont des indicateurs de toxicité des cellules hématopoïétiques de la moelle osseuse.
En conclusion, le propionate d’halobétasol s’est révélé négatif dans cet essai in vivo sur les micronoyaux de la moelle osseuse de souris, lorsqu’il a été évalué à des doses atteignant les doses toxiques.
Test direct de mutation génique sur les cellules de mammifères CHO/HGPRT
Ce test a évalué le pouvoir mutagène du propionate d’halobétasol sur la mutation génique. Mené in vitro dans les fibroblastes des ovaires de hamsters chinois, il permet de déterminer la capacité d’une substance à provoquer la délétion, le décalage du cadre de lecture ou la substitution d’une paire de bases.
Le propionate d’halobétasol a été évalué pendant une période de 5 heures aux concentrations nominales de 25, 50, 75 et 125 mcg/mL de milieu de traitement. Toutes les concentrations ont été étudiées avec et sans activation par S-9 du foie de rat sans induction par Aroclor 1254. Les fréquences des mutations notées dans les cultures traitées par les trois faibles doses de propionate d’halobétasol étaient toutes inférieures ou égales à celles observées chez les témoins passifs (excipient, DMSO). La fréquence des mutations notée avec la concentration de 125 mcg/mL était supérieure à celles observées chez les témoins passifs. Cette concentration excédait cependant la limite de solubilité du propionate d’halobétasol dans le milieu de traitement.
Le propionate de clobétasol aux concentrations nominales de 25, 50, 75 et 125 mcg/mL de milieu de traitement a servi d’agent de référence. Le propionate de clobétasol a été évalué en l’absence d’activation métabolique par S-9 seulement. Bien que les fréquences des mutations notées dans les cultures traitées par le propionate de clobétasol aient été légèrement plus élevées que celles observées chez les témoins passifs, elles n’étaient pas reliées à la dose et ce produit a par conséquent été considéré comme négatif dans cet essai.
Toxicologie de la reproduction et du développement
Fécondité et reproduction
Rat
Les effets potentiels du propionate d’halobétasol sur la fécondité, la gestation et le développement prénatal ont été étudiés chez le rat. Le propionate d’halobétasol a été administré par voie orale à raison de 0,008, 0,020 et 0,050 mg/kg/jour (préalablement mélangé à du lactose et mis en suspension dans la CMC) à des groupes d’étude composés de 20 rats et de 20 rates. De la même façon, des groupes ont reçu l’excipient, et la dose de propionate de clobétasol (témoin de référence) a été de 0,050 mg/kg/jour. Les rats ont été traités pendant 60 jours et les rates pendant 14 jours avant d’être accouplés, puis ils ont été traités jusqu’à la fin de la période d’accouplement de 12 jours. Le traitement s’est poursuivi jusqu’au jour 15 de la gestation.
Les résultats de l’étude sur la reproduction menée avec le propionate d’halobétasol ont démontré que des mâles et des femelles du groupe d’intervention avaient réagi au traitement par un ralentissement de gain pondéral et, dans une moindre mesure, par une diminution de la consommation de nourriture de façon proportionnelle à la dose reçue. Les capacités de fécondation et de reproduction n’ont pas été modifiées. Une certaine tendance vers une augmentation du taux de mortalité embryonnaire avant l’implantation et particulièrement après l’implantation a été notée avec la dose de 0,050 mg/kg. Quant à la toxicité maternelle, le poids moyen des fœtus examinés peu avant la mise bas était réduit de façon significative et proportionnellement à la dose chez les trois groupes à l’étude. Parallèlement à la réduction du poids fœtal, les fœtus présentaient des délais dans la maturation squelettique avec la dose de 0,020 mg/kg et surtout avec celle de 0,050 mg/kg. Des anomalies ou des malformations occasionnelles, ou les deux, ont été signalées dans tous les groupes, dont une hernie ombilicale reliée à une mauvaise fermeture ventrale de l’embryon chez deux fœtus d’une même portée dans le groupe ayant reçu la dose de 0,008 mg/kg et chez un fœtus du groupe ayant reçu la dose de 0,050 mg/kg. Une dilatation de la cavité pelvienne des reins, liée à une anomalie viscérale, a également été notée chez deux fœtus de la portée qui comptait des fœtus souffrant d’une hernie ombilicale. Une ossification anormale des sternèbres a été notée dans tous les groupes, dont le groupe témoin qui n’avait reçu que l’excipient.
Selon les résultats de cette étude sur le propionate d’halobétasol, ni la capacité de fécondation ni celle de reproduction n’a été altérée chez le rat dans les conditions expérimentales utilisées.
Le traitement des rats par 0,050 mg/kg du produit de référence, le propionate de clobétasol, a produit des résultats similaires à ceux notés avec le propionate d’halobétasol aux doses de 0,020 mg/kg (poids corporel des adultes) et de 0,050 mg/kg (poids corporel des fœtus). Parmi les fœtus vivants qui ont été examinés peu avant la mise bas, il y avait un cas de fente palatine, un cas de dilatation de la cavité pelvienne des reins et trois cas d’ossification anormale des sternèbres.
Tératologie
Voie orale – Rat
Le propionate d’halobétasol a été administré par voie orale à raison de 0,008, 0,040 et 0,100 mg/kg/jour, du jour 6 au jour 15 de la gestation, à des groupes d’étude composés chacun de 24 rates gravides. Des groupes d’étude similaires ont reçu l’excipient (CMC à 0,5 %) et un groupe témoin de référence a reçu 0,100 mg/kg de propionate de clobétasol.
Les résultats de cette étude sur la tératologie indiquent un degré élevé d’embryotoxicité associé au propionate de clobétasol. Contrairement au produit de référence, le propionate d’halobétasol est dépourvu d’activité embryotoxique chez le rat dans ces conditions expérimentales. Des cas de hernie ombilicale et de fente palatine ont été observés avec les doses de 0,040 et de 0,100 mg/kg de propionate d’halobétasol.
L’incidence des fentes palatines était légèrement plus élevée (2,1 %) dans le groupe qui avait reçu la forte dose, comparativement à celui qui avait reçu du propionate de clobétasol. L’incidence des hernies ombilicales était comparable dans tous les groupes traités. L’activité tératogène marginale du propionate d’halobétasol ainsi que celle du propionate de clobétasol ont été associées à une toxicité maternelle et à une fœtotoxicité.
Voie orale – Lapin
Dans une étude préliminaire sur la tératologie, 0,01 et 0,04 mg/kg de propionate d’halobétasol ont été administrés par voie orale à des groupes d’étude composés de 6 lapines gravides, du jour 6 au jour 18 de la gestation. Dans un groupe d’étude similaire composé de lapines gravides, du propionate de clobétasol a été administré à des doses de 0,02 mg/kg et a servi de témoin de référence.
Les résultats de l’étude de dépistage sur la tératologie chez le lapin comportaient une toxicité maternelle et une embryotoxicité liées à la dose. À la dose qui produit une toxicité maternelle (0,01 mg/kg), le propionate d’halobétasol s’est révélé tératogène chez le lapin. Le type de malformations observées était principalement la fente palatine. Des cas de hernie ombilicale et de rotation anormale des pattes avant ont également été observés. Le propionate de clobétasol, qui a été utilisé comme produit de référence, a également causé, avec une incidence similaire, des fentes palatines et des rotations anormales des pattes avant. La dose administrée (0,02 mg/kg) a également provoqué de la toxicité maternelle. Les fentes palatines sont réputées se produire chez les fœtus de lapin après le traitement des mères par divers corticostéroïdes. Le mécanisme tératogène en cause serait un trouble de la synthèse du collagène dans le tissu embryonnaire qui surviendrait à une phase critique du développement.
Aucun cas de fente palatine n’a été signalé dans la population témoin cumulative de lapins de la race de ceux utilisés pour cette étude.
L’activité tératogène du propionate d’halobétasol et celle du produit de référence, le propionate de clobétasol, sont dues aux propriétés pharmacodynamiques spécifiques de ces agents. En raison de l’effet tératogène indiscutable qui a pu être établi dans cette étude préliminaire qui permet également de faire une évaluation comparative, tant qualitative que quantitative, entre le potentiel tératogène du produit testé et celui du produit de référence, le commanditaire de l’étude, sous la recommandation du directeur du centre d’étude, a décidé de ne pas mener l’étude principale qui était prévue.
Études toxicologiques particulières
Des études toxicologiques particulières ont été réalisées sur la crème de propionate d’halobétasol à 0,05 % et sur l’onguent de propionate d’halobétasol à 0,05 % mais pas sur la lotion de propionate d’halobétasol à 0,01 %.
Étude sur la toxicité aiguë de la crème de propionate d’halobétasol à 0,05 %
Lapin
Le potentiel d’irritation oculaire de la crème de propionate d’halobétasol à 0,05 % et de son excipient a été déterminé chez le lapin; 0,1 g du produit testé ou de l’excipient a été instillé dans les sacs conjonctivaux des yeux de 6 lapins. Après 1 minute, les yeux de 3 lapins ont été rincés. L’irritation a été évaluée chez tous les lapins après 1, 24, 48 et 72 heures, puis après 6 et 7 jours. Aucune irritation n’a été observée. La crème de propionate d’halobétasol à 0,05 % n’a pas été classée comme substance irritante pour les yeux.
Lapin
Le potentiel d’irritation cutanée primaire de la crème de propionate d’halobétasol à 0,05 % a été déterminé chez le lapin. Des applications topiques de 0,5 mL du produit testé ont été faites sur la peau intacte ou abrasée de lapins, puis laissées pendant 24 heures sous un pansement occlusif. Un indice d’irritation cutanée primaire de 1,21 (irritation légère) a été noté et la crème de propionate d’halobétasol à 0,05 % n’a pas été classée comme substance irritante primaire pour la peau.
Lapin
Le potentiel d’irritation dermique de la crème de propionate d’halobétasol à 0,05 % et de son excipient à la suite d’applications répétées a été déterminé chez le lapin. Le produit testé ou l’excipient ont été appliqués par voie topique en doses de 3,0 g sur les dos rasés de lapins (5 lapins/sexe/groupe) puis laissés sous un pansement occlusif pendant 24 heures, et ce, pendant 5 jours de suite. Le cinquième pansement a été enlevé après 8 heures. Une légère irritation a été observée au cours des deux premiers jours, mais s’est résorbée par la suite. Une légère augmentation du poids corporel a été observée. Aucun décès n’a été observé pendant l’étude.
Lapin
Le potentiel d’irritation dermique de la crème de propionate d’halobétasol à 0,05 % à la suite d’applications répétées pendant 5 jours et d’une période de suivi de 3 jours a été déterminé chez le lapin; 0,5 g du produit testé a été appliqué par voie topique sur les dos de lapins (3/sexe) puis laissé pendant 24 heures sous un pansement occlusif, et ce, pendant 4 jours de suite. Le cinquième pansement a été enlevé après 8 heures. Une irritation modérée a été observée, mais a semblé se dissiper 3 jours après l’interruption du traitement. Une légère réduction de poids corporel a été observée. Aucun décès n’a été observé pendant l’étude.
Études sur la toxicité aiguë de l’onguent de propionate d’halobétasol à 0,05 %
Rat
La toxicité orale aiguë (DL50) de l’onguent de propionate d’halobétasol à 0,05 % a été déterminée chez le rat. L’onguent de propionate d’halobétasol à 0,05 % non dilué a été administré par voie orale à un groupe d’étude composé de 5 rats/sexe, à raison de 7,5 mg/kg. Aucun décès ni signe de toxicité n’ont été observés. La DL50 orale aiguë de l’onguent de propionate d’halobétasol à 0,05 % était supérieure à 7,5 mg/kg.
Lapin
Le potentiel d’irritation oculaire de l’onguent de propionate d’halobétasol à 0,05 % et de son excipient a été déterminé chez le lapin; 0,1 g du produit testé ou de l’excipient a été instillé dans les sacs conjonctivaux des yeux de 6 lapins. Après 1 minute, les yeux de 3 lapins ont été rincés. L’irritation a été évaluée chez tous les lapins après 1, 6, 24, 48 et 72 heures, puis après 6 et 8 jours. Aucune irritation n’a été observée. L’onguent de propionate d’halobétasol à 0,05 % n’a pas été classé comme substance irritante pour les yeux.
Lapin
Le potentiel d’irritation oculaire de l’onguent de propionate d’halobétasol à 0,05 % a été déterminé chez le lapin; 0,1 mL du produit testé ou de l’excipient a été instillé dans les sacs conjonctivaux des yeux de 8 lapins. Après 2 secondes, les yeux de 2 lapins ont été rincés. L’irritation a été évaluée chez tous les lapins après 24, 48 et 72 heures, puis après 7 jours. Une légère irritation a été observée. L’onguent de propionate d’halobétasol à 0,05 % n’a pas été classé comme substance irritante pour les yeux.
Lapin
Le potentiel d’irritation cutanée primaire de l’onguent de propionate d’halobétasol à 0,05 % a été déterminé chez le lapin. Des applications topiques de 0,5 mL du produit testé ont été faites sur la peau intacte ou abrasée de lapins, puis laissées pendant 24 heures sous un pansement occlusif. Un indice d’irritation cutanée primaire de 0,42 (très faible irritation) a été noté et l’onguent de propionate d’halobétasol à 0,05 % n’a pas été classé comme substance irritante primaire pour la peau.
Lapin
Le potentiel d’irritation dermique de l’onguent de propionate d’halobétasol à 0,05 % et de son excipient à la suite d’applications répétées a été déterminé chez le lapin. Les produits testés ont été appliqués par voie topique en dose de 5,0 g sur les dos rasés de lapins (3 lapins/sexe/groupe) et laissés sous un pansement occlusif pendant 24 heures, et ce, pendant 5 jours de suite. Le cinquième pansement a été enlevé après 8 heures. Une légère diminution du poids corporel a été observée. Aucun décès n’est survenu et aucune irritation n’a été observée pendant l’étude.
Études sur le potentiel de sensibilisation de la crème et de l’onguent de propionate d’halobétasol à 0,05 %
Cochon d’Inde
Le potentiel de sensibilisation de la crème de propionate d’halobétasol à 0,05 % et de son excipient a été déterminé chez le cochon d’Inde. Des applications topiques des produits testés ont été faites sous un pansement occlusif, aux points d’injections avec un adjuvant, et ce, chez des groupes d’étude composés de 10 cochons d’Inde/sexe/groupe. À la deuxième provocation, au cours de la deuxième semaine, les produits testés ont été réappliqués sous un pansement occlusif, aux points préalablement traités par du sulfate de lauryl sodique à 10 %. Des provocations ont été faites 14 jours plus tard chez les groupes témoins et les groupes d’intervention. Dans les conditions du test de maximisation modifié chez le cochon d’Inde, la crème de propionate d’halobétasol à 0,05 % ne s’est pas révélée sensibilisante.
Cochon d’Inde
Le potentiel de sensibilisation de l’onguent de propionate d’halobétasol à 0,05 % et de son excipient a été déterminé chez le cochon d’Inde. Des applications topiques des produits testés ont été faites sous un pansement occlusif, aux points d’injections avec un adjuvant, et ce, chez des groupes d’étude composés de 10 cochons d’Inde/sexe/groupe. À la deuxième provocation, au cours de la deuxième semaine, les produits testés ont été réappliqués sous un pansement occlusif, aux points préalablement traités par du sulfate de lauryl sodique à 10 %. Des provocations ont été faites 14 jours plus tard chez les groupes témoins et les groupes d’intervention. Dans les conditions du test de maximisation modifié chez le cochon d’Inde, l’onguent de propionate d’halobétasol à 0,05 % ne s’est pas révélé sensibilisant.
Étude sur la toxicité subaiguë du propionate d’halobétasol (sous forme de composé pur et d’onguent)
Voie orale – Rat
Le potentiel de toxicité subaiguë du propionate d’halobétasol par voie orale a été déterminé chez le rat. Le propionate d’halobétasol a été administré par voie orale par gavage, en doses de 0,01, 0,1 et 1,0 mg/kg/jour (dans de la CMC à 0,5 %) et à raison d’un volume de 10 mL/kg, à des groupes d’étude composés de 10 à 15 rats/sexe/groupe, et ce, pendant 3 mois. Un groupe d’étude similaire a reçu l’excipient, la CMC à 0,5 %, et a servi de groupe témoin. À la fin du traitement, 5 rats/sexe/groupe, provenant des groupes qui avaient reçu des doses de 0,1 ou de 1,0 mg/kg et du groupe témoin, ont entrepris une période de rétablissement d’un mois.
Au cours de l’étude, 1 rat mâle du groupe qui avait reçu des doses élevées a été retrouvé mort (jour 40). Des modifications liées au produit testé, dont l’horripilation, la réduction de l’activité spontanée, l’hypotonie musculaire et la chute des poils, ont été notées dans tous les groupes d’intervention. Ces symptômes, à l’exception de la chute des poils, étaient en général réversibles. Le poids corporel a nettement diminué dans tous les groupes d’intervention et un certain gain pondéral a été noté pendant la période de rétablissement. La consommation de nourriture a diminué de façon similaire au cours de l’étude. Des effets chimiques cliniques, dont une augmentation réversible des valeurs de l’alanine aminotransférase (ALAT), ont été observés dans les groupes qui avaient reçu des doses moyennes ou élevées. Les modifications hématologiques comportaient une réduction du volume des globules concentrés ainsi qu’une lymphopénie et une neutrophilie liées à la dose qui se sont révélées réversibles lors de la période de rétablissement. L’analyse des urines a révélé la présence de sang et de protéines, même après la période de rétablissement. Le poids du foie, du cœur et des reins a augmenté et celui des surrénales, de la rate et du thymus a diminué. Les modifications de poids des organes survenues dans les groupes qui ont reçu des doses moyennes ou élevées étaient généralement en corrélation avec les examens microscopiques.
L’examen histopathologique a révélé qu’il s’était produit, tel que prévu, des modifications qui étaient liées à la dose et qui étaient causées par les corticostéroïdes, dont le gonflement des hépatocytes, accompagné d’une atrophie marquée des surrénales, du thymus et de la rate, et des infections des voies respiratoires. La plupart des modifications se sont atténuées ou inversées après la période de rétablissement. Sur la base de nombreux phénomènes observés, comme la perte pondérale, les effets hépatiques minimes, la réduction des éléments lymphatiques des ganglions lymphatiques axillaires dans le groupe qui a reçu des doses de 0,01 mg/kg, il est possible d’affirmer que la dose à partir de laquelle il n’y a pas de réactions indésirables est inférieure à 0,01 mg/kg/jour.
Dans une étude menée en parallèle à celle mentionnée ci-dessus, le potentiel de toxicité orale subaiguë du stéroïde témoin de référence, le propionate de clobétasol, a été évalué de façon similaire, à partir d’une dose de 0,1 mg/kg/jour administrée à un groupe d’étude composé de 15 rats/sexe, et ce, pendant 3 mois, suivis d’une période de rétablissement d’un mois. Les effets du produit testé étaient similaires et comparables à ceux signalés avec le propionate d’halobétasol (à 0,1 mg/kg). Les effets produits étaient réversibles.
Voie orale – Chien
Le potentiel de toxicité orale subaiguë du propionate d’halobétasol a été déterminé chez le chien beagle. Le propionate d’halobétasol a été administré par voie orale à des groupes d’étude composés de 3 chiens/sexe/groupe (doses faible et moyenne) et de 6 chiens/sexe/groupe (dose élevée), sous forme de capsules de gélatine et à raison de 0,01, 0,03 et 0,1 mg/kg/jour pendant 3 mois. Le produit testé a été préalablement mélangé à du lactose avant d’être administré. Un groupe témoin composé de 3 chiens/sexe a reçu 10 mg/kg/jour de lactose sous forme de capsules de gélatine.
À la fin du traitement, 3 chiens/sexe/groupe, provenant du groupe qui a reçu la dose élevée, ont participé à une période de rétablissement d’un mois.
Aucun décès lié au produit testé n’a été signalé au cours de l’étude. Les effets suivants ont été associés à l’administration de propionate d’halobétasol : selles molles et sanguinolentes dans le groupe ayant reçu la dose élevée; diarrhée; perte de poids corporel dans le groupe ayant reçu la dose élevée; pas de modification dans la consommation de nourriture; augmentation réversible des taux d’ALAT dans les groupes ayant reçu les doses moyenne ou élevée; augmentation des taux des phosphatases alcalines dans le groupe ayant reçu la dose élevée; augmentation marquée, réversible et liée à la dose du taux des alpha-3-globulines avec une légère réduction des taux des autres globulines; réduction légèrement réversible et liée à la dose des taux de cortisol; augmentation réversible des triglycérides dans le groupe ayant reçu la dose élevée; modifications hématologiques dont une diminution des taux d’hémoglobine, de globules rouges et de l’hématocrite dans le groupe ayant reçu la dose élevée; lymphopénie et neutrophilie liées à la dose, avec éosinopénie; et bactéries dans l’urine (dose élevée). Des modifications du poids organique, dont une diminution du poids des surrénales, légèrement ou non réversible et une augmentation du poids du foie, de la rate et des reins (dose élevée), ont été notées. L’examen histopathologique a révélé une atrophie marquée des tissus surrénaliens et lymphatiques, un gonflement ou une vacuolisation, ou les deux, des hépatocytes et une inflammation des voies génito-urinaires. La plupart de ces modifications étaient liées à la dose administrée ou sont survenues avec la dose élevée, et se sont atténuées ou inversées après la période de rétablissement, sauf l’atrophie des tissus surrénaliens. Aucune modification oculaire, auditive ou neurologique n’a été observée au cours de l’étude.
Dans le groupe qui a reçu la dose élevée (0,1 mg/kg), une incidence accrue des déviations légères dans la repolarisation (onde T diphasique ou crochetée, inversion de la polarité) a été notée chez 11 des 12 animaux. Les alternances se sont poursuivies pendant la période de rétablissement d’un mois chez 3 des 6 animaux.
Une dose de propionate de clobétasol, le stéroïde de référence, de 0,03 mg/kg/jour (préalablement mélangé à du lactose), administrée sous forme de capsules de gélatine à un groupe d’étude composé de 3 chiens/sexe, a été évaluée de façon similaire au cours d’une étude sur la toxicité orale subaiguë. Deux mâles sur trois ont présenté des variations dans la polarité de l’onde T.
Les chiens qui ont reçu des doses orales de l’un ou de l’autre des stéroïdes ont réagi au traitement en développant du stress, en présentant une inhibition du système lymphatique et apparemment, une sensibilité accrue aux maladies infectieuses; ces effets étaient liés à la dose. La déviation dans la forme de l’onde T n’a donc pas été considérée comme un indicateur de myocardiopathie liée au médicament.
En l’absence de lésions cardiaques à l’autopsie, de modifications électrocardiographiques autres que les modifications non spécifiques de l’onde T et en présence d’effets toxiques pouvant produire des effets non spécifiques sur l’onde T chez le chien, les observations électrocardiographiques ne sont pas considérées comme des indicateurs de cardiotoxicité.
D’autres résultats de cette étude ont révélé que les effets observés avec le propionate de clobétasol sont comparables à ceux observés avec le propionate d’halobétasol, sauf pour ce qui est de la baisse de poids corporel observée chez les chiens qui ont reçu du propionate de clobétasol et des modifications hépatiques plus prononcées chez les chiens qui ont reçu du propionate d’halobétasol.
Voie dermique – Rat
Le potentiel de toxicité dermique subaiguë de l’onguent de propionate d’halobétasol a été déterminé chez le rat au cours d’une étude de 3 mois. Le produit testé a été administré par voie topique à des concentrations de 0,05, 0,1 et 0,2 % de propionate d’halobétasol en doses quotidiennes de 400 mg/kg d’onguent (ce qui est équivalent à 0,2, 0,4 et 0,8 mg/kg/jour de propionate d’halobétasol), à des groupes d’étude composés de 6 rats/sexe/groupe, et ce, pendant 3 mois. Les groupes témoins ont été traités de la même façon par l’excipient d’onguent, et l’onguent de propionate de clobétasol à 0,05 % a servi de témoin de référence. Des groupes d’étude distincts regroupant 4 rats/sexe/groupe ont également été traités par l’onguent à l’étude ou par l’onguent témoin pendant 3 mois, puis ont participé à une période de rétablissement d’un mois sans traitement.
Pendant l’étude, aucun décès lié au traitement n’a été observé chez les rats. Les modifications causées par le produit testé, observées pendant l’étude, regroupaient : modifications de la peau (coloration rouge/bleue), perte de poids corporel chez les mâles, diminution de la consommation de nourriture, élévation des taux d’ALAT, modifications hématologiques telles que lymphopénie et neutrophilie, anémie légère, hématurie et hypogammaglobulinémie, et réduction du poids organique des surrénales et du thymus. À l’autopsie, l’état des animaux a été considéré cachectique. L’examen histopathologique a révélé des modifications attendues liées aux stéroïdes, dont un amincissement de l’épiderme, une distension des macrophages dans les poumons, une vacuolisation et une distension des hépatocytes dans le foie, une atrophie corticosurrénale modérée, une atrophie des organes lymphoïdes et une hyperplasie des îlots de Langerhans du pancréas.
Les modifications observées étaient en général liées à la dose administrée et se sont révélées réversibles ou s’étaient atténuées à la fin de la période de rétablissement. Des modifications similaires, mais moins sévères, ont été observées chez les rats qui ont reçu l’onguent de propionate de clobétasol à 0,05 %.
Voie dermique – Chien
Le potentiel de toxicité dermique subaiguë de l’onguent de propionate d’halobétasol a été déterminé chez le chien à la suite d’une administration topique pendant 3 mois. Le produit testé a été administré par voie topique à des concentrations de 0,05, 0,1 et 0,2 % de propionate d’halobétasol en doses quotidiennes de 400 mg/kg d’onguent (ce qui est équivalent à 0,2, 0,4 et 0,8 mg/kg/jour de propionate d’halobétasol), à des groupes d’étude composés de 6 chiens/sexe/groupe, et ce, pendant 3 mois. Les points d’application ont été quotidiennement recouverts d’un pansement occlusif pendant 6 heures. Les groupes témoins ont été traités de la même façon par l’excipient d’onguent, et l’onguent de propionate de clobétasol à 0,05 % a servi de témoin de référence. Après 3 mois, des groupes d’étude composés de 2 chiens/sexe/groupe ont participé à une période de rétablissement d’un mois sans traitement.
Au cours de l’étude, un chien qui recevait la dose moyenne et la dose élevée a été sacrifié en raison de plaies cutanées gravement infectées. Un autre chien qui recevait la faible dose a été sacrifié en raison de blessures qu’il s’était lui-même infligées. Les modifications liées au produit testé, observées au cours de l’étude, comprenaient : lésions cutanées, érythème, chute des poils, papules/croûtes et abcès, pas de modification notable dans le poids corporel ou la consommation de nourriture, augmentation des taux d’ALAT, des phosphatases alcalines et des alpha-2-globulines, diminution du taux de cortisol accompagnée
d’hypogammaglobulinémie, anémie liée à la dose chez les chiens qui ont reçu du propionate d’halobétasol, modifications hématologiques dont une augmentation de la vitesse de sédimentation des érythrocytes, une lymphopénie, une neutrophilie, une éosinopénie, une hématurie et une hémoglobinurie. Aucune autre modification n’a été observée au cours des examens ophtalmologiques, auditifs et électrocardiaques. Il y a eu réduction du poids des surrénales et augmentation du poids du foie. Les examens histopathologiques ont révélé des modifications attendues liées aux stéroïdes qui sont : atrophie corticosurrénale, atrophie thymique marquée, vacuolisation cytoplasmique des hépatocytes, modifications de la peau, dont un amincissement de la couche cornée et une panniculite focale, et incidence accrue des réactions granulomateuses associées aux larves d’helminthes au niveau des poumons, du foie et des ganglions lymphatiques.
La plupart des modifications observées étaient liées à la dose administrée et se sont révélées réversibles ou s’étaient atténuées à la fin de la période de rétablissement d’un mois. Des modifications comparables ont été observées chez les chiens qui ont reçu l’onguent de propionate de clobétasol à 0,05 %.