


Monographie de produit - Wellbutrin SR (Bausch Health, Canada)
Modifications importantes apportées récemment à la monographie
| 4 Posologie et administration, 4.1 Considérations posologiques | 2024-11 |
| 7 Mises en garde et précautions, Cardiovasculaires | 2024-11 |
| 7 Mises en garde et précautions, Système Immunitaire | 2025-06 |
| 7 Mises en garde et précautions, Peau | 2025-06 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie ........................................ 2
Table des matières ................................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé ........................................... 5
1 Indications .................................................................................................................. 5
1.1 Pédiatrie .............................................................................................................................5
1.2 Gériatrie ..............................................................................................................................5
2 Contre-indications ....................................................................................................... 5
3 Encadré sur les mises en garde et précautions importantes .......................................... 6
4 Posologie et administration ......................................................................................... 6
4.1 Considérations posologiques ..............................................................................................6
4.2 Dose recommandée et modification posologique .............................................................6
4.4 Administration ....................................................................................................................7
4.5 Dose oubliée .......................................................................................................................8
5 Surdosage ................................................................................................................... 8
6 Formes pharmaceutiques, teneurs, composition et conditionnement .......................... 9
7 Mises en garde et précautions ..................................................................................... 9
Cardiovasculaires ........................................................................................................................... 10
Dépendance, tolérance et risque d’abus ....................................................................................... 10
Conduite et utilisation de machines .............................................................................................. 11
Système endocrinien et métabolisme ........................................................................................... 11
Hépatique/biliaire/pancréatique ................................................................................................... 11
Système Immunitaire ..................................................................................................................... 12 Neurologique .................................................................................................................................. 12
Ophtalmologique ........................................................................................................................... 14
Psychiatrique .................................................................................................................................. 14
Rénal ............................................................................................................................................... 15
Peau ................................................................................................................................................ 16
7.1 Populations particulières ......................................................................................... 16
7.1.1 Grossesse ........................................................................................................... 16
7.1.2 Allaitement ........................................................................................................ 16
7.1.3 Enfants et adolescents ....................................................................................... 17
7.1.4 Personnes âgées ................................................................................................ 17
8 Effets indésirables ..................................................................................................... 17
8.1 Aperçu des effets indésirables ........................................................................................ 17
8.2 Effets indésirables déterminés au cours des études cliniques ........................................ 18
8.3 Effets indésirables peu fréquents observés au cours des études cliniques .................... 19
8.5 Effets indésirables observés après la commercialisation ................................................ 20
9 Interactions médicamenteuses .................................................................................. 22
9.1 Interactions médicamenteuses graves ............................................................................ 22
9.2 Aperçu des interactions médicamenteuses .................................................................... 22
9.3 Aperçu des interactions médicament-comportement .................................................... 22
9.4 Interactions médicament-médicament ........................................................................... 22
9.5 Interactions médicament-aliment ................................................................................... 28
9.6 Interactions médicament-plante médicinale .................................................................. 28
9.7 Interactions médicament-examens de laboratoire ......................................................... 28
10 Pharmacologie clinique ............................................................................................. 28
10.1 Mode d’action ................................................................................................................. 28
10.2 Pharmacodynamie ........................................................................................................... 29
10.3 Pharmacocinétique .......................................................................................................... 29
11 Conservation, stabilité et mise au rebut ..................................................................... 32
Partie 2 : Renseignements scientifiques .................................................................................. 33
13 Renseignements pharmaceutiques ............................................................................ 33
14 Études cliniques ........................................................................................................ 34
14.1 Études cliniques par indication ........................................................................................ 34
Troubles dépressifs majeurs .......................................................................................................... 34
16 Toxicologie non clinique ............................................................................................ 36
Renseignements destinés aux patient·e·s ............................................................................... 39
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
WELLBUTRIN SR est indiqué pour :
le soulagement symptomatique de la dépression majeure. L’efficacité à long terme de
WELLBUTRIN SR, utilisé pendant plus de huit semaines, n’a pas été systématiquement évaluée dans des essais contrôlés.
1.1 Pédiatrie
Pédiatrie (<18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de WELLBUTRIN XL dans la population pédiatrique n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada (voir Association possible avec des changements comportementaux et émotionnels, incluant l’automutilation).
1.2 Gériatrie
Gériatrie (≥ 65 ans): Globalement, aucune différence n’a été observée en ce qui concerne l’innocuité ou l'efficacité entre ces sujets et les sujets plus jeunes, cependant comme les patients gériatriques sont plus susceptibles d'avoir une fonction rénale diminuée, une sensibilité accrue au bupropion ne peut être exclue chez certaines d’entre elles (voir Insuffisance rénale et 4 Posologie et administration).
2 Contre-indications
WELLBUTRIN SR (chlorhydrate de bupropion) est contre-indiqué chez les patients :
- qui présentent une hypersensibilité connue au bupropion ou à l’un des ingrédients non médicinaux du médicament. Pour obtenir la liste complète des ingrédients, voir 6 Formes pharmaceutiques, teneurs, composition et conditionnement;
- qui prennent WELLBUTRIN XR, ZYBAN, CONTRAVE ou d’autres médicaments contenant du chlorhydrate de bupropion, car la fréquence des crises convulsives est en fonction de la dose (voir Convulsions);
qui souffrent de troubles convulsifs ou qui ont des antécédents de crises convulsives
(voir Convulsions);
- qui souffrent ou qui ont déjà souffert de boulimie ou d’anorexie mentale, car une augmentation de la fréquence des crises convulsives a été observée (voir Convulsions) chez les patients traités pour la boulimie avec la préparation de bupropion à libération immédiate;
- qui traversent un sevrage abrupt de l’alcool ou des benzodiazépines ou d’autres sédatifs;
qui prennent des inhibiteurs de la monoamine-oxydase (IMAO) en concomitance (voir
9.4 Interactions médicament-médicament). Au moins 14 jours doivent s’écouler entre la cessation du traitement par l’un de ces médicaments et l’instauration du traitement par l’autre;
- qui prennent de la thioridazine en concomitance, étant donné que le bupropion peut inhiber le métabolisme de la thioridazine, provoquant ainsi une augmentation de la concentration de la thioridazine et une hausse possible du risque d’arythmies ventriculaires graves et de mort subite liées à la thioridazine (voir 9.4 Interactions médicament-médicament). Au moins 14 jours doivent s’écouler entre la cessation du traitement par l’un de ces médicaments et l’instauration du traitement par l’autre.
3 Encadré sur les mises en garde et précautions importantes
Risque accru d'automutilation, de préjudice envers autrui, de pensées et de
comportements suicidaires avec la prise d'antidépresseurs. Surveiller étroitement tous les patients traités par antidépresseurs afin de déceler toute aggravation clinique et l'apparition de pensées et de comportements d'agitation et/ou suicidaires. (voir Association possible avec des changements comportementaux et émotionnels, incluant l’automutilation)
4 Posologie et administration
4.1 Considérations posologiques
WELLBUTRIN SR (chlorhydrate de bupropion) n’est pas indiqué chez les enfants de moins de 18 ans (voir Association possible avec des changements comportementaux et émotionnels, incluant l’automutilation).
Des cas de syndrome de Brugada ont été signalés avec le bupropion. Il est conseillé d'éviter l'utilisation de WELLBUTRIN SR chez les patients atteints du syndrome de Brugada. Si un traitement par WELLBUTRIN SR est envisagé chez les patients atteints du syndrome de Brugada et les patients à risque de développer un syndrome de Brugada (p. ex., patients présentant une syncope inexpliquée, patients ayant des antécédents familiaux d'arrêt cardiaque ou de mort subite), une évaluation par un cardiologue doit être demandée avant l'initiation du traitement, afin d'évaluer sa pertinence et de déterminer la stratégie la plus appropriée pour la surveillance des effets cardiaques (voir Évidence du syndrome de Brugada).
Lorsqu’on substitue WELLBUTRIN XL (WXL) aux comprimés à libération prolongée WELLBUTRIN SR (WSR), il convient de prescrire la même dose quotidienne dans la mesure du possible (par exemple, 300 mg de WXL une fois par jour peut être remplacé par 150 mg de WSR deux fois par jour). WELLBUTRIN SR ne doit jamais être pris en même temps que WELLBUTRIN XL ou d'autres médicaments contenant du bupropion.
4.2 Dose recommandée et modification posologique
La dose de chlorhydrate bupropion à libération prolongée habituellement recommandée est de 150 mg, une fois par jour. Comme avec tous les antidépresseurs, il peut s'écouler plusieurs semaines avant que l'effet antidépresseur complet de WELLBUTRIN SR se fasse sentir. Chez les patients qui ne répondent pas à une dose de 150 mg/jour, celle-ci peut être augmentée jusqu'à un maximum de 300 mg/jour. Les augmentations de dose doivent s’effectuer à des intervalles d'au moins une semaine. Afin de minimiser les risques de convulsions (voir Convulsions), les doses uniques de WELLBUTRIN SR ne doivent pas dépasser 150 mg. Les doses de WELLBUTRIN SR supérieures à 150 mg/jour doivent être administrées en 2 prises quotidiennes, de préférence à intervalles d'au moins 8 heures.
Insuffisance hépatique
- Insuffisance hépatique légère ou modérée
Étant donné la variabilité des paramètres pharmacocinétiques du bupropion chez les patients présentant une atteinte hépatique légère ou modérée (grade A ou B selon la classification Child-Pugh), le traitement par WELLBUTRIN SR devrait être initié à la plus faible dose recommandée. La dose d'entretien peut être ajustée en fonction de la réponse clinique et de la tolérance. La prudence est de mise étant donné qu'on ne dispose d'aucune expérience clinique avec WELLBUTRIN SR chez les patients qui présentent une atteinte hépatique (voir également Hépatique/biliaire/pancréatique).
- Insuffisance hépatique sévère
Étant donné les risques associés aux pics plasmatiques de bupropion et à l'accumulation du médicament, WELLBUTRIN SR n'est pas recommandé chez les patients présentant une atteinte hépatique grave. Cependant, si jamais un tel traitement est jugé nécessaire par le clinicien, il faut procéder avec une extrême prudence (voir Hépatique/biliaire/pancréatique). La dose ne doit pas dépasser 150 mg par jour ou 150 mg aux deux jours chez ces patients. Toute réduction théorique de la dose fondée sur les résultats des études pharmacocinétiques peut entraîner des concentrations toxiques de médicaments chez ce groupe de patients (voir Insuffisance hépatique et Hépatique/biliaire/pancréatique).
Insuffisance rénale
WELLBUTRIN SR doit être utilisé avec prudence chez les patients qui présentent une atteinte rénale en raison du risque d'accumulation du médicament, et il faut envisager une réduction de la fréquence d'administration et/ou de la dose (voir Rénal).
Il faut surveiller de près tous les patients qui présentent une atteinte hépatique ou rénale afin de déceler les effets indésirables (p. ex., insomnie, sécheresse buccale, crises convulsives) pouvant indiquer des concentrations élevées du médicament ou de ses métabolites.
Traitement des femmes enceintes durant le troisième trimestre
Des rapports post-commercialisation indiquent que certains nouveau-nés ayant été exposés à WELLBUTRIN SR, aux ISRS ou à d'autres récents antidépresseurs tard durant le troisième trimestre ont développé des complications nécessitant une hospitalisation prolongée, un support respiratoire et le gavage (voir 7.1.1 Grossesse). Lors du traitement avec WELLBUTRIN SR d'une femme enceinte au troisième trimestre, le médecin doit soigneusement prendre en considération les risques possibles et les bienfaits d'un tel traitement. Le médecin doit considérer la réduction progressive de WELLBUTRIN SR durant le troisième trimestre.
Gériatrie ou patients affaiblis
Aucun essai pharmacocinétique ou thérapeutique n’a évalué de façon systématique les doses nécessaires chez les patients gériatriques ou affaiblis (voir 7.1.4 Personnes âgées). Étant donné que ces patients peuvent présenter une clairance réduite du bupropion et de ses métabolites et/ou une sensibilité accrue aux effets secondaires des médicaments actifs sur le SNC, le traitement par chlorhydrate de bupropion doit être initié à la dose la plus faible recommandée (100 mg/jour).
Pédiatrie
WELLBUTRIN SR n'est pas indiqué chez les enfants de moins de 18 ans (voir 1.1 Pédiatrie et Association possible avec des changements comportementaux et émotionnels, incluant l’automutilation).
4.4 Administration
Il faut informer les patients qu’ils doivent ingérer les comprimés de WELLBUTRIN SR entiers avec un liquide et qu’ils ne doivent pas les mâcher, les fractionner, les écraser, ni les modifier de quelque manière que ce soit pouvant affecter le taux de libération du bupropion (voir Mauvaise utilisation de WELLBUTRIN SR par injection ou inhalation). L’inhalation de comprimés broyés ou l’injection de bupropion dissous peuvent entraîner une libération rapide et une absorption accélérée du médicament, et augmenter le risque de surdose. Des convulsions et/ou des décès ont été rapportés lorsque le bupropion a été administré par voie intranasale ou par injection parentérale (voir Convulsions). 4.5 Dose oubliée
Le patient doit prendre WELLBUTRIN SR à la même heure chaque jour et ne pas prendre plus d’une dose par jour. Si l'heure d'administration normale a été oubliée, la dose doit être sautée et l'administration doit être reprise à l'heure d'administration normale du jour suivant.
5 Surdosage
En plus des événements rapportés dans la section 8 Effets indésirables, le surdosage a entraîné des symptômes comprenant somnolence, perte de conscience, état de mal épileptique et changements à l'ECG comme des troubles de la conduction (incluant la prolongation du complexe QRS) ou des arythmies; des cas de décès ont été signalés. Une prolongation de l’intervalle QTc a également été observée, mais celle-ci était généralement associée à un allongement du complexe QRS et à une augmentation de la fréquence cardiaque. Trois cas de surdosage avec WELLBUTRIN SR (chlorhydrate de bupropion) sont survenus durant les essais cliniques. Un patient ayant ingéré 3000 mg de WELLBUTRIN SR a vomi rapidement après le surdosage; sa vue était brouillée et il a eu des étourdissements. Un autre patient s'est senti confus, nauséeux, léthargique et énervé et est entré en convulsions après avoir avalé une « poignée » de comprimés. Le troisième sujet, ayant ingéré 3600 mg de WELLBUTRIN SR et une bouteille de vin, a eu des nausées, des hallucinations visuelles et était « sonné ». Il n'y a pas eu de séquelles dans les trois cas.
Les autres données contenues dans cette section reposent sur l'expérience clinique de surdosage avec le bupropion à libération immédiate. Treize surdosages se sont produits au cours des essais cliniques. Douze sujets ont ingéré 850 à 4200 mg et se sont rétablis sans séquelles importantes. Un patient ayant absorbé 9000 mg de WELLBUTRIN et 300 mg de tranylcypromine a subi une crise de grand mal et s'est rétabli sans séquelle.
Depuis sa commercialisation, on a rapporté des surdosages de la formulation à libération immédiate de WELLBUTRIN allant jusqu'à 17,500 mg. Des convulsions sont survenues dans à peu près le tiers des cas. D'autres réactions graves observées avec des doses excessives de WELLBUTRIN seul comprenant des hallucinations, l'évanouissement et une tachycardie sinusale. Dans les cas de surdosage polymédicamenteux impliquant WELLBUTRIN, on a noté les symptômes suivants : fièvre, rigidité musculaire, rhabdomyolyse, hypotension, stupeur, coma et insuffisance respiratoire.
Bien que la plupart des patients se soient remis sans séquelle, de rares décès liés au surdosage de WELLBUTRIN seul ont été enregistrés chez des patients qui avaient absorbé des doses importantes de comprimés de WELLBUTRIN. Des convulsions multiples incontrôlables, une bradycardie, une défaillance cardiaque et un arrêt cardiaque précédant le décès ont été signalés chez ces patients.
La toxicité de la sérotonine, également connue sous le nom de syndrome sérotoninergique, est une affection potentiellement mortelle et a été rapportée avec le bupropion en association avec un surdosage. Ces cas comprennent l'administration chronique à des doses suprathérapeutiques (doses juste au-dessus de la dose quotidienne maximale recommandée, par exemple 600 à 800 mg). Le traitement par WELLBUTRIN SR doit être interrompu si les patients développent une combinaison de symptômes pouvant inclure une hyperthermie, une rigidité, des myoclonies, une instabilité autonome avec des fluctuations rapides possibles des signes vitaux, des changements d'état mental, y compris la confusion, l'irritabilité, une agitation extrême évoluant vers le délire et le coma et un traitement symptomatique de soutien doit être instauré. Si un traitement concomitant avec WELLBUTRIN SR ou des agents sérotoninergiques est cliniquement justifié, une observation attentive du patient est conseillée, en particulier lors de l'initiation du traitement et des augmentations de dose (voir Toxicité sérotoninergique / syndrome sérotoninergique et 9.4 Interactions médicamenteuses).
Traitement du surdosage
L'hospitalisation est recommandée en cas de surdosage. Dégager les voies respiratoires et assurer une oxygénation et une ventilation adéquates. Surveiller le rythme cardiaque (ECG) et les signes vitaux. Une surveillance par électroencéphalographie est également recommandée au cours des 48 premières heures après l'ingestion. De plus, les mesures d'appoint habituelles sont recommandées pour soulager les symptômes. Il est déconseillé de provoquer des vomissements.
On doit administrer du charbon activé. Dans les cas de surdose de bupropion, aucune expérience n'a été tentée concernant le recours à une diurèse forcée, à la dialyse, à l'hémoperfusion ou à la transfusion totale. On ne connaît aucun antidote spécifique du bupropion.
Étant donné que WELLBUTRIN SR est associé à un risque de crises convulsives lié à la dose, on doit envisager l'hospitalisation si une surdose est soupçonnée. D'après les études chez l'animal, il est recommandé de traiter les crises convulsives à l'aide d'une benzodiazépine administrée par voie intraveineuse et d'autres mesures d'appoint, comme il convient.
Dans le traitement d'un surdosage, il faut envisager la possibilité d'une ingestion médicamenteuse multiple. Le médecin devrait envisager de contacter un centre antipoison pour obtenir un complément d’information sur le traitement d'un surdosage. Les numéros de téléphone des centres antipoison homologués sont indiqués dans le Compendium des produits et spécialités pharmaceutiques (CPS).
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou le numéro sans frais de Santé Canada, le 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 – Formes pharmaceutiques, teneurs, composition et conditionnement
| Voie | Forme posologique / | Ingrédients non médicinaux |
| d'administration | teneur / composition | |
| Orale | Comprimés de 150 mg | Cire de carnauba, chlorhydrate de cystéine, hydroxypropylméthylcellulose, stéarate de magnésium, cellulose microcristalline, polyéthylène glycol, dioxyde de titane, laque bleue FD&C numéro 2, laque rouge FD&C numéro 40, polysorbate 80 et encre noire comestible. |
Description
WELLBUTRIN SR 150 mg se présentent sous forme de comprimé pelliculés violets, ronds, biconvexes, portant l’inscription « WELLBUTRIN SR 150 » à l’encre noire. Ils sont offerts en flacons de 60 comprimés.
7 Mises en garde et précautions
Voir 3 Encadré sur les mises en garde et précautions importantes.
Cardiovasculaires
- Évidence du syndrome de Brugada
Des cas isolés d’évidence du syndrome de Brugada avec le bupropion ont été rapportés après commercialisation. Le syndrome de Brugada est une affection caractérisée par une syncope, des anomalies ECG caractéristiques, telles qu’un bloc de branche droit et une élévation du segment ST dans les dérivations précordiales droites, ainsi qu'un risque d'arrêt cardiaque et de mort subite.
Il est conseillé d'éviter l'utilisation de WELLBUTRIN SR chez les patients atteints du syndrome de Brugada. Si WELLBUTRIN SR est envisagé chez des patients atteints du syndrome de Brugada ou chez des patients à risque de développer un syndrome de Brugada (p. ex., patients présentant une syncope inexpliquée, patients ayant des antécédents familiaux d'arrêt cardiaque ou de mort subite), une évaluation par un cardiologue doit être demandée avant l'instauration du traitement, afin d'évaluer la pertinence du traitement et de déterminer la stratégie la plus appropriée pour la surveillance des effets cardiaques. Les patients doivent être informés des signes et symptômes du syndrome de Brugada. En cas d’évidence du syndrome de Brugada, le traitement par WELLBUTRIN SR doit être interrompu.
- Hypertension
En pratique clinique, une hypertension, parfois grave et nécessitant un traitement aigu, a été signalée chez des patients recevant du bupropion seul ou en association avec un traitement de remplacement de la nicotine. Ces effets ont été observés chez des patients présentant ou non des signes d'hypertension pré-existante.
Les données d'une étude comparative sur la désaccoutumance au tabac entre la préparation à libération prolongée de bupropion (ZYBANMD en comprimés à libération prolongée), la nicotine par voie transdermique (NVT), l'association de la préparation de bupropion à libération prolongée et de la NVT et enfin un placebo, indiquent une fréquence plus élevée d'hypertension survenant au cours du traitement chez les patients sous l'association bupropion à libération prolongée-NVT. Dans cette étude, 6,1 % des patients traités à l'aide de cette association ont présenté une hypertension durant le traitement par rapport à 2,5 %, 1,6 % et 3,1 % des patients recevant le bupropion à libération prolongée, la NVT et le placebo, respectivement. La majorité de ces patients présentaient des signes d'hypertension préexistante. Trois patients (1,2 %) recevant l'association ZYBANMD-NVT, ainsi qu'un patient (0,4 %) traité à l'aide de la NVT seulement ont dû cesser de prendre le médicament à l'étude en raison d'une hypertension, comparativement à aucun des patients recevant ZYBANMD ou le placebo. Il est donc recommandé de surveiller la tension artérielle des patients qui reçoivent une association de bupropion et d'un produit de remplacement de la nicotine. Il n'existe pas d'expérience clinique établissant l'innocuité du bupropion chez les patients ayant des antécédents récents d'infarctus du myocarde ou de cardiopathie instable. Par conséquent, la prudence s'impose avec ces groupes de patients. Dans une étude sur des patients dépressifs hospitalisés et souffrant d'insuffisance cardiaque stable, le bupropion a été associé à une augmentation de la tension artérielle en décubitus, entraînant l'abandon du traitement chez deux patients en raison d'une exacerbation de l'hypertension initiale.
Dépendance, tolérance et risque d’abus
- Mauvaise utilisation de WELLBUTRIN SR par injection ou inhalation
WELLBUTRIN SR est destiné à un usage oral uniquement. L'inhalation de comprimés écrasés ou l'injection de bupropion dissous ont été rapportées, pouvant entraîner une libération et une absorption rapides, voire un surdosage. Des convulsions et/ou des décès ont été rapportés lors de l'administration intranasale ou parentérale de bupropion (voir 4.4 Administration).
Conduite et utilisation de machines
La prise de tout médicament psychotrope peut altérer le jugement ou les aptitudes motrices et cognitives. Par conséquent, les patients doivent être mis en garde contre le risque de conduire un véhicule ou de faire fonctionner une machine dangereuse, jusqu’à ce qu’ils soient raisonnablement certains que le médicament n’entrave pas leurs capacités.
Système endocrinien et métabolisme
- Diminution de l’appétit et du poids
Dans les essais cliniques, WELLBUTRIN SR a été associé à une perte de poids en fonction de la dose. Dans le cadre d’essais contrôlés de 8 semaines, la perte de poids moyenne chez les patients ayant terminé ces essais a été de 0,1 kg pour le groupe placebo, et de 0,8 kg, de 1,4 kg et de 2,3 kg pour le groupe WELLBUTRIN SR à 100 mg/jour, à 150 mg/jour et à 300 mg/jour, respectivement. Si la perte de poids est un signe majeur de la maladie dépressive, la possibilité d’anorexie ou de diminution pondérale associée à la prise de chlorhydrate de bupropion doit être prise en considération.
- Médicaments métabolisés par le cytochrome P450 (CYP2D6)
Les médicaments qui nécessitent une activation métabolique par la CYP2D6 pour pouvoir être efficaces (p. ex., le tamoxifène) peuvent avoir une efficacité réduite lorsqu’ils sont administrés en concomitance avec des inhibiteurs de la CYP2D6 comme le bupropion. Le bupropion ne doit donc pas être administré en association avec le tamoxifène, et d’autres options thérapeutiques doivent être envisagées (voir 9 Interactions médicamenteuses).
Hépatique/biliaire/pancréatique
- Insuffisance hépatique
Les résultats de deux études pharmacocinétiques à dose unique indiquent que la clairance du bupropion est réduite chez tous les sujets atteints d’une insuffisance hépatique de classe C selon la classification de Child-Pugh et certains sujets atteints d’une forme plus bénigne d’insuffisance hépatique. Étant donné les risques découlant d’une concentration maximale de bupropion et de l’accumulation du médicament, WELLBUTRIN SR est déconseillé chez les patients atteints d’insuffisance hépatique sévère. Cependant, si un tel traitement est jugé nécessaire, il faut l’utiliser avec une extrême prudence, à dose réduite, sans dépasser 150 mg aux deux jours.
Il faut surveiller de près tous les patients atteints d’insuffisance hépatique afin de déceler tout effet indésirable possible (p. ex., insomnie, sécheresse buccale, convulsions) évoquant la présence d’une concentration élevée du médicament ou de ses métabolites (voir Insuffisance hépatique et Insuffisance hépatique).
- Risque d’hépatotoxicité
Une augmentation de la fréquence des nodules hyperplasiques dans le foie ainsi que des cas d’hypertrophie hépatocellulaire a été observée chez des rats qui ont reçu de fortes doses de bupropion sur une longue période. Chez les chiens ayant reçu de façon prolongée de fortes doses de bupropion, diverses modifications histologiques ont été observées dans le foie, et les épreuves de laboratoire ont évoqué la présence de lésions hépatocellulaires bénignes.
Système Immunitaire
- Réaction anaphylactique
Des réactions anaphylactoïdes ou anaphylactiques caractérisées par des symptômes tels que le prurit, l’urticaire, l’œdème de Quincke ou la dyspnée et nécessitant des soins médicaux ont été signalées dans le cadre d’essais cliniques sur le bupropion (1 à 3 patients sur 1 000). De plus, dans le cadre de la pharmacovigilance, il y a eu de rares signalements spontanés d’érythème multiforme, de syndrome de Stevens-Johnson et de choc anaphylactique associés au bupropion. Au cours d’essais cliniques contrôlés et non contrôlés, des troubles dermatologiques, surtout des éruptions cutanées, du prurit et de l’urticaire, ont conduit à la cessation du traitement chez respectivement 1,5 % et 1,9 % des sujets qui recevaient le bupropion. En cas de réactions allergiques, anaphylactoïdes ou anaphylactiques (p. ex., éruption cutanée, prurit, urticaire, douleur thoracique, œdème et essoufflement) en cours de traitement, le patient doit cesser de prendre WELLBUTRIN SR et consulter un médecin.
- Lupus érythémateux cutané / lupus érythémateux disséminé
Le traitement par WELLBUTRIN SR a été associé à l’apparition d’un lupus érythémateux cutané qui est disparu après l’arrêt du traitement. Une exacerbation du lupus érythémateux disséminé est également survenue. Des symptômes comme l’arthralgie, la myalgie, une éruption cutanée, l’enflure et la présence d’auto-anticorps ont été observés. Si l’un de ces effets se manifeste après un traitement par WELLBUTRIN SR, le traitement doit être abandonné et le patient doit être soumis à une évaluation minutieuse en vue d’une prise en charge appropriée.
- Réactions indésirables cutanées graves
Des réactions indésirables cutanées graves (RCI), notamment le syndrome de Stevens-Johnson (SSJ), la nécrolyse épidermique toxique (NET), la pustulose exanthématique aiguë généralisée (PEAG) et la réaction médicamenteuse avec éosinophilie et symptômes systémiques (DRESS), ont été signalées avec le bupropion (voir Peau).
- Hypersensibilité
Des cas d’arthralgie, de myalgie et de fièvre ont également été rapportés en association avec une éruption cutanée et d’autres symptômes évoquant une réaction d’hypersensibilité retardée. Ces symptômes peuvent ressembler à ceux de la maladie sérique.
Il faut cesser immédiatement la prise de bupropion en présence de réactions d’hypersensibilité. Les symptômes d’hypersensibilité seront traités selon les pratiques médicales établies. Les cliniciens doivent savoir que des symptômes peuvent persister même après le retrait du bupropion et qu’un traitement clinique doit être prodigué en conséquence. Durant la période de pharmacovigilance, des réactions d’hypersensibilité ont été signalées chez des patients qui ont consommé de l’alcool pendant leur traitement par le bupropion. Comme il a été établi que l’alcool a contribué à ces réactions, les patients qui prennent du bupropion doivent s’abstenir de consommer de l’alcool (voir Interactions avec l’alcool).
Neurologique
- Convulsions
Les patients doivent être avisés que WELLBUTRIN SR contient le même ingrédient actif (chlorhydrate de bupropion) que ZYBAN, CONTRAVE et WELLBUTRIN XL. WELLBUTRIN SR NE doit PAS être administré aux patients qui prennent un médicament contenant du chlorhydrate de bupropion (voir 2 Contre-indications).
Les données sur les comprimés WELLBUTRIN SR ont révélé une fréquence de convulsions d'environ 0,1 % (3 sujets sur 3 100 soumis à un suivi prospectif) chez les patients traités selon la fourchette posologique recommandée de 100 à 300 mg/jour. La fréquence des convulsions est passée à 0,4 % (4 sur 1 000) à la dose de 400 mg/jour, c'est-à-dire à une dose supérieure aux doses recommandées. Les données pour le bupropion à libération immédiate ont révélé une fréquence de convulsions d'environ 0,4 % (soit 13 sujets sur 3 200 soumis à un suivi prospectif) chez les patients traités à des doses de 300 à 450 mg/jour. D'autres données accumulées pour la forme de bupropion à libération immédiate permettent de penser que la fréquence estimative des convulsions augmente de presque 10 fois entre 450 et 600 mg/jour. Étant donné les grandes variations parmi les sujets ainsi que dans leur capacité de métaboliser et d'éliminer le médicament, l'augmentation disproportionnée de la fréquence des convulsions avec l'accroissement de la dose commande la prudence dans l'établissement de la posologie.
Facteurs de risque prédisposant aux convulsions :
Il semble que le risque de convulsions lors de la prise de bupropion soit associé à la présence de facteurs prédisposants. Par conséquent, une extrême vigilance s’impose chez les patients qui présentent des facteurs prédisposants qui accroissent le risque de convulsions, dont :
- convulsions antérieures (voir 2 Contre-indications);
- antécédents de traumatisme crânien;
- tumeur du système nerveux central (SNC);
- présence d’une insuffisance hépatique sévère;
- consommation excessive d’alcool; dépendance aux opiacés, à la cocaïne ou aux stimulants;
- utilisation concomitante de médicaments qui abaissent le seuil convulsif, entre autres, antipsychotiques, antidépresseurs, lithium, amantadine, théophylline, corticostéroïdes à action générale, antibiotiques de type quinolone et antipaludéens;
- prise de stimulants ou d’anorexigènes en vente libre;
- diabète traité par des hypoglycémiants oraux ou par l’insuline.
La liste des facteurs de risque ci-dessus, y compris les médicaments, ne doit pas être considérée comme exhaustive. Tous les facteurs prédisposants potentiels doivent être soigneusement examinés pour chaque patient.
Pour réduire au minimum le risque de crises convulsives :
- La dose quotidienne totale de WELLBUTRIN SR ne doit pas dépasser 300 mg (la dose maximale recommandée);
- Aucune dose unique de WELLBUTRIN SR ne doit dépasser 150 mg, pour éviter des pics plasmatiques élevés de bupropion ou de ses métabolites.
Advenant une crise convulsive :
Les patients devraient être informés que, s'ils subissent une crise convulsive pendant leur traitement par WELLBUTRIN SR, ils doivent cesser le traitement et communiquer avec leur médecin ou être amené immédiatement au service des urgences d'un hôpital. Le traitement ne devrait pas être repris si le patient a subi une crise convulsive associée à WELLBUTRIN SR, WELLBUTRIN XL, CONTRAVE ou à ZYBAN.
- Toxicité sérotoninergique / syndrome sérotoninergique
La toxicité sérotoninergique, aussi appelée syndrome sérotoninergique, est un trouble pouvant engager le pronostic vital qui a été rapporté avec la prise de bupropion, comme WELLBUTRIN SR, particulièrement lorsqu’il est pris en concomitance avec d’autres médicaments sérotoninergiques (voir 9.4 Interactions médicament-médicament).
La toxicité sérotoninergique se manifeste par une excitation neuromusculaire, une hyperactivité autonomique (p. ex., tachycardie, bouffée congestive) et une modification de l’état mental (p. ex., anxiété, agitation, hypomanie). Selon les critères de Hunter, un diagnostic de toxicité sérotoninergique est probable lorsqu’un des phénomènes suivants est observé en présence d’au moins un agent sérotoninergique :
- clonus spontané;
- clonus inductible ou clonus oculaire accompagné d’agitation ou de diaphorèse;
- tremblements et hyprerréflexie;
- hypertonie et température corporelle > 38 °C et clonus oculaire ou clonus inductible.
Si un traitement concomitant par WELLBUTRIN SR et des agents sérotoninergiques s’impose, une observation étroite du patient est conseillée, particulièrement à l’instauration du traitement et à chaque augmentation de la dose (voir 9.4 Interactions médicament-médicament). Si une toxicité sérotoninergique est soupçonnée, il faut envisager d’interrompre la prise des agents sérotoninergiques.
Ophtalmologique
- Glaucome à angle fermé
Comme d’autres antidépresseurs, WELLBUTRIN SR peut provoquer une mydriase qui peut déclencher une attaque de glaucome à angle fermé chez un patient dont les angles oculaires sont anatomiquement étroits. Le professionnel de la santé doit aviser le patient de solliciter une assistance médicale immédiate s’il perçoit une douleur oculaire, une altération de la vision ou de l’enflure ou de la rougeur dans l’œil ou autour de l’œil.
Psychiatrique
- Association possible avec des changements comportementaux et émotionnels, incluant l’automutilation
Enfants : Données des essais cliniques contrôlés par placebo
D’après des analyses récentes de bases de données provenant d’essais cliniques contrôlés par placebo sur l’innocuité des ISRS et d’autres nouveaux antidépresseurs, l’utilisation de ces médicaments chez des patients de moins de 18 ans pourrait être associée à des changements comportementaux et émotionnels, incluant un risque accru de pensées et de comportements suicidaires par rapport au placebo.
La petite taille des échantillons dans la base de données sur les essais cliniques et la variabilité des taux associés au placebo empêchent de tirer des conclusions fiables sur les profils d’innocuité relatifs de ces médicaments.
Adultes et enfants : Données supplémentaires
Des effets indésirables graves de type agitation sévère et des cas d’automutilation et d’agression envers autrui ont été rapportés chez les adultes et les enfants dans le cadre d’essais cliniques et de la pharmacovigilance portant sur les ISRS et d’autres nouveaux antidépresseurs. Les effets de type agitation comprenaient notamment : akathisie, agitation, désinhibition, labilité émotionnelle, hostilité, agression, dépersonnalisation. Dans certains cas, les effets sont apparus plusieurs semaines après le début du traitement.
Tous les patients qui se voient prescrire un antidépresseur, quel que soit leur âge, doivent faire l’objet d’un suivi clinique étroit visant à déceler toute pensée suicidaire ou tout autre indice de comportement suicidaire potentiel. Cela inclut la surveillance des changements émotionnels et comportementaux se manifestant par une agitation.
- Détérioration clinique et suicide
La possibilité de tentative de suicide chez les patients atteints d’une dépression profonde est inhérente à la maladie et peut persister jusqu’à l’obtention d’une rémission notable. Les patients souffrant de dépression peuvent ressentir une aggravation de leurs symptômes dépressifs et/ou l’apparition d’idées ou de comportements suicidaires (suicidalité) pendant qu’ils prennent ou non des antidépresseurs. Étant donné qu’il peut devoir s’écouler plusieurs semaines, voire plusieurs mois, avant que l’état des patients s’améliore, il convient de les suivre de près afin de déceler toute détérioration clinique (y compris l’apparition de nouveaux symptômes) et la suicidalité, en particulier au début du traitement et après un ajustement posologique, que la dose ait été augmentée ou réduite. Pendant le traitement initial, il faut surveiller de près les patients qui présentent un risque élevé et envisager une hospitalisation au besoin (voir Association possible avec des changements comportementaux et émotionnels, incluant l’automutilation).
Il est à noter qu’aucun lien causal entre le traitement par les ISRS ou d’autres antidépresseurs récents et des gestes autodestructeurs ou nuisibles à autrui n’a été établi.
Afin de réduire le risque de surdosage, on prescrira la plus faible quantité possible de comprimés WELLBUTRIN SR (chlorhydrate de bupropion) pour un traitement approprié.
- Agitation et insomnie
Dans le cadre d’essais contrôlés par placebo, l’insomnie et l’anxiété ont été plus fréquentes chez des patients ayant pris des comprimés WELLBUTRIN SR que chez ceux du groupe placebo (voir 8 Effets indésirables et Association possible avec des changements comportementaux et émotionnels, incluant l’automutilation). Ces symptômes étaient parfois suffisamment importants pour nécessiter l’abandon du traitement par WELLBUTRIN SR ou d’un traitement concomitant par sédatifs ou hypnotiques. Il est possible de réduire au minimum l’insomnie en évitant de prendre le médicament au coucher et, au besoin, en diminuant la dose.
- Psychose, confusion et autres phénomènes neuropsychiatriques
Divers signes et symptômes neuropsychiatriques, comme des idées délirantes, des hallucinations, une psychose, des troubles de la concentration, de la paranoïa et de la confusion, ont été observés chez des patients recevant WELLBUTRIN SR. Dans certains cas, ces signes et symptômes diminuaient après une réduction de la dose ou l’arrêt du traitement.
- Activation de psychoses ou de manies
Les antidépresseurs peuvent déclencher des épisodes maniaques chez les patients atteints de troubles bipolaires durant la phase dépressive de leur maladie et peuvent activer une psychose latente chez des patients particulièrement sensibles. WELLBUTRIN SR devrait être associé à des risques comparables.
Rénal
- Hyponatrémie
De très rares cas d’hyponatrémie ont été signalés avec l’administration du bupropion (voir 8 Effets indésirables). La prudence s’impose chez les patients vulnérables, comme les personnes âgées ou les patients qui prennent en concomitance des médicaments connus pour causer une hyponatrémie.
- Insuffisance rénale
Le bupropion est en grande partie transformé en métabolites actifs dans le foie, et ces derniers subissent un métabolisme plus poussé avant d’être éliminés par les reins. Le traitement par WELLBUTRIN SR chez les patients atteints d’insuffisance rénale doit être instauré à une dose réduite, car les métabolites peuvent s’accumuler davantage chez ces patients. Il faut surveiller le patient de près afin de déceler l’apparition d’effets indésirables possibles (p. ex., insomnie, sécheresse buccale et convulsions) pouvant dénoter des concentrations élevées du médicament ou de ses métabolites.
Peau
- Réactions indésirables cutanées graves (RCI)
Les effets indésirables cutanés graves (RCI), notamment le syndrome de Stevens-Johnson (SSJ), la nécrolyse épidermique toxique (NET), la pustulose exanthématique aiguë généralisée (PEAG) et le syndrome d'hypersensibilité médicamenteuse avec éosinophilie et symptômes systémiques (DRESS), sont des effets indésirables potentiellement mortels qui ont été rapportés avec l'utilisation du bupropion (voir 8.5 Effets indésirables observés après la commercialisation). Les RCI se manifestent généralement par un ou plusieurs des symptômes suivants : malaise, ulcération des muqueuses, éruption cutanée étendue pouvant être associée à des pustules, dermatite exfoliative, fièvre, adénopathie et possible éosinophilie ou neutrophilie. En cas de survenue de RCI, interrompre immédiatement le traitement par WELLBUTRIN SR.
7.1 Populations particulières
7.1.1 Grossesse
Aucune étude contrôlée en bonne et due forme n’a été menée sur l’emploi de WELLBUTRIN SR chez les femmes enceintes. Par conséquent, WELLBUTRIN SR ne doit être utilisé durant la grossesse que si les bienfaits escomptés l’emportent sur les risques possibles.
Exposition au cours du premier trimestre
D’après des données issues de registres de grossesses, l’exposition de la mère au bupropion au cours du premier trimestre a été associée à des malformations congénitales, y compris d’ordre cardiovasculaire (p. ex., communication interventriculaire ou interauriculaire). Un traitement par le bupropion ne doit être entrepris chez une femme enceinte ou qui prévoit le devenir que si les bienfaits du traitement l’emportent sur les risques potentiels pour le fœtus.
Exposition au cours du troisième trimestre
Des rapports de pharmacovigilance indiquent que certains nouveau-nés ayant été exposés à des ISRS ou à d’autres antidépresseurs récents, y compris WELLBUTRIN SR, vers la fin du troisième trimestre de grossesse présentaient des complications ayant nécessité une hospitalisation prolongée, une assistance respiratoire et un gavage. De telles complications peuvent survenir immédiatement après l’accouchement. Les observations cliniques suivantes ont été rapportées : détresse respiratoire, cyanose, apnée, convulsions, température instable, difficulté d’alimentation, vomissements, hypoglycémie, hypotonie, hyperréflexie, tremblements, nervosité, irritabilité et pleurs incessants. La fréquence de ces symptômes peut varier d’un médicament à l’autre. Ces observations sont compatibles avec un effet toxique direct des ISRS ou d’autres antidépresseurs récents ou encore possiblement avec un syndrome de sevrage du médicament. Le médecin qui prescrit WELLBUTRIN SR à une femme parvenue au troisième trimestre de sa grossesse devra soupeser soigneusement les risques et les bienfaits potentiels du traitement (voir 4 Posologie et administration).
7.1.2 Allaitement
À l’instar de nombreux médicaments, le bupropion et ses métabolites passent dans le lait humain. Vu la possibilité de réactions indésirables graves provoquées par WELLBUTRIN SR chez le nourrisson, il faut décider d’interrompre l’allaitement ou de cesser le traitement, en tenant compte de l’importance du médicament pour la mère.
7.1.3 Enfants et adolescents
Enfants et adolescents (≤ 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de WELLBUTRIN SR dans la population pédiatrique n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada (voir 1.1 Pédiatrie et Association possible avec des changements comportementaux et émotionnels, incluant l’automutilation).
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Des quelque 6 000 patients ayant participé aux essais cliniques sur le bupropion en comprimés à libération prolongée (études sur la dépression et l’abandon du tabac), 275 étaient âgés d’au moins 65 ans, et 47 avaient au moins 75 ans. En outre, plusieurs centaines de patients de 65 ans et plus ont pris part à des essais cliniques sur le bupropion à libération immédiate (études sur la dépression). Dans l’ensemble, aucune différence n’a été observée au chapitre de l’innocuité et de l’efficacité entre ces sujets et les sujets plus jeunes. Par ailleurs, d’autres données provenant de l’expérience clinique n’ont pas révélé non plus de différence dans la réponse thérapeutique entre les personnes âgées et les sujets plus jeunes, bien que la possibilité d’une sensibilité accrue au médicament ne puisse être écartée chez certaines personnes âgées.
Une étude pharmacocinétique à dose unique a démontré que le sort du bupropion et de ses métabolites chez les personnes âgées était comparable à celui observé chez les sujets plus jeunes; toutefois, d’après les données tirées d’une autre étude pharmacocinétique à dose unique et à doses multiples, le risque d’accumulation du bupropion et de ses métabolites est accru chez les personnes âgées (voir 10.3 Pharmacocinétique).
Le bupropion est en grande partie transformé dans le foie en métabolites actifs, dont certains sont éliminés par les reins, tandis que d’autres subissent un métabolisme plus poussé avant d’être éliminés dans l’urine. Le risque de toxicité associé à ce médicament peut être accru chez les patients dont la fonction rénale est altérée. Comme les personnes âgées sont plus susceptibles de présenter une altération de la fonction rénale, il est recommandé de choisir avec soin la dose du médicament et de surveiller la fonction rénale de ces patients (voir Insuffisance hépatique et Insuffisance rénale).
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les renseignements sous la rubrique Effets indésirables reposent sur les données des essais cliniques effectués sur WELLBUTRIN SR (chlorhydrate de bupropion), la préparation de bupropion à libération prolongée administrée une fois par jour pour le traitement du trouble dépressif majeur et la prévention des épisodes saisonniers de dépression majeure. Les renseignements sur les effets indésirables additionnels liés à la préparation de bupropion à libération prolongée ainsi qu’à la préparation de bupropion à libération immédiate sont fournis dans une sous-section distincte (voir 8.5 Effets indésirables observés après la commercialisation).
Fréquence des effets indésirables couramment observés dans des essais cliniques contrôlés
Les effets indésirables survenus le plus fréquemment (fréquence d’au moins 5 % et plus élevée qu’avec le placebo) durant les essais cliniques portant sur l’emploi de WELLBUTRIN SR dans le traitement du trouble dépressif majeur étaient les suivants : mal de tête, bouche sèche, nausées, constipation, insomnie, sensation vertigineuse, anxiété, tremblement et bourdonnement.
Effets indésirables entraînant la cessation du traitement
Lors d’études contrôlées par placebo chez des sujets dépressifs (987 patients recevant WELLBUTRIN SR, 385 sous placebo), les effets indésirables ont nécessité la cessation du traitement chez 7 % des patients du groupe WELLBUTRIN SR et chez 3 % du groupe placebo. Les effets ayant le plus souvent conduit à la cessation du traitement comprenaient des troubles du système nerveux (2,2 %), principalement l’agitation, l’anxiété et l’insomnie; des affections cutanées (1,9 %), surtout des éruptions, le prurit et l’urticaire; des malaises généraux (1,0 %), principalement des céphalées; et des troubles digestifs (1,0 %), surtout des nausées. Deux patients du groupe WELLBUTRIN SR ont cessé le traitement par suite d’hallucinations (auditives ou visuelles). Dans ces études, les taux de cessation prématurée du traitement en raison d’un effet indésirable étaient fonction de la dose.
Lors d’une étude ouverte, non contrôlée avec WELLBUTRIN SR (traitement de la phase aiguë et poursuite du traitement), 11 % des patients (361 sur 3 100) ont cessé le traitement par suite d’un effet indésirable. Les effets indésirables conduisant à une cessation prématurée du traitement chez au moins 1 % des patients ont été les suivants : céphalées (1,1 %), nausées (1 %) et insomnie (1 %). Les effets indésirables conduisant à la cessation prématurée du traitement chez 0,5 à 1 % des patients ont été les suivants : anxiété (0,8 %), éruptions cutanées (0,8 %), agitation (0,7 %), irritabilité (0,5 %) et étourdissements (0,5 %). Chez les patients (n = 1 577) qui passèrent à la phase de poursuite du traitement après 8 semaines de traitement, 6 (0,4 %) ont abandonné par suite d’alopécie. Comme cette étude était non contrôlée, il n’est pas possible d’évaluer de façon fiable le rapport de cause à effet entre ces événements et le traitement par WELLBUTRIN SR.
8.2 Effets indésirables déterminés au cours des études cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables à un médicament qui sont tirés d'essais cliniques s'avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l'approximation des taux.
Le tableau 2 contient la liste des effets indésirables survenus au cours du traitement à une incidence de 1 % ou plus chez les patients ayant pris part aux essais contrôlés par placebo et qui étaient plus fréquents dans le groupe WELLBUTRIN SR que dans le groupe placebo. Les effets indésirables signalés ont été classés selon un dictionnaire basé sur COSTART.
Tableau 2 : Effets indésirables survenus pendant le traitement chez ≥ 1 % des patients dans les études contrôlées par placebo portant sur Wellbutrin SR (résultats regroupés des études 203, 205 et 212)
| Système | Effet indésirable | % EI BUP SR 100-150 (n = 382) | % EI BUP SR 200-300 (n = 491) | % EI placebo (n = 385) |
| Système nerveux | Agitation | 1,6 | 3,5 | 1,8 |
| Anxiété | 4,5 | 4,3 | 3,1 | |
| Stimulation du SNC | 0 | 1,2 | 0,5 | |
| Étourdissement | 7,1 | 8,6 | 5,5 | |
| Hypertonie | 1 | 1,2 | 0, 5 | |
| Insomnie | 7,9 | 11,4 | 6,5 | |
| Irritabilité | 2,4 | 3,9 | 1,6 |
| Système | Effet indésirable | % EI BUP SR 100-150 (n = 382) | % EI BUP SR 200-300 (n = 491) | % EI placebo (n = 385) |
| Réduction de la libido | 1 | 0,6 | 0,5 | |
| Nervosité | 4,5 | 4,1 | 2,6 | |
| Somnolence | 2,6 | 2,0 | 2,1 | |
| Tremblements | 3,1 | 6,1 | 0,8 | |
| Respiratoire | Pharyngite | 1,3 | 2,9 | 1,8 |
| Rhinite | 9,9 | 6,7 | 9,6 | |
| Sinusite | 1,6 | 2,4 | 2,1 | |
| Peau | Prurit | 2,4 | 2,2 | 1,6 |
| Rash | 2,1 | 4,1 | 1,3 | |
| Sueurs | 2,4 | 5,1 | 1,6 | |
| Urticaire | 0,8 | 1,4 | 0 | |
| Organes des sens | Amblyopie | 2,9 | 2,4 | 1,8 |
| Dysgueusie | 1 | 1,4 | 0,3 | |
| Acouphène | 3,9 | 5,1 | 1,8 | |
| Urogénital | Infection des voies urinaires | 1 | 1,8 | 0,3 |
| Pollakiurie | 1,3 | 2,4 | 1,6 |
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Outre ceux qui sont notés ci-dessus, les effets indésirables ci-après (listés sous la section 8.5 Effets indésirables observés après la commercialisation) ont été signalés lors d'essais cliniques et après la commercialisation de la préparation de bupropion à libération prolongée chez des patients dépressifs et chez des fumeurs non déprimés, ainsi que durant les essais cliniques et après la commercialisation de la préparation de bupropion à libération immédiate.
Les fréquences représentent la proportion des patients qui ont présenté des effets indésirables durant la phase de traitement à au moins une reprise lors des essais contrôlés par placebo pour la dépression (n = 987) ou pour la désaccoutumance au tabac (n = 1 013) ou encore la proportion des patients qui ont éprouvé un effet indésirable nécessitant l'abandon du traitement lors d'un essai ouvert de pharmacovigilance avec WELLBUTRIN SR en comprimés (n = 3 100). Tous les effets indésirables survenus au cours du traitement sont inclus, sauf ceux énumérés au tableau 2, ceux indiqués dans d'autres sections ayant trait à l'innocuité, ceux inclus dans la nomenclature de COSTART et qui sont trop généraux ou trop précis, au point de ne procurer aucune information utile, ceux qui ne sont pas raisonnablement associés à l'utilisation du médicament, et ceux qui étaient sans gravité et qui se sont produits chez moins de deux patients.
Les effets importants sur le plan clinique sont décrits aux rubriques Mises en garde et précautions de la monographie.
Les effets indésirables sont en outre classés par appareil ou système de l'organisme et sont énumérés par ordre décroissant de fréquence, selon les définitions suivantes de la fréquence : les effets indésirables fréquents sont définis comme ceux qui se produisent chez au moins 1 patient sur 100. Les effets peu fréquents sont ceux qui se produisent chez 1 patient sur 100 à 1 patient sur 1 000, alors que les effets rares sont ceux qui surviennent chez moins de 1 patient sur 1 000.
8.5 Effets indésirables observés après la commercialisation
Des effets indésirables dont la fréquence n'est pas précisée sont survenus lors des essais cliniques ou après commercialisation du bupropion. Seuls les effets indésirables non mentionnés précédemment pour le bupropion à libération prolongée sont inclus. Le degré d'association de ces effets avec WELLBUTRIN SR est inconnu.
Organisme (en général) :
Peu fréquents : frissons, œdème de la face, douleur thoracique musculo- squelettique et photosensibilité. Rare : malaise.
Système cardiovasculaire :
Peu fréquents : hypotension orthostatique, accident vasculaire cérébral et vasodilatation. Rare : syncope. Ont également été observés : bloc AV complet, extrasystoles, hypotension, hypertension artérielle (parfois grave, voir Cardiovasculaires), infarctus du myocarde, phlébite et embolie pulmonaire.
Appareil digestif :
Peu fréquents : anomalie de la fonction hépatique, bruxisme, reflux gastrique, gingivite, glossite, augmentation de la salivation, ictère, ulcères buccaux, stomatite et soif.
Rare : œdème de la langue.
Ont également été observés : colite, œsophagite, hémorragie gastro-intestinale, hémorragie gingivale, hépatite, perforation intestinale, lésions hépatiques, pancréatite et ulcère d'estomac.
Système endocrinien :
Ont également été observés : hyperglycémie, hypoglycémie et syndrome d'antidiurèse inappropriée.
Sang et système lymphatique :
Peu fréquent : ecchymoses.
Ont également été observés : anémie, leucocytose, leucopénie, lymphadénopathie, pancytopénie et thrombocytopénie.
Métabolisme et nutrition :
Peu fréquents : œdème et œdème périphérique.
Très rare : hyponatrémie.
A également été observé : glycosurie.
Appareil locomoteur :
Ont également été observés : arthrite, rigidité musculaire/fièvre/rhabdomyolyse et faiblesse musculaire.
Système nerveux :
Peu fréquents : anomalies de la coordination, dépersonnalisation, dysphorie, labilité émotionnelle, hostilité, hyperkinésie, hypoesthésie, idéation suicidaire et vertige.
Rares : amnésie, ataxie, déréalisation et hypomanie.
Ont également été observés : anomalies de l'électroencéphalogramme (EEG), akinésie, aphasie, coma, délire, dysarthrie, dyskinésie, dystonie, euphorie, syndrome extrapyramidal, hallucinations, hypokinésie, augmentation de la libido, réaction maniaque, névralgie, neuropathie, réaction paranoïde, syndrome sérotoninergique et mise en évidence d'une dyskinésie tardive.
Des rapports post-commercialisation suggèrent un lien de causalité entre la dysphémie et WELLBUTRIN SR. Les symptômes disparaissent généralement à l'arrêt du traitement et peuvent réapparaître lors d'une nouvelle administration. Une exacerbation de symptômes préexistants a également été signalée.
Des rapports post-commercialisation suggèrent que la réintroduction de WELLBUTRIN SR chez les patients ayant présenté une crise d'épilepsie est associée à un risque de récidive des crises dans certains cas. Par conséquent, les patients ne doivent pas reprendre le traitement par WELLBUTRIN SR s'ils ont présenté une crise d'épilepsie sous bupropion (WELLBUTRIN SR, WELLBUTRIN XL, CONTRAVE ou ZYBAN ; voir Convulsions).
Troubles psychiatriques :
Attaque de panique
Troubles de l'appareil reproducteur et du sein :
Dysménorrhée
Appareil respiratoire :
Rares : bronchospasme/dyspnée.
Ont également été observés : pneumonie et épistaxis.
Peau/Hypersensibilité :
Rare : éruption maculopapuleuse.
Très rare : pustulose exanthématique aiguë généralisée.
Ont également été observés : alopécie, hirsutisme, œdème de Quincke, dermatite exfoliative, érythème polymorphe, syndrome de Stevens-Johnson.
Arthralgie, myalgie et fièvre ont également été signalées en association avec une éruption cutanée et d'autres symptômes évoquant une réaction d'hypersensibilité retardée. Ces symptômes peuvent ressembler à ceux de la maladie sérique.
Organes des sens :
Peu fréquents : anomalies de l'accommodation et sécheresse oculaire.
Ont également été observés : surdité, diplopie et mydriase.
Appareil urogénital :
Peu fréquents : impuissance, polyurie, trouble de la prostate.
Ont également été observés : éjaculation anormale, cystite, dyspareunie, dysurie, gynécomastie, ménopause, érection douloureuse, salpingite, incontinence urinaire, rétention urinaire et vaginite.
Troubles vasculaires
Hypertension
Bouffées de chaleur
9 Interactions médicamenteuses
9.1 Interactions médicamenteuses graves
médicaments qui contiennent du chlorhydrate de bupropion (p. ex., WELLBUTRIN SR,
ZYBAN et CONTRAVE);
- inhibiteurs de la monoamine-oxydase (IMAO);
- médicaments qui contiennent de la thioridazine.
Voir 2 Contre-indications pour en savoir plus.
9.2 Aperçu des interactions médicamenteuses
Des études in vitro indiquent que le bupropion est principalement métabolisé en hydroxybupropion par l'isoenzyme CYP 2B6 (voir 10.3 Pharmacocinétique). Par conséquent, il est possible qu'une interaction médicamenteuse se produise entre WELLBUTRIN SR et les médicaments qui influent sur l'isoenzyme CYP 2B6 (p. ex., orphénadrine, cyclophosphamide, ifosfamide, ticlopidine et clopidogrel). Le thréohydrobupropion, un métabolite du bupropion, ne semble pas être produit par les isoenzymes du cytochrome P450. Peu de données ont été systématiquement recueillies sur le métabolisme du bupropion lorsqu'il est administré avec d'autres médicaments ou sur les effets de WELLBUTRIN SR sur le métabolisme des autres médicaments avec lesquels il est administré.
Après l'administration de 100 mg de bupropion 3 fois par jour pendant 14 jours à 8 patients sains de sexe masculin, aucune preuve de l'induction de son propre métabolisme n'a pu être observée.
Comme le bupropion est fortement métabolisé, l'administration concomitante d'autres médicaments peut modifier son activité clinique. Certains médicaments peuvent notamment stimuler le métabolisme du bupropion (p. ex., carbamazépine, phénobarbital, phénytoïne, ritonavir et éfavirenz).
9.3 Aperçu des interactions médicament-comportement
Interactions avec l’alcool
Dans la période de post-commercialisation, des effets indésirables de nature neuropsychiatrique ou une réduction de la tolérance à l’alcool ont été signalés chez des patients qui avaient bu de l’alcool durant le traitement par le bupropion. De rares cas de décès ont été signalés à la suite de cette association. Cependant, aucun lien causal n’a été déterminé. Toute consommation d’alcool durant le traitement par le bupropion doit être évitée (voir aussi Convulsions).
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (celles qui ont été identifiées comme étant contre-indiquées). Tableau 3 – Interactions médicament-médicament établies ou potentielles avec WELLBUTRIN SR
Nom propre / nom usuel | Source | Effet | Commentaire clinique | ||
| de | |||||
| preuve | |||||
Médicaments métabolisés par la CYP2D6, y compris la plupart des antidépresseurs (les ISRS et bon nombre d’agents tricycliques), les bêtabloquants et les antiarythmiques | EC | ↓ isoenzyme CYP2D6 Le bupropion et l’hydroxybupropion sont des inhibiteurs de l’isoenzyme CYP2D6 in vitro. Chez 15 sujets de sexe masculin (âgés de 19 à 35 ans) qui accusaient un métabolisme marqué à l’égard de la CYP2D6, l’administration quotidienne de bupropion, à raison de 150mg deux fois par jour, suivie d’une dose unique de 50 mg de désipramine a entraîné une augmentation moyenne de la Cmax, de l’ASC et de la t1/2 de la désipramine par un facteur approximatif de deux, de cinq et de deux, respectivement. Cet effet a persisté pendant au moins 7 jours après la dernière dose de bupropion. | Un traitement concomitant par des médicaments principalement métabolisés par la CYP2D6 doit être entrepris à la plus faible dose de la gamme posologique du médicament concomitant. Si le bupropion est ajouté au traitement d’un patient qui reçoit déjà un médicament métabolisé par la CYP2D6, on doit envisager de réduire la dose du médicament initial, surtout lorsque ce dernier possède un coefficient thérapeutique étroit. | ||
Tamoxifène (promédicament nécessitant une activation métabolique par la CYP2D6) | T | ↓ efficacité du tamoxifène | L’administration concomitante du tamoxifène et d’inhibiteurs puissants de la CYP2D6, comme le bupropion, peut réduire les concentrations du principal métabolite actif (endoxifène), ce qui peut avoir pour effet de diminuer l’efficacité du tamoxifène. Le bupropion ne doit pas être administré en association avec le tamoxifène; d’autres traitements doivent être envisagés (voir Médicaments métabolisés par le cytochrome P450 (CYP2D6). | ||
Nom propre / nom usuel | Source | Effet | Commentaire clinique | ||
| de | |||||
| preuve | |||||
| Citalopram | EC | ↑ Cmax et ASC du citalopram | Dans la cadre d’une étude croisée en trois périodes et par traitement séquentiel menée chez 30 volontaires en bonne santé, le bupropion a augmenté la Cmax et l’ASC du citalopram de 30 % et de 40 %, respectivement. Le citalopram n’a pas modifié de façon notable les propriétés pharmacocinétiques du bupropion. | ||
Ritonavir/lopinavir Éfavirenz | EC | ↓ 20-80 % de l’ASC du bupropion ↓ 55 % de l’ASC du bupropion Dans le cadre d’une étude séquentielle, ouverte et en deux phases menée chez 64 volontaires en santé, l’administration de ritonavir (à raison de 100 mg deux fois par jour ou de 600 mg deux fois par jour) ou l’administration biquotidienne de ritonavir à 100 mg en association avec du lopinavir à 400 mg a entraîné une diminution de l’exposition au bupropion (150-300 mg par jour) et à ses principaux métabolites, de l’ordre d’environ 20 % à 80 % et de façon proportionnelle à la dose. De même, la prise uniquotidienne d’éfavirenz à 600 mg pendant deux semaines a entraîné une diminution d’environ 55 % de l’exposition à | La dose de bupropion peut devoir être augmentée chez les patients qui reçoivent du ritonavir, du lopinavir ou de l’éfavirenz avec le bupropion. Il faut toutefois se garder de dépasser la dose quotidienne maximale recommandée de bupropion. Les effets du bupropion sur les paramètres pharmacocinétiques de l’association du ritonavir/lopinavir et de l’éfavirenz n’ont pas fait l’objet d’études. | ||
Nom propre / nom usuel | Source | Effet | Commentaire clinique | ||
| de | |||||
| preuve | |||||
| une seule dose de 150 mg de bupropion par voie orale chez 13 volontaires en santé (âgés de 18 à 55 ans). | |||||
| Administration concomitante de thioridazine contre-indiquée | T | ↓ inhibition du métabolisme de la thioridazine | Administrée seule, la thioridazine, un antipsychotique, entraîne l’allongement de l’intervalle QTc, qui est associé à des arythmies ventriculaires graves telles que des torsades de pointe, ainsi qu’à la mort subite. Comme cet effet semble lié à la dose, une inhibition du métabolisme de la thioridazine devrait augmenter ce risque. Selon une étude menée in vivo, les médicaments qui inhibent la CYP2D6 élèveront la concentration plasmatique de la thioridazine. Par conséquent, l’usage concomitant de la thioridazine et de WELLBUTRIN SR est contre-indiqué (voir 2 Contre-indications). | ||
| Inhibiteurs de la monoamine-oxydase (IMAO) | T | ↑ toxicité aiguë du bupropion | Des études menées sur les animaux démontrent que la toxicité aiguë du bupropion est augmentée par la phénelzine, un IMAO (voir 2 Contre-indications). | ||
| Cimétidine | EC | ↑ ASC (16 %) et Cmax (32 %) du thréohydro- et de l’érythrobupropion combinés | Les effets de l’administration concomitante de cimétidine sur les propriétés pharmacocinétiques du bupropion et de ses métabolites actifs ont été analysés dans le cadre d’une étude croisée regroupant 24 volontaires jeunes et bien portants de sexe masculin, après l’administration orale de deux comprimés de WELLBUTRIN SR à 150 mg avec et sans 800 mg de cimétidine. Une dose unique de cimétidine n’a pas eu d’effet sur les paramètres pharmacocinétiques estimatifs d’une dose unique de bupropion ou d’hydroxybupropion, mais a causé une augmentation faible, | ||
Nom propre / nom usuel | Source | Effet | Commentaire clinique | ||
| de | |||||
| preuve | |||||
| mais statistiquement significative, de l’ASC (16 %) et de la Cmax (32 %) du thréohydro- et de l’érythrobupropion combinés. | |||||
| Lamotrigine | EC | ↑ ASC de son métabolite | Dans une étude croisée à répartition aléatoire menée chez 12 volontaires en santé, l’administration de multiples doses de bupropion à libération prolongée par voie orale, à raison de 150 mg deux fois par jour, n’a pas eu d’effet statistiquement significatif sur les paramètres pharmacocinétiques d’une seule dose de 100 mg de lamotrigine; elle a été associée à une augmentation de seulement 15 % de l’ASC du métabolite de la lamotrigine (glucuronide de lamotrigine), pourcentage jugé non significatif sur le plan clinique. Le ou les effets de la lamotrigine sur les propriétés pharmacocinétiques du bupropion sont inconnus. | ||
| Lévodopa et amantadine | EC | ↑ fréquence des effets indésirables de nature neuropsychiatrique | Des données cliniques limitées permettent de penser que la fréquence d’effets neuropsychiques indésirables, tels que la confusion, l’agitation et le délire, est accrue chez les patients recevant du bupropion en concomitance avec la lévodopa ou l’amantadine. Des tremblements, de l’ataxie et des étourdissements ont aussi été signalés. WELLBUTRIN SR doit être administré avec prudence aux patients prenant déjà de la lévodopa ou de l’amantadine, une faible dose étant utilisée au départ, puis augmentée graduellement. | ||
| Clopidogrel et ticlopidine | EC | ↑ concentrations plasmatiques de bupropion et ↓ concentrations d’hydroxybupropion On a noté une réduction de l’aire | Il a été démontré que le clopidogrel et la ticlopidine inhibent de manière importante l’hydroxylation du bupropion catalysée par la CYP2B6. Cela pourrait diminuer l’efficacité du bupropion et pourrait également augmenter le risque d’effets indésirables liés à la concentration du bupropion, comme les convulsions | ||
Nom propre / nom usuel | Source | Effet | Commentaire clinique | ||
| de | |||||
| preuve | |||||
sous la courbe concentration plasmatique-temps (ASC) moyenne de l’hydroxybupropion de 52 % avec le clopidogrel et de 84 % avec la ticlopidine. L’ASC du bupropion a augmenté de 60 % avec le clopidogrel et de 85 % avec la ticlopidine. | (voir Convulsions). Il est probable que la posologie du bupropion doive être ajustée chez les patients qui prennent du clopidogrel ou de la ticlopidine. | ||||
| Digoxine | EC | ↓ ASC0-24h de la digoxine et augmentation de la clairance rénale Selon un rapport clinique, lorsqu’il est administré environ 24 heures avant la digoxine, le bupropion (150 mg à libération prolongée) diminue de 1,6 fois l’ASC0-24h de la digoxine et augmente de 1,8 fois la clairance rénale chez les volontaires en santé. | L’administration concomitante de digoxine et de bupropion peut diminuer le taux de digoxine. La prudence est de mise lorsqu’une administration concomitante de WELLBUTRIN SR et de digoxine est requise. | ||
Médicaments qui prédisposent les patients aux convulsions | T | L’administration concomitante de comprimés WELLBUTRIN SR et de médicaments qui abaissent le seuil convulsif (p. ex., antipsychotiques, autres antidépresseurs, théophylline, lithium, corticostéroïdes à action générale, etc.) doit être entreprise avec une extrême prudence (voir Convulsions). La dose initiale doit être faible, puis augmentée de façon graduelle. | |||
| Autres médicaments agissant sur le SNC | T | Le risque que pourrait présenter l’administration concomitante de WELLBUTRIN SR et d’autres médicaments agissant sur le SNC n’a | |||
Légende : C = étude de cas; EC = essai clinique; T = théorique
9.5 Interactions médicament-aliment
Les aliments n’ont pas d’effet cliniquement pertinent sur la pharmacocinétique du chlorhydrate de bupropion. Par conséquent, WELLBUTRIN SR peut être pris avec ou sans nourriture.
9.6 Interactions médicament-plante médicinale
Aucune interaction de WELLBUTRIN XL avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Des résultats faussement positifs aux tests immuno-enzymatiques urinaires de dépistage des amphétamines ont été rapportés chez des patients traités par bupropion. Cela est dû au manque de spécificité de certains tests de dépistage. Des résultats faussement positifs peuvent survenir même après l'arrêt du traitement par bupropion. Des tests de confirmation, tels que la chromatographie en phase gazeuse couplée à la spectrométrie de masse, permettront de distinguer le bupropion des amphétamines.
10 Pharmacologie clinique
10.1 Mode d’action
WELLBUTRIN SR (chlorhydrate de bupropion) est un antidépresseur de la classe des aminocétones. Il n’est pas chimiquement apparenté aux antidépresseurs tricycliques ou tétracycliques, aux inhibiteurs sélectifs de la recapture de la sérotonine, ni à d’autres antidépresseurs connus. Sa structure ressemble de très près à celle du diéthylpropion; il est apparenté aux phényléthylamines.
Le mode d'action antidépressive du bupropion est inconnu, mais on présume que cette action est transmise par les mécanismes noradrénergiques (et, peut-être, dopaminergiques), plutôt que par les mécanismes sérotoninergiques. D'après les études précliniques, le bupropion bloque le recaptage de la noradrénaline (NA) et de la dopamine. Son principal métabolite, l'hydroxybupropion, qui existe chez l'homme à des taux sanguins 10 à 20 fois plus élevés que le bupropion, ne bloque que le recaptage de la noradrénaline.
Nom propre / nom usuel | Source | Effet | Commentaire clinique | ||
| de | |||||
| preuve | |||||
| pas fait l’objet d’évaluation systématique. Par conséquent, la prudence est de mise lorsqu’une administration concomitante de WELLBUTRIN SR et de ces médicaments est requise. | |||||
| Interaction avec la nicotine par voie transdermique | EC | (voir Cardiovasculaire) | |||
| ISRS/IRSN | C | ↑ sérotonine | Risque accru de toxicité sérotoninergique (voir Toxicité sérotoninergique / syndrome sérotoninergique) | ||
Comme d'autres antidépresseurs, le bupropion et l'hydroxybupropion réduisent les potentiels d'action des neurones renfermant de la noradrénaline dans le locus cœruleus. Cet effet est dépendant des réserves présynaptiques en noradrénaline et peut être bloqué par les antagonistes (-adrénergiques. Les propriétés légèrement stimulantes du bupropion semblent attribuables à son effet inhibiteur faible sur le recaptage de la dopamine. Cet effet se produit à des doses plus élevées que celles qui sont nécessaires à l'activité antidépressive. Le médicament n'a aucun effet pharmacologique pertinent sur la sérotonine (5-HT).
Le mode d'action non-sérotoninergique du bupropion contribue probablement à son profil d'effets indésirables distinct qui inclut de faibles taux de dysfonction sexuelle et de somnolence (voir 8.1 Aperçu des effets indésirables).
10.2 Pharmacodynamie
In vitro, le bupropion et ses principaux métabolites n'ont, pour ainsi dire, aucune affinité pour les récepteurs bêta-adrénergiques, dopaminergiques, du GABA, des benzodiazépines, de la 5-HT1A, de la glycine et de l'adénosine, et ils constituent seulement de faibles bloqueurs des récepteurs α-adrénergiques présents dans le cerveau du rat, ainsi que des récepteurs α2-adrénergiques, 5-HT2 et cholinergiques muscariniques. Des concentrations élevées de bupropion et de ses principaux métabolites ne bloquent pas l'activité des monoamine-oxydase A et B. Le bupropion et ses principaux métabolites ne présentent aucune affinité significative pour le système du transport de la 5-HT.
L’administration par voie intraveineuse (i.v.) de fortes doses de bupropion n’a eu aucun effet indésirable prolongé sur le système cardiovasculaire du chien (dose cumulative de 13 à 50 mg/kg) ni sur celui du chat (18,5 mg/kg). L’injection par bolus i.v. a provoqué des baisses passagères (< 10 min) importantes de la tension artérielle moyenne et du débit cardiaque, liées à la dose, avec des effets variables sur la fréquence cardiaque. Les effets constatés après l’administration par bolus ont été beaucoup plus importants que ceux observés après l’administration par perfusion de doses équivalentes. Ces effets sont très vraisemblablement liés aux fortes concentrations plasmatiques passagères (environ 10 fois supérieures aux concentrations plasmatiques thérapeutiques chez l’humain et aux concentrations plasmatiques associées à la DE50 pour l’effet antidépresseur chez la souris) ainsi qu’à l’activité de type anesthésique locale. Pour toutes les doses étudiées, les effets sur l’ECG étaient complètement liés à la fréquence cardiaque; aucun changement n’a été constaté quant aux intervalles PR, QRS ou QTc. Aucune arythmie n’a été observée.
L’administration orale de fortes doses n’a produit aucun effet délétère sur le système cardiovasculaire chez le chien conscient (25 mg/kg) et le rat normotendu (25-50 mg/kg). Chez le chien anesthésié, de faibles effets passagers liés à la dose ont été observés quant à la réaction de la tension artérielle à l’apport de noradrénaline et de tyramine exogènes. L’effet du bupropion a été environ 10 fois plus faible que celui de l’imipramine à cet égard. Le médicament est essentiellement dépourvu d’activité sympathomimétique chez le chien et le chat.
10.3 Pharmacocinétique
Absorption
Le bupropion n'a pas été administré à l'humain par voie intraveineuse. C'est la raison pour laquelle la biodisponibilité absolue des comprimés WELLBUTRIN SR chez l'humain n'est pas encore déterminée. Chez le rat et le chien, les études ont révélé que la biodisponibilité du bupropion se situait entre 5 % et 20 %. Après administration orale de comprimés WELLBUTRIN SR à des volontaires sains, les concentrations plasmatiques maximales du bupropion sont atteintes dans les 3 heures. Lors de deux essais à dose unique de 150 mg, les concentrations maximales (Cmax) moyennes atteintes ont été de 91 et de 143 ng/mL. À l'état d'équilibre, la Cmax moyenne est de 136 ng/mL après administration d'une dose de 150 mg toutes les 12 heures.
Trois études auprès de volontaires sains suggèrent que l'exposition au bupropion pourrait augmenter lorsque les comprimés de bupropion à libération soutenue sont administrés avec des aliments. Dans ces trois études, les concentrations plasmatiques maximales de bupropion ont augmenté de 11 %, 16 % et 35 % lorsque pris avec des aliments. L'exposition globale au bupropion (aire sous la courbe) a augmenté de 17 %, 17 % et 19 % dans les trois études.
Distribution
Les tests in vitro indiquent que le bupropion est lié dans une proportion de 84 % aux protéines plasmatiques humaines à des concentrations atteignant 200 mcg/mL. L'importance de la fixation protéique de l'hydroxybupropion est similaire à celle observée dans le cas du bupropion, alors que la fixation protéique du métabolite thréohydrobupropion est environ deux fois moins importante que celle du bupropion. Le volume de distribution (Vss/F) estimatif après administration d'une dose unique de 150 mg à 17 patients est de 1 950 L (coefficient de variation de 20 %).
Métabolisme
Le bupropion est métabolisé dans des proportions considérables chez l'humain. On compte trois métabolites actifs du bupropion : l'hydroxybupropion et deux isomères amino-alcools, soit le thréohydrobupropion et l'érythrohydrobupropion. Ces métabolites sont formés par hydroxylation du groupe tert-butyle et/ou par réduction du groupe carbonyle du bupropion. L'oxydation de la chaîne latérale du bupropion entraîne la formation d'un conjugué glycine de l'acide méta-chlorobenzoïque, qui est alors éliminé comme principal métabolite urinaire. Lors d'études précliniques pour prévoir l'action antidépressive, on a observé que la puissance de l'hydroxybupropion est comparable à celle du bupropion, tandis que les autres métabolites sont de deux à dix fois moins puissants que le bupropion. Ce phénomène peut revêtir une importance clinique, étant donné que les concentrations plasmatiques des métabolites dépassent celles du bupropion.
Les résultats obtenus in vitro indiquent que la biotransformation du bupropion en hydroxybupropion est catalysée surtout par l'isoenzyme CYP 2B6 et, dans une bien moindre proportion, par les isoenzymes CYP 1A2, 2A6, 2C9, 2E1 et 3A4. On n'a pas observé de quantités détectables d'hydroxybupropion avec les isoenzymes CYP 1A1 et CYP 2D6. Les isoenzymes du cytochrome P450 ne participent pas à la formation du thréohydrobupropion. Chez l'humain, après administration d'une dose unique de 150 mg de bupropion, le pic plasmatique de l'hydroxybupropion est atteint approximativement dans les 6 heures. À l'état d'équilibre, le pic plasmatique de l'hydroxybupropion est environ 10 fois celui de la molécule mère. L'ASC de l'hydroxybupropion, à l'état d'équilibre, est environ 17 fois supérieure à celle du bupropion. Le délai d'atteinte du pic plasmatique des métabolites érythrohydrobupropion et thréohydrobupropion est similaire à celui observé dans le cas de l'hydroxybupropion, et les ASC constatées à l'état d'équilibre sont respectivement 1,5 et 7 fois supérieures à celle du bupropion.
Étant donné que le bupropion est en grande partie métabolisé, il comporte un risque d'interaction avec d'autres médicaments, en particulier ceux qui sont métabolisés par l'isoenzyme CYP 2B6. Bien que le bupropion ne soit pas métabolisé par le CYP 2D6, une interaction médicamenteuse peut se produire lorsqu'il est administré conjointement avec des médicaments métabolisés par cette isoenzyme (voir 9 Interactions médicamenteuses).
Élimination
Au cours de deux études sur l'administration d'une dose unique (150 mg), la clairance apparente (Cl/F moyenne (± % du CV ) était de 135 (± 20 %) et de 209 L/h (± 21 %). Après administration prolongée de 150 mg de WELLBUTRIN SR toutes les 12 heures pendant 14 jours (n = 34), la Cl/F moyenne à l'état d'équilibre a été de 160 L/h (± 23 %). La demi-vie d'élimination moyenne du bupropion a été d'environ 21 heures après une série d'essais. Lors d'une étude sur l'administration de doses multiples, les demi-vies des métabolites ont été estimées à 20 heures (25 %) pour l'hydroxybupropion, à 37 heures ( 35 %) pour le thréohydrobupropion et à 33 heures (30 %) pour l'érythrohydrobupropion. Les concentrations plasmatiques du bupropion et des métabolites à l'état d'équilibre sont atteintes respectivement dans les 5 et 8 jours. Après administration orale de 200 mg de 14C-bupropion chez l'humain, 87 % et 10 % respectivement de la dose radioactive sont retrouvés dans l'urine et les fèces. La fraction de la dose orale de bupropion excrétée sans avoir subi de transformation n'est que de 0,5 %. Le bupropion et ses métabolites présentent une cinétique linéaire après administration à long terme de 150 à 300 mg/jour.
Populations et conditions particulières
Les facteurs ou les affections modifiant la capacité métabolique (comme une hépatopathie, l'insuffisance cardiaque, l'âge, une médication concomitante, etc.) ou l'élimination pourraient avoir une influence sur le degré et la vitesse de l'accumulation des métabolites actifs du bupropion. L'élimination des principaux métabolites du bupropion peut être influencée par une dysfonction rénale ou hépatique parce que ces métabolites sont des composants modérément polaires et qu'ils sont probablement soumis à un autre métabolisme ou à une conjugaison dans le foie avant l'élimination urinaire.
- Enfants : La pharmacocinétique de WELLBUTRIN SR chez les personnes de moins de 18 ans n'a pas encore été établie.
- Personne âgées : Les effets de l'âge sur la pharmacocinétique du bupropion et de ses métabolites n'ont pas été entièrement caractérisés, mais une analyse des concentrations de bupropion à l'état d'équilibre provenant de plusieurs études d'efficacité sur la dépression effectuées auprès de patients recevant des doses de 300 à 750 mg/jour en trois prises n'a établi aucune relation entre l'âge (18 à 83 ans) et la concentration plasmatique du bupropion. Une étude sur la pharmacocinétique d'une dose unique de bupropion a montré que le sort du bupropion et de ses métabolites chez des personnes âgées était similaire à celui observé chez des sujets plus jeunes. Ces données portent à croire que l'âge n'a pas d'effet notable sur la concentration de bupropion; toutefois, une autre étude sur la pharmacocinétique d'une dose unique et de doses multiples a indiqué qu'une accumulation du bupropion et de ses métabolites risquait davantage de se produire chez les personnes âgées (voir 7.1.4 Personnes âgées et Gériatrie ou patients affaiblis).
- Origine ethnique: L'influence de la race (asiatique, noir, caucasien) sur la pharmacocinétique du bupropion (comprimés de chlorhydrate de bupropion à libération immédiate) a été évaluée en se basant sur les données regroupées et normalisées de la dose provenant de cinq études auprès de volontaires sains. La comparaison des valeurs pharmacocinétiques n'a détecté aucune différence importante entre les races par rapport à l'ASC (p = 0,5564) et la Cmax (p = 0,8184).
Insuffisance hépatique : L'effet d'une atteinte hépatique sur les paramètres pharmacocinétiques du bupropion a été caractérisé dans deux études à dose unique, l'une chez des sujets souffrant d'hépatopathie alcoolique et l'autre, chez des sujets atteints d'une cirrhose légère à grave.
La première étude portait sur huit personnes souffrant d'hépatopathie alcoolique et huit témoins appariés bien portants. Bien que les valeurs moyennes d'ASC n'aient pas été significativement différentes, les valeurs d'ASC de la molécule mère, le bupropion, et du principal métabolite, l'hydroxybupropion, ont montré plus de variations chez les sujets atteints d'hépatopathie alcoolique et une élévation d'environ 50 % par rapport à celles des volontaires en bonne santé. La demi-vie moyenne du principal métabolite, l'hydroxybupropion, était significativement plus longue, de 40 % environ, chez les sujets atteints d'hépatopathie alcoolique que chez les volontaires bien portants (32 ± 14 heures et 21 ± 5 heures respectivement). Pour tous les autres paramètres pharmacocinétiques, tant de la molécule mère que des métabolites, les différences entre les deux groupes étaient minimes.
La deuxième étude a été menée auprès de 17 sujets présentant une atteinte hépatique (n = 9, atteinte légère ou de stade A selon la classification de Child-Pugh; n = 8, atteinte grave ou de stade C selon la classification de Child-Pugh) ainsi que huit témoins appariés bien portants. Dans le groupe présentant une atteinte grave, la valeur d'ASC moyenne du bupropion était trois fois plus élevée que les valeurs témoins, la clairance moyenne étant réduite en proportion. La demi-vie plasmatique et la Cmax moyennes étaient plus élevées, de 40 % et de 70 % respectivement. Quant aux principaux métabolites, leur ASC moyenne montrait une hausse d'environ 30 50 %, la clairance moyenne étant réduite proportionnellement. La Cmax moyenne était réduite de 30 à 70 %, tandis que la demi-vie plasmatique moyenne était trois fois plus élevée.
Dans le groupe présentant une atteinte légère, bien qu'il n'y ait pas eu de hausse statistiquement significative des valeurs moyennes par rapport aux témoins, la variabilité des paramètres pharmacocinétiques était plus marquée chez les sujets atteints; chez un sous-groupe d’un à trois sujets (selon le paramètre pharmacocinétique examiné), les valeurs individuelles se situaient dans l'intervalle observé chez les sujets gravement atteints. En ce qui a trait aux paramètres pharmacocinétiques des principaux métabolites, les différences entre les groupes étaient minimes.
Le traitement des patients souffrant d'une atteinte hépatique devrait être institué selon une posologie réduite (voir Hépatique/biliaire/pancréatique et Insufisance hépatique).
- Effet du tabagisme : Lors d'une étude à dose unique, il n'y a pas eu de différence statistiquement significative, entre les fumeurs et les non-fumeurs, dans la pharmacocinétique du bupropion ou de ses principaux métabolites.
11 Conservation, stabilité et mise au rebut
Conserver à la température ambiante (de 15 à 30 °C).
Garder le contenant bien fermé.
Garder hors de la portée et de la vue des enfants.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune : Chlorhydrate de bupropion
Nom chimique : (±)-1-(3-chlorophenyl)-2-[(1,1-dimethylethyl)amino]-1-propanone hydrochloride
Formule moléculaire et masse moléculaire: C13H18ClNO. HCl 276,2 daltons
Formule développée :
Propriétés physicochimiques
Description : Le chlorhydrate de bupropion est une poudre blanche possédant une légère odeur particulière.
Solubilité : La solubilité maximale dans l'eau est de 312 mg/mL at 25ºC.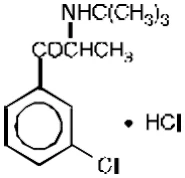 14 Études cliniques
14.1 Études cliniques par indication
Troubles dépressifs majeurs
Tableau 4 – Résumé des caractéristiques démographiques des patients dans les essais cliniques portant sur le trouble dépressif majeur
| Nº de l’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Nombre de | Nombre de | ||||
| patients ayant | patients | ||||||||
| reçu | ayant reçu | ||||||||
| Wellbutrin SR | Placebo | ||||||||
| Première étude | Répartition aléatoire, à double insu, et contrôlée contre placebo, avec groupes parallèles une semaine de placebo suivi de 8 semaines de traitement | Dose fixe, Oral 150 mg/jour Ou 300 mg donné 150 mg 2x par jour Placebo | 121 120 121 | 1021 | 399 | ||||
| Deuxième étude | Répartition aléatoire, à double insu, et contrôlée contre placebo, avec groupes parallèles une semaine de placebo suivi de 8 semaines de traitement | Dose fixe, Oral 100mg, 200 mg, 300 mg ou 400 mg/jour (Donné deux fois par jour) Placebo | |||||||
| Nº de l’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Nombre de | Nombre de | ||||
| patients ayant | patients | ||||||||
| reçu | ayant reçu | ||||||||
| Wellbutrin SR | Placebo | ||||||||
| Troisième étude | Répartition aléatoire, à double insu, et contrôlée contre placebo, avec groupes parallèles une semaine de placebo suivi de 8 semaines de traitement | Dose flexiblea Voie orale 50-150 mg/jour (donné une fois par jour) et 100-300 mg/jour (2 fois par jour) Placebo | 139 | 19-69 | 43/96 | ||||
aLes patients ont commencé le traitement à la dose la plus faible de la gamme posologique, puis ont été titrés jusqu'à la dose la plus élevée tolérée sur une période de 7 jours. Les investigateurs avaient la possibilité de diminuer la dose lorsqu'une dose plus élevée n'était pas bien tolérée. Table 5 - Résultats des études
| Étude 1 | Étude 2 | Étude 3 | ||||||
| La réponse au traitement a été évaluée à intervalles réguliers au moyen des échelles suivantes : | ||||||||
| échelles de dépression de Hamilton (HAMD), échelle de gravité clinique globale (CGI-S) et échelle de | ||||||||
| l'amélioration clinique globale (CGI-I). Les résultats observés ainsi que les derniers résultats reportés | ||||||||
| ont été analysés. | ||||||||
Les scores au HAM-D, à la CGI-S (modification par rapport aux valeurs de départ) et à la CGI-I pour les deux groupes WELLBUTRIN SR au terme de l'étude étaient notablement supérieurs, du point de vue statistique, au placebo. Les deux groupes traités ont révélé la même amplitude d'amélioration durant l'essai. | Les différences dans la cotation moyenne étaient constamment plus marquées dans les groupes recevant un traitement actif, par rapport au placebo, à compter du 21 jour. À la fin, les cotes atteintes par le groupe recevant 100 mg étaient statistiquement supérieures à celles du groupe placebo sur toutes les échelles de dépression, alors que les groupes ayant reçu des doses plus fortes ont obtenu des résultats semblables mais non statistiquement significatifs. | La dose quotidienne moyenne, calculée à partir du 8 jour, était de 144 mg pour le groupe recevant de 50 à 150 mg et de 276 mg pour le groupe recevant de 100 à 300 mg. Ces résultats indiquent que, pendant toute la durée du traitement, la majorité des patients ont pu recevoir, en fonction de leur groupe, la dose maximale permise. À la fin de l'étude, les mesures de l'efficacité pour le groupe 50 à 150 mg/jour ont révélé une supériorité statistiquement significative par rapport au placebo. Le groupe recevant la plus forte dose a suivi un schéma similaire, mais n'a pas obtenu de résultats statistiquement significatifs. Une analyse finale combinée de tous les patients traités à l'aide de WELLBUTRIN SR au cours de l'essai a démontré une supériorité statistiquement significative par rapport au placebo pour toutes les mesures de l'efficacité. | ||||||
Les patients traités par WELLBUTRIN SR à raison de 100 mg à 150 mg/jour en doses uniques ou fractionnées ont présenté une amélioration, comparativement au placebo, sur les points principaux des échelles de la dépression. La réponse clinique ne s'est pas améliorée avec l'augmentation des doses, ce qui indique une relation fixe entre la dose et l'effet dans la gamme des doses étudiées.
16 Toxicologie non clinique
Toxicité générale
Trois études de toxicité aiguë (DL50) ont été menées chez la souris et le rat, à des doses allant de 175 à 700 mg/kg. La DL50 observée chez les rats Long Evans mâles est de 263 mg/kg; elle est de 636 mg/kg chez les souris CD-1 femelles. Convulsions, ataxie, perte du réflexe de redressement, dyspnée, prostration, salivation et ptosis constituent les signes cliniques observés lors de ces études. Cinq études de toxicité à doses répétées ont été menées chez le rat. Lors d'une étude de 14 jours sur la toxicité orale chez le rat, une augmentation réversible, associée à la dose, dans le poids absolu et relatif du foie (environ 5 à 30 %) a été notée à la fin de l'administration chez les mâles et les femelles dans tous les groupes traités. Les doses utilisées dans cette étude étaient de 0, 100, 200 et 300 mg/kg/jour. Cette augmentation du poids du foie était liée à la production d'enzymes microsomales. Aucune autre modification liée au traitement n'a été observée. Lors d'une étude de 90 jours, on a constaté une irritabilité et une incontinence urinaire liées à la dose. Une augmentation du poids du foie liée à la dose a été notée. La posologie utilisée allait jusqu'à 450 mg/kg/jour.
Dans une étude de 55 semaines chez le rat, une augmentation, liée à la dose, de la fréquence de la coloration jaune du poil autour de la région ano-génitale a été observée. D'autres observations ont été une substance brune sèche autour du museau et de la bouche et de l'humidité autour de la bouche, particulièrement peu de temps après l'administration du médicament. Aucun effet lié au médicament n'a été constaté quant au poids corporel, à l'apport alimentaire, à l'hématologie, à la biochimie ou à l'analyse d'urine. Aucun signe pathologique macroscopique lié au médicament n'a été noté. On a constaté des augmentations statistiquement significatives du poids moyen du foie et du rein dans tous les groupes traités, ainsi qu'une légère augmentation du pigment ferreux positif dans la rate des mâles à la posologie de 100 mg/kg/jour.
Lors d'études à l'aide de doses répétées chez le chien, administrées pendant une période allant jusqu'à 50 semaines, on a constaté à l'occasion une augmentation de la salivation, des vomissements et une sécheresse du museau ou de la bouche. Des tremblements et une faiblesse ont généralement été observés avec 150 mg/kg/jour. Une diminution faible ou modérée de l'hémoglobine, de l'hématocrite et des érythrocytes totaux, à une fréquence liée à la dose, a été notée dans la plupart des intervalles d'analyse. Une augmentation légère à modérée de la rétention des transaminases SGPT et SGOT, de la phosphatase alcaline et de la BSP a été observée chez certains chiens.
Les rats auxquels on a administré pendant une longue période de fortes doses de bupropion ont affiché une augmentation de la fréquence de nodules hyperplasiques dans le foie ainsi qu'une hypertrophie hépatocellulaire. Chez les chiens ayant reçu de façon prolongée de fortes doses de bupropion, diverses modifications histologiques ont été observées dans le foie, et les épreuves de laboratoire ont évoqué la présence de lésions hépatocellulaires bénignes.
L’augmentation du poids du foie associée à une hypertrophie chez les rats et les chiens sont fréquemment observées dans les tests biologiques à vie avec des doses élevées de médicaments qui sont connus pour être des inducteurs d’enzymes microsomales. Une telle induction enzymatique a été notée chez les animaux mais non chez les humains ayant pris le bupropion. De plus, les données disponibles chez l’homme n’indiquent pas de toxicité hépatique associée au bupropion à libération immédiate ou prolongée.
Cancérogénicité
Des études à vie sur la cancérogénicité ont été effectuées chez le rat et la souris, à des doses de bupropion atteignant 300 et 150 mg/kg/jour, respectivement. Ces doses sont respectivement environ dix et deux fois supérieures à la dose maximale recommandée pour l'humain, selon un rapport mg/m2. Lors de l'étude chez le rat, on a constaté une augmentation des lésions nodulaires prolifératives du foie aux doses variant de 100 à 300 mg/kg/jour; de plus faibles doses n'ont pas été testées. La question de savoir si ces lésions peuvent être ou non des précurseurs de néoplasme du foie n'a pas encore été élucidée. Des lésions hépatiques similaires n'ont pas été observées lors de l'étude chez la souris, et aucune augmentation des tumeurs malignes du foie ou d'autres organes n'a été constatée lors des deux études.
Le bupropion a entraîné une réaction limite positive (2 à 3 fois le taux de mutation témoin) dans deux souches sur cinq, au test d'Ames pour l'effet mutagène sur les bactéries, ainsi qu'une augmentation des aberrations chromosomiques dans l'une des trois études cytogénétiques in vivo sur la moelle osseuse du rat. La pertinence de ces résultats dans l'estimation du risque pour l'être humain exposé à des doses thérapeutiques est inconnue.
Toxicité pour la reproduction et le développement
Lors d'une étude de reproduction et de fécondité sur deux générations, avec des rats Long Evans recevant par gavage des doses de bupropion de 100, 200 et 300 mg/kg/jour, aucun effet associé au traitement ou au médicament n'a été constaté sur l'accouplement ou la fécondité. Aucun effet lié au médicament n'a été observé sur la capacité reproductive, la fécondité, les anomalies anatomiques macroscopiques, la mort fœtale ou la survie et la croissance des petits durant l'allaitement. Chez les rats femelles de la génération F1, aucun effet lié au médicament n'a été noté concernant l'allaitement, le poids à l'abattage, la capacité de reproduction et les observations à l'autopsie. De même, aucune observation liée au médicament n'a été faite quant à l'état clinique, la capacité de reproduction ou les résultats de la nécropsie chez les mâles de la génération F1. Quant à la génération F2, aucun effet associé au médicament n'a été observé sur la proportion mâles/femelles des petits, leur survie ou le poids corporel. Aucun effet lié au composé n’a été observé à l’autopsie.
Des études de tératologie ont été effectuées chez le rat, à des doses allant jusqu'à 450 mg/kg, et chez le lapin, à des doses atteignant 150 mg/kg, (soit respectivement des doses d'environ 7 à 11 fois et 7 fois supérieures à la dose maximale recommandée pour l'humain, selon un rapport mg/m2. Ces études n'ont pas révélé d'effet nocif du bupropion sur le fœtus.