


Monographie de produit - Xeomin Cosmetic
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 04/2023 |
| 01/2023 |
| 01/2023 |
| 01/2023 |
TABLE DES MATIÈRES
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ..........................................................2
TABLE DES MATIÈRES ....................................................................................................................2
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ................................................... 2
PARTIE I: RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ..................................... 5
- 1.
INDICATION ............................................................................................................... 5
1.1 Pédiatrie ........................................................................................................................ 5
1.2 Personnes âgées ........................................................................................................... 5
- 2. CONTRE-INDICATIONS ................................................................................................ 5
- 3. ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ................................ 6
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................... 6
- 4.
POSOLOGIE ET ADMINISTRATION ............................................................................... 6
4.1 Considérations posologiques ........................................................................................ 6
4.2 Dose recommandée et modification posologique ....................................................... 7
4.3 Reconstitution ............................................................................................................. 10
4.4 Administration ............................................................................................................ 11
4.5 Dose manquée ............................................................................................................ 11
5 SURDOSAGE ..................................................................................................................... 11
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ................... 12
7 MISES EN GARDE ET PRÉCAUTIONS ................................................................................... 12
7.1 Populations particulières ............................................................................................ 15
7.1.1 Femmes enceintes ................................................................................................... 15
7.1.2 Allaitement ............................................................................................................... 15
7.1.3 Pédiatrie ................................................................................................................... 15
7.14 Personnes âgées ....................................................................................................... 15
- 8.
EFFETS INDÉSIRABLES ...................................................................................................... 16
8.1 Aperçu des effets indésirables .................................................................................... 16
8.2 Effets indésirables observés dans les essais cliniques ................................................ 16
8.3 Effets indésirables peu courants observés au cours des essais cliniques .................. 20
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives ...................................................................................................... 20
Résultats d’essais cliniques ............................................................................................... 20
Conclusions après la mise sur le marché .......................................................................... 21
Non disponibles. ............................................................................................................... 21
8.5 Effets indésirables observés après la mise en marché ............................................... 21
9 INTERACTIONS MÉDICAMENTEUSES ................................................................................. 21
9.2 Aperçu des interactions médicamenteuses................................................................ 21
9.3 Interactions médicament-comportement .................................................................. 21
9.4 Interactions médicament-médicament ...................................................................... 21
9.5 Interactions médicament-aliment .............................................................................. 21
9.6 Interactions médicament-plante médicinale ............................................................. 21
9.7 Interactions médicament-tests de laboratoire ........................................................... 22
10 PHARMACOLOGIE CLINIQUE ........................................................................................... 22
10.1 Mode d’action ........................................................................................................... 22
10.2 Pharmacodynamie .................................................................................................... 23
10.3 Pharmacocinétique ................................................................................................... 23
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ...................................................................... 24
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ......................................................... 24
PARTIE II: INFORMATIONS SCIENTIFIQUES ........................................................................... 25
13 INFORMATIONS PHARMACEUTIQUES.............................................................................. 25
14 ESSAIS CLINIQUES ........................................................................................................... 26
14.1 Conception des essais et caractéristiques démographiques des études ................. 26
14.2 Résultats des études ................................................................................................. 26
14.3 Études de biodisponibilité comparatives .................................................................. 30
15 MICROBIOLOGIE ............................................................................................................. 30
16 PHARMACOLOGIE DÉTAILLÉE .......................................................................................... 31
17 TOXICOLOGIE NON CLINIQUE .......................................................................................... 34
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................. 39
PARTIE I: RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1. INDICATION
Xeomin CosmeticMD (incobotulinumtoxinA) est indiqué chez les adultes pour :
- l’amélioration temporaire de l’apparence des rides frontales horizontales, des rides canthales latérales et des rides de la glabelle modérées à sévères.
Xeomin doit être administré uniquement par des médecins ayant les compétences appropriées et de l’expérience dans l’administration de la neurotoxine botulinique de type A (BoNT/A)
1.1 Pédiatrie
Enfants (< 18 ans) : Xeomin CosmeticMD n’a pas été étudié chez les enfants, son usage n’est donc pas recommandé chez cette population de patients.
1.2 Personnes âgées
Personnes âgées (> 65 ans) : bien que des études cliniques aient inclus un certain nombre de patients âgés de plus de 65 ans, aucun essai clinique conçu précisément pour les patients âgés n’a été mené.
2. CONTRE-INDICATIONS
Xeomin CosmeticMD est contre-indiqué chez les patients qui présentent :
- une hypersensibilité à la BoNT/A ou à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE;
des troubles généralisés de l’activité musculaire (p. ex. myasthénie grave, syndrome de Lambert-
Eaton);
- une infection ou une inflammation au(x) point(s) d’injection proposé(s).
- ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT
LISEZ CE DOCUMENT POUR ASSURER UNE UTILISATION SÉCURITAIRE ET EFFICACE DE VOTRE MÉDICAMENT
PrXEOMIN COSMETIC®
(incobotulinumtoxinA)
Lisez ce qui suit attentivement avant de prendre Xeomin Cosmetic et lors de chaque renouvellement de prescription. L’information présentée ici est un résumé et ne couvre pas tout ce qui a trait à ce médicament. Discutez de votre état de santé et de votre traitement avec votre professionnel de la santé et demandez-lui s’il possède de nouveaux renseignements au sujet de Xeomin Cosmetic.
Mises en garde et précautions importantes
- Le terme « unité » ou « U », utilisé pour établir la posologie, est une mesure précise de l’activité liée à la toxine propre à Xeomin CosmeticMD. Par conséquent, l’« unité » ou « U » décrivant l’activité de Xeomin CosmeticMD diffère des unités de mesure utilisées pour décrire l’activité d’autres préparations à base de toxine botulinique, et les unités représentant l’activité de Xeomin CosmeticMD ne sont pas interchangeables avec celles d’autres produits.
- Xeomin CosmeticMD doit être administré uniquement par des médecins ayant les compétences adéquates et de l’expérience dans ce traitement et avec l’utilisation de l’équipement requis.
- Il faut respecter la posologie et la fréquence d’administration recommandées de Xeomin, voir la section 4 POSOLOGIE ET ADMINISTRATION.
- DIFFUSION À DISTANCE DE L’EFFET DE LA TOXINE : les effets de Xeomin CosmeticMD et de tous les produits contenant une toxine botulinique peuvent se diffuser à partir du point d’injection pour produire des symptômes identiques aux effets de toxines botuliniques. Ces symptômes ont été signalés dans les heures ou les semaines après injection. Des difficultés à avaler et à respirer peuvent constituer un danger de mort et des décès ont été signalés. Le risque de symptômes est probablement plus élevé chez les enfants traités pour une spasticité, mais les symptômes peuvent se manifester chez des adultes, notamment ceux qui ont des conditions sous-jacentes qui les prédisposeraient à ces symptômes.
4. POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Pour usage intramusculaire seulement
En raison de différences d’unités dans l’essai d’activité biologique, les unités de Xeomin
CosmeticMD sont spécifiques à ce médicament. Par conséquent, les doses unitaires ou « U » recommandées de Xeomin CosmeticMD ne sont pas interchangeables avec celles d’autres préparations de toxine botulinique.
- Xeomin CosmeticMD ne doit être administré que par des médecins possédant les qualifications et l’expérience appropriées dans l’application de la toxine botulique.
- L’utilisation d’une fiole pour plus d’une séance d’injection ou plus d’un patient n’est pas recommandée car le produit et le diluant ne contiennent pas de conservateur.
- Plus le volume d’injection est faible, moins la sensation de pression est forte et moins la BoNT/A se diffuse dans le muscle injecté. Cela permet de réduire les effets sur les muscles avoisinants lorsque le médicament est injecté dans des groupes de petits muscles.
- Des effets indésirables peuvent se manifester après l’injection de BoNT-A au mauvais endroit, causant une paralysie temporaire des groupes musculaires adjacents.
Manque de réponse :
Plusieurs raisons peuvent expliquer qu’un patient réponde peu ou ne réponde pas au traitement par XEOMIN COSMETICMD. Il peut s’agir d’une erreur dans le choix de la posologie, de la sélection de muscles inappropriés pour l’injection, de muscles inaccessibles à l’injection, de l’incapacité à cibler correctement le muscle souhaité en raison d’injections incorrectement placées, d’anomalies structurelles sous-jacentes telles que des contractures musculaires ou des troubles osseux, d’un changement dans le schéma de l’implication musculaire, de la perception du bénéfice par le patient par rapport aux résultats initiaux, d’un stockage ou d’une reconstitution inappropriés, ainsi que d’anticorps neutralisant la toxine botulique.
Lorsque les patients ne répondent pas aux injections de XEOMIN COSMETICMD, il est recommandé d’adopter la ligne de conduite suivante :
- 1) Attendre la fin de l’intervalle de traitement habituel.
- 2) Envisager les raisons énoncées ci-dessus pour expliquer l’absence de réponse.
- 3) Évaluer le patient au moyen d’une méthode acceptable (c.-à-d. test à l’iodure d’amidon pour déceler les zones anhidrotiques ou test de détection des anticorps sériques). Il convient d’évaluer plus d’un cycle de traitement avant de conclure que le patient ne répond pas au traitement.
4.2 Dose recommandée et modification posologique
- Xeomin CosmeticMD est reconstitué avant son utilisation avec une solution stérile de chlorure de sodium à 0,9 % ne contenant pas d’agent de conservation.
Rides de la glabelle
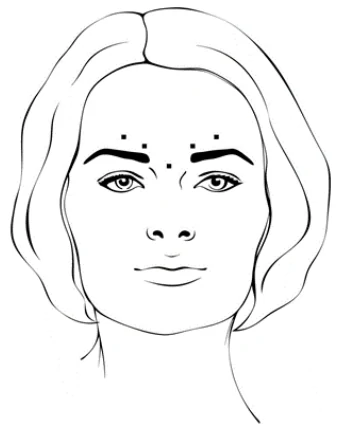
La dose recommandée est de 20 unités par séance de traitement. Dans une étude de recherche de dose sur 191 sujets évaluant des doses allant jusqu’à 30 unités, 48 sujets ont reçu les doses les plus élevées de 30 unités. Quatre (4) unités doivent être injectées dans chacun des cinq sites d’injection, deux injections dans chaque muscle sourcilier et une injection dans le muscle procérus (voir le diagramme ci-dessous). Les injections près du muscle élévateur de la paupière supérieure et dans la partie crâniale de l’orbicularis oculi doivent être évitées afin d’éviter la blépharoptose. Les injections dans le muscle sourcilier doivent être effectuées dans la partie médiane du muscle, et dans la partie centrale du ventre du muscle, au moins 1 cm au-dessus du bord osseux du rebord orbitaire.
Rides canthales latérales
La dose standard totale recommandée par traitement est de 12 unités par côté (dose totale globale : 24 unités).
Schéma d’injection à trois points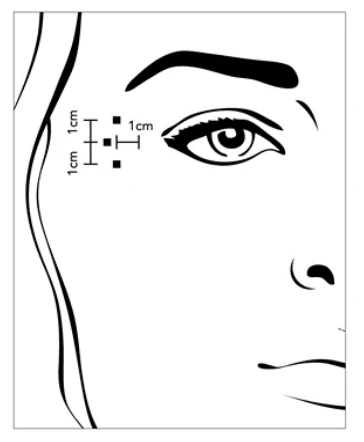
Quatre (4) unités doivent être injectées bilatéralement dans chacun des trois sites d’injection par zone oculaire. Une injection de quatre unités est placée à environ 1 cm latéralement du rebord osseux de l’orbite dans le muscle orbiculaire des paupières. Les deux autres injections de 4 unités chacune doivent être placées environ 1 cm au-dessus et au-dessous de la zone de la première injection. Les injections trop proches du muscle grand zygomatique doivent être évitées pour prévenir la ptosis labiale.
Schéma d’injection à quatre points
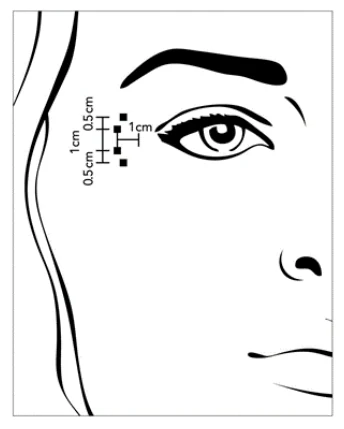
, a Trois (3) unités doivent être injectées bilatéralement dans chacun des quatre sites d’injection par zone oculaire. Marquez le 1 cm latéral du rebord osseux de l’orbite. Les deux premières injections de 3 unités sont administrées à environ 0,5 cm au-dessus et en dessous de ce point. Les deux autres injections de 3 unités chacune doivent être placées environ 1 cm au-dessus et au-dessous du premier point marqué. Les injections trop proches du muscle grand zygomatique doivent être évitées pour prévenir le ptosis labial.
Rides horizontales du front
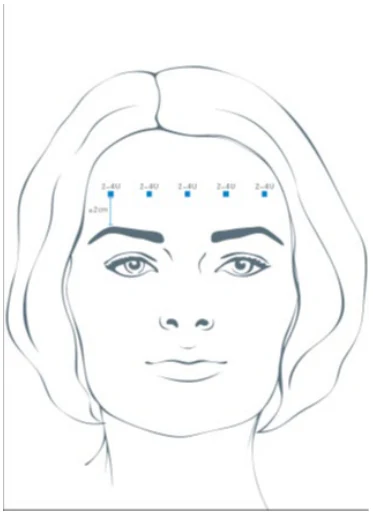
La dose totale recommandée est de 10 à 20 unités selon les besoins individuels des patients. Dix (10) à 20 unités sont injectées dans le muscle frontal en cinq sites d’injection alignés horizontalement à au moins 2 cm au-dessus du rebord orbitaire. Deux (2), 3 ou 4 unités sont appliquées par point d’injection, respectivement. Les injections trop proches du rebord orbitaire doivent être évitées pour réduire le risque de ptosis frontal.
Le dosage optimal, la fréquence et le nombre de sites d’injection dans le muscle traité doivent être déterminés par le médecin individuellement pour chaque patient à chaque traitement. La reprise du traitement par Xeomin CosmeticMD ne doit pas être administrée plus souvent que tous les trois mois. Lors du traitement des patients avec Xeomin CosmeticMD, il faut tenir compte des traitements antérieurs avec tous les produits à base de toxine botulique pour toutes les autres indications. 4.3 Reconstitution
Produits parentéraux:
Xeomin CosmeticMD est reconstitué avant son utilisation avec une solution injectable stérile de chlorure de sodium à 9 mg/mL (0,9 %) ne contenant pas d’agent de conservation. Xeomin CosmeticMD ne doit pas être mélangé avec des produits médicinaux autres que le chlorure de sodium stérile sans agent de conservation (0,9 %). La reconstitution et la dilution doivent se faire selon les lignes directrices des bonnes pratiques cliniques, particulièrement en ce qui a trait à l’asepsie.
Il est de bonne pratique de reconstituer le produit et de préparer les seringues sur des serviettes de papier doublées de plastique afin de recueillir tout déversement accidentel. Une quantité appropriée de solvant (tableau 1) est aspirée dans une seringue. Il est recommandé d’utiliser une aiguille courte biseautée de calibre 20 à 27 pour la reconstitution. La partie visible du bouchon en caoutchouc de la fiole doit être nettoyée avec de l’alcool (à 70 %) avant l’insertion de l’aiguille. Après l’insertion verticale de l’aiguille dans le bouchon en caoutchouc, injecter lentement le solvant dans la fiole afin d’éviter la formation de mousse. Il faut jeter la fiole si la pression négative n’entraîne pas l’aspiration du solvant à l’intérieur de la fiole. Retirer ensuite l’aiguille de la fiole et mélanger Xeomin CosmeticMD avec le solvant en faisant tourner et en renversant doucement la fiole; ne pas l’agiter vigoureusement. Noter la date et l’heure de la reconstitution sur la fiole.
Au besoin, l’aiguille utilisée pour la reconstitution peut être laissée dans la fiole, et la quantité requise de solution devrait être prélevée à l’aide d’une nouvelle seringue stérile appropriée pour l’injection.
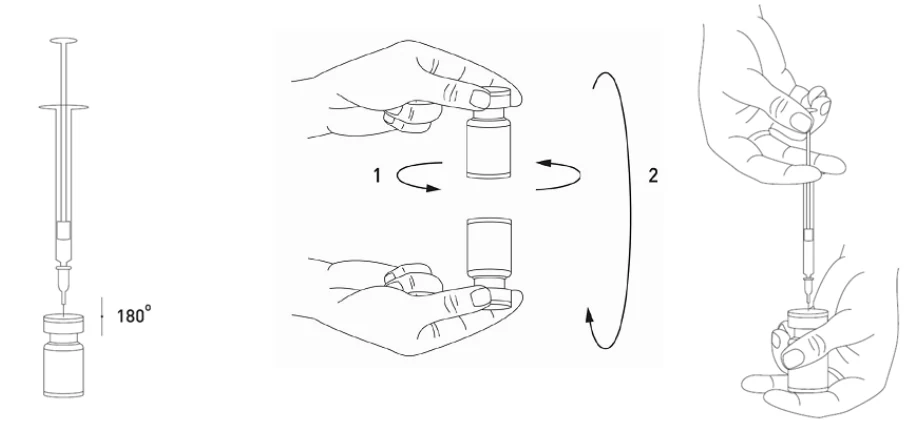
Après sa reconstitution, Xeomin CosmeticMD est une solution limpide et incolore qui ne contient pas de particules.
Xeomin CosmeticMD ne doit pas être utilisé si la solution reconstituée (préparée comme il est indiqué ci-dessus) est trouble ou contient des particules ou des matières floconneuses.
2
f 1so0
Tableau 1: Dilutions possibles de Xeomin CosmeticMD dans la solution reconstituée
Solvant ajouté
(solution injectable de chlorure de
sodium à 9 mg/mL [0,9 %])
Dose obtenue (unités par 0,1 mL)
Fiole de 100 U
1,0 mL
1,25 mL
2,0 mL
2,5 mL
4,0 mL
10,0 U
8,0 U
5,0 U
4,0 U
2,5 U
Toute solution injectable qui a été conservée pendant plus de 24 heures et toute portion de solution injectable inutilisée doivent être jetées. Pour connaître la façon sûre de mettre au rebut la solution reconstituée, voir la section 12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION.
4.4 Administration
Le Xeomin CosmeticMD reconstitué est injecté à l’aide d’une aiguille stérile mince (p. ex., aiguille de calibre 30 à 33). Voir le tableau de dilution (tableau 1) ci-dessus pour le volume de toxine correctement diluée.
4.5 Dose manquée
S.O.
5 SURDOSAGE
La quantité létale de toxine botulique cristalline de type A pour un humain de 70 kg est calculée comme étant d’environ 0,09 à 0,15 µg appliquée par voie intraveineuse ou intramusculaire, et de 70 µg appliquée par voie orale. Une fiole contenant 100 unités de Xeomin CosmeticMD contient 0,6 ng de BoNT/A, c.-à-d. moins de 1/100 de la dose létale estimée chez l’humain après une injection intraveineuse ou intramusculaire.
Symptômes du surdosage
La surdose de Xeomin CosmeticMD dépend de la dose, du point d’injection et des propriétés des tissus sous-jacents. Les signes et les symptômes de surdosage ne se manifestent pas immédiatement après l’injection. Des doses trop élevées peuvent entraîner une paralysie à distance du point d’injection, accompagnée d’une variété de symptômes, qui comprennent généralement : faiblesse généralisée, ptosis, diplopie, difficulté à respirer, troubles de l’élocution, paralysie des muscles respiratoires ou difficulté à avaler pouvant entraîner une pneumonie d’aspiration.
Mesures à prendre en cas de surdosage
En cas d’injection ou d’ingestion orale accidentelle ou si un surdosage est soupçonné, le patient doit faire l’objet d’une surveillance médicale pendant plusieurs semaines ayant pour but de déceler tout symptôme de faiblesse musculaire excessive ou de paralysie. Il peut s’avérer nécessaire de traiter les symptômes. La ventilation mécanique peut être requise en cas de paralysie des muscles respiratoires.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 2 : Formes posologiques, concentrations, composition et emballage
Xeomin CosmeticMD est présenté sous forme de poudre blanche, stérile, sans agent de conservation pour solution injectable (lyophilisat) et conditionné dans des fioles de verre de type 1 munies d’un bouchon sans latex (bromobutyl) et d’un sceau inviolable (aluminium).
Xeomin CosmeticMD est offert en boîtes de 1 (emballage unitaire), de 2, de 3 ou de 6 fioles (emballage multiple).
Chaque fiole renferme 100 unités d’incobotulinumtoxinA (neurotoxine de Clostridium Botulinum de type A [150 kD], exempte de protéines complexantes), une unité correspondant à la dose létale médiane (DL50) chez la souris ou aux unités de puissance équivalentes au niveau histologique, 4,7 mg de saccharose et 1,0 mg d’albumine humaine. Avant d’utiliser Xeomin Cosmetic, il faut le reconstituer à l’aide d’un soluté physiologique à 0,9 % du commerce (non fourni dans l’emballage) pour obtenir une solution limpide et incolore.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter la section 3 ENCADRÉ MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Généralités
XeominMD et Xeomin CosmeticMD contiennent le même ingrédient actif dans la même formulation. Par conséquent, les effets indésirables observés avec l’utilisation de XeominMD peuvent également être associés à l’utilisation de Xeomin CosmeticMD.
Utilisez Xeomin CosmeticMD uniquement comme indiqué.
L’utilisation sûre et efficace de Xeomin CosmeticMD est directement liée au bon entreposage du produit, au choix de la dose adéquate, à la bonne reconstitution du produit, et à l’utilisation des bonnes techniques d’administration.
| Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/concentration/c | ||||
| omposition | ||||
Injection intramusculaire | Poudre pour solution injectable 100 unités par fiole | Albumine humaine (1,0 mg), sucrose (4,7 mg) | ||
Avant d’administrer Xeomin CosmeticMD, le médecin doit se familiariser avec l’anatomie du patient et avec tout changement anatomique. Il faut prendre soin de ne pas injecter Xeomin CosmeticMD dans un vaisseau sanguin. Le fait d’injecter involontairement le produit en dehors du muscle ciblé peut en outre laisser croire à tort que le traitement n’est pas efficace.
Si les sites d’injection proposés sont marqués à l’aide d’un stylo, Xeomin CosmeticMD ne doit pas être injecté à travers les marques du stylo, sinon un effet de tatouage permanent pourrait se produire.
Les intervalles d’injection de Xeomin CosmeticMD ne doivent généralement pas être plus fréquents que tous les trois mois, bien que les intervalles d’injection doivent être adaptés aux besoins des patients. Il convient de suivre les recommandations posologiques et d’administration propres à l’indication.
Ce produit contient de l’albumine humaine, un dérivé du sang humain. Grâce à des processus efficaces de sélection des donneurs et de fabrication des produits, le risque de transmission de maladies virales est extrêmement faible. Le risque théorique de transmission de la maladie de Creutzfeldt-Jakob (MCJ) est également considéré comme extrêmement faible. Aucun cas de transmission de maladies virales ou de MCJ n’a été observé pour l’albumine humaine.
Conduite de véhicules et utilisation de machines
Les effets du médicament sur l’aptitude à conduire des véhicules ou à utiliser des machines n’ont pas été étudiés. Toutefois, si le patient éprouve une asthénie, une faiblesse musculaire ou des étourdissements, ou s’il a des troubles de la vision ou les paupières tombantes, il doit éviter ce genre d’activité tant qu’il ne s’est pas adapté à ces changements.
Hématologique
Xeomin CosmeticMD est administré par injection intramusculaire. Des précautions doivent être prises pour minimiser les traumatismes au point d’injection. Xeomin CosmeticMD doit être utilisé avec prudence chez les patients :
- atteints de n’importe quel type de trouble hémorragique;
- qui reçoivent une anticoagulothérapie ou prennent d’autres substances à des doses anticoagulantes.
Réactions d’hypersensibilité
Des réactions d’hypersensibilité ont été signalées chez des patients traités par des neurotoxines botuliniques. En cas de réaction d’hypersensibilité grave (p. ex. réaction anaphylactique) et/ou immédiate, un traitement médical approprié doit être instauré.
Immunitaire
Les risques de développement d’anticorps neutralisants contre les toxines botuliques ont été signalés comme étant liés à un dosage élevé, à des injections trop fréquentes et à une dose totale reçue de toxine botulique plus élevée. La formation d’anticorps peut engendrer l’échec du traitement. Voir la section 4 POSOLOGIE ET ADMINISTRATION.
Diffusion à distance de l’effet de la toxine
Des symptômes de propagation locale des effets de la toxine, tels que le ptosis des paupières et la parésie faciale, ont été signalés dans les études cliniques pour le traitement d’un seul type de rides supérieures du visage ou de rides supérieures du visage combinées (rides horizontales du front, rides canthales latérales et rides de la glabelle). Le traitement combiné de trois rides supérieures du visage peut augmenter le risque de propagation de la toxine à des zones distales, telles que la région bucco-pharyngée (voir 14 Effets indésirables des essais cliniques). Il faut conseiller aux patients de consulter immédiatement un médecin en cas de troubles de la déglutition, de la parole ou de la respiration.
Ophtalmologique
Afin de réduire les complications de la blépharoptose, évitez l’injection près du muscle releveur de la paupière supérieure et dans les parties crâniennes du muscle orbiculaire des paupières, en particulier chez les patients présentant des complexes abaisseurs de sourcils plus importants. Les injections dans le muscle sourcilier médial doivent être effectuées dans la partie centrale du ventre du muscle, au moins 1 cm au-dessus de la crête osseuse supra-orbitaire.
Neurologique
Troubles neuromusculaires préexistants
L’injection de Xeomin CosmeticMD n’est pas recommandée pour les patients ayant des antécédents de dysphagie et d’aspiration.
Xeomin CosmeticMD doit être utilisé avec prudence :
- chez les patients atteints de sclérose latérale amyotrophique (SLA);
- chez les patients ayant d’autres affections entraînant un dysfonctionnement neuromusculaire périphérique;
- dans les muscles ciblés qui présentent une faiblesse ou une atrophie prononcée.
Surveillance et analyses de laboratoire
Il n’y a pas d’exigences spécifiques pour la surveillance des tests de laboratoire lorsque les patients sont traités avec XEOMIN COSMETICMD.
7.1 Populations particulières
7.1.1 Femmes enceintes
Il n’existe aucune étude portant sur les femmes enceintes. Les études effectuées chez l’animal ont mis en évidence une toxicité pour la reproduction. Voir la section 16 TOXICOLOGIE NON CLINIQUE. Le risque chez l’humain est inconnu.
Xeomin CosmeticMD ne doit pas être utilisé pendant la grossesse.
7.1.2 Allaitement
On ignore si la BoNT/A est excrétée dans le lait maternel. Par conséquent, l’utilisation de Xeomin CosmeticMD chez les femmes qui allaitent n’est pas recommandée.
7.1.3 Pédiatrie
Enfants (< 18 ans) : L’innocuité et l’efficacité de Xeomin CosmeticMD n’ont pas été étudiés chez les enfants, son usage n’est donc pas recommandé chez cette population de patients.
7.14 Personnes âgées
Personnes âgées (> 65 ans) : Les données cliniques pour les sujets > 65 ans sont limitées. bien que des études cliniques aient inclus un certain nombre de patients âgés de plus de 65 ans, aucun essai clinique conçu précisément pour les patients âgés n’a été mené. Le traitement devrait être instauré à la dose la plus faible recommandée pour l’indication précise et, pour obtenir des résultats optimaux, cette dose doit être augmentée avec prudence à l’intérieur de l’intervalle recommandé.
8. EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
En général, les réactions indésirables à Xeomin CosmeticMD surviennent dans les premiers jours suivant l’injection et sont généralement transitoires. Cependant, dans certains cas, elles peuvent durer plusieurs mois.
Dans les études 6 et 7, l’incidence globale des effets indésirables n’a pas augmenté avec l’augmentation du nombre de séances de traitement lorsqu’il y a eu un intervalle de 120 jours entre deux séances de traitement.
La faiblesse musculaire locale représente l’action pharmacologique attendue de la toxine botulique. Des symptômes de propagation locale des effets de la toxine, tels que le ptosis des paupières et la parésie faciale, ont été signalés dans les études cliniques pour le traitement d’un seul type de rides supérieures du visage ou de rides supérieures du visage combinées (rides horizontales du front, rides canthales latérales et rides de la glabelle). Le traitement combiné de trois rides supérieures du visage peut augmenter le risque de propagation de la toxine à des zones distales, telles que la région bucco-pharyngée (voir 14 EFFETS INDÉSIRABLES DES ESSAIS CLINIQUES).
Les réactions d’hypersensibilité immédiates et/ou graves telles que l’anaphylaxie, la maladie sérique, l’urticaire, l’œdème des tissus mous et la dyspnée ont rarement été signalées.
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques étant menés dans des conditions très spécifiques, les taux d’effets indésirables observés dans les essais cliniques peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans les essais cliniques d’un autre médicament. Les informations sur les effets indésirables provenant des essais cliniques sont utiles pour identifier les effets indésirables liés aux médicaments et pour estimer les taux.
Rides de la glabelle
Trois essais de phase 3 contrôlés par placebo ont été menés auprès de 803 sujets recevant un traitement pour la ride de la glabelle; 535 sujets ont reçu une dose unique de 20 unités de Xeomin CosmeticMD et 268 sujets ont reçu un placebo.
Un résumé des sujets présentant des effets indésirables ≥ 1 % dans les études sur la ride de la glabelle est présenté dans le tableau 3. Le tableau 4 présente un résumé des effets indésirables chez < 1 % des patients.
Tableau 3 : Effets indésirables signalés chez ≥ 1 % des patients présentant une ride de la glabelle (plus que le placebo)
Système de l’organisme Terme privilégié | Xeomin CosmeticMD (20 unités) (N = 535) n (%) | Placebo (N = 268) n (%) |
| Patients présentant des effets indésirables | 46 (8,6 %) | 10 (3,7 %) |
Trouble du système nerveux Céphalée | 27 (5 %) | 5 (1,9,%) |
Tableau 4 : Effets indésirables signalés chez < 1 % des patients présentant une ride de la glabelle (plus que le placebo)
Système de l’organisme Terme privilégié | Xeomin CosmeticMD* (20 unités) (N = 535) n (%) | Placebo (N = 268) n (%) |
Trouble du système nerveux Parésie faciale | 4 (0,7 %) | 0 |
Troubles généraux et réactions au point d’injection Hématome au point d’injection | 4 (0,7 %) | 1 (0,4 %) |
*Le seuil pour le tableau des effets indésirables signalés chez < 1 % des patients présentant une ride de la glabelle a été établi à au moins 2 sujets Xeomin CosmeticMD (0,4 %) (plus que le placebo).
Lors d’un essai prospectif, ouvert, multicentrique, à doses répétées, 796 patients ayant participé à l’un des 4 essais prospectifs, randomisés, en double aveugle, contrôlés par placebo et présentant une sévérité au moins modérée de la ride de la glabelle ont reçu jusqu’à 8 traitements supplémentaires. Les effets indésirables les plus fréquents étaient les suivants : maux de tête (3,5 %), hématome au point d’injection (0,5 %), douleur au point d’injection (0,5 %), œdème de la paupière (0,3 %) et ptosis de la paupière (0,3 %). Dans cette étude, les événements indésirables sont restés assez constants dans chaque cycle suivant, indiquant un schéma d’innocuité stable après une administration répétée.
Les effets indésirables supplémentaires tirés des études groupées contrôlées par placebo et à dose unique étaient les suivants : asymétrie faciale (sourcils), inconfort (sensation de lourdeur de la paupière/sourcil), sensibilité locale, fatigue, troubles musculaires (élévation du sourcil), spasmes musculaires (au-dessus des sourcils), vision trouble et rhinopharyngite.
Rides canthales latérales
Dans l’étude à dose unique contrôlée par placebo (étude 5, voir 14 ESSAIS CLINIQUES), des effets indésirables ont été signalés chez 6 des 83 patients (7,2 %) du groupe Xeomin CosmeticMD (une dose unique de 12 unités par région latérale de l’œil), comparativement à 0 des 28 patients du groupe placebo. Un résumé des patients ayant présenté des effets indésirables ≥ 1 % dans l’étude des rides canthales latérales est présenté dans le tableau 5.
Tableau 5: Effets indésirables signalés chez ≥ 1 % des patients présentant une ride canthale latérale
(plus que le placebo)
Système de l’organisme Terme privilégié | Xeomin CosmeticMD (24 unités) (N = 83) n (%) | Placebo (N = 28) n (%) |
| Patients présentant des effets indésirables | 6 (7,2 %) | 0 |
Troubles oculaires Œdème de la paupière Sécheresse oculaire Douleur oculaire | 3 (3,6 %) 1 (1,2 %) 1 (1,2 %) | 0 0 0 |
Troubles généraux et réactions au point d’injection Hématome au point d’injection | 2 (2,4 %) | 0 |
Troubles cutanés et sous-cutanés Vitiligo | 1 (1,2 %) | 0 |
Rides faciales supérieures (RFS)
Deux études cliniques ont été menées pour évaluer l’efficacité et l’innocuité du traitement combiné des rides faciales supérieures (rides horizontales du front, rides canthales latérales et rides de la glabelle) avec Xeomin CosmeticMD. Une étude (étude 6, voir 14 ESSAIS CLINIQUES) était un essai multicentrique randomisé, en double aveugle, contrôlé par placebo, avec une phase d’extension ouverte (OLEX). L’autre étude (étude 7) était une étude prospective, ouverte, multicentrique et à doses répétées visant à étudier la sécurité de Xeomin CosmeticMD dans le traitement combiné des rides faciales supérieures. Une dose totale de 54 à 64 unités de Xeomin CosmeticMD a été administrée lors d’une séance de traitement avec un intervalle de 120 jours entre deux séances de traitement (jusqu’à quatre séances de traitement au total). Une plus grande proportion de patients du groupe Xeomin CosmeticMD dans l’étude 6 ont reçu une dose plus élevée (60 à 64 unités) que celle de l’étude 7.
Le tableau 6 présente les effets indésirables signalés chez ≥ 1 % des patients (N = 105) dans l’analyse à dose unique de l’étude 6.
Tableau 6 : Réactions indésirables signalées chez ≥ 1 % des patients avec ride faciale supérieure (plus que le placebo) dans l’analyse à dose unique
Système de l’organisme
Terme privilégié
Xeomin CosmeticMD
(54 à 64 unités : 10 à 20 unités pour les rides frontales
horizontales, 24 unités pour les rides canthales latérales et
20 unités pour les rides de la glabelle)
(N = 105)
n (%)
Placebo
(N = 51)
n (%)
Patients présentant des effets indésirables 24 (22,9 %) 6 (11,8 %)
Troubles du système nerveux
Céphalée 12 (11,4 %) 0
Dyskinésie 1 (1,0 %) 0
Hypoesthésie 1 (1,0 %) 0
Troubles généraux et réactions au point d’injection
Ecchymose au site d’application 1 (1,0 %) 0
Douleur au site d’application 1 (1,0 %) 0
Inconfort (sensation de lourdeur dans la région
frontale)
1 (1,0 %) 0
Troubles oculaires
Ptosis 2 (1,9 %) 0
Sensation anormale dans l’œil 1 (1,0 %) 0
Blépharochalasis 1 (1,0 %) 0
Sécheresse oculaire 1 (1,0 %) 0
Troubles de l’appareil locomoteur et des tissus
conjonctifs
Asymétrie faciale* 3 (2,9 %) 0
Troubles gastro-intestinaux
Hypoesthésie orale 1 (1,0 %) 0
Nausées 1 (1,0 %) 0
Troubles cutanés et sous-cutanés
Sensation de brûlure cutanée 1 (1,0 %) 0
* les symptômes signalés sont l’asymétrie des sourcils et l’asymétrie du visage.
Le taux de céphalées et de dysfonctionnements paralytiques faciaux (asymétrie faciale, ptosis des paupières/sourcils et autres) lors du traitement combiné des rides supérieures du visage avec Xeomin CosmeticMD (54 à 64 unités par traitement) dans les études 6 et 7, était plus élevé que lors du traitement des rides de la glabelle seules (tableau 3 et tableau 4) ou des rides canthales latérales seules (tableau 5) avec une dose allant jusqu’à 24 unités par traitement. Dans la majorité des cas, la gravité des maux de tête et des dysfonctionnements paralytiques faciaux était légère.
Ni l’incidence globale ni l’incidence des effets indésirables individuels n’ont augmenté avec le nombre de séances de traitement lorsqu’il y avait un intervalle de 120 jours entre deux séances de traitement.
Globalement, dans l’étude 6 (période principale + OLEX), 40 des 150 patients (26,7 %) ont présenté des effets indésirables (N = 150 a reçu une séance de traitement ; N = 94 a reçu deux séances de traitement). Les effets indésirables les plus fréquemment signalés ont été les céphalées (17 patients, 11,3 %), suivies de l’hématome au site d’injection (13 patients, 8,7 %) et de l’érythème au site d’injection, du ptosis de la paupière et de l’asymétrie faciale (3 patients, 2,0 %). Un ptosis frontal est survenu chez 1 patient (0,7 %).
En outre, un patient de l’étude 6 a présenté un mal de tête prolongé (pendant 42 jours), un engourdissement du palais (pendant 14 jours) et un ptosis des paupières après l’injection de 64 unités de Xeomin CosmeticMD. Un patient de l’étude 7 a développé un léger trouble de l’accommodation de l’œil pendant 2 jours et un trouble de la parole pendant 5 jours après l’injection de 54 unités de Xeomin CosmeticMD.
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Les réactions indésirables au médicament survenant chez les patients traités par Xeomin CosmeticMD sont indiquées ci-dessous.
Rides de la glabelle
Parésie faciale, hématome au point d’injection.
Patients avec rides canthales latérales
Aucun effet signalé.
Rides faciales supérieures
Aucun effet signalé.
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Résultats d’essais cliniques
Lors de tous les essais cliniques, aucun résultat n’a révélé de modifications pathologiques sous-jacentes attribuables au médicament à l’étude, tant en ce qui a trait à la fréquence des anomalies des valeurs hématologiques et biologiques qu’aux changements moyens des valeurs de laboratoire pour l’un ou l’autre des groupes de traitement.
Conclusions après la mise sur le marché
Non disponibles.
8.5 Effets indésirables observés après la mise en marché
Au cours de l’utilisation de Xeomin CosmeticMD après son approbation, les effets indésirables inattendus suivants ont été signalés : symptômes pseudo-grippaux et réactions d’hypersensibilité telles que gonflement, œdème (également en dehors du site d’injection), érythème, prurit, éruption cutanée (locale et généralisée), atrophie musculaire, dyspnée et sialolithiase.
Puisque ces effets sont signalés de façon volontaire par une population de taille incertaine, il n’est pas toujours possible d’estimer de manière fiable leur fréquence ou d’établir un lien de cause à effet avec l’exposition au médicament.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Aucune étude sur les interactions médicamenteuses n’a été réalisée.
9.3 Interactions médicament-comportement
Non disponibles.
9.4 Interactions médicament-médicament
Aucune interaction avec d’autres médicaments n’a été établie.
En théorie, les effets de la toxine botulinique peuvent être intensifiés par les antibiotiques aminoglycosides ou par d’autres médicaments qui bloquent la transmission neuromusculaire, tels que les myorelaxants de type tubocurarine.
Par conséquent, l’utilisation concomitante de Xeomin CosmeticMD avec des antibiotiques de type spectinomycine ou aminoglycoside ou tout autre médicament qui interfère avec la transmission neuromusculaire nécessite une attention particulière. Les relaxants des muscles périphériques doivent être utilisés avec prudence. Il faut, au besoin, réduire la dose de départ du myorelaxant ou utiliser une substance à action intermédiaire comme le vécuronium ou l’atracurium plutôt que des substances ayant des effets plus durables.
Les amino-4-quinoléines peuvent réduire l’effet de Xeomin CosmeticMD.
9.5 Interactions médicament-aliment
Aucune interaction avec des produits alimentaires n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie. 9.7 Interactions médicament-tests de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le mode d’action de la neurotoxine botulinique de type A (BoNT-A) est bien caractérisé. Il comporte quatre étapes qui mènent à la diminution des contractions musculaires. Les quatre étapes sont les suivantes : liaison, captage dans une vésicule, translocation dans le cytosol et clivage protéolytique de la SNAP 25.
L’extrémité C-terminale de la chaîne lourde de la BoNT-A se fixe aux sites de liaison (ganglioside GT1b et protéine membranaire de la vésicule synaptique SV2C) situés sur les axones présynaptiques cholinergiques terminaux ayant une très forte spécificité et affinité (intervalle picomolaire). Le site réel de liaison protéique de la BoNT-A n’a pas encore été entièrement caractérisé.
Après la liaison, la molécule de BoNT-A est fixée par endocytose dans son intégralité, de telle sorte qu’elle loge dans une vésicule d’endocytose du cytosol de la terminaison nerveuse. La translocation de la chaîne légère de la BoNT/A à partir de la vésicule dans le cytosol est ensuite régie par un domaine N-terminal de la chaîne lourde de 50 kD qui subit une modification de sa configuration menant à la formation d’un canal transmembranaire hydrophile dans la vésicule, à travers laquelle la chaîne légère, une endopeptidase dépendante du zinc, fait saillie dans le cytosol. In vitro, la translocation est décelable dans les 20 minutes suivant la liaison et atteint son maximum après 90 minutes.
Après la translocation dans le cytosol de la terminaison nerveuse, la chaîne légère de neurotoxine devient protéolytiquement active et coupe un composant particulier (SNAP 25) du mécanisme de fusion vésiculaire, qui est essentiel à la libération de l’acétylcholine. En inhibant l’acétylcholine, la BoNT/A diminue les contractions musculaires. L’inhibition de la neurotransmission à la jonction neuromusculaire et au niveau des glandes salivaires mène à une rétraction de la plaque motrice des terminaisons nerveuses et à la perte ultérieure de l’organisation de la plaque motrice.
Pour compenser, s’ensuit, dans les quatre jours, un bourgeonnement important par la membrane de la terminaison nerveuse touchée qui mène à la formation de synapses fonctionnelles temporaires et au retour partiel de la fonction musculaire dans les 28 jours environ suivant le début du traitement. Dans les deux mois environ, les terminaisons nerveuses touchées commencent à retrouver leur capacité de libérer l’acétylcholine, et les connexions initiales des plaques motrices se rétablissent graduellement. Le bourgeonnement cesse et les synapses temporaires commencent à perdre leur capacité fonctionnelle. Dans les trois mois environ, les terminaisons nerveuses initiales fonctionnent de nouveau pleinement entraînant la normalisation des plaques motrices initiales. Ce phénomène provoque la rétraction et la régression des bourgeons et la réparation fonctionnelle totale des terminaisons initiales.
De plus, les synapses nerveuses cholinergiques, autonomes, parasympathiques et postganglionnaires sympathiques constituent aussi des cibles possibles d’interventions thérapeutiques, telles que l’injection intradermique de BoNT-A menant à la dénervation des glandes eccrines. Par conséquent, il est possible que les effets systémiques des injections locales de BoNT-A sur le système nerveux autonome puissent inclure la xérostomie, l’alacrymie et des troubles de l’accommodation oculaire. 10.2 Pharmacodynamie
La pharmacodynamie de la BoNT-A injectée localement est bien établie, la faiblesse musculaire liée à la dose découlant de l’inhibition irréversible de la libération de l’acétylcholine par les vésicules présynaptiques.
L’effet pharmacologique souhaité de la BoNT-A est associé à une contraction moindre du muscle ciblé, alors que les effets indésirables semblent être liés à la diffusion de la toxine du muscle ciblé aux muscles et/ou nerfs adjacents. La relaxation musculaire survient en général de 2 à 5 jours après l’injection intramusculaire, l’effet maximal se manifestant habituellement après 2 semaines et persistant en moyenne de 9 à 16 semaines.
La diffusion de la BoNT-A des points d’injection intramusculaire aux tissus environnants dépend de la dose. Limiter la dose de la BoNT-A dans les zones anatomiques critiques favorise donc la prévention des complications (p. ex. limiter la dose administrée dans le muscle orbiculaire des paupières pour prévenir le ptosis).
Trois études pharmacodynamiques ont été menées avec Xeomin CosmeticMD (incobotulinumtoxinA) chez des volontaires sains. Deux de ces études, contrôlées par un agent actif (onabotulinumtoxinA), portaient sur un modèle de petit muscle du pied (muscle pédieux). Les études contrôlées par un agent actif ont montré une diminution du potentiel d’action musculaire combinée (PAMC) chez tous les sujets, les effets des traitements ayant été similaires. Aucune différence significative n’a été observée entre les préparations en ce qui a trait au degré de paralysie, à l’apparition de la paralysie et à la durée de l’effet. Lors d’une étude portant sur la réponse liée à la dose, dans l’ensemble, un lien entre la dose et la réponse a été observé lorsque le groupe recevant la dose la plus élevée (32 unités) était comparé à celui recevant la dose la plus faible (2 unités). Les effets ont été similaires chez les patients sous Xeomin CosmeticMD (incobotulinumtoxinA) et les patients recevant la préparation classique du complexe de la BoNT-A (onabotulinumtoxinA), et ce, quelle que soit la dose. Aucune diffusion locale de l’une ou l’autre des préparations n’a été observée dans les muscles adjacents aux doses évaluées. La troisième étude contrôlée par médicament actif a examiné les caractéristiques de diffusion du Xeomin CosmeticMD comparativement aux produits à base d’onabotulinumtoxinA et d’abobotulinumtoxinA dans un modèle d’anhydrose. Tous les sujets ont répondu aux trois traitements par toxine botulinique de type A. La surface maximale d’anhidrose observée avec Xeomin CosmeticMD sur six semaines ne différait pas significativement de celle du comparateur onabotulinumtoxinA mais était significativement plus petite que celle du comparateur abobotulinumtoxinA.
10.3 Pharmacocinétique
Les études de distribution et de cinétique classiques ne peuvent être menées sur la BoNT-A, car la substance active est administrée en très petites quantités (picogrammes par injection) et se lie trop rapidement et de manière irréversible aux terminaisons nerveuses cholinergiques.
Il est estimé que la distribution systémique des doses thérapeutiques de Xeomin CosmeticMD est faible. On ne s’attend pas à ce que Xeomin CosmeticMD soit présent dans le sang périphérique à des niveaux mesurables après une injection intramusculaire ou intradermique aux doses recommandées. Les quantités recommandées de neurotoxine administrées lors de chaque séance de traitement ne devraient pas entraîner d’effets cliniques éloignés systémiques et manifestes, c’est-à-dire une faiblesse musculaire, chez les patients ne présentant pas d’autre dysfonctionnement neuromusculaire.
Comme de nombreuses autres protéines de cette taille, la BoNT/A a montré qu’elle subissait un transport axonal rétrograde après l’injection intramusculaire. Le passage transsynaptique rétrograde de la BoNT-A active dans le système nerveux central n’a cependant pas été observé. La BoNT/A ayant subi une protéolyse libère des acides aminés qui pénétreront dans les voies métaboliques physiologiques normales où ils sont recyclés ou catabolisés selon les besoins de la cellule.
Durée de l’effet
Voir 4 POSOLOGIE ET ADMINISTRATION, 4.2 Dose recommandée et modification posologique.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Xeomin CosmeticMD, non reconstitué, est conservé à température ambiante (jusqu’à 25 °C) et ne doit pas être utilisé après la date de péremption indiquée sur l’emballage extérieur.
Solution reconstituée : ce produit ne renferme aucun agent de conservation antimicrobien et devrait idéalement être utilisé immédiatement après sa reconstitution. La solution reconstituée est stable pendant une période allant jusqu’à 24 heures à une température de 2 à 8 °C.
Ne pas congeler la solution reconstituée de Xeomin CosmeticMD.
Marche à suivre pour la mise au rebut sécuritaire des fioles, des seringues et du matériel utilisés : Il faut inactiver le contenu des fioles non utilisées et toute solution Xeomin CosmeticMD qui reste dans les fioles et/ou les seringues en y ajoutant l’une des solutions suivantes : éthanol à 70 %, iospropanol à 50 %, 0,1 % de dodécylsulfate de sodium (SDS) (détergent anionique), hydroxyde de sodium (NaOH 0,1 N) ou hypochlorite de sodium dilué (NaOCl à au moins 0,1 %).
Après l’inactivation, les fioles, les seringues et tout autre matériel utilisés ne doivent pas être vidés et doivent être mis dans des contenants appropriés et jetés conformément aux exigences locales.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Recommandations à suivre en cas d’incident survenant lors de la manipulation des BoNT-A:
Tout produit renversé doit être essuyé, soit à l’aide d’un linge absorbant imprégné de l’une ou l’autre des solutions indiquées ci-dessus s’il s’agit de la poudre ou à l’aide d’un linge absorbant sec s’il s’agit de la solution reconstituée.
Les surfaces contaminées doivent être nettoyées à l’aide d’un matériau absorbant imprégné de l’une des solutions énumérées ci-dessus, puis séchées.
Si une fiole est brisée, ramasser prudemment les morceaux de verre et nettoyer la surface en suivant les instructions données ci-dessus, en faisant attention de ne pas se couper.
En cas de contact du produit avec la peau, rincer abondamment la zone touchée avec de l’eau.
En cas de contact du produit avec les yeux, les rincer abondamment avec de l’eau ou avec une solution de rinçage ophtalmique.
En cas de contact du produit avec une plaie, une coupure ou une éraflure, la rincer abondamment avec de l’eau et prendre les mesures médicales appropriées en fonction de la dose injectée.
PARTIE II: INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : incobotulinumtoxinA
Nom chimique : neurotoxine botulinique de type A (toxinum botulinicum typum A)
Formule moléculaire et masse moléculaire :
L’incobotulinumtoxinA est synthétisée par la bactérie anaérobie Clostridium botulinum en une seule chaîne de polypeptides (1 296 résidus aminoacides, poids moléculaire ~150 kD), qui est par la suite scindée par une protéase endogène entre les résidus en position 438 et 439 et en position 448 et 449 pendant la modification post-translationnelle. Un décapeptide (résidus en position 439 à 448) est coupé de la protéine, donnant lieu à une chaîne lourde au poids moléculaire d’environ 100 kD, et à une chaîne légère dont le poids moléculaire est d’environ 50 kD. Ces chaînes distinctes sont liées par covalence par un pont disulfure. La chaîne légère est associée à un ion zinc et fonctionne comme une endopeptidase dépendante du zinc. La chaîne lourde comporte deux domaines fonctionnels : le segment N-terminal constitue le domaine de translocation et le segment C-terminal, le domaine de liaison (figure 1).
Formule de structure:
Figure 1 : Structure de la neurotoxine purifiée (150 kD) exempte de protéines complexantes
(incobotulinumtoxinA)
S S
COOH
NH 2
Zn 2+
Heavy chain Chaîne lourde | Light chain Chaîne légère |
Propriétés physicochimiques :
Xeomin CosmeticMD (incobotulinumtoxinA) est présenté sous forme de poudre blanche, stérile, sans agent de conservation pour solution injectable (lyophilisat) et conditionné dans des fioles de verre à usage unique emballées sous azote. Chaque fiole renferme 50 ou 100 unités d’incobotulinumtoxinA (neurotoxine de Clostridium botulinum de type A [150 kD], exempte de protéines complexantes), 4,7 mg de sucrose et 1,0 mg d’albumine humaine. Avant d’utiliser Xeomin Cosmetic, il faut le reconstituer à l’aide d’un soluté physiologique à 0,9 % du commerce (non fourni dans l’emballage) pour obtenir une solution limpide et incolore. Le format des fioles permet de préparer diverses concentrations (c’est-à-dire, doses).
Norme pharmaceutique : maison
Caractéristiques du produit :
Xeomin CosmeticMD est une préparation d’incobotulinumtoxinA. Elle est produite par un procédé de fermentation anaérobie sous l’action de bactéries provenant de la souche Hall de Clostridium botulinum en une seule chaîne polypeptidique de poids moléculaire d’environ 150 kD. La neurotoxine fait partie d’un complexe de poids moléculaire élevé (MW = 900 kD) composé d’au moins cinq protéines additionnelles (= protéines complexantes). Au cours du procédé de fabrication exclusif de la substance médicamenteuse, la neurotoxine traverse plusieurs étapes de purification pendant lesquelles les protéines complexantes sont séparées de la neurotoxine. Xeomin correspond à la neurotoxine purifiée qui a été scindée de protéines complexantes (hémagglutinines et protéines non toxiques et non hémagglutinantes) pendant la fabrication.
14 ESSAIS CLINIQUES
14.1 Conception des essais et caractéristiques démographiques des études
L’innocuité et l’efficacité de Xeomin CosmeticMD ont été évaluées dans sept études. Les données démographiques des études et la conception des essais sont résumées dans la section 14.2 ci-dessous.
14.2 Résultats des études
Rides de la glabelle
Deux essais cliniques de phase 3 identiques, randomisés, en double aveugle, multicentriques et contrôlés par placebo (étude 1 et étude 2) ont été menés pour évaluer l’utilisation de Xeomin CosmeticMD dans l’amélioration temporaire des rides de la glabelle modérées à sévères. Les études ont porté sur un total de 547 sujets, dont 193 étaient âgés de plus de 50 ans et 55 étaient des hommes. Les patients de l’étude ont reçu soit 20 unités de Xeomin CosmeticMD, soit une quantité égale de placebo. La dose totale a été administrée en 5 aliquotes de 4 unités chacune, divisées de manière égale, à des sites d’injection spécifiques.
Dans l’ensemble, le succès du traitement a été défini comme une amélioration de 2 points au froncement maximal au jour 30 sur une échelle à 4 points (Facial Wrinkle Scale, FWS, 0 = aucune, 1 = légère, 2 = modérée, 3 = sévère) par rapport à la référence pour les évaluations de l’investigateur et du patient (critère composite).
Au jour 30, Xeomin CosmeticMD a amélioré les rides significativement mieux que le placebo (amélioration simultanée de 2 points selon l’évaluation de l’investigateur et du patient). Un taux de réponse statistiquement significatif (p < 0,0001) a été observé entre Xeomin CosmeticMD et le placebo pour le critère composite (voir tableaux 6 et 7 ci-dessous).
Xeomin CosmeticMD a également montré de façon constante une meilleure efficacité que le placebo au froncement maximal, selon l’évaluation de l’investigateur et du patient sur l’échelle à 4 points. Les critères d’évaluation secondaires de l’efficacité appuient les résultats du critère d’évaluation principal.
Les taux de réponse les plus élevés ont été observés au jour 30 (les sujets ont été évalués sur l’évaluation de l’efficacité à la référence et aux jours 7, 30, 60, 90 et 120) et ont ensuite diminué jusqu’à ce que presque tous les sujets aient perdu la réponse au jour 120.
Tableau 7: CETS : Analyse des répondants au jour 30 – imputation des données manquantes – FAS (Étude 1)
| NT 201 | Placebo | |
| (N = 184) | (N = 92) | |
| CETS | ||
| Réponse : Oui [n (%)] | 111 (60,3) | 0 (0,0) |
| Taux de réponse (TR)* | 0,60 | 0,00 |
| Différence TR (NT 201-Placebo) | 0,60 | |
| IC à 95 % pour la différence TR | 0,52, 0,68 | |
| Valeur p (test exact de Fisher) | < 0,0001 | |
| Évaluation du chercheur en réponse à 2 points | ||
| Réponse : Oui [n (%)] | 141 (76,6) | 0 (0,0) |
| Évaluation du patient en réponse en 2 points | ||
| Réponse : Oui [n (%)] | 120 (60,4) | 0 (0,0) |
| CETS = Composite endpoint treatment success (critère composite de réussite du traitement); IC = | ||
| intervalle de confiance; FAS = Full Analysis Set (ensemble d’analyse complet); FWS = Facial | ||
| wrinkle scale (échelle des rides du visage); N = nombre de sujets dans le groupe spécifique; n = nombre | ||
| de sujets; calcul des pourcentages en fonction de N. | ||
| * Les données manquantes ont été imputées avec la dernière observation reportée (Last Observation | ||
| Carried Forward, LOCF) | ||
| Remarque : visite 3 = jour 30. | ||
Tableau 8: CETS : Analyse des répondants au jour 30 – imputation des données manquantes – FAS
(Étude 2)
| NT 201 | Placebo | |
| (N = 182) | (N = 89) | |
| CETS | ||
| Réponse : Oui [n (%)] | 87 (47,8) | 0 (0,0) |
| Taux de réponse (TR)* | 0,48 | 0,00 |
| Différence TR (NT 201-Placebo) | 0,48 | |
| IC à 95 % pour la différence TR | 0,40, 0,56 | |
| Valeur p (test exact de Fisher) | < 0,0001 | |
| Évaluation du chercheur en réponse à 2 points | ||
| Réponse : Oui [n (%)] | 129 (70,9) | 0 (0,0) |
| Évaluation du patient en réponse en 2 points | ||
| Réponse : Oui [n (%)] | 101 (55,5) | 1 (1,1) |
| CETS = Composite endpoint treatment success (critère composite de réussite du traitement); IC = | ||
| intervalle de confiance; FAS = Full Analysis Set (ensemble d’analyse complet); FWS = Facial | ||
| wrinkle scale (échelle des rides du visage); N = nombre de sujets dans le groupe spécifique; n = nombre | ||
| de sujets; calcul des pourcentages en fonction de N. | ||
| * Les données manquantes ont été imputées avec la dernière observation reportée (Last Observation | ||
| Carried Forward, LOCF) | ||
| Remarque : visite 3 = jour 30. | ||
Dans le cadre d’une étude ouverte (étude 3) évaluant l’innocuité à long terme de Xeomin CosmeticMD, des patients ayant déjà participé à des études contrôlées par placebo portant sur des rides de la glabelle ont été traités avec jusqu’à 8 cycles de doses répétées supplémentaires. Au total, 694, 322, 309, 291, 261, 191 et 48 sujets ont participé aux cycles 2, 3, 4, 5, 6, 7 et 8, respectivement.
Aucune augmentation de l’incidence des événements indésirables n’a été observée, indiquant un profil d’innocuité stable après l’administration répétée. Aucun nouvel événement inattendu n’est survenu et le profil d’innocuité correspondait à celui observé dans d’autres études.
La non-infériorité de l’efficacité de Xeomin CosmeticMD par rapport à un produit de comparaison contenant le complexe conventionnel de toxine botulique de type A (onabotulinumtoxinA) a été démontrée dans une étude comparative de phase 3 à dose unique (étude 4). Dans cette étude, 381 femmes âgées de 18 à 50 ans présentant des rides de la glabelle de gravité au moins modérée au froncement maximal ont été traitées soit avec 24 unités de Xeomin CosmeticMD, soit avec 24 unités d’onabotulinumtoxinA, randomisées selon un rapport 2:1 (Xeomin CosmeticMD : onabotulinumtoxinA). Les patientes ont évalué l’efficacité au froncement maximal au jour 28 du traitement en utilisant le FWS. La réussite du traitement était définie comme une amélioration de 1 point sur cette échelle par rapport à la référence.
Rides canthales latérales
Deux études cliniques (étude 5 et étude 6) ont été menées pour étudier les effets du traitement par Xeomin CosmeticMD sur les rides canthales latérales.
L’étude 5 était un essai de phase 3, à double insu, à répartition aléatoire intra-individuelle pour le côté des yeux et les schémas d’application, à l’insu des évaluateurs indépendants, multicentrique et contrôlé par placebo avec une conception à groupes parallèles, mené pour étudier l’efficacité et l’innocuité de Xeomin CosmeticMD par rapport au placebo dans le traitement des rides canthales latérales modérées à sévères au sourire maximal, et pour évaluer et comparer deux schémas d’application différents de Xeomin CosmeticMD. Sur les 111 patients (âgés de 22 à 62 ans; âge moyen 47,1 ans), 83 ont été randomisés pour recevoir 12 unités de Xeomin CosmeticMD par côté (zone de l’œil droit/gauche) et 28 patients ont été randomisés pour recevoir le volume respectif de placebo en une seule dose répartie en 3 ou 4 injections.
La variable primaire d’efficacité était le taux de réponse au traitement, où la réponse au traitement était définie comme une amélioration d’au moins 1 point sur l’échelle à 4 points pour les rides périorbitaires latérales (rides canthales latérales) évaluée par un évaluateur indépendant à l’aide de photographies numériques standardisées prises au sourire maximal à la semaine 4 pour l’une ou l’autre zone oculaire par rapport à la référence. Selon les critères d’inclusion de l’étude, les sujets doivent présenter des rides périorbitaires latérales symétriques modérées (grade 2) ou sévères (grade 3) évaluées par l’investigateur selon l’échelle en 4 points au sourire maximal lors des visites de sélection et de référence. Cependant, un nombre notable de sujets ont été évalués comme ayant des rides légères à la référence par l’évaluateur indépendant.
Les schémas à 3 et 4 injections ont tous deux démontré une supériorité sur le placebo à la semaine 4 (p < 0,0001).
L’efficacité de Xeomin CosmeticMD a également été démontrée pour les rides canthales latérales dans l’étude 6 décrite ci-dessous, dans laquelle le traitement combiné des rides frontales horizontales, des rides canthales latérales et des rides de la glabelle avec 54 à 64 unités de Xeomin CosmeticMD a été étudié (voir tableau 9).
Rides faciales supérieures
L’étude 6 était une étude multicentrique de phase 3, randomisée, en double aveugle, contrôlée par placebo, dans le traitement combiné des rides supérieures du visage avec une période principale de 120 jours et une période d’extension ouverte (OLEX) de 120 jours. Les patients présentant des rides de la glabelle, des rides horizontales du front et des rides canthales latérales symétriques d’intensité modérée à sévère à la contraction maximale, évaluées par l’investigateur selon une échelle esthétique validée en 5 points, ont été répartis au hasard dans 1 des 2 groupes de traitement, le groupe de traitement Xeomin CosmeticMD et le groupe placebo. Une dose totale de 54 à 64 unités de Xeomin CosmeticMD, ou un volume équivalent de placebo, a été administrée en une seule séance de traitement, consistant en 4 doses divisées, front (10 à 20 U), zone de la glabelle (20 U), côté gauche de l’œil (12 U) et côté droit de l’œil (12 U). La période OLEX a également consisté en un traitement au cours duquel tous les patients ont reçu un traitement par Xeomin CosmeticMD dans les mêmes zones du visage et avec la même gamme de doses totales que pendant la période principale. L’ensemble d’analyse complet (FAS) comprenait 105 patients dans le groupe Xeomin CosmeticMD et 51 patients sous placebo. À la fin de l’étude, 87 patients traités par Xeomin CosmeticMD (période principale) et 45 patients sous placebo (période principale) avaient terminé la période OLEX.
La majorité des sujets étaient de sexe féminin (86,5 %) et de race blanche (97,4 %). L’âge moyen était de 47,5 ans. Dans les deux groupes de traitement, la sévérité de référence dans les trois domaines a été évaluée comme étant plutôt sévère.
Les variables primaires d’efficacité étaient : (a) la réponse à la contraction maximale au jour 30 individuellement pour chacune des trois zones traitées, telle qu’évaluée par l’investigateur selon l’échelle esthétique, c’est-à-dire un score nul (0) ou léger (1), et (b) la réponse à la contraction maximale au jour 30 simultanément pour les trois zones traitées, telle qu’évaluée par l’investigateur selon l’échelle esthétique, c’est-à-dire un score total de 3 ou moins. Une procédure de test hiérarchique en 4 étapes (modèle de régression logistique) a été utilisée. Une différence statistiquement significative entre Xeomin CosmeticMD et le groupe placebo a été observée pour les trois zones (p < 0,0001) et pour les trois zones de traitement combinées (p = 0,0001).
Tableau 9: Taux de réponse au jour 30 dans l’étude sur les rides du haut du visage (période principale)
| Zone de traitement | Xeomin CosmeticMD (n = 105) | Placebo (n = 51) | Valeur p |
| Rides de la glabelle | 82,9 % | 0,0 % | < 0,0001 |
| Rides horizontales du front | 71,4 % | 2,0 % | < 0,0001 |
| Rides canthales latérales | 63,8 % | 2,0 % | < 0,0001 |
| Toutes les zones combinées | 54,3 % | 0,0 % | 0,0001 |
L’analyse primaire d’efficacité a démontré des différences de traitement statistiquement significatives et des taux élevés de répondeurs sous Xeomin CosmeticMD dans le traitement des rides de la glabelle, des rides frontales horizontales et des rides canthales latérales seules ainsi que pour toutes les zones combinées.
14.3 Études de biodisponibilité comparatives
S.O.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 PHARMACOLOGIE DÉTAILLÉE
Mode d’action
Voir 10 PHARMACOLOGIE CLINIQUE.
Pharmacodynamie humaine
L’effet pharmacologique souhaité de la neurotoxine botulique de type A est associé à une contraction moindre du muscle ciblé, alors que les effets indésirables semblent être liés à la diffusion de la toxine du muscle ciblé aux muscles et/ou nerfs adjacents. La relaxation musculaire survient en général de 2 à 5 jours après l’injection intramusculaire, l’effet maximal se manifestant habituellement après 2 semaines et persistant en moyenne de 9 à 16 semaines.
Trois études pharmacodynamiques portant sur l’incobotulinumtoxinA ont été menées chez des volontaires en bonne santé.
Une étude contrôlée active a été menée chez 14 volontaires masculins en bonne santé pour comparer l’effet de l’incobotulinumtoxinA par rapport à l’onabotulinumtoxinA sur le potentiel d’action musculaire composé (PAMC) dans un petit muscle du pied. Les volontaires ont reçu des injections intramusculaires de 4 unités de chaque préparation du muscle pédieux des pieds opposés. Les mesures du PAMC ont été obtenues par électromyographie de surface (EMG) après une stimulation électrique supramaximale du nerf péronier à intervalles réguliers jusqu’à 90 jours après le traitement. Le paramètre d’efficacité principal était la variation du PAMC maximal par rapport à la référence.
L’incobotulinumtoxinA et l’onabotulinumtoxinA ont tous deux induit une réduction du PAMC chez tous les sujets, sans qu’aucune différence significative ne soit observée entre les préparations en ce qui concerne le degré de paralysie, le début de la paralysie et la durée de l’effet. Les deux ont été bien tolérés, sans aucun effet indésirable signalé. L’étude a confirmé que l’incobotulinumtoxinA injectée localement est au moins aussi efficace que l’onabotulinumtoxinA à doses égales testées.
Une autre étude a été menée sur 32 volontaires masculins en bonne santé pour étudier la relation dose-réponse, la diffusion dans les muscles adjacents et la durée de l’effet paralysant provoqué par l’incobotulinumtoxinA dans le modèle du muscle pédieux.
Des volontaires ont reçu une dose de 2, 4, 16 ou 32 unités d’incobotulinumtoxinA dans le muscle pédieux d’un pied, selon une répartition aléatoire. La même dose d’onabotulinumtoxinA a été injectée dans le muscle pédieux controlatéral. Le critère d’évaluation principal de l’efficacité était la réduction de l’amplitude de l’onde M du PAMC (CAmR [%]) par rapport à la référence obtenues dans le muscle pédieux à la semaine 4 pour la toxine incobotuliniqueA. Tous les groupes posologiques ont présenté un taux de CAmR (%) du muscle pédieux significatif sur le plan statistique à la semaine 4 par rapport à la référence. Dans le groupe recevant la dose de 32 unités, l’effet dans le CAmR (%) du muscle pédieux était plus élevé que dans les autres groupes posologiques.
Les effets de diffusion systémique des deux produits ont été comparés en calculant les différences au sein des sujets du taux de CAmR de l’ADQ (%) et de l’AH (%) à la semaine 4. Un effet a été défini comme une diminution du taux de CAmR (%) à < 80 % de la valeur de référence et de la diffusion dans les muscles adjacents ADQ et AH, comme indiqué par les valeurs moyennes du taux de CAmR (%) dans ces muscles observées dans tous les groupes posologiques. Aucune diffusion systémique de l’incobotulinumtoxinA et de l’onabotulinumtoxinA n’a été observée dans les muscles adjacents à des doses égales testées.
Une autre étude active contrôlée a été menée sur 29 femmes volontaires en bonne santé pour étudier et comparer les caractéristiques de diffusion de l’incobotulinumtoxinA par rapport à deux autres formulations de toxine botulique de type A-complexe (onabotulinumtoxinA et abobotulinumtoxinA). Dans cette étude en double aveugle, randomisée, à dose unique et menée dans un seul centre, les sujets ont reçu une injection intramusculaire dans le front. Le nombre d’injections de chacun des trois produits était égal (randomisation 1:1:1). Chaque sujet a reçu deux des trois traitements (5 unités d’incobotulinumtoxinA, 5 unités d’onabotulinumtoxinA Comparateur 1 et 12,5 unités d’abobotulinumtoxinA Comparateur 2), un sur le côté droit et un sur le côté gauche du front. Les sujets admissibles avaient une zone de test cutané saine à la référence et présentaient une activité de transpiration uniforme dans des conditions de transpiration standardisées.
La variable primaire d’efficacité était la surface maximale d’anhidrose dans les 6 semaines. Les produits ont été comparés entre eux. La zone d’anhidrose a été déterminée par un test de transpiration standardisé enregistré par une documentation photographique standardisée et évalué par un dermatologue aveugle à l’affectation du traitement du sujet.
Tous les sujets ont répondu aux trois traitements à la toxine botulique A, et ont présenté un halo anhidrotique des deux côtés du front. La surface maximale d’anhidrose avec Xeomin CosmeticMD sur 6 semaines n’était pas significativement différente de celle du comparateur 1 (moyenne [±ET] : 364,3 [±138,13] et 343,1 [±110,72] mm², respectivement). La surface maximale de l’anhidrose sur 6 semaines était significativement plus importante avec le comparateur actif 2 (459,1 [±151,81] mm²) qu’avec Xeomin CosmeticMD (tableau 10). De plus, les résultats de l’analyse de sensibilité pour la surface maximale d’anhidrose sur six mois étaient cohérents avec ceux de l’analyse primaire pour la surface d’anhidrose sur six semaines.
Tableau 10: Zone maximale d’anhidrose dans les six semaines*
Xeomin
CosmeticMD
N = 13
Agent comparateur
actif 1
N = 16
Agent comparateur actif 2
N = 17
Moyenne mm2 364,3 343,1 459,1
Écart-type mm2 138,13 110,72 151,81
Médiane mm2 298 345 436
Indice de variation % 37,9 32,3 33,1
* Selon l’ensemble de protocoles
Les variables secondaires d’efficacité ont révélé que l’aire sous la courbe de l’effet (aire de l’anhidrose) (AUEC) sur 6 mois était comparable entre Xeomin CosmeticMD et le comparateur actif 1 (moyenne [±ET] : 43 142 [±17 401,5] et 40 611 [±17 798,7], respectivement). L’AUEC sur 6 mois avec le comparateur actif 2 (51 586 [±222 657,9]) était supérieur à celui de Xeomin CosmeticMD.
Après six mois, l’anahidrose était observable chez tous les sujets.
Pharmacocinétique humaine
Aucune étude pharmacocinétique spécifique n’a été réalisée avec l’incobotulinumtoxinA. Comme la neurotoxine botulique de type A est administrée en très petites quantités (picogrammes par injection) et se lie de façon si importante et irréversible aux terminaux cholinergiques, les études classiques de cinétique et de distribution ne sont pas réalisables chez l’homme (voir 10 PHARMACOLOGIE CLINIQUE – Pharmacocinétique).
Pharmacodynamique animale
L’activité paralysante de l’incobotulinumtoxinA et du complexe de neurotoxine botulique de type A (comparateurs actifs 1 [onabotulinumtoxinA] et 2 [abobotulinumtoxinA]) a été évaluée dans le test de paralysie régionale chez la souris après 3 injections répétées à 6 et 13 semaines d’intervalle. Les doses administrées étaient d’environ 32 unités de DL/kg pour le comparateur actif 1 et l’incobotulinumtoxinA et 72 unités de DL/kg pour le comparateur actif 2. Le comparateur actif 1 et l’incobotulinumtoxinA étaient équipotents en termes de score moyen de paralysie et de jours d’animaux avec paralysie sévère. Le degré et la durée de la paralysie étaient proportionnels à la dose et étaient plus marqués après la deuxième et la troisième injection. L’effet paralysant maximal a été atteint dans les jours suivant les injections avec les trois préparations.
Dans une autre étude, l’évolution dans le temps de la paralysie et de l’activité paralytique était presque comparable entre le comparateur actif 1 et l’incobotulinumtoxinA avec une inhibition maximale de l’activité EMG une ou deux semaines après le traitement chez le macaque de Buffon. La récupération de l’activité musculaire a commencé en moyenne 9 semaines après le traitement, avec un rétablissement complet obtenu à la semaine 37 de l’étude.
Les effets de l’incobotulinumtoxinA, de l’onabotulinumtoxinA et de l’abobotulinumtoxinA sur la motilité ont été évalués dans une étude de toxicité aiguë par voie intraveineuse chez la souris à des doses allant jusqu’à 68 unités de DL/kg. Une réduction significative en fonction de la dose des paramètres de motilité a été observée à partir de 20 unités de DL/kg ne montrant aucune différence entre les formes de toxine botulique de type A. La DSENO pour les paramètres de motilité chez les souris après une seule injection intraveineuse était de 9 unités de DL/kg.
L’inhibition in vitro des courants potassiques de rectification retardée à activation rapide (IKr) par l’incobotulinumtoxinA a été testée dans des cellules ovariennes de hamster exprimant de manière stable le produit du hERG (ether-à-go-go-related gene). À une concentration de 10 000 unités de DL/mL, aucun effet n’a été observé sur les courants de queue à -20 mV. La concentration testée dépasse la concentration maximale réalisable dans le sang humain par un facteur d’au moins 10 000, ce qui indique que les interactions négatives avec les canaux hERG chez les humains sont extrêmement improbables.
Les paramètres ECG ont été étudiés chez des macaques de Buffon après une administration intramusculaire unique de 16 unités de DL/kg d’incobotulinumtoxinA. Il ne semble pas y avoir d’effet délétère potentiel sur la vitesse de conduction auriculo-ventriculaire et intra-ventriculaire et sur la repolarisation ventriculaire.
Une étude de la récupération de muscles dénervés chez des rats auxquels de l’incobotulinumtoxinA a été injectée par voie intramusculaire à des doses allant jusqu’à 16 unités de DL/kg à intervalles hebdomadaires a montré une récupération musculaire fonctionnelle complète 26 semaines après la dernière injection, bien que la récupération histologique de l’atrophie musculaire ne soit pas achevée. Des études intramusculaires à doses répétées de 13 à 39 semaines chez des macaques de Buffon ont examiné les effets de doses allant jusqu’à 12 et 16 unités de DL/kg sur la fonction cardiovasculaire. L’absence d’effets cardiovasculaires a été confirmée dans toutes les études, à toutes les doses.
Une étude réalisée chez le rat conscient après l’administration de jusqu’à 32 unités de DL/kg d’incobotulinumtoxinA n’a démontré aucun effet sur le transit intestinal 4 jours après l’injection.
Pharmacocinétique chez l’animal
La mesure pharmacocinétique directe de l’absorption et de la biodisponibilité de l’incobotulinumtoxineA n’est pas réalisable en raison de ses concentrations tissulaires réelles très faibles et donc indétectables. Cependant, la biodisponibilité orale peut être estimée indirectement en comparant la puissance de la substance médicamenteuse après administration orale et la puissance du produit médicamenteux après injection intraveineuse.
Des doses orales uniques d’incobotulinumtoxinA allant jusqu’à 10 000 unités de DL n’ont pas entraîné de mortalité ou de signes cliniques chez les souris mâles; une dose de 100 000 unités de DL a entraîné une mortalité de 40 %. La DL50 intraveineuse est d’environ 50 unités de DL/kg, ce qui correspond à 1 unités de DL par animal. Sur la base du rapport entre la DL50 approximative intraveineuse et orale, la biodisponibilité orale de l’incobotulinumtoxinA chez la souris est donc de 1:100 000 ou 0,001 %.
Dans la littérature, les études animales de la distribution tissulaire à l’aide de neurotoxine radiomarquée ont montré que la toxine botulique de type A-complexe reste concentrée au site intramusculaire pendant un certain temps, avec une diffusion dans les tissus sur des distances allant jusqu’à 5 cm selon le volume injecté. En outre, le transport rétrograde de la toxine botulique de type A-complexe a été observé chez les animaux. Cependant, aucune neurotoxine intacte n’a été détectée dans la moelle épinière, et aucune activité biologique de la neurotoxine n’a été trouvée dans le système nerveux central après une injection dans la racine ventrale ou une injection intramusculaire. En raison de son poids moléculaire, il n’y a pas de passage de la véritable molécule de neurotoxine dans le SNC via la barrière hémato-encéphalique. Après absorption systémique, la toxine botulique de type A-complexe, comme tous les fragments de protéines, est rapidement métabolisée par les protéases et les composants moléculaires sont recyclés par les voies métaboliques normales.
17 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Toxicité d’une dose unique
Des études de toxicité portant sur l’administration par voies intraveineuse, intrapéritonéale, intramusculaire et/ou orale d’une seule dose d’incobotulinumtoxinA ont été menées sur la souris et le rat. L’un des résultats clés des études de toxicité aiguë est que l’incobotulinumtoxinA est presque non toxique lorsqu’elle est administrée par voie orale. La DL50 par voie orale a été d’environ 5 ordres de grandeur plus élevés que les DL50 du produit administré par voie intraveineuse ou intrapéritonéale. Comparativement au complexe de BoNT-A, les valeurs DL50 d’incobotulinumtoxinA administrée par voie orale chez le rat ont été environ 60 fois plus élevées (55 300 unités de dose létale [DL]/kg par rapport à environ 3 200 000 unités de DL/kg, respectivement).
On considère que la dose sans effet nocif observé (DSENO) après l’administration par voie intramusculaire d’une dose unique d’incobotulinumtoxinA chez la souris est de 5 unités de DL/kg. Toxicité de doses répétées
Des études de toxicité portant sur des doses répétées administrées par voie intramusculaire clinique chez la souris, le lapin et le singe ont été menées.
Une étude d’une durée de 28 semaines ayant porté sur des doses répétées a été menée sur la souris par injection intramusculaire. Des doses allant jusqu’à 32 unités de DL/kg/injection de l’incobotulinumtoxinA et de l’agent comparateur actif 1 et des doses allant jusqu’à 78 unités de DL/animal/injection de l’agent comparateur actif 2 ont été administrées à trois reprises à des intervalles de 6 et de 13 semaines. L’effet paralysant et la toxicité en matière de perte pondérale par unité de DL ont été comparables entre l’agent comparateur actif 1 et l’incobotulinumtoxinA. La DSENO de l’incobotulinumtoxine lors de cette étude a été < 13 unités de DL/kg.
Une étude à doses répétées (3 injections intramusculaires à 14 jours d’intervalle) a été menée sur le lapin, avec 3 doses d’incobotulinumtoxinA allant de 2,5 à 40 unités de DL/kg administrées toutes les 2 semaines. La mort de sujets s’est produite à des doses de 5 unités de DL/kg et plus. À l’autopsie, aucune réaction locale marquée et aucune lésion liée au traitement n’ont été notées à l’une ou l’autre des doses administrées. La dose de 3,5 unités de DL/kg peut être considérée comme la dose maximale tolérée.
Des études de 13 et 39 semaines ont été menées chez le macaque de Buffon avec administration répétée d’incobotulinumtoxinA par voie intramusculaire à 4-12 semaines d’intervalle (doses allant jusqu’à 16 unités de DL/kg). Les résultats de l’étude ont révélé la présence d’effets localisés en lien avec les propriétés pharmacologiques du médicament. Les seuls effets systémiques observés ont été des réductions du poids moyen dépendantes de la dose et passagères ou un gain de poids.
Dans le cadre de l’étude de 39 semaines ayant évalué la toxicité, avec administration répétée de doses d’incobotulinumtoxinA par voie intramusculaire dans le muscle gastrocnémien et le muscle biceps brachial gauches de macaques de Buffon (dose de 16 unités de DL/kg avec intervalles d’administration différents allant jusqu’à 12 semaines pour un total de 4 administrations), l’apparition d’une atrophie a semblé être dépendante du temps et sans lien spécifique avec le nombre d’administrations. Une atrophie marquée a été observée après 4 administrations intramusculaires à raison de 16 unités/kg/administration. La DSENO pour cette étude était de 16 unités de DL/kg pour un intervalle posologique d’au moins 8 semaines.
Lors d’une étude à doses répétées chez le rat, le poids de la glande salivaire sous-maxillaire où l’injection avait été faite a été réduit à toutes les doses (2, 10 et 40 unités/kg) et une atrophie de la glande salivaire a été observée à la dose la plus élevée. La DSENO de 10 unités de DL/kg a été établie après quatre injections répétées d’incobotulinumtoxinA à intervalles de 8 semaines.
La plupart des effets observés lors des études sur la toxicité de doses répétées étaient associés à l’action pharmacologique, soit la paralysie locale du muscle (c’est-à-dire motilité et tonus musculaires réduits, ataxie), ou à un blocage généralisé de faible intensité de la neurotransmission autonome (horripilation, ptosis, larmoiements ou mydriase). Aucun effet systémique grave ou toxicité apparente sur les organes n’a été décelé.
Cancérogénicité et génotoxicité :
Aucune étude n’a été menée pour évaluer le potentiel cancérogène et mutagène de l’incobotulinumtoxinA. Selon la structure chimique et le mode d’action, il n’y a aucune raison de croire qu’elle est dotée d’un potentiel cancérogène ou mutagène. Les études menées sur l’agent comparateur actif 1 n’ont révélé aucun potentiel mutagène.
Toxicologie pour la reproduction et le développement :
Fertilité et développement embryonnaire précoce
Les effets de l’incobotulinumtoxinA sur la fonction gonadique, le comportement d’accouplement et la performance de reproduction ont été évalués après l’administration répétée de doses de 1,25, de 2,5 et de 3,5 unités de DL/kg par voie intramusculaire à des lapins. Aucun effet n’a été observé sur ces paramètres avec l’une ou l’autre des doses administrées; par conséquent, la dose de 3,5 unités de DL/kg a été considérée comme la DSENO dans les conditions expérimentales définies.
Développement embryofœtal
Les effets de l’incobotulinumtoxinA sur le développement embryonnaire et fœtal du rat ont été évalués après l’injection intramusculaire de doses totalisant jusqu’à 98 unités de DL/kg pendant la période d’organogenèse. Une dose totalisant 30 unités de DL/kg (10 unités de DL/kg par semaine ou 6 unités de DL/kg toutes les deux semaines) a été considérée comme la DSENO chez la mère. Aucun signe de toxicité embryonnaire n’a été observé dans aucun des groupes traités, à l’exception d’une légère réduction du poids fœtal total dans les groupes où la toxicité maternelle s’est traduite par une réduction du poids corporel maternel terminal. La dose totale de 98 ou 90 unités de DL/kg (30 unités de DL/kg par semaine, 18 deux fois par semaine ou 7 par jour) a été considérée comme la DSENO pour la toxicité embryonnaire.
Les effets de doses multiples d’incobotulinumtoxinA sur le développement embryofœtal ont également été évalués chez le lapin. Des doses uniques allant jusqu’à 5 unités de DL/kg ont été administrées par voie intramusculaire. Une toxicité chez la mère a été observée aux doses de 2,5 et de 5 unités de DL/kg. La dose de 1,25 unité de DL/kg, administrée par voie intramusculaire, a été établie comme la DSENO chez la lapine gravide. Des avortements sont survenus entre les jours 23 et 29 de la gestation chez des femelles recevant des doses de 5 unités de DL/kg; ils étaient le plus probablement associés à la toxicité chez la mère, comme l’indiquent l’importante perte de poids corporel chez les femelles atteintes et l’absence d’effets embryofœtaux chez les mères survivantes. Aucun signe d’embryotoxicité ou de tératogénicité n’a été observé à l’une ou l’autre des doses évaluées; par conséquent, la dose unique de 5 unités de DL/kg a été considérée comme la DSENO dans les conditions expérimentales définies.
Développement périnatal et postnatal
Le développement embryofœtal, périnatal et postnatal chez le rat et la performance de reproduction subséquente de la progéniture ont été évalués après l’administration par voie intramusculaire de doses répétées d’incobotulinumtoxinA à compter du sixième jour de gestation jusqu’au sevrage. Le traitement de la mère n’a exercé aucun effet indésirable sur le développement périnatal ou postnatal ni sur la performance de reproduction de la progéniture, dans aucun groupe. La DSENO pour le développement embryofœtal et périnatal et postnatal du rat et la performance de reproduction subséquente de la progéniture a donc été de 20 unités de DL/kg par semaine (total de 120 unités de DL/kg) ou de 3 unités de DL/kg par jour (total de 114 unités de DL/kg).
Développement postsevrage chez les animaux juvéniles
Les effets de l’incobotulinumtoxinA sur le développement postsevrage de rats juvéniles ont été évalués après des injections intramusculaires répétées allant jusqu’à 30 unités de DL/kg/administration pratiquées à intervalles de 2 semaines jusqu’à l’âge de 11 semaines. On a observé des diminutions proportionnelles à la dose de la taille et du poids du muscle recevant l’injection, du gain de poids corporel moyen et de la consommation alimentaire, mais il n’y a eu aucun effet pertinent sur la maturation sexuelle et le développement post-sevrage. À la dose de 30 DL/kg, certains mâles ne sont pas parvenus à s’accoupler (la performance de reproduction était compromise) alors que d’autres présentaient une atrophie de l’épithélium germinal testiculaire; toutefois, ce ne sont pas tous les animaux qui étaient touchés. Aucun effet indésirable sur la performance d’accouplement ni sur l’épithélium germinal testiculaire n’a été noté aux doses plus faibles. Aucun signe de toxicité systémique n’a été observé en dehors d’un retard de croissance à une dose égale ou inférieure à 10 unités de DL/kg.
Toxicologie particulière :
Tolérance locale
La tolérance locale de l’incobotulinumtoxinA a été évaluée chez la souris, le lapin et le singe. Les études indiquent que l’incobotulinumtoxinA n’entraîne pas de réactions d’intolérance locale pertinentes sur le plan clinique après l’injection répétée par voie intramusculaire de doses allant jusqu’à 40 unités de DL/kg ou par voie intradermique de doses allant jusqu’à 8,34 unités de DL/kg.
L’incobotulinumtoxinA s’est aussi révélée non irritante lors de l’administration oculaire chez le lapin (100 unités de DL/animal).
Activité hémolytique
Lors d’une étude in vitro portant sur des érythrocytes enrobés humains, l’incobotulinumtoxinA n’était pas hémolytique à des concentrations allant jusqu’à 400 unités de DL/mL (concentrations d’au moins 400 fois la concentration maximale atteignable dans le sang humain). Par conséquent, le potentiel hémolytique dans le sang humain semble extrêmement improbable.
Immunogénicité
L’immunogénicité de l’incobotulinumtoxinA a été évaluée lors de deux études sur des doses répétées chez le lapin.
Dans l’étude initiale, la formation d’anticorps neutralisant la neurotoxine active a été mesurée avant, pendant et après l’administration intradermique toutes les deux semaines de 5 injections de fortes doses (235 unités de DL par administration, soit environ 8,34 unités de DL/kg) d’incobotulinumtoxinA ou de l’agent comparateur actif 1. À la douzième semaine de l’étude, des anticorps neutralisant la BoNT-A ont été décelés chez 4 des 8 lapines survivantes ayant reçu l’agent comparateur actif 1, par rapport à aucune des 10 lapines survivantes ayant reçu l’incobotulinumtoxinA.
Les résultats ont été corroborés par ceux d’une autre étude où de plus faibles doses ont été administrées à des lapines qui ont reçu une dose de 16 unités de DL lors de chaque administration d’incobotulinumtoxinA ou d’agent comparateur actif 1 à 8 reprises et une dose de 25 unités de DL à l’injection de rappel (finale) sur une période de 33 semaines. Un agent comparateur actif 2 a été administré à une dose de 40 unités de DL lors de chaque administration à 5 reprises, avec une dose réduite de 20 unités de DL pour la sixième et dernière administration (en raison de l’observation d’un effet toxique, soit une diminution du poids corporel). Après 6 injections, 15 des 20 sérums de l’agent comparateur actif 2 pouvaient neutraliser l’activité paralysante de la neurotoxine. À la 36e semaine de l’étude, 4 des 20 animaux ayant reçu l’agent comparateur actif 1 présentaient des anticorps neutralisants par rapport à aucun des 20 animaux ayant reçu l’incobotulinumtoxinA.