


Monographie de produit - Zoledronic Acid Injection (Marcan Pharmaceuticals)
PARTIE II: RENSEIGNEMENTS SCIENTIFIQUES
................................................................. 38
RENSEIGNEMENTS PHARMACEUTIQUES ....................................................................... 38
ESSAIS CLINIQUES ............................................................................................................ 39 PHARMACOLOGIE DÉTAILLÉE ......................................................................................... 58 TOXICOLOGIE .................................................................................................................... 59 RÉFÉRENCES………………………………………………………………………………………………..67
PARTIE III: RENSEIGNEMENTS POUR LE CONSOMMATEUR ....................................... 69
PrACIDE ZOLÉDRONIQUE INJECTABLE
Solution pour perfusion intraveineuse
5 mg/100 mL
PARTIE I: RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Forme pharmaceutique /Teneur | Ingrédients non médicinaux |
Perfusion intraveineuse | 5 mg/100 mLa |
|
a Une fiole de 100 mL de solution contient 5,330 mg d’acide zolédronique monohydraté, soit l’équivalent de 5 mg d’acide zolédronique anhydre.
INDICATIONS ET USAGE CLINIQUE
L’ACIDE ZOLÉDRONIQUE INJECTABLE (acide zolédronique à 5 mg/100 mL) est indiqué pour:
- le traitement de l’ostéoporose postménopausique, administré 1 fois l’an en perfusion intraveineuse, afin de réduire la fréquence des fractures de la hanche et des fractures vertébrales et non vertébrales;
- le traitement de l’ostéoporose chez l’homme, administré 1 fois l’an en perfusion intraveineuse, en vue d’augmenter la densité minérale osseuse;
- le traitement et la prévention de l’ostéoporose causée par les glucocorticoïdes, administré 1 fois l’an en perfusion intraveineuse, en vue d’augmenter la densité minérale osseuse;
- la prévention de l’ostéoporose postménopausique chez les femmes atteintes d’ostéopénie, administré en perfusion intraveineuse unique;
- le traitement de la maladie osseuse de Paget chez l’homme et la femme, administré en dose unique pour perfusion intraveineuse. Le traitement est indiqué chez les patients atteints de la maladie osseuse de Paget qui présentent une hausse du taux de phosphatases alcalines sériques (PAS) égale à au moins deux fois la limite supérieure de l’intervalle des valeurs normales de référence à un âge donné, ou chez les patients qui sont symptomatiques ou encore chez ceux à risque de complications de leur maladie, afin d’entraîner une rémission (retour des phosphatases alcalines sériques à un taux normal). L’efficacité de l’ACIDE ZOLÉDRONIQUE INJECTABLE est basée sur les taux de phosphatases alcalines sériques (PAS).
Personnes âgées (> 65 ans):
Dans l’ensemble, aucune différence n’a été observée en fonction de l’âge quant à l’efficacité et à l’innocuité du produit (voir MISES EN GARDE ET PRÉCAUTIONS –
Populations et cas particuliers).
Enfants (< 18 ans):
L’innocuité et l’efficacité de l’ACIDE ZOLÉDRONIQUE INJECTABLE n’ayant pas été établies chez les enfants et les adolescents en période de croissance, ce produit ne doit pas être administré à cette population de patients.
Restrictions d’emploi importantes:
Comme la durée d’emploi optimale n’a pas été établie, on doit réévaluer périodiquement la nécessité de poursuivre le traitement (voir POSOLOGIE ET ADMINISTRATION).
CONTRE-INDICATIONS
- Hypersensibilité au médicament, à tout ingrédient de la préparation ou à tout autre bisphosphonate ainsi qu’aux constituants du contenant. Pour connaître la liste complète, voir la section FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT de la présente monographie.
- Insuffisance rénale grave (clairance de la créatinine < 35 mL/min) et signes d’insuffisance rénale aiguë, ces patients présentant un risque accru d’insuffisance rénale (voir MISES EN GARDE ET PRÉCAUTIONS).
- Grossesse et allaitement.
- Hypocalcémie non corrigée au moment de la perfusion.
MISES EN GARDE ET PRÉCAUTIONS
Généralités
L’ACIDE ZOLÉDRONIQUE INJECTABLE renferme le même ingrédient actif que celui de la ZOMETA (d’acide zolédronique). Les patients qui reçoivent de ZOMETA ne doivent pas recevoir de l’ACIDE ZOLÉDRONIQUE INJECTABLE.
Les patients qui suivent un traitement par l’ACIDE ZOLÉDRONIQUE INJECTABLE ne doivent pas recevoir d’autres bisphosphonates en concomitance.
Les patients doivent être suffisamment hydratés avant l’administration de l’ACIDE ZOLÉDRONIQUE INJECTABLE, en particulier s’ils sont âgés ou s’ils prennent des diurétiques.
Durée de la perfusion
La dose unique de 5 mg d’acide zolédronique (5 mg/100 mL d’acide zolédronique) doit être administrée par perfusion d’une durée d’au moins 15 minutes.
Appareil cardiovasculaire
Fibrillation auriculaire
De graves cas de fibrillation auriculaire ont été signalés chez des patients traités par de
l’acide zolédronique. Une fibrillation auriculaire peut se produire n’importe quand durant le traitement.
Au cours d’une étude de 3 ans sur l’ostéoporose postménopausique (essai HORIZON-PFT), le taux global de fibrillation auriculaire a été de 2,5 % (96 patientes sur 3862) chez les patientes recevant l’acide zolédronique, à raison d’une dose annuelle de 5 mg, et de 1,9 % (75 patientes sur 3852) chez celles qui recevaient le placebo. La fréquence des cas de fibrillation auriculaire constituant un effet indésirable grave a été de 1,3 % (51 patientes sur 3862) chez les patientes recevant l’acide zolédronique et de 0,6 % (22 patientes sur 3852) chez celles qui recevaient le placebo. Au cours de l’étude de 2 ans sur l’ostéoporose masculine, le taux global de fibrillation auriculaire a été de 3,3 % (5 patients sur 153) chez les patients traités par l’acide zolédronique comparativement à 2 % (3 patients sur 148) chez les patients traités par l’alendronate. La fréquence de la fibrillation auriculaire en tant qu’effet indésirable grave a été de 0 % chez les patients traités par l’acide zolédronique comparativement à 0,7 % (1 patient sur 148) chez les patients traités par l’alendronate. Lors de l’étude de 1 an sur l’ostéoporose causée par les glucocorticoïdes, le taux global de fibrillation auriculaire s’est établi à 0,7 % (3 patients sur 416) chez les patients traités par l’acide zolédronique comparativement à 0,0 % (0 patient sur 417) pour les patients sous risédronate. La fréquence de la fibrillation auriculaire en tant qu’effet indésirable grave a été de 0 %, tant chez les patients traités par l’acide zolédronique que chez les patients ayant reçu le risédronate. Cette augmentation de la fréquence de fibrillation auriculaire n’a toutefois pas été observée durant les essais cliniques sur la maladie osseuse de Paget ni lors de l’essai HORIZON-PFT mené chez des patients ayant subi une fracture de la hanche ou dans celui sur la prévention de l’ostéoporose postménopausique. Le mécanisme à l’origine de cette fréquence accrue de fibrillation auriculaire est inconnu.
Accident vasculaire cérébral
Des accidents vasculaires cérébraux graves, parfois mortels, ont été signalés chez des patients traités par l’acide zolédronique.
Des signes et des symptômes d’accident vasculaire cérébral peuvent apparaître n’importe quand pendant le traitement.
Système endocrinien et métabolisme
Hypocalcémie
On recommande que tous les patients devant recevoir de l’ACIDE ZOLÉDRONIQUE INJECTABLE subissent une évaluation de leurs taux sériques de calcium et de vitamine D avant l’administration du produit (p. ex. à l’occasion de leur examen annuel). Toute hypocalcémie préexistante doit être traitée par l’administration adéquate de calcium et de vitamine D avant l’instauration du traitement par l’ACIDE ZOLÉDRONIQUE INJECTABLE (voir CONTRE-INDICATIONS). Les autres troubles du métabolisme minéral (p. ex. diminution de la réserve parathyroïdienne, chirurgie thyroïdienne ou parathyroïdienne, malabsorption intestinale du calcium) doivent également faire l’objet d’un traitement efficace.
On recommande fortement que les patients reçoivent un supplément adéquat de calcium et de vitamine D. Tous les patients doivent être informés de l’importance de prendre des suppléments de calcium et de vitamine D pour maintenir une calcémie normale et être sensibilisés aux symptômes de l’hypocalcémie. L’apport quotidien recommandé de suppléments de vitamine D doit être déterminé par le médecin traitant, en fonction des besoins individuels du patient. Dans l’essai sur l’ostéoporose postménopausique (HORIZON-PFT), les patients ont reçu quotidiennement des suppléments de calcium élémentaire (1000 à 1500 mg) et de vitamine D (400 à 1200 UI).
Fonction rénale
En raison d’une augmentation du risque d’insuffisance rénale dans cette population, l’emploi de l’acide zolédronique est contre-indiqué chez les patients atteints d’insuffisance rénale grave (clairance de la créatinine < 35 mL/min) ainsi que chez ceux qui présentent des signes d’insuffisance rénale aiguë (voir POSOLOGIE ET ADMINISTRATION).
L’acide zolédronique a été associé à un dysfonctionnement rénal se manifestant par une détérioration de la fonction rénale et par une insuffisance rénale aiguë (voir EFFETS INDÉSIRABLES – Effets indésirables du médicament observés au cours des essais cliniques et Effets indésirables du médicament signalés après la commercialisation du produit). Une insuffisance rénale a été observée après l’administration d’acide zolédronique, et même à la suite d’une administration unique. Des cas d’insuffisance rénale ayant nécessité la dialyse ou ayant entraîné la mort ont été observés, en particulier chez des patients qui avaient des antécédents d’insuffisance rénale ou qui présentaient d’autres facteurs de risque, dont les suivants : âge avancé, prise concomitante de médicaments néphrotoxiques, prise concomitante de diurétiques (voir INTERACTIONS MÉDICAMENTEUSES) ou déshydratation consécutive à l’administration de l’acide zolédronique. Le risque peut être plus élevé en cas d’insuffisance rénale sous-jacente ou de déshydratation consécutive à la fièvre, à la sepsie, à des pertes gastro-intestinales, à un traitement diurétique, au grand âge, etc. (voir Effets indésirables du médicament signalés après la commercialisation du produit). Les comptes rendus de pharmacovigilance font état de cas d’insuffisance rénale aiguë survenue chez des patients qui ne présentaient aucun facteur de risque sous-jacent d’insuffisance rénale. L’insuffisance rénale peut entraîner une augmentation de l’exposition aux médicaments concomitants (et/ou à leurs métabolites) qui sont principalement excrétés par voie rénale (voir INTERACTIONS MÉDICAMENTE USES).
Les précautions suivantes doivent être prises afin de réduire le plus possible le risque d’effets indésirables sur la fonction rénale:
La clairance de la créatinine doit être calculée avant l’administration de chaque dose d’ACIDE ZOLÉDRONIQUE INJECTABLE, en fonction du poids corporel réel du patient à l’aide de la formule de Cockcroft-Gault. La hausse passagère du taux de créatinine sérique peut être plus marquée chez les patients dont la
fonction rénale est altérée. Chez les patients qui présentent des facteurs de risque, on doit effectuer une surveillance intérimaire de la clairance de la créatinine.
- L’ACIDE ZOLÉDRONIQUE INJECTABLE doit être utilisé avec prudence chez les patients qui reçoivent en concomitance d’autres produits médicinaux pouvant avoir des effets sur la fonction rénale (voir INTERACTIONS MÉDICAMENTEUSES). On doit surveiller la clairance de la créatinine des patients qui présentent un risque élevé d’insuffisance rénale aiguë et qui prennent en concomitance des médicaments excrétés principalement par les reins.
- Les patients doivent être suffisamment hydratés avant l’administration de l’ACIDE ZOLÉDRONIQUE INJECTABLE, surtout s’ils sont âgés ou qu’ils prennent des diurétiques. On recommande qu’ils mangent et boivent normalement le jour de la perfusion, ce qui signifie prendre au moins 2 verres de liquide (500 mL) - par exemple de l’eau - avant et après l’administration de l’ACIDE ZOLÉDRONIQUE INJECTABLE (voir Renseignements à l’intention des patients).
- La quantité d’ACIDE ZOLÉDRONIQUE INJECTABLE administrée en une seule dose ne doit pas dépasser 5 mg, et la durée de la perfusion ne doit pas être inférieure à 15 minutes (voir POSOLOGIE ET ADMINISTRATION).
Appareil locomoteur
Ostéonécrose de la mâchoire
L'ostéonécrose de la mâchoire a été signalé dans le traitement de l'ostéoporose avec acide zolédronique ainsi qu'avec d'autres biphosphonates oraux et intraveineux incluant, mais non limité, aux patients avec cancer recevant un traitement ou patients subissant des procédures dentaires invasives, comme le canal radiculaire ou l'extraction dentaire (voir Effets indésirables du médicament signalés après la commercialisation du produit).
Avant chaque traitement avec l'acide zolédronique injectable, un examen oral de routine doit être réalisé. Les patients avec des facteurs de risque possibles (ex : cancer, chimiothérapie, inhibiteurs de l'angiogenèse, radiothérapie de la tête et de la nuque, corticostéroïdes, mauvaise hygiène buccale, diabète) doivent être référés à un dentiste pour examen et une dentisterie préventive appropriée doit être réalisée avant le traitement avec acide zolédronique injectable.
Pendant le traitement avec acide zolédronique, les patients doivent maintenir une bonne hygiène buccale, subir une vérification dentaire régulière et signaler immédiatement le moindre symptôme oral. Lors du traitement, ces patients doivent éviter les procédures dentaires invasives, si possible, mais continuer avec un nettoyage dentaire régulier et une bonne hyigiène buccale. Pour les patients nécessitant une intervention chirurgicale orale, aucune donnée n'est disponible pour suggérer qu'un arrêt du traitement par biphosphonates réduit le risque d'ostéonécrose de la mâchoire. Chez les patients qui développent de l'ostéonécrose de la mâchoire tout en étant en traitement avec biphosphonates, une intervention chirurgicale sur la zone affectée peut
exacerber le problème. Un jugement clinique du médecin traitant doit guider le plan de gestion de chaque patient basé sur une évaluation bénéfice/risque individuelle L’amorce du traitement ou d'un nouveau cycle de traitement doit être retardée chez les patients présentant des lésions ouvertes non cicatrisées des tissus mous de la bouche. L’évaluation des facteurs de risque d’apparition d’une ostéonécrose de la mâchoire doit tenir compte des points suivants:
- puissance du médicament qui inhibe la résorption osseuse (risque élevé associé aux molécules très puissantes);
- voie d'administration (risque élevé associé à l'administration par voie parentérale);
- dose cumulative de l’inhibiteur de la résorption osseuse;
- affections concomitantes (p. ex., anémie, coagulopathies) et tabagisme;
- maladie périodontale, mauvais ajustement des prothèses dentaires et antécédents de maladie dentaire
Une interruption temporaire du traitement par ACLASTA doit être envisagée jusqu'à ce que ces situations se soient normalisées et, si possible, que les facteurs de risque qui y contribuent soient atténués.
Ostéonécrose d'autres os
Des signalements post-commercialisation d'ostéonécrose d'autres os, y compris le fémur, la hanche, le genou et l'humérus, ont été signalés avec l'acid zolédronique injectable. Des signalement spontanés d'ostéonécrose du conduit auditif externe ont été signalés avec l'acide zolédronique et d'autres biphosphonates (voir Effets indésirables du médicament signalés après la commercialisation du produit).
Fractures fémorales diaphysaires et sous-trochantériennes atypiques
Des fractures atypiques ou par traumatisme de faible intensité de la diaphyse fémorale ont été signalées chez des patients traités par des bisphosphonates. Ces fractures peuvent toucher n’importe quelle partie de la diaphyse fémorale, entre la base du petit trochanter et l’évasement supracondylien. Elles sont soit transverses, soit obliques courtes et ne présentent pas de signe de comminution. Dans la majorité des cas de fracture atypique du fémur, le traumatisme de la région atteinte est minime, voire nul. Ces fractures peuvent être bilatérales, et un grand nombre de patients se plaignent d’une douleur prodromique (douleur généralement sourde et persistante dans la cuisse) au cours des semaines ou des mois qui précèdent la survenue d’une fracture complète. Chez certains, la consolidation de telles fractures s’est révélée médiocre. L’existence d’une fracture atypique du fémur doit être soupçonnée chez tout patient ayant été exposé à des bisphosphonates qui signale une douleur à la cuisse ou à l’aine, et celui-ci doit être soumis à une évaluation visant à exclure la présence d’une fracture partielle. En cas de fracture atypique du fémur, il faut également vérifier s’il y a fracture du membre controlatéral. Il convient d’envisager l’interruption du traitement en attendant l’établissement du rapport entre les risques et les bienfaits. Bien qu’aucun lien de causalité n’ait été établi, le rôle des bisphosphonates dans la survenue de telles fractures ne peut être écarté.
Douleur musculosquelettique
Les comptes rendus de pharmacovigilance font état de cas de douleurs osseuses,
articulaires et/ou musculaires graves et parfois invalidantes chez certains patients ayant reçu des bisphosphonates - dont l’acide zolédronique - en doses multiples, symptômes qui sont apparus entre un jour et plusieurs mois après le début du traitement. Chez un sous-groupe de patients, l’administration ultérieure du même médicament ou d’un autre bisphosphonate a entraîné une réapparition des symptômes.
Fonction respiratoire
Bien qu’aucun cas de bronchoconstriction n’ait été observé dans les essais cliniques sur l’acide zolédronique, des cas ont été signalés chez des patients sensibles à l’AAS (acide acétylsalicylique) ayant reçu des bisphosphonates; par conséquent, il faut faire preuve de prudence lorsqu’on utilise l’ACIDE ZOLÉDRONIQUE INJECTABLE chez de tels patients.
Ophtalmologie
Divers cas de troubles oculaires ont été signalés avec le traitement par l’acide zolédronique, notamment la conjonctivite, l’uvéite, l’épisclérite, l’iritis, la sclérite et l’inflammation de l’orbite. Tout patient présentant un autre trouble oculaire que la conjonctivite non compliquée doit être adressé à un ophtalmologiste à des fins d’évaluation. Il peut être nécessaire de mettre fin au traitement.
Fonction sexuelle/Reproduction
Fertilité
La fertilité a diminué chez les rats femelles recevant sous-cutané 0,1 mg/kg/jour d'acide zolédronique. Aucune donnée chez les humains n'est disponible.
Populations et cas particuliers
Grossesse
L’ACIDE ZOLÉDRONIQUE INJECTABLE ne doit pas être employé chez les femmes enceintes, car l’administration d’acide zolédronique durant la grossesse peut occasionner des anomalies fœtales. Lors d’études sur la fonction reproductive menées chez des rates gravides, l’administration sous-cutanée de doses équivalant à 2,0 ou 4,5 fois l’exposition générale chez l’humain (une dose i.v. de 5 mg, d’après une comparaison de l’ASC) a entraîné des pertes avant et après implantation, une diminution du nombre de fœtus viables et des malformations fœtales squelettiques, viscérales et externes. L'impact de variables comme le temps entre l'arrêt du traitement avec biphosphonates et la conception, le biphosphonates utilisé en particulier, et la voie d'administration sur le risque n'a pas été établi.
L’acide zolédronique n’a pas fait l’objet d’études chez la femme enceinte. Toute patiente qui devient enceinte pendant la prise de ce médicament doit être informée des risques potentiels pour le fœtus. Les femmes en âge de procréer doivent être averties d’éviter de devenir enceintes.
Allaitement
On ignore si l’acide zolédronique est excrété dans le lait maternel, mais il ne doit pas être administré aux femmes qui allaitent, car de nombreux médicaments le sont.
Enfants (< 18 ans)
L’innocuité et l’efficacité de l’acide zolédronique n’ont pas été établies chez les enfants.
Personnes âgées (> 65 ans)
Au total, 4761 patients âgés d’au moins 65 ans, dont 2083 âgés d’au moins 75 ans, ont été traités par de l’acide zolédronique au cours des deux essais sur l’ostéoporose (HORIZON-PFT et HORIZON-RFT). De façon générale, aucune différence n’a été observée entre ces deux groupes d’âge sur le plan de l’efficacité et de l’innocuité.
Dans le cadre de l’étude sur l’ostéoporose chez l’homme, 59 patients traités par l’acide zolédronique (38,3 %) étaient âgés d’au moins 65 ans, tandis que 24 d’entre eux (15,6 %) étaient âgés d’au moins 75 ans. Dans l’ensemble, aucune différence n’a été observée en fonction de l’âge quant à l’efficacité et à l’innocuité du produit.
L’étude portant sur l’ostéoporose causée par les glucocorticoïdes comprenait 116 patients d’au moins 65 ans (27,9 %) traités par l’acide zolédronique, dont 29 (7,0 %) étaient âgés d’au moins 75 ans. Dans l’ensemble, aucune différence n’a été observée en fonction de l’âge quant à l’efficacité et à l’innocuité du produit.
Les études de phase III sur l’utilisation de l’acide zolédronique dans le traitement de la maladie osseuse de Paget comprenaient 132 patients de 65 ans ou plus (75,5 %) et 68 patients de 75 ans ou plus (37,4 %) ayant reçu de l’acide zolédronique. De façon générale, aucune différence n’a été observée entre ces patients et les patients plus jeunes quant à l’efficacité et à l’innocuité du produit.
Renseignements à l’intention des patients
Les médecins doivent recommander à leurs patients de lire les renseignements fournis à leur intention avant d’entreprendre le traitement par l’ACIDE ZOLÉDRONIQUE INJECTABLE (5 mg/100 mL d’acide zolédronique).
- L’ACIDE ZOLÉDRONIQUE INJECTABLE est administré par une infirmière ou un médecin, sous forme de perfusion intraveineuse unique d’une durée d’au moins 15 minutes.
- Avant d’entreprendre le traitement par l’ACIDE ZOLÉDRONIQUE INJECTABLE, les patients qui sont atteints de problèmes rénaux doivent en aviser leur médecin et l’informer des médicaments qu’ils prennent (voir EFFETS INDÉSIRABLES – Insuffisance rénale).
Les patients qui prennent de l’acide zolédronique à 0,8 mg/mL ne doivent pas recevoir d’ACIDE ZOLÉDRONIQUE INJECTABLE (5 mg/100 mL, équivalant à 0,05 mg/mL), car ces deux préparations contiennent le même ingrédient actif.
L’ACIDE ZOLÉDRONIQUE INJECTABLE ne doit pas être administré aux femmes enceintes, à celles qui envisagent de le devenir ou encore à celles qui allaitent (voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS).
- Les patients qui ont subi une thyroïdectomie ou une parathyroïdectomie totale ou partielle, qui ont subi une ablation d’un ou de plusieurs segments de l’intestin ou qui sont incapables de prendre des suppléments de calcium doivent en aviser leur médecin.
- On recommande fortement que les patients reçoivent un supplément de calcium et de vitamine D suffisant pour maintenir un taux normal de calcium dans le sang. L’administration d’un supplément de calcium et de vitamine D est particulièrement importante les jours qui précèdent et qui suivent l’administration de l’ACIDE ZOLÉDRONIQUE INJECTABLE. L’apport quotidien recommandé de vitamine D doit être déterminé par le médecin traitant, en fonction des besoins individuels du patient.
- Le jour de la perfusion, il est recommandé que les patients mangent et boivent normalement. Ils doivent notamment boire au moins 2 verres de liquide (500 mL) - par exemple de l’eau - avant et après l’administration de l’ACIDE ZOLÉDRONIQUE INJECTABLE.
- Les patients doivent également connaître les effets indésirables les plus fréquents. Ils peuvent avoir un ou plusieurs des effets secondaires suivants: fièvre et frissons, douleurs musculaires, osseuses ou articulaires, nausées, fatigue et céphalées. La plupart de ces effets sont légers ou modérés et surviennent dans les 3 jours suivant l’administration de l’acide zolédronique; ils disparaissent habituellement dans les 3 jours suivant leur apparition, mais peuvent persister pendant 7 à 14 jours. L’administration d’acétaminophène ou d’ibuprofène peu après le traitement par l’acide zolédronique peut réduire la fréquence des symptômes apparaissant dans les 3 jours suivant l’administration de la dose d’acide zolédronique.
- Une hypocalcémie a été observée chez certains patients. Généralement asymptomatique, l’hypocalcémie peut toutefois se manifester par des symptômes comprenant des engourdissements ou des picotements, en particulier autour de la bouche, des spasmes ou des crampes musculaires. Les patients qui présentent de tels symptômes d’hypocalcémie après avoir reçu l’ACIDE ZOLÉDRONIQUE INJECTABLE doivent consulter leur médecin sans tarder (voir EFFETS INDÉSIRABLES).
- Les patients peuvent présenter une rougeur, un œdème ou une douleur au point de perfusion. Rougeur, démangeaisons ou douleur oculaires sont également possibles.
- Des cas de douleur persistante et/ou de lésions buccales ou maxillaires ne guérissant pas ont été signalés. Les patients qui présentent de tels symptômes doivent consulter leur médecin ou leur dentiste.
- Des cas d’inflammation oculaire ont été signalés. Les patients ayant de tels symptômes doivent consulter leur médecin.
Surveillance et épreuves de laboratoire
Hypocalcémie: On recommande que tous les patients devant recevoir de l’ACIDE ZOLÉDRONIQUE INJECTABLE subissent une évaluation de leurs taux sériques de calcium et de vitamine D avant l’administration du produit (p. ex. à l’occasion de leur examen annuel). La supplémentation quotidienne en vitamine D recommandée doit être déterminée par le médecin traitant, en fonction des besoins individuels du patient.
Fonction rénale: La clairance de la créatinine doit être calculée avant l’administration de chaque dose d’ACIDE ZOLÉDRONIQUE INJECTABLE. Une surveillance intérimaire de la clairance de la créatinine doit être effectuée chez les patients à risque.
L'ostéonécrose de la mâchoire: Avant chaque traitement avec l'acide zolédronique injectable, un examen oral de routine doit être réalisé. Les patients avec des facteurs de risque possibles (ex: cancer, chimiothérapie, inhibiteurs de l'angiogenèse, radiothérapie de la tête et de la nuque, corticostéroïdes, mauvaise hygiène buccale, diabète) doivent être référés à un dentiste pour examen et une dentisterie préventive appropriée doit être réalisée avant le traitement avec acide zolédronique injectable. Les patients doivent réaliser une vérification dentaine de routine lorsqu'ils prennent l'acide zolédronique injectable.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
- Ostéoporose postménopausique
Dans l’étude HORIZON-PFT, une étude multinationale de phase III, à double insu, avec répartition aléatoire et contrôlée par placebo, menée chez 7736 femmes atteintes d’ostéoporose postménopausique âgées de 65 à 89 ans (voir ESSAIS CLINIQUES), aucune différence significative n’a été observée quant à l’incidence globale des effets indésirables graves, par rapport au placebo. La plupart des effets indésirables ont été légers ou modérés. L’étude a duré 3 ans durant lesquels 3862 patientes ont reçu de l’acide zolédronique et 3852, un placebo, à raison de 5 mg dans une solution de 100 mL administrée en une perfusion annuelle d’au moins 15 minutes, pour un total de 3 doses. Toutes les femmes ont reçu quotidiennement des suppléments de calcium élémentaire (1000 à 1500 mg) et de vitamine D (400 à 1200 UI).
L’incidence de la mortalité toutes causes confondues a été de 3,4 % dans le groupe traité par l’acide zolédronique et de 2,9 % dans le groupe ayant reçu le placebo. La fréquence des effets indésirables graves a été semblable dans les deux groupes de traitement, soit de 29,2 % dans le groupe sous acide zolédronique et de 30,1 % dans le groupe placebo. Le pourcentage de patientes qui ont mis fin à leur participation en raison d’effets indésirables a été de 2,1 % dans le groupe sous acide zolédronique et de 1,8 % dans le groupe placebo. La fréquence des cas de fibrillation auriculaire constituant un effet indésirable grave a été de 1,3 % (51 patientes sur 3862) chez les patientes recevant l’acide zolédronique et de 0,6 % (22 patientes sur 3852) chez celles qui recevaient le placebo.
L’acide zolédronique a été le plus souvent associé aux symptômes post-dose suivants: fièvre (18,1 %), myalgie (9,4 %), symptômes pseudogrippaux (7,8 %), arthralgie (6,8 %) et céphalées (6,5 %). La majorité des symptômes sont survenus au cours des 3 premiers jours suivant l’administration de l’acide zolédronique. La majorité de ces symptômes ont été de nature légère ou modérée et sont disparus dans les 3 jours suivant leur apparition. Ces symptômes ont été nettement moins fréquents avec l’administration des doses subséquentes d’acide zolédronique.
L’incidence de symptômes au cours des 3 jours suivant l’administration d’acide zolédronique peut être réduite par la prise d’acétaminophène ou d’ibuprofène, au besoin, peu après l’administration de l’acide zolédronique.
Au cours de l’essai HORIZON-RFT (voir ESSAIS CLINIQUES), une étude multinationale comportant des paramètres d’évaluation, contrôlée par placebo et menée à double insu et à répartition aléatoire chez 2127 patients atteints d’ostéoporose âgés de 50 à 95 ans ayant subi peu de temps auparavant (au cours des 90 jours précédents) une fracture de la hanche par traumatisme de faible intensité, 1054 patients ont reçu de l’acide zolédronique et 1057 patients, un placebo. L’acide zolédronique a été administré à raison de 5 mg dans une solution de 100 mL en une perfusion annuelle d’au moins 15 minutes. Tous les participants ont reçu quotidiennement des suppléments de calcium élémentaire (1000 à 1500 mg) et de vitamine D (800 à 1200 UI).
L’incidence de la mortalité toutes causes confondues a été de 9,6 % dans le groupe traité par l’acide zolédronique et de 13,3 % dans le groupe placebo. La fréquence des effets indésirables graves a été de 38 % dans le groupe traité par l’acide zolédronique et de 41 % dans le groupe placebo. Le pourcentage de patients qui ont mis fin à leur participation en raison d’effets indésirables a été de 2,0 % dans le groupe traité par l’acide zolédronique et de 1,7 % dans le groupe placebo.
- Ostéoporose chez l’homme
En général, l’acide zolédronique a été bien toléré au cours de l’étude sur l’ostéoporose masculine, laquelle réunissait 302 hommes âgés de 25 à 86 ans. Dans le cadre de cette étude multicentrique de 2 ans, menée à double insu après répartition aléatoire et contrôlée par témoin actif, 153 patients ont été exposés à l’acide zolédronique, administré à raison de 5 mg dans une solution de 100 mL en une perfusion annuelle de 15 minutes, pour un total de 2 doses, et 148 patients ont reçu de l’alendronate par voie orale, à raison de 70 mg par semaine durant 2 ans. Tous les participants ont reçu quotidiennement des suppléments de calcium élémentaire (1000 mg) et de vitamine D (800 à 1000 UI) (voir ESSAIS CLINIQUES).
La fréquence des effets indésirables graves a été semblable dans les groupes acide zolédronique et alendronate (respectivement 17,6 % vs 20,9 %). Le pourcentage de patients qui ont mis fin à leur participation à cause d’effets indésirables graves a été respectivement de 4,6 % dans le groupe acide zolédronique et de 3,4 % dans le groupe alendronate. Le pourcentage de patients ayant éprouvé au moins 1 effet indésirable était comparable dans les groupes acide zolédronique (93,5 %) et alendronate (93,2 %), sauf pour ce qui est de la fréquence des symptômes apparus au cours des 3 jours suivant la
perfusion, qui était plus élevée dans le groupe acide zolédronique. Les symptômes signalés dans les groupes acide zolédronique et alendronate ont atteint, respectivement, les taux suivants : myalgie (17,1 % vs 2,7 %), fièvre (15,7 % vs 1,4 %), fatigue (12,4 % vs 1,4 %), arthralgie (11,1 % vs 0,7 %), douleur (10,5 % vs 2,7 %), frissons (9,8 % vs 0,7 %), céphalées (9,8 % vs 2,0 %), affection pseudogrippale (8,5 % vs 2,0 %), malaise (5,2 % vs 0,7 %) et dorsalgie (3,3 % vs 0,7 %).
- Ostéoporose causée par les glucocorticoïdes
En général, l’acide zolédronique a été bien toléré dans l’étude portant sur l’ostéoporose causée par les glucocorticoïdes (voir ESSAIS CLINIQUES).
Dans le cadre de cette étude d’une durée de 1 an, 416 patients ont été exposés à l’acide zolédronique, administré à raison de 5 mg dans une solution de 100 mL en une unique perfusion de 15 minutes, et 417 patients ont reçu du risédronate par voie orale, à raison de 5 mg par jour durant 1 an. Tous les participants ont reçu quotidiennement des suppléments de calcium élémentaire (1000 mg) et de vitamine D (400 à 1000 UI).
Le pourcentage global d’effets indésirables était plus élevé dans le groupe sous acide zolédronique que dans le groupe sous risédronate (respectivement 77,4 % vs 66,9 %), en raison surtout de la fréquence plus élevée de symptômes survenus dans les 3 jours suivant la perfusion dans le groupe acide zolédronique. Les symptômes les plus courants signalés dans les groupes acide zolédronique et risédronate ont atteint, respectivement, les taux suivants : pyrexie (12,7 % vs 3,6 %), arthralgie (9,9 % vs 7,4 %), nausées (9,6 % vs 8,4 %), myalgie (9,1 % vs 3,4 %) et affection pseudogrippale (6 % vs 1 %).
La fréquence des effets indésirables graves a été semblable dans les groupes acide zolédronique et risédronate (respectivement 14,7 % vs 14,4 %). Le pourcentage de patients qui ont mis fin à leur participation en raison d’effets indésirables a été de 7,9 % dans le groupe acide zolédronique et de 5,3 % dans le groupe risédronate.
- Prévention de l’ostéoporose postménopausique
L’innocuité de l’acide zolédronique chez les femmes ménopausées atteintes d’ostéopénie (faible masse osseuse) a été évaluée dans un essai à répartition aléatoire et à double insu contrôlé par placebo mené pendant 2 ans chez des femmes ménopausées âgées d’au moins 45 ans, dont 181 ont reçu une dose unique de 5 mg d’acide zolédronique après la répartition aléatoire et 202 ont reçu un placebo pendant ces 2 ans (voir ESSAIS CLINIQUES). Toutes ont reçu quotidiennement l’équivalent de 500 à 1200 mg de calcium élémentaire ainsi que 400 à 800 UI de vitamine D chaque jour, sous forme de suppléments.
La fréquence des effets indésirables graves a été respectivement de 9,4 % et 11,4 % dans les groupes sous acide zolédronique et sous placebo. Le pourcentage de patientes ayant mis fin à leur participation en raison d’effets indésirables a été de 1,7 % dans le groupe traité par l’acide zolédronique et de 0,5 % dans le groupe placebo.
Les effets indésirables les plus fréquents survenus en cours de traitement dans le groupe sous acide zolédronique ont été les suivants : myalgie (22,7 %), pyrexie (21 %), céphalées (20,4 %), frissons (18,2 %), douleur dans les membres (16 %), douleur (14,9 %), nausées (11,6 %), fatigue (9,9 %), grippe (8,3 %), douleur thoracique non cardiaque (7,7 %), étourdissements (6,1 %), hypercholestérolémie (5,5 %), sciatalgie (5 %), douleur osseuse (3,3 %), asthénie (2,8 %) et hypoesthésie (2,2 %).
- Maladie osseuse de Paget
En règle générale, l’acide zolédronique (5 mg/100 mL) a été bien toléré dans les essais sur la maladie osseuse de Paget. Conformément à ce qu’on observe après l’administration intraveineuse de bisphosphonates, l’acide zolédronique a été généralement associé aux signes et symptômes suivants, dont la plupart surviennent dans les 3 jours suivant l’administration du produit: affection pseudo-grippale (symptômes transitoires apparaissant après l’administration de la dose), pyrexie, myalgies, arthralgies et douleurs osseuses. Dans les essais sur la maladie osseuse de Paget, 25 % des patients du groupe sous acide zolédronique ont signalé un ou plusieurs de ces effets (présumés être liés au médicament) dans les 3 jours suivant l’administration, comparativement à 8 % des patients du groupe traité par le risédronate. Après les 3 premiers jours, la fréquence de ces symptômes a chuté à 3 % dans les deux groupes. La majorité de ces symptômes ont disparu dans les 3 jours suivant leur apparition.
Effets indésirables du médicament observés au cours des essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, il est possible que les taux d’effets indésirables observés dans ces conditions ne reflètent pas les taux observés en pratique. Par conséquent, ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les renseignements que les essais cliniques fournissent sur les effets indésirables d’un médicament sont utiles pour déterminer les événements indésirables associés aux médicaments, et pour en évaluer les taux approximatifs.
- Prévention de l’ostéoporose postménopausique
Les effets indésirables signalés chez au moins 2,0 % des patientes atteintes d’ostéoporose postménopausique, et plus fréquemment chez les patientes traitées par l’acide zolédronique que chez les patientes ayant reçu le placebo, sont énumérés dans le tableau I.
Tableau I —Effets indésirables survenus chez ≥ 2,0 % des patientes atteintes d’ostéoporose postménopausique ayant reçu de l’acide zolédronique (5 mg par perfusion i.v. 1 fois par année) et plus souvent que chez les patientes ayant reçu le placebo, sur une période de 3 ans
Acide zolédronique Placebo (5 mg i.v.) 1 fois par année Système organique 1 fois par année % % (n = 3852) (n = 3862) Troubles sanguins et lymphatiques Anémie 4,4 3,6 Troubles métaboliques et nutritionnels Anorexie 2,0 1,1 Troubles du système nerveux Céphalées 12,4 8,1 Étourdissements 7,6 6,7 Troubles vasculaires Hypertension 12,7 12,4 Troubles de l’oreille et du labyrinthe Vertige 4,3 4,0 Troubles cardiaques Fibrillation auriculaire 2,4 1,9 Troubles gastro-intestinaux Nausées 8,5 5,2 Diarrhée 6,0 5,6 Vomissements 4,6 3,2 Douleurs abdominales hautes 4,6 3,1 Dyspepsie 4,3 4,0 Troubles musculosquelettiques, affection des tissus conjonctifs et maladies osseuses Arthralgie 23,8 20,4 Myalgie 11,7 3,7 Douleur dans les membres 11,3 9,9 Douleur dans l’épaule 6,9 5,6 Douleur osseuse 5,8 2,3 Douleur dans le cou 4,4 3,8 Spasmes musculaires 3,7 3,4 Troubles généraux et affections au point de perfusion Pyrexie 17,9 4,6 Affection pseudo-grippale 8,8 2,7 Fatigue 5,4 3,5 Frissons 5,4 1,0 Asthénie 5,3 2,9 Œdème périphérique 4,6 4,2 Douleur 3,3 1,3 Malaise 2,0 1,0
Les symptômes post-dose sont devenus moins fréquents après chaque perfusion annuelle. Le tableau II présente l’incidence globale des effets indésirables en fonction du délai d’apparition après la première, la deuxième et la troisième perfusions.
Tableau II — Fréquence globale des effets indésirables dans l’essai sur l’ostéoporose postménopausique en fonction de la perfusion et du délai d’apparition (population évaluable sur le plan de l’innocuité)
Perfusion
| 1re perfusion | 2e perfusion |
3e perfusion
| Acide | Placebo | Acide | Placebo | Acide |
Placebo
| zolédronique | n (%) | zolédronique | n (%) | zolédronique |
n (%)
| n (%) | n (%) | n (%) |
Nbre total de
patientes
| 3862 | 3852 | 3409 | 3517 | 3106 |
3190 perfusées
Délai
d’apparition
| 1726 (44,69) | 571 (14,82) | 570 (16,72) | 462 (10,29) | 316 (10,17) |
270 (8,46) ≤ 3 jours
Tableau III — Effets indésirables survenus chez au moins 2 % des hommes et des femmes ayant subi une fracture de la hanche par traumatisme de faible intensité et traités par l’acide zolédronique (5 mg par perfusion i.v. 1 fois par année), et plus souvent qu’avec le placebo
Acide zolédronique Placebo (5 mg i.v.) 1 fois par année Système organique 1 fois par année % % (n = 1057) (n = 1054) Troubles du système nerveux Céphalées 3,8 2,5 Troubles vasculaires Hypertension 6,8 5,4 Troubles musculosquelettiques, affection des tissus conjonctifs et maladies osseuses Douleur dans les membres 5,9 4,8 Myalgie 4,9 2,6 Douleur osseuse 3,2 1,0 Douleur musculosquelettique 3,1 1,2 Troubles généraux et affections au point de perfusion Pyrexie 8,7 3,1 Œdème périphérique 5,5 5,3 Hyperthermie 2,2 0,3 Fatigue 2,1 1,2 Blessures, empoisonnement et complications liées aux interventions Complications postopératoires 3,8 3,3 Arthrose 5,7 4,5 Cataractes 3,0 2,3 Infection des voies urinaires 10,6 9,6
- Ostéoporose chez l’homme
De façon générale, le profil d’innocuité et de tolérabilité de l’acide zolédronique dans le traitement de l’ostéoporose masculine s’est révélé semblable à celui qui a été observé dans le cadre de l’essai HORIZON-PFT portant sur l’ostéoporose postménopausique. Les effets indésirables qui sont survenus chez au moins 2 % des hommes atteints
d’ostéoporose et qui n’ont pas été signalés lors de l’essai sur l’ostéoporose postménopausique (HORIZON-PFT) ou qui ont été signalés plus souvent dans le cadre de l’étude sur l’ostéoporose chez l’homme sont présentés au tableau IV.
Tableau IV — Effets indésirables survenus chez ≥ 2 %+ des hommes atteints
d’ostéoporose recevant de l’acide zolédronique (perfusion de 5 mg par voie i.v. 1 fois par année) ou de l’alendronate (70 mg 1 fois par semaine) pendant 24 mois
Acide zolédronique Alendronate (5 mg i.v.) (70 mg) Système organique 1 fois par année 1 fois par semaine % % (n = l53) (n = 148) Troubles du système nerveux
Céphalées 15,0 6,1 Léthargie 3,3 1,4 Troubles oculaires
Douleur oculaire 2,0 0,0 Troubles cardiaques
Fibrillation auriculaire 3,3 2,0 Palpitations 2,6 0,0 Troubles gastro-intestinaux
Douleur abdominale 7,9 4,1 Troubles respiratoires, thoraciques et médiastinaux
Dyspnée 6,5 4,7 Troubles de la peau et des tissus sous-cutanés
Hyperhydrose 2,6 2,0 Éruption cutanée 2,0 2,7 Troubles musculosquelettiques, affection des tissus
conjonctifs et maladies osseuses 19,6 6,8
Myalgie 12,4 10,8 Douleur musculosquelettique** 4,6 0,0 Raideur musculosquelettique 12,4 17,6 Dorsalgie Troubles rénaux et urinaires
Hausse de la créatininémie 2,0 0,7 Troubles généraux et affections au point de perfusion
Fatigue 17,6 6,1 Douleur 11,8 4,1 Frissons 9,8 2,7 Affection pseudo-grippale 9,2 2,0 Malaise 7,2 0,7 Réaction de phase aiguë 3,9 0,0 Épreuves de laboratoire
Augmentation de la protéine C-réactive 4,6 1,4 + Comprend les effets indésirables survenus chez ≥ 2 % des patients et n’ayant pas été signalés lors de l’étude sur l’ostéoporose postménopausique ou ayant été signalés plus souvent dans le cadre de l’étude portant sur l’ostéoporose chez l’homme.
Comprend les douleurs abdominales, les douleurs abdominales hautes et les douleurs abdominals basses.
**Comprend la douleur musculosquelettique et la douleur thoracique musculosquelettique.
- Ostéoporose causée par les glucocorticoïdes
De façon générale, le profil d’innocuité et de tolérabilité de l’acide zolédronique observé dans le cadre de l’essai sur l’ostéoporose causée par les glucocorticoïdes s’est révélé semblable à celui qui a été observé dans le cadre de l’essai HORIZON-PFT portant sur l’ostéoporose postménopausique. Les effets indésirables qui sont survenus chez au moins 2 % des patients et qui n’ont pas été signalés lorsde l’essai sur l’ostéoporose postménopausique (HORIZON-PFT) ou qui ont été signalés plus souvent dans le cadre de l’essai sur l’ostéoporose causée par les glucocorticoïdes comprenaient les douleurs abdominales+ (acide zolédronique : 7,5 %; risédronate : 5,0 %) et la douleur musculosquelettique++ (acide zolédronique : 3,1 %; risédronate : 1,7 %). De plus, les effets indésirables suivants sont survenus plus souvent, par comparaison avec l’étude sur l’ostéoporose postménopausique : nausées (acide zolédronique : 9,6 %; risédronate : 8,4 %), polyarthrite rhumatoïde (acide zolédronique : 6,3 %; risédronate : 5 %), dyspepsie (acide zolédronique : 5,5 %; risédronate : 4,3 %), infection des voies urinaires (acide zolédronique : 5 %; risédronate : 4,1 %) et dorsalgie (acide zolédronique : 4,3 %; risédronate : 6,2 %).
+ Comprend les douleurs abdominales, les douleurs abdominales hautes et les douleurs abdominales basses.
++ Comprend la douleur musculosquelettique et la douleur thoracique musculosquelettique.
Lors de l’étude de 1 an sur l’ostéoporose causée par les glucocorticoïdes, l’arythmie et la tachycardie ont été observées à une fréquence de 1 % (4 patients sur 416) dans le groupe traité par l’acide zolédronique, tandis qu’elles ont atteint respectivement une fréquence de 0 % et de 0,5 % (2 patients sur 417) chez les patients sous risédronate.
- Prévention de l’ostéoporose postménopausique
Tableau V — Effets indésirables survenus chez ≥ 2 % des femmes atteintes
d’ostéopénie ayant reçu de l’acide zolédronique (perfusion intraveineuse d’une dose unique de 5 mg après la répartition aléatoire) et plus souvent que chez les patientes ayant reçu le placebo lors de l’essai sur la prévention de l’ostéoporose postménopausique d’une durée de 2 ans
Acide zolédronique Placebo Système organique (5 mg i.v.) (%) (%) (n = 202)
(n = 181) Troubles endocriniens Hypothyroïdie 2,8 1,5 Troubles gastro-intestinaux Nausées 11,6 7,9 Constipation 7,2 6,9 Dyspepsie 6,6 5,0 Vomissements 5,0 4,5 Troubles vasculaires Hypertension 8,3 6,9
Troubles musculosquelettiques, affection des tissus
conjonctifs et maladies osseuses Myalgie 22,7 6,9 Dorsalgie 16,6 11,9 Douleur dans les membres 16,0 9,9 Cervicalgie 6,6 5,0 Douleur musculosquelettique 5,5 5,4 Douleur à la mâchoire 3,9 2,5 Douleur osseuse 3,3 1,0 Arthrite 2,2 1,5 Troubles généraux et affections au point de perfusion Pyrexie 21,0 4,5 Frissons 18,2 3,0
Douleur 14,9 3,5 Fatigue 9,9 4,0 Douleur thoracique non cardiaque 7,7 3,0 Œdème périphérique 3,9 3,5 Affection pseudo-grippale 3,3 2,0 Asthénie 2,8 1,0 Malaise 2,2 0,5 Troubles du système immunitaire
Allergies saisonnières 2,8 1,5 Infections et infestations Grippe 8,3 5,9 Infection dentaire 2,8 1,0 Blessures, empoisonnement et complications liées aux interventions Foulures 2,8 1,5 Douleur post-traumatique 2,8 2,5 Troubles métaboliques et nutritionnels Hypercholestérolémie 5,5 2,0 Troubles du système nerveux Céphalées 20,4 11,4 Étourdissements 6,1 3,5 Sciatalgie 5,0 2,0 Hypoesthésie 2,2 2,0 Troubles du système reproducteur et troubles mammaires Sécheresse vulvovaginale 2,2 2,0 Troubles respiratoires, thoraciques et médiastinaux Toux 6,1 5,0 Douleur laryngopharyngée 3,9 2,5 Congestion nasale 2,2 2,0
- Maladie osseuse de Paget
Le tableau VI présente, par système organique, les effets indésirables soupçonnés (évaluation du chercheur) d’être liés au médicament survenus chez au moins 2 % des patients atteints de la maladie osseuse de Paget et ayant reçu de l’acide zolédronique (perfusion intraveineuse unique de 5 mg) ou du risédronate (dose quotidienne orale de 30 mg pendant 2 mois) durant une période d’étude de 6 mois.
Tableau VI — Effets indésirables qu’on soupçonnea d’être liés au médicament et qui sont survenus chez au moins 2 % des patients atteints de la maladie osseuse de Paget qui ont reçu de l’acide zolédronique (perfusion intraveineuse unique de 5 mg) ou du risédronate (dose quotidienne orale de 30 mg pendant 2 mois) sur une période de suivi de 6 mois
Administration i.v. Administration de d’une dose unique de 30 mg/jour de Système organique 5 mg d’acide risédronate pendant zolédronique 2 mois (%) (%) (n = l77) (n = 172) Troubles métaboliques et nutritionnels
Hypocalcémie 3 1 Troubles du système nerveux
Céphalée 7 4 Léthargie 4 1 Troubles gastro-intestinaux
Diarrhée 2 0 Nausées 6 2 Dyspepsie 2 2 Infections et infestations
Grippe 3 0 Troubles musculosquelettiques, affection des tissus
conjonctifs et maladies osseuses
Myalgie 6 4 Douleur osseuse 5 1 Arthralgie 4 2 Troubles généraux et affections au point de perfusion
Affection pseudo-grippale 9 5 Pyrexie 7 1 Frissons 7 1 Fatigue 5 2 Douleur 3 2 Asthénie 2 1 Troubles respiratoires, thoraciques et médiastinaux
Dyspnée 2 0
a Évaluation du chercheur
Tableau VII — Effets indésirables les plus fréquents survenus chez au moins 5 % des patients atteints de la maladie osseuse de Paget dans chaque groupe ayant reçu de l’acide zolédronique (perfusion intraveineuse unique de 5 mg) ou du risédronate
(30 mg/jour par voie orale pendant 2 mois) en fonction du délai d’apparition
| Effets indésirables survenus |
Effets indésirables survenus
| ≤ 3 jours après l’instauration du |
≥ 3 jours après l’instauration du
| traitement |
traitement
Système organique
| Administration | Administration | Administration |
Administration
| i.v. d’une dose | de 30 mg/jour | i.v. d’une dose |
de 30 mg/jour
| unique de 5 mg | de risédronate | unique de 5 mg |
de risédronate
| d’acide | pendant 2 mois | d’acide |
pendant 2 mois
| zolédronique | (%) | zolédronique |
(%)
| (%) | (n = 172) | (%) |
(n = 172)
| (n = l77) | (n = l77) |
Troubles du système nerveux Céphalées 7 4 4 6 Étourdissements 3 1 5 3 Troubles gastro-intestinaux Diarrhée 2 1 4 5 Nausées 6 2 3 5 Infections et infestations Rhinopharyngite 1 0 5 8 Troubles musculosquelettiques, affection des tissus conjonctifs et maladies osseuses Myalgie 7 4 1 1 Douleur osseuse 5 1 4 4 Arthralgie 5 0 5 11 Douleur osseuse 2 1 2 7 Douleur dans les membres 0 1 7 7 Troubles généraux et affections au point d’injection Affection pseudo-grippale 10 4 1 2 Pyrexie 7 1 1 1 Frissons 7 1 1 1 Fatigue 7 2 2 2
Réactions locales : Dans l’étude sur l’ostéoporose postménopausique, des réactions locales au point de perfusion, comme des démangeaisons, de la rougeur et/ou de la douleur, ont été signalées chez 0,7 % des patientes après l’administration de l’acide zolédronique et chez 0,5 % des patientes après l’administration du placebo. Lors de l’étude sur l’ostéoporose masculine, la fréquence de ces réactions a été de 2,6 % dans le groupe acide zolédronique et de 1,4 % dans le groupe alendronate. Dans l’essai sur la prévention de l’ostéoporose postménopausique, ces effets ont été observés chez 1,1 % des patientes ayant reçu l’acide zolédronique et chez 2,0 % des patientes ayant reçu le placebo.
Iritis/uvéite/épisclérite/conjonctivite: Des cas d’iritis, d’uvéite, d’épisclérite et de conjonctivite ont été signalés chez des patients traités par des bisphosphonates, y compris l’acide zolédronique. Dans l’étude sur l’ostéoporose postménopausique, 9 patientes traitées par l’acide zolédronique (0,2 %) et 1 patiente ayant reçu le placebo (< 0,1 %) ont présenté une iritis, une uvéite ou une épisclérite. Parmi les troubles oculaires que l’on sait associés à l’emploi des bisphosphonates, 1 cas d’iritis touchant un patient traité par l’acide zolédronique
a été signalé pendant l’essai HORIZON-RFT. Lors de l’étude sur l’ostéoporose chez l’homme, 2 cas de conjonctivite et 1 cas de douleur oculaire ont été signalés chez des patients traités par l’acide zolédronique. En outre, 1 cas d’iritis a été relevé au sein du groupe alendronate. Durant l’étude sur l’ostéoporose causée par les glucocorticoïdes, 1 cas de conjonctivite a été observé chez un patient du groupe acide zolédronique. Dans l’essai sur la prévention de l’ostéoporose postménopausique, 2 cas (1,1 %) de conjonctivite ont été signalés dans le groupe sous acide zolédronique, tandis que 1 cas d’uvéite ou d’iritis a été observé chez trois patientes (1,7 %) recevant l’acide zolédronique, mais chez aucune patiente (0 %) sous placebo.
Insuffisance rénale: Lors de l’étude HORIZON-PFT sur l’ostéoporose postménopausique, l’acide zolédronique a été associé à une insuffisance rénale se manifestant par une détérioration de la fonction rénale (c.-à-d. une augmentation du taux de créatinine sérique) et, dans de rares cas, par une insuffisance rénale aiguë (voir tableau VIII). Dans l’étude clinique sur l’ostéoporose postménopausique, les patientes qui ont présenté une clairance de la créatinine < 30 mL/min, un résultat > 2+ au test de protéinurie sur bandelette réactive ou une hausse du taux de protéine sérique > 0,5 mg/dL (44,2 µmol/L) lors de la visite de sélection ont été exclues de l’étude. De façon générale, une hausse transitoire du taux de créatinine sérique a été observée dans les
10 jours suivant l’administration du traitement chez 42 patientes traitées par l’acide zolédronique (1,8 %) et chez 19 patientes ayant reçu le placebo (0,8 %). Le taux de créatinine est par la suite revenu à la normale sans traitement spécifique. De rares cas d’insuffisance rénale grave ont été signalés, et la plupart des patients visés ne s’étaient toujours pas remis à la fin de l’étude. Les changements confirmés dans la fonction rénale et les effets indésirables rénaux observés au cours de cet essai de 3 ans sont décrits aux tableaux VIII et IX.
Tableau VIII — Effets indésirables rénaux associés à un changement dans la fonction rénale et confirmés par un comité indépendant de spécialistes, qu’ils soient ou non reliés au médicament à l’étude, selon le terme privilégié (population évaluable sur le plan de l’innocuité de l’essai HORIZON-PFT)
Acide zolédronique Placebo Terme retenu (N = 3862) (N = 3852) n (%) n (%) Total 90 (2,33) 74 (1,92) Diminution de la clairance rénale de la 29 (0,75) 33 (0,86) créatinine
Hausse du taux sanguin de créatinine 22 (0,57) 6 (0,16) Insuffisance rénale 16 (0,41) 14 (0,36) Altération de la fonction rénale 11 (0,28) 20 (0,52) Protéinurie 9 (0,23) 6 (0,16) Insuffisance rénale aiguë 9 (0,23) 2 (0,05) Insuffisance rénale chronique 1 (0,03) 2 (0,05) Azotémie 4 (0,10) 0 (0,00)
Tableau IX — Changements dans la fonction rénale confirmés par un comité indépendant de spécialistes (population évaluable sur le plan de l’innocuité de l’essai HORIZON-PFT)
Acide zolédronique (N = 3862) | Placebo (N = 3852) | ||
| n % | n | % | |
Globalement Effet indésirable rénal Augmentation du taux de créatinine sérique > 0,5 mg/dL Clairance de la créatinine calculée < 30 mL/min Clairance de la créatinine calculée initiale ≤ 60 mL/min et réduite de ≥ 30 % | 178 (4,6) 175 (4,5) 55 (1,4) 62 (1,6) 114 (3,0) | 157 (4,1) 154 (4,0) 41 (1,1) 57 (1,5) 115 (3,0) | |
N = nombre de patientes dans la population analysée. n = nombre de patientes présentant l’effet indésirable.
(%) = n/N * 100
Dans l’essai HORIZON-RFT, la variation de la clairance de la créatinine (mesurée annuellement avant l’administration du traitement) et la fréquence de l’insuffisance rénale et de l’altération de la fonction rénale étaient comparables dans les groupes acide zolédronique et placebo au cours des 3 ans qu’a duré l’essai.
Durant l’étude portant sur l’ostéoporose chez l’homme, la fréquence des effets indésirables rénaux confirmés était plus élevée dans le groupe acide zolédronique (4,6 %) que dans le groupe alendronate (1,4 %). Une augmentation transitoire du taux de créatinine sérique (> 0,5 mg/dL) par rapport au taux initial a été observée de 9 à 11 jours après la perfusion chez 7 patients traités par l’acide zolédronique (4,6 %) et 1 patient traité par l’alendronate (0,7 %); ce taux a ensuite baissé jusqu’à sa valeur initiale ou jusqu’à une valeur proche de sa valeur initiale. Les changements confirmés dans la fonction rénale et les effets indésirables rénaux observés au cours des 2 ans qu’a duré l’étude sont décrits aux tableaux X et XI.
Tableau X — Changements dans la fonction rénale confirmés par un comité indépendant de spécialistes (population évaluable sur le plan de l’innocuité de l’étude sur l’ostéoporose chez l’homme)
Acide zolédronique N = 153 n (%) | Alendronate N = 148 n (%) | |
| Globalement | 7 (4,6) | 2 (1,4) |
| Effet indésirable rénal | 7 (4,6) | 2 (1,4) |
| Augmentation du taux de créatinine sérique > 0,5 mg/dL | 7 (4,6) | 1 (0,7) |
| Clairance de la créatinine calculée < 30 mL/min | 2 (1,3) | 1 (0,7) |
| Clairance de la créatinine calculée initiale ≤ 60 mL/min et réduite de ≥ 30 % | 5 (3,3) | 1 (0,7) |
| Protéinurie importante | 1 (0,7) | 0 (0,0) |
N = nombre de patients dans la
population analysée.
n = nombre de patients présentant
l’effet indésirable.
(%) = n/N * 100
Tableau XI — Effets indésirables rénaux associés à un changement dans la fonction rénale, qu’ils soient ou non reliés au médicament à l’étude, selon le terme privilégié (population évaluable sur le plan de l’innocuité de l’étude sur l’ostéoporose chez l’homme)
Acide zolédronique Alendronate Terme retenu N = 153 N = 148 n (%) n (%) Total 7 (4,6) 6 (4,1) Hausse du taux sanguin de créatinine 3 (2,0) 1 (0,7) Insuffisance rénale 2 (1,3) 1 (0,7) Azotémie 1 (0,7) 0 Protéinurie 1 (0,7) 0 Insuffisance rénale 1 (0,7) 1 (0,7) Diminution de la clairance rénale de la créatinine 0 2 (1,4) Insuffisance rénale aiguë 0 1 (0,7)
Durant l’étude sur l’ostéoporose causée par les glucocorticoïdes, la fréquence des effets rénaux confirmés s’est établie à 2,2 % chez les patients traités par l’acide zolédronique par rapport à 1,4 % chez les patients traités par le risédronate. Les augmentations confirmées du taux de créatinine sérique (> 0,5 mg/dL) par rapport au taux initial ont été plus fréquentes chez les patients traités par l’acide zolédronique que chez ceux qui ont reçu le risédronate (9 patients [2,2 %] vs 3 [0,7 %]). Les changements confirmés en laboratoire qui sont survenus dans la fonction rénale et les effets indésirables rénaux observés au cours de l’année qu’a duré l’étude sont décrits au tableau XII. En outre, la fréquence de l’insuffisance rénale s’est élevée à 0,7 % dans le groupe acide zolédronique et à 0,0 % dans le groupe risédronate, et la fréquence de l’insuffisance rénale aiguë s’est établie respectivement à 0,2 % et 0,5 % dans les deux groupes.
Tableau XII — Critères rénaux établis en laboratoire et confirmés comme étant des effets indésirables rénaux significatifs par un comité indépendant de spécialistes (population évaluable sur le plan de l’innocuité de l’étude sur l’ostéoporose causée par les glucocorticoïdes)
Acide zolédronique N = 416 n (%) | Risédronate N = 417 n (%) | |
| Globalement | 9 (2,2) | 6 (1,4) |
| Effet indésirable rénal* | 9 (2,2) | 6 (1,4) |
| Augmentation du taux de créatinine sérique > 0,5 mg/dL (1) | 9 (2,2) | 3 (0,7) |
| Clairance de la créatinine < 30 mL/min | 1 (0,2) | 0 (0) |
| Clairance de la créatinine calculée initiale ≤ 60 mL/min et réduite de ≥ 30 % | 0 (0) | 1 (0,2) |
| Protéinurie importante | 3 (0,7) | 2 (0,5) |
N = nombre de patients dans la
population analysée.
n = nombre de patients présentant l’effet
indésirable.
(%) = *100 n/N
* Le comité indépendant de spécialistes a déterminé qu’un effet indésirable rénal
d’importance clinique était survenu, qu’il ait ou non été signalé par l’investigateur. Dans l’essai sur la prévention de l’ostéoporose postménopausique, une patiente sous acide zolédronique (0,6 %) a présenté une clairance de la créatinine < 30 mL/min. Chez une autre patiente sous acide zolédronique (0,6 %), la clairance de la créatinine était < 30 mL/min et a diminué d’au moins 30 % au cours de l’étude par rapport à sa valeur initiale (≤ 60 mL/min). Une patiente sous acide zolédronique (0,6 %) a présenté une insuffisance rénale confirmée par un comité d’arbitrage. Aucune patiente du groupe placebo n’a présenté d’insuffisance
rénale, ni d’insuffisance rénale aiguë, ni de diminution de la clairance de la créatinine.
Bronchoconstriction chez les patients asthmatiques sensibles à l’AAS (acide acétylsalicylique): Bien qu’aucun cas de bronchoconstriction n’ait été observé dans les études cliniques sur l’acide zolédronique, des cas ont été signalés chez des patients sensibles à l’AAS ayant reçu des bisphosphonates.
Ostéonécrose de la mâchoire: Au cours de l’essai HORIZON-PFT, mené auprès de
7736 patientes atteintes d’ostéoporose postménopausique, on a observé des symptômes évoquant une ostéonécrose de la mâchoire chez l’une des patientes traitées par l’acide zolédronique et l’une des patientes témoins. Dans les deux cas, l’ostéonécrose de la mâchoire s’est résorbée après un traitement adéquat. Aucun cas d’ostéonécrose de la mâchoire n’a été observé lors des études cliniques sur l’acide zolédronique, c’est-à-dire l’essai HORIZON-RFT, des études sur le traitement de l’ostéoporose chez l’homme, de l’ostéoporose causée par les glucocorticoïdes et de la maladie osseuse de Paget, et celles sur la prévention de l’ostéoporose postménopausique.
Nécrose avasculaire et retard/absence de consolidation de fracture : Dans l’essai sur l’ostéoporose postménopausique, 3 cas de retard de consolidation de fracture (2 dans le groupe traité par l’acide zolédronique et 1 dans le groupe ayant reçu le placebo) ont été confirmés, dont 1 survenu chez une patiente présentant une facture préexistante au début de l’étude. Ont été signalés 7 cas de nécrose avasculaire (4 dans le groupe traité par l’acide zolédronique et 3 dans le groupe ayant reçu le placebo, dont 6 cas dans la région de la hanche et 1 cas dans la région du genou). Durant l’essai HORIZON-RFT, 3 patients (0,3 %) du groupe traité par l’acide zolédronique ont présenté un retard ou une absence de consolidation de fracture confirmés (2 nouvelles fractures de la hanche et 1 de l’humérus), et 3 patients (0,3 %) du groupe placebo ont présenté des fractures confirmées (1 nouvelle fracture de la hanche, 1 de la hanche controlatérale et 1 de l’épaule). On a observé une nécrose avasculaire confirmée atteignant la hanche dans tous les cas chez 6 patients (0,6 %) du groupe acide zolédronique et chez 3 patients (0,3 %) du groupe placebo. Durant l’étude sur l’ostéoporose causée par les glucocorticoïdes,
5 cas de nécrose avasculaire (2 dans le groupe acide zolédronique et 3 dans le groupe risédronate) ont été signalés.
Anomalies des résultats hématologiques et biochimiques
Créatinine sérique et clairance de la créatinine
- Ostéoporose postménopausique
Une hausse transitoire du taux de créatinine sérique (> 0,5 mg/dL (44,2 µmol/L)) a été observée dans les 10 jours suivant l’administration chez 42 patientes traitées par l’acide zolédronique (1,8 %) et chez 19 patientes ayant reçu le placebo (0,8 %) (voir EFFETS INDÉSIRABLES, Dysfonctionnement rénal).
De rares cas de dysfonctionnement rénal grave ont été rapportés. La plupart des patientes visées ne s’étaient pas rétablies à la fin de l’étude. Les changements dans la fonction rénale confirmés par un comité indépendant de spécialistes et les effets indésirables rénaux
observés au cours de cette étude de 3 ans sont décrits aux tableaux VIII et IX (voir EFFETS INDÉSIRABLES).
- Ostéoporose chez l’homme
Une augmentation transitoire du taux de créatinine sérique (> 0,5 mg/dL) par rapport au taux initial a été observée de 9 à 11 jours après la perfusion chez 7 patients traités par l’acide zolédronique (4,6 %) et 1 patient traité par l’alendronate (0,7 %); ce taux a ensuite baissé jusqu’à sa valeur initiale ou jusqu’à une valeur proche de sa valeur initiale. Les changements dans la fonction rénale confirmés et les effets indésirables rénaux observés au cours des 2 ans qu’a duré l’étude sont décrits aux tableaux X et XI (voir EFFETS INDÉSIRABLES).
- Ostéoporose causée par les glucocorticoïdes
Des augmentations confirmées du taux de créatinine sérique (> 0,5 mg/dL) par rapport au taux initial ont été observées chez 9 patients traités par l’acide zolédronique (2,2 %) et chez 3 patients traités par le risédronate (0,7 %). Les changements dans la fonction rénale confirmés en laboratoire et les effets indésirables rénaux observés au cours de l’année qu’a duré l’étude sont décrits au tableau XII.
- Maladie osseuse de Paget
Aucune variation cliniquement importante de la créatininémie n’a été observée dans les essais sur le traitement de la maladie osseuse de Paget.
Hypocalcémie
- Ostéoporose postménopausique
Une baisse légère, asymptomatique et transitoire de la calcémie a été observée chez les patientes de l’essai sur l’ostéoporose postménopausique (HORIZON-PFT) traitées par l’acide zolédronique, surtout après l’administration de la première dose. Environ 0,2 % des patientes ont affiché une baisse notable de la calcémie (moins de 1,87 mmol/L) après l’administration de l’acide zolédronique. Aucun cas d’hypocalcémie symptomatique n’a été observé. Dans cette étude, les patientes ont reçu quotidiennement des suppléments de calcium élémentaire (1000 à 1500 mg) et de vitamine D (400 à 1200 UI).
Lors de l’essai sur la prévention de l’ostéoporose postménopausique, 1 patiente (0,5 %) traitée par l’acide zolédronique (administré après la répartition aléatoire et au 12e mois; voir ESSAIS CLINIQUES) a présenté une hypocalcémie confirmée 1 mois après la première perfusion; son taux de calcium a baissé de façon notable, passant de 2,17 mmol/L au moment de son admission, à 1,70 mmol/L.
- Maladie osseuse de Paget
Des cas de diminution précoce et transitoire, généralement asymptomatique, des taux sériques de calcium et de phosphate ont été observés lors des essais sur le traitement de la maladie osseuse de Paget. De 9 à 11 jours après la perfusion de l’acide zolédronique, environ
21 % des sujets présentaient des taux sériques de calcium < 2,1 mmol/L (< 8,4 mg/dL). Dans les essais sur la maladie osseuse de Paget, une hypocalcémie symptomatique a été observée chez environ 1 % des patients. Tous les cas se sont résolus.
Au cours de l’essai HORIZON-RFT, aucune baisse du taux sérique de calcium en deçà de 1,87 mmol/L n’a été observée durant le traitement.
Effets indésirables du médicament signalés après la commercialisation du produit
Étant donné que ces effets sont signalés spontanément par une population de taille incertaine, il n’est pas toujours possible d’évaluer de manière fiable leur fréquence ou d’établir clairement un lien de causalité avec l’exposition à l’acide zolédronique.
Troubles cardiaques: fibrillation auriculaire, accident vasculaire cérébral parfois mortel (voir MISES EN GARDE ET PRÉCAUTIONS).
Troubles oculaires: inflammation de l’orbite, sclérite, uvéite, conjonctivite, iritis, épisclérite (voir MISES EN GARDE ET PRÉCAUTIONS).
Troubles généraux et affections au point d’administration: fièvre, symptômes pseudo-grippaux (pyrexie, asthénie, fatigue ou malaise) persistant pendant plus de 30 jours.
Troubles immunitaires: hypersensibilité, bronchoconstriction, urticaire, œdème de Quincke et réaction ou choc anaphylactique (rarement).
Troubles métaboliques et nutritionnels: hypocalcémie, déshydratation, hypophosphatémie
Troubles musculosquelettiques et affections du tissu conjonctif: arthralgie, myalgie, fracture de la diaphyse fémorale par traumatisme de faible intensité Ostéonécrose de la mâchoire, Ostéonécrose d'autres os (fémur, hanche, genou, humérus et conduit auditif externe) (voir MISES EN GARDE ET PRÉCAUTIONS).
Troubles du système nerveux: céphalées.
Troubles rénaux et urinaires: insuffisance rénale nécessitant la dialyse ou entraînant le décès. Des taux élevés de créatinine sérique ont été signalés chez des patients présentant 1) une néphropathie sous-jacente, 2) une déshydratation consécutive à de la fièvre, à la sepsie, à des pertes gastro-intestinales ou à un traitement diurétique, ou 3) d’autres facteurs de risque, tels que le grand âge ou l’emploi concomitant de médicaments néphrotoxiques à la suite de la perfusion (voir MISES EN GARDE ET PRÉCAUTIONS).
Troubles vasculaires: hypotension.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Chez l’humain, l’acide zolédronique est éliminé par excrétion rénale sans être métabolisé (voir
PARTIE II, MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
Interactions médicament-médicament
Aucune étude in vivo n’a été menée sur les interactions de l’acide zolédronique avec d’autres médicaments. Des études in vitro et ex vivo montrent que l’acide zolédronique possède une faible affinité pour les composantes cellulaires du sang humain. In vitro, l’acide zolédronique se lie aux protéines plasmatiques du sang humain dans une proportion moyenne allant de 28 %, à la concentration de 200 ng/mL, à 53 %, à la concentration de 50 ng/mL. Les études in vivo montrent que l’acide zolédronique n’est pas métabolisé et qu’il est excrété tel quel dans les urines.
Tableau XIII — Interactions médicament-médicament potentielles ou établies
(Légende : EC = essai clinique; T = interaction théorique)
Acide zolédronique | Réf. | Effet | Commentaire clinique |
| Aminosides | T | ↓ de la calcémie | Il faut se montrer prudent si l’on emploie des bisphosphonates, dont l’acide zolédronique, avec des aminosides, car ces agents peuvent, en raison d’un effet additif, provoquer une baisse prolongée de la calcémie. Cet effet n’a pas été signalé dans les essais cliniques sur l’acide zolédronique. |
| Diurétiques de l’anse | T | ↑ du risqué d’hypocalcémie | Il faut également faire preuve de prudence en cas d’emploi concomitant d’acide zolédronique et de diurétiques de l’anse, car cette association peut entraîner une augmentation du risque d’hypocalcémie |
| Médicaments néphrotoxiques | T | La prudence est de mise lorsqu’on administre de l’acide zolédronique avec d’autres médicaments potentiellement néphrotoxiques, comme les anti- inflammatoires non stéroïdiens. | |
Médicaments excrétés principalement par les reins | T | ↑ de l’exposition générale | Chez les patients souffrant d’insuffisance rénale, l’exposition générale aux médicaments excrétés principalement par voie rénale pourrait augmenter en cas d’administration concomitante. |
| Calcitonine | T | ↓ taux sérique de calcium/Hypocalcé -mie | Une administration concomitante d'acide zolédronique injectable et de calcitonine augmente le risque d'hypocalcémie. Utilisez avec précaution |
| Inhibiteur de l'angiogenèse | T | Ostéonécrose de la mâchoire | Une administration concomitante d'acide zolédronique injectable et d'inhibiteurs de l'angiogenèse peut augmenter le risque de développer de l'ostéonécrose de la mâchoire. Des précautions doivent être prises. Les patients prenant des inhibiteurs de l'angiogenèse doivent faire un examen dentaire avant le traitement avec l'acide zolédronique injectable (voir MISES EN GARDE ET PRÉCAUTIONS, Musculosquelettique). |
Interactions médicament-médicament
Aucune étude n’a été menée sur les interactions entre l’acide zolédronique et les aliments.
Interactions médicament-herbes médicinales
Aucune étude n’a été menée sur les interactions entre l’acide zolédronique et les médicaments ou les suppléments à base d’herbes médicinales.
Interactions médicament-épreuves de laboratoire
Aucune donnée ne suggère que l’acide zolédronique modifie les résultats des épreuves de laboratoire.
Interactions médicament-mode de vie
Aucune étude n’a été menée sur les effets de l’acide zolédronique sur le mode de vie.
POSOLOGIE ET ADMINISTRATION
Dose recommandée et ajustement posologique
- Traitement de l’ostéoporose postménopausique
La dose d’ACIDE ZOLÉDRONIQUE INJECTABLE recommandée consiste en une perfusion intraveineuse unique une fois par an.
- Traitement visant à accroître la densité minérale osseuse dans l’ostéoporose masculine
La dose d’ACIDE ZOLÉDRONIQUE INJECTABLE recommandée consiste en une perfusion intraveineuse unique une fois par an.
- Traitement et prévention de l’ostéoporose causée par les glucocorticoïdes, visant à accroître la densité minérale osseuse
La dose d’ACIDE ZOLÉDRONIQUE INJECTABLE recommandée consiste en une perfusion intraveineuse unique une fois par an.
- Prévention de l’ostéoporose postménopausique
La dose d’ACIDE ZOLÉDRONIQUE INJECTABLE recommandée consiste en une perfusion intraveineuse unique.
Réadministration du médicament dans le but de prévenir l’ostéoporose postménopausique Il n’existe pas de données spécifiques sur la réadministration du médicament après 24 mois. Lors de l’essai sur la prévention de l’ostéoporose postménopausique, les effets de l’administration d’une dose unique de 5 mg d’acide zolédronique par perfusion intraveineuse sur la densité minérale osseuse de la colonne lombaire ont été observés pendant une période allant jusqu’à 24 mois. On ne dispose d’aucune donnée clinique sur l’efficacité du médicament après cette période.
- Traitement de la maladie osseuse de Paget
La dose d’ACIDE ZOLÉDRONIQUE INJECTABLE recommandée consiste en une perfusion intraveineuse unique.
Traitement subséquent de la maladie osseuse de Paget
Après un traitement initial par l’acide zolédronique contre la maladie osseuse de Paget, une période de rémission prolongée est observée chez les patients qui ont répondu au traitement consistant en une perfusion intraveineuse supplémentaire de 5 mg d’acide zolédronique à la suite d’un intervalle d’au moins un an et qui présentent une récidive. On dispose de données limitées sur le traitement subséquent de la maladie osseuse de Paget (voir ESSAIS CLINIQUES).
L’ACIDE ZOLÉDRONIQUE INJECTABLE (solution prête à l’emploi contenant 5 mg d’acide zolédronique dans 100 mL) s’administre par voie intraveineuse à l’aide d’une tubulure de perfusion avec prise d’air.
Les patients doivent être avertis de s’hydrater suffisamment avant l’administration de l’ACIDE ZOLÉDRONIQUE INJECTABLE.
La perfusion doit être administrée à vitesse constante et sa durée ne doit pas être inférieure à 15 minutes (voir MISES EN GARDE ET PRÉCAUTIONS). L’ACIDE ZOLÉDRONIQUE INJECTABLE ne doit être administré que par perfusion intraveineuse et la totalité de la solution doit être perfusée. L’ACIDE ZOLÉDRONIQUE INJECTABLE ne doit jamais être injecté en bolus.
Fonction rénale
L’emploi de l’ACIDE ZOLÉDRONIQUE INJECTABLE est contre-indiqué chez les patients atteints d’insuffisance rénale grave (clairance de la créatinine < 35 mL/min). L’ACIDE ZOLÉDRONIQUE INJECTABLE doit être employé avec prudence chez les patients atteints d’insuffisance rénale légère ou modérée. L’ajustement posologique de l’ACIDE ZOLÉDRONIQUE INJECTABLE d’après la fonction rénale initiale n’étant appuyée par aucune donnée d’innocuité et d’efficacité, il n’est pas nécessaire de modifier la posologie chez les patients dont la clairance de la créatinine est ≥ 35 mL/min (voir MISES EN GARDE ET PRÉCAUTIONS). Les patients doivent être suffisamment hydratés avant l’administration de l’ACIDE ZOLÉDRONIQUE INJECTABLE, en particulier s’ils prennent des diurétiques (voir
CONTRE-INDICATIONS
et MISES EN GARDE ET PRÉCAUTIONS).
Apport de calcium et de vitamine D
Il est fortement recommandé d’administrer aux patients un supplément adéquat de calcium et de vitamine D, en particulier les jours qui précèdent et qui suivent l’administration de l’ACIDE ZOLÉDRONIQUE INJECTABLE (voir MISES EN GARDE ET PRÉCAUTIONS). Tous les patients devraient être informés de l’importance de prendre des suppléments de calcium et de vitamine D pour maintenir une calcémie normale et être sensibilisés aux symptômes de l’hypocalcémie. La supplémentation quotidienne en vitamine D recommandée doit être déterminée par le médecin traitant, en fonction des besoins individuels du patient. Dans l’étude sur l’ostéoporose postménopausique (HORIZON-PFT), les patientes ont reçu quotidiennement des suppléments de 1000 à 1500 mg de calcium élémentaire et de 400 à 1200 UI de vitamine D.
Prise en charge après la perfusion
Environ 25 % des patients ressentent des symptômes transitoires consécutifs à
l’administration de la dose dans les 3 premiers jours qui suivent la perfusion d’acide zolédronique (voir EFFETS INDÉSIRABLES). La prise en charge des symptômes doit être évaluée au cas par cas. Aucune réaction anaphylactique n’a été observée lors des essais cliniques, mais les bonnes pratiques médicales imposent la prudence (voir CONTRE-INDICATIONS).
Considérations posologiques
La durée optimale du traitement de l’ostéoporose par les bisphosphonates n’a pas été établie. Par conséquent, il convient de réévaluer périodiquement chez chaque patient la nécessité de poursuivre le traitement, d’après les risques et les bienfaits éventuels de l’administration de l’ACIDE ZOLÉDRONIQUE INJECTABLE.
SURDOSAGE
| Pour connaître les mesures à prendre en cas de surdosage présumé, communiquez | ||
| avec le centre antipoison de votre région. | ||
L’expérience clinique sur le surdosage aigu d’acide zolédronique est limitée. Les patients qui ont reçu des doses supérieures aux doses recommandées doivent faire l’objet d’une surveillance étroite. Si une hypocalcémie cliniquement significative survient, il est possible d’en annuler les effets par l’administration orale de suppléments de calcium et de vitamine D et/ou par une perfusion de gluconate de calcium.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
L’acide zolédronique appartient à la classe des bisphosphonates azotés et agit principalement sur l’os afin de le protéger de l’activité excessive et anormale des ostéoclastes et des ostéoblastes. C’est un inhibiteur de la résorption osseuse médiée par les ostéoclastes.
L’action sélective des bisphosphonates sur l’os repose sur leur affinité élevée pour l’os minéralisé. L’acide zolédronique administré par voie intraveineuse se distribue rapidement dans les os et, comme les autres bisphosphonates, se localise de préférence dans les sites où le remodelage osseux est élevé. Bien qu’il puisse exister d’autres mécanismes inhibiteurs, la cible moléculaire principale de l’acide zolédronique dans l’ostéoclaste est la farnésyl-pyrophosphate synthétase, enzyme indispensable à la régulation de plusieurs processus cellulaires essentiels à l’activité ostéoclastique. Des essais in vitro ont montré que parmi tous les bisphosphonates azotés disponibles, c’est l’acide zolédronique qui a le plus grand pouvoir d’inhibition de la farnésyl-pyrophosphate synthétase. Ce pouvoir d’inhibition supérieur est d’ailleurs en corrélation avec le pouvoir d’anti-résorption plus important observé in vivo chez le rat. La durée d’action relativement longue de l’acide zolédronique est attribuable à son affinité de liaison élevée pour le site actif de la farnésyl-pyrophosphate synthétase ainsi qu’à son importante affinité de liaison pour l’os minéralisé.
Effets pharmacodynamiques
Des études de longue durée menées chez l’animal ont montré que l’acide zolédronique empêche la résorption osseuse sans nuire à la formation ni à la minéralisation du tissu osseux, et sans altérer les propriétés mécaniques de l’os. Les données histomorphométriques provenant d’études de longue durée menées chez le rat et le singe montrent une réponse typique de l’os à un agent inhibiteur de la résorption, soit une réduction proportionnelle à la dose de l’activité ostéoclastique et de la fréquence d’activation de nouveaux sites de remodelage dans l’os trabéculaire et le système de Havers. Un remodelage osseux continu a été observé dans les échantillons d’os de tous les animaux traités par des doses cliniquement pertinentes d’acide zolédronique. Aucun signe de défaut de minéralisation ni aucun cas d’os fibreux ou d’accumulation anormale de tissu ostéoïde n’a été observé chez les animaux traités.
Histologie osseuse et marqueurs osseux
- Ostéoporose postménopausique
Une évaluation histomorphométrique des os a été réalisée chez 93 patientes atteintes d’ostéoporose postménopausique ayant reçu 3 doses annuelles d’acide zolédronique. Les résultats de cette évaluation ont révélé un os de qualité normale ne présentant aucun signe de troubles du remodelage osseux ni de défaut de minéralisation. La tomographie assistée par micro-ordinateur a mis en évidence la préservation de l’architecture de l’os trabéculaire chez les patientes traitées par l’acide zolédronique comparativement au placebo. En résumé, les biopsies et les marqueurs biochimiques indiquent un remodelage osseux continu et un tissu osseux de qualité normale.
Dans l’essai sur le traitement de l’ostéoporose, l’effet du traitement par l’acide zolédronique sur les marqueurs de la résorption osseuse (bêta-télopeptides C-terminaux sériques [b-CTx sérique]) et de la formation osseuse (phosphatase alcaline spécifique osseuse [PASO], propeptide N-terminal sérique de collagène de type I [P1NP]) a été évalué périodiquement chez certaines patientes (sous-groupes comprenant de 517 à 1246 patientes). Le traitement par l’acide zolédronique à raison d’une dose annuelle de 5 mg ramène les marqueurs du renouvellement osseux dans la plage de valeurs caractéristiques de la préménopause, soit une baisse d’environ 55 % des b-CTx, une baisse de 29 % de la PASO et une baisse de 52 % du P1NP, au cours d’une période de 36 mois. L’administration de doses annuelles répétées d’acide zolédronique n’a pas été associée à une réduction évolutive du taux des marqueurs de renouvellement osseux.
Le traitement par l’acide zolédronique a rapidement réduit le taux élevé de renouvellement osseux postménopausique. Les marqueurs de la résorption osseuse ont atteint leur nadir en 7 jours et les marqueurs de la formation osseuse, en 12 mois. Les marqueurs osseux se sont ensuite stabilisés et sont demeurés dans l’intervalle des valeurs caractéristiques de la préménopause. L’administration de doses annuelles répétées d’acide zolédronique n’a pas été associée à une réduction évolutive du taux des marqueurs de renouvellement osseux.
- Ostéoporose causée par les glucocorticoïdes
Des échantillons de biopsie osseuse ont été prélevés le 12e mois chez 23 patients ayant reçu
une dose annuelle d’acide zolédronique ou un traitement quotidien par le risédronate administré par voie orale (12 patients sous acide zolédronique et 11 patients sous risédronate). Toutes les biopsies se prêtaient à une évaluation histomorphométrique qualitative. Les évaluations qualitative et quantitative du tissu osseux ont fait état d’une architecture et d’une qualité normales, et de l’absence de défaut de minéralisation.
- Maladie osseuse de Paget
Un examen histologique des os a été pratiqué chez 7 patients atteints de la maladie osseuse de Paget 6 mois après qu’ils eurent été traités par l’acide zolédronique. Les résultats de la biopsie osseuse n’ont révélé aucun signe de trouble du remodelage osseux ou de défaut de minéralisation, l’os étant de qualité normale. Ces résultats concordaient avec la normalisation du renouvellement osseux, objectivée par les marqueurs biochimiques.
Pharmacocinétique
Il n’existe pas de données pharmacocinétiques sur le devenir de l’acide zolédronique chez les patients atteints d’ostéoporose postménopausique, d’ostéoporose ou de la maladie osseuse de Paget.
Distribution : De l’acide zolédronique a été administré à 64 patients cancéreux sous forme de perfusion unique ou de perfusions multiples (aux 28 jours) de 2, 4, 8 ou 16 mg pendant une durée de 5 ou 15 minutes. La diminution des concentrations plasmatiques d’acide zolédronique après la perfusion concordait avec un processus triphasique, les concentrations maximales ayant rapidement diminué à la fin de la perfusion pour atteindre < 1 % de la Cmax au bout de 24 heures, avec, lors de la phase initiale de l’élimination, des demi-vies alpha (t½α) et bêta (t½β) respectives de 0,24 h et 1,87 h et une demi-vie d’élimination terminale (t½γ) prolongée, estimée à 146 h d’après les très faibles concentrations plasmatiques résiduelles observées entre le 2e et le 28e jour après la perfusion. L’aire sous la courbe de la concentration plasmatique d’acide zolédronique en fonction du temps (ASC0-24 h) est proportionnelle à la dose lorsque celle-ci se situe entre 2 et 16 mg. L’accumulation de l’acide zolédronique, mesurée sur trois cycles de traitement, a été faible, comme en témoigne le fait que le rapport moyen de l’ASC0 -24 h des deuxième et troisième cycles au premier s’est établi, respectivement, à 1,13 ± 0,30 et à 1,16 ± 0,36.
Des études in vitro et ex vivo montrent que l’affinité de l’acide zolédronique pour les composants cellulaires du plasma humain est faible. À la concentration de 50 ng/mL, valeur se situant dans l’intervalle observé après la perfusion d’une dose d’acide zolédronique de 5 mg pendant 15 minutes, le taux de liaison du médicament aux protéines plasmatiques est d’environ 43 % à 55 %. Il n’est que légèrement inférieur (43 %) à 500 ng/mL, une concentration d’acide zolédronique supérieure à la Cmax prévue. Par conséquent, il est peu probable que l’acide zolédronique donne lieu à des interactions médicamenteuses résultant du déplacement de médicaments fortement liés aux protéines plasmatiques.
Métabolisme: L’acide zolédronique n’est pas métabolisé chez l’humain. Il s’est avéré que l’acide zolédronique n’agit que peu ou pas comme inhibiteur direct ou irréversible du métabolisme dépendant des enzymes du cytochrome P450. Par conséquent, il est peu probable qu’il réduise la clairance métabolique des substances qui sont métabolisées par les enzymes du cytochrome P450. Dans les études menées chez l’animal, moins de 3 % de la dose administrée par voie intraveineuse a été récupérée dans les selles. Le reste de la dose a été récupéré dans l’urine ou s’est fixé aux os, ce qui indique que le médicament est éliminé tel quel par les reins.
Excrétion: Chez 64 patients, 39 % ± 16 % (± ÉT), en moyenne, de la dose d’acide zolédronique administrée a été récupéré dans l’urine sur une période de 24 heures, et seules des traces de médicament ont été décelées dans l’urine au bout de 48 heures. Le pourcentage cumulé de médicament excrété dans l’urine durant la période allant de 0 à 24 heures était indépendant de la dose. La fraction non récupérée dans l’urine entre 0 et 24 heures, qui représente vraisemblablement la quantité de médicament fixé à l’os, retourne lentement dans la circulation générale, ce qui explique la longue période de faibles concentrations plasmatiques. La clairance rénale de l’acide zolédronique, sur la période de 0 à 24 heures, a été évaluée à 3,7 ± 2,0 L/h (±ÉT).
La clairance de l’acide zolédronique était indépendante de la dose, mais fonction de la clairance de la créatinine du patient. Dans une étude menée chez des patients, l’augmentation de la durée de perfusion d’une dose de 4 mg d’acide zolédronique de 5 minutes (n = 5) à 15 minutes (n = 7) a entraîné une diminution de 34 % de la concentration plasmatique de l’acide zolédronique à la fin de la perfusion ([moyenne ± ÉT] 403 ± 118 ng/mL c. 264 ± 86 ng/mL) et une augmentation de 10 % de l’ASC totale (378 ± 116 ng•h/mL c. 420 ± 218 ng•h/mL). La différence entre les ASC moyennes n’était pas statistiquement significative.
Populations et états particuliers
Enfants: On ne dispose pas de données pharmacocinétiques sur l’acide zolédronique chez l’enfant.
Personnes âgées: Le vieillissement n’a pas eu d’incidence sur la pharmacocinétique de l’acide zolédronique chez les patients âgés de 38 à 84 ans.
Sexe: Le sexe n’a pas d’incidence sur la pharmacocinétique de l’acide zolédronique.
Race: La race n’a pas d’incidence sur la pharmacocinétique de l’acide zolédronique.
Insuffisance hépatique: L’effet de l’insuffisance hépatique sur la pharmacocinétique de l’acide zolédronique n’a fait l’objet d’aucune étude clinique. L’acide zolédronique n’inhibe pas les cytochromes P450 humains in vitro et ne subit pas de biotransformation, ce qui laisse supposer que la fonction hépatique ne joue aucun rôle pertinent dans la pharmacocinétique de l’acide zolédronique et qu’aucun ajustement posologique n’est nécessaire. Chez un patient cancéreux présentant des métastases osseuses et ayant reçu par voie intraveineuse une dose de 20 nCi d’acide zolédronique marqué au 14C, une seule espèce radioactive
présentant des propriétés chromatographiques identiques à celles de la molécule mère a été retrouvée dans l’urine, ce qui donne à penser que l’acide zolédronique n’est pas métabolisé.
Insuffisance rénale: Les études pharmacocinétiques menées chez 64 patients étaient représentatives d’une population clinique type composée de sujets présentant une fonction rénale allant de normale à modérément altérée. Par comparaison avec celle des patients ayant une fonction rénale normale (clairance de la créatinine > 80 mL/min, N = 37), l’ASC plasmatique des patients atteints d’insuffisance rénale légère (clairance de la créatinine de 50 à 80 mL/min, N = 15) a accusé une augmentation moyenne de 15 %, tandis que celle des patients atteints d’insuffisance rénale modérée (clairance de la créatinine de 30 à 50 mL/min, N =11) a augmenté de 43 % en moyenne. Aucun ajustement posologique n’est nécessaire chez les patients qui présentent une clairance de la créatinine ≥ 30 mL/min. D’après un modèle pharmacocinétique/ pharmacodynamique de population, il semble que le risque de détérioration de la fonction rénale augmente avec l’ASC : le risque est deux fois plus élevé lorsque la clairance de la créatinine est de 10 mL/min. L’ACIDE ZOLÉDRONIQUE INJECTABLE est contre-indiqué chez les patients atteints d’insuffisance rénale grave (clairance de la créatinine < 35 mL/min), en raison du risque accru d’insuffisance rénale dans cette population (voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS). L’ACIDE ZOLÉDRONIQUE INJECTABLE doit être utilisé avec prudence chez les patients atteints d’insuffisance rénale légère ou modérée.
CONSERVATION ET STABILITÉ
Conserver l’ACIDE ZOLÉDRONIQUE INJECTABLE à la température ambiante, c’est-à-dire entre 15 ºC et 30 ºC. La fiole d’ACIDE ZOLÉDRONIQUE INJECTABLE est destinée à un usage unique. L’ACIDE ZOLÉDRONIQUE INJECTABLE doit être utilisé immédiatement suivant la ponction de la fiole et la totalité de son contenu doit être administrée. Toute portion inutilisée doit être jetée.
DIRECTIVES PARTICULIÈRES DE MANIPULATION
Remarque: Avant d’administrer un médicament pour usage parentéral, on doit vérifier, si le contenant et la solution le permettent, que celle-ci est exempte de particules et qu’elle n’a pas changé de couleur.
- La solution n’a pas besoin d’être diluée avant l’administration.
- L’administration parentérale de l’ACIDE ZOLÉDRONIQUE INJECTABLE doit être faite strictement par voie intraveineuse.
- La totalité du contenu de la fiole doit être administrée.
Compatibilité
- L’ACIDE ZOLÉDRONIQUE INJECTABLE ne doit pas entrer en contact avec des solutions contenant du calcium ou d’autres cations bivalents et doit être administré en une seule dose par une tubulure de perfusion séparée avec prise d’air.
- L’ACIDE ZOLÉDRONIQUE INJECTABLE est compatible avec les matériaux typiques des tubulures de perfusion avec prise d’air, soit le polychlorure de vinyle (PVC), le polyuréthane (PUR) et le polyéthylène (PÉ).
FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT
L’ACIDE ZOLÉDRONIQUE INJECTABLE (5 mg/100 mL d’acide zolédronique) est offert sous forme de solution prête à l’emploi pour perfusion intraveineuse (solution stérile de pH compris entre 6,0 et 7,0). Chaque fiole contient 5,330 mg d’acide zolédronique monohydraté (soit l’équivalent de 5 mg d’acide zolédronique anhydre), 4950 mg de mannitol et 30 mg de citrate de sodium dans 100 mL d’eau pour injection. La bouteille en plastique incolore est fermée avec un bouchon en caoutchouc qui est maintenu en place avec un capuchon en plastique avec composant amovible. Le bouchon est fait de caoutchouc de bromobutyl recouvert de polymère de fluorocarbone et ne contient pas de latex. La bouteille en plastique de l'acide zolédronique injectable est accompagnée d'un crochet en plastique pour faciliter la mise en place de la perfusion.
PARTIE II: RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination courante: Acide zolédronique
Dénomination systématique: Acide 1-hydroxy-2-(1H-imidazol-1-yl) éthane-1,1-diyldiphosphonique monohydraté
Formule moléculaire:
Masse moléculaire:
Formule développée:
Propriétés physico-
chimiques:
C5H10N2O7P2 • H2O
290,09 g/mol
L'acide zolédronique monohydraté est une poudre blanche ou blanchâtre. L'acide zolédronique monohydraté est légèrement soluble dans l'eau, pratiquement insoluble dans l'éthanol (96%), le méthanol, le diméthylformamide, l'acétate d'éthyle, le diméthylsulfoxyde, le chloroforme et l'acétone.
Le pH d’une solution aqueuse d’acide
zolédronique à 0,7 % est d’environ 2,0.
ESSAIS CLINIQUES
Ostéoporose postménopausique
Données démographiques et modalités de l’essai
L’efficacité et l’innocuité de l’acide zolédronique ont été démontrées dans l’essai HORIZON-PFT (Health Outcomes & Reduced Incidence with Zoledronic Acid Once Yearly – Pivotal Fracture Trial), une étude multinationale, à double insu et contrôlée placebo sur le traitement de l’ostéoporose chez la femme ménopausée à laquelle ont participé 7736 femmes âgées de 65 à 89 ans. Les critères d’admissibilité étaient les suivants : score T de la DMO du col du fémur inférieur ou égal à -1,5 et au moins deux fractures vertébrales légères ou une fracture vertébrale modérée existantes; ou score T de la DMO du col fémoral inférieur ou égal à -2,5 avec ou sans signe de fracture(s) vertébrale(s) existante(s). L’acide zolédronique a été administer 1 fois par an pendant 3 années consécutives, sous la forme d’une dose unique de 5 mg diluée dans une solution de 100 mL et administrée en perfusion pendant au moins 15 minutes.
Les deux principaux critères d’évaluation ont été l’incidence de fractures vertébrales morphométriques à 3 ans et l’incidence de fractures de la hanche sur une période moyenne de 3 ans. Les participantes ont été réparties en deux groupes de traitement (groupes I et II). L’incidence des fractures de la hanche et de toutes les fractures cliniques a été évaluée chez 7736 femmes. Toutes les fractures cliniques ont été confirmées par des signes radiographiques et/ou cliniques. L’incidence des fractures vertébrales a été évaluée une fois par an chez 5661 de ces patientes. Dans le groupe I, les femmes évaluées en vue de déterminer l’incidence des fractures vertébrales n’ont reçu aucun traitement concomitant contre l’ostéoporose, alors que les femmes du groupe II évaluées en vue de déterminer l’incidence des fractures de la hanche et de toutes les fractures cliniques étaient autorisées à recevoir un tel traitement. Le traitement concomitant contre l’ostéoporose comprenait la calcitonine, le raloxifène, le tamoxifène, le traitement hormonal substitutif et la tibolone (non approuvée au Canada), les autres bisphosphonates étant interdits. Toutes les femmes ont reçu quotidiennement des suppléments de calcium élémentaire (1000 à 1500 mg) et de vitamine D (400 à 1200 UI).
Les fractures non vertébrales sont celles qui touchent d’autres os que ceux de la colonne vertébrale. Les fractures cliniques sont des fractures cliniquement manifestes et souvent douloureuses. Elles comprennent les fractures cliniques vertébrales et non vertébrales, comme celles de la hanche et du poignet. Toutes les fractures cliniques ont été confirmées par des signes radiographiques et/ou cliniques. Toutes les évaluations de l’efficacité au regard des fractures non vertébrales et des fractures cliniques ont été réalisées dans les groupes I et II. Bien que les critères d’évaluation morphométrique des fractures vertébrales aient été appliqués uniquement dans le groupe I, les fractures vertébrales cliniques ont été évaluées tant dans le groupe I que dans le groupe II, étant donné qu’elles sont visées par le critère d’évaluation des fractures cliniques.
Tableau XIV — Résumé des données démographiques d’un essai clinique mené chez des femmes ménopausées atteintes d’ostéoporose
No de l’essai | Méthodologie | Posologie, voie d’administration et durée du traitement | Sujets (N = population traitée) | Âge moyen (min.-max.) | Sexe homme/ femme (N = patientes réparties aléatoirem ent) | ||
Acide zolédronique | Placebo | Acide zolédronique | Placebo | ||||
2301 HORIZ0N- PFT | Étude multicentrique, à double insu, à répartition aléatoire et contrôlée par placebo portant sur l’efficacité et l’innocuité | 3 doses d’acide zolédronique à 5 mg/100 mL pendant 15 minutes (ou perfusion de placebo) tous les 12 mois Durée : 36 mois | N = 3862 | N = 3852 | 73,1 (64 – 89) | 73,0 (64 – 89) | 7736 (0 % d’hommes/ 100 % de femmes) |
Résultats de l’étude
Effet sur les fractures vertébrales dans l’essai HORIZON-PFT
L’acide zolédronique réduit de manière significative le risque de nouvelles fractures vertébrales, de 70 % en l’espace de 3 ans (réduction absolue de l’incidence des fractures de 7,6 % sur 3 ans), comparativement au placebo. Cette réduction a été observée dès la première année de traitement (voir tableau XV).
Tableau XV — Résumé des résultats sur l’efficacité dans la réduction des fractures vertébrales à 12, 24 et 36 mois (groupe I)
Critères d’évaluation | N | Patientes ayant subi de nouvelles fractures vertébrales | Réduction absolue de l’incidence des fractures (%) (IC à 95 %) | Réduction du risque relatif de l’incidence de fractures (%) (IC à 95 %) | Valeur p | ||
Acide zolédronique | Placebo | Acide zolédronique n (%) | Placebo n (%) | ||||
Au moins une nouvelle fracture vertébrale (sur 12 mois) | 2822 | 2853 | 42 (1,5) | 106 (3,7) | 2,2 (1,4 – 3,1) | 60 (43 -72) | < 0,0001 |
Au moins une nouvelle fracture vertébrale (sur 24 mois) | 2822 | 2853 | 63 (2,2) | 220 (7,7) | 5,5 (4,4 – 6,6) | 71 (62 - 78) | < 0,0001 |
Critères d’évaluation | N | Patientes ayant subi de nouvelles fractures vertébrales | Réduction absolue de l’incidence des fractures (%) (IC à 95 %) | Réduction du risque relatif de l’incidence de fractures (%) (IC à 95 %) | Valeur p | ||
Acide zolédronique | Placebo | Acide zolédronique n (%) | Placebo n (%) | ||||
Au moins une nouvelle fracture vertébrale (sur 36 mois) | 2822 | 2853 | 92 (3,3) | 310 (10,9) | 7,6 (6,3 – 9,0) | 70 (62 - 76) | < 0,0001 |
L’acide zolédronique a diminué de manière significative le risque relatif de nouvelles fractures vertébrales à 12 mois (réduction du risque relatif de 60 %; réduction du risque absolu de 2,2 %), à 24 mois (réduction du risque relatif de 71 %; réduction du risque absolu de 5,5 %) et à 36 mois (réduction du risque relatif de 70 %) (réduction du risque absolu de 7,6 %) (p < 0,0001 dans tous les cas).
L’acide zolédronique a diminué de manière significative le risque relatif d’une ou de plusieurs fractures vertébrales/d’aggravation d’une ou de plusieurs fractures vertébrales à 1 an (réduction du risque relatif: 58 %; réduction absolue de l’incidence de fractures: 2,3 %), à 2 ans (68 %) (réduction absolue de l’incidence de fractures : 5,7 %) et à 3 ans (68 %) (réduction absolue de l’incidence des fractures : 7,9 %), comparativement au placebo (p < 0,0001 dans tous les cas). L’acide zolédronique a diminué de manière significative le risque relatif d’au moins une nouvelle fracture vertébrale modérée ou grave à 1 an (60 %; réduction absolue de l’incidence de fractures: 1,9 %), à 2 ans (71 %; réduction absolue de l’incidence de fractures : 4,6 %) et à 3 ans (70 %; réduction absolue de l’incidence des fractures : 6,6 %), comparativement au placebo (p < 0,0001 dans tous les cas). L’acide zolédronique a diminué de manière significative le risque relatif d’au moins deux nouvelles fractures vertébrales sur 3 ans (89 %; réduction absolue de l’incidence des fractures: 2,1 %), comparativement au placebo (p < 0,0001).
Ces réductions du nombre de fractures vertébrales sur 3 ans ont été constantes et nettement plus importantes que dans le groupe placebo, peu importe l’âge, la région géographique, la race, l’indice de masse corporelle au début de l’étude, le nombre de fractures vertébrales au début de l’étude, le score T de la DMO du col fémoral ou si les sujets avaient déjà pris ou non des bisphosphonates. Plus précisément, chez les patientes âgées de 75 ans et plus, l’acide zolédronique a réduit de 60 % le risque relatif de fractures vertébrales (réduction absolue de l’incidence des fractures : 7,2 %), comparativement au placebo (p < 0,0001).
Effet sur les fractures de la hanche sur 3 ans dans l’essai HORIZON-PFT
L’acide zolédronique a diminué de manière significative le risque de nouvelles fractures de la hanche (41 %; RR: 0,60) à 3 ans comparativement au placebo (p = 0,0024). Le taux de fracture de la hanche s’élevait à 1,45 % dans le groupe acide zolédronique comparativement à 2,50 % dans le groupe placebo. La prise d’acide zolédronique s’est traduite par une réduction absolue de l’incidence de fractures de la 




hanche de 1,1 % (diminution du risque de 41 %) au cours de la période de suivi d’une durée médiane de 3 ans. L’incidence des premières fractures de la hanche au fil du temps est illustrée au tableau XVI.
Tableau XVI — Incidence des premières fractures de la hanche au fil du temps selon le traitement (groupes I et II)
Traitement N n (%)1
Risque relatif
Valeur p3
(IC à 95 %)2
Acide zolédronique 3875 52 (1,44) 0,59 (0,42- 0,83) 0,0024
Placebo 3861 88 (2,49) 1n représente le nombre de patientes présentant une fracture de la hanche au fil du temps, le pourcentage correspondant à une évaluation de Kaplan-Meier du taux d’événements au 36e mois. 2 Le risque relatif associé à l’acide zolédronique comparativement au placebo et l’intervalle de confiance à 95 % reposent sur un modèle de régression des hasards proportionnels de Cox, le traitement étant un facteur stratifié par groupe. Un risque relatif < 1 signifie que les patientes traitées par l’acide zolédronique sont exposées à un risque inférieur de fracture de la hanche comparativement à celles qui reçoivent un placebo.
3 La valeur de p est calculée sur la base d’un test Mantel-Haenszel stratifié analysé en fonction du groupe de la population à l’étude.
Le temps écoulé avant la première fracture de la hanche est illustré à la figure I.
Figure I — Réduction du risque cumulatif de fracture de la hanche sur 3 ans (groupes I et II)
Acide zolédronique (n = 3875)
Placebo % (n = 3861)
Temps écoulé avant la première fracture de la hanche (en jours) La diminution de l’incidence des fractures de la hanche sur 3 ans a été plus importante dans le groupe traité par l’acide zolédronique que dans le groupe placebo, quel que soit le score T de la DMO du col fémoral.
Effet observé dans les deux groupes de l’essai HORIZON-PFT
Les participantes de l’étude sur l’ostéoporose ont été réparties en deux groupes de traitement (groupe I: patientes qui ne suivaient pas un traitement concomitant contre
l’ostéoporose; groupe II : patientes autorisées à suivre un traitement concomitant contre l’ostéoporose). L’étude ne possédait pas la puissance a priori pour évaluer les différences entre les sous-groupes. L’acide zolédronique a malgré tout été associé à une réduction de 51 % du risque de fractures de la hanche chez les patientes qui n’avaient jamais reçu de bisphosphonates auparavant, ce qui correspond à une réduction du risque absolu de 1,4 % (RR = 0,49; IC à 95 % : 0,33 à 0,72;
p < 0,001). En revanche, chez un nombre relativement restreint de patientes traitées antérieurement par des bisphosphonates, les fractures de la hanche ont été plus nombreuses dans le groupe acide zolédronique (12/565 patientes) que dans le groupe placebo (8/557 patientes), ce qui correspond à une augmentation du risque absolu de 0,8 % (RR = 1,49; IC à 95 % : 0,61 à 3,64; p = 0,3817).
La diminution de l’incidence de fractures de la hanche sur 3 ans a été plus importante dans le groupe acide zolédronique que dans le groupe placebo, peu importe l’âge, la région géographique, la race, l’indice de masse corporelle et le nombre de fractures vertébrales au début de l’étude, ou le score T de la DMO du col fémoral.
Effet sur toutes les fractures cliniques dans l’essai HORIZON-PFT
L’acide zolédronique s’est révélé supérieur au placebo en ce qui a trait à la baisse de l’incidence de toutes les fractures cliniques (symptomatiques), des fractures vertébrales cliniques et des fractures non vertébrales (à l’exclusion des fractures aux doigts, aux orteils, au visage et des fractures cliniques de la colonne thoracique et de la colonne lombaire). Toutes les fractures cliniques ont été confirmées par des signes radiographiques et/ou cliniques. Un résumé des résultats figure au tableau XVII.
Tableau XVII — Incidence des fractures cliniques sur 3 ans selon le traitement
Résultats
Acide zolédronique
(n = 3875) Taux d’événements
n (%)
Placebo % (n = 3861)
Taux
d’événements n
(%)
Réduction absolue de l’incidence des
fractures
(%)
(IC à 95 %)
Réduction du risque relatif de fracture (%) (IC à 95 %)
Toute fracture 33 (23, 42) clinique (1) 308 (8,4) 456(12,8) 4 ,4 (3,0, 5,8) Valeur de p < 0,001 Fracture
vertébrale 77 (63, 86) clinique (2) 19(0,5) 84(2,6) 2 ,1 (1,5, 2,7) Valeur de p < 0,001 Fracture
vertébrale 25 (13, 36) non vertébrale (3) 292 (8,0) 388(10,7) 2 ,7 (l,4, 4,0) Valeur de p < 0,001
(1) À l’exclusion des fractures des os des doigts, des orteils et du visage.
(2) Comprend les fractures vertébrales thoraciques et lombaires cliniques.
(3) À l’exclusion des fractures des os des doigts, des orteils et du visage et des fractures vertébrales thoraciques et lombaires cliniques.
Effet sur la densité minérale osseuse dans l’essai HORIZON-PFT
L’acide zolédronique a augmenté de manière significative la DMO dans la colonne lombaire, la hanche et le radius distal comparativement au placebo à toutes les évaluations (à 6, 12, 24 et 36 mois) (toutes les valeurs de p < 0,0001).
Comparativement au placebo, le traitement par l’acide zolédronique a entraîné, sur 3 ans, une augmentation de 6,7 % de la DMO de la colonne lombaire, de 6,0 % de la DMO de la hanche totale, de 5,1 % de la DMO du col fémoral et de 3,2 % de la DMO du radius distal sur 3 ans (toutes les valeurs de p < 0,0001).
Changement dans la taille des patientes dans l’essai HORIZON-PFT
La taille en position debout a été mesurée annuellement à l’aide d’un stadiomètre, soit au début de l’étude, à 12, à 24 et à 36 mois. Les patientes traitées par l’acide zolédronique ont affiché une perte de taille nettement moindre à 3 ans comparativement à celles qui avaient reçu le placebo (respectivement de 4,2 mm et de 6,7 mm [p < 0,0001]).
L’efficacité et l’innocuité de l’acide zolédronique dans la prévention des fractures cliniques chez des patients atteints d’ostéoporose ayant subi une récente fracture par traumatisme de faible intensité ont été évaluées dans le cadre d’une étude de prévention des fractures cliniques après une fracture de la hanche (essai HORIZON-RFT). Cette étude multinationale par paramètres, à double insu, avec répartition aléatoire et contrôlée par placebo a été menée chez 2127 hommes (23,88 %) et femmes (76,12 %) âgés de 50 à 95 ans (âge moyen de 74,5 ans); 91 % des patients étaient de race blanche. La fréquence des fractures cliniques, y compris les fractures vertébrales et non vertébrales et les fractures de la hanche, a été évaluée chez des patients ayant subi peu de temps auparavant (au cours des 90 derniers jours) une fracture de la hanche par traumatisme de faible intensité, qui ont été traités par le médicament à l’étude et suivis pendant en moyenne 2 ans.
Les patients étaient autorisés à utiliser les médicaments concomitants suivants pour traiter leur ostéoporose : calcitonine, raloxifène, tamoxifène, hormonothérapie substitutive, tibolone, déhydroépiandrostérone (DHEA), ipriflavone et hormonothérapie substitutive par la testostérone chez les hommes atteints d’hypogonadisme. Toutefois, la prise d’autres bisphosphonates et d’hormone parathyroïdienne était interdite.
L’acide zolédronique a été administré à raison de 5 mg dans une solution de 100 mL en une perfusion annuelle d’au moins 15 minutes, jusqu’à ce qu’au moins 211 patients de la population à l’étude présentent des fractures cliniques confirmées. Tous les participants ont reçu quotidiennement des suppléments de calcium élémentaire (1000 à 1500 mg) et de vitamine D (800 à 1200 UI). Le principal critère d’évaluation de l’efficacité était la fréquence des fractures cliniques survenues durant l’étude.
Tableau XVIII — Résumé des données démographiques de l’essai HORIZON-RFT No de
l’essai
Méthodologie Posologie, voie
d’administration
et durée du traitement
Sujets Âge moyen (tranche) Sexe hommes/ femmes Acide Placebo Acide Placebo zolédronique zolédronique
(N = patients répartis au hasard) 2310
HORIZON-
RFT
Essai
multinational,
à répartition
Dose de 5 mg d’acide
zolédronique
n = 1065 N = 1062 74,4
(65-84)
74,6
(65-
849)
2127 (23,88 % d’hommes/
aléatoire, à
double insu,
contrôlé par
placebo sur
l’efficacité et
l’innocuité
dans une solution de 100 mL
administrée tous les 12 mois en une perfusion d’au moins
15 minutes
Durée déterminée par les
événements
76,12 % de femmes)
Effet sur toutes les fractures cliniques dans l’essai HORIZON-RFT
Le traitement par l’acide zolédronique a réduit de manière significative, soit de 35 %, la fréquence des fractures cliniques de tous types. Il a également entraîné une réduction de 46 % du risque de fracture vertébrale clinique et une réduction de 27 % du risque de fracture non vertébrale. On a observé une réduction non significative de 30 % du risque de fracture de la hanche subséquente dans le groupe acide zolédronique comparativement au groupe placebo. On a relevé chez les hommes une réduction non significative de la fréquence des fractures cliniques, comparativement aux hommes sous placebo, mais l’étude n’avait pas la puissance statistique nécessaire pour établir la portée de cette observation dans ce sous-groupe; la fréquence des fractures cliniques était de 7,5 % chez les hommes traités par l’acide zolédronique contre 8,7 % chez ceux qui avaient reçu le placebo.
Tableau XIX — Incidence des principaux critères relatifs aux fractures cliniques selon le traitement
(1) À l’exclusion des fractures des os des doigts, des orteils et du visage.
| Résultats | Acide zolédronique (n = 1064) Taux d’événements (%) | Placebo (n = 1063) Taux d’événements (%) | Réduction absolue de l’incidence de fractures Taux d’événements (%) (IC à 95 %) | Réduction du risque relatif de fractures (%) (IC à 95 %) | Valeur p |
| Toute fracture clinique (1) | 8,6 | 13,9 | 5,3 (2,3, 8,3) | 35 (16, 50) | 0,001 |
| Fracture vertébrale clinique (2) | 1,7 | 3,8 | 2,1 (0,5, 3,7) | 46 (8, 68) | 0,02 |
| Fracture non vertébrale (1) | 7,6 | 10,7 | 3,1 (0,3, 5,9) | 27 (2, 45) | 0,03 |
| Fracture de la hanche | 2,0 | 3,5 | 1,5 (-0,1, 3,1) | 30 (-19, 59) | 0,18 |
(2) Comprend les fractures vertébrales thoraciques et lombaires cliniques.
L’incidence de première fracture clinique observée avec l’acide zolédronique représente une réduction de 35 % du risque de fractures cliniques au fil du temps dans le groupe acide zolédronique comparativement au groupe placebo (risque relatif de 0,65 [IC à 95 % : de 0,50 à 0,84; p = 0,0012]).
Figure II — Courbe de Kaplan-Meier du temps écoulé avant la première fracture clinique – étude contrôlée par placebo, étude 2310 (population en intention de traiter)
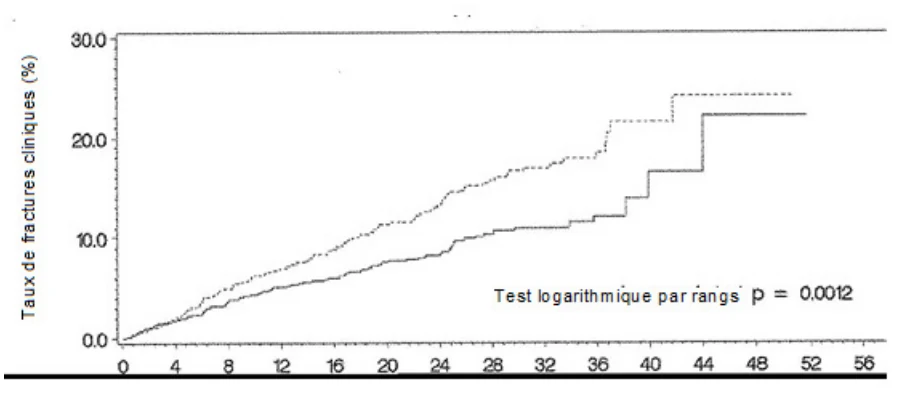
Temps écoulé (en mois)
— Acide zolédronique -------- Placebo
Effet sur la densité minérale osseuse (DMO) dans l’essai HORIZON-RFT
Le traitement par l’acide zolédronique a entraîné des augmentations significatives des mesures de la DMO de la hanche totale et du col fémoral (augmentation de 5,4 % de la DMO de la hanche totale et de 4,3 % de la DMO du col fémoral sur 24 mois, comparativement au placebo).
Ostéoporose chez l’homme
Données démographiques et modalités de l’essai
L'efficacité et la sûreté de l'acide zolédronique injectable chez les hommes avec ostéoporose a été évaluée dans une étude randomisée, multicentrique, en double aveugle et contrôlée par agent actif, composée de 302 hommes âgés de 25 à 86 ans (âge moyen de 64 ans) et à 95.4% Caucasien. La durée du test était de deux ans. Les patients étaient randomisés avec soit de l'acide zolédronique injectable, qui était administré une fois par an sous forme d'une seule dose de 5 mg dans 100 ml de solution et perfusé durant 15 minutes pour un total de deux doses, ou avec de l'alendronate 70 mg oral pendant deux ans. Tous les participants ont reçu 1000 mg de calcium élémentaire et 800 à 1000 UI de supplémentation de vitamine D par jour. L'efficacité a été démontrée si une non-infériorité à l'alendronate était montrée par rapport au changement de pourcentage de la densité minérale osseuse dans la colonne lombaire à 24 mois relativement aux valeurs de départ.
Tableau XX — Résumé des données démographiques de l’essai clinique
mené sur l’ostéoporose masculine
No de l’essai | Méthodologie | Posologie, voie d’administration et durée du traitement | Sujets (N = population traitée) | Âge moyen (tranche) | Sexe homme/femme (N = patients répartis aléatoirement) | ||
Acide zolédronique | Alendronate | Acide zolédronique | Alendronate | ||||
| M2308 | Étude multicentrique à double insu, avec répartition aléatoire, double placebo et témoin actif, sur l’efficacité | Une (1) dose de 5 mg d’acide zolédronique dans une solution de 100 mL administrée en une perfusion de 15 minutes (ou perfusion de placebo) tous les 12 mois Alendronate (ou placebo) à 70 mg, 1 fois par semaine Durée : 24 mois | N = 154 | N = 148 | 64,5 (25-85) | 63,5 (29-86) | 302 (100 % d’hommes/ 0 % de femmes) |
Résultats d’étude
Effet sur la densité minérale osseuse (DMO)
Administré en une perfusion annuelle, l’acide zolédronique s’est révélé non inférieur à l’alendronate, administré 1 fois par semaine, pour ce qui est du pourcentage de variation de la DMO de la colonne lombaire au 24e mois par rapport au départ (acide zolédronique : 6,1 % vs alendronate : 6,2 %).
Ostéoporose causée par les glucocorticoïdes
Données démographiques et modalités de l’essai
L’efficacité et l’innocuité de l’acide zolédronique ont été évaluées dans le cadre de l’essai sur l’ostéoporose causée par les glucocorticoïdes chez 833 hommes et femmes âgés de 18 à 85 ans (moyenne : 54,4 ans), majoritairement de race blanche (95,1 %), ayant reçu par voie orale une dose de prednisone de 7,5 mg/jour ou plus (ou l’équivalent). Il s’agissait d’un essai multicentrique à double insu et avec répartition aléatoire, stratification (groupe sous traitement curatif et groupe sous traitement préventif) et témoin actif d’une durée de 1 an. Avant d’être répartis aléatoirement, les patients du sous-groupe traitement préventif ont reçu des glucocorticoïdes pendant 3 mois ou moins, tandis que les patients du sous-groupe traitement curatif ont reçu des glucocorticoïdes pendant plus de 3 mois. À l’issue de la répartition aléatoire, les
patients ont reçu de l’acide zolédronique, à raison d’une seule dose de 5 mg dans une solution de 100 mL en perfusion de 15 minutes, ou du risédronate administré par voie orale à raison de 5 mg par jour pendant 1 an. Tous les participants ont aussi reçu quotidiennement des suppléments de calcium élémentaire (1000 mg) et de vitamine D (400 à 1000 UI). L’étude était conçue pour démontrer la non-infériorité d’une perfusion unique d’acide zolédronique par rapport au risédronate dans ces deux sous-populations. L’efficacité était démontrée dans les deux sous-groupes (traitement curatif et traitement préventif) en présence d’une non-infériorité suivie d’une supériorité au risédronate sur le plan du pourcentage de variation de la DMO de la colonne lombaire à 12 mois par rapport au départ.
Tableau XXI — Résumé des données démographiques de l’essai clinique sur l’ostéoporose causée par les glucocorticoïdes
No de l’essai | Méthodologie | Posologie, voie d’administration et durée du traitement | Sujets (N = population traitée) | Âge moyen (tranche) | Sexe homme/femme (N = patients répartis aléatoirement) | ||
Acide zolédronique | Risédronate | Acide zolédronique | Risédronate | ||||
| O2306 | Étude à double insu et avec répartition aléatoire, stratification, double placebo, témoin actif et groupes parallèles sur l’efficacité et l’innocuité | 1 dose de 5 mg d’acide zolédronique dans une solution de 100 mL administrée en 15 minutes 5 mg de risédronate par voie orale, 1 f.p.j. Durée : 12 mois | Groupe traitement curatif : N = 272 Groupe traitement préventif : N = 144 | Groupe traitement curatif : N = 273 Groupe traitement préventif : N = 144 | 54,3 (18-83) | 54,6 (19-84) | 833 Acide zolédronique : (31,5 % d’hommes/ 68,5 % de femmes) Risédronate (32,1 % d’hommes/ 67,9 % de femmes) |
Résultats d’étude
Effet sur la densité minérale osseuse (DMO)
Les augmentations de la DMO de la colonne lombaire observées à 12 mois étaient significativement plus élevées chez les patients traités par l’acide zolédronique que chez ceux qui avaient reçu le risédronate, et ce, dans les deux sous-groupes (traitement curatif et traitement préventif). De plus, les résultats obtenus dans cette partie du squelette étaient statistiquement significatifs dans le sous-groupe des hommes et des femmes ménopausées, mais non significatifs dans le sous-groupe des femmes en préménopause lorsque des analyses distinctes étaient effectuées pour les sous-populations sous traitement curatif et sous traitement préventif. Cela dit, l’étude n’avait pas la puissance nécessaire pour déterminer la significativité dans ces sous-groupes.
Tableau XXII — Effets de l’acide zolédronique et du risédronate sur la densité minérale osseuse de la colonne lombaire
Population
Partie
du
squelette
Acide
zolédronique
moyenne (ET) n
Risédronate n moyenne
selon la MMC
Écart moyen selon la MMC
(IC à 95 %)1 Valeur p
(ET) Traitement Colonne Tous 249 4,06 (0,28) 245 2,71 (0,28) 1,36 (0,67, 2,05) 0,0001 curatif lombaire
Hommes 75 4,69 (0,52) 77 3,27 (0,52) 1,42 (0,20, 2,64) 0,0232 Femmes en 63 3,12 (0,56) 60 1,74 (0,54) 1,38 (-0,08, 2,85) 0,0636 préménopause Femmes 111 3,68 (0,52) 108 2,31 (0,52) 1,37 (0,31, 2,43) 0,0118 ménopausées Traitement Colonne Tous 129 2,60 (0,45) 136 0,64 (0,46) 1,96 (1,04, 2,88) < 0,0001 préventif lombaire
Hommes 38 2,46 (0,84) 40 -0,24 (0,90) 2,70 (0,99, 4,42) 0,0024 Femmes en 28 1,76 (0,75) 29 0,72 (0,72) 1,04 (-0,85, 2,92) 0,2746 préménopause Femmes 63 3,25 (0,49) 67 1,32 (0,49) 1,92 (0,55, 3,29) 0,0063 ménopausées n: nombre de patients MMC : méthode des moindres carrés ET : erreur type
1 IC à 95 % calculé d’après un modèle d’analyse de variance à 3 facteurs : traitement, région géographique et sexe (ensemble des patients seulement)
Les augmentations de la DMO du col fémoral, de la hanche totale et du trochanter à 12 mois étaient significativement plus élevées chez les patients traités par l’acide zolédronique que chez ceux qui avaient reçu le risédronate, et ce, dans les deux sous-groupes (traitement curatif et traitement préventif) (p < 0,03 dans tous les cas). Pour ce qui est du radius distal, l’acide zolédronique a entraîné, comparativement au risédronate, des augmentations statistiquement significatives de la DMO à 12 mois dans le sous-groupe sous traitement curatif (p = 0,0223), mais pas dans le sous-groupe sous traitement préventif (p = 0,278). Un résumé des principaux résultats est présenté au tableau XXIII.
Tableau XXIII — Effets de l’acide zolédronique et du risédronate sur la densité minérale osseuse de la hanche totale, du col fémoral, du trochanter et du radius distal (population en IDT modifiée), à 12 mois
Population Partie du Acide Risédronate Écart moyen selon Valeur p squelette zolédronique n moyenne selon la MMC n moyenne selon la MMC (ET) (IC à 95 %)1 la MMC (ET) Traitement Hanche totale 247 1,65 (0,21) 239 0,45 (0,20) 1,21 (0,71, 1,79) < 0,0001 curatif Col fémoral 247 1,45 (0,31) 239 0,39 (0,30) 1,06 (0,32, 1,79) 0,0050 Trochanter 247 1,97 (0,31) 239 0,63 (0,31) 1,34 (0,59, 2,08) 0,0005 Radius distal 239 0,85 (0,27) 237 0,09 (0,26) 0,76 (0,11, 1,40) 0,0223 Traitement Hanche totale 126 1,54 (0,36) 135 0,03 (0,36) 1,51(0,78, 2,23) < 0,0001 préventi
f Trochanter 126 1,30 (0,45) 135 -0,03 (0,46) 1,33 (0,41, 2,25) 0,0049 Radius distal 126 2,75 (0,55) 135 0,48 (0,56) 2,27(1,15, 3,39) < 0,0001
128 0,06 (0,36) 131 0,47 (0,38) -0,42 (-1,17, 0,34) 0,2784 N : nombre de patients
MMC: méthode des moindres carrés
ET: erreur type
IDT: intention de traiter
n IC à 95 % calculé d’après un modèle d’analyse de variance à 3 facteurs : traitement, région géographique et sexe
Prévention de l’ostéoporose postménopausique
Données démographiques et modalités de l’essai
L’efficacité et l’innocuité de l’acide zolédronique dans la prévention de l’ostéoporose postménopausique ont été évaluées dans le cadre d’une étude multicentrique comparative avec placebo, à répartition aléatoire et à double insu d’une durée de 2 ans menée auprès de 581 femmes ménopausées et âgées d’au moins 45 ans. Les femmes ont été divisées en deux groupes selon le nombre d’années écoulées depuis le début de leur ménopause: celles qui étaient ménopausées depuis moins de 5 ans (groupe I; n = 224) et celles qui étaient ménopausées depuis au moins 5 ans (groupe II; n = 357).
Lors de la visite initiale, les patientes des groupes I et II ont été réparties au hasard dans l’un des trois groupes de traitement suivants:
- dose unique de 5 mg d’acide zolédronique administrée par perfusion i.v. après la répartition aléatoire et placebo administré au 12e mois (n = 70 dans le groupe I et n = 111 dans le groupe II);
- dose de 5 mg d’acide zolédronique administrée annuellement par perfusion i.v. au 12e mois (n = 77 dans le groupe I et n = 121 dans le groupe II);
- placebo administré après la répartition aléatoire et au 12e mois (n = 77 dans le groupe I et n = 125 dans le groupe II).
L’acide zolédronique a été administré à raison de 5 mg dans une solution de 100 mL en perfusion d’au moins 15 minutes. Toutes les participantes ont reçu quotidiennement des suppléments de calcium élémentaire (500 à 1200 mg) et de vitamine D (400 à 800 UI). Le pourcentage de variation de la DMO à 24 mois par rapport aux données initiales constituait le paramètre d’efficacité principal. Les femmes étaient majoritairement de race blanche (respectivement 94 % et 92 % des femmes des groupes I et II) et atteintes d’ostéopénie (score T de la DMO de la colonne lombaire : -1,0 à -2,5; score T de la DMO du col fémoral : > -2,5).
Tableau XXIV — Résumé des données démographiques des participantes à l’essai sur la prévention de l’ostéoporose postménopausique
| No de | Méthodologie | Posologie, voie | Sujets | Âge moyen (tranche) | Sexe |
| l’essai | d’administration et durée du traitement | Acide zolédronique | Placebo | Acide zolédronique | Placebo | Homme/fe mme (N = patie nts répartis aléatoirem ten) | |
| N2312 | Étude contrôlée par placebo, à double insu, à répartition aléatoire et avec stratification et groupes parallèles sur l’efficacité et l’innocuité | Dose unique de 5 mg d’acide zolédronique dans une solution de 100 mL (ou placebo) administrée en une perfusion d’au moins 15 minutes Durée : 24 mois | Groupe I : ZOL 2 x 5 mg N = 77 ZOL 1 x 5 mg N = 70 Groupe II : ZOL 2 x 5 mg N = 121 ZOL 1 x 5 mg N = 111 | N = 202 Groupe I : N = 77 Groupe II : N = 125 | Groupe I : ZOL 2 x 5 mg 53,6 (46,0 – 63,0) ZOL 1 x 5 mg 53,7 (46,0 – 65,0) Groupe II : ZOL 2 x 5 mg 63,9 (46,0 – 78,0) ZOL 1 x 5 mg 63,4 (47,0 – 83,0) | Groupe I : 54,4 (45,0 – 68,0) Groupe II : 64,2 (46,0 – 81,0) | 581 (0 % d’hommes / 100 % de femmes) |
Résultats d’étude
Effet sur la densité minérale osseuse (DMO)
À 24 mois, l’acide zolédronique avait augmenté de façon significative la DMO de la colonne lombaire dans les deux groupes, comparativement au placebo. Le traitement par l’acide zolédronique, administré en dose unique après la répartition aléatoire (suivi d’un placebo au 12e mois), a entraîné à 24 mois une augmentation de la DMO de 4,0 % dans le groupe I et de 4,8 % dans le groupe II. La DMO des femmes ayant reçu un placebo après la répartition aléatoire ainsi qu’au 12e mois a diminué, respectivement, de 2,2 % et de 0,7 % dans les groupes I et II après 24 mois. Ainsi, l’administration d’une dose unique d’acide zolédronique a donné lieu à une augmentation de la DMO de la colonne lombaire de 6,3 % chez les femmes du groupe I et de 5,4 % chez les patientes du groupe II après 24 mois, comparativement au placebo (p < 0,0001 dans les deux cas). Une augmentation comparable de la DMO de la colonne lombaire a été observée dans les deux groupes ayant reçu l’acide zolédronique annuellement. Aucune différence significative n’a été notée entre les groupes I et II et les témoins quant au pourcentage d’augmentation de la DMO de la colonne lombaire entre la visite initiale et la fin de l’étude (à 24 mois), que l’acide zolédronique ait été administré une seule fois ou annuellement.
Tableau XXV — Comparaison du pourcentage de variation de la DMO de la colonne lombaire entre la visite initiale et le 24e mois (RADO) entre les groupes (population en IDT) selon le traitement reçu
| Traitement | n | MMC | Comparaison des traitements par paires | Écart moyen selon la MMC | IC à 95 % de l’écart (1) | Valeur de p(2) |
| Groupe I | ||||||
| ZOL 1 x 5 mg | 70 | 4,03 | ZOL 1 x 5 mg – placebo | 6,27 | 5,15, 7,39 | < 0,0001 |
| Placebo | 77 | -2,24 | ||||
| Groupe II | ||||||
| ZOL 1 x 5 mg | 111 | 4,76 | ZOL 1 x 5 mg – placebo | 5,41 | 4,46, 6,36 | < 0,0001 |
| Placebo | 125 | -0,65 | ||||
MMC = méthode des moindres carrés; IC = intervalle de confiance; RADO = report en aval de la dernière observation.
Groupe I = femmes ménopausées depuis < 5 ans; groupe II : femmes ménopausées depuis ≥ 5 ans.
(1) L’intervalle de confiance à 95 % est calculé selon une distribution t.
(2) La valeur de p est obtenue d’après un modèle d’analyse de variance où le traitement et les données nationales groupées ont constitué les variables explicatives.
À 24 mois, le traitement par une dose unique d’acide zolédronique avait entraîné une augmentation significative de la DMO d’autres structures osseuses, telles que la hanche totale, le col fémoral, le trochanter et le radius distal, comparativement placebo.
Tableau XXVI — Effets de l’acide zolédronique (5 mg) sur la DMO de la hanche totale, du col fémoral, du trochanter et du radius distal (population en IDT) à 24 mois, comparativement au placebo
Partie du Acide Placebo Écart moyen selon squelette zolédronique n moyenne
Groupe la MMC Valeur p n moyenne selon selon la MMC (IC à 95 %)1 la MMC (ET) (ET)
Groupe I Hanche totale 58 2,55 (0,317) 71 -2,10 (0,293) 4,65 (3,86, 5,43) < 0,0001 Col fémoral 58 2,01 (0,549) 71 -1,55 (0,508) 3,56 (2,20, 4,92) < 0,0001 Trochanter 58 4,51 (0,449) 71 -1,93 (0,415) 6,44 (5,32, 7,55) < 0,0001 Radius distal 57 -0,27 (0,424) 71 -3,23 (0,384) 2,96 (1,92, 4,00) < 0,0001 Groupe II
Hanche totale 97 2,11 (0,282)
115 -1,04
(0,265) 3,16 (2,40, 3,91) < 0,0001
Col fémoral 97 1,46 (0,366)
115 -1,18
(0,343) 2,65 (1,67, 3,62) < 0,0001
Trochanter 97 3,97 (0,372)
115 -0,65
(0,348) 4,62 (3,63, 5,61) < 0,0001
Radius distal 96 -0,13 (0,336)
112 -1,85
(0,317) 1,72 (0,82, 2,61) 0,0002
N: nombre de patients
MMC: méthode des moindres carrés
ET: erreur type
1IC à 95 % calculé d’après un modèle d’analyse de variance à 3 facteurs: traitement, région géographique et sexe.
Maladie osseuse de Paget
Données démographiques et modalités de l’essai
L’effet de l’acide zolédronique (5 mg) a été étudié chez des patients de sexe masculin (environ 70 %) et féminin (environ 30 %) âgés de plus de 30 ans et présentant une maladie osseuse de Paget primitive légère ou modérée (taux médian de phosphatases alcalines sériques de 2,6 à 3,0 fois plus élevé que la limite supérieure de l’intervalle des valeurs de référence normales selon l’âge au moment du l’admission à l’étude). Le diagnostic de maladie osseuse de Paget était confirmé par des signes radiographiques.
L’efficacité d’une perfusion unique d’acide zolédronique par rapport à celle de la prise quotidienne d’une dose de 30 mg de risédronate par voie orale pendant 2 mois a été démontrée dans deux études à double insu avec agent de comparaison actif d’une durée de 6 mois. La réponse thérapeutique était définie comme la normalisation du taux de phosphatases alcalines sériques (PAS) ou une réduction d’au moins 75 % par rapport aux valeurs de départ de l’excès total de PAS à l’issue des 6 mois. L’excès de PAS était défini comme la différence entre le taux mesuré et le point médian de l’intervalle des valeurs normales. L’intervalle des valeurs normales de référence du taux de PAS était de 31 à 110 U/L chez les femmes et les hommes âgés de 20 à 58 ans, et de 35 à 115 U/L chez les femmes et les hommes âgés de plus de 58 ans.
Tableau XXVII — Résumé des données démographiques des essais cliniques sur la maladie osseuse de Paget
No de l’étude | Méthodologie | Posologie, voie d’administration et durée du traitement | Sujets (n = population traitée) | Âge moyen (tranche) | Sexe homme/ femme N (%) | |
Acide zolédronique | Acide zolédronique | RIS | ||||
| 2304 | Études internationales à répartition aléatoire et à double insu sur l’innocuité et l’efficacité | Dose unique de 5 mg d’acide zolédronique dans une solution de 100 mL (ou placebo) administrée en une perfusion pendant 15 minutes ou 30 mg de risédronate par voie orale 1 f.p.j. pendant 2 mois (ou gélules de placebo) Durée : 6 mois | Acide zolédronique : N = 89 RIS : N = 82 | 70,4 (42,0 – 94,0) | 72,1 | Acide zolédronique : 62 (68,9)/ 28 (31,1) RIS : 61(74,4)/ 21(25,6) |
| (44,0 – 87,0) | ||||||
| ≥ 65 ans : 65 (72,2) | ≥ 65 ans : 65 (79,3) | |||||
| 2305 | Acide zolédronique N = 88 RIS : N = 90 | 71,3 (45,0 – 92,0) | 68,2 (34,0 – 88,0) | Acide zolédronique : 62 (67,4/ 30 (32,6) RIS : 57 (61,3)/ 36 (38,7) | ||
| ≥ 65 ans : 71 (77,2) | ≥ 65 ans : 64 (68,8) | |||||
Résultats d’étude
Selon ces deux études, l’acide zolédronique a entraîné une réponse thérapeutique significativement plus importante et plus rapide que le risédronate (comparateur actif) et a normalisé le taux de renouvellement osseux chez un plus grand nombre de patients, comme l’attestent les marqueurs biochimiques de formation osseuse (phosphatases alcalines squelettiques [PAS], propeptide N-terminal sérique de collagène de type I [P1NP]) et de résorption osseuse (CTx 1 sérique [C-télopeptides réticulés de collagène de type I] et le marqueur urinaire α-CTx). Pendant ces études, l’acide zolédronique a permis de ramener les marqueurs de formation osseuse dans la plage des valeurs de référence (voir le tableau XXVIII).
Tableau XXVIII — Résultats combinés des études sur la maladie osseuse de Paget
Acide Risédronate Critères d’évaluation principaux zolédronique Valeur p 30 mg 5 mg Critère d’efficacité principal Pourcentage de répondeurs à 6 mois 96 % (169/176) 74 % (127/171) < 0,001 Normalisation du taux de PAS 89 % (156 /l76) 58 % (99/171) < 0,0001 Critères d’efficacité secondaires Marqueurs de renouvellement osseux
Comparaison du logarithme du ratio de CTx sérique
au jour 10 0,09
0,50
< 0,001
Comparaison du logarithme du ratio de α-CTx urinaire
au jour 10 0,05 0,54 < 0,001
Comparaison du logarithme du ratio de PAS au jour
28 0,49 0,71 < 0,001 Répondeur Proportion de sujets qui ont affiché une normalisation
au jour 28 7 % (13/l76) 1 % (l/170) < 0,001
Délai avant la première réponse thérapeutique 62,8/64 100,6/89 < 0,001 (moyenne/médiane en jours)
À 6 mois (182 jours), les données combinées des deux essais ont montré que 96,0 % (169/176) des patients traités par l’acide zolédronique ont répondu au traitement contre 74,3 % (127/171) des patients traités par le risédronate (p < 0,001) (voir figure III). De plus, à 6 mois, 88,6 % (156/176) des patients traités par l’acide zolédronique ont obtenu une rémission (normalisation du taux de PAS), contre 57,9 % (99/171) des patients traités par le risédronate (p < 0,0001) (voir figure IV).
Figure III — Réponse thérapeutique
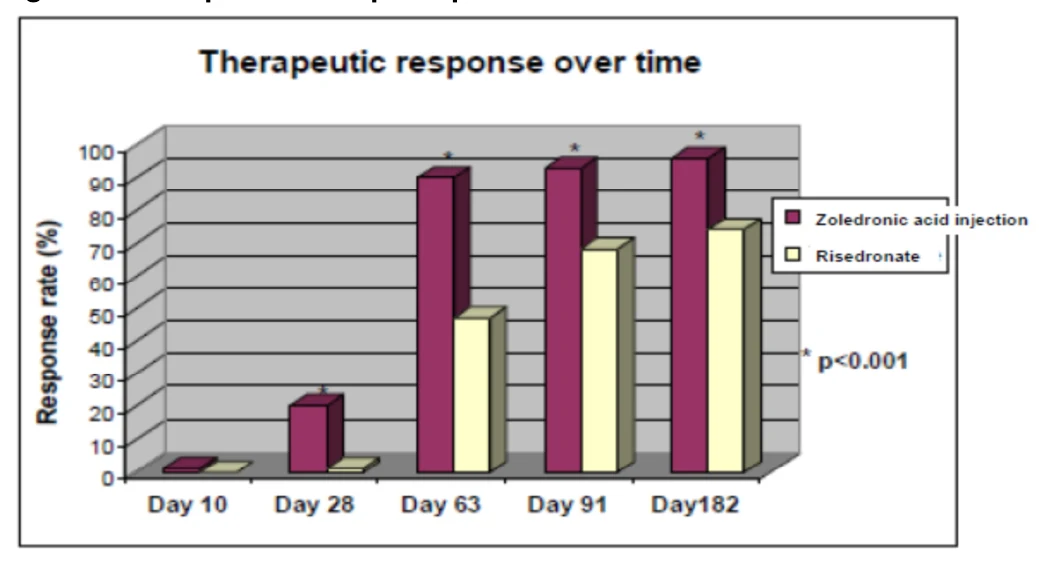
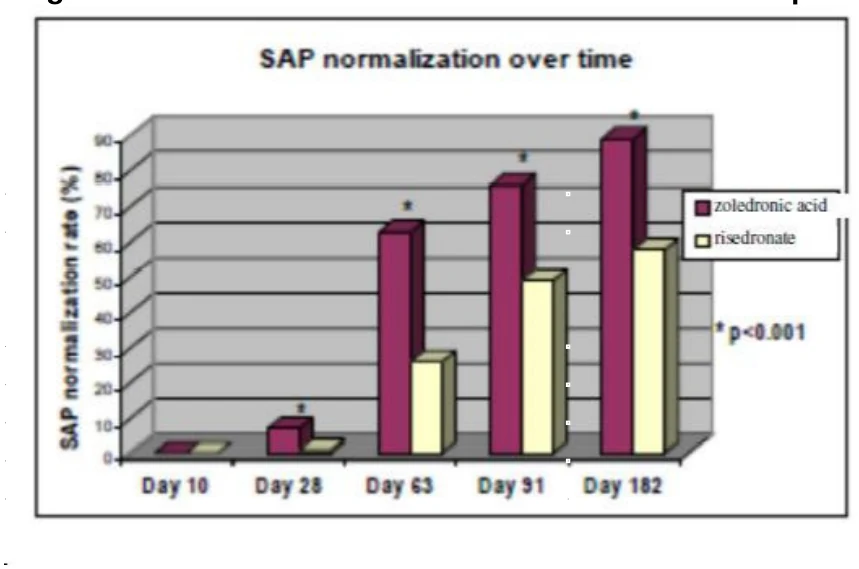
Réponse thérapeutique au fil du temps:
Visite n/N (proportion) : Jour 10 : acide zolédronique 2/165 (0,01); Ris 0/165 (0,00); Jour 28 : acide zolédronique 35/176 (0,20); Ris 2/170 (0,01); Jour 63 : acide zolédronique 158/176 (0,90); Ris 81/171 (0,47); Jour 91 : acide zolédronique 163/176 (0,93); Ris 116/171 (0,68); Jour 182 : acide zolédronique 169/176 (0,96); Ris 127/171 (0,74)
Figure IV — Normalisation du taux de PAS au fil du temps
Normalisation du taux de PAS au fil du temps:
Visite n/N (proportion) : Jour 10: acide zolédronique 0/165 (0,00); Ris 0/165 (0,00); Jour 28 : acide zolédronique 35/176 (0,07); Ris 2/170 (0,01); Jour 63 : acide zolédronique 111/176 (0,63); Ris 45/171 (0,26); Jour 91 : acide zolédronique 134/176 (0,76); Ris 83/171 (0,49); Jour 182 : acide zolédronique 156/176 (0,89); Ris 99/171 (0,58)
Délai d’action
Le traitement par l’acide zolédronique entraîne une réponse plus rapide que le traitement par le risédronate. L’acide zolédronique a été associé à un délai médian
avant la réponse thérapeutique nettement plus court (64 jours) que le risédronate (89 jours) (voir tableau XXIX).
Tableau XXIX — Délai avant la première réponse thérapeutique (patients en intention de traiter)
Traitement Durée moyenne N Nombre de Valeur p (médiane) en jours répondeurs Acide zolédronique 62,8 (64) 182 169 < 0,0001 Risédronate 106,6 (89) 175 131 ---
Une réponse thérapeutique est définie comme une normalisation du taux de
PAS ou une réduction ≥ 75 % par rapport aux valeurs de départ de l’excès
de PAS.
N est le nombre de patients.
1 La valeur de p est calculée d’après le test de Wald du modèle de régression des hasards proportionnels de Cox.
Réponse thérapeutique par facteurs de la maladie
La réponse thérapeutique à l’acide zolédronique était semblable dans tous les groupes démographiques et de gravité de la maladie (sexe, âge, traitements antérieurs par des bisphosphonates et gravité de la maladie). À 6 mois, dans chacun des sous-groupes de gravité de la maladie au départ (PAS au départ: < 3 x LSN et ≥ 3 x LSN), le pourcentage de patients traités par l’acide zolédronique qui ont affiché une réponse thérapeutique était, respectivement, de 96,7 % et 95,3 %, comparativement à 74,7 % et 73,6 % chez les patients traités par le risédronate (p < 0,0001 pour les deux groupes) (voir tableau XXX).
Chez les patients qui avaient été traités auparavant par des bisphosphonates oraux, la réponse thérapeutique observée a été nettement plus importante avec l’acide zolédronique (96,4 %) qu’avec le risédronate (55,0 %) (p < 0,0001). Chez les patients n’ayant jamais reçu de traitement, une réponse thérapeutique plus importante a également été observée avec l’acide zolédronique (97,6 %) comparativement au risédronate (85,5 %) (p = 0,0075) (voir tableau XXX).
Tableau XXX — Proportion de patients ayant obtenu une réponse thérapeutique à 6 mois selon les marqueurs de la maladie
Acide zolédronique Risédronate Valeur p1
Sous-groupe pour la différence n/N (proportion) n/N (proportion) de traitement
PAS au départ < 3 x LSN 87/90 (0,97) 74/99 (0,75) < 0,0001 > 3 x LSN 82/86 (0,95) 53/72 (0,74) < 0,0001 Traitement antérieur de la maladie osseuse de Paget Bisphosphonates par voie 53/55 (0,96) 33/60 (0,55) <0,0001 orale
Bisphosphonates par 22/25 (0,88) 21/26 (0,81) 0,4590 voie i.v. Clodronate 6/6 (1,00) 2/2 (1,00) S.O. Autres 8/8 (1,00) 6/7 (0,86) 0,2733 Aucun traitement antérieur 80/82 (0,98) 65/76 (0,86) 0,0075
Symptômes de douleur au moment
de la sélection
Non 60/60 (1,00) 54/66 (0,82) 0,0006 Oui 109/116 (0,94) 73/105 (0,70) < 0,0001
PAS = phosphatases alcalines
sériques
LSN = limite supérieure normale
Une réponse thérapeutique est définie comme une normalisation du taux de PAS ou une réduction ≥ 75 % par rapport aux valeurs de départ de l’excès de PAS.
N = nombre de patients pour lesquels la valeur initiale du taux de PAS et au moins une mesure de ce taux après le début de l’étude sont disponibles.
n = nombre de patients affichant une réponse thérapeutique lors de la visite.
1 La valeur de p est fondée sur un contrôle par un test de Mantel-Haenszel pour chaque catégorie de l’étude.
L’évaluation de la variation relative du taux de PAS au jour 28 (le troisième des sept critères d’efficacité secondaires évalués selon la méthode d’analyse restreinte) dans les études déterminantes combinées a révélé une réduction statistiquement significative du taux de PAS par rapport aux valeurs de départ avec l’acide zolédronique, comparativement au risédronate
(p < 0,001). Ce résultat a également été observé aux jours 10, 63, 91 et 182 pendant la période d’observation prolongée.
Période d’observation prolongée
Maladie osseuse de Paget: Les patients qui avaient été classés comme répondeurs à la fin de l’étude principale de 6 mois pouvaient participer à une période d’observation prolongée. Étant donné que les patients traités par l’acide zolédronique ont été plus nombreux à obtenir une réponse thérapeutique, un plus grand nombre de ces patients (N = 153) que de patients traités par le risédronate (N = 115) a pu participer à la période d’observation prolongée. À la suite d’une période de suivi moyenne de 3,8 ans après l’administration initiale du médicament, la proportion de patients ayant mis fin à leur participation à la période d’observation prolongée parce qu’ils devaient reprendre le traitement (jugement clinique) a été plus élevée dans le groupe risédronate (48 patients, ou 41,7 %) que dans le groupe acide zolédronique (11 patients, ou 7,2 %). Le délai moyen entre l’administration de la dose initiale et l’interruption de la période d’observation prolongée en raison de la nécessité de reprendre le traitement contre la maladie osseuse de Paget a été plus long dans le groupe acide zolédronique (7,7 ans) que dans le groupe risédronate (5,1 ans), selon l’estimation de Kaplan-Meier.
La fréquence cumulative de maintien de la réponse thérapeutique au cours de la période d’observation prolongée est présentée à la figure V.
Six patients ayant obtenu une réponse thérapeutique 6 mois après le traitement par l’acide zolédronique et qui, par la suite, ont présenté une récidive pendant la période d’observation prolongée, ont repris le traitement par l’acide zolédronique, soit 6,5 ans en moyenne après le traitement initial.
Cinq de ces six patients affichaient un taux de PAS dans les limites de la normale après 6 mois (report en aval de la dernière observation: RADO) (83,3 %, IC à 95 % : 35,9 %, 99,6 %).
Figure V — Fréquence cumulative de maintien de la réponse thérapeutique au fil du temps
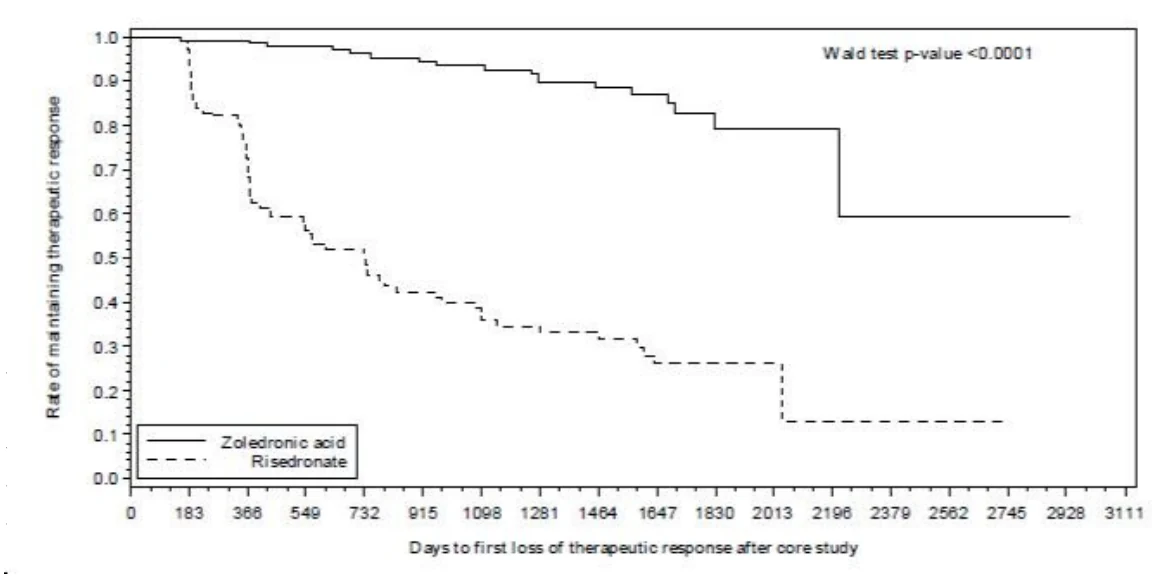
Temps écoulé avant la première perte de réponse thérapeutique: l’obtention d’un taux de PAS ne répondant plus aux critères de réponse thérapeutique (réduction inférieure à 75 % de l’excès de PAS et/ou taux de PAS plus élevé que la limite supérieure de l’intervalle des valeurs normales).
PHARMACOLOGIE DÉTAILLÉE
Études d’innocuité osseuse
La relation dose-réponse et la durée d’action d’une perfusion unique d’acide zolédronique (0,8-500 mcg/kg) ont été étudiées chez des rats adultes ovariectomisés (OVX) pendant 8 mois après l’administration de la dose, ce qui correspond à environ 8 cycles de remodelage sur 2,7 ans chez l’humain. Une dose unique d’acide zolédronique a permis de prévenir la perte osseuse causée par l’ovariectomie; l’importance et la durée de l’effet étaient proportionnelles à la dose. Les deux doses les plus élevées (100 et 500 mcg/kg) ont augmenté de manière significative la densité minérale osseuse totale, le volume osseux trabéculaire, ainsi que le nombre de travées et la densité du réseau trabéculaire à des valeurs supérieures à celles obtenues chez les témoins ayant subi une intervention fictive. Les doses inférieures ont produit un effet plus faible et moins prolongé. Les tests mécaniques effectués à l’arrêt de l’étude ont montré une augmentation proportionnelle à la dose de la résistance osseuse à des valeurs supérieures à celles qui ont été observées chez les témoins ayant subi une intervention simulée à la dose la plus élevée. L’analyse histomorphométrique et le dosage de la concentration plasmatique d’ostéocalcine ont confirmé qu’il y avait formation de tissu osseux 32 semaines après l’administration, même à la dose la plus élevée (500 mcg/kg). Chez le rat, cela correspond à une dose environ 3,4 fois plus élevée que la dose de 5 mg administrée à un patient de 50 kg.
En outre, deux études ont été réalisées chez des rats OVX (traitement de 12 mois à des doses de 0,3, 1,5 et 7,5 mcg/kg) et des singes rhésus OVX (traitement de 16 mois
à des doses de 0,5, 2,5 et 12,5 mcg/kg), qui ont reçu des injections sous-cutanées une fois par semaine. L’acide zolédronique a permis de prévenir toutes les modifications causées par l’ovariectomie qui touchent la densité minérale osseuse, les propriétés mécaniques de l’os et les marqueurs biochimiques du métabolisme osseux dans le sérum et l’urine; cet effet était proportionnel à la dose. Souvent, la dose intermédiaire permettait d’obtenir une pleine efficacité, tandis que la dose faible n’avait qu’un effet léger ou aucun effet. Le traitement médicamenteux a été bien toléré, aucun effet indésirable significatif sur le plan clinique n’ayant été observé chez l’une ou l’autre des espèces étudiées. D’après les analyses histomorphométriques statique et dynamique des os réalisées dans ces deux études, la prise d’acide zolédronique a permis de prévenir les modifications causées par l’ovariectomie dans les os trabéculaires et les os de Havers; cet effet était proportionnel à la dose. De plus, on n’a pas décelé de signe d’anomalie du tissu osseux ou de la moelle osseuse, de défaut de minéralisation, d’accumulation de tissu ostéoïde ou d’os fibreux chez les animaux traités. Exception faite de son pouvoir anti-résorption élevé, l’acide zolédronique a eu, sur le plan qualitatif, un effet sur les os semblable à celui qui a été rapporté avec d’autres bisphosphonates. Ces résultats ont démontré l’innocuité osseuse de l’acide zolédronique chez une espèce de rongeur de laboratoire et une espèce de primate non humain ayant été traités à une plus grande fréquence que l’humain et ayant reçu une dose annuelle totale de 5 à 8 fois plus élevée que la dose annuelle recommandée chez l’humain (5 mg). Dans l’ensemble, les résultats fournissent des preuves précliniques de l’efficacité et de l’innocuité osseuses de l’acide zolédronique.
TOXICOLOGIE
Toxicité aiguë
Tableau XXXI — Toxicité aiguë
| Espèce | Voie d’administration | Doses (mg/kg) | Observations |
| Rat | i.v. | 0,6,6,30,60, 80 | ≥ 6 mg/kg : décès et signes cliniques 6 mg/kg : observations rénales DL50 = environ 13 mg/kg |
| Rat | i.v. | 1,6,8,16,32 | ≥ 8 mg/kg : décès, signes cliniques, observations à l’autopsie dans les reins, le foie et le tube digestif ≥ 1,6 mg/kg : ↓ poids corporel, consommation d’aliments, irritation au point d’injection dose non létale maximum : 1,6 mg/kg dose létale minimum : 8 mg/kg |
| Chien | i.v. | 2, 10 | 2 mg/kg : absence de signes cliniques 10 mg/kg : décès |
| Souris | s.c | 10, 50 | 10 mg/kg : absence de signes cliniques 50 mg/kg : décès, signes cliniques DL50 = 10 à 50 mg/kg chez les mâles et > 10 mg/kg chez les femelles |
| Rat | orale | 200, 2000 | ≥ 200 mg/kg : ↓ consommation d’aliments, ↓ poids corporel, signes cliniques, observations à l’autopsie dans l’estomac: lésions de plus grande taille et rouges 2000 mg/kg : 100 % de décès |
L’acide zolédronique administré par voie parentérale avait, à court terme, des effets
toxiques modérés ou marqués chez la souris, le rat et le chien.
Toxicité subaiguë et chronique
Tableau XXXII — Toxicité subaiguë et chronique
| Type d’étude | Espèce | Voie d’administration | Doses (mg/kg) | Observations | |||
| Voie intraveineuse00 | |||||||
Étude de 10 jours visant à établir la gamme posologique | Rat | i.v. | 0,06, 0,6, 6 | 0,06 mg/kg : bonne tolérance 0,6 mg/kg : signes cliniques; observations microscopiques dans les reins et le foie 6 mg/kg : sacrifice en raison de signes cliniques graves, observations microscopiques dans les os, les reins, l’estomac, le foie, le thymus, la rate et les ganglions lymphatiques Dose sans effet nocif observé : 0,06 mg/kg | |||
| 2 semaines | Rat | i.v. | 0,06, 0,6, 3,2 (tous les 3 jours pendant 18 jours) | ≥ 0,06 mg/kg : irritation locale, modifications osseuses d’origine pharmacologique ≥ 0,6 mg/kg : lésions gastriques 3,2 mg/kg : décès, signes cliniques, ↓ poids corporel /consommation d’aliments, modifications des paramètres biologiques cliniques, ↑ poids des surrénales, des reins et du foie, néphropathie, hypertrophie hépatocellulaire Dose sans effet nocif observé : non déterminé | |||
| Type d’étude | Espèce | Voie d’administrat ion | Doses (mg/kg) | Observations | |||
Étude de 10 jours visant àétablir la gammeposolo gique | Chien | i.v. | 0,1, 1 | ≥ 0,1 mg/kg : observations microscopiques dans l’os costal, points d’injection 1 mg/kg : signes cliniques, observations microscopiques dans l’estomac, l’intestin, le foie, les poumons et le thymus Dose sans effet nocif observé : 0,1 mg/kg ≥ 0,06 mg/kg : signes cliniques 0,2 mg/kg : signes cliniques, observations microscopiques dans le | |||
| Type d’étude | Espèce | Voie d’administrat ion | Doses (mg/kg) | Observations |
4 semaines + 1 mois de rétablissement | Chien | i.v. | 0,02, 0,06,0,2 | tube digestif Dose sans effet nocif observé : 0,02 mg/kg ≥ 0,01 mg/kg : atrophie des voies génitales (F); ↑ spongiose osseuse primitive, histiocytose splénique, inflammation pulmonaire, atrophie thymique ≥ 0,03 mg/kg : sacrifice des moribonds (doses de 0,1→0,2 mg/kg) pour cause d’irritation au point d’injection, ↓ poids corporel/consommation d’aliments, ↑ ALAT/ASAT, ↓ phosphatase alcaline osseuse, ↓ PO4, ↓ créatinine et ↓ indices érythrocytaires, ulcération au point d’injection, lésions rénales, atrophie des voies génitales (M) et du pancréas, inflammation de la vessie, de l’œsophage, de l’estomac et du foie Dose sans effet nocif observé : non déterminé |
3 mois + 1 mois de rétablissement | Chien | i.v. | 0,01, 0,03, 0,1→0,2 | |
26/52 semaines + 6 mois de rétablissement | Chien | i.v. | 0,005, 0,03, 0,1 | Toutes les doses : irritation au point d’injection, ↓ phosphate, modifications osseuses d’origine Pharmacologique ≥ 0,03 mg/kg : observations microscopiques dans les reins, le tube digestif, ↓ azote uréique du sang, ↑ protéines totals 0,1 mg/kg : ↓ créatinine, ↑ ASAT, ↓ Ca Dose sans effet nocif observé : 0,005 mg/kg |
Analyses osseuses (26/52 semaines + 6 mois de rétablissement | Chien | i.v. | 0,005, 0,03, 0,1 | Tous les paramètres biomécaniques d’évaluation de la qualité du tissu osseux ont montré soit une absence d’effet néfaste soit une amélioration de la qualité aux doses efficaces sur le plan pharmacologique. |
| Voie sous-cutanée | ||||
Étude de 10 jours visant à établir la gamme posologique | Rat | s.c. | 0,2, 0,6, 2 | 2 mg/kg : signes cliniques, modifications microscopiques dans les reins, le foie, la rate, le thymus, les ganglions lymphatiques, les poumons et les surrénales ≥ 0,6 mg/kg : signes cliniques |
1 mois + 1 mois de rétablissement | Rat | s.c. | 0,02, 0,06, 0,2 | 0,2 mg/kg : enflure au point d’injection, signes cliniques, observations microscopiques dans le foie et les ganglions lymphatiques ≥ 0,06 mg/kg : signes cliniques, |
| Type d’étude | Espèce | Voie d’administrat ion | Doses (mg/kg) | Observations |
| observations microscopiques dans la rate, aux points | ||||
3 mois + 1 mois de rétablissement | Rat | s.c. | 0,01, 0,03, 0,1 | Traitement toléré sans décès jusqu’à 0,1 mg/kg, inclusivement. Modifications osseuses d’origine pharmacologique. Dose sans effet nocif observé: 0,01 mg/kg chez les femelles. Pas de dose sans effet nocif observe chez les mâles en raison d’une réduction du poids corporel et de la consommation d’aliments à toutes les doses. |
6/12 mois + 6 mois de rétablissement | Rat | s.c. | 0,001, 0,003, 0,01 | 0,001 mg/kg : ↓ phosphatase alcaline osseuse, ↑ nombre de réticulocytes, hémosidérose et congestion spléniques, ↑ hématopoïèse splénique, ↑ cellularité de la moelle osseuse fémorale et tibiale, modifications osseuses d’origine pharmacologique. Absence d’effet néfaste après 12 mois de traitement, selon la morphométrie osseuse. 0,003 mg/kg : ↓ paramètres érythrocytaires, ↑ fibrinogène, modifications dans les tubules rénaux, néphropathie évolutive. 0,01 mg/kg : atrophie tubulaire testiculaire La morphométrie tibiale n’a révélé aucun effet néfaste. Dose sans effet nocif observé : 0,001 mg/kg |
| Voie orale | ||||
| 13 semaines | Souris | orale | 0, 0,3, 3, 10 30 → 20 | 0,3 – 30 →20 mg/kg : décès, signes respiratoires, ↓ consommation d’aliments, modifications osseuses d’origine pharmacologique. 3 – 30→ 20 mg/kg: ↓ poids corporel, inflammation du larynx, de la trachée et des bronches. |
Étude de 10 jours visant à établir la gamme posologique | Rat | orale | 1, 10, 100 | 1 et 10 mg/kg: bonne tolérance. 100 mg/kg : décès et sacrifice des moribonds après 1 semaine, signes cliniques, gastrite, nécrose du tube digestif, lésions aiguës des tubules rénaux, modifications hépatiques, déplétion lymphoïde (rate, thymus). |
1 mois + 1 mois de rétablissement | Rat | orale | 6, 20, 60 | 6 mg/kg : bonne tolérance ≥ 20 mg/kg : signes cliniques, foie, rate, ganglions lymphatiques. 60 mg/kg : décès, tube digestif, reins, glandes salivaires, thymus, surrénales, |
| Type d’étude | Espèce | Voie d’administrat ion | Doses (mg/kg) | Observations |
poumons, trachée. Dose sans effet nocif observé : 6 mg/kg | ||||
6 mois + 1 mois de rétablissement | Rat | orale | 0,1, 1, 10 | ≥ 0,1 mg/kg : os ≥ 1 mg/kg : signes cliniques 10 mg/kg : décès Dose sans effet nocif observé : 0,1 mg/kg |
| 10 jours | Chien | orale | 1 → 30, 10(pour 9 jours); 30 (pour9 jours)a | 1→30 mg/kg : signes cliniques, observations microscopiques dans les reins, l’œsophage et le foie, modifications osseuses d’origine pharmacologique. 10 mg/kg: aucune constatation significative. |
| 1 mois | Chien | orale | 3, 10, 30 | ≥ 3 mg/kg : signes cliniques ≥ 10 mg/kg: décès, foie, poumons, thymus. 30 mg/kg: gencive, pancréas, surrénales. |
6 mois + 1 mois de rétablissement | Chien | orale | 0,01, 0,1, 1 | Bonne tolérance jusqu’à 1 mg/kg. Les modifications osseuses histologiques ont été considérées comme étant d’origine pharmacologique. Dose sans effet nocif observé: 1mg/kg |
a À compter du 9e jour de traitement : 30 mg/kg pour 10 jours supplémentaires.
Études de toxicité pour la fonction reproductrice
Tableau XXXIII — Études de toxicité pour la fonction reproductrice
| Type d’étude | Espèce | Voie d’administration | Doses (mg/kg) | Observations |
| Segment I | Rat | s.c. | 0,01,0,03, 0,1 | ≥ 0,01 mg/kg : toxicité chez la mère et effets sur la parturition d’une gravité telle que l’étude à été interrompue le 7e jour de l’allaitement. |
Détermination de la gamme posologique pour le segment II | Rat | s.c. | 0,2,0,6,2 | ≥ 0,2 mg/kg : irritation au point d’injection. ≥ 0,6 mg/kg : ↓ poids corporel maternel, décès de la progéniture de 9 mères sur 10 (mort de l’embryon ou du fœtus), 2 fœtus seulement pour la 10e mère (don’t un avec une fente palatine). |
| Type d’étude | Espèce | Voie d’administration | Doses (mg/kg) | Observations |
| Segment II | Rat | s.c. | 0,1,0,2,0,4 | ≥ 0,2 mg/kg : ↓ poids corporel de la mère, ↓ poids du fœtus, anomalies des viscères et/ou du squelette avec côtes ondulées et retard de maturation du squelette. 0,4 mg/kg : résorption totale des fœtus chez 9 mères sur 24, chez certains fœtus : œdème, fente palatine, mâchoire inférieure trop courte, anomalie de l’ossification. |
Détermination de la gamme posologique pour le segment II (femelles non gravides) | Lapin | s.c. | 0,2,0,6,2 | 0,6 mg/kg et 0,2 mg/kg : doses convenant à l’étude principale. |
Détermination de la gamme posologique pour le segment II (femelles gravides) | Lapin | s.c. | 0,1,0,2, 0,4 | 0,2, 0,4 mg/kg : interruption prématurée en raison de signes cliniques et de manifestations de toxicité graves. 0,1 mg/kg : ↓ poids fœtal, absence de signes d’anomalie du développement fœtal. |
| Segment II | Lapin | s.c. | 0,01, 0,03, 0,1 | Toxicité chez la mère à 0,01 mg/kg en raison d’une ↓ de la calcémie. Pas d’effet toxique sur l’embryon ou le fœtus, ni d’effet tératogène. |
Des effets indésirables chez la mère étaient associés à l'hypocalcémie due au médicament.
Carcinogenèse
Des études standard portant sur le potentiel cancérogène à vie ont été menées chez des souris et des rats. Les souris ont reçu des doses orales d’acide zolédronique de 0,1, 0,5 ou 2,0 mg/kg/jour. On a relevé une incidence accrue d’adénomes de la glande de Harderian chez les mâles et les femelles de tous les groupes de traitement (aux doses ≥ 0,002 fois la dose intraveineuse prévue chez l’humain, d’après une comparaison de la surface corporelle). Ces augmentations n’ont pas été reliées à l’administration d’acide zolédronique car leur fréquence n’était pas proportionnelle à la dose et se situait dans limites observées à long terme chez les animaux témoins de cet âge soumis à de telles contraintes de laboratoire. De plus, ces néoplasmes ne revêtent aucune signification biologique car l’humain ne possède pas cet organe hautement spécialisé qu’est la glande de Harder ni aucun organe analogue connu. Les rats ont reçu des doses orales d’acide zolédronique de 0,1, 0,5 ou 2,0 mg/kg/jour. Aucune incidence accrue de tumeurs n’a été observée.
Tableau XXXIV — Carcinogenèse
| Espèce | Voie d’administration | Doses (mg/kg) | Observations |
| Souris | orale | 0,1,0,3,1,0 | ≥ 0,1 mg/kg : hyperostose non proliférante ≥ 0,3 mg/kg : ↓ poids corporel |
| Rat | orale | 0,1,0,5,2,0 | ≥ 0,1 mg/kg : hyperostose non proliférante ≥ 0,5 mg/kg : ↓ poids corporel et de la consommation d’aliments. 2,0 mg/kg: ↑ hématopoïèse extramédullaire |
Dans des études orales de cancérogénicité chez des rongeurs, l'acide zolédronique n'a pas révélé de potentiel cancérigène.
Mutagenèse
L’acide zolédronique ne s’est pas révélé génotoxique, avec ou sans activation métabolique, dans le cadre des épreuves suivantes : test de mutagénicité bactérienne d’Ames, test sur les lignées de cellules ovariennes de hamster chinois, test de mutation génétique dans les cellules d’ovaire de hamster chinois et test du micronoyau chez le rat in vivo.
Tableau XXXV - Mutagenèse
| Type d’étude | Observations |
| in vitro : Amesa, Amesb, Amesc | Négatif |
| Gamme : a5000 mcg/plaque (-S9+S9), b390- 25000 mcg/plaque, c1250 mcg/ plaque | |
| (-S9/+S9) |
In vitro : test cytogénétique sur des cellules de hamster chinois
Gamme : 9,7 à 1250 mcg/mL
Négatif
In vitro : test de mutation génique sur des cellules de hamster chinois
V79 Négatif Gamme : 2 à 15 mcg/mL
In vivo : test du micronoyau chez le rat Négatif Gamme : 2,6 à 10,4 mg/kg
- Matériel bactérien (S. typhimurium), avec ou sans activation métabolique.
- Lot de référence.
- Matériel bactérien (S. typhimurium /E. coli), avec ou sans activation métabolique.
L’acide zolédronique n’a été associé à aucun signe de mutagénicité dans une série d’épreuves évaluant divers paramètres de génotoxicité.
Altération de la fertilité:
Des rates ont reçu une dose sous-cutanée quotidienne d’acide zolédronique de 0,01, 0,03 ou 0,1 mg/kg à compter de 15 jours avant l’accouplement et pendant toute la durée de la gestation. Les effets observés dans le groupe qui a reçu la dose la plus forte (dose équivalente à l’exposition générale chez l’humain après l’administration par voie i.v. d’une dose de 5 mg, d’après l’ASC), comprenaient l’inhibition de l’ovulation et
la diminution du nombre de rates gravides. Les effets observés tant dans le groupe qui a reçu la dose intermédiaire que celui qui a reçu la dose élevée (doses équivalentes à 0,3 et à 1 fois l’exposition générale chez l’humain après l’administration par voie i.v. d’une dose de 5 mg, d’après l’ASC) comprenaient une augmentation du nombre de pertes avant implantation et une diminution du nombre d’implantations et de fœtus viables.
RÉFÉRENCES
- 1. Arden-Cordone M, Siris E, Lyles K, et al., Effet Antiresorptive d'une seule perfusion de microgrammes de quantités de zolédronate dans la maladie osseuse de Paget. Calcif Tissue Int 1997; 60: 415-418.
- 2. Buckler H, Fraser W, Hosking D, et al., Perfusion unique de zolédronate dans la maladie de Paget de l'OS: une étude contrôlée par placebo, à doses variées. L’os 1999; 24 (S5): 81S-85S.
- 3. Garnero P, Gineyts E, Schaffer A, et al., Mesure de l'excrétion urinaire des formes non-isomères et bêta-isomères des produits de dégradation de collagène de type 1 pour surveiller les effets de la bisphosphonate zolédronate dans la maladie de Paget. Arthritis Rheum 1998; 41: 354-360.
- 4. Green JR, Müller K, Jaeggi KA. Pharmacologie préclinique de CGP 42-446, un nouveau composé bisphosphonate hétérocycliques puissant. J Bone Miner Res 1994; 9: 745-751.
- 5. Green J, Seltenmeyer Y, Jaeggi K, Widler L, Profil de tolérabilité rénale de nouveaux bisphosphonates puissants dans deux modèles à court terme de rat, PharmacolToxicol 1997; 80: 225-230.
- 6.
Risser F, Pfister C, Degen P, Essai d'inhibition enzymatique pour la
détermination quantitative du nouveau bisphosphonate zolédronate dans le plasma. J Pharm Biomed Anal 1997; 15: 1877-1880.
- 7. Body JJ, Diel I, Bell R. Profilage de l'innocuité et de la tolérabilité de bisphosphonates. SeminOncol. 2004 Oct; 31(5 Suppl 10):73-8.
- 8. Reid IR, et al. Acide zolédronique intraveineux chez les femmes post-ménopausées à faible densité minérale osseuse. N Engl J Med 2002; 346:653-661.
- 9. Hornby SB, Evans GP, Hornby SL, Pataki A, Glatt M, Green JR. Le traitement à long terme d'acide zolédronique augmente la structure osseuse et la force mécanique des os longs des rats adultes ovariectomisés. Calcif Tissue Int 2003; 72:519-527.
- 10.
Reid IR, Miller P, Lyles K, Fraser W, Brown JP, Saidi Y, Mesenbrink P, Su G,
Pak J, Zelenakas K, Luchi M, Richardson P, Hosking D. Comparaison d'une seule perfusion d'acide zolédronique avec risédronate pour la maladie de Paget. N Engl J Med. 2005 Sep 1;353(9):898-908.
- 11. Rogers MJ. Nouveaux aperçus du mécanisme moléculaire d'action de bisphosphonates.CurrPharmaceut Design 2003; 9 (32):2643-2658
- 12.
Dunford JE, Thompson K, Coxon FP, Luckman SP, Hahn FM, Poulter CD,
Ebetino FH, Rojers MJ. Structure- Relations d'activité de l'inhibition de la Farnesyldophosphate synthase in vitro et inhibition de la résorption osseuse in vivo par bisphosphonates contenant de l'azote. J PharmacolExperTher 2001; 296(2):235-242.
- 13. Black DM, Delmas PD, Eastell R, Reid IR, Boonen S, CauleyJA,et al. Acide zolédronique une fois par an pour le traitement de l'ostéoporose post-ménopause (HORIZON Essai de fracture pivotante). N Engl J Med. 2007; 356(18):1809-22.
- 14. Lyles KW,Colờn-Emeric CS,MagazinerJS,Adachi JD,Pieper CF,Mautalen C,et al. L'acide zolédronique et les fractures cliniques et la mortalité après fracture de la hanche.NEnglJMed. 2007; Septembre 17, [Epuba chef de l'imprimerie].
- 15.
Reid DM, Devogelaer J-P, Saag K, Roux C, Lau C-S, Reginster J-Y, et al.
Acide zolédronique et risédronate dans la prévention et le traitement de l'ostéoporose induite par les glucocorticoïdes (HORIZON): une étude multicentrique, en double aveugle et double placebo, essai contrôlé randomisé. Lancet 2009; 373: 1253–63.
- 16. Monographie de produit pour ACLASTA (injection de 5 mg/100 mL d'acide zolédronique). Novartis Pharma Canada inc. Date du 10 avril 2017. Numéro de contrôle: 200432.