


Monographie de produit - Advil Grippe
Modifications importantes apportées récemment à la monographie
2 Contre-indications 3 Encadré sur les mises en garde et précautions importantes 7 Mises en garde et précautions; Surveillance et examens de laboratoire – Grossesse; Populations particulières – Grossesse | 2024-10 |
| 7 Mises en garde et précautions – Appareil cardiovasculaire | 2026-02 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie..................................... 2
Table des matières ............................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé ....................................... 5
1 Indications ................................................................................................................ 5
1.1 Pédiatrie ................................................................................................................. 5
1.2 Gériatrie ................................................................................................................. 5
2 Contre-indications ..................................................................................................... 5
3 Encadré sur les mises en garde et précautions importantes ....................................... 6
4 Posologie et administration ....................................................................................... 7
4.1 Considérations posologiques ................................................................................. 7
4.2 Posologie recommandée et ajustement posologique ........................................... 7
4.4 Administration ....................................................................................................... 7
4.5 Dose oubliée .......................................................................................................... 7
5 Surdose ..................................................................................................................... 7
6 Formes pharmaceutiques, teneurs, composition et conditionnement ........................ 9
7 Mises en garde et précautions ................................................................................... 9
Généralités ......................................................................................................................... 9
Appareil cardiovasculaire ................................................................................................... 9
Dépendance, tolérance et risque d’abus ......................................................................... 10
Oreille/nez/gorge ............................................................................................................. 10
Système endocrinien et métabolisme ............................................................................. 10 Équilibre hydroélectrolytique .......................................................................................... 10
Appareil digestif ............................................................................................................... 10
Appareil génito-urinaire ................................................................................................... 11
Système sanguin et lymphatique ..................................................................................... 12
Fonctions hépatique, biliaire et pancréatique ................................................................. 12
Système immunitaire ....................................................................................................... 13
Surveillance et examens de laboratoire .......................................................................... 13
Système nerveux .............................................................................................................. 13
Fonction visuelle .............................................................................................................. 14
Considérations périopératoires ....................................................................................... 14
Fonction psychiatrique .................................................................................................... 14
Fonction rénale ................................................................................................................ 14
Appareil respiratoire ........................................................................................................ 14
Sensibilité et résistance ................................................................................................... 15
Appareil cutané ................................................................................................................ 15
7.1 Populations particulières ..................................................................................... 15
7.1.1 Grossesse ......................................................................................................... 15
7.1.2 Allaitement ....................................................................................................... 16
7.1.3 Enfants et adolescents ..................................................................................... 17
7.1.4 Personnes âgées .............................................................................................. 17
8 Effets indésirables ................................................................................................... 17
8.1 Aperçu des effets indésirables ............................................................................. 17
8.2 Effets indésirables observés au cours des études cliniques ................................ 18
8.5 Effets indésirables observés après la commercialisation .................................... 21
9 Interactions médicamenteuses ................................................................................ 25
9.1 Interactions médicamenteuses graves ................................................................ 25
9.2 Aperçu des interactions médicamenteuses......................................................... 26
9.3 Interactions médicament-comportement ........................................................... 26
9.4 Interactions médicament-médicament ............................................................... 26
9.5 Interactions médicament-aliment ....................................................................... 30
9.6 Interactions médicament-plante médicinale ...................................................... 30 9.7 Interactions médicament-examens de laboratoire ............................................. 30
10 Pharmacologie clinique ........................................................................................... 30
10.1 Mode d’action ...................................................................................................... 30
10.2 Pharmacodynamie ............................................................................................... 31
10.3 Pharmacocinétique .............................................................................................. 32
11 Conservation, stabilité et mise au rebut ................................................................... 34
Partie 2 : Renseignements scientifiques .............................................................................. 35
13 Renseignements pharmaceutiques .......................................................................... 35
14 Études cliniques ...................................................................................................... 36
14.1 Études cliniques par indication ............................................................................ 36
15 Microbiologie .......................................................................................................... 36
16 Toxicologie non clinique .......................................................................................... 37
Renseignements destinés aux patient·e·s............................................................................ 41
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
ADVIL GRIPPE (ibuprofène et chlorhydrate de diphénhydramine) est indiqué pour :
- le soulagement des symptômes de la grippe, y compris la toux sèche, les éternuements, l’écoulement nasal, la fièvre et les frissons, les céphalées, les courbatures, les douleurs et le mal de gorge.
1.1 Pédiatrie
- Pédiatrie (< 16 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité d’ADVIL GRIPPE dans la population pédiatrique n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada.
1.2 Gériatrie
- Gériatrie (> 65 ans) : Les données tirées des études cliniques et de l’expérience laissent entendre que l’utilisation du produit au sein de la population gériatrique entraîne des différences en matière d’innocuité ou d’efficacité. L’utilisation d’ADVIL GRIPPE chez cette population ne doit être recommandée qu’après évaluation individuelle par un médecin.
2 Contre-indications
- Patients qui présentent un ulcère gastroduodénal évolutif, des antécédents d’ulcère récurrent ou une maladie inflammatoire évolutive de l’appareil digestif.
- Patients qui présentent une hypersensibilité au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6, « Formes pharmaceutiques, teneurs, composition et conditionnement ». Il faut tenir compte du risque de réaction croisée entre différents anti-inflammatoires non stéroïdiens (AINS).
- Patients souffrant d’un syndrome complet ou partiel des polypes nasaux, et patients chez qui l’asthme, l’anaphylaxie, l’urticaire/l’œdème de Quincke, la rhinite ou d’autres manifestations allergiques sont déclenchés par l’acide acétylsalicylique (AAS) ou d’autres AINS. Des réactions anaphylactoïdes mortelles sont survenues chez de telles personnes. Les patients qui présentent les problèmes médicaux mentionnés ci-dessus ont un risque de réaction sévère, même s’ils ont déjà pris des AINS sans avoir eu d’effet indésirable.
- En cas d’insuffisance hépatique marquée ou d’hépatopathie évolutive.
Lorsque la fonction rénale est lourdement altérée ou détériorée (clairance de la créatinine
< 30 mL/min). La surveillance s’impose chez les patients qui présentent une atteinte rénale de gravité moindre en raison du risque de détérioration de leur fonction rénale lorsqu’ils prennent des AINS.
- Utilisation concomitante de cette association médicamenteuse et de tout autre AINS, en raison de l’absence de données démontrant des avantages synergiques et du risque d’effets indésirables additifs.
- Enfants souffrant de maladies rénales ou ayant subi une perte liquidienne importante en raison de vomissements, de diarrhée ou d’une absorption insuffisante de liquides; ils ne doivent pas prendre d’ibuprofène.
- Patients atteints de lupus érythémateux disséminé, car une réaction semblable à l’anaphylaxie avec de la fièvre peut survenir, notamment si de l’ibuprofène a déjà été administré.
- Utilisation au cours du troisième trimestre de la grossesse en raison du risque de fermeture prématurée du canal artériel et de prolongation de l’accouchement.
- Administration immédiatement avant ou après une chirurgie cardiaque.
- Hyperkaliémie avérée (voir la section 7, « Mises en garde et précautions – Fonction rénale »).
- Enfants et adolescents (voir la section 1, « Indications »).
3 Encadré sur les mises en garde et précautions importantes
- Provoque de la sédation ou de la somnolence.
- Utiliser avec prudence chez les patients qui sont sujets aux irritations du tractus gastro-intestinal, y compris ceux qui ont des antécédents d’ulcères gastroduodénaux (voir la section 7, « Mises en garde et précautions – Appareil digestif » et la section 9, « Interactions médicamenteuses – Anticoagulants coumariniques »).
- Utiliser avec prudence chez les patients atteints d’insuffisance cardiaque, d’hypertension ou de toute affection prédisposant à une rétention liquidienne (voir la section 7, « Mises en garde et précautions – Appareil cardiovasculaire » et « Équilibre hydroélectrolytique », et la section 9, « Interactions médicamenteuses - Antihypertenseurs »).
- Le risque de toxicité rénale est le plus élevé chez les patients qui présentent une dysfonction rénale, de l’insuffisance cardiaque ou une dysfonction hépatique, ou qui prennent des diurétiques, ainsi que chez les personnes âgées (voir la section 7, « Mises en garde et précautions – Fonction rénale »).
- Cesser immédiatement d’utiliser ce médicament en cas de symptômes urinaires, d’hématurie ou de cystite (voir la section 7, « Mises en garde et précautions – Appareil génito-urinaire »).
- L’ibuprofène est contre-indiqué au cours du troisième trimestre de la grossesse en raison du risque de fermeture prématurée du canal artériel et d’inertie utérine (prolongation de l’accouchement) (voir la section 2, « Contre-indications »).
- Il faut prescrire les produits Advil avec prudence aux femmes qui tentent de concevoir, qui en sont au premier ou au deuxième trimestre de leur grossesse ou qui allaitent. L’emploi d’AINS à environ 20 semaines de grossesse ou plus tard pourrait causer un oligoamnios de même qu’un dysfonctionnement rénal, y compris une insuffisance rénale (voir la section 7, « Mises en garde et précautions – Grossesse » et « Allaitement »).
4 Posologie et administration
4.1 Considérations posologiques
- Ne pas utiliser ce produit plus de 2 jours pour un mal de gorge, 3 jours pour une fièvre ou 5 jours pour des douleurs et des symptômes de grippe, sauf sur l’avis d’un médecin.
- Les patients de plus de 65 ans ne doivent pas prendre ces produits.
- Il convient d’utiliser la dose efficace la plus faible possible pendant la plus courte période possible.
4.2 Posologie recommandée et ajustement posologique
Adultes de 16 à 65 ans : Prendre 1 (toutes les 4 heures) ou 2 (toutes les 6 à 8 heures) capsules
Liqui-Gels au besoin. Ne pas dépasser 6 capsules Liqui-Gels en 24 heures, sauf sur l’avis d’un médecin.
- ADVIL GRIPPE peut être pris de 4 à 6 heures après la dernière dose d’ibuprofène et/ou de diphénhydramine.
- Santé Canada n’a pas autorisé d’indication d’utilisation chez les enfants de moins de 16 ans.
4.4 Administration
- Voir la section 4.2, « Posologie recommandée et ajustement posologique ».
4.5 Dose oubliée
- Si vous oubliez de prendre une dose, ne doublez pas la dose recommandée.
5 Surdose
Symptômes de surdosage
ADVIL GRIPPE contient de l’ibuprofène et du chlorhydrate de diphénhydramine. La toxicité de la surdose dépend de la quantité de médicament ingérée et du temps qui s’est écoulé depuis l’ingestion. Les réponses individuelles peuvent varier, ce qui nécessite une évaluation distincte de chaque cas.
Bien que peu fréquents, des cas de toxicité grave et des décès ont été rapportés en association avec un surdosage d’ibuprofène. Les symptômes de surdose d’ibuprofène les plus souvent signalés comprennent les douleurs abdominales, les nausées, les vomissements, la léthargie et la somnolence. D’autres symptômes reliés au système nerveux central (SNC) incluent les céphalées, les acouphènes, la dépression du SNC et les convulsions. De rares cas d’acidose métabolique, de coma, d’insuffisance rénale aiguë et d’apnée (surtout chez les très jeunes enfants), d’hyperkaliémie et de dépression respiratoire peuvent survenir. Des cas de toxicité cardiovasculaire, y compris l’hypotension, la bradycardie, la tachycardie et la fibrillation auriculaire, ont aussi été signalés.
Les signes et symptômes d’une surdose de diphénhydramine sont de nature anticholinergique et peuvent inclure l’assèchement des muqueuses, la diminution des borborygmes, la mydriase, des rougeurs cutanées, l’hyperthermie, la somnolence, la tachycardie, la rétention urinaire, le coma, les hallucinations et les convulsions. Des décès ont résulté de convulsions et d’arythmie cardiaque. Les arythmies cardiaques sont semblables à celles suivant une surdose par d’autres médicaments et des antiarythmiques de classe Ia, et sont causées par un blocage des canaux sodiques rapides. Traitement du surdosage
En cas de surdose aiguë, l’estomac doit être vidé par l’utilisation d’un émétique (chez les patients alertes seulement) ou par lavage gastrique. En raison de l’absorption rapide de l’ibuprofène dans l’intestin, la provocation de vomissements sera plus efficace si l’intervention est effectuée moins de 30 minutes après l’ingestion. L’administration de charbon activé par voie orale moins de 2 heures après l’ingestion peut contribuer à réduire l’absorption du médicament. Il existe des données indiquant qu’une administration répétée de charbon activé peut lier le médicament qui s’est répandu dans la circulation. La provocation d’une diurèse peut aussi être utile. Une surdose aiguë nécessite principalement un traitement de soutien. Le traitement de l’hypotension, de l’acidose et des saignements gastro-intestinaux peut être indiqué.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou composez le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
Exemples de surdose d’ibuprofène
Un homme de 41 ans ayant plusieurs problèmes médicaux, dont une insuffisance rénale de longue date, a souffert d’une insuffisance rénale aiguë quasi mortelle après avoir ingéré une dose massive (36 g) d’ibuprofène. Le recours à la dialyse a été nécessaire pendant plusieurs mois, après quoi sa fonction rénale s’est améliorée.
Une équilibration électrolytique et d’autres mesures intensives ont permis à un enfant de 21 mois de récupérer dans les cinq jours suivant l’ingestion accidentelle de 8 g d’ibuprofène. Un enfant de 2 ans qui avait ingéré environ 8 g d’ibuprofène a été traité avec du charbon activé. Il a souffert d’une acidose métabolique et d’une insuffisance rénale aiguë et il a récupéré en moins de 72 heures. Un enfant de 6 ans est devenu comateux après avoir ingéré 6 g d’ibuprofène. Il a été traité par lavage gastrique, charbon et différentes mesures de soutien et a récupéré en moins de 24 heures.
Exemples de surdose de chlorhydrate de diphénhydramine
Chez les adultes, l’ingestion de 25 mg/kg de chlorhydrate de diphénhydramine a été mortelle.
Chez les patients de 6 ans ou plus, des doses aussi faibles que 300 mg de diphénhydramine ont causé une toxicité modérée (hallucinations) alors que des doses de 1000 mg ou plus ont causé une toxicité sévère (délire/psychose, convulsions, coma) ou la mort. Une rhabdomyolyse s’est produite en l’absence de toxicité sévère.
Selon un exposé de cas, une dose de 25 mg a provoqué de l’agitation, de la confusion et de la paranoïa chez un homme de 26 ans. La réaction s’est produite de nouveau lorsqu’il a pris 50 mg le soir suivant. Il ne présentait aucun trouble médical ou psychiatrique sous-jacent; le seul autre médicament qu’il avait pris était l’acétaminophène.
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau – Formes posologiques, teneurs et composition
Les Liqui-Gels sont offerts en plaquettes alvéolées de 18 et 36.
7 Mises en garde et précautions
Voir la section 3, « Encadré sur les mises en garde et précautions importantes ».
Généralités
Pour réduire au minimum le risque d’effet indésirable, il faut utiliser la dose efficace la plus faible possible pendant la plus courte période possible.
Comme les autres médicaments anti-inflammatoires, l’ibuprofène peut masquer les signes habituels d’infection.
L’utilisation concomitante d’ibuprofène et de tout autre AINS N’EST PAS conseillée en raison de l’absence de données démontrant des avantages synergiques et du risque d’effets indésirables additifs (voir la section 9, « Interactions médicamenteuses – Acide acétylsalicylique [AAS] ou autres AINS »).
Les patients atteints d’épilepsie ou de troubles convulsifs, de myasthénie grave, de glaucome, d’une affection pulmonaire chronique (emphysème ou bronchite chronique), de difficulté à uriner en raison d’une hypertrophie de la prostate ou de problèmes d’obstruction du col vésical ne devraient pas prendre ce produit, sauf sur l’avis d’un médecin.
Les patients doivent cesser d’utiliser ce produit et consulter un médecin si la fièvre ou la douleur associées aux symptômes de la grippe ne s’estompent pas dans les 5 jours.
En cas de surdose, il faut immédiatement obtenir des soins médicaux ou communiquer avec un centre antipoison. Il est essentiel de consulter sans tarder, même en l’absence de signes ou symptômes.
Appareil cardiovasculaire
Ibuprofène : Insuffisance cardiaque congestive chez les patients ayant une fonction cardiaque marginale, tension artérielle élevée, maladie artérielle périphérique et palpitations.
| Voie d’administration | Forme posologique/ | Ingrédients non médicinaux | ||
| teneur/composition | ||||
| Orale | Capsule Liqui-Gel : 200 mg d’ibuprofène (sous forme d’acide libre et de sel de potassium) et 25 mg de chlorhydrate de diphénhydramine par capsule | Bleu no 1 FD&C, eau purifiée, encre pharmaceutique, gélatine, huile de noix de coco, hydroxyde de potassium, polyéthylèneglycol, rouge no 33 D&C, sorbitanne, sorbitol. | ||
Les données cliniques et épidémiologiques indiquent que l’utilisation d’ibuprofène, particulièrement à fortes doses (2400 mg par jour) et à long terme, peut être associée à une légère augmentation du risque de manifestations thrombotiques artérielles (p. ex. infarctus du myocarde et accident vasculaire cérébral). Dans l’ensemble, les études épidémiologiques n’indiquent pas que l’ibuprofène à faible dose (≤ 1200 mg par jour) est associé à un risque accru d’infarctus du myocarde.
L’emploi prolongé continu peut accroître le risque de crise cardiaque ou d’accident vasculaire cérébral.
Diphénhydramine : Des effets vasoconstricteurs ont été observés.
Dépendance, tolérance et risque d’abus
Une association de butorphanol et de diphénhydramine est de plus en plus utilisée comme stupéfiant. La dépendance à la diphénhydramine a été documentée dans des rapports de cas portant sur des patients atteints de troubles mentaux.
Oreille/nez/gorge
Les patients atteints d’un syndrome partiel ou complet des polypes nasaux ne doivent pas prendre ce médicament (voir la section 2, « Contre-indications »).
Système endocrinien et métabolisme
Les patients atteints d’une maladie thyroïdienne ne doivent pas prendre ce médicament, sauf sur l’avis d’un médecin.
Équilibre hydroélectrolytique
De la rétention aqueuse et de l’œdème ont été observés chez les patients traités par l’ibuprofène. En conséquence, comme c’est le cas de plusieurs autres AINS, la possibilité que l’ibuprofène provoque une insuffisance cardiaque congestive chez les patients âgés ou dont la fonction cardiaque est altérée doit être prise en compte. ADVIL GRIPPE doit être utilisé avec circonspection chez les patients souffrant d’insuffisance cardiaque, d’hypertension ou d’autres troubles prédisposant à une rétention aqueuse.
Les traitements aux anti-inflammatoires non stéroïdiens peuvent accroître le risque d’hyperkaliémie, particulièrement chez les patients atteints de diabète ou d’insuffisance rénale, les patients âgés et les patients qui reçoivent des bêtabloquants, des inhibiteurs de l’enzyme de conversion de l’angiotensine ou certains diurétiques dans le cadre d’un traitement concomitant. Les concentrations sériques d’électrolytes devraient être mesurées périodiquement lors d’un traitement de longue durée, notamment chez les patients à risque.
Appareil digestif
Une toxicité gastro-intestinale grave, parfois sévère et occasionnellement mortelle, notamment l’ulcération et la perforation gastroduodénales ainsi que les saignements gastro-intestinaux, peut se produire à tout moment, avec ou sans symptômes, chez les patients traités par des AINS, y compris l’ibuprofène.
Des troubles bénins touchant le tractus gastro-intestinal supérieur, notamment la dyspepsie, sont courants et surviennent généralement au début du traitement. Le médecin doit surveiller le patient traité par des AINS afin de s’assurer qu’il ne présente pas d’ulcération ni de saignements, même en l’absence d’antécédents de symptômes digestifs.
Lors d’essais cliniques menés sur ces agents, on a observé des ulcères symptomatiques du tractus gastro-intestinal supérieur, des saignements macroscopiques ou des perforations chez environ 1 % des patients traités pendant de 3 à 6 mois et chez quelque 2 à 4 % des patients traités pendant un an. Le risque se maintient au-delà d’un an et pourrait augmenter. L’augmentation de la dose entraîne une augmentation de la fréquence de ces complications.
ADVIL GRIPPE doit être administré sous surveillance médicale étroite aux patients sujets aux irritations du tractus gastro-intestinal, notamment ceux qui ont des antécédents d’ulcère gastroduodénal, de diverticulose ou d’une maladie inflammatoire du tractus gastro-intestinal comme la colite ulcéreuse et la maladie de Crohn. Dans de tels cas, le médecin doit évaluer les avantages du traitement par rapport aux risques éventuels.
Il faut informer le patient des signes et des symptômes de toxicité gastro-intestinale grave et l’aviser de consulter un médecin immédiatement en cas de dyspepsie tenace ou d’autres symptômes ou signes d’ulcération ou de saignements gastro-intestinaux. Étant donné qu’une ulcération ou des saignements gastro-intestinaux graves peuvent survenir sans symptômes avant-coureurs, le médecin doit effectuer un suivi du patient qui reçoit un traitement de longue durée en vérifiant périodiquement son hémoglobinémie et faire preuve de vigilance relativement aux signes et aux symptômes d’ulcération et de saignements. Le patient doit être informé de l’importance de ce suivi.
En cas d’ulcération soupçonnée ou confirmée, ou en cas de saignements gastro-intestinaux, cesser immédiatement de prendre ADVIL GRIPPE. Un traitement approprié doit être entrepris, et le patient doit être étroitement surveillé.
Jusqu’à maintenant, aucune étude n’a identifié de groupe de patients qui ne présentait pas de risque d’ulcération ou de saignements. Les principaux facteurs de risque sont des antécédents de manifestations gastro-intestinales graves et l’âge avancé. Parmi les autres facteurs de risque possibles, mentionnons l’infection à Helicobacter pylori, la consommation excessive d’alcool, le tabagisme, le fait d’être une femme et l’usage concomitant d’anticoagulants et de corticostéroïdes oraux. Les anticoagulants, les antiagrégants plaquettaires (y compris l’AAS) et les inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) ont été associés à une augmentation du risque. Les études ont jusqu’à maintenant montré que tous les AINS pouvaient causer des effets indésirables gastro-intestinaux. Bien que les données actuelles ne permettent pas de déterminer clairement les différences entre les risques associés aux divers AINS, ces différences pourraient un jour être mises au jour.
Rien ne prouve de façon concluante que l’administration concomitante d’antagonistes des récepteurs H2 de l’histamine et/ou d’antiacides prévienne l’apparition d’effets indésirables gastro-intestinaux ni qu’elle permette de poursuivre le traitement par ADVIL GRIPPE advenant de tels effets.
Appareil génito-urinaire
Certains AINS sont associés à des symptômes urinaires persistants (douleur à la vessie, dysurie, pollakiurie), à l’hématurie ou à la cystite. Ces symptômes peuvent apparaître à tout moment après le début du traitement par un AINS. Certains cas sont devenus sévères lorsque le traitement n’a pas été interrompu. Si des symptômes urinaires se manifestent, on doit arrêter immédiatement le traitement par ADVIL GRIPPE pour favoriser la guérison. Cet arrêt du traitement doit précéder tout examen urologique ou autre traitement.
La diphénhydramine peut augmenter le risque de pollakiurie et causer de la difficulté à uriner, une rétention urinaire ou des règles précoces.
La diphénhydramine n’est pas recommandée aux personnes ayant une obstruction du col vésical.
Système sanguin et lymphatique
Les médicaments inhibant la biosynthèse des prostaglandines entravent à des degrés variables la fonction plaquettaire. Par conséquent, les patients chez qui un tel effet pourrait avoir des conséquences fâcheuses (p. ex. ceux qui prennent des anticoagulants, qui souffrent d’hémophilie ou qui présentent des troubles plaquettaires) doivent faire l’objet d’une surveillance étroite lorsqu’ils reçoivent de l’ibuprofène. De nombreuses études ont démontré que l’utilisation concomitante d’AINS et d’anticoagulants augmente le risque d’hémorragie. L’administration concomitante de warfarine commande une surveillance étroite du rapport international normalisé (RIN). En dépit de la surveillance du RIN en vue de le maintenir dans un intervalle de valeurs thérapeutiques, il est possible que les saignements augmentent (voir la section 9, « Interactions médicamenteuses – Anticoagulants coumariniques »).
Une dyscrasie sanguine (comme la neutropénie, la leucopénie, la thrombopénie, l’anémie aplasique et l’agranulocytose) associée à l’usage d’AINS est rare, mais peut se produire et avoir des conséquences graves.
La diphénhydramine a été associée à l’anémie hémolytique, à la thrombopénie et à l’agranulocytose.
Fonctions hépatique, biliaire et pancréatique
Des augmentations à la limite de la normale peuvent se produire dans les résultats d’une ou de plusieurs épreuves de la fonction hépatique chez jusqu’à 15 % des patients traités par un AINS. Ces anomalies peuvent progresser, demeurer essentiellement stables ou être transitoires pendant la durée du traitement. Si le patient présente des symptômes ou des signes de dysfonction hépatique ou obtient des résultats anormaux à une épreuve de la fonction hépatique, un examen est nécessaire afin de dépister toute réaction hépatique plus grave au cours du traitement. Des réactions hépatiques sévères, notamment des cas d’ictère et d’hépatite mortelle, ont été signalées avec les AINS.
Bien que de telles réactions soient rares, le traitement par ce médicament doit être interrompu si les résultats des épreuves de la fonction hépatique continuent d’être anormaux ou empirent, que des signes et symptômes cliniques évoquant des troubles hépatiques se manifestent ou que des manifestations générales apparaissent (p. ex. éosinophilie ou éruptions cutanées).
Dans le cadre d’un traitement de longue durée, la fonction hépatique doit être évaluée régulièrement. Si ce médicament doit être prescrit en présence d’insuffisance hépatique, une surveillance rigoureuse s’impose.
La fréquence d’atteintes hépatiques graves a été évaluée chez 625 307 personnes qui ont reçu des AINS en Angleterre et au pays de Galles entre 1987 et 1991. On avait prescrit de l’ibuprofène à 311 716 de ces patients. L’incidence d’atteinte hépatique grave chez les utilisateurs d’ibuprofène était de 1,6 sur 100 000, soit la plus faible parmi les 8 AINS étudiés. De plus, cette incidence était considérablement inférieure à celle observée chez les patients qui avaient pris du kétoprofène, du piroxicam, du fenbufène ou du sulindac. Pour ce qui est du groupe d’utilisateurs d’AINS dans l’ensemble, l’utilisation simultanée d’un médicament hépatotoxique et la présence de polyarthrite rhumatoïde étaient les seuls facteurs qui avaient un effet indépendant sur l’apparition d’une atteinte hépatique grave. D’après ces données, l’utilisation à court terme d’ibuprofène en tant qu’analgésique/antipyrétique ne devrait pas causer d’inquiétude en ce qui a trait à l’apparition de troubles hépatiques.
Système immunitaire
Ibuprofène : Les patients ayant un syndrome partiel ou complet des polypes nasaux, une rhinite ou toute autre manifestation allergique ne doivent pas prendre d’AAS ni d’autres agents anti-inflammatoires. Des réactions anaphylactoïdes mortelles se sont produites chez de telles personnes, même si elles avaient pris des AINS dans le passé sans aucun effet indésirable (voir la section 2, « Contre-indications »).
Dans de rares cas, des symptômes de méningite aseptique (raideur de la nuque, céphalées sévères, nausées et vomissements, fièvre ou obnubilation de la conscience) ont été observés avec l’emploi de certains AINS. Les patients atteints de troubles auto-immuns (lupus érythémateux disséminé, collagénoses mixtes, etc.) y semblent plus particulièrement prédisposés. Par conséquent, le médecin doit surveiller l’apparition de telles complications chez ces personnes.
Diphénhydramine : Des cas d’hypersensibilité et d’anaphylaxie ont été observés dans le cadre de traitements à la diphénhydramine.
Surveillance et examens de laboratoire
Généralités
Pour les mises en garde et précautions associées à l’utilisation d’ADVIL GRIPPE ainsi que pour la surveillance et les tests de laboratoire, voir la section 7, « Mises en garde et précautions – Équilibre hydroélectrolytique », « Appareil digestif », « Système sanguin et lymphatique », « Fonctions hépatique, biliaire et pancréatique » et « Fonction rénale », et la section 7, « Mises en garde et précautions – 7.1.4 Personnes âgées ».
Grossesse
Si des produits Advil sont administrés entre le milieu (environ 20 semaines) et la fin du deuxième trimestre de grossesse, il est recommandé de surveiller étroitement le volume de liquide amniotique chez les femmes enceintes, car ces produits pourraient entraîner une réduction du volume de liquide amniotique et même un oligoamnios (voir la section 7, « Mises en garde et précautions – 7.1.1 Grossesse »). L’emploi des produits Advil est contre-indiqué au cours du troisième trimestre de la grossesse.
Système nerveux
Certains patients peuvent éprouver de la somnolence, des étourdissements, du vertige, de l’insomnie ou de la dépression après avoir pris de l’ibuprofène. Les patients chez qui ces effets indésirables se manifestent doivent faire preuve de prudence s’ils ont à accomplir des tâches nécessitant de la vigilance.
La diphénhydramine a un effet sédatif. L’alcool et les autres dépresseurs du SNC peuvent accroître cet effet. La prudence est donc de mise si le patient doit conduire un véhicule motorisé ou être aux commandes d’une machine (voir la section 9 « Interactions médicamenteuses »). Fonction visuelle
Des cas de vision floue ou de baisse de l’acuité visuelle ont été signalés à la suite de la prise d’ibuprofène ou d’autres AINS. Si de tels symptômes apparaissent, l’utilisation de ce produit devrait être interrompue et un examen ophtalmologique devrait être effectué. Des examens ophtalmiques devraient être effectués périodiquement chez les patients recevant ce médicament pendant une longue période. Les patients atteints de glaucome ne doivent pas prendre ADVIL GRIPPE.
Considérations périopératoires
En général, la prise d’AINS est interrompue avant une intervention chirurgicale afin de diminuer le risque de saignements postopératoires.
Fonction psychiatrique
Des cas de psychose avec hallucinations chez des patients ayant pris de la diphénhydramine ont été rapportés. Des hallucinations visuelles et auditives, une élocution inintelligible et de l’agitation ont été signalées (voir la section 7, « Mises en garde et précautions – Système nerveux »).
Fonction rénale
L’administration prolongée d’AINS à des animaux a entraîné une nécrose papillaire rénale et d’autres lésions rénales. Chez les humains, on a signalé l’apparition de néphrites interstitielles aiguës accompagnées d’hématurie, de protéinurie et, à l’occasion, d’un syndrome néphrotique.
On a observé une seconde forme de toxicité rénale chez des patients atteints d’affections prérénales entraînant une réduction du débit sanguin rénal ou du volume sanguin, des cas où les prostaglandines contribuent au maintien de la perfusion rénale. Chez ces patients, l’administration d’un AINS peut entraîner une réduction de la formation des prostaglandines proportionnelle à la dose et provoquer une décompensation patente de la fonction rénale. Cette réaction risque davantage de se manifester chez les patients qui présentent une insuffisance rénale, une insuffisance cardiaque ou une dysfonction hépatique, les patients qui prennent des diurétiques et les personnes âgées. L’interruption du traitement par les AINS est habituellement suivie du retour à l’état précédant le traitement.
L’ibuprofène et ses métabolites étant éliminés principalement par les reins, il faut utiliser ce médicament avec grande prudence en présence d’insuffisance rénale. Les patients atteints d’insuffisance rénale sévère ou dont la fonction rénale se détériore rapidement (clairance de la créatinine < 30 mL/min) sont à risque. Chez les patients présentant une insuffisance rénale de moindre sévérité, la prescription d’AINS risque d’entraîner une détérioration de la fonction rénale. Dans de tels cas, on devrait considérer une dose plus faible d’ADVIL GRIPPE, et le patient devrait être étroitement surveillé.
Une surveillance périodique de la fonction rénale s’impose durant un traitement de longue durée.
Appareil respiratoire
Dans le cadre d’un traitement par la diphénhydramine, un épaississement des sécrétions bronchiques, une congestion thoracique, une respiration sifflante et une congestion nasale ont été rapportés.
Les réactions asthmatiques à l’AAS sont peu fréquentes, mais constituent un signe très important de sensibilité à l’AAS et aux AINS. Elles sont plus fréquentes chez les patients asthmatiques qui ont des polypes nasaux.
Sensibilité et résistance
Les patients présentant une sensibilité à un AINS peuvent également être sensibles à un autre médicament de cette classe.
Appareil cutané
Dans de rares cas, des réactions cutanées graves telles que la dermatite exfoliatrice, le syndrome de Stevens-Johnson, l’érythrodermie bulleuse avec épidermolyse et l’érythème polymorphe ont été associées à l’utilisation de certains AINS. La fréquence de ces réactions est faible, et, dans la plupart des cas, elles ont été signalées après le lancement du produit chez des patients qui prenaient d’autres médicaments également associés à leur possible survenue. Le lien causal n’est donc PAS clair. Ces réactions risquent de menacer le pronostic vital, mais peuvent être réversibles si l’agent en cause cesse d’être administré et qu’un traitement approprié est instauré. Il faut dire aux patients de cesser de prendre leur AINS et de communiquer avec leur médecin en cas d’éruption cutanée. Après examen, le médecin donnera les indications appropriées, notamment en ce qui concerne les autres traitements à interrompre. La prise d’AINS doit être interrompue dès l’apparition d’éruptions cutanées ou d’autres signes d’hypersensibilité. La diphénhydramine peut provoquer une photosensibilité ainsi qu’une sudation excessive (voir la section 8, « Effets indésirables – Peau »).
7.1 Populations particulières
7.1.1 Grossesse
L’emploi d’ADVIL GRIPPE est CONTRE-INDIQUÉ au cours du troisième trimestre de la grossesse en raison du risque de fermeture prématurée du canal artériel et de prolongation de l’accouchement (voir la section 16, « Toxicologie non clinique »).
Il faut prescrire les produits Advil avec prudence aux femmes qui tentent de concevoir, qui en sont au premier ou au deuxième trimestre de leur grossesse ou qui allaitent (voir la section 16, « Toxicologie non clinique »).
Ibuprofène : L’inhibition de la synthèse des prostaglandines peut nuire à la grossesse et/ou au développement embryofœtal. Des données d’études épidémiologiques semblent indiquer que le risque de fausse couche et de malformation cardiaque est plus élevé après l’utilisation d’un inhibiteur de la synthèse des prostaglandines (comme les AINS) au début de la grossesse.
Chez les animaux, l’administration d’un inhibiteur de la synthèse des prostaglandines a été associée à une augmentation des pertes pré- et post-implantation et de la létalité embryofœtale. Par ailleurs, une incidence accrue de diverses malformations, y compris de malformations cardiovasculaires, a été signalée chez les animaux ayant reçu un inhibiteur de la synthèse des prostaglandines durant la période d’organogenèse.
Diphénhydramine : Nous ne disposons pas de données adéquates sur l’emploi de la diphénhydramine chez les femmes enceintes. Les données non cliniques disponibles semblent indiquer que la diphénhydramine pourrait exercer des effets indésirables sur le développement lorsque celle-ci est administrée à des souris (voir la section 16, « Toxicologie non clinique »). Le risque pour l’humain est inconnu. La diphénhydramine franchit le placenta et peut causer une augmentation de l’activité utérine et provoquer un accouchement prématuré. L’utilisation d’antihistaminiques aux effets sédatifs durant le troisième trimestre peut entraîner des réactions chez le nouveau-né ou provoquer un accouchement prématuré. Il importe donc de faire preuve de circonspection durant les derniers mois de la grossesse.
Oligoamnios/insuffisance rénale néonatale
L’emploi d’AINS, y compris de produits Advil, à environ 20 semaines de grossesse ou plus tard pourrait causer chez le fœtus un dysfonctionnement rénal entraînant un oligoamnios et, dans certains cas plus sévères, des problèmes respiratoires, musculosquelettiques et rénaux chez le nouveau-né (voir la section 16, « Toxicologie non clinique »).
Des études publiées et des rapports de pharmacovigilance indiquent que l’emploi d’AINS à partir d’environ la 20e semaine de grossesse est associé à un dysfonctionnement rénal fœtal à l’origine d’un oligoamnios, et dans certains cas, d’une altération de la fonction rénale ou d’une insuffisance rénale néonatale. Il a été montré que les AINS causent une importante réduction de la production d’urine par le fœtus avant de réduire le volume de liquide amniotique. Quelques rapports ont également décrit des cas de dysfonctionnement rénal néonatal sans oligoamnios associés à l’utilisation d’AINS par la mère, dont certains ont été irréversibles, même après l’arrêt du traitement.
En moyenne, ces effets indésirables sont observés après des jours ou semaines de traitement, quoique de rares cas d’oligoamnios aient été signalés aussi peu que 48 heures après le début du traitement par un AINS. L’oligoamnios est souvent réversible après l’arrêt du traitement, mais ne l’est pas toujours. Les complications d’un oligoamnios prolongé sont, par exemple, des contractures des membres et un retard de la maturation pulmonaire. Dans certains cas de dysfonctionnement rénal néonatal signalés après la mise en marché, des interventions effractives telles qu’une exsanguino-transfusion ou une dialyse ont été nécessaires.
Si, après une évaluation attentive des options de prise en charge de la douleur, un traitement par un AINS est requis à tout moment entre le milieu (à partir de la 20e semaine environ) et la fin du deuxième trimestre de la grossesse, il est recommandé de limiter l’emploi à la plus faible dose efficace possible et pendant la plus courte période possible.
Envisager de surveiller le bien-être du fœtus par échographie, y compris de vérifier le volume de liquide amniotique, si un produit Advil est utilisé pendant plus de 48 heures. En cas d’oligoamnios, il est recommandé de cesser le traitement par un AINS et d’assurer ensuite un suivi médical approprié.
Informer les femmes enceintes de ne pas utiliser de produits Advil ni d’autres AINS au troisième trimestre de la grossesse en raison du risque de fermeture prématurée du canal artériel chez le fœtus (voir la section 2, « Contre-indications »). Si une femme enceinte a besoin d’un produit Advil à tout moment entre le milieu (à partir de la 20e semaine environ) et la fin du deuxième trimestre de la grossesse, l’aviser qu’il faudra surveiller l’apparition d’un oligoamnios, si le traitement dure plus de 48 heures.
7.1.2 Allaitement
Ibuprofène : La forte liaison protéinique et le pH plus faible du lait maternel par rapport au plasma ont tendance à inhiber l’excrétion de l’ibuprofène dans le lait maternel. Lors d’une étude, on a démontré que la concentration d’ibuprofène était de 13 ng/mL 30 minutes après l’ingestion d’une dose de 400 mg. Le coefficient lait-plasma de 1:126 signifie que le nourrisson est exposé à 0,0008 % de la dose maternelle. On ne sait pas si l’ibuprofène traverse le placenta humain ni dans quelle proportion le cas échéant.
Diphénhydramine : Des données indiquent que la diphénhydramine pourrait modifier la production ou la composition du lait. À défaut de prescrire un autre médicament, il faut s’assurer que le nourrisson reçoit suffisamment de lait. On ne sait pas si la diphénhydramine est excrétée dans le lait. Comme les antihistaminiques posent généralement un risque accru pour les nourrissons, les nouveau-nés et les prématurés, ADVIL GRIPPE est contre-indiqué chez les mères qui allaitent.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 16 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité d’ADVIL GRIPPE dans la population pédiatrique n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Les AINS risquent davantage de causer différents effets indésirables chez les patients de plus de 65 ans et les patients fragiles ou affaiblis; l’incidence de ces effets indésirables augmente avec la dose et la durée du traitement. De plus, ces patients tolèrent moins bien les ulcérations et les saignements. Le risque de saignement de l’estomac est plus élevé chez les personnes de 60 ans ou plus, celles qui ont déjà eu des ulcères d’estomac ou des troubles hémorragiques, celles qui prennent un anticoagulant, des corticostéroïdes, des médicaments qui contiennent un AINS comme l’AAS, l’ibuprofène ou le naproxène, ou des anti-inflammatoires sur ordonnance, et celles qui consomment 3 verres d’alcool ou plus par jour en même temps que ce produit. La plupart des complications mortelles liées à l’appareil digestif surviennent dans cette population. Les patients âgés présentent aussi un risque accru d’ulcération ou de saignements de l’œsophage inférieur.
Les personnes âgées sont également plus sensibles aux effets indésirables de la diphénhydramine : étourdissements, sédation, troubles de la coordination, hypotension, confusion et excitation paradoxale.
Chez ces patients, on devrait envisager une dose de départ plus faible que la dose habituellement recommandée, l’ajuster au besoin et assurer une surveillance étroite.
8 Effets indésirables
8.1 Aperçu des effets indésirables
| Les effets indésirables fréquemment observés |
(≥ 1 cas/100 à < 1 cas/10) dans le cadre des études
| cliniques et lors de la surveillance post-commercialisation comprenaient : | ||
| Ibuprofène : diarrhée, étourdissements, somnolence, dyspepsie, céphalées, nausées et vomissements | ||
| Diphénhydramine : trouble de l’attention, étourdissements, sécheresse buccale, fatigue, sédation, | |
| somnolence et instabilité | |
Les effets indésirables sont plus susceptibles de survenir en cas d’augmentation de la dose et de prolongation de la durée d’utilisation.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
La convention utilisée pour classer les effets indésirables en fonction de leur fréquence est la suivante : très fréquents (≥ 1 cas/10), fréquents (≥ 1 cas/100 à < 1 cas/10), peu fréquents (≥ 1 cas/1000 à < 1 cas/100), rares (≥ 1 cas/10 000 à < 1 cas/1000), très rares (< 1 cas/10 000), inconnue (ne peut être estimée à partir des données disponibles).
Études sur l’association d’ibuprofène et de diphénhydramine
Une étude de 10 jours portant sur l’innocuité et l’efficacité de la dose maximale (AE-97-08) a été effectuée sur un échantillon total de 1016 patients âgés de 12 à > 65 ans qui ont reçu soit un Liqui-Gel Advil Nuit (200 mg d’ibuprofène/25 mg de chlorhydrate de diphénhydramine; n = 158), deux Liqui-Gels Advil Nuit (400 mg d’ibuprofène/50 mg de chlorhydrate de diphénhydramine; n = 323), deux caplets Tylenol Nuit Extra fort (1000 mg d’acétaminophène/50 mg de chlorhydrate de diphénhydramine; n = 326) ou un placebo (n = 167) 10 soirs de suite. On leur a demandé de commencer à prendre le médicament à l’étude lors du premier épisode d’insomnie associée à une céphalée ou à des douleurs ou courbatures. Ils ont pris le médicament à l’étude les 9 soirs suivants, qu’ils aient des symptômes ou non. Bien que la durée d’utilisation ait été supérieure à celle indiquée pour l’ibuprofène en vente libre (10 jours au lieu de 5), la dose quotidienne était inférieure à la dose quotidienne maximale de 1200 mg d’ibuprofène et de 150 mg de diphénhydramine. L’étude indique qu’il n’y a aucun problème important du point de vue clinique concernant l’innocuité des Liqui-Gels Advil Nuit administrés une fois par jour à la dose de 400 mg/50 mg ou de 200 mg/25 mg d’ibuprofène et de chlorhydrate de diphénhydramine.
Bien qu’on ait noté une augmentation de la fréquence des effets indésirables touchant le SNC et de la somnolence associée à la prise des deux doses d’Advil Nuit en Liqui-Gels comparativement au placebo, les taux étaient comparables à ceux observés après la prise de deux caplets Tylenol Nuit Extra fort (1000 mg d’acétaminophène/50 mg de chlorhydrate de diphénhydramine), un analgésique/aide-sommeil renfermant 500 mg d’acétaminophène et 25 mg de chlorhydrate de diphénhydramine par caplet. La fréquence de ces symptômes était semblable pour les deux doses d’ibuprofène et de diphénhydramine (400 mg/50 mg et 200 mg/25 mg). Les effets indésirables dont la fréquence dépassait 2 % sont présentés dans le tableau 1. Ces résultats demeurent constants dans tous sous-groupes établis selon l’âge et le sexe.
Tableau 1. Étude AE-97-08 : effets indésirables dont la fréquence dépassait 2 % dans l’un ou l’autre des groupes thérapeutiques
| Nombre (%) de sujets ayant présenté l’effet indésirable indiqué | |||||
| Classification par | Placebo | 1 Liqui-Gel Advil | 2 Liqui-Gels | 2 caplets | |
| système et organe / | Nuit | Advil Nuit | Tylenol Nuit | Valeur p** | |
| Terme privilégié | (n = 167) | (n = 158) | (n = 323) | Extra fort | |
| (n = 326) | |||||
Troubles gastro- intestinaux Dyspepsie Sécheresse buccale | 21 (12,6) 15 (9,0) 1 (0,6) | 16 (10,1) 11 (7,0) 1 (0,6) | 39 (12,1) 16 (5,0) 7 (2,2) | 50 (15,3) 25 (7,7) 5 (1,5) | 0,411 0,315 0,514 |
Troubles généraux et anomalies au site d’administration Céphalées Douleur Dorsalgie | 30 (18,0) 17 (10,2) 4 (2,4) 8 (4,8) | 25 (15,8) 12 (7,6) 2 (1,3) 5 (3,2) | 57 (17,6) 37 (11,5) 10 (3,1) 8 (2,5) | 50 (15,3) 28 (8,6) 17 (5,2) 5 (1,5) | 0,818 0,500 0,134 0,185 |
Troubles du système nerveux Somnolence Étourdissements | 6 (3,6) 4 (2,4) 2 (1,2) | 20 (12,7) 14 (8,9) 1 (0,6) | 40 (12,4) 28 (8,7) 5 (1,5) | 41 (12,6) 25 (7,7) 9 (2,8) | 0,004 0,032 0,414 |
Troubles respiratoires, thoraciques et médiastinaux Rhinite | 7 (4,2) 5 (3,0) | 9 (5,7) 5 (3,2) | 9 (2,8) 7 (2,2) | 10 (3,1) 7 (2,1) | 0,377 0,815 |
** Test exact de Fisher; les valeurs p ≤ 0,05 sont en caractères gras.
Deux études cliniques comparatives avec placebo et à double insu (AE-98-01 et AE-98-02) ont porté sur des sujets de 16 à 45 ans ayant subi l’extraction chirurgicale d’une ou de deux troisièmes molaires incluses, dont une était en inclusion partielle dans la mandibule. Ces patients ont reçu une dose unique d’un placebo, de 400 mg d’ibuprofène/50 mg de diphénhydramine ou de 400 mg d’ibuprofène seulement (n = 118) avant d’aller au lit le soir de l’intervention chirurgicale.
L’étude AE-98-01 comptait 281 sujets dont 40 ont reçu un placebo, 122 ont reçu l’association ibuprofène (400 mg)/diphénhydramine (50 mg) et 118 ont reçu 400 mg d’ibuprofène.
Les traitements actifs ont été bien tolérés. Un total de 29 effets indésirables ont été rapportés par 25 (8,9 %) des patients : 15 % dans le groupe placebo, 9,8 % dans le groupe ibuprofène/diphénhydramine et 5,9 % dans le groupe ibuprofène. Les effets indésirables dont la fréquence dépassait 2 % dans l’un ou l’autre des groupes thérapeutiques sont présentés dans le tableau 2. La fréquence de tous les effets indésirables était comparable entre les groupes, sauf pour ce qui est de la céphalée (placebo : 10,0 %; ibuprofène/diphénhydramine : 0,8 %; ibuprofène : 0,8 %). Aucun effet indésirable grave n’a été rapporté.
Tableau 2. Étude AE-98-01 : effets indésirables dont la fréquence dépassait 2 % dans l’un ou l’autre des groupes thérapeutiques
| Classification par | Placebo (n = 40) | IBU400/DPH50 (n = 122) | IBU400 (n = 119) | Valeur p+ | ||
| système et organe / | ||||||
| Terme privilégié | ||||||
Tout système / organe Tous | 6 (15,0 %) | 12 (9,8 %) | 7 (5,9 %) | 0,175 | ||
Troubles gastro- intestinaux Tous Nausées Vomissements Douleur abdominale | 1 (2,5 %) 0 (0,0 %) 0 (0,0 %) 1 (2,5 %) | 6 (4,9 %) 5 (4,1 %) 0 (0,0 %) 0 (0,0 %) | 5 (4,2 %) 4 (3,4 %) 3 (2,5 %) 0 (0,0 %) | 1,000 0,587 0,129 0,142 | ||
Troubles généraux et anomalies au site d’administration Tous Céphalées | 4 (10,0 %) 4 (10,0 %) | 2 (1,6 %) 1 (0,8 %) | 1 (0,8 %) 1 (0,8 %) | 0,017* 0,004* | ||
Troubles du système nerveux Tous Étourdissements | 1 (2,5 %) 1 (2,5 %) | 5 (4,1 %) 4 (3,3 %) | 0 (0,0 %) 0 (0,0 %) | 0,069b 0,129 | ||
+ Test exact de Fisher; * statistiquement significatif : p ≤ 0,05; b. marginalement significatif (0,05 < p ≤ 0,10).
L’étude AE-98-02 a porté sur 283 sujets, dont 40 ont reçu un placebo, 120 ont reçu 400 mg d’ibuprofène/50 mg de diphénhydramine et 123 ont reçu 400 mg d’ibuprofène. Un total de 41 effets indésirables ont été rapportés par 29 (10,2 %) des sujets : 20,0 % dans le groupe placebo, 11,7 % dans le groupe ibuprofène/diphénhydramine et 5,7 % dans le groupe ibuprofène. Les effets indésirables dont la fréquence dépassait 2 % dans l’un ou l’autre des groupes thérapeutiques sont présentés dans le tableau 3. On a noté des différences significatives entre les groupes en ce qui concerne le nombre total d’effets indésirables et la fréquence des effets indésirables touchant l’appareil digestif, plus précisément les vomissements (placebo : 5,0 %; ibuprofène/diphénhydramine : 0,8 %, ibuprofène : 0,0 %). Les résultats étaient comparables entre les groupes pour ce qui est des autres effets indésirables touchant les différents appareils et systèmes de l’organisme. Aucun effet indésirable grave n’a été rapporté.
Tableau 3. Étude AE-98-02 : effets indésirables dont la fréquence dépassait 2 % dans l’un ou l’autre des groupes thérapeutiques
| Classification par | Placebo (n = 40) | IBU400/DPH50 (n = 120) | IBU400 (n = 123) | Valeur p+ | ||
| système et organe / | ||||||
| Terme privilégié | ||||||
Tout système / organe Tous | 8 (20,0 %) | 14 (11,7 %) | 7 (5,7 %) | 0,027* | ||
Troubles gastro- intestinaux Tous Nausées Vomissements | 6 (15,0 %) 5 (12,5 %) 2 (5,0 %) | 5 (4,2 %) 5 (4,2 %) 1 (0,8 %) | 5 (4,1 %) 5 (4,1 %) 0 (0,0 %) | 0,038* 0,111 0,028* | ||
Troubles généraux et anomalies au site d’administration Tous Céphalées | 2 (5,0 %) 2 (5,0 %) | 9 (7,5 %) 9 (7,5 %) | 5 (4,1 %) 5 (4,1 %) | 0,461 0,461 | ||
Troubles du système nerveux Tous Agitation | 1 (2,5 %) 1 (2,5 %) | 2 (1,7 %) 0 (0,0 %) | 1 (0,8 %) 0 (0,0 %) | 0,519 0,141 | ||
Troubles de la peau et du tissu sous-cutané Tous Sudation | 1 (2,5 %) 1 (2,5 %) | 0 (0,0 %) 0 (0,0 %) | 0 (0,0 %) 0 (0,0 %) | 0,141 0,141 | ||
+ Test exact de Fisher; * statistiquement significatif : p ≤ 0,05.
Études sur la diphénhydramine
Les effets indésirables suivants ont été observés dans le cadre des études cliniques menées sur le chlorhydrate de diphénhydramine :
| Classification par système et | Effet indésirable | Fréquence | ||
| organe | ||||
| Troubles généraux et anomalies au site d’administration | Fatigue | Fréquent | ||
8.5 Effets indésirables observés après la commercialisation
Études sur l’innocuité de l’ibuprofène
Un chercheur a effectué une analyse très complète des données publiées concernant l’innocuité relative des doses sans ordonnance d’ibuprofène et d’acétaminophène. Sur un total de 96 essais à répartition aléatoire et à double insu, 10 ont comparé directement l’innocuité des deux médicaments sur une période de 7 jours ou moins. Les effets indésirables étaient plus fréquents avec l’acétaminophène dans 3 de ces essais, ils étaient plus fréquents avec l’ibuprofène dans 1 essai, et on n’a signalé aucun effet indésirable dans 6 essais. Dans ce sous-ensemble de 10 études, les effets indésirables gastro-intestinaux, surtout la dyspepsie, les nausées et les vomissements, étaient plus fréquents que tout autre type d’effet indésirable. Il semble qu’aucun effet gastro-intestinal n’ait nécessité de suivi, ce qui a porté l’auteur à conclure qu’aucun effet gastro-intestinal grave n’avait été observé.
Il a également été conclu que même si les données précédentes sont très sélectives et qu’elles sont fondées sur des renseignements provenant d’une variété de types d’études et de populations, elles indiquent néanmoins une incidence relativement faible d’effets indésirables sévères pour les deux médicaments lorsqu’ils sont pris aux posologies indiquées pour la vente libre.
Les résultats d’une étude comparative avec placebo menée à double insu chez des sujets en santé (N = 1246) représentant une population d’utilisateurs d’analgésiques en vente libre indiquent qu’une posologie de 1200 mg/jour d’ibuprofène pendant 10 journées consécutives est bien tolérée. La fréquence des effets indésirables gastro-intestinaux était semblable dans les groupes placebo et ibuprofène (placebo : 16 %; ibuprofène : 19 %). Les effets indésirables gastro-intestinaux les plus fréquents (rapportés par plus de 1 % des sujets) étaient la dyspepsie, les douleurs abdominales, les nausées, la diarrhée, les flatulences et la constipation. Aucune différence n’a été observée entre les deux groupes pour ce qui est de la proportion de sujets ayant cessé le traitement en raison d’effets indésirables gastro-intestinaux. Dix-sept sujets (1,4 %) ont eu des résultats positifs à un test de détection du sang occulte dans les selles; la fréquence était comparable entre les deux traitements.
Selon deux analyses à essais multiples, une méta-analyse et une revue de la littérature, l’ibuprofène était associé à une faible fréquence de réactions gastro-intestinales, qui était comparable à celle de l’acétaminophène et d’un placebo.
Une vaste étude à répartition aléatoire comparant les doses indiquées pour la vente libre d’acide acétylsalicylique, d’acétaminophène et d’ibuprofène auprès de 8677 adultes a révélé que les taux d’effets indésirables significatifs étaient les suivants : 18,7 % pour l’AAS, 13,7 % pour l’ibuprofène et 14,5 % pour l’acétaminophène. On note que l’ibuprofène n’était pas statistiquement différent de l’acétaminophène. L’étude a révélé qu’au total, les manifestations gastro-intestinales (y compris la dyspepsie) et les douleurs abdominales étaient moins fréquentes avec l’ibuprofène (4 % et 2,8 %, respectivement) qu’avec l’acétaminophène (5,3 % et 3,9 %) ou l’AAS (7,1 % et 6,8 %) [tout p < 0,035]. On a conclu que dans l’ensemble, la tolérabilité de l’ibuprofène dans le cadre de cette étude à grande échelle équivalait à celle du paracétamol et était supérieure à celle de l’AAS.
Des études épidémiologiques ont démontré que le risque relatif de complications gastro-intestinales sévères était toujours moins élevé avec l’ibuprofène qu’avec les autres AINS et l’AAS. Aucun symptôme ni syndrome qui n’avait pas été prévu d’après la pharmacologie du médicament ou qui n’aurait pas pu être anticipé d’après l’utilisation courante de l’ibuprofène en tant qu’analgésique/antipyrétique n’a été observé dans ces études.
Une autre étude a évalué la fréquence d’atteintes hépatiques graves chez 625 307 personnes qui ont reçu des AINS en Angleterre et au pays de Galles entre 1987 et 1991, dont 311 716 avaient reçu de l’ibuprofène sur ordonnance. L’incidence d’atteinte hépatique grave chez les utilisateurs d’ibuprofène était de 1,6 sur 100 000, soit la plus faible parmi les 8 AINS étudiés. De plus, cette incidence était considérablement inférieure à celle observée chez les sujets qui avaient pris du kétoprofène, du piroxicam, du fenbufène ou du sulindac. Pour ce qui est du groupe d’utilisateurs d’AINS dans l’ensemble, l’utilisation simultanée d’un médicament hépatotoxique et la présence de polyarthrite rhumatoïde étaient les seuls facteurs qui avaient un effet indépendant sur l’apparition d’une atteinte hépatique grave (voir la section 7, « Mises en garde et précautions – Fonctions hépatique, biliaire et pancréatique »).
Effets indésirables associés à des doses d’ibuprofène ≥ 1200 mg/jour
Les effets indésirables suivants ont été observés chez des patients ayant reçu des doses prescrites (≥ 1200 mg/jour).
Appareil digestif
Lors d’essais cliniques portant sur des AINS, on a observé des ulcères symptomatiques du tractus gastro-intestinal supérieur, des saignements macroscopiques ou des perforations chez environ 1 % des patients traités pendant de 3 à 6 mois et chez quelque 2 à 4 % des patients traités pendant un an. Le risque se maintient au-delà d’un an. L’augmentation de la dose entraîne une augmentation de l’incidence de ces complications.
Fréquence de 3 à 9 % : nausées, douleurs épigastriques, brûlures d’estomac. Fréquence de 1 à 3 % : diarrhée, troubles abdominaux, nausées et vomissements, indigestion, constipation, crampes ou douleurs abdominales, plénitude du tractus gastro-intestinal (ballonnement ou flatulence).
Fréquence < 1 % : ulcère gastrique ou duodénal avec saignement et/ou perforation, hémorragie gastro-intestinale, méléna, hépatite, ictère, dysfonctionnement hépatique (aspartate aminotransférase, bilirubine sérique et phosphatase alcaline).
Allergies
Fréquence < 1 % : anaphylaxie (voir la section 2, « Contre-indications »). Relation de cause à effet inconnue : fièvre, maladie sérique, lupus érythémateux.
Système nerveux central
Fréquence de 3 à 9 % : étourdissements. Fréquence de 1 à 3 % : céphalées, nervosité. Fréquence < 1 % : dépression, insomnie. Relation de cause à effet inconnue : paresthésie, hallucinations, rêves anormaux.
Une méningite aseptique et une méningo-encéphalite, dont un cas accompagné d’éosinophilie dans le liquide céphalorachidien, ont été rapportées chez des patients qui prenaient de l’ibuprofène de façon intermittente et qui n’avaient pas de maladie du tissu conjonctif.
Peau
Fréquence de 3 à 9 % : éruptions cutanées (y compris de type maculopapulaire). Fréquence de 1 à 3 % : prurit. Fréquence < 1 % : éruptions vésico-bulleuses, urticaire, érythème polymorphe. Relation de cause à effet inconnue : alopécie, syndrome de Stevens-Johnson.
Système cardiovasculaire
Fréquence < 1 % : insuffisance cardiaque congestive chez les patients ayant une fonction cardiaque marginale, hypertension artérielle et palpitations. Relation de cause à effet inconnue : arythmie (tachycardie sinusale, bradycardie sinusale, palpitations).
Sens
Fréquence de 1 à 3 % : acouphènes. Fréquence < 1 % : amblyopie (vision floue ou acuité visuelle diminuée, scotomes et/ou modifications de la perception des couleurs). Relation de cause à effet inconnue : conjonctivite, diplopie, névrite optique.
Hématologie
Fréquence < 1 % : leucopénie, baisses de l’hémoglobine et de l’hématocrite. Relation de cause à effet inconnue : anémie hémolytique, thrombopénie, granulocytopénie, épisodes de saignement (p. ex. purpura, épistaxis, hématurie, ménorragie).
Foie
Jusqu’à 15 % des patients traités par l’ibuprofène peuvent présenter une élévation des enzymes hépatiques.
Reins
Des néphrites interstitielles aiguës avec hématurie, protéinurie et, occasionnellement, syndrome néphrotique, ont été observées. Une nécrose médullaire rénale a été signalée. Relation de cause à effet inconnue : diminution de la clairance de la créatinine, polyurie, azotémie.
Système endocrinien
Relation de cause à effet inconnue : gynécomastie, réaction hypoglycémique. Des retards menstruels pouvant aller jusqu’à deux semaines et une ménométrorragie sont survenus chez neuf patientes prenant 400 mg d’ibuprofène trois fois par jour, pendant trois jours avant les menstruations.
Métabolisme
Fréquence de 1 à 3 % : diminution de l’appétit, œdème, rétention aqueuse.
Autres effets indésirables observés après la commercialisation
Ibuprofène
| Classification par système | Effet indésirable | Fréquence | ||
| et organe | ||||
| Troubles du système sanguin et lymphatique | Pancytopénie | Très rare | ||
| Troubles cardiaques | Infarctus du myocarde | Très rare | ||
| Troubles gastro-intestinaux | Maladie du diaphragme intestinal | Rare | ||
Perforation ou hémorragie gastro-intestinale, parfois mortelle, particulièrement chez les personnes âgées Exacerbation de la colite ulcéreuse ou de la maladie de Crohn | Très rare | |||
| Troubles hépatobiliaires | Troubles hépatiques, insuffisance hépatique, hépatite | Très rare | ||
| Troubles du système immunitaire | Exacerbation de l’asthme et bronchospasme | Très rare | ||
| Troubles du rein et des voies urinaires | Insuffisance rénale aiguë | Très rare | ||
| Troubles de la peau et du tissu sous-cutané | Syndrome d’hypersensibilité médicamenteuse avec éosinophilie et symptômes systémiques (syndrome de DRESS), nécrolyse épidermique toxique (syndrome de Lyell) | Très rare | ||
Diphénhydramine
Étant donné que ces effets sont signalés spontanément dans une population de taille incertaine, leur fréquence n’est pas connue. Ils devraient néanmoins être rares ou très rares (< 1 cas/1000).
| Classification par système | Effet indésirable | Fréquence | ||
| et organe | ||||
Troubles musculosquelettiques et du tissu conjonctif | Secousses musculaires | Inconnue | ||
| Troubles du système nerveux | Convulsions, dyskinésies | Inconnue | ||
| Troubles psychiatriques | Confusion | Inconnue | ||
9 Interactions médicamenteuses
9.1 Interactions médicamenteuses graves
- L’acide acétylsalicylique (AAS), d’autres AINS, y compris l’ibuprofène, et d’autres analgésiques peuvent causer des effets indésirables additifs (voir la section 9.4, « Interactions médicament-médicament – Acide acétylsalicylique (AAS) ou autres AINS »).
Les anticoagulants peuvent augmenter le risque d’effets indésirables gastro-intestinaux
(p. ex. ulcérations et saignements) (voir la section 9.4, « Interactions médicament-médicament – Anticoagulants coumariniques »).
La cyclosporine peut augmenter le risque de néphrotoxicité (voir la section 9.4,
« Interactions médicament-médicament – Cyclosporine »).
- La digoxine peut augmenter la concentration sérique de digoxine et le risque de toxicité de la digoxine (voir la section 9.4, « Interactions médicament-médicament – Digoxine »).
- La diphénhydramine peut augmenter les effets sédatifs de l’alcool et d’autres médicaments dépresseurs du SNC comme les tranquillisants, les aide-sommeil et d’autres antihistaminiques (voir la section 9.4, « Interactions médicament-médicament – Médicaments dépresseurs du SNC »).
- Les glucocorticoïdes peuvent augmenter le risque d’effets indésirables gastro-intestinaux, y compris des ulcérations et des saignements (voir la section 9.4, « Interactions médicament-médicament – Glucocorticoïdes »).
- Les agents hypoglycémiants (agents oraux et insuline) peuvent augmenter le risque d’hypoglycémie (voir la section 9.4, « Interactions médicament-médicament – Agents hypoglycémiants »).
- Le lithium peut augmenter le taux plasmatique de lithium, réduire la clairance rénale du lithium et augmenter le risque de toxicité du lithium (voir la section 9.4, « Interactions médicament-médicament – Lithium »).
Le méthotrexate peut augmenter le risque de toxicité du méthotrexate (voir la section 9.4,
« Interactions médicament-médicament – Méthotrexate »).
- Les inhibiteurs de la monoamine oxydase (IMAO) peuvent prolonger et amplifier les effets anticholinergiques de la diphénhydramine (voir la section 9.4, « Interactions médicament-médicament – Inhibiteurs de la monoamine oxydase (IMAO) »).
- Les inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) peuvent augmenter le risque de saignements gastro-intestinaux (voir la section 9.4, « Interactions médicament-médicament – Inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) »).
- La quinolone, un antibiotique, peut augmenter le risque de crises convulsives (voir la section 9.4, « Interactions médicament-médicament – Quinolones »).
9.2 Aperçu des interactions médicamenteuses
ADVIL GRIPPE n’est pas recommandé pour une utilisation concomitante avec un autre AINS, y compris l’AAS. Les produits ayant des interactions documentées ou possibles avec ADVIL GRIPPE comprennent l’acétaminophène, le naproxène, l’alcool et autres dépresseurs du SNC, les antihypertenseurs, les anticoagulants, la digoxine, les diurétiques, le lithium, le méthotrexate, les antidiabétiques oraux, l’insuline et d’autres médicaments qui se fixent aux protéines.
9.3 Interactions médicament-comportement
En raison de la possibilité d’effets additifs dépresseurs sur le SNC, les patients doivent éviter les boissons alcoolisées lors de la prise d’ADVIL GRIPPE (voir la section 7, « Mises en garde et précautions – Système nerveux »).
9.4 Interactions médicament-médicament
Le choix des médicaments énumérés dans la présente section repose sur des exposés de cas, des études sur les interactions médicamenteuses ou un risque d’interaction grave ou intense (p. ex. médicaments identifiés comme étant contre-indiqués).
Acétaminophène
Bien qu’aucune interaction n’ait été rapportée, l’utilisation concomitante avec ADVRIL GRIPPE n’est pas conseillée puisque cela peut accroître le risque d’effets indésirables touchant les reins.
Acide acétylsalicylique (AAS) ou autres AINS
L’utilisation concomitante d’ADVIL GRIPPE et de tout autre AINS, y compris l’AAS, n’est pas recommandée en raison de l’absence de données démontrant les avantages synergiques et le risque d’effets indésirables additifs. Des recherches menées sur des animaux montrent que l’administration simultanée d’AAS et d’AINS, y compris l’ibuprofène, provoque une diminution nette de l’activité anti-inflammatoire ainsi qu’une baisse des concentrations sanguines du médicament autre que l’AAS. Des études portant sur la biodisponibilité de doses uniques chez des volontaires en bonne santé n’ont démontré aucun effet de l’AAS sur la concentration sanguine d’ibuprofène. Aucune étude clinique de corrélation n’a été menée (voir la section 2, « Contre-indications »).
Aucune baisse d’importance clinique de l’effet cardioprotecteur n’a été observée chez des patients prenant de l’AAS à faible dose (81 mg) ayant reçu 400 mg d’ibuprofène trois fois par jour; il convient de rappeler toutefois que l’utilisation concomitante d’AINS est associée à des effets indésirables additifs. Acide acétylsalicylique (AAS) à faible dose
L’ibuprofène peut interférer avec l’effet antiplaquettaire de l’AAS à faible dose (81-325 mg par jour). L’utilisation quotidienne à long terme de l’ibuprofène peut diminuer l’efficacité de l’AAS administré à des fins de cardioprotection et de prévention des accidents vasculaires cérébraux. Pour réduire cette interaction au minimum, les utilisateurs réguliers d’ibuprofène et de faibles doses d’AAS à libération immédiate doivent prendre l’ibuprofène au moins 1 heure après ou 11 heures avant l’AAS. L’utilisation d’AAS à libération retardée (p. ex. entérosoluble) n’est pas recommandée pour les personnes qui prennent régulièrement de l’ibuprofène. Les professionnels de la santé doivent aviser les consommateurs et les patients de l’utilisation concomitante appropriée de l’ibuprofène et de l’AAS.
Aminoglycosides
Diminution de la fonction rénale chez les personnes vulnérables, diminution de l’élimination des aminoglycosides et augmentation des concentrations plasmatiques.
Antiacides
Une étude portant sur la biodisponibilité a révélé que l’administration d’un antiacide contenant de l’hydroxyde d’aluminium et de l’hydroxyde de magnésium ne nuisait pas à l’absorption de l’ibuprofène.
Antihypertenseurs
Les prostaglandines sont un facteur important de l’homéostasie cardiovasculaire, et l’inhibition de leur synthèse par des AINS peut interférer avec la régulation de la circulation. Les AINS peuvent augmenter la tension artérielle des patients qui prennent des antihypertenseurs. Deux méta-analyses ont fait état de cette relation pour la classe des AINS et pour certains AINS en particulier, mais ni l’une ni l’autre des méta-analyses n’a permis de conclure à un effet significatif de l’ibuprofène sur la pression artérielle. De façon semblable, l’étude de Davies et ses collaborateurs indique que l’ibuprofène à raison de 1600 mg/jour pendant 14 jours n’a pas atténué l’effet antihypertenseur de deux bêtabloquants. Houston et ses collaborateurs n’ont observé aucun effet sur l’efficacité antihypertensive du vérapamil au cours d’un traitement de trois semaines par l’ibuprofène, mais on ignore si cette absence d’interaction concerne également d’autres catégories de bloqueurs des canaux calciques.
En cas de réduction de la pression de la perfusion rénale, les prostaglandines et l’angiotensine II deviennent d’importants médiateurs de l’autorégulation rénale. En tant que classe, l’association d’un AINS et d’un inhibiteur de l’enzyme de conversion de l’angiotensine pourrait, en théorie, diminuer la fonction rénale. Une étude a révélé une diminution significative de la fonction rénale de 4 patients parmi les 17 qui prenaient de l’hydrochlorothiazide et du fosinopril et qui avaient reçu 2400 mg/jour d’ibuprofène pendant un mois. Par contre, Minuz n’a observé aucun impact sur l’effet antihypertenseur de l’énalapril, sur la rénine plasmatique, ni sur l’aldostérone après un traitement de deux jours par l’ibuprofène à raison de 1200 mg/jour.
Il convient de souligner que la relation qui existe entre l’ibuprofène et les médicaments antihypertenseurs n’est pas tout à fait claire. Avant de prescrire ce médicament, il serait bon d’analyser la situation et de soupeser les avantages et les risques d’une administration concomitante. Si l’ibuprofène est recommandé pour un traitement de longue durée, il serait prudent de mesurer périodiquement la tension artérielle. Il n’est pas nécessaire d’effectuer un suivi de la tension artérielle si l’ibuprofène est prescrit pour un traitement analgésique à court terme.
Apomorphine
La diphénhydramine peut diminuer les vomissements causés par l’apomorphine dans le traitement de l’empoisonnement.
Médicaments dépresseurs du SNC
Les antidépresseurs comme l’amitriptyline, l’amoxapine, les alcaloïdes de belladone, la clomipramine, la procarbazine et la triflupromazine peuvent augmenter le risque de sécheresse buccale, de rétention urinaire, d’iléus adynamique, de glaucome chronique et altérer l’état mental.
La prudence est de mise lorsque ADVIL GRIPPE est pris avec d’autres antihistaminiques, tranquillisants ou médicaments sédatifs (y compris tout autre produit renfermant de la diphénhydramine, même les préparations topiques) ou avec des médicaments d’ordonnance utilisés pour traiter la dépression.
Anticoagulants coumariniques
De nombreuses études indiquent que l’usage concomitant d’AINS et d’anticoagulants augmente le risque d’effets indésirables gastro-intestinaux, tels que les ulcérations et les saignements. Parce que les prostaglandines jouent un rôle important dans l’hémostase et que les AINS influent sur la fonction plaquettaire, un traitement concomitant par l’ibuprofène et la warfarine exige une surveillance étroite pour s’assurer qu’aucun changement de la dose d’anticoagulant n’est nécessaire. Aucune des nombreuses études comparatives de courte durée n’a démontré que l’ibuprofène influençait le temps de prothrombine ou une variété de facteurs de coagulation lorsqu’administré à des personnes prenant des anticoagulants coumariniques. Néanmoins, le médecin doit être prudent en ce qui a trait à l’administration de produits Advil à des patients prenant des anticoagulants.
Cyclosporine
Il y a un risque accru de néphrotoxicité.
Inhibiteurs du CYP2C9
L’administration concomitante d’ibuprofène et d’un inhibiteur du CYP2C9 peut augmenter l’exposition à l’ibuprofène (substrat du CYP2C9). Dans une étude sur l’association avec le voriconazole et le fluconazole (inhibiteurs du CYP2C9), une augmentation de l’exposition totale à l’ibuprofène S(+) (aire sous la courbe [ASC]) d’environ 80 à 100 % a été observée. Une diminution de la dose doit être envisagée lorsqu’on administre l’ibuprofène en association avec un inhibiteur puissant du CYP2C9, surtout quand il est administré à forte dose avec le voriconazole ou le fluconazole.
Digoxine
On a démontré que l’ibuprofène augmente la concentration sérique de digoxine. Les AINS peuvent accentuer l’insuffisance cardiaque et ralentir le débit de filtration glomérulaire (DFG). Une surveillance accrue et le réglage de la dose de glucoside digitalique peuvent être nécessaires pendant et après un traitement concomitant par l’ibuprofène.
Diurétiques
Des études cliniques ainsi que des observations aléatoires indiquent que l’ibuprofène peut réduire l’effet natriurétique du furosémide et des thiazidiques chez certains patients. Cette réponse a été attribuée à l’inhibition de la synthèse des prostaglandines rénales. Au cours d’un traitement concomitant par l’ibuprofène, le patient doit être surveillé étroitement pour déceler tout signe d’insuffisance rénale ainsi que pour évaluer l’efficacité du diurétique.
Médicaments principalement métabolisés par la CYP2D6
La diphénhydramine est un inhibiteur de l’isoenzyme CYP2D6 du cytochrome (CYP) P450. Il est donc possible qu’elle interagisse avec les médicaments principalement métabolisés par cette isoenzyme, comme le métoprolol et la venlafaxine.
Glucocorticoïdes
Certaines études ont démontré que l’emploi concomitant d’un AINS et d’un glucocorticoïde pris par voie orale augmente le risque d’effets indésirables gastro-intestinaux tels que des ulcérations et des saignements, surtout chez les personnes âgées (> 65 ans). La prudence est de mise lors de la prise de produits à base d’ibuprofène avec des corticostéroïdes.
Antagonistes des récepteurs H2
Lors d’études menées auprès de volontaires, l’administration simultanée de cimétidine ou de ranitidine et d’ibuprofène n’a pas eu d’effet important sur la concentration sérique d’ibuprofène.
Agents hypoglycémiants
L’ibuprofène est susceptible d’augmenter les effets hypoglycémiants de l’insuline et des agents antidiabétiques administrés par voie orale.
Lithium
Dans le cadre d’une étude menée auprès de 11 volontaires en bonne santé, l’ibuprofène a produit une élévation de la concentration plasmatique de lithium et une réduction de la clairance rénale du lithium. La concentration minimale moyenne de lithium a augmenté de 15 % et la clairance rénale du lithium a diminué de 19 % pendant la période d’administration concomitante des médicaments. L’effet a été attribué à l’inhibition de la synthèse des prostaglandines rénales par l’ibuprofène. Par conséquent, lorsque l’ibuprofène et le lithium sont administrés en association, les sujets doivent être étroitement suivis pour déceler tout signe de toxicité du lithium.
Méthotrexate
Il a été rapporté que l’ibuprofène, tout comme d’autres AINS, avait provoqué une inhibition compétitive de l’accumulation du méthotrexate dans les coupes rénales de lapins. Cela peut indiquer que l’ibuprofène est susceptible d’augmenter la toxicité du méthotrexate. Il faut donc faire preuve de prudence lorsque dl’ibuprofène est administré en association avec le méthotrexate, et surveiller la fonction rénale.
Inhibiteurs de la monoamine oxydase (IMAO)
Les IMAO, y compris la furazolidone et la procarbazine, peuvent prolonger et amplifier les effets anticholinergiques et les effets dépresseurs de la diphénhydramine sur le SNC.
Il faut utiliser la diphénhydramine avec prudence chez les patients qui prennent des IMAO ou dans les deux semaines suivant l’arrêt du traitement par un IMAO.
La diphénhydramine ne doit pas être administrée aux patients prenant Eldepryl, Marplan, Nardil ou Parnate.
Naproxène
Bien qu’aucune interaction n’ait été signalée, l’utilisation simultanée avec ADVIL GRIPPE n’est pas conseillée en raison de la possibilité d’augmentation du risque.
Quinolones
Les AINS peuvent augmenter le risque de convulsions associé aux antibiotiques de type quinolone.
Inhibiteurs sélectifs du recaptage de la sérotonine (ISRS)
Des études ont révélé que le risque d’ulcérations et de saignements gastro-intestinaux est plus élevé lorsque l’ibuprofène et les autres AINS sont administrés en concomitance avec des ISRS que lorsque les médicaments de l’une ou l’autre de ces classes thérapeutiques sont administrés seuls (voir la section 7, « Mises en garde et précautions – Appareil digestif »).
Zidovudine
Il y a un risque accru d’hémarthroses et d’hématomes chez les hémophiles infectés par le VIH.
Autres médicaments
Bien que l’ibuprofène se lie fortement aux protéines plasmatiques, des interactions avec d’autres médicaments liés aux protéines se produisent rarement. Néanmoins, il faut faire preuve de prudence lorsque d’autres médicaments, qui ont également une grande affinité avec des sites de fixation des protéines, sont utilisés en association. Aucune interaction n’a été rapportée lorsque l’ibuprofène a été utilisé conjointement avec du probénécide, de la thyroxine, des corticostéroïdes ou des benzodiazépines. La prudence est de mise lors de la prise de produits à base d’ibuprofène avec des antibiotiques.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune interaction avec les épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
Ibuprofène
L’ibuprofène, comme tous les AINS, est un médicament analgésique, antipyrétique et anti-inflammatoire. Le principal mode d’action de l’ibuprofène et des autres AINS est l’inhibition de la biosynthèse des prostaglandines.
Les prostaglandines sont des dérivés d’acide gras naturellement présents et largement distribués dans les tissus. On croit qu’elles sont un facteur commun de la production de la douleur, de la fièvre et de l’inflammation. On croit également que les prostaglandines sensibilisent les tissus à des médiateurs produisant la douleur et l’inflammation comme l’histamine, la 5-hydroxytryptamine et les kinines. La cyclo-oxygénase est l’enzyme qui déclenche l’étape finale de la biosynthèse des prostaglandines. Des données probantes indiquent que le principal mécanisme d’action analgésique/antipyrétique des AINS repose sur l’inhibition de la biosynthèse des prostaglandines. D’autres effets pharmacologiques comme la stabilisation du lysosome et de la membrane cytoplasmique ont été observés, mais le lien éventuel de ces effets avec l’action analgésique et antipyrétique de l’ibuprofène n’est pas clairement établi.
Chlorhydrate de diphénhydramine
La diphénhydramine est un agoniste inverse des récepteurs H1 de première génération de la classe des éthanolamines qui est disponible en vente libre pour une utilisation en tant que sédatif, hypnotique, antihistaminique, antitussif et antiémétique.
La plupart des antihistaminiques traversent la barrière hémato-encéphalique et produisent une sédation en raison de l’inhibition de l’histamine N-méthyltransférase et du blocage des récepteurs histaminergiques centraux. L’antagonisme d’autres sites récepteurs du système nerveux central, tels que ceux de la sérotonine, de l’acétylcholine et de la stimulation alpha-adrénergique, peut également être en jeu.
10.2 Pharmacodynamie
Ibuprofène
Pharmacologie animale
Les inhibiteurs de la cyclo-oxygénase comme l’ibuprofène et les autres AINS réduisent la production et la libération de thromboxane A2, ce qui diminue l’agrégation plaquettaire. À l’instar de nombreux autres AINS, l’ibuprofène inhibe l’agrégation plaquettaire, comme le démontre la prévention d’un dépôt plaquettaire in vivo chez le chien ayant subi un pontage aorto-pulmonaire par greffe. L’action protectrice du médicament contre l’embolie pulmonaire chez des lapins ayant reçu une injection intraveineuse d’acide arachidonique peut également être liée à l’inhibition de l’agrégation plaquettaire. La diminution de l’agrégation plaquettaire peut être en partie attribuable à la diminution de la fluidité des membranes. L’ibuprofène peut également réduire la fluidité des membranes plaquettaires, ce qui réduit l’agrégation, mais on ne sait pas dans quelle proportion l’inhibition de la synthèse de la TXA2 participe à cet effet.
On a examiné la pénétration de l’ibuprofène dans les fœtus de lapines et de rates. Les lapines et les rates ont respectivement reçu des doses orales uniques de 60 et de 20 mg/kg d’ibuprofène marqué au 14C en fin de gestation. Les lapines ont été tuées 3 heures après l’administration de la dose et les rates ont été tuées 1,5 heure après la dose. Des échantillons sanguins ont été prélevés des mères et des fœtus. On a observé que les concentrations de matériel dit radioactif étaient semblables dans le sang des mères et des fœtus, ce qui indique que l’ibuprofène et ses métabolites traversent facilement le placenta pour s’infiltrer dans la circulation fœtale.
Pharmacologie humaine
Deux métabolites de l’ibuprofène ont été isolés dans l’urine de patients qui avaient été traités pendant un mois par ce médicament. Les métabolites ont été identifiés comme étant l’acide 2-[4-(2-hydroxy-2-méthylpropyl)phényl]propionique (métabolite A) et l’acide 2-[4-(2-carboxypropyl)phényl]propionique (métabolite B). Environ un tiers de la dose a été excrété dans l’urine des patients sous forme de métabolite B, un dixième sous forme d’ibuprofène inchangé et un dixième sous forme de métabolite A. Le reste de la dose n’a pas pu être détecté dans l’urine.
Chez des volontaires en bonne santé qui ont pris 1800 mg d’ibuprofène par jour pendant 28 jours, on a observé une diminution considérable de l’agrégation plaquettaire. L’ibuprofène a influencé l’agrégation provoquée par l’ADP dans une proportion inférieure à l’agrégation provoquée par le collagène. Le traitement par l’ibuprofène n’a eu aucune influence sur l’agrégation plaquettaire induite par recalcification de plasma citraté riche en plaquettes (une réaction provoquée par la thrombine). De même, l’ibuprofène n’a pas eu d’incidence sur le temps de coagulation du sang entier ou de recalcification, ni sur le temps de prothrombine. On a observé une augmentation significative et proportionnelle à la dose du temps de saignement mesuré 2 heures après l’administration de l’ibuprofène.
Chlorhydrate de diphénhydramine
Pharmacologie humaine
On a mené une étude auprès de sept patients aux soins intensifs pour déterminer les effets de la cimétidine, un antagoniste des récepteurs H2, sur les paramètres cardiovasculaires avec et sans médication préalable. On a administré 200 mg de cimétidine par voie intraveineuse le 1er jour. La pression artérielle moyenne a chuté en moins de 2 minutes et est restée inférieure à la pression initiale pendant la période de mesure de 8 minutes. La diphénhydramine, un agoniste inverse des récepteurs H1, a été administrée à la dose de 40 mg par voie intraveineuse 5 minutes avant l’administration de 200 mg de cimétidine par voie intraveineuse le 2e jour. La pression artérielle moyenne n’a pas changé. Les auteurs ont conclu que la cimétidine avait suffisamment de caractéristiques des récepteurs H1 pour avoir un effet sur la pression artérielle.
10.3 Pharmacocinétique
Absorption
Ibuprofène
L’ibuprofène est un mélange racémique d’ibuprofène R-(−) et d’ibuprofène S-(+). L’ibuprofène R-(−) subit une importante conversion énantiomérique en ibuprofène S-(+) chez l’humain, dans une proportion moyenne de 53 à 65 %. L’énantiomère S-(+) est la forme active de l’ibuprofène.
L’ibuprofène est rapidement absorbé après une administration par voie orale. Les concentrations sériques atteignent leur maximum en 1 à 2 heures chez les adultes et les enfants. La nourriture diminue la rapidité, mais non le taux d’absorption de l’ibuprofène.
Chlorhydrate de diphénhydramine
Le chlorhydrate de diphénhydramine est bien absorbé après administration orale, mais il subit un métabolisme de premier passage dans le foie et seulement de 40 à 60 % d’une dose orale atteint la circulation générale sous forme de diphénhydramine inchangée.
Après l’administration orale d’une dose unique de diphénhydramine, le médicament apparaît dans le plasma en l’espace de 15 minutes et les concentrations plasmatiques maximales sont atteintes en 1 à 4 heures.
Après l’administration orale de chlorhydrate de diphénhydramine à raison de 25 mg toutes les 4 heures ou de 50 mg toutes les 6 heures, les concentrations plasmatiques maximales à l’état d’équilibre du médicament étaient respectivement de 55 ou de 85 ng/mL et les concentrations plasmatiques minimales à l’état d’équilibre étaient respectivement de 27,5 ou de 30 ng/mL.
Distribution
Ibuprofène
Après l’administration orale, le volume de distribution d’ibuprofène était de 0,1 à 0,2 L/kg chez les adultes. À des concentrations thérapeutiques, l’ibuprofène est fortement lié au plasma humain entier et se lie principalement au site II de l’albumine purifiée.
Chlorhydrate de diphénhydramine
La distribution de la diphénhydramine dans les tissus et liquides humains n’est pas entièrement expliquée. Après l’administration intraveineuse chez des rats, les plus fortes concentrations du médicament ont été observées dans les poumons, la rate et le cerveau, alors que les concentrations les plus faibles ont été observées dans le cœur, les muscles et le foie. Après l’administration intraveineuse chez des adultes en santé, la diphénhydramine aurait un volume de distribution apparent de 188-366 L. Le volume de distribution du médicament serait plus important chez les adultes asiatiques (environ 480 L) que caucasiens. Le médicament traverse le placenta et a été détecté dans le lait, bien que le taux de distribution dans le lait n’ait pas été quantifié.
La diphénhydramine se lie aux protéines plasmatiques in vitro dans une proportion d’environ 80 à 85 %. Une liaison moins forte du médicament a été rapportée chez les adultes asiatiques en santé et les adultes atteints de cirrhose.
Métabolisme
Ibuprofène
La demi-vie plasmatique (t½) chez les adultes et les enfants est de 1,5-2,0 heures. Aucune accumulation plasmatique appréciable de l’ibuprofène ou de ses métabolites ne se produit lors de l’administration de doses répétées. Deux principaux métabolites, l’acide 2-[4-(2-carboxypropyl)phényl]propionique et l’acide 2-[4-(2-hydroxy-2-méthylpropyl)phényl]propionique, ont été identifiés dans le plasma et dans l’urine. Les métabolites 1-hydroxyibuprofène et 3-hydroxyibuprofène ont également été repérés dans l’urine en très petites concentrations. La bile et les matières fécales sont des voies d’élimination relativement peu importantes. Environ 80 % d’une dose d’ibuprofène est récupérée dans l’urine en 24 heures, principalement sous forme de carboxymétabolites et d’hydroxymétabolites conjugués et non conjugués.
L’enzyme 2C9 du cytochrome P450 (CYP) est l’enzyme la plus importante du métabolisme oxydatif de l’ibuprofène R-(−) et de l’ibuprofène S-(+). L’ibuprofène ne semble pas provoquer la formation d’enzymes responsables de la biotransformation des médicaments chez les rats.
Il n’y a pas de données indiquant un changement de la biotransformation ou de l’élimination de l’ibuprofène chez les personnes âgées. Une étude comparant les paramètres pharmacocinétiques de l’ibuprofène chez les sujets de 65 à 78 ans et chez des sujets plus jeunes (de 22 à 35 ans) n’a révélé aucune différence d’importance clinique entre les deux groupes d’âge. De plus, on n’a observé aucune différence statistiquement significative entre les deux groupes d’âge en ce qui concerne les schémas d’élimination urinaire du médicament et de ses principaux métabolites.
Chlorhydrate de diphénhydramine
La diphénhydramine est rapidement et apparemment presque complètement transformée. Après l’administration orale, le médicament subit un important métabolisme de premier passage dans le foie. La diphénhydramine semble être métabolisée principalement en acide diphénylméthoxyacétique, qui peut ensuite être conjugué. Le médicament subit également une désalkylation pour former des dérivés N-déméthyl et N,N-didéméthyl. La diphénhydramine et ses métabolites sont principalement excrétés dans l’urine.
Élimination
Ibuprofène
L’ibuprofène est rapidement excrété dans le lait maternel. En effet, on a observé que 30 minutes après l’ingestion orale de 400 mg d’ibuprofène, la concentration dans le lait maternel était de 13 ng/mL. Le coefficient lait-plasma de 1:126 signifie que le nourrisson allaité est exposé à 0,0008 % de la dose maternelle. Des études chez les animaux indiquent que l’ibuprofène traverse le placenta.
Chlorhydrate de diphénhydramine
Les concentrations plasmatiques de diphénhydramine semblent baisser de manière monophasique, bien que certaines données pharmacocinétiques suggèrent une élimination polyphasique. La demi-vie d’élimination terminale de la diphénhydramine n’a pas clairement été déterminée, mais elle semble varier de 2,4 à 9,3 heures chez les adultes en santé. On rapporte que la demi-vie d’élimination terminale est plus longue chez les adultes atteints de cirrhose.
Après l’administration orale d’une dose unique de 100 mg de diphénhydramine chez des adultes en bonne santé, de 50 à 75 % environ de la dose sont excrétés dans l’urine en 4 jours, presque entièrement sous forme de métabolites et avec la majorité de l’excrétion urinaire dans les 4 à 48 premières heures. Environ 1 % seulement d’une seule dose orale est excrété sous forme inchangée dans l’urine.
La clairance corporelle totale de la diphénhydramine diminue avec l’âge. Par exemple, après l’administration d’une seule dose orale de 1,25 mg/kg (sirop), la clairance corporelle totale des personnes âgées et des enfants était respectivement de 11,7 ± 3,1 mL/min/kg et de 49,2 ± 22,8 mL/min/kg.
La demi-vie d’élimination de la diphénhydramine augmente avec l’âge. Après l’administration d’une dose unique de 1,25 mg/kg de sirop de diphénhydramine, la demi-vie moyenne était de 13,5 heures chez des patients âgés, de 9,2 heures chez les jeunes adultes et de 5,4 heures chez les enfants.
Populations et états pathologiques particuliers
La pharmacologie clinique dans des populations particulières n’a pas été évaluée.
11 Conservation, stabilité et mise au rebut
ADVIL GRIPPE doit être conservé à la température ambiante (15-30 °C), dans un contenant bien fermé.
Autres
Garder dans un endroit sûr, hors de la portée et de la vue des enfants.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : ibuprofène
Nom chimique : acide alpha-méthyle-4-(2-méthylpropyl)benzènéthanoïque
Autres noms : acide p-isobutylhydratropique; acide 2-(4-isobutylphényl)-propionique
Formule moléculaire et masse moléculaire : C13H1802
206,28 daltons
Formule développée :
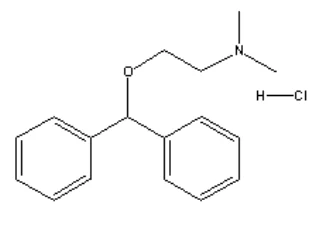
Propriétés physicochimiques : Poudre ou cristaux blancs ou blanc cassé dégageant une odeur caractéristique.
Solubilité : Faible solubilité dans l’eau (< 0,1 mg/mL), soluble dans 1 part pour 1,5 part d’alcool, 1 part pour 1 de chloroforme, 1 part pour 2 d’éther et 1 part pour 1,5 d’acétone. L’ibuprofène est aussi soluble dans une solution aqueuse d’hydroxydes alcalins et de carbonates.
Valeur de pKa : pKa = 4,43
Point de fusion : 75-78 °C
Norme pharmaceutique (le cas échéant) : USP
Chlorhydrate de diphénhydramine
Dénomination commune de la substance médicamenteuse : chlorhydrate de diphénhydramine
Nom chimique : chlorhydrate de O-benzhydryldiméthylaminoéthanol [ou chlorhydrate de N-diméthyléthylamine ou chlorhydrate de 2-(diphénylméthoxy)-N,N-diméthyléthanamine]
Formule moléculaire et masse moléculaire : C17H21NO·HCl
Formule développée :
CH3 
COO H
CH3
H3C
Propriétés physicochimiques : Poudre blanche, inodore, cristalline qui fonce lentement lorsqu’elle est exposée à la lumière. La diphénhydramine a une solubilité de 1 g/mL dans l’eau et de 0,5 g/mL dans l’alcool à 25 °C, un pKa de 9 et un point de fusion d’environ 166-170 °C.
Norme pharmaceutique : USP
14 Études cliniques
14.1 Études cliniques par indication
Études portant sur l’ibuprofène
Les études publiées documentent l’efficacité de doses de 200 mg et de 400 mg d’ibuprofène pour le traitement de la douleur légère à modérée, y compris le mal de gorge, la céphalée, le mal de dents, les douleurs musculaires et la dysménorrhée chez les adultes. L’efficacité antipyrétique de l’ibuprofène a été démontrée pour des doses de 200 et de 400 mg chez les adultes.
Études portant sur le chlorhydrate de diphénhydramine
L’activité antihistaminique de la diphénhydramine a été évaluée en mesurant la suppression de la réaction papulo-érythémateuse induite par l’histamine. Des concentrations plasmatiques de diphénhydramine de plus de 20 ng/mL ont été associées à la suppression de la réaction papulo-érythémateuse après l’administration d’une dose orale unique de 50 mg; l’antagonisme de la papule œdémateuse cessait lorsque les concentrations plasmatiques de diphénhydramine tombaient sous les 20 ng/mL. Une dose de 50 mg de diphénhydramine a été administrée à des sujets par voie orale ou intraveineuse. On a observé une corrélation positive entre la concentration plasmatique de diphénhydramine et les effets sédatifs et antihistaminiques, mais l’ampleur du changement de ces effets et la vitesse à laquelle il se produisait étaient extrêmement variables selon les sujets. Peu importe la voie d’administration, il semble que la concentration plasmatique se situe entre 25 et 50 ng/mL, ce qui entraîne un effet antihistaminique important sans sédation notoire. Une seule dose orale de 1,25 mg/kg de diphénhydramine administrée à des personnes âgées, à de jeunes adultes et à des enfants (dose moyenne de 86, de 88 et de 40 mg, respectivement) a produit une réponse antihistaminique plus prononcée chez les enfants que chez les jeunes adultes et les personnes âgées. Les valeurs Emax étaient respectivement de 35,3 %, de 45,7 % et de 99,8 % pour les personnes âgées, les jeunes adultes et les enfants, alors que les valeurs EC50 étaient respectivement de 7,8, de 8,0 et de 38,7 ng/mL. La valeur Emax est l’effet maximal attribuable au médicament et la valeur EC50 est la concentration du médicament produisant 50 % de la valeur Emax.
Le chlorhydrate de diphénhydramine est reconnu comme étant un antitussif efficace en raison d’un mécanisme central mettant en cause le centre de la toux médullaire. Une action périphérique peut aussi contribuer à son efficacité, bien que d’autres études soient nécessaires pour la définir.
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Toxicologie générale
Ibuprofène
Des études portant sur la toxicité d’une dose unique ont été effectuées sur des rats, des souris et des chiens. Les valeurs DL50 de l’ibuprofène chez les souris et les rats, exprimées en mg/kg de poids corporel, sont les suivantes :
| ESPÈCE | VOIE | VALEUR DL50 APPROXIMATIVE | ||
| D’ADMINISTRATION | (mg/kg) | |||
| Souris | Orale | 800 | ||
| Rat | Orale | 320 | ||
| Souris | Intrapéritonéale | 1600 | ||
| Rat | Sous-cutanée | 1300 | ||
La prostration chez les souris et la sédation, la prostration, la perte du réflexe de redressement et une respiration laborieuse chez les rats sont les signes aigus d’empoisonnement qui ont été observés. La mort est survenue dans les 3 jours suivant l’ulcération gastrique perforante chez les souris et l’ulcération intestinale chez les rats, sans égard à la voie d’administration. Des doses uniques d’ibuprofène de 125 mg/kg et plus chez les chiens ont causé des vomissements, une albuminurie transitoire, du sang dans les selles et l’érosion de l’antre pylorique et du pylore. Des doses de 20 ou de 50 mg/kg n’ont causé aucun effet indésirable.
Les lésions intestinales sont le principal effet toxique de l’ibuprofène administré en doses répétées chez les rats. Une posologie d’ibuprofène de 180 mg/kg/jour pendant 26 semaines entraîne la modification du coefficient pondéral corps-organe de certains organes, notamment le foie, les reins, les gonades et les organes sexuels secondaires, bien qu’aucune anomalie histologique n’ait été observée et que les effets soient réversibles. Une hypertrophie du foie et des reins peut être le signe du travail associé à la biotransformation et à l’excrétion du composé. L’importance des effets sur d’autres organes est inconnue. L’administration de doses mortelles (540 mg/kg/jour) d’ibuprofène cause des lésions rénales mineures et des lésions intestinales.
Chez des rats ayant reçu 180 mg/kg/jour d’ibuprofène par voie orale pendant 55 semaines et 60 mg/kg/jour pendant les 60 semaines suivantes, l’ulcération intestinale est le seul effet pathologique spécifique qui a été observé. On n’a observé aucun signe d’induction de tumeur, ce qui indique que l’ibuprofène n’est pas cancérigène chez les rats. L’ibuprofène n’est pas tératogène lorsqu’administré en doses toxiques (60 mg/kg/jour) à des lapins ou en doses ulcérogéniques (180 kg/mg/jour) à des rats.
Chlorhydrate de diphénhydramine
La DL50 du chlorhydrate de diphénhydramine chez les rats est de 500 mg/kg.
Au cours d’études de reproduction chez les rats et les lapins, des doses de chlorhydrate de diphénhydramine allant jusqu’à cinq fois la dose recommandée pour les humains n’ont pas été nuisibles pour les fœtus et n’ont pas causé de problèmes de fertilité.
L’administration orale de diphénhydramine à des souris pendant l’organogénèse à des doses comprises entre 0,7 et 3,56 fois la dose clinique maximale recommandée (d’après la dose équivalente pour les humains) a entraîné une diminution du gain pondéral chez les mères appartenant aux groupes traités aux doses plus élevées. Une diminution du poids corporel fœtal moyen par portée a également été observée, ainsi qu’une augmentation liée à la dose de l’incidence de la fente palatine dans les groupes traités aux doses plus élevées.
Ibuprofène et chlorhydrate de diphénhydramine
Études de toxicité aiguë
Les valeurs DL50 de l’ibuprofène, de la diphénhydramine et de l’association
ibuprofène/diphénhydramine chez les rats, exprimées en mg/kg de poids corporel, sont les suivantes :
| DL50 (mg/kg) | ||||||||
| Ibuprofène | 1225 | |||||||
| Diphénhydramine | 275 | |||||||
| Association ibuprofène/ diphénhydramine | 2:1 | 700 | ||||||
| 4:1 | 840 | |||||||
| 8:1 | 880 | |||||||
Aucune interaction toxicologique entre les deux médicaments n’a été observée.
Études de toxicité de doses répétées
Les résultats des études de 2 et 13 semaines sur la toxicité de doses répétées auprès de rats ayant reçu de l’ibuprofène seul ou en association avec de la diphénhydramine n’ont révélé aucune différence claire entre l’association de ces médicaments dans une proportion de 4:1 ou de 8:1. L’étude de 2 semaines a permis de déterminer que la dose sans effet observé (DSEO) de l’association ibuprofène/diphénhydramine était de 24 mg/kg/jour et de 6 mg/kg/jour, respectivement.
Dans l’étude de 13 semaines, on a observé une nécrose papillaire rénale ou de l’œdème, ou les deux, chez des rats ayant reçu de l’ibuprofène seul (16 mg/kg/jour) ou en association avec de la diphénhydramine (50:12,5 et 100:25 mg/kg/jour). On a également observé, chez les rats de ces groupes, une toxicité gastro-intestinale typique des AINS dérivés de l’acide propionique. Les effets secondaires observés incluent des diminutions à l’hémogramme évoquant un saignement gastro-intestinal, un effet indésirable typique du traitement par les AINS. On n’a observé aucune indication que l’ajout de diphénhydramine augmentait l’effet de l’ibuprofène. Une DSEO de 25:6,25 mg/kg/jour a été calculée pour l’association médicamenteuse.
Chez les chiens, les données concernant tous les paramètres et examens n’ont révélé aucun effet indésirable de l’association médicamenteuse qui soit différent de ceux de chaque médicament utilisé seul. Précisons toutefois que les chiens ont reçu des doses considérablement plus faibles d’ibuprofène et de diphénhydramine, seuls ou en association, que les rats. On sait d’emblée que les chiens sont plus sensibles que les rats aux effets indésirables des AINS, notamment de l’ibuprofène; ainsi, il convenait d’utiliser des doses plus faibles chez les chiens. Dans l’étude de 2 semaines, aucun examen n’a révélé de manifestations pouvant être attribuables à l’ibuprofène, à la diphénhydramine ou à l’association médicamenteuse. Dans les études sur les chiens, la dose maximale tolérée était la dose élevée (16:4 mg/kg/jour) de l’étude de 13 semaines.
Génotoxicité
L’ibuprofène ne s’est pas révélé génotoxique dans le test de mutation bactérienne in vitro, en présence ou en l’absence d’activation métabolique S9, réalisé au moyen des souches de Salmonella typhimurium TA1535, TA1538, TA97a, TA100 et TA102. Le médicament a aussi été soumis à un test in vivo d’échanges de chromatides sœurs dans la moelle osseuse de souris après administration orale ou intrapéritonéale; il s’est révélé légèrement génotoxique lors du test d’échange de chromatides sœurs. On n’a pas observé de différence dans la survenue d’aberrations chromosomiques dans les cultures de lymphocytes humains des patients avant et après le traitement par l’ibuprofène. Une récente étude réalisée sur des cellules de moelle osseuse de souris porte à croire que l’ibuprofène pourrait causer des aberrations chromosomiques après son administration par voie orale. Globalement, le médicament n’a pas eu d’effets génotoxiques in vitro, mais il s’est révélé légèrement mutagène in vivo.
Cancérogénicité
Chez 30 rats et 30 rates ayant reçu 180 mg/kg/jour d’ibuprofène par voie orale pendant 55 semaines et 60 mg/kg/jour pendant les 60 semaines suivantes, l’ulcération intestinale a été le seul effet pathologique spécifique observé. Aucun signe probant d’induction de tumeur n’a été noté, ce qui indique que l’ibuprofène n’est pas cancérigène chez les rats.
Toxicologie pour la reproduction et le développement
Études tératologiques
Lors des études tératologiques chez les rats et les lapins ayant reçu la dose élevée (60:15 mg/kg/jour d’ibuprofène et de diphénhydramine), on a observé une réduction du gain pondéral chez les deux espèces durant les périodes de traitement, mais non pendant la durée complète de l’étude. Aucune des doses, y compris la dose élevée, n’a causé d’effets embryotoxiques, fœtotoxiques ou tératogènes.
Dans l’ensemble, l’ibuprofène a provoqué des lésions gastro-intestinales prototypiques caractérisées par des érosions et des ulcères. De plus, plusieurs des animaux traités aux doses plus élevées ont montré des signes de nécrose papillaire rénale et/ou d’œdème. Les rats et les chiens sont très sensibles aux AINS comparativement aux humains, ce qui explique ces résultats. La diphénhydramine est un antihistaminique aux propriétés sédatives. Chez les animaux qui ont reçu des doses élevées de ce médicament, on a observé un noircissement ou un rougissement des principaux organes du thorax et de l’abdomen, qui pourrait être causé par une dépression physiologique associée à une circulation sanguine réduite avec stase dans les tissus. Les rats qui ont reçu de la diphénhydramine dans les études de courte durée sont généralement morts le premier jour suivant l’administration de la dose, soit plus rapidement que les rats ayant reçu de l’ibuprofène. On n’a observé aucune indication d’interaction médicament-médicament dans l’une ou l’autre des études portant sur cette association médicamenteuse.
Études tératologiques chez les lapins
Des doses de 0, de 7,5, de 20 et de 60 mg/kg par jour d’ibuprofène ont été administrées à des lapines blanches de Nouvelle-Zélande du 1er au 29e jour de gestation. Le poids fœtal moyen n’a pas été modifié; la taille des portées n’a pas changé aux doses les plus faibles. Les malformations congénitales survenues dans les groupes traités et non traités n’ont pas montré de profil constant, sauf dans le cas d’une portée de 4 lapereaux qui présentaient une cyclopie (œil unique). Les résultats de cette expérience indiquent que l’ibuprofène n’est pas tératogène lorsqu’il est administré à des doses toxiques à des lapins.
Études tératologiques chez les rats
Des doses de 0, de 7,5, de 20, de 60 et de 180 mg/kg/jour d’ibuprofène ont été administrées à des rates albinos récemment accouplées, du 1er au 20e jour de gestation. L’ibuprofène n’a exercé aucun effet embryotoxique ni tératogène, même à des doses ulcérogéniques.
Pénétration de l’ibuprofène dans les fœtus de lapines et de rates
Des lapines et des rates ont respectivement reçu par voie orale une dose unique de 60 et de 20 mg/kg d’ibuprofène marqué au 14C en fin de gestation. Les lapines ont été sacrifiées 3 heures après l’administration de la dose et les rates, 1,5 heure après l’administration de la dose. Les analyses des prélèvements de sang maternel et fœtal ont révélé des concentrations similaires d’ibuprofène radioactif chez la mère et le fœtus, ce qui indique que le médicament et ses métabolites traversent facilement la barrière placentaire et passent dans la circulation fœtale.