


Monographie de produit - AG-Latanoprost
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE................... 2
TABLE DES MATIÈRES ............................................................................................................. 2
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ ......................... 4
1 INDICATIONS ............................................................................................................... 4
1.1 Enfants ............................................................................................................ 4
1.2 Personnes âgées .............................................................................................. 4
2 CONTRE-INDICATIONS ................................................................................................. 4
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 4
4.1 Considérations posologiques ........................................................................... 4
4.2 Posologie recommandée et ajustement posologique ..................................... 4
4.4 Administration ................................................................................................. 5
4.5 Dose omise ...................................................................................................... 5
5 SURDOSAGE ................................................................................................................ 5
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ...... 5
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................. 6
7.1 Populations particulières ................................................................................. 8
7.1.1 Femmes enceintes ........................................................................................... 8
7.1.2 Femmes qui allaitent ....................................................................................... 8
7.1.3 Enfants ............................................................................................................ 8
8 EFFETS INDÉSIRABLES ................................................................................................. 8
8.1 Aperçu des effets indésirables ................................................................................. 8
8.2 Effets indésirables observés au cours des études cliniques ............................. 9
10/2025
7 MISES EN GARDE ET PRÉCAUTIONS, Fonction visuelle
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ..... 9
8.5 Effets indésirables observés après la commercialisation ............................... 10
9 INTERACTIONS MÉDICAMENTEUSES ......................................................................... 11
9.2 Aperçu des interactions médicamenteuses ................................................... 11
9.4 Interactions médicament-médicament ......................................................... 11
9.5 Interactions médicament-aliment ................................................................. 11
9.6 Interactions médicament-plante médicinale ................................................. 11
9.7 Interactions médicament-épreuves de laboratoire ....................................... 11
10 PHARMACOLOGIE CLINIQUE ..................................................................................... 11
10.1 Mode d’action ............................................................................................... 11
10.3 Pharmacocinétique ....................................................................................... 12
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ......................................................... 13
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT ................................................... 13
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ....................................................................... 14
13 RENSEIGNEMENTS PHARMACEUTIQUES ................................................................... 14
14 ÉTUDES CLINIQUES .................................................................................................... 14
14.1 Études cliniques, par indication ..................................................................... 14
15 MICROBIOLOGIE ....................................................................................................... 18
16 TOXICOLOGIE NON CLINIQUE .................................................................................... 18
17 MONOGRAPHIE DE PRODUIT DE SOUTIEN ................................................................ 18
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ...... Error! Bookmark not defined.
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1 INDICATIONS
AG-Latanoprost (latanoprost) est indiqué pour la réduction de la pression intra-oculaire chez les patients souffrant de glaucome à angle ouvert ou d’hypertension oculaire. Il peut également être employé pour réduire la pression intra-oculaire chez les patients atteints de glaucome à angle fermé chronique ayant subi une iridotomie périphérique ou une iridoplastie au laser.
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée et n’a donc pas autorisé d’indication pour cette population (voir 7.1.3 Enfants).
1.2 Personnes âgées
Personnes âgées : D’après les données soumises à Santé Canada et examinées par l’organisme, de façon générale, il n’y a pas de différence entre les patients âgés et les patients plus jeunes pour ce qui est de l’innocuité et de l’efficacité d’AG-Latanoprost.
2 CONTRE-INDICATIONS
Le latanoprost est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament, à un ingrédient de sa présentation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Les verres de contact doivent être retirés avant l’administration d’AG-Latanoprost et peuvent être remis 15 minutes après l’instillation des gouttes oculaires (voir RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT).
AG-Latanoprost peut être utilisé en association avec d’autres produits ophtalmiques topiques afin de réduire davantage la pression intra-oculaire. En cas de traitement par association, il faut laisser s’écouler un intervalle d’au moins 5 minutes entre l’administration de chacun des médicaments.
4.2 Posologie recommandée et ajustement posologique
La posologie recommandée pour l’adulte, y compris le sujet âgé (au-delà de 60 ans), est d’une goutte dans l’œil ou les yeux atteints, une fois par jour.
AG-Latanoprost ne doit pas être administré plus d’une fois par jour, car on a observé que l’administration fréquente diminue son effet de réduction de la PIO. Chez l’humain, la réduction de la PIO commence environ 3 ou 4 heures après l’administration, et l’effet maximal est atteint au bout de 8 à 12 heures. Cette réduction de la pression se maintient pendant au moins 24 heures.
Santé Canada n’a pas autorisé d’indication chez les enfants (voir 7.1.3 Enfants).
4.4 Administration
On obtient l’effet optimal en administrant AG-Latanoprost (latanoprost) le soir.
4.5 Dose omise
Si le patient oublie une administration, il doit poursuivre le traitement en administrant la dose suivante le lendemain.
5 SURDOSAGE
Mises à part l’irritation oculaire et l’hyperémie conjonctivale ou épisclérale, on ne connaît pas d’autres effets secondaires oculaires associés à l’administration de fortes doses de latanoprost. La perfusion intraveineuse à un débit allant jusqu’à 3 mcg/kg à des volontaires en bonne santé a produit des concentrations plasmatiques moyennes 200 fois plus élevées que celles observées au cours du traitement clinique et n’a entraîné aucun effet indésirable. Des doses de 5,5 à 10 mcg/kg ont provoqué des douleurs abdominales, des étourdissements, de la fatigue, des bouffées de chaleur, des nausées et une transpiration excessive.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 1 – Formes pharmaceutiques, teneurs, composition et conditionnement
| Voie d’administration | Forme pharmaceutique/ teneur/composition | Ingrédients non médicinaux |
|---|---|---|
| Ophtalmique | Solution ophtalmique de latanoprost, 50 mcg / mL | Chlorure de benzalkonium comme conservateur, phosphate de disodium anhydre, chlorure de sodium, dihydrogénophosphate de sodium monohydraté et eau pour injection. L’hydroxyde de sodium et l’acide chlorhydrique sont utilisés pour l’ajustement du pH. |
AG-Latanoprost (latanoprost) est une solution aqueuse stérile, isotonique, tamponnée, contenant du latanoprost à raison de 50 mcg / mL. Une goutte contient environ 1,5 mcg de latanoprost.
AG-Latanoprost est réservé à l’administration topique dans les yeux.
AG-Latanoprost est disponible dans une bouteille LDPE transparente de 5 mL avec un compte-gouttes, un bouchon à vis et un couvercle inviolable.
Chaque bouteille contient 2,5 mL d’AG-Latanoprost correspondant à environ 80 gouttes de solution.
Chaque millilitre d’AG-Latanoprost contient 50 mcg de latanoprost.
AG-Latanoprost est tamponné à un pH d’environ 6,7 et est isotonique au liquide lacrymal.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Il a été signalé que la solution ophtalmique de latanoprost entraîne des modifications des tissus pigmentés. Les changements les plus fréquemment rapportés ont été une accentuation de la pigmentation de l’iris, du tissu périorbitaire (paupière) et des cils ainsi qu’une modification des cils. On s’attend à ce que la pigmentation s’accentue tant et aussi longtemps qu’AG-Latanoprost est administré.
Après l’arrêt d’AG-Latanoprost, la pigmentation accentuée de l’iris pourrait être permanente tandis que la pigmentation accentuée du tissu périorbitaire et des cils a été réversible chez certains patients. Les patients qui reçoivent un traitement doivent être avertis de la possibilité d’accentuation de la pigmentation. Les effets de l’accentuation de la pigmentation au-delà de 5 ans ne sont pas connus. Les patients chez qui on prévoit de traiter un seul œil doivent être avertis de la possibilité d’accentuation de la pigmentation de l’œil traité et, par conséquent, d’une hétérochromie entre les deux yeux.
AG-Latanoprost peut entraîner une augmentation progressive de la pigmentation de l’iris. Cet effet a été observé en particulier chez les patients ayant des yeux de couleur mixte (c.-à-d. bleu/gris et brun, vert et brun ou jaune et brun). Le changement de couleur est dû à la présence d’une forte concentration en mélanine dans les mélanocytes du stroma de l’iris plutôt qu’à une augmentation du nombre des mélanocytes. Ce changement peut n’apparaître clairement qu’au bout de plusieurs mois ou années. Dans les cas typiques, le pigment brun autour de la pupille peut s’étendre de manière concentrique de l’intérieur vers le bord externe de l’iris et l’ensemble ou des parties de l’iris peuvent apparaître plus bruns. Le traitement ne semble pas avoir modifié les nævi ni les éphélides de l’iris. Même si les patients présentant une accentuation visible de la pigmentation de l’iris peuvent poursuivre le traitement par AG-Latanoprost, ils doivent néanmoins être examinés régulièrement.
Au cours des essais cliniques, l’augmentation de la pigmentation brune de l’iris n’a pas évolué après l’arrêt du traitement, mais le changement de la couleur des yeux peut être définitif.
Fonctions hépatique, biliaire et pancréatique
La solution ophtalmique de latanoprost n’a pas fait l’objet d’études chez des patients présentant une insuffisance hépatique; il faut donc faire preuve de prudence en cas d’administration à ce type de patients.
Fonction visuelle
On a signalé des cas d’œdème maculaire, incluant l’œdème maculaire kystoïde, pendant le traitement par la solution ophtalmique de latanoprost, principalement chez des patients aphaques ou pseudophaques présentant une déchirure de la capsule postérieure du cristallin et chez des patients présentant des facteurs de risque connus d’œdème maculaire. Il faut donc faire preuve de prudence lorsqu’on administre AG-Latanoprost à ce type de patients.
On ne dispose pas d’expérience avec la solution ophtalmique de latanoprost en ce qui concerne le traitement des troubles oculaires inflammatoires et des glaucomes inflammatoire, néovasculaire ou congénital; seule une expérience limitée a été acquise auprès des patients pseudophaques ou présentant un glaucome pigmentaire.
Il faut faire preuve de prudence lorsqu’on administre AG-Latanoprost aux patients présentant des antécédents d’inflammation intra-oculaire (iritis/uvéite) et il ne faut normalement pas l’administrer aux patients présentant une inflammation intra-oculaire évolutive.
Il faut faire preuve de prudence lorsqu’on administre AG-Latanoprost aux patients présentant des antécédents de kératite herpétique. On doit éviter son emploi chez les patients qui sont atteints de kératite herpétique et chez ceux qui ont des antécédents de kératite herpétique récurrente associée à l’administration d’analogues des prostaglandines.
Des cas de kératite bactérienne associés à l’utilisation de contenants de doses multiples de produits ophtalmiques topiques ont été signalés. Ces contenants avaient été contaminés par inadvertance par des patients qui, dans la plupart des cas, présentaient une affection de la cornée ou une lésion de la surface de l’épithélium cornéen (voir RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT).
Ce produit contient du chlorure de benzalkonium, un agent de conservation, qui peut être absorbé par les verres de contact souples. Les verres de contact doivent être retirés avant l’administration d’AG-Latanoprost et peuvent être remis 15 minutes après l’instillation des gouttes oculaires.
Fonction rénale
La solution ophtalmique de latanoprost n’a pas fait l’objet d’études chez des patients présentant une insuffisance rénale; il faut donc faire preuve de prudence en cas d’administration à ce type de patients.
Santé reproductive : risque pour les femmes et les hommes
- Fertilité
Dans les études menées sur les animaux, le latanoprost n’a eu aucun effet sur la fertilité des mâles et des femelles.
Appareil respiratoire
On ne dispose pas d’expérience chez les patients souffrant d’asthme sévère ou non maîtrisé. Ces patients doivent, par conséquent, être traités avec précaution tant que l’on ne dispose pas de données suffisantes (voir 8 EFFETS INDÉSIRABLES).
Appareil cutané
Il a été observé que l’épiderme palpébral de certains patients traités par la solution ophtalmique de latanoprost prenait une coloration plus foncée; cet effet peut être réversible (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
AG-Latanoprost peut entraîner une modification progressive des cils et du duvet sur la paupière de l’œil traité; parmi ces changements, citons des cils plus longs et plus épais, une pigmentation des cils, un nombre accru de cils ou de duvet sur la paupière et des cils mal orientés. Les modifications des cils sont généralement réversibles dès l’arrêt du traitement.
7.1 Populations particulières
7.1.1 Femmes enceintes
Des études sur la reproduction ont été effectuées chez la rate et la lapine. Chez la lapine, les fœtus de 4 animaux sur 16 n’étaient pas viables lorsque les doses administrées étaient d’environ 80 fois supérieures aux doses maximales recommandées pour l’être humain, et la dose la plus élevée non mortelle pour l’embryon dans cette espèce était d’environ 15 fois la dose maximale recommandée chez l’humain (voir 16 TOXICOLOGIE NON CLINIQUE). AG-Latanoprost ne doit être utilisé pendant la grossesse que si l’avantage potentiel justifie le risque pour le fœtus.
7.1.2 Femmes qui allaitent
La substance active d’AG-Latanoprost et de ses métabolites peut passer dans le lait maternel; par conséquent, ce médicament doit être utilisé avec prudence en cas d’allaitement (voir 16 TOXICOLOGIE NON CLINIQUE).
7.1.3 Enfants
Enfants (< 18 ans) : L’innocuité et l’efficacité de la solution ophtalmique de latanoprost n’ont pas été établies chez les enfants. Par conséquent, Santé Canada n’a pas autorisé d’indication pour cette population.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Au cours des essais cliniques contrôlés, les effets oculaires indésirables les plus fréquents (signalés chez 5 à 15 % des patients) pouvant être associés au latanoprost consistaient en une vision trouble, une sensation de brûlure et de picotements, une hyperémie conjonctivale, une sensation de corps étranger, des démangeaisons, une augmentation de la pigmentation de l’iris et une kératopathie épithéliale punctiforme (voir 8.2 Effets indésirables observés au cours des études cliniques). Lors des essais contrôlés, les effets systémiques indésirables les plus fréquemment signalés (chez 4 % des patients) et pouvant être associés au latanoprost étaient des infections des voies respiratoires supérieures, le rhume et la grippe (voir 8.2 Effets indésirables observés au cours des études cliniques).
8.2 Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant des études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
Au cours de 3 essais cliniques multicentriques, contrôlés contre une substance active, en double insu, d’une durée de 6 mois, les effets oculaires indésirables et les signes et symptômes oculaires signalés chez 5 à 15 % des patients traités par latanoprost consistaient en une vision trouble, une sensation de brûlure et de picotements, une hyperémie conjonctivale, une sensation de corps étranger, des démangeaisons, une augmentation de la pigmentation de l’iris et une kératopathie épithéliale punctiforme.
Une hyperémie conjonctivale locale a été observée, mais moins de 1 % des patients traités par la solution ophtalmique de latanoprost ont dû interrompre le traitement en raison d’une intolérance à cet effet secondaire.
En plus des effets secondaires et des signes et symptômes oculaires mentionnés ci-dessus, on a signalé les réactions suivantes chez 1 à 4 % des patients : sécheresse de l’œil, larmoiement excessif, douleur oculaire, encroûtement de la paupière, œdème de la paupière, érythème de la paupière, gêne/douleur de la paupière et photophobie.
Les effets systémiques indésirables les plus souvent observés durant le traitement par la solution ophtalmique de latanoprost étaient des infections des voies respiratoires supérieures, le rhume et la grippe qui survenaient à un taux d’environ 4 %. Des douleurs au niveau des muscles, des articulations, du dos et du thorax, l’angine de poitrine et des éruptions et des réactions allergiques cutanées sont survenues à un taux de 1 à 2 % chacune.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets suivants ont été observés chez moins de 1 % des patients :
Troubles oculaires : conjonctivite, diplopie, écoulement oculaire, embolie de l’artère rétinienne, décollement de la rétine et hémorragie dans le vitré à partir d’une rétinopathie diabétique.
8.5 Effets indésirables observés après la commercialisation
| Classification par discipline médicale | Effets indésirables liés au médicament |
|---|---|
| Troubles oculaires | Œdème maculaire (y compris un œdème maculaire kystoïde), érosion de la cornée, kératite punctiforme, œdème de la cornée, uvéite, iritis, pseudo- pemphigoïde de la conjonctive oculaire, trichiasis, modifications des cils et du duvet sur la paupière (duvet sur la paupière et cils plus longs, plus épais ou plus nombreux, pigmentation des cils), réaction cutanée localisée sur la paupière, kyste de l’iris, modification du tissu périorbital et palpébral entraînant un creusement du sillon des paupières, épiderme palpébral prenant une coloration plus foncée |
| Infections et infestations | Kératite herpétique |
| Troubles du système nerveux | Étourdissements, céphalées |
| Troubles gastro-intestinaux | Vomissements, nausées |
| Affections respiratoires, thoraciques et médiastinales | Crises d’asthme aiguës, aggravation de l’asthme, asthme, dyspnée |
| Atteintes cutanées et sous- cutanées | Prurit |
Des cas de calcification de la cornée ont été signalés en de très rares occasions chez des patients ayant des lésions notables de la cornée qui ont utilisé des gouttes ophtalmiques contenant du phosphate.
Dans une étude de cohorte observationnelle de l’innocuité à long terme évaluant les modifications d’hyperpigmentation de l’œil, 100 patients pédiatriques atteints de glaucome ont été suivis pour une période allant jusqu’à dix ans. 67 patients ont été traités par le latanoprost, et 33 patients n’ont pas été exposés aux analogues des prostaglandines (groupe témoin). La proportion de patients présentant une hyperpigmentation a été plus importante dans le groupe ayant reçu le latanoprost que dans le groupe témoin : coloration plus foncée de l’iris (13 % p/r à 6 %), pigmentation localisée de l’iris (6 % p/r à 3 %), et augmentation des nævi et des éphélides de l’iris, de la conjonctive et de la choroïde (12 % p/r à 3 %). Une hyperpigmentation des cils ou une accentuation de leur coloration/épaisseur ont aussi été plus fréquemment signalées dans le groupe traité par le latanoprost (4,5 % p/r à 12 %) que dans le groupe témoin (0 %). Santé Canada n’a pas autorisé d’indication d’utilisation dans la population pédiatrique (voir 1.3 Enfants).
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Des études in vitro ont montré que le mélange de gouttes oculaires contenant du thimérosal avec la solution ophtalmique de latanoprost entraîne une précipitation. Si le patient doit utiliser ces médicaments, il doit laisser s’écouler au moins 5 minutes entre chaque administration de médicament.
On a signalé des élévations paradoxales de la PIO après l’administration ophtalmique concomitante de deux analogues des prostaglandines. En conséquence, il est déconseillé d’employer simultanément deux agents ou plus de la classe des prostaglandines, des analogues des prostaglandines ou des dérivés de prostaglandines.
9.4 Interactions médicament-médicament
Tableau 2 – Interactions médicament-médicament établies ou potentielles
| Dénomination commune | Source des données | Effet | Commentaire clinique |
|---|---|---|---|
| Prostaglandines, analogues des prostaglandines et dérivés des prostaglandines | É | Élévations de la PIO suivant l’administration ophtalmique concomitante de tels agents | L’emploi concomitant de plusieurs (≥ 2) prostaglandines, analogues des prostaglandines ou dérivés des prostaglandines est déconseillé. |
| Thimérosal | T | Formation d’un précipité en cas d’administration concomitante | Si le patient utilise ces deux médicaments, il doit laisser s’écouler au moins 5 minutes entre chaque application. |
Légende : É = étude de cas; PIO = pression intra-oculaire; T = théorique
9.5 Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
9.6 Interactions médicament-plante médicinale
Les interactions avec des produits à base de plante médicinale n’ont pas été établies.
9.7 Interactions médicament-épreuves de laboratoire
Les interactions avec les épreuves de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
AG-Latanoprost (latanoprost), analogue de la prostaglandine F2α (ester isopropylique de la 13,14- dihydro-17-phényle-18,19,20-trinor-PGF2α), est un agoniste sélectif des récepteurs prostanoïdes FP, qui réduit la pression intra-oculaire en augmentant le débit d’élimination de l’humeur aqueuse. Des études indiquent que le principal mode d’action de ce produit est l’accroissement du débit uvéoscléral.
Le glaucome est une maladie caractérisée par des lésions du nerf optique et une perte correspondante du champ visuel. L’augmentation de la pression intra-oculaire (PIO) en est le principal facteur de risque. Toutefois, des troubles du débit sanguin peuvent également jouer un rôle important dans certains cas. En cas d’hypertension oculaire, le patient peut présenter une augmentation de la PIO sans modification du champ visuel ni lésion du nerf optique.
10.3 Pharmacocinétique
Tableau 3 – Résumé des paramètres pharmacocinétiques du latanoprost dans l’humeur aqueuse chez l’adulte
| Cmax | Tmax | t½ (h) | ASC0-∞ | CL | Vd | |
|---|---|---|---|---|---|---|
| Dose unique moyenne | 30 ng/mL | 2 heures | 2,3 | 206 ng·h/ mL | s. o. | s. o. |
Tableau 4 – Résumé des paramètres pharmacocinétiques du latanoprost dans le plasma chez l’adulte
| Cmax | Tmax | t½ (h) | ASC0-∞ | CL | Vd | |
|---|---|---|---|---|---|---|
| Dose unique moyenne | 29 pg/mL | 5 minutes | 0,3 | 448 pg·min /mL | 7 mL/min/ kg | 0,16 ± 0,02 L/kg |
AG-Latanoprost est une solution aqueuse stérile, isotonique et tamponnée à un pH d’environ 6,7.
Chaque millilitre contient 50 mcg de latanoprost; le produit se présente sous la forme d’une huile incolore ou légèrement jaune.
Absorption
Le latanoprost est un bioprécurseur, sous forme d’ester d’isopropyle, qui est bien absorbé par la cornée; dès son arrivée dans l’humeur aqueuse, il est rapidement et complètement hydrolysé en un acide biologiquement actif. Des études chez l’humain montrent que le pic de concentration dans l’humeur aqueuse est atteint environ deux heures après administration topique.
Distribution
Après administration topique à des singes, le latanoprost est principalement distribué dans le segment antérieur de l’œil, dans la conjonctive et dans les paupières, les quantités atteignant le segment postérieur étant infinitésimales. La réduction de la PIO suivant l’administration topique d’une dose unique à l’humain s’amorce au bout d’environ 3 ou 4 heures, et l’effet maximal est atteint au bout de 8 à 12 heures. Cette réduction persiste au moins 24 heures.
Métabolisme
L’acide issu du latanoprost n’est pratiquement pas métabolisé dans l’œil. La clairance plasmatique est rapide et a lieu dans le foie. Au cours des études sur l’animal, les deux principaux métabolites étaient les métabolites 1,2-dinor et 1,2,3,4-tétranor de latanoprost dont l’activité biologique est faible, voire nulle.
Élimination
La clairance plasmatique est rapide et a lieu dans le foie. Chez l’humain, la demi-vie plasmatique de l’acide biologiquement actif est d’environ 17 minutes. Au cours des études sur l’animal, les deux principaux métabolites étaient les métabolites 1,2-dinor et 1,2,3,4-tétrano de latanoprost dont l’activité biologique est faible, voire nulle, et qui sont excrétés principalement dans l’urine.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver la bouteille non ouverte au réfrigérateur (entre 2 et 8 °C). Protéger de la lumière. Durant le transport, la bouteille peut être conservée à une température entre 2 et 8 °C. Une fois la bouteille ouverte, on peut la conserver à une température ambiante n’excédant pas 25 °C pendant un maximum de six semaines.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
Il n’y a pas de directives particulières de manipulation pour ce produit.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
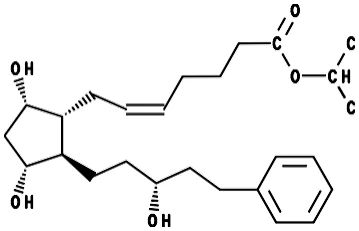
Dénomination commune : latanoprost
Noms chimiques : 1) (5Z)-7-{(1R,2R,3R,5S)-3,5-dihydroxy-2-[(3R)-3-hydroxy-5- phénypentyl]cyclopentyl}hept-5-éonate d’isopropyle
- 2) ester isopropylique de la 13,14-dihydro-17-phényl-18,19,20-trinor-PGF2α
Formule moléculaire et masse moléculaire : C26H40O5 et 432,59 g / mol
Formule développée :
Propriétés physicochimiques :
Présentation physique Huile incolore ou légèrement jaune
Solubilité Très soluble dans l'acétonitrile, facilement soluble dans le méthanol, partiellement insoluble dans l'eau.
14 ÉTUDES CLINIQUES
14.1 Études cliniques, par indication
Réduction de la pression intraoculaire (PIO) chez les patients atteints de glaucome à angle ouvert ou d’hypertension oculaire
Dans le cadre de cinq essais cliniques contrôlés, d’une durée maximale de 6 mois, la réduction de la PIO a été évaluée chez des patients souffrant de glaucome à angle ouvert ou d’hypertension oculaire traités par la solution ophtalmique de latanoprost à raison d’une fois par jour ou par le timolol à raison de deux fois par jour. La PIO moyenne de départ (mmHg) enregistrée au cours de ces études variait entre 23,1 et 29,9 et 23,1 et 28,7 pour les groupes traités par la solution ophtalmique de latanoprost et le timolol, respectivement. Les résultats sont présentés ci-dessous.
Tableau 5 – Résumé des données démographiques dans les études cliniques sur la réduction de la pression intraoculaire (PIO) chez les patients atteints de glaucome à angle ouvert ou d’hypertension oculaire
| No d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
|---|---|---|---|---|---|
| Étude 1 | Étude multicentrique, à répartition aléatoire, avec agent de comparaison actif | Dose fixe (Solution ophtalmique de latanoprost: 1 f.p.j.; timolol : 2 f.p.j.), voie ophtalmique, jusqu’à 6 mois | Solution ophtalmique de latanoprost : 128 Timolol : 140 | 61 (30-89) | 58 M 70 F |
| Étude 2 | Étude multicentrique, à répartition aléatoire, avec agent de comparaison actif | Dose fixe (Solution ophtalmique de latanoprost : 1 f.p.j.; timolol : 2 f.p.j.), voie ophtalmique, jusqu’à 6 mois | Solution ophtalmique de latanoprost : 149 Timolol : 145 | 65 (39-88) | 191 M 103 F |
| Étude 3 | Étude multicentrique, à répartition aléatoire, avec agent de comparaison actif | Dose fixe (Solution ophtalmique de latanoprost : 1 f.p.j.; timolol : 2 f.p.j.), voie ophtalmique, jusqu’à 6 mois | Solution ophtalmique de latanoprost : 183 Timolol : 84 | 67 (40-85) | 116 M 151 F |
| Étude 4 | Étude multicentrique, à répartition aléatoire, avec agent de comparaison actif | Dose fixe (Solution ophtalmique de latanoprost : 1 f.p.j.; timolol : 2 f.p.j.), voie ophtalmique, jusqu’à 6 mois | Solution ophtalmique de latanoprost : 30 Timolol : 30 | 57 (20-92) | 38 M 22 F |
| Étude 5 | Étude multicentrique, à répartition aléatoire, avec agent de comparaison actif | Dose fixe (Solution ophtalmique de latanoprost : 1 f.p.j.; timolol : 2 f.p.j.), voie ophtalmique, jusqu’à 3 mois | Solution ophtalmique de latanoprost : 76 Timolol : 78 | 57 (22-81) | 79 M 75 F |
Tableau 6 – Résultats de l’étude 1 sur la réduction de la pression intraoculaire (PIO) chez les patients atteints de glaucome à angle ouvert ou d’hypertension oculaire*
| Paramètre d’évaluation principal | Valeur associée et signification statistique de cette valeur à des posologies données | Valeur associée et signification statistique de cette valeur (placebo ou témoin actif) |
|---|---|---|
| Variation moyenne de la PIO (en pourcentage) par rapport aux valeurs initiales** | Solution ophtalmique de latanoprost : −6,2 mmHg (25,4) Comparaison des groupes de traitement : p < 0,001 | Timolol : −4,5 mmHg (17,8) |
* Analyse selon le principe de l’intention de traiter.
** Valeurs de PIO moyenne diurne (moyenne de 3 lectures différentes enregistrées durant le jour).
Tableau 7 – Résultats de l’étude 2 sur la réduction de la pression intraoculaire (PIO) chez les patients atteints de glaucome à angle ouvert ou d’hypertension oculaire*
| Paramètre d’évaluation principal | Valeur associée et signification statistique de cette valeur à des posologies données | Valeur associée et signification statistique de cette valeur (placebo ou témoin actif) |
|---|---|---|
| Variation moyenne de la PIO (en pourcentage) par rapport aux valeurs initiales** | Solution ophtalmique de latanoprost : −7,9 mmHg (30,9) Comparaison des groupes de traitement : p = 0,2 | Timolol : −7,4 mmHg (29,1) |
* Analyse selon le principe de l’intention de traiter.
** Valeurs de PIO moyenne diurne (moyenne de 3 lectures différentes enregistrées durant le jour).
Tableau 8 – Résultats de l’étude 3 sur la réduction de la pression intraoculaire (PIO) chez les patients atteints de glaucome à angle ouvert ou d’hypertension oculaire*
| Paramètre d’évaluation principal | Valeur associée et signification statistique de cette valeur à des posologies données | Valeur associée et signification statistique de cette valeur (placebo ou témoin actif) |
|---|---|---|
| Variation moyenne de la PIO (en pourcentage) par rapport aux valeurs initiales** | Solution ophtalmique de latanoprost : −7,8 mmHg (30,7) Comparaison des groupes de traitement : p = 0,002 | Timolol : −6,6 mmHg (26,0) |
* Analyse selon le principe de l’intention de traiter.
** Valeurs de PIO moyenne diurne (moyenne de 3 lectures différentes enregistrées durant le jour).
Tableau 9 – Résultats de l’étude 4 sur la réduction de la pression intraoculaire (PIO) chez les patients atteints de glaucome à angle ouvert ou d’hypertension oculaire*
| Paramètre d’évaluation principal | Valeur associée et signification statistique de cette valeur à des posologies données | Valeur associée et signification statistique de cette valeur (placebo ou témoin actif) |
|---|---|---|
| Variation moyenne de la PIO (en pourcentage) par rapport aux valeurs initiales** | Solution ophtalmique de latanoprost : −11,7 mmHg (39,1) Comparaison des groupes de traitement : p = 0,045 | Timolol : −8,5 mmHg (29,6) |
* Analyse selon le principe de l’intention de traiter.
** Valeurs de PIO moyenne diurne (moyenne de 3 lectures différentes enregistrées durant le jour).
Tableau 10 – Résultats de l’étude 5 sur la réduction de la pression intraoculaire (PIO) chez les patients atteints de glaucome à angle ouvert ou d’hypertension oculaire*
| Paramètre d’évaluation principal | Valeur associée et signification statistique de cette valeur à des posologies données | Valeur associée et signification statistique de cette valeur (placebo ou témoin actif) |
|---|---|---|
| Variation moyenne de la PIO (en pourcentage) par rapport aux valeurs initiales** | Solution ophtalmique de latanoprost : −6,2 mmHg (26,8) Comparaison des groupes de traitement : p < 0,001 | Timolol : −4,4 mmHg (19,0) |
* Les données évaluées sont celles des patients ayant terminé l’étude, à la différence des études 1 à 4 dont les résultats sont basés sur l’analyse selon le principe de l’intention de traiter.
** Valeurs de PIO moyenne le matin, représentant les valeurs minimales pour les deux traitements.
Au cours des études portant sur la solution ophtalmique de latanoprost, d’une durée maximale de 24 mois, aucun écart à long terme au plan de la réduction de la PIO n’a été observé; la réduction moyenne de la PIO diurne est demeurée constante chez les patients traités pendant une durée maximale de
24 mois.
Des résultats comparables ont été obtenus au cours d’un essai clinique de phase III d’une durée de 3 mois menée auprès d’une population asiatique souffrant de glaucome à angle fermé chronique; 137 patients ont reçu du latanoprost 1 fois par jour et 138 autres, du timolol 2 fois par jour. La réduction de la PIO s’est chiffrée à 30 % dans le groupe latanoprost et à 20 % dans le groupe timolol, où les PIO initiales moyennes étaient de 25,2 mmHg et de 25,9 mmHg, respectivement. La différence entre les 2 groupes pour ce qui est de la réduction de la PIO était représentée par la valeur p < 0,001. Les bienfaits observés chez les patients traités par le latanoprost n’étaient pas fonction du degré de fermeture de l’angle.
Une étude d’innocuité prospective sans insu d’une durée de 3 ans, avec une phase de prolongement de 2 ans a été menée en vue d’évaluer la progression de l’augmentation de la pigmentation de l’iris suite à l’emploi continu de la solution ophtalmique de latanoprost une fois par jour à titre de traitement adjuvant chez 519 patients souffrant de glaucome à angle ouvert. L’analyse reposait sur une population de cas en observation composée de 380 patients qui ont poursuivi le traitement durant la phase de prolongement de l’étude.
Les résultats ont montré que l’apparition de la pigmentation accentuée de l’iris est survenue au cours de la première année de traitement chez la majorité des patients qui avaient présenté une accentuation visible de la pigmentation de l’iris. Les patients ont continué à montrer des signes de pigmentation accentuée de l’iris tout au long des cinq années de l’étude. L’observation des cas de pigmentation accentuée de l’iris n’a pas eu d’effet sur l’incidence, la nature ou la gravité des effets indésirables (autres que l’augmentation de la pigmentation de l’iris) signalés au cours de l’étude. Dans le cadre de cette étude, la réduction de la PIO était comparable, qu’il y ait eu ou non accentuation de la pigmentation de l’iris.
Des essais cliniques ont démontré que le latanoprost n’a pas d’effet important sur la production d’humeur aqueuse et n’en a aucun sur la barrière sang-humeur aqueuse. Chez le singe et aux doses cliniques, le latanoprost n’a qu’un effet négligeable ou nul sur la circulation sanguine intra-oculaire. Cependant, on a parfois constaté une hyperémie conjonctivale ou épisclérale légère ou modérée après l’administration topique.
Le latanoprost n’a pas entraîné de fuite de fluorescéine dans le segment postérieur des yeux pseudophaques d’hommes, au cours de traitements de courte durée.
Des essais cliniques de phase II ont également démontré que la solution ophtalmique de latanoprost est efficace en association avec d’autres médicaments antiglaucomateux. L’effet de réduction de la PIO de la solution ophtalmique de latanoprost est additif à celui des antagonistes bêta-adrénergiques (timolol), des agonistes adrénergiques (dipivéfrine, épinéphrine), des agonistes cholinergiques (pilocarpine) et des inhibiteurs de l’anhydrase carbonique (acétazolamide).
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Les études toxicologiques menées sur la souris, le rat, le lapin, le chien et le singe indiquent que le latanoprost possède un indice thérapeutique élevé en ce qui concerne les effets secondaires systémiques. On s’attend à ce que la dose clinique maximale soit de
1,5 mcg/œil/jour.
Toxicité d’une dose unique
La toxicité d’une dose unique, orale et intraveineuse (i.v.) a été étudiée chez la souris et le rat. Du fait de sa faible solubilité dans l’eau, la concentration maximale de latanoprost dans une solution saline était de 40 mcg/mL et la dose maximale injectée de 2 mg/kg, soit environ
50 000 fois la dose clinique. Aucun cas de décès n’a été observé. Pour l’étude de la toxicité d’une dose orale unique, on a utilisé une solution huileuse de latanoprost afin d’obtenir une concentration plus élevée. La dose administrée la plus élevée, soit 50 mg/kg (approximativement 1 million de fois la dose clinique), n’a induit aucun symptôme toxique. Au cours d’une étude de toxicité d’une dose administrée par voie intraveineuse à des chiens, aucun décès n’est survenu à des doses de 170, 340 ou 680 mcg/kg. Les signes cliniques observés étaient similaires à ceux rapportés après l’administration de la PGF2α.
Toxicité de doses multiples
Administration topique dans l’œil – L’effet de l’administration quotidienne de la formulation topique de latanoprost sur l’œil a été étudié en subaigu chez le lapin (4 semaines) et en chronique chez le lapin, le macaque de Buffon (12 mois) et les singes rhésus (24 mois).
Études chez le lapin – Dans cette étude, les gouttes oculaires à base de latanoprost étaient administrées deux fois par jour pendant un total de 4 semaines consécutives au lapin Fauve de Bourgogne (pigmenté), les doses par administration étant de 0, 1, 5 et 25 mcg. Les doses quotidiennes totales étaient de 0, 2, 10 et 50 mcg/œil. Un œil était traité, tandis que l’autre servait de témoin. Aucun cas d’irritation oculaire locale ni d’effet du traitement sur les réflexes pupillaires et cornéens n’a été observé. On n’a observé aucune modification clinique à l’examen ophtalmologique ni aucune toxicologie significative à l’étude des paramètres cliniques pathologiques. Aucune modification macroscopique ou microscopique liée au traitement n’a été relevée.
Dans une étude de 52 semaines sur le lapin hollandais ceinturé, 4 groupes de 10 lapins de chaque sexe ont reçu du latanoprost à raison de 0, 10, 30 et 100 mcg /jour en deux administrations oculaires par jour. Les gouttes oculaires de latanoprost ou l’excipient étaient instillés dans le sac conjonctival. Les animaux témoins recevaient l’excipient dans l’œil droit seulement. Les animaux traités recevaient la formulation à tester dans l’œil droit et la même quantité d’excipient dans l’œil gauche. Des examens ophtalmoscopiques, tonométriques et pachymétriques ont été effectués chez tous les animaux avant le traitement, puis aux semaines 14, 25 et 51. Aucun signe d’irritation locale, de toxicité oculaire ou systémique ni de modification de la pigmentation de l’iris n’a été observé. On a noté un léger érythème transitoire et des variations équivoques de la pression intra-oculaire. Aucune modification macroscopique ou microscopique liée au traitement n’a été mise en évidence.
Études chez le singe – Deux études de 12 mois sur l’administration topique oculaire de latanoprost ont porté sur des macaques de Buffon. Dans la première, des macaques sauvages ont été divisés en 4 groupes recevant respectivement 0, 20, 50 et 100 mcg/jour en deux administrations topiques. Les animaux traités recevaient la solution de latanoprost dans l’œil droit et l’excipient correspondant dans l’œil gauche. Pendant l’étude, certains animaux ont présenté une accentuation de la pigmentation de l’iris et un élargissement de la fente palpébrale; le protocole de l’étude a, par conséquent, été légèrement modifié. Ces changements ont commencé à apparaître chez certains animaux après 2 ou 3 mois de traitement. À la fin de la période de traitement, deux mâles et une femelle traités ont vu leur traitement interrompu pendant 183 jours (26 semaines); chez une femelle, le traitement a été interrompu à 156 jours afin d’évaluer la disparition des modifications oculaires (pigmentation de l’iris et effets sur les paupières), et ce, jusqu’à la fin de la période de traitement des autres animaux (53 semaines). Aucun signe de toxicité lié au traitement, quelle que soit la dose, n’a été observé. Les seuls signes liés au traitement consistaient en des modifications réversibles de l’aspect de la fente palpébrale et en une accentuation irréversible de la pigmentation de l’iris. Ces modifications ont été attribuées à l’action pharmacologique du latanoprost et on n’a pu établir de relation de cause à effet nette avec le traitement, qu’il s’agisse de l’intensité ou de la fréquence de ces modifications. À l’examen microscopique, on n’a observé aucune anomalie pathologique des tissus intra ou extra-oculaires. On notait une plus forte pigmentation des mélanocytes du stroma iridien, mais leur morphologie cellulaire était normale. Ces résultats ont ensuite été confirmés par des études morphologiques plus approfondies des yeux des macaques de Buffon traités et témoins.
Dans une étude de 52 semaines portant sur des macaques de Buffon domestiqués, des doses plus faibles que celles mentionnées ci-dessus ont été utilisées, étant donné que des études cliniques avaient indiqué que la dose humaine maximale serait de 1 ou 2 mcg/œil/jour. Cette étude reposait sur le même protocole que la précédente. Deux groupes de 5 animaux de chaque sexe étaient traités par 2 et 6 mcg/jour, à raison de deux applications quotidiennes. Six singes servaient de témoins et ne recevaient que l’excipient. Dans cette étude, on n’a pas non plus observé de signe de toxicité lié au traitement, quelle que soit la dose. Les seuls signes liés au traitement étaient les mêmes modifications ophtalmologiques au niveau de l’œil traité que celles décrites ci-dessus. Il s’agissait d’un changement d’aspect de la fente palpébrale (un mâle à la dose de 6 mcg/œil/jour) et d’une légère accentuation de la pigmentation de l’iris chez la majorité des animaux. Avec les doses plus faibles, les modifications sont apparues plus tardivement, en général entre le 6e et le 12e mois de traitement.
Une autre étude à long terme a porté sur des singes rhésus d’élevage domestiqués. Il s’agissait d’évaluer la toxicité du latanoprost après une administration oculaire biquotidienne pendant 104 semaines consécutives avec sacrifice d’une partie de la population au bout de 52 semaines de traitement. Afin d’évaluer la régression des signes de toxicité, certains animaux traités pendant 52 semaines n’ont reçu aucun traitement pendant une période de 2 ans. Les singes ont été divisés en 4 groupes recevant 0, 1, 3 ou 10 mcg en deux administrations quotidiennes (c’est-à-dire 0, 2, 6 ou 20 mcg/jour). Aucun signe de toxicité lié au traitement n’a été observé, quelle que soit la dose. Le seul effet lié au traitement consistait en des changements ophtalmiques locaux de l’œil traité, ce qui confirme les observations faites sur les macaques de Buffon, à savoir un léger élargissement de la fente palpébrale proportionnel à la dose et réversible (6 et 20 mcg/jour) et une faible augmentation de la pigmentation de l’iris chez certains animaux (à toutes les doses) sans que cet effet se soit révélé proportionnel à la dose en termes de fréquence et d’intensité; son délai d’apparition semblait toutefois fonction de la dose administrée. Au cours de la seconde année de traitement, des nouveaux cas de pigmentation n’ont été observés que chez les animaux recevant une forte dose. L’examen microscopique a révélé une légère augmentation de la fréquence et de l’importance des modifications chez les animaux recevant 6 et 20 mcg/jour. Le stroma iridien présentait une plus forte pigmentation des cellules pigmentaires, mais sans modification morphologique. Il n’y avait aucun signe d’augmentation du nombre de cellules pigmentaires dans le stroma iridien. Ces modifications ont été attribuées à l’action pharmacologique du latanoprost, étant donné qu’aucune altération pathologique n’a été observée dans les tissus intra ou extra- oculaires.
Pigmentation de l’iris – Un certain nombre d’études ont été effectuées dans le but d’élucider le mécanisme par lequel le latanoprost induit la pigmentation de l’iris. Il est à noter que les prostaglandines naturelles, telles que la PGF2α et la PGE2, accentuent également la pigmentation de l’iris. Il s’agit là d’un effet de classe des prostaglandines. Il a été démontré que les mélanocytes de l’iris humain contiennent des récepteurs FP sur leur membrane cellulaire, et comme le latanoprost est un agoniste très sélectif des récepteurs FP, on peut supposer que son effet passe par les récepteurs FP dans les mélanocytes. Le latanoprost ne se lie qu’à une très petite quantité de mélanine.
Une étude morphométrique, faisant partie d’études de toxicité à long terme sur le singe, a démontré qu’il n’y a pas eu d’augmentation du nombre de mélanocytes iridiens dans les yeux traités par rapport aux yeux témoins. Une augmentation de la pigmentation de l’iris induite par le latanoprost chez des lapins ayant subi une sympathectomie n’était pas associée à une augmentation du nombre de mélanocytes du stroma ou d’autres cellules dans l’iris. Des études in vitro ont montré que l’acide de latanoprost n’avait eu aucun effet prolifératif sur des mélanocytes humains et des mélanocytes épidermiques en culture. Par ailleurs, on n’a pas observé de capture de 5-bromodéoxyuridine (5-BrU) ou de thymidine tritiée par des mélanocytes incubés avec de l’acide de latanoprost, ce qui indique nettement qu’il n’y a pas eu de synthèse d’ADN induite par l’exposition au latanoprost. De plus, le latanoprost n’a pas eu d’effet prolifératif sur des cultures de lignées de cellules de mélanomes uvéales et cutanées chez l’humain, ce qui signifie que le latanoprost n’accentue pas la prolifération de cellules de mélanomes malins. Les résultats de ces études in vivo et in vitro sur des mélanocytes de singes et d’humains démontrent clairement que le latanoprost n’a pas d’effet prolifératif sur les mélanocytes oculaires.
L’effet mélanogénique du latanoprost a fait l’objet de plusieurs études. Il a été démontré que le contenu en eumélanine (mélanine brune physiologique) du stroma iridien augmente significativement pendant le traitement de macaques de Buffon par le latanoprost tandis que la phéomélanine (mélanine jaunâtre contenant de la cystéine), contenue principalement dans l’iris, n’a pas été affectée par le traitement. Comme la phéomélanine ne peut être convertie en eumélanine, on ne peut que conclure à une synthèse nouvelle de celle-ci.
Une analyse morphométrique des mélanocytes iridiens de singes rhésus traités pendant deux ans par du latanoprost a montré qu’on observait une augmentation du nombre de mélanosomes et un agrandissement de la zone recouverte de mélanosomes cytoplasmiques de l’œil traité par rapport à l’œil controlatéral qui servait de témoin.
Le latanoprost s’est avéré augmenter la transcription de la tyrosinase, l’étape limitante dans la biosynthèse de la mélanine, dans des mélanocytes iridiens in vivo de singes ainsi que dans des mélanocytes humains en culture provenant d’iris de couleur mixte (noisette) et bruns. Par ailleurs, ces résultats laissent entendre que la transcription basale de la tyrosinase pourrait être importante – que le traitement au latanoprost conduise ou non à une augmentation de l’expression de la tyrosinase – et que le latanoprost contribue probablement à la variabilité de la modification de la pigmentation de l’iris induite par le latanoprost. Ceci pourrait expliquer la raison pour laquelle l’accentuation de la pigmentation chez les personnes aux yeux bleus pendant le traitement par le latanoprost est rare ou survient très lentement.
Le latanoprost n’a pas d’effet mélanogénique sur les mélanocytes dans l’épithélium pigmentaire de l’iris et de la rétine de l’œil du singe.
Les données dont on dispose démontrent que le latanoprost induit la mélanogenèse et, par conséquent, augmente le contenu des mélanocytes iridiens en mélanine et que les changements prolifératifs ne se produisent pas pendant la pigmentation. On considère comme peu probable que la diminution du catabolisme de la mélanine des mélanocytes iridiens soit à l’origine de l’accentuation de la pigmentation de l’iris induite par le latanoprost étant donné que le catabolisme de la mélanine des mélanocytes iridiens est probablement inexistant ou très faible.
Des examens ultrastructuraux et au microscope classique de spécimens humains prélevés par iridectomie et trabéculotomie ont démontré que la modification de la pigmentation induite par le latanoprost n’est associée à aucun changement prolifératif, inflammatoire ou dégénératif des iris traités au latanoprost ou de l’hyperpigmentation dans le réseau trabéculaire.
Administration répétée de doses orales – On a procédé à une administration orale subchronique de latanoprost chez des souris et des rats à l’aide de latanoprost dissous dans une solution saline ou huileuse (huile neutre TG/10). Étant donné la faible solubilité aqueuse du latanoprost, la dose maximale dans la solution saline était de 200 mcg/kg/jour (environ 5000 fois la dose clinique) et celle dans la solution huileuse, de 10 mg/kg/jour (environ
250 000 fois la dose clinique). L’étude a duré 28 jours chez les souris et 13 semaines chez les rats. Aucun effet toxique n’a été observé.
Administration répétée de doses intraveineuses – Les études ont été effectuées chez des rats et des chiens, la durée du traitement ayant été de 4 et de 13 semaines pour chaque espèce. Le latanoprost était dissous dans une solution saline; pour les rats (traitement de 4 semaines), les doses injectées étaient de 1, 10, 100 et 340 mcg/kg/jour; pour les rats (traitement de 13 semaines), elles étaient de 5, 35 et 250 mcg/kg/jour. On a observé certains cas de décès chez les rats ayant reçu des doses intraveineuses de 250 mcg/kg/jour (> 5000 fois la dose clinique par rapport au poids corporel). Les décès étaient probablement dus à des effets cardiovasculaires aigus.
Dans l’étude de détermination de la dose, d’une durée de 4 semaines, chez le chien, avec des doses de 1, 10, 100 et 340 mcg/kg/jour, les doses de 100 et 340 mcg/kg ont provoqué des vomissements, une hypersalivation et un myosis. Les doses choisies pour l’étude de
13 semaines étaient de 1, 10 et 100 mcg/kg/jour. Une hypersalivation et un myosis ont été observés aux doses de 10 et de 100 mcg/kg/jour, et des vomissements à la dose de
100 mcg/kg. Aucune modification pathologique n’a été notée. Il est apparu que la dose de 250 mcg/kg/jour entraîne certains décès suite à des effets cardiovasculaires chez le rat. Ces fortes doses dépassent de loin la dose clinique (de 5000 à 10 000 fois).
Cancérogénicité
Pour l’évaluation du potentiel carcinogène, le latanoprost dissous dans une solution saline physiologique a été administré par gavage à des souris et des rats. La durée prévue de l’étude chez la souris était de 80 semaines. Toutefois, du fait du bon taux de survie des animaux, la durée a été prolongée jusqu’à ce que le taux de survie ait atteint environ 50 % pour chaque sexe. L’autopsie a eu lieu à la 88e semaine chez les mâles, et à la 92e semaine chez les femelles. Les niveaux de doses (2, 20 et 200 mcg/kg/jour) ont été choisis sur la base des doses thérapeutiques chez l’humain et des précédentes études de toxicité et de pharmacocinétique. La dose la plus élevée était d’environ 5000 fois supérieure à la dose thérapeutique chez l’humain, après correction en fonction du poids corporel; elle atteignait la limite de solubilité aqueuse du latanoprost. Dans une étude de toxicocinétique chez la même souche de souris, le latanoprost, administré à raison de 200 mcg/kg/jour, une fois par jour, par gavage oral, a abouti à un pic de concentration plasmatique moyenne d’acide de latanoprost 5 minutes après l’administration de la dernière dose qui était environ 50 fois supérieur au pic de concentration plasmatique chez l’humain après l’administration d’une dose clinique dans les deux yeux.
Aucun signe clinique attribuable au traitement et aucune manifestation semblant indiquer que le traitement a un effet quelconque sur l’incidence de masses palpables n’ont été observés. Le taux de survie n’était pas affecté par le traitement. L’incidence et les causes de morbidité et de mortalité dans tous les groupes étaient conformes au profil prévu pour cette souche de souris. Le poids corporel des femelles traitées par la dose forte était légèrement inférieur à celui des animaux témoins, et ce, tout au long de l’étude. Il n’y avait aucun signe de modification par le traitement du nombre de globules rouges ou blancs. Les signes autopsiques des animaux traités étaient généralement similaires à ceux des animaux témoins. Il n’y avait aucun signe non néoplasique inhabituel, ni variation de l’incidence des signes habituels qui soit attribuable au produit étudié. Aucune tumeur d’un type inhabituel ni aucune augmentation de l’incidence de tumeurs attribuable au produit étudié n’ont été observées. Il est, par conséquent, évident que le latanoprost n’a aucun effet carcinogène chez la souris.
Le protocole d’étude sur la carcinogénicité chez le rat était semblable à celui appliqué à la souris, mais d’une durée plus longue. Les niveaux de doses étaient basés sur les doses thérapeutiques humaines et sur les précédentes études de toxicité et de pharmacocinétique. La dose forte, 200 mcg/kg/jour, était d’environ 5000 fois supérieure à la dose thérapeutique humaine et elle était proche de la limite de solubilité aqueuse du latanoprost. Dans une étude de toxicocinétique chez la même souche de rats, le latanoprost était administré à raison de 200 mcg/kg/jour, une fois par jour, par gavage oral; le pic de concentration plasmatique de l’acide de latanoprost était d’environ 13 à 17 fois supérieur à celui atteint chez l’homme après l’administration d’une dose clinique dans les deux yeux. Par conséquent, la dose utilisée chez le rat était suffisante.
Il n’y avait pas de signes cliniques attribuables au traitement ni de manifestation permettant de suggérer que le traitement avait eu un effet sur l’incidence de masses palpables. Aucune indication n’allait dans le sens d’une variation défavorable du taux de survie. L’incidence et les causes de morbidité et de mortalité dans tous les groupes étaient conformes au profil prévu pour cette souche de rats. Le poids corporel et la consommation alimentaire n’étaient pas affectés par le traitement. Il n’y avait aucun signe de modification du nombre de globules rouges ou blancs. Les signes autopsiques des animaux traités étaient généralement semblables à ceux des animaux témoins. Il n’y avait aucun signe non néoplasique inhabituel, ni augmentation de l’incidence de tumeurs attribuable au produit étudié. On peut donc conclure que l’administration orale de latanoprost au rat, pendant la majeure partie de sa vie, à des doses allant jusqu’à 200 mcg/kg/jour, a été bien tolérée et n’a entraîné aucun signe de toxicité. Il n’y avait pas de tumeur d’un type inhabituel attribuable au produit étudié. Ainsi, aucun effet carcinogène n’a été observé chez le rat.
Toxicologie pour la reproduction et le développement
Dans le but d’examiner les effets indésirables possibles sur la reproduction, le latanoprost a été administré par voie intraveineuse à des rats et des rates avant et pendant la gestation afin d’étudier ses effets sur la fertilité, la tératologie et le développement péri et postnatal. Toutes les études ont été effectuées avec injection intraveineuse de latanoprost, étant donné qu’on considérait que cette voie d’administration aboutissait à l’exposition systémique maximale. La durée d’administration du latanoprost a été choisie de manière à couvrir toutes les périodes d’activité reproductive/de fertilité, d’embryogenèse et de développement péri et postnatal, dont on sait qu’elles sont sensibles aux effets des médicaments dans les espèces. Les doses ont été choisies sur la base des études de détermination des éventails posologiques effectuées sur des rats et des lapins et d’après les résultats préliminaires d’études de toxicité systémique chez le rat.
La fertilité et les performances reproductives générales n’étaient pas affectées chez les rates ni chez les rats. Dans l’étude de détermination des éventails posologiques pour ce qui est de la toxicité péri et postnatale, la mortalité des ratons était accrue dans les groupes recevant au moins 10 mcg/kg et cet effet était particulièrement marqué dans le groupe recevant 100 mcg/kg/jour. La forte dose choisie dans la principale étude sur le développement péri et postnatal chez le rat était de 10 mcg/kg. Cette étude n’a pas permis de mettre en évidence d’effets liés au traitement sur le développement péri et postnatal aux différentes doses de latanoprost choisies (1 à 10 mcg/kg/jour).
Dans l’étude sur l’embryotoxicité chez le rat, on n’a pas observé d’effet embryotoxique aux doses de latanoprost choisies (5, 50 et 250 mcg/kg/jour). Toutefois, le latanoprost a induit une mortalité embryonnaire chez le lapin à des doses dépassant 5 mcg/kg/jour. La dose de 5 mcg/kg/jour a provoqué une légère augmentation du taux de résorption fœtale et a été choisie comme dose forte dans l’étude principale. Cette dose a entraîné une toxicité embryo- fœtale significative caractérisée par une augmentation de l’incidence de résorption tardive et de fausse couche et par une diminution du poids du fœtus. On n’a pas constaté de toxicité embryo-fœtale régulière pour les doses faibles (0,2 mcg/kg/jour) et intermédiaire (1 mcg/kg/jour). Les effets sur le développement fœtal sont probablement dus à une action lutéolytique prononcée chez la lapine, action qui a été décrite comme propriété pharmacologique de la prostaglandine F2α et de ses analogues et qui a été rapportée dans plusieurs articles de recherche et de revue de la littérature.
Le passage à travers la barrière placentaire et l’excrétion dans le lait ont été étudiés chez la rate. Les concentrations de radioactivité provenant du latanoprost et du PhXA85 (acide de latanoprost) ont été mesurées dans le plasma et le lait. La concentration de radioactivité a été dosée dans des tissus après une administration intraveineuse unique de latanoprost marqué au tritium à la dose de 200 mcg/kg à des rates gravides ou en période d’allaitement. Au 12e jour de gestation, la concentration de latanoprost radioactif dans le fœtus était de 0,00006 % de la dose à 1 heure. La valeur de la radioactivité à 24 heures chez le fœtus était en deçà de la limite de détection. Au 18e jour de gestation, la concentration de latanoprost radioactif chez le fœtus était de 0,018 % (à 1 heure) et de 0,005 % (à 4 heures). Ici non plus, la radioactivité n’était pas mesurable à 24 heures. Dans le lait, la concentration de latanoprost radioactif diminuait plus lentement que dans le plasma. Sur les faibles taux restant dans le lait à 2 heures et à 8 heures, seulement 5,5 % et 15 %, respectivement, étaient sous forme d’acide de latanoprost. Des métabolites plus polaires constituaient le reste de la radioactivité dans le lait.
Mutagénicité
Des études de mutagénicité du latanoprost ont été effectuées selon des méthodes in vitro et in vivo.
Le potentiel mutagène in vitro a été étudié sur des bactéries (Salmonella typhimurium et Escherichia coli) et sur des cellules de lymphome de souris. Aucun effet mutagène n’a été observé dans ces systèmes. Des études in vitro d’aberration chromosomique sur des lymphocytes humains ont mis en évidence une augmentation du nombre de cellules aberrantes à des concentrations de 130 et de 160 mcg/mL, en l’absence de S9. Le traitement de cultures par le latanoprost en présence de S9 a donné des résultats négatifs. À la concentration de 100 mcg/mL, la fréquence de cellules aberrantes était normale. Les effets cytotoxiques du latanoprost ont clairement été démontrés par la croissance cellulaire médiocre de cultures à la concentration de 160 mcg/mL et en l’absence de S9.
In vivo, le test des micronoyaux de souris n’a pas révélé de signe d’aberration chromosomique. Comme les aberrations des cellules de lymphome de souris surviennent surtout en l’absence de S9, le test des micronoyaux constitue une évaluation in vivo appropriée.
On a pratiqué in vitro/in vivo un test de synthèse d’ADN non programmée (UDS) pour étudier de manière plus approfondie l’effet génotoxique potentiel. Cette étude n’a révélé aucun potentiel mutagène du latanoprost et, comme ce test constitue une méthode validée, on peut conclure que le latanoprost n’a aucun potentiel mutagène.
Toxicité particulière
Un test d’irritation de l’œil a été mené chez le lapin afin d’étudier si des modifications de la formulation des gouttes oculaires entraînent un quelconque effet d’irritation locale. Les deux formulations étudiées n’étaient pas irritantes. On peut avancer que les formulations ont été bien tolérées dans toutes les études portant sur l’administration topique oculaire.
Les études sur l’anaphylaxie et la sensibilisation qui ont été effectuées sur le cobaye ont démontré que le latanoprost n’avait pas de propriétés sensibilisantes.
17 MONOGRAPHIE DE PRODUIT DE SOUTIEN
- 1. XALATAN® (solution ophtalmique de latanoprost, 50 mcg/mL), numéro de contrôle de la présentation 286293, Monographie de produit, BGP Pharma ULC. (25 septembre 2024)