


Monographie de produit - Zolymbus
Modifications importantes apportées récemment à la monographie
Sans objet.
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie..................................... 2
Table des matières ............................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé ....................................... 4
1 Indications..................................................................................................................... 4
1.1 Pédiatrie ..................................................................................................................... 4
1.2 Gériatrie ..................................................................................................................... 4
2 Contre-indications ......................................................................................................... 4
4 Posologie et administration ........................................................................................... 4
4.2 Posologie recommandée et ajustement posologique ............................................... 4
4.4 Administration ........................................................................................................... 4
4.5 Dose oubliée .............................................................................................................. 5
5 Surdose ......................................................................................................................... 5
6 Formes posologiques, teneurs, composition et emballage .............................................. 5
7 Mises en garde et précautions ....................................................................................... 6
Généralités ............................................................................................................................. 6
Conduite et utilisation de machines ....................................................................................... 6
Fonctions hépatique, biliaire et pancréatique ....................................................................... 7
Fonction visuelle ..................................................................................................................... 7
Santé reproductive ................................................................................................................. 7
Appareil respiratoire .............................................................................................................. 8
Appareil cutané ...................................................................................................................... 8
7.1 Populations particulières ........................................................................................... 8
7.1.1 Grossesse ........................................................................................................... 8
7.1.2 Allaitement ......................................................................................................... 8
7.1.3 Enfants et adolescents ....................................................................................... 8 7.1.4 Personnes âgées ................................................................................................ 9
8 Effets indésirables .......................................................................................................... 9
8.1 Aperçu des effets indésirables ................................................................................... 9
8.2 Effets indésirables observés au cours des essais cliniques ........................................ 9
8.3 Effets indésirables peu fréquents observés au cours des essais cliniques .............. 11
8.5 Effets indésirables observés après la commercialisation ........................................ 12
9 Interactions médicamenteuses .................................................................................... 12
9.2 Aperçu des interactions médicamenteuses............................................................. 12
9.4 Interactions médicament-médicament ................................................................... 13
9.5 Interactions médicament-aliment ........................................................................... 13
9.6 Interactions médicament-plante médicinale .......................................................... 13
9.7 Interactions médicament-examens de laboratoire ................................................. 13
10 Pharmacologie clinique ............................................................................................... 13
10.1 Mode d’action .......................................................................................................... 13
10.2 Pharmacodynamie ................................................................................................... 13
10.3 Pharmacocinétique .................................................................................................. 13
11 Conservation, stabilité et mise au rebut ....................................................................... 14
Partie 2 : Renseignements scientifiques .............................................................................. 16
13 Renseignements pharmaceutiques .............................................................................. 16
14 Études cliniques ........................................................................................................... 16
14.1 Études cliniques par indication ................................................................................ 16
15 Microbiologie .............................................................................................................. 21
16 Toxicologie non clinique ............................................................................................... 21
Renseignements destinés aux patient·e·s............................................................................ 23
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
ZOLYMBUS (gel ophtalmique de bimatoprost) est indiqué pour :
- l’abaissement de la pression intraoculaire (PIO) élevée chez les patients atteints de glaucome à angle ouvert ou d’hypertension oculaire.
1.1 Pédiatrie
Enfants et adolescents (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Gériatrie
On n’a pas observé de différences globales quant à l’innocuité ou à l’efficacité entre les patients âgés et les autres patients adultes.
2 Contre-indications
- ZOLYMBUS est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de la formulation de ce dernier, incluant les ingrédients non médicinaux, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes posologiques, teneur, composition et emballage.
4 Posologie et administration
4.2 Posologie recommandée et ajustement posologique
La dose recommandée est d’une goutte dans l’œil ou les yeux affectés une fois par jour le soir. ZOLYMBUS ne doit pas être administré plus d’une fois par jour, car il a été démontré qu’une administration plus fréquente des analogues des prostamides peut réduire l’effet d’abaissement de la PIO et augmenter la fréquence et la gravité des événements indésirables (voir la section 7 Mises en garde et précautions, Généralités).
Santé Canada n'a pas autorisé d'indication d'utilisation dans la population pédiatrique.
4.4 Administration
Le gel ophtalmique d’un récipient unidose doit être utilisé immédiatement après ouverture pour l’administration dans un œil ou dans les deux yeux. Puisque la stérilité ne peut pas être maintenue après ouverture de l’unité individuelle, le contenu restant doit être mis au rebut immédiatement après l’administration.
Les patients doivent être informés d’éviter de mettre l’extrémité d’un récipient unidose en contact avec l’œil, les structures alentour, les doigts ou toute autre surface afin d’éviter une blessure à l’œil et une contamination du gel ophtalmique.
ZOLYMBUS peut être utilisé en concomitance avec d’autres produits médicamenteux ophtalmiques topiques pour abaisser la PIO. Si plusieurs médicaments ophtalmiques topiques sont utilisés, ils doivent être administrés à au moins cinq minutes d’intervalle. ZOLYMBUS doit être instillé en dernier. Vous devez retirer vos lentilles de contact avant l’administration de ZOLYMBUS et vous pouvez les remettre 15 minutes après l’administration (voir la section 7 Mises en garde et précautions).
Il est important de suivre les instructions d’application de ZOLYMBUS pour éviter que du produit coule sur les joues ou d’autres zones de peau (voir la section 7 Mises en garde et précautions, Appareil cutané).
4.5 Dose oubliée
Si le patient a oublié une dose, informez-le qu’il ou elle doit poursuivre le traitement en prenant la dose suivante comme d’habitude. Le patient ne doit pas prendre une double dose pour compenser celle qu’il a oubliée de prendre (voir la section 7 Mises en garde et précautions, Généralités).
5 Surdose
Aucune information n’est disponible concernant le surdosage chez l’être humain. En cas de surdosage avec ZOLYMBUS, le traitement doit être symptomatique.
Dans des études chez la souris et le rat, l’administration par gavage oral de doses atteignant 100 mg/kg/jour n’a produit aucune toxicité. Cette dose, exprimée en mg/m2, est au moins 90 fois plus élevée que la dose accidentelle du contenu entier d’une boîte de ZOLYMBUS (30 récipients unidose de 0,3 g; 9 g) pour une enfant de 10 kg.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes posologiques, teneurs, composition et emballage
Tableau 1 - Formes posologiques, teneurs et composition
Description
ZOLYMBUS est un gel ophtalmique stérile, sans agent de conservation, opalescent, incolore présentant une osmolalité d’environ 300 mOsmol/kg.
ZOLYMBUS est fourni dans des récipients unidose transparents en polyéthylène à basse densité (sans additifs) emballés dans des sachets en aluminium (10 récipients unidose par sachet). ZOLYMBUS est disponible dans les formats suivants : des boîtes de 10 récipients unidose ou de 30 récipients unidose.
ZOLYMBUS ne contient pas d’agent de conservation.
| Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/teneur/com | ||||
| position | ||||
| Oculaire | Gel ophtalmique, 0,01 % p/p | Acétate de sodium trihydraté, carbomère, eau pour injection, hydroxyde de sodium, polyéthylène glycol et sorbitol. | ||
7 Mises en garde et précautions
Généralités
Avant le début du traitement, les patients doivent être informés du risque de périorbitopathie et d'une augmentation de la pigmentation de l’iris associées aux analogues des prostaglandines (PAP), puisque ces effets indésirables ont été observés au cours du traitement par la solution ophtalmique de bimatoprost à 0,01 %. Certains de ces changements peuvent être permanents et entraîner une hétérochromie entre les yeux.
Pigmentation
Le bimatoprost a été signalé comme pouvant provoquer des modifications des tissus pigmentés. Les modifications comprennent l’augmentation de la pigmentation des cils, de l’iris et du tissu périorbitaire (paupière). L’augmentation de la pigmentation de l’iris peut être permanente.
Le bimatoprost peut modifier progressivement la couleur des yeux, augmentant ainsi la quantité de pigment brun dans l’iris en augmentant le nombre de mélanosomes (granules pigmentaires) dans les mélanocytes. Les effets à long terme sur les mélanocytes et les conséquences d’une lésion potentielle des mélanocytes et/ou du dépôt de granules pigmentaires dans d’autres zones de l’œil sont actuellement inconnus. Le changement de la couleur de l’iris se produit lentement et peut ne pas être perceptible pendant plusieurs mois ou années. La pigmentation devrait augmenter tant que la solution ophtalmique de bimatoprost est administrée. Dans une étude clinique de 12 mois, un changement de couleur de l’iris a été signalé chez 0,5 % des patients traités par la solution ophtalmique de bimatoprost à 0,01 %.
Les patients doivent être informés de la possibilité d’un changement de couleur de l’iris. De plus, les patients qui ne devraient recevoir le traitement que dans un seul œil doivent être informés du risque d’augmentation de la pigmentation brune de l’iris, des tissus périorbitaires et des cils dans l’œil traité, et donc d’hétérochromie entre les yeux.
En règle générale, on s’attend à ce que la pigmentation brune autour de la pupille se propage de manière concentrique vers la périphérie dans les yeux affectés, mais l’iris pourrait également devenir en totalité ou en partie plus brun. Jusqu’à ce que des renseignements supplémentaires sur l’augmentation de la pigmentation brune deviennent disponibles, les patients doivent être examinés régulièrement et, selon la situation clinique, le traitement peut être arrêté si une augmentation de la pigmentation est constatée.
L’augmentation de la pigmentation brune de l’iris ne devrait pas progresser davantage après l’arrêt du traitement, mais le changement de couleur qui en résulte peut être permanent. Ni les nævus, ni les taches de rousseur de l’iris ne devraient être affectés par le traitement.
Modifications des cils
ZOLYMBUS peut modifier progressivement les cils et les poils de duvet de l’œil traité. Ces modifications comprennent une augmentation de la longueur et de l’épaisseur des cils, et de leur nombre. Les modifications des cils sont généralement réversibles à l’arrêt du traitement.
Conduite et utilisation de machines
D’après le profil pharmacodynamique, le bimatoprost ne devrait pas affecter la capacité du patient à conduire ou à faire fonctionner des machines. Comme pour tout médicament oculaire, si une vision floue passagère survient à l’instillation, le patient doit attendre que la vision redevienne nette avant de conduire ou de faire fonctionner des machines.
Fonctions hépatique, biliaire et pancréatique
ZOLYMBUS n’a pas été évalué chez les patients présentant une insuffisance hépatique et doit donc être administré avec prudence à ces patients.
Fonction visuelle
Le bimatoprost a été signalé comme pouvant provoquer une inflammation intraoculaire. Par ailleurs, puisque les produits ophtalmiques à base de bimatoprost peuvent exacerber l’inflammation, ils doivent être administrés avec prudence aux patients présentant une inflammation intraoculaire active (p. ex., une uvéite).
Il y a eu de rares déclarations spontanées de réactivation d’infiltrats cornéens ou d’infections oculaires antérieur·e·s chez des patients sous bimatoprost. ZOLYMBUS doit être administré avec prudence chez les patients ayant des antécédents d’infections virales oculaires importantes (p. ex., un herpès simplex).
Des cas d’œdème maculaire, notamment d’œdème maculaire cystoïde, ont été signalés au cours du traitement par des produits ophtalmiques à base de bimatoprost. ZOLYMBUS doit être administré avec prudence aux patients présentant une aphakie, aux patients présentant une pseudophakie avec rupture capsulaire postérieure du cristallin et aux patients présentant des facteurs de risque connus d’œdème maculaire.
ZOLYMBUS n’a pas été évalué chez les patients atteints d’affections oculaires inflammatoires, de glaucome néovasculaire inflammatoire par fermeture d’angle, de glaucome congénital ou de glaucome à angle étroit.
L’effet d’abaissement de la PIO des analogues des prostaglandines peut être moindre chez les patients atteints de glaucome ou d’hypertension oculaire en cas d’administration en association avec d’autres analogues des prostaglandines. Une exposition plus fréquente de l’œil au bimatoprost, y compris l’administration de plus d’une dose quotidienne, peut réduire l’effet d’abaissement de la PIO. Les patients traités par ZOLYMBUS en association avec d’autres analogues des prostaglandines doivent faire l’objet d’une surveillance afin de déceler les changements dans la PIO.
Les patients portant des lentilles de contact doivent être informés qu’il faut retirer les lentilles avant l’administration de ZOLYMBUS et attendre au moins 15 minutes après l’administration avant de remettre les lentilles.
Fonction rénale
ZOLYMBUS n’a pas été évalué chez les patients présentant une insuffisance rénale et doit donc être administré avec prudence à ces patients.
Santé reproductive
Fertilité
Il n’existe aucune donnée sur les effets de l’utilisation de bimatoprost sur la fertilité de l’être humain. Le bimatoprost n’a pas altéré la fertilité des rats mâles ou femelles lorsqu'il a été administré oralement jusqu’à des doses de 0,6 mg/kg/jour (au moins 103 fois la dose ophtalmique humaine recommandée à la solution de bimatoprost à 0,03 % administrée dans les deux yeux une fois par jour, d’après les concentrations sanguines de l’aire sous la courbe [ASC]).
Appareil respiratoire
ZOLYMBUS n’a pas été évalué chez les patients présentant une diminution de la fonction respiratoire. Bien que peu de renseignements soient disponibles sur les patients ayant des antécédents d’asthme ou de maladie pulmonaire obstructive chronique (MPOC), des cas d’exacerbation de l’asthme, de dyspnée et de MPOC ainsi que des cas d’asthme ont été signalés au cours de la période post-commercialisation du produit ophtalmique bimatoprost. Les patients souffrant d’asthme, de MPOC ou d’une autre maladie respiratoire doivent être traités avec précaution (voir la section 8.3 Effets indésirables peu fréquents observés au cours des essais cliniques).
Appareil cutané
Une croissance des poils et une hyperpigmentation peuvent être observés sur les zones de peau en contact répété avec ZOLYMBUS. Il est donc important de suivre les instructions d’application de ZOLYMBUS pour éviter que du produit coule sur les joues ou d’autres zones de peau.
7.1 Populations particulières
7.1.1 Grossesse
ZOLYMBUS n'a pas été étudié chez les femmes enceintes. Puisque les études sur la reproduction menées chez l’animal ne sont pas toujours prédictives de la réponse observée chez l’être humain, ZOLYMBUS ne doit être administré pendant la grossesse que si le bénéfice prévisible justifie le risque potentiel pour le fœtus.
Dans des études sur le développement fœtal menées chez des souris et des rats, l’avortement a été observé à des doses orales de bimatoprost égales à au moins 33 ou 97 fois, respectivement, l’exposition humaine visée chez des patients recevant une solution ophtalmique de bimatoprost à 0,03 %, à raison d’une goutte/jour dans les deux yeux pendant 14 jours.
Une toxicité maternelle et des poids corporels réduits des ratons ont été observés lorsque des rates ont reçu des doses orales de bimatoprost égales à au moins 41 fois, respectivement, l’exposition humaine visée obtenue chez des patients recevant une solution ophtalmique de bimatoprost à 0,03 %, à raison d’une goutte/jour dans les deux yeux pendant 14 jours (voir la section 16 Toxicologie non clinique).
7.1.2 Allaitement
On ignore si un traitement oculaire topique par ZOLYMBUS peut entraîner une absorption systémique suffisante pour produire des quantités détectables dans le lait maternel. Dans les études menées chez des animaux, le bimatoprost était présent dans le lait de rates en lactation (voir la section 16 Toxicologie non clinique).
Les bienfaits de l’allaitement maternel sur le plan du développement et de la santé doivent être pris en considération, de même que les besoins cliniques de la mère en ZOLYMBUS et tout effet indésirable potentiel du ZOLYMBUS sur un enfant allaité.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
On n’a pas observé de différences globales quant à l’innocuité ou à l’efficacité entre les patients âgés et les autres patients adultes.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Le gel ophtalmique ZOLYMBUS a été évalué chez 949 patients au total dans deux études de Phase 3 comprenant une période de traitement de trois mois. Dans ces études, 467 patients ont été traités par du gel ophtalmique ZOLYMBUS 0,01 % sans agent de conservation, et 482 patients ont été traités par une solution ophtalmique de bimatoprost à 0,01 % contenant un agent de conservation. Les effets indésirables oculaires les plus fréquents dans les deux groupes de traitement étaient l’hyperhémie conjonctivale, l’irritation des yeux, la sécheresse des yeux et le prurit oculaire. La majorité des effets indésirables oculaires étaient d’intensité légère à modérée. Aucun événement indésirable oculaire grave n’a été signalé.
8.2 Effets indésirables observés au cours des essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
L’innocuité clinique de ZOLYMBUS a été évaluée dans deux études de Phase 3 (LT4032-301 et LT4032-302) menées chez des patients atteints de glaucome à angle ouvert ou d’hypertension oculaire précédemment bien contrôlé·e par une monothérapie hypotensive oculaire. Le gel ophtalmique ZOLYMBUS a été administré une fois par jour pendant 3 mois et a été comparé à une solution ophtalmique de bimatoprost à 0,01 % contenant un agent de conservation administrée une fois par jour. Les effets indésirables oculaires sont présentés au Tableau 2.
Au moins un effet indésirable oculaire a été signalé chez 162 (34,7 %) participants du groupe ZOLYMBUS et 182 (37,8 %) participants du groupe bimatoprost avec agent de conservation.
Tableau 2 – Effets indésirables oculaires signalés chez ≥ 1 % des patients de chaque groupe de traitement (étude LT4032-301 et étude LT4032-302 combinées)
| Classification par système et organe / Terme privilégié | ZOLYMBUS N = 467 n (%) | Bimatoprost avec agent de | ||
| conservation | ||||
| N = 482 | ||||
| n (%) | ||||
| Affections oculaires | ||||
| Hyperhémie conjonctivale a | 65 (13,9) | 83 (17,8) | ||
| Irritation des yeux b | 62 (13,3) | 63 (13,5) | ||
| Sécheresse des yeux c | 59 (12,6) | 63 (13,5) | ||
| Classification par système et organe / Terme privilégié | ZOLYMBUS N = 467 n (%) | Bimatoprost avec agent de | ||
| conservation | ||||
| N = 482 | ||||
| n (%) | ||||
| Prurit oculaire d | 48 (10,3) | 57 (12,2) | ||
| Sensation de corps étranger dans les yeux e | 42 (9,0) | 32 (6,9) | ||
| Augmentation de la sécrétion lacrymale f | 28 (6,0) | 29 (6,2) | ||
| Douleur aux yeux g | 19 (4,1) | 27 (5,8) | ||
| Vision trouble h | 9 (1,9) | 5 (1,1) | ||
| Blépharite i | 7 (1,5) | 12 (2,6) | ||
| Conjonctivite non infectieuse j | 4 (0,9) | 7 (1,5) | ||
a Comprend l’hyperémie conjonctivale, l’érythème au site d’instillation et l’hyperémie oculaire. b Comprend une irritation des yeux, une irritation conjonctivale, la paresthésie au site d’instillation, une sensation de brûlure au site d’instillation, un inconfort au site d’instillation, une irritation au site d’instillation c Comprend une sensation anormale au niveau de l’œil, une coloration conjonctivale, une sécheresse des yeux, la sécheresse du site d’instillation, la kératite ponctuée, la diminution du temps de rupture du film lacrymal, la présence de colorant vital sur la cornée d Comprend le prurit oculaire, le prurit au site d’instillation e Comprend une sensation anormale dans l’œil, une sensation de corps étranger dans les yeux, une sensation de corps étranger au site d’instillation f Comprend la lacrymation au site d’instillation, l’augmentation de la sécrétion lacrymale g Comprend de la douleur aux yeux, de la douleur au site d’instillation h Comprend une complication au niveau du site d’instillation, une réaction au site d’instillation, une vision trouble i Comprend la blépharite, des croûtes sur le bord de la paupière j Comprend la conjonctivite allergique, la conjonctivite non infectieuse | ||||
Au total, 7 patients (1,5 %) du groupe ZOLYMBUS et 6 patients (1,2 %) du groupe bimatoprost avec agent de conservation ont présenté au moins un effet indésirable oculaire ayant entraîné un retrait prématuré du médicament. Dans le groupe ZOLYMBUS, ces événements étaient l’hyperémie conjonctivale, l’eczéma, une irritation des yeux, une augmentation de la pression intraoculaire, une madarose et une vision trouble. Dans le groupe bimatoprost avec agent de conservation, ces événements étaient l’hyperémie conjonctivale, une irritation des yeux, une douleur aux yeux, un prurit oculaire, une augmentation de la pression intraoculaire et une vision trouble.
Au total, 4 patients (0,8 %) du groupe ZOLYMBUS et 2 patients (0,4 %) du groupe bimatoprost avec agent de conservation ont présenté au moins un effet indésirable oculaire grave. Dans le groupe ZOLYMBUS, les effets indésirables oculaires graves étaient un prurit oculaire, l’eczéma et une augmentation de la sécrétion lacrymale. Dans le groupe bimatoprost avec agent de conservation, les effets indésirables oculaires graves étaient la sécheresse et l’irritation des yeux. 8.3 Effets indésirables peu fréquents observés au cours des essais cliniques
D’autres effets indésirables oculaires/systémiques ont été signalés chez moins de 1,0 % des patients du groupe ZOLYMBUS et comprennent les suivants :
Affections oculaires : asthénopie, pigmentation palpébrale, écoulement oculaire, œdème des paupières, croissance des cils, photophobie, périorbitopathie associée aux analogues des prostaglandines, trouble visuel
Investigations : augmentation de la pression intraoculaire
Affections du système nerveux : étourdissements, maux de tête
Affections de la peau et du tissu sous-cutané : eczéma, madarose
Données sur l’innocuité provenant d’autres essais cliniques
Les événements indésirables suivants liés au traitement ont été signalés dans des études cliniques menées avec la solution ophtalmique de bimatoprost.
La fréquence est définie comme suit : très fréquent (>10 %), fréquent (≥1 % à <10 %), peu fréquent (≥0,1 % à <1 %).
Affections cardiaques
Peu fréquent : douleur thoracique, palpitations
Affections oculaires
Très fréquent : hyperémie conjonctivale, prurit oculaire, croissance des cils
Fréquents : asthénopie, pigmentation palpébrale, blépharite, cataracte, œdème conjonctival, conjonctivite allergique, sécheresse des yeux, érythème de la paupière, écoulement oculaire, décoloration des cils, irritation des yeux, douleur aux yeux, sensation de corps étranger, hyperpigmentation de l’iris, augmentation de la sécrétion lacrymale, photophobie, kératite ponctuée, diminution de l’acuité visuelle, déficience visuelle
Peu fréquent : blépharospasme, chalazion, nodule conjonctival, affection conjonctivale, conjonctivite, érosion cornéenne, diplopie, œdème oculaire, affections de la paupière, croûtes sur le bord de la paupière, œdème des paupières, douleur aux paupières, prurit des paupières, orgelet, iritis, kératite, défaut du champ visuel, corps flottants vitréens
Affections gastro-intestinales
Peu fréquent : bouche sèche, dyspepsie
Troubles généraux et anomalies au site d’administration
Fréquent : asthénie
Peu fréquent : résultats anormaux aux tests de la fonction hépatique
Affections du système immunitaire
Peu fréquent : prurit
Infections et infestations
Fréquent : infection
Troubles du métabolisme et de la nutrition
Peu fréquent : hypercholestérolémie, œdème périphérique
Affections musculo-squelettiques et du tissu conjonctif
Peu fréquent : arthrite
Affections du système nerveux
Fréquent : maux de tête
Peu fréquent : étourdissements, somnolence
Troubles psychiatriques
Peu fréquent : anxiété, insomnie, nervosité
Affections du rein et des voies urinaires
Peu fréquent : cystite, anomalie urinaire
Affections respiratoires, thoraciques et médiastinales
Peu fréquent : bronchite, toux, dyspnée, pharyngite, rhinite, sinusite
Affections de la peau et du tissu sous-cutané
Fréquent : hirsutisme
Peu fréquent : peau sèche, éruptions cutanées
Troubles vasculaires
Fréquent : hypertension
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables suivants ont été identifiés lors de l’administration post-approbation de produits à base de bimatoprost à usage topique. Comme il s’agit d’effets déclarés à titre volontaire par une population avec un nombre imprécis de patients, il n’est pas toujours possible d’évaluer leur fréquence avec fiabilité ni d’établir un lien de cause à effet avec l’exposition au médicament. Ces réactions ont été choisies pour être incluses en raison de leur gravité, de la fréquence des signalements, d’un lien causal possible avec ZOLYMBUS ou d’une combinaison de ces facteurs.
Troubles cardiaques : angine de poitrine, inconfort à la poitrine
Affections oculaires : épanchement choroïdien, hémorragie conjonctivale, énophtalmie et rétraction de la paupière, ptose des paupières, œdème maculaire, inconfort oculaire, trichiasis, uvéite
Affections du système immunitaire : hypersensibilité, y compris les signes et symptômes d’allergie oculaire et de dermatite allergique
Affections respiratoires, thoraciques et médiastinales : symptômes qui ressemblent à ceux de l’asthme ou exacerbation d’un asthme existant
Affections de la peau et du tissu sous-cutané : hypertrichose, changement de couleur de la peau
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Aucune étude spécifique d’interaction médicamenteuse pharmacocinétique n’a été réalisée. En raison des faibles concentrations systémiques de bimatoprost (Cmax moyenne de 0,028 ng/mL) après une administration oculaire, aucune interaction médicament-médicament n’est attendue. 9.4 Interactions médicament-médicament
Aucune étude spécifique d’interaction médicamenteuse n’a été réalisée avec le bimatoprost 0,01 %. Dans les études cliniques, une solution oculaire de bimatoprost à 0,03 % a été administrée en concomitance avec plusieurs agents bêta-bloquants différents sans manifestation d’interactions.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n'a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
Le bimatoprost, un analogue des prostamides, est un analogue structural synthétique de la prostaglandine F2α (PGF2α) présentant une activité hypotensive oculaire. Le bimatoprost est obtenu en remplaçant le groupement acide carboxylique de PGF2α par un substituant électrochimiquement neutre (une partie du groupement amide). Cette substitution permet d'imiter de manière sélective les effets de substances naturellement présentes, les prostamides. Ainsi, le bimatoprost ne présente aucune activité pharmacologique significative sur les récepteurs sensibles à PGF2α (récepteurs FP).
On pense que le bimatoprost abaisse la PIO chez l’être humain en augmentant l’écoulement de l’humeur aqueuse par le réseau trabéculaire et la voie uvéosclérale sans effet significatif sur l’afflux d’humeur aqueuse. Une PIO élevée est un facteur de risque majeur de perte de champ glaucomateux. Plus la PIO est élevée, plus la probabilité de lésion du nerf optique et de perte de champ visuel est grande.
10.2 Pharmacodynamie
L’abaissement de la pression intraoculaire débute environ 4 heures après la première administration, et l’effet maximal est atteint en 8 à 12 heures environ. L’effet persiste pendant au moins 24 heures.
10.3 Pharmacocinétique
Tableau 3 - Résumé des paramètres pharmacocinétiques du ZOLYMBUS chez des participants en bonne santé*
| Cmax | Tmax | Tdernière mesure | ASC0-dernière mesure | |||||||||
| (ng/mL) | (h) | (h) | (ng.h/mL) | |||||||||
| Moyen ± É-T | Médiane | Médiane | Moyen ± É-T | |||||||||
| Jour 1 | 0,02 ± 0,01 | 0.17 | 0.50 | 0,0087 ± 0,0047 | ||||||||
| Jour 15 | 0,03 ± 0,02 | 0.17 | 0.50 | 0,0093 ± 0,0077 | ||||||||
*Des participants en bonne santé ont reçu ZOLYMBUS une fois par jour, le matin, du jour 1 au jour 15 Absorption
Après l’administration d’une goutte de gel ophtalmique de bimatoprost 0,1 mg/g une fois par jour dans les deux yeux de 20 participants en bonne santé pendant deux semaines, les concentrations sanguines ont atteint leur maximum dans les 10 minutes suivant l’administration et sont descendues en dessous de la limite basse de détection chez la majorité des patients (5 pg/mL) dans les 30 minutes suivant l’administration. Les valeurs de Cmax moyennes étaient similaires le jour 1 et le jour 14, respectivement égales à 0,021 ng/mL et 0,028 ng/mL, indiquant l’atteinte de l’état d’équilibre. Aucune accumulation systémique importante du médicament n’a été constatée au fil du temps.
Distribution
Le bimatoprost diffuse modérément vers les tissus corporels avec un volume de distribution à l’état d’équilibre de 0,67 L/kg. Dans le sang humain, le bimatoprost est principalement présent dans le plasma. Environ 12 % du bimatoprost reste non lié dans le plasma humain.
Métabolisme
Le bimatoprost représente l’entité circulante majoritaire dans le sang lorsqu’il atteint la circulation systémique après administration oculaire. Le bimatoprost subit ensuite une oxydation, une N-déséthylation et une glucuronidation aboutissant à la formation de divers métabolites. Des études utilisant des microsomes hépatiques humains et des isoenzymes recombinantes du P450 humain ont identifié le CYP 3A4 comme étant l’une des enzymes impliquées dans le métabolisme du bimatoprost chez l’être humain.
Le bimatoprost est très peu métabolisé dans les tissus oculaires de l’être humain, et il est actif sous sa forme intacte, sans modification métabolique.
Élimination
Après l’administration d’une dose intraveineuse de bimatoprost radiomarqué (3,12 mcg/kg) à six sujets en bonne santé, la concentration sanguine maximale de la forme inchangée du médicament était de 12,2 ng/mL et a rapidement diminué, avec une demi-vie d’élimination d’environ 45 minutes. La clairance sanguine totale du bimatoprost était de 1,5 L/h/kg. Jusqu’à 67 % de la dose administrée ont été excrétés dans l’urine et 25 % de la dose ont été retrouvés dans les selles. Les voies urinaires et fécales sont des voies importantes pour l’élimination du composé d’origine et de ses métabolites après une administration intraveineuse.
Populations et états pathologiques particuliers
Personnes âgées : Après l’administration à la fréquence de 2 instillations par jour de bimatoprost
(formulation avec agent de conservation) à 0,3 mg/mL, les concentrations systémiques observées chez le sujet âgé de plus de 65 ans étaient supérieures à celles observées chez l’adulte jeune. Toutefois, en raison de la faible exposition systémique chez l’adulte jeune et le sujet âgé, et de l’absence de différences cliniques globales quant à l’innocuité ou l’efficacité entre l’adulte jeune et le sujet âgé, cette différence de concentration n’a pas été jugée significative.
11 Conservation, stabilité et mise au rebut
Les récipients unidose de ZOLYMBUS doivent être conservés dans le sachet en aluminium d’origine à une température comprise entre 15°C et 30°C. Protégez de la lumière.
Après l'ouverture du sachet, les récipients peuvent être conservés dans le sachet en aluminium d’origine ouverte pendant 30 jours à température ambiante (entre 15°C et 30°C) et à l’abri de la lumière. Jeter tout récipient non ouvert après 30 jours suite à la première ouverture du sachet.
Un récipient unidose doit être utilisé immédiatement après l’ouverture et doit être jeté après son utilisation.
Garder hors de la portée et de la vue des enfants.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la ou des substances médicamenteuses : bimatoprost
Nom chimique : 5-heptenamide, 7-[(1R,2R,3R,5S)-3,5-dihydroxy-2-
[(1E,3S)-3-hydroxy-5-phenyl-1-penten-1-yl]cyclopentyl]-N-ethyl, (5Z)-
Formule moléculaire et masse moléculaire : C25H37NO4 ≈ 415,6 g/mol
Formule de structure :
Propriétés physicochimiques : Le bimatoprost est une poudre de couleur blanche à blanc cassé, très soluble dans l'éthanol et le méthanol, et légèrement soluble dans l'eau.
14 Études cliniques
14.1 Études cliniques par indication
Abaissement de la pression intraoculaire 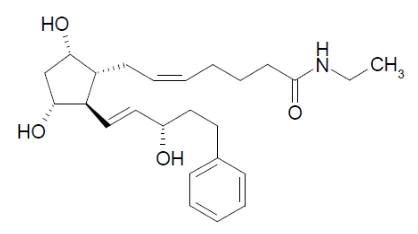
L’innocuité et l’efficacité cliniques de ZOLYMBUS (gel ophtalmique de bimatoprost à 0,01 %) dans l’abaissement de la PIO ont été évaluées dans deux essais cliniques de non-infériorité de Phase 3, randomisés, à groupes parallèles, à l’insu pour les investigateurs, dans lesquels ZOLYMBUS a été comparé à une solution ophtalmique de bimatoprost à 0,01 % contenant un agent de conservation (étude LT4032-301 et étude LT4032-302).
Les deux essais ont inclus des patients (âgés de 18 ans ou plus) ayant reçu un diagnostic de glaucome à angle ouvert ou d’hypertension oculaire dans les deux yeux bien contrôlés par une monothérapie hypotensive oculaire (≤ 18 mmHg dans l’étude LT4032-301 et ≤ 21 mmHg dans l’étude LT4032-302). Les patients atteints d’un glaucome avancé et n'ayant pas répondu à un traitement par prostaglandines ou ayant subi une chirurgie de filtration du glaucome ont été exclus. Le traitement du glaucome/hypotenseur oculaire précédent des patients a été entièrement éliminé en respectant une période de sevrage avant que le traitement de l’étude commence. Les données démographiques des patients sont récapitulées au Tableau 4.
Tableau 4 – Résumé des données démographiques des patients dans les essais cliniques sur l’abaissement de la pression intraoculaire
| Nº de l’étude | Plan de l’étude | Posologie, voie | Nombre de sujets (n) | Âge moyen (tranche) | Sexe (F/M) | ||
| d’administration et | |||||||
| durée | |||||||
| LT4032-301 | Randomisé, multicentrique, à groupes parallèles, à l’insu pour les investigateurs | ZOLYMBUS 0,01 % Bimatoprost 0,01 % avec agent de conservation Voie ophtalmique; une goutte dans chaque œil une fois par jour pendant 3 mois | ZOLYMBUS : 236 Bimatoprost 0,01 % avec agent de conservation : 249 | ZOLYMBUS : 63,0 ans (de 32 à 91) Bimatoprost 0,01 % avec agent de conservation : 63,7 ans (de 30 à 90) | ZOLYMBUS : 141/95 Bimatoprost 0,01 % avec agent de conservation : 153/96 | ||
| LT4032-302 | Randomisé, multicentrique, à groupes parallèles, à l’insu pour les investigateurs | ZOLYMBUS 0,01 % Bimatoprost 0,01 % avec agent de conservation Voie ophtalmique; une goutte dans chaque œil une fois par jour pendant 3 mois | ZOLYMBUS : 231 Bimatoprost 0,01 % avec agent de conservation : 233 | ZOLYMBUS : 67,3 ans (de 28 à 88) Bimatoprost 0,01 % avec agent de conservation : 67,4 ans (de 23 à 90) | ZOLYMBUS : 122/109 Bimatoprost 0,01 % avec agent de conservation : 127/106 | ||
| F = femme; H = homme | |||||||
Étude LT4032-301
Plus de 90 % des patients inclus ont achevé l’étude de 3 mois; 218 (92,4 %) dans le groupe ZOLYMBUS et 227 (91,2 %) dans le groupe solution ophtalmique de bimatoprost à 0,01 % avec agent de conservation.
Le critère d’évaluation principal de l’efficacité était la variation de PIO entre le début de l'étude-visite et les trois points temporels d’analyse (8:00, 10:00 et 16:00) à la semaine 12, dans l’œil le plus atteint, défini comme l’œil présentant la PIO la plus élevée avant la première instillation de la journée (c.-à-d. à 8:00) ou comme l’œil droit si aucune différence de la PIO n’était observée entre les yeux. L’évaluation de non-infériorité a été réalisée avec un intervalle de confiance (IC) à 95 % autour de la différence entre les deux groupes de traitement (ZOLYMBUS moins solution ophtalmique de bimatoprost à 0,01 % avec agent de conservation) concernant la variation de la PIO par rapport au début de l’étude et selon une approche de modèle à effets mixtes pour mesures répétées (MMMR). L’analyse MMRM a été réalisée sur la population en intention de traiter modifiée (ITTm), définie comme tous les sujets randomisés ayant au moins un œil admissible ayant reçu au moins une dose de produit, et pour lesquels une mesure de la PIO au début de l’étude et une mesure de la PIO de suivi étaient disponibles pour l’œil le plus atteint. La non-infériorité était atteinte si la limite supérieure de l’IC à 95 % autour de la différence entre les groupes de traitement était inférieure à la marge de +1,5 mmHg pour chacun des trois points temporels d’analyse.
La variation moyenne de la PIO par rapport au début de l’étude à la semaine 12, dans l’œil le plus atteint, est présentée au Tableau 5. Les variations de PIO observées à la semaine 12 sont cohérentes avec l’efficacité attendue des deux traitements de l’étude dans cette population de patients. D’après l’analyse selon le MMRM, la non-infériorité par rapport à la solution ophtalmique de bimatoprost à 0,01 % avec agent de conservation a été démontrée pour le critère d’évaluation principal de l’efficacité, car la limite supérieure de l’IC à 95 % autour de la différence moyenne ajustée entre les traitements ne dépassait pas la marge de non-infériorité prédéfinie de +1,5 mmHg à tous les points temporels d’analyse (Tableau 5).
L’analyse selon le MMRM a également démontré la non-infériorité par rapport à la solution ophtalmique de bimatoprost à 0,01 % avec agent de conservation dans la population traitée selon le protocole (SP), car la limite supérieure de l’IC à 95 % autour de la différence moyenne ajustée entre les traitements ne dépassait pas la marge de non-infériorité prédéfinie de +1,5 mmHg à tous les points temporels d’analyse.
Tableau 5 – PIO moyenne (mmHg) et variation de la PIO par rapport au début de l’étude à la semaine 12 (étude LT4032-301, ensemble ITTm)
PIO (moyen ± É-T) | Variation de la PIO par rapport | Différence moyenne ajustée ± E-T (IC à 95 %)a | |||||
| au début de l’étude | |||||||
| (moyenne ± É-T) | |||||||
| ZOLYMBUS N = 229 | Bimatoprost 0,01 % avec agent de conservation N = 240 | ZOLYMBUS N = 229 | Bimatoprost 0,01 % avec agent de conservation N = 240 | ||||
| Début de l'étude | |||||||
| 8:00 | 24,66 ± 2,18 | 24,59 ± 2,05 | − | − | |||
| 10:00 | 24,21 ± 2,43 | 24,13 ± 2,36 | − | − | |||
| 16:00 | 23,81 ± 2,66 | 23,50 ± 2,84 | − | − | |||
| Semaine 12 | |||||||
| 8:00 | 14,98 ± 2,60 | 15,15 ± 2,46 | -9,72 ± 2,97 | -9,47 ± 3,06 | -0,17 ± 0,23 (-0,62 ; 0,28) | ||
| 10:00 | 14,82 ± 2,50 | 14,93 ± 2,37 | -9,41 ± 3,03 | -9,19 ± 3,12 | -0,15 ± 0,22 (-0,58 ; 0,27) | ||
| 16:00 | 14,82 ± 2,44 | 14,95 ± 2,30 | -8,99 ± 3,36 | -8,54 ± 3,44 | -0,19 ± 0,22 (-0,61 ; 0,23) | ||
É-T = écart-type; E.-T. = erreur type; ITTm = intention de traiter modifiée; N = nombre de patients dans le groupe de traitement; PIO = pression intraoculaire
a Modèle à effets mixtes pour mesures répétées comprenant :
- comme facteurs fixes : le traitement et le point temporel d’analyse de la visite programmée (semaine 6 et semaine 12);
- comme covariables : la PIO au début de l’étude, la durée de la période de sevrage et le pays;
- comme facteurs aléatoires : l’interaction traitement-visite, l’interaction PIO avant première instillation de la journée-visite et le patient.
Nombre de patients dans le modèle : ZOLYMBUS (8:00 = 229; 10:00 = 229; 16:00 = 229); Solution ophtalmique de bimatoprost à 0,01 % avec agent de conservation (8:00 = 239; 10:00 = 240; 16:00 = 239). La différence moyenne ajustée ± erreur type (ZOLYMBUS moins solution ophtalmique de bimatoprost à 0,01 % avec agent de conservation).
La variation de la PIO diurne moyenne par rapport au début de l’étude aux Semaines 6 et 12 était un critère d’évaluation secondaire de l’efficacité. Dans l’ensemble en ITTm, la variation de la PIO diurne moyenne par rapport au début de l’étude étaient similaires entre les groupes de traitement à la Semaine 6 et la Semaine 12. À la Semaine 12, la réduction moyenne (± É-T) de la PIO diurne moyenne dans l’œil le plus atteint était de -9,38 ± 2,94 mmHg avec ZOLYMBUS et de -9,06 ± 3,02 mmHg avec la solution ophtalmique de bimatoprost à 0,01 % avec agent de conservation, ce qui est cohérent avec les résultats obtenus pour le critère d’évaluation principal de l’efficacité.
Le profil des effets indésirables observé avec ZOLYMBUS était généralement cohérent avec le profil de l’innocuité établi pour la solution ophtalmique de bimatoprost, et aucune nouvelle préoccupation en matière d’innocuité n’a été identifiée.
Une hyperémie conjonctivale a été signalée moins fréquemment avec ZOLYMBUS (7,2 % des patients) qu’avec la solution ophtalmique de bimatoprost à 0,01 % (12,0 %). L’aggravation de l’hyperhémie conjonctivale était également moins fréquente avec ZOLYMBUS en comparaison de la solution ophtalmique de bimatoprost à 0,01 % à la semaine 6 (20,1 % vs 29,3 %, respectivement) et à la semaine 12 (18,3 % vs 30,4 %, respectivement).
Étude LT4032-302
La majorité des patients inclus ont achevé l’étude de 3 mois; 226 (97,8 %) dans le groupe ZOLYMBUS et 224 (96,1 %) dans le groupe Solution ophtalmique de bimatoprost à 0,01 % avec agent de conservation.
Dans l’étude LT4032-302, le critère d’évaluation principal de l’efficacité était la variation de la PIO par rapport au début du traitement à 8:00, 10:00 et 16:00 à la semaine 2, à la semaine 6 et à la semaine 12, dans l’œil évalué, défini comme l’œil présentant la PIO la plus élevée avant la première instillation de la journée (c.-à-d. à 8:00) ou comme l’œil droit si aucune différence de la PIO n’était observée entre les yeux. L’analyse principale de l’efficacité a été réalisée sur l’ensemble d’analyse complet (FAS pour full analysis set en anglais), défini comme tous les patients randomisés ayant reçu au moins une instillation de médicament à l’étude dans l’œil évalué. La non-infériorité, évaluée selon un MMMR, était établie si la limite supérieure des IC à 95 % de la différence de variation moyenne de la PIO par rapport au début de l’étude (ZOLYMBUS moins solution ophtalmique de bimatoprost à 0,01 % avec agent de conservation) était en dedans de 1,5 mmHg à chacun des trois points temporels d’analyse à chaque visite (9 points temporels d’analyse au total) et en dedans de 1,0 mmHg pour la majorité des points temporels d’analyse (au moins 5 points temporels d’analyse sur 9).
La variation moyenne de la PIO par rapport au début de l’étude était constante à la semaine 2, à la semaine 6 et à la semaine 12 à 8:00, 10:00 et 16:00 dans l’œil évalué, et était similaire entre les deux groupes de traitement (Tableau 6). Selon l’analyse du MMRM, la non-infériorité de ZOLYMBUS a été obtenue, car la limite supérieure de l’IC à 95 % autour de la différence moyenne ajustée entre les traitements était inférieure à +1,5 mmHg à tous les points temporels d’analyse (9/9) et inférieure à la marge de non-infériorité de +1,0 mmHg pour la majorité des points temporels d’analyse (6/9).
L’analyse du MMRM a également démontré la non-infériorité par rapport à la solution ophtalmique de bimatoprost à 0,01 % avec agent de conservation dans la population SP, car la limite supérieure de l’IC à 95 % autour de la différence moyenne ajustée entre les traitements était inférieure à +1,5 mmHg à tous les points temporels d’analyse (9/9) et inférieure à la marge de non-infériorité de +1,0 mmHg pour la majorité des points temporels d’analyse (8/9).
Tableau 6 – PIO moyenne (mmHg) et variation de la PIO par rapport au début de l’étude à la semaine 2, à la semaine 6 et à la semaine 12 (étude LT4032-302, ensemble FAS)
PIO (moyen ± É-T) | Variation de la PIO par rapport | Différence moyenne ajustée ± E-T (IC à 95 %)a | |||||
| au début de l’étude | |||||||
| (moyenne ± É-T) | |||||||
| ZOLYMBUS N = 231 | Bimatoprost 0,01 % avec agent de conservation N = 233 | ZOLYMBUS N = 231 | Bimatoprost 0,01 % avec agent de conservation N = 233 | ||||
| Début de l'étude | |||||||
| 8:00 | 24,74 ± 2,31 | 24,68 ± 2,50 | − | − | |||
| 10:00 | 23,31 ± 2,49 | 23,49 ± 2,86 | − | − | |||
| 16:00 | 22,49 ± 2,85 | 22,57 ± 3,19 | − | − | |||
| Semaine 2 | |||||||
| 8:00 | 16,98 ± 3,27 | 16,78 ± 3,16 | -7,70 ± 3,41 | -7,91 ± 3,33 | 0,27 ± 0,27 (-0,27 ; 0,81) | ||
| 10:00 | 16,35 ± 3,08 | 16,12 ± 3,00 | -6,90 ± 3,47 | -7,38 ± 3,83 | 0,37 ± 0,26 (-0,14 ; 0,89) | ||
| 16:00 | 16,03 ± 2,95 | 16,11 ± 3,04 | -6,43 ± 3,59 | -6,48 ± 3,72 | 0,00 ± 0,26 (-0,51 ; 0,52) | ||
| Semaine 6 | |||||||
| 8:00 | 16,52 ± 2,96 | 16,32 ± 2,84 | -8,16 ± 3,25 | -8,41 ± 3,08 | 0,32 ± 0,25 (-0,17 ; 0,80) | ||
| 10:00 | 16,19 ± 3,25 | 15,98 ± 2,95 | -7,07 ± 3,40 | -7,54 ± 3,29 | 0,39 ± 0,26 (-0,13 ; 0,91) | ||
| 16:00 | 16,16 ± 3,30 | 15,85 ± 2,83 | -6,29 ± 3,82 | -6,76 ± 3,55 | 0,42 ± 0,27 (-0,11 ; 0,95) | ||
| Semaine 12 | |||||||
| 8:00 | 16,60 ± 3,38 | 16,25 ± 3,02 | -8,09 ± 3,58 | -8,48 ± 3,13 | 0,50 ± 0,28 (-0,04 ; 1,04) | ||
| 10:00 | 16,19 ± 3,13 | 15,85 ± 2,98 | -7,05 ± 3,45 | -7,67 ± 3,39 | 0,52 ± 0,27 (-0,01 ; 1,04) | ||
| 16:00 | 16,12 ± 3,11 | 15,71 ± 3,03 | -6,33 ± 3,71 | -6,91 ± 3,59 | 0,54 ± 0,27 (0,01 ; 1,07) | ||
É-T = écart-type; FAS = ensemble d’analyse complet (full analysis set en anglais); N = nombre de patients dans le groupe de traitement; PIO = pression intraoculaire
a Les modèles MMMR incluent le traitement (ZOLYMBUS et solution ophtalmique de bimatoprost à 0,01 % avec agent de conservation), la visite (semaine 2, semaine 6 et semaine 12), le type de traitement antérieur, le pays, la PIO au début de l’étude, l’interaction traitement-visite, l’interaction PIO avant la première instillation de la journée-visite comme effets fixes, et le patient comme facteur aléatoire. Les modèles utilisent une matrice de corrélation non structurée et une approximation de Kenward-Roger pour les degrés de liberté. Nombre de patients dans le modèle : ZOLYMBUS (8:00 = 229; 10:00 = 227; 16:00 = 227); Solution ophtalmique de bimatoprost à 0,01 % avec agent de conservation (8:00 = 232; 10:00 = 231; 16:00 = 231). La différence moyenne ajustée ± erreur type (ZOLYMBUS moins solution ophtalmique de bimatoprost à 0,01 % avec agent de conservation).
La variation de la PIO diurne moyenne par rapport au début de l’étude aux Semaines 2, 6 et 12 était un critère d’évaluation secondaire de l’efficacité. Dans l’ensemble d’analyse complet (FAS), les réductions de la PIO diurne moyenne par rapport au début de l’étude étaient similaires entre les groupes de traitement tout au long de l’étude. Les réductions moyennes (± É-T) de la PIO diurne dans l’œil étudié étaient de −7,03 ± 3,08 mmHg et −7,26 ± 3,06 mmHg à la Semaine 2, −7,18 ± 3,09 mmHg et −7,57 ± 2,94 mmHg à la Semaine 6, et −7,15 ± 3,14 mmHg et −7,69 ± 2,98 mmHg à la Semaine 12 dans les groupes ZOLYMBUS et solution ophtalmique de bimatoprost à 0,01 % avec agent de conservation, respectivement.
Le profil des effets indésirables observé avec ZOLYMBUS était généralement cohérent avec le profil de l’innocuité établi pour la solution ophtalmique de bimatoprost, et aucune nouvelle préoccupation en matière d’innocuité n’a été identifiée.
Une hyperémie conjonctivale a été signalée à une fréquence similaire avec ZOLYMBUS (20,8 % des patients) et la solution ophtalmique de bimatoprost à 0,01 % (22,7 %). La majorité des patients ont présenté une hyperhémie conjonctivale stable au cours de l’étude (c.-à-d. aucune variation du score d’hyperhémie conjonctivale par rapport au début de l’étude à une quelconque visite d’étude post-inclusion).
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Toxicologie générale
Dans les études non cliniques portant sur le bimatoprost administré par voie orale ou intraveineuse, des effets ont été observés uniquement à des expositions considérées comme suffisamment élevées par rapport à l’exposition humaine maximale pour être qualifiées de peu pertinentes en utilisation clinique.
Génotoxicité
Le bimatoprost ne s’est pas révélé mutagène ou clastogène au test d’Ames, au test sur lymphome de souris ni au test in vivo sur micronoyaux murins.
Cancérogénicité
Le bimatoprost n’a présenté aucun effet carcinogène chez les souris ou les rats lors de l’administration par gavage oral sur 104 semaines à des doses atteignant 2 mg/kg/jour et 1 mg/kg/jour, respectivement (équivalentes à 192 et 291 fois l’exposition systémique humaine estimée à la solution de bimatoprost à 0,03 % instillée dans les deux yeux une fois par jour, respectivement, d’après les teneurs sanguines de l’ASC).
Toxicité pour la reproduction et le développement
Dans une étude portant sur le développement embryonnaire et fœtal réalisée chez le rat, l’avortement a été observé chez des rates en gestation ayant reçu du bimatoprost par voie orale au cours de l’organogenèse à une dose de 0,6 mg/kg/jour (97 fois l’exposition systémique humaine à la solution de bimatoprost à 0,03 % instillée dans les deux yeux une fois par jour, selon l’ASC). La dose sans effet nocif observé (DSENO) pour l’avortement était de 0,3 mg/kg/jour (estimée à 47 fois l’exposition systémique humaine à la solution de bimatoprost à 0,03 % instillée dans les deux yeux une fois par jour, selon l’ASC). Aucune anomalie n’a été observée chez les fœtus de rat à des doses atteignant 0,6 mg/kg/jour.
Dans une étude portant sur le développement embryonnaire et fœtal réalisée chez la souris, l’avortement et la naissance prématurée ont été observés chez des souris en gestation ayant reçu du bimatoprost par voie orale au cours de l’organogenèse à une dose égale ou supérieure à 0,3 mg/kg/jour (33 fois l’exposition systémique humaine à la solution de bimatoprost à 0,03 % instillée dans les deux yeux une fois par jour, selon l’ASC). La DSENO pour l’avortement et la naissance prématurée était de 0,1 mg/kg/jour (2,6 fois l’exposition systémique humaine à la solution de bimatoprost à 0,03 % instillée dans les deux yeux une fois par jour, selon l’ASC). Aucune anomalie n’a été observée chez des fœtus de souris à des doses atteignant 0,6 mg/kg/jour (72 fois l’exposition systémique humaine à la solution de bimatoprost à 0,03 % instillée dans les deux yeux une fois par jour, selon l’ASC).
Dans une étude portant sur le développement prénatal/postnatal, un traitement de bimatoprost par voie orale chez des rates en gestation à partir du 7e jour de gestation et jusqu’au 20e jour d’allaitement a entraîné un raccourcissement du temps de gestation, une augmentation des résorptions fœtales tardives, des cas de mortalité prénatale des fœtus et postnatale des ratons, et une réduction du poids corporel des ratons à des doses égales ou supérieures à 0,3 mg/kg/jour. Ces effets ont été observés à des expositions au moins égales à 41 fois l’exposition systémique humaine à la solution de bimatoprost à 0,03 % instillée dans les deux yeux une fois par jour, selon l’ASC. La DSENO pour le développement postnatal et les capacités d’accouplement de la progéniture était de 0,1 mg/kg/jour (estimée à 14 fois l’exposition systémique humaine à la solution de bimatoprost à 0,03 % instillée dans les deux yeux une fois par jour, selon l’ASC).
Dans les études chez l’animal, le bimatoprost était présent dans le lait de rates en lactation recevant une dose intraveineuse (c.-à-d. 1 mg/kg) égale à 970 fois la dose ophtalmique humaine recommandée (en mg/m²) ; toutefois, aucune donnée n’est disponible chez l’animal à des doses cliniquement pertinentes.
Tolérance locale
Chez des lapins albinos, l'application topique de ZOLYMBUS une fois par jour pendant 28 jours était macroscopiquement et microscopiquement bien tolérée (correspondant à une dose oculaire de 0,005 mg/œil, soit 1,5 fois la dose ophtalmique humaine recommandée).
Des singes ayant reçu des concentrations oculaires de bimatoprost supérieures ou égales à 0,3 mg/mL une fois par jour, pendant 1 an (cette concentration correspond à 3 fois la dose ophtalmique humaine recommandée), ont présenté une augmentation de la pigmentation de l’iris, ainsi que des effets périoculaires dépendants de la dose et réversibles caractérisés par un sillon suprapalpébral et/ou infrapalpébral saillant et un élargissement de la fente palpébrale. L’augmentation de la pigmentation de l’iris semble être causée par une augmentation de la stimulation de la production de mélanine dans les mélanocytes et non par une augmentation du nombre de mélanocytes. Aucune variation fonctionnelle ou microscopique liée aux effets périoculaires n’a été observée, et on ignore le mécanisme d’action des changements périoculaires.