


Monographie de produit - Saflutan
1 INDICATIONS
SAFLUTANMC (collyre de tafluprost, 15 mcg/mL) est indiqué pour :
- La réduction d’une pression intraoculaire élevée chez les patients présentant un glaucome à angle ouvert ou une hypertension oculaire.
1.1 Enfants
Pédiatrie (< 18 ans) : Santé Canada ne dispose d’aucune donnée sur l’utilisation de SAFLUTAN chez les enfants et n’a donc pas autorisé d’indication pour cette population.
1.2 Personnes âgées
Personnes âgées (> 65 ans) : Aucune différence clinique globale quant à l’efficacité ou au profil d’effets indésirables n’a été observée entre les personnes âgées (> 65 ans) et les patients plus jeunes (≤ 65 ans).
2 CONTRE-INDICATIONS
Tafluprost est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de la formulation de ce dernier, incluant les ingrédients non médicinaux, ou à un composant du contenant. Pour obtenir une liste complète, veuillez consulter la section Formes posologiques, composition et conditionnement.
3 POSOLOGIE ET ADMINISTRATION
3.1 Posologie recommandée et modification posologique
Enfants (< 18 ans) : Santé Canada n’a pas autorisé d’indication pour la population pédiatrique.
Adultes (> 18 ans) : La dose recommandée est de 1 goutte de SAFLUTAN dans le sac conjonctival de l’œil atteint (ou des yeux atteints), une fois par jour, le soir. La dose uniquotidienne ne doit pas être dépassée, car une administration plus fréquente d’analogues de prostaglandine peut atténuer l’effet d’abaissement de la pression intraoculaire et augmenter la fréquence et la gravité des effets indésirables.
L’abaissement de la pression intraoculaire commence environ 2 à 4 heures après la première administration, et l’effet maximal est atteint au bout de 12 heures.
Gériatrie (> 65 ans) : Aucun ajustement posologique n’est nécessaire chez les personnes âgées.
3.2 Administration
SAFLUTAN est une solution stérile qui ne contient pas de préservateur. Une ampoule, à usage unique seulement, renferme suffisamment de solution pour traiter les deux yeux. Toute solution inutilisée doit être jetée immédiatement après utilisation de l’ampoule.
SAFLUTAN peut être administré en concomitance avec d’autres médicaments ophtalmiques topiques pour abaisser la pression intraoculaire. Si plus d’un médicament ophtalmique topique est utilisé, chacun d’eux doit être administré à au moins 5 minutes d’intervalle.
Pour réduire le risque que l’épiderme palpébral prenne une coloration plus foncée, les patients doivent essuyer l’excédent de solution sur la peau. Comme c’est le cas pour toute autre goutte ophtalmique, on recommande une occlusion lacrymonasale ou une fermeture délicate de la paupière après administration. Ces mesures peuvent réduire l’absorption systémique des produits administrés par voie oculaire.
Les patients doivent retirer leurs verres de contact avant l’administration de SAFLUTAN et les replacer 15 minutes après l’administration.
La solution contenue dans une ampoule individuelle doit être administrée dans un œil ou dans les deux yeux immédiatement après l’ouverture de l’ampoule. Comme la stérilité du produit ne peut être maintenue après l’ouverture de l’ampoule individuelle, il faut jeter le reste de la solution immédiatement après administration.
3.3 Dose oubliée
En cas d’oubli d’une dose à l’heure prévue, il faut administrer une seule goutte le plus tôt possible, puis administrer la dose suivante selon l’horaire habituel. Il ne faut pas doubler la dose.
4 SURDOSAGE
Pour traiter une surdose présumée, en particulier en cas d’ingestion orale accidentelle, communiquez avec le centre antipoison de votre région.
Aucun cas de surdose n’a été signalé. Une surdose est peu probable après une administration oculaire. En cas de surdose de SAFLUTAN (collyre de tafluprost, 15 mcg/mL), le traitement instauré doit être symptomatique.
5 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION, ET
CONDITIONNEMENT
Tableau 1 – Formes posologiques, concentrations, composition, et conditionnement
Forme posologique
SAFLUTAN (collyre de tafluprost, 15 mcg/mL) est fourni sous forme de solution stérile dans des ampoules à dose unique. Une ampoule à dose unique (0,3 mL de solution) contient 4,5 mcg de tafluprost. Dix ampoules à dose unique (2 languettes, chacune ayant 5 ampoules) sont offertes dans un sachet en aluminium. Il y a 30 ampoules par boîte.
Composition
SAFLUTAN (collyre de tafluprost, 15 mcg/mL) est une solution claire, incolore, tamponnée et stérile, ayant un pH de 5,5 à 6,7 et une osmolalité de 260 à 300 mOsmol/kg.
6 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Des données indiquent que le collyre de tafluprost (15 mcg/mL) provoque des modifications au niveau des tissus pigmentés. Parmi les changements les plus fréquemment signalés, notons la pigmentation accrue de l’iris, du tissu périorbitaire (paupière) et des cils. Avant d’instaurer un traitement, on doit informer les patients des changements potentiels suivants : une croissance des cils, une coloration plus foncée de l’épiderme palpébral, et une pigmentation accrue de l’iris. Certains de ces changements peuvent être permanents et entraîner des différences d’apparence entre les deux yeux lorsqu’un seul œil est traité (voir la section EFFETS INDÉSIRABLES).
Carcinogenèse et mutagenèse
Voir la section Toxicologie.
Conduite de véhicules et utilisation de machines
Comme c’est le cas pour tout traitement oculaire, le patient doit respecter la consigne suivante s’il présente une vision floue transitoire à l’instillation : il doit attendre jusqu’à ce que sa vision redevienne nette avant de conduire un véhicule ou d’utiliser de la machinerie.
Les patients doivent retirer leurs verres de contact avant l’administration de SAFLUTAN et les replacer 15 minutes après l’administration.
Voie d’administration | Forme posologique/ concentration (dosage, teneur)/ composition | Ingrédients non médicinaux |
| Ophtalmique | Collyre, chaque mL renferme 15 mcg de tafluprost | EDTA de disodium, glycérol, polysorbate 80, dihydrogénophosphate de sodium dihydraté et acide chlorhydrique et/ou hydroxyde de sodium. |
Fonction hépatique
Insuffisance hépatique
SAFLUTAN n’a pas été étudié chez les patients atteints d’insuffisance hépatique. Il doit donc être utilisé avec prudence chez ces patients.
Yeux
Changements au niveau des cils
SAFLUTAN peut modifier progressivement les cils et le duvet de l’œil traité. Ces changements comprennent les suivants : augmentation de la longueur et de l’épaisseur des cils ou des poils; nombre plus élevé de cils ou de poils; intensification de la couleur ou de la pigmentation; et croissance mal orientée des cils (trichiasis). Les changements au niveau des cils sont généralement réversibles à l’arrêt du traitement.
Coloration plus foncée de l’épiderme palpébral
Des cas d’épiderme palpébral qui prenait une coloration plus foncée ont été signalés avec l’utilisation de SAFLUTAN. Selon des études avec d’autres analogues de prostaglandine, la coloration plus foncée de l’épiderme palpébral était généralement réversible à l’arrêt du traitement.
Les patients qui sont censés recevoir un traitement dans un seul œil doivent être informés des changements potentiels suivants : une intensification de la pigmentation brune de l’iris, du tissu périorbitaire et des cils de l’œil traité et, par conséquent, une hétérochromie entre les deux yeux. Ils doivent être avisés du risque de disparité entre les deux yeux quant au nombre de cils et/ou à la longueur et à l’épaisseur des cils. Ces changements de pigmentation et de croissance des cils peuvent être permanents. Les effets à long terme d’une pigmentation accrue sont inconnus.
Inflammation intraoculaire
La prudence est recommandée chez les patients présentant des facteurs de risque connus d’iritis/d’uvéite. En général, le tafluprost ne doit pas être utilisé chez les patients qui présentent une inflammation intraoculaire active.
Œdème maculaire
On a signalé des cas d’œdème maculaire (y compris un œdème maculaire cystoïde) pendant le traitement par des analogues de la prostaglandine F2α. Ces signalements concernaient essentiellement des patients aphaques, des patients pseudophaques présentant une déchirure de la capsule postérieure du cristallin ou des cristallins dans la chambre antérieure, ou encore des patients présentant des facteurs de risque connus d’œdème maculaire. La prudence est donc recommandée chez ces patients lors de l’utilisation du tafluprost.
Pigmentation
SAFLUTAN peut progressivement entraîner des modifications au niveau des tissus pigmentés. La pigmentation est censée augmenter tant que le tafluprost est administré. Ce changement de pigmentation est dû à une augmentation de la teneur en mélanine dans les mélanocytes plutôt qu’à une augmentation du nombre de mélanocytes. Après l’interruption du tafluprost, la pigmentation de l’iris deviendra probablement permanente; toutefois, la pigmentation du tissu périorbitaire et les changements au niveau des cils ont été signalés comme étant réversibles chez certains patients. Les patients qui reçoivent un traitement doivent être informés du risque de pigmentation accrue. Les effets à long terme d’une pigmentation accrue sont inconnus.
Le changement de la pigmentation de l’iris se produit lentement et il peut s’écouler plusieurs mois avant de le remarquer. La modification de la couleur de l’œil a essentiellement été observée chez les patients dont les iris étaient de couleurs mixtes, p. ex. bleu-brun, gris-brun, jaune-brun et vert-brun. En général, la pigmentation brune autour de la pupille progresse de manière concentrique vers la périphérie de l’iris; certaines parties de l’iris ou tout l’iris deviennent plus bruns. Ni les nævi, ni les éphélides de l’iris ne semblent être touchés par le traitement. Si le traitement par SAFLUTAN peut être poursuivi chez les patients qui présentent une pigmentation de l’iris sensiblement accrue, ces patients doivent faire l’objet d’examens réguliers.
Système rénal
Insuffisance rénale
SAFLUTAN n’a pas été étudié chez les patients atteints d’insuffisance rénale. Il doit donc être utilisé avec prudence chez ces patients.
Appareil respiratoire
Il n’existe aucune donnée sur le tafluprost chez les patients atteints d’asthme grave ou non maîtrisé. Ces patients doivent donc être traités avec prudence.
Il n’existe aucune donnée sur le tafluprost chez les patients présentant un glaucome néovasculaire, à angle fermé, à angle étroit ou congénital. On ne dispose que des données limitées sur le tafluprost chez les patients aphaques et les patients présentant un glaucome pigmentaire ou pseudoexfoliatif.
Insuffisance pulmonaire
SAFLUTAN n’a pas fait l’objet d’études systématiques chez les patients atteints d’insuffisance pulmonaire. Il doit donc être utilisé avec prudence chez ces patients.
6.1 Populations particulières
6.1.1 Femmes enceintes
Aucune étude appropriée et bien contrôlée avec le collyre de tafluprost (15 mcg/mL) n’a été menée chez des femmes enceintes. Des effets liés au tafluprost ont été observés lors d’études sur le développement embryo-fœtal chez l’animal (voir ci-dessous). Les résultats des études chez l’animal ne permettent pas toujours de prévoir la réponse chez l’humain. Toutefois, SAFLUTAN ne doit pas être utilisé durant la grossesse ni par des femmes qui essaient de devenir enceintes, à moins que les bienfaits potentiels pour la mère l’emportent sur les risques éventuels pour le fœtus.
Les femmes en âge de procréer (ou aptes à le faire) doivent disposer de mesures contraceptives adéquates. Lors d’études sur le développement embryo-fœtal chez les rates et les lapines, le tafluprost administré par voie intraveineuse a fait augmenter les pertes post-implantation chez les rates et les lapines, et a fait diminuer le poids corporel des fœtus chez les rates. Le tafluprost a aussi entraîné une incidence accrue d’anomalies squelettiques vertébrales chez les rates, et une incidence accrue de malformations au niveau du crâne, du cerveau et de la colonne vertébrale chez les lapines. Chez les rates, il n’y a eu aucun effet indésirable sur le développement embryofoetal à une dose de 3 mcg/kg/jour; cette dose correspondait à des concentrations plasmatiques maternelles d’acide de tafluprost qui étaient 343 fois l’exposition clinique maximale d’après la Cmax. Chez les lapines, des effets ont été observés à une dose de 0,03 mcg/kg/jour de tafluprost; cette dose correspondait à des concentrations plasmatiques maternelles d’acide de tafluprost (pendant la période critique du développement) qui étaient 5,3 fois plus élevées que l’exposition clinique d’après la Cmax. À la dose sans effet (0,01 mcg/kg/jour) chez les lapines, les concentrations plasmatiques maternelles d’acide de tafluprost étaient en dessous de la limite inférieure de quantification (20 pg/mL).
Lors d’une étude sur le développement prénatal et postnatal chez les rates, on a observé une mortalité accrue chez les nouveau-nés, une diminution des poids corporels et un retard dans le déploiement du pavillon de l’oreille chez la progéniture des animaux traités à des doses de tafluprost supérieures à 20 fois la dose clinique. La concentration sans effet indésirable observé était à une dose intraveineuse de 0,3 mcg/kg/jour de tafluprost, qui était supérieure à 3 fois la dose clinique maximale recommandée selon la surface corporelle.
6.1.2 Allaitement
On ignore si SAFLUTAN ou ses métabolites sont excrétés dans le lait maternel chez l’humain. Une étude menée chez des rates en lactation a démontré que le tafluprost radiomarqué et/ou ses métabolites (0,1 % de la dose) étaient excrétés dans le lait. Comme de nombreux médicaments sont excrétés dans le lait maternel humain, il faut faire preuve de prudence lors de l’administration de SAFLUTAN à une femme qui allaite.
6.1.3 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée sur l’utilisation de SAFLUTAN chez les enfants et n’a donc pas autorisé d’indication pour cette population.
6.1.4 Personnes âgées
Personnes âgées (> 65 ans) : Aucune différence clinique globale quant à l’efficacité ou au profil d’effets indésirables n’a été observée entre les personnes âgées (> 65 ans) et les patients plus jeunes (≤ 65 ans). Pour cette raison, aucun ajustement posologique n’est nécessaire chez les personnes âgées.
7 EFFETS INDÉSIRABLES
7.1 Aperçu des effets indésirables
Le tafluprost a été étudié chez 905 patients dans le cadre de cinq études multicentriques, randomisées et à double insu, menées en groupes parallèles, axées sur la monothérapie, contrôlées par témoin actif et d’une durée maximale de 24 mois. Lors de ces études, on a utilisé essentiellement une préparation contenant un préservateur. Les effets indésirables les plus fréquemment signalés étaient semblables dans toutes les études. Chez les patients sous tafluprost, l’effet indésirable le plus fréquent lié au médicament était l’hyperémie conjonctivale. Cet effet indésirable a été signalé chez 4 à 20 % des patients. La plupart des effets indésirables étaient légers. Les effets indésirables du médicament ont entraîné l’arrêt du traitement chez 1,7 % des patients qui participaient à ces études.
7.2 Effets indésirables identifiés lors des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
L’évaluation de l’innocuité de SAFLUTAN repose sur des données groupées sur l’innocuité. Ces données proviennent de cinq études cliniques randomisées, utilisant le tafluprost (administré une fois par jour) et des comparateurs actifs comme témoins (latanoprost ou timolol), chez des patients présentant un glaucome primitif à angle ouvert ou une hypertension oculaire. Les données groupées sur l’innocuité constituent une récapitulation de tous les effets indésirables pour la durée totale de chaque étude (c.-à-d. des données à 4 semaines pour l’étude 15-002, des données à 6 semaines pour l’étude 74457, des données à 3 mois pour l’étude 001, des données à 12 mois pour l’étude 15-003 et des données à 24 mois pour l’étude 74458).
Les effets indésirables ci-dessous liés au médicament (tels que déterminés par l’investigateur) ont été signalés chez au moins 1 % de la population globale recevant la dose clinique de tafluprost au cours d’un traitement allant de 4 semaines à 24 mois.
Tableau 2 – Nombre (%) de patients présentant des effets indésirables liésa au tafluprost (≥ 1 %) – Protocoles 15-002, 74457, 74458, 15-003 et 001
| Effet indésirable | Tafluprost à 0,0015 % (Nb = 905) nc (%) | Maléate de timolol à 0,5 % (Nb = 543) nc (%) | Latanoprost à 0,005 % (Nb = 311) nc (%) |
| Affections oculaires | |||
| Hyperémie conjonctivale | 28 (3,1) | 4 (0,7) | 6 (1,9) |
| Rougeur conjonctivale | 12 (1,3) | 0 (0,0) | 2 (0,6) |
| Rougeur oculaire | 33 (3,6) | 12 (2,2) | 7 (2,3) |
| Hyperémie oculaire | 17 (1,9) | 2 (0,4) | 2 (0,6) |
| Sécheresse oculaire | 20 (2,2) | 7 (1,3) | 7 (2,3) |
| Coloration plus foncée des cils | 14 (1,5) | 0 (0,0) | 9 (2,9) |
| Sensation de corps étranger dans l’œil | 12 (1,3) | 5 (0,9) | 5 (1,6) |
| Croissance des cils | 21 (2,3) | 0 (0,0) | 11 (3,5) |
| Douleur oculaire | 25 (2,8) | 11 (2,0) | 6 (1,9) |
| Brûlure oculaire | 29 (3,2) | 13 (2,4) | 12 (3,9) |
| Irritation oculaire | 11 (1,2) | 7 (1,3) | 4 (1,3) |
| Picotement oculaire | 14 (1,5) | 10 (1,8) | 4 (1,3) |
| Prurit oculaire | 34 (3,8) | 9 (1,7) | 4 (1,3) |
| Photophobie | 14 (1,5) | 3 (0,6) | 2 (0,6) |
| Affections du système nerveux | |||
| Maux de tête | 14 (1,5) | 4 (0,7) | 3 (1,0) |
a. Considérés par l’investigateur comme peut-être, probablement ou certainement liés au médicament. b. N = nombre de patients dans le groupe de traitement.
c. n = nombre de patients chez qui l’effet indésirable correspondant est survenu.
7.3 Effets indésirables peu courants (non fréquents) identifiés lors des essais cliniques
(< 1 %)
Affections oculaires :
Peu fréquents (≥ 1/1 000 à < 1/100) : Sensation anormale dans l’œil, inflammation de la chambre antérieure (effet Tyndall cellulaire et protéique), pigmentation blépharique, blépharite, œil injecté de sang, cataracte, cataracte corticale, cataracte nucléaire, chémosis, troubles conjonctivaux, follicules conjonctivaux, pigmentation conjonctivale, dépôt oculaire, épiphora, érythème de la paupière, douleur oculaire, écoulement oculaire, épaississement des cils, œdème palpébral, prurit palpébral, hyperémie palpébrale, hyperpigmentation de l’iris, larmoiement, gêne oculaire, kératite ponctuée, scotome, kératite ponctuée superficielle, gonflement des paupières, fatigue oculaire, vision floue, diminution de la vision, réduction de l’acuité visuelle, constriction du champ visuel, altération du champ visuel, xérophtalmie
Très rares (< 1/10 000) : Des cas de calcification de la cornée ont été très rarement signalés en association avec l’utilisation de gouttes ophtalmiques contenant du phosphate chez certains patients ayant subi des lésions importantes aux cornées
Affections gastro-intestinales :
Peu fréquents (≥ 1/1 000 à < 1/100) : sécheresse de la bouche
Affections respiratoires, thoraciques et médiastinales :
Peu fréquents (≥ 1/1 000 à < 1/100) : toux, maux de gorge
Affections de la peau et du tissu sous-cutané :
Peu fréquents (≥ 1/1 000 à < 1/100) : coloration foncée de la peau, hypertrichose de la paupière Depuis la première autorisation de mise en marché, le tafluprost à 0,0015 %, sans préservateur, a été évalué dans le cadre d’une étude clinique randomisée, à double insu, contrôlée par témoin actif et d’une durée de douze semaines (N = 320). Aucun nouvel effet indésirable lié au médicament n’a été signalé (incidence ≥ 1 %). L’incidence de l’hyperémie conjonctivale liée au médicament était de 4,1 %.
7.4 Effets indésirables identifiés après la mise en marché
Les effets indésirables suivants ont été signalés au cours de la période d’utilisation qui a suivi l’approbation de SAFLUTAN :
Affections oculaires : Conjonctivite allergique, creusement du sillon palpébral, iritis/uvéite, érosion de la cornée, décollement de la rétine, conjonctivite
Affections du système nerveux : Étourdissements
Affections respiratoires, thoraciques et médiastinales : Exacerbation de l’asthme, dyspnée
Affections du système immunitaire : Réactions d’hypersensibilité, y compris un choc anaphylactique
8 INTERACTIONS MÉDICAMENTEUSES
8.1 Aperçu
On ne prévoit aucune interaction médicament-médicament chez l’humain, puisque les concentrations générales d’acide de tafluprost sont extrêmement faibles (< 30 pg/mL) et passagères (non quantifiables [< 10 pg/mL] à ≥ 30 minutes suivant l’administration d’une dose dans l’œil). Par conséquent, aucune étude spécifique sur les interactions médicamenteuses n’a été réalisée avec le tafluprost.
8.2 Interactions médicament-médicament
Les interactions avec d’autres médicaments n’ont pas été étudiées. Dans le cadre d’études cliniques, le tafluprost a été utilisé en concomitance avec le timolol, sans signe d’incidence accrue d’effets indésirables.
8.3 Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
8.4 Interactions médicament-plante médicinale
Les interactions avec les produits à base de plantes n’ont pas été établies.
8.5 Interactions médicament-épreuves de laboratoire
Les interactions avec les tests de laboratoire n’ont pas été établies.
9 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
9.1 Mode d’action
Le tafluprost est un analogue fluoré de la prostaglandine F2α. L’acide de tafluprost, le métabolite biologiquement actif du tafluprost, est un agoniste très puissant et sélectif des récepteurs FP prostanoïdes humains.
Dans le cadre d’études précliniques, le tafluprost abaissait la pression intraoculaire chez des primates non humains. Selon des études sur la dynamique de l’humeur aqueuse menées chez les primates, le principal mode d’action pour l’abaissement de la pression intraoculaire est l’écoulement uvéoscléral accru de l’humeur aqueuse. Les effets du tafluprost sur la dynamique de l’humeur aqueuse n’ont pas été étudiés chez l’humain.
9.2 Pharmacodynamique
Relation dose-effet et schéma posologique
Deux études de détermination de la dose ont évalué les effets du tafluprost administré une fois par jour (le soir) chez des patients présentant une pression intraoculaire élevée. Dans la première étude, on a testé le tafluprost à 0,001 %, à 0,0025 % et à 0,005 % en utilisant un placebo et le latanoprost comme témoins négatif et positif, respectivement. Dans la deuxième étude, on a testé le tafluprost à 0,0015 %, ainsi qu’à 0,0003 % et à 0,0025 %, avec deux groupes de témoins positifs : latanoprost à 0,005 % et timolol à 0,5 %. La pression intraoculaire a été mesurée jusqu’à 24 heures après l’administration de la dose dans les deux études. Les données de ces études indiquaient une durée d’action du tafluprost au-delà de 24 heures.
Dans une étude supplémentaire, on a comparé la durée d’action du tafluprost à 0,0015 % avec celle du latanoprost jusqu’à 48 heures après l’administration de la dose. La pression intraoculaire moyenne à 12 heures était de 17 mm Hg après la dernière dose de l’étude, et elle est demeurée stable jusqu’à 24 heures après cette dernière dose.
En se fondant sur ces informations, on a déterminé que la dose uniquotidienne de tafluprost à 0,0015 % (administrée le soir) était optimale.
Effets cardiovasculaires
Le tafluprost, à des doses cliniques, n’a pas manifesté un quelconque effet pharmacologique significatif sur le système cardiovasculaire.
9.3 Pharmacocinétique
Absorption : Le tafluprost est absorbé par la cornée où l’ester d’isopropyle est hydrolysé en métabolite acide biologiquement actif (CE50 du récepteur FP prostanoïde humain recombinant = 217 pg/mL). La pharmacocinétique de l’acide de tafluprost a été établie à partir d’une étude comparant des collyres contenant un préservateur et des collyres sans préservateur. Les préparations sans préservateur ont affiché des propriétés pharmacocinétiques semblables à celles des préparations contenant un préservateur. Les valeurs de Cmax et d’ASC0-dernière plasmatiques moyennes des préparations avec ou sans préservateur les jours 1 et 8 sont présentées dans le Tableau 2. Les concentrations plasmatiques moyennes étaient en dessous de la limite de quantification à 30 minutes pour les deux préparations.
Tableau 3 – Paramètres pharmacocinétiques moyens de l’acide de tafluprost (ASC0-dernière et Cmax) les jours 1 et 8 après l’administration d’une dose de tafluprost à 0,0015 % une fois par jour (N = 16)
| Préparation | Jour de l’étude | ASC0-dernière (pg*min/mL) | Cmax (ng/mL) |
| Avec préservateur | Jour 1 | 406 | 24 |
| Avec préservateur | Jour 8 | 581 | 31 |
| Sans préservateur | Jour 1 | 394 | 26 |
| Sans préservateur | Jour 8 | 432 | 27 |
Lors d’une étude menée chez des lapins, l’absorption du tafluprost dans l’humeur aqueuse était comparable après une instillation oculaire de collyre de tafluprost à 0,0015 %, avec ou sans préservateur.
Distribution : Après l’administration topique de 1 mcg de 3H-tafluprost dans l’œil d’un singe, la radioactivité maximale dans l’humeur aqueuse était atteinte au bout de 2 heures (21 à 30 ng équivalents/mL) et a diminué pour atteindre une valeur de 0,3 à 0,4 ng équivalent/mL au bout de 24 heures.
La liaison de l’acide de tafluprost à l’albumine sérique humaine était supérieure à 99 %. On s’attend donc à ce que l’acide de tafluprost se lie fortement aux protéines contenues dans le plasma humain.
Métabolisme : Le tafluprost, un promédicament de type ester, est hydrolysé dans l’œil en un métabolite acide biologiquement actif. Le métabolite acide est ensuite métabolisé par β-oxydation des acides gras et par réactions de conjugaison de phase II.
Le système enzymatique du cytochrome P450 (CYP) n’intervient pas dans le métabolisme de l’acide de tafluprost.
Élimination : Dans deux études cliniques, les concentrations moyennes du métabolite acide de tafluprost ont chuté en dessous de la limite de quantification dans le plasma (10 pg/mL) 30 minutes après l’administration, ce qui indique une élimination rapide.
Populations particulières et états pathologiques
Insuffisance hépatique : Le tafluprost n’a pas été étudié chez les patients atteints d’insuffisance hépatique. Il doit donc être utilisé avec prudence chez ces patients.
Insuffisance rénale : Le tafluprost n’a pas été étudié chez les patients atteints d’insuffisance rénale. Il doit donc être utilisé avec prudence chez ces patients.
Insuffisance pulmonaire : Le tafluprost n’a pas fait l’objet d’études systématiques chez les patients atteints d’insuffisance pulmonaire. Il doit donc être utilisé avec prudence chez ces patients.
10 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver les sachets en aluminium non ouverts de SAFLUTAN (collyre de tafluprost, 15 mcg/mL) au réfrigérateur (entre 2 °C et 8 °C).
Durée de conservation du sachet en aluminium non ouvert : 36 mois
Durée de conservation du sachet en aluminium ouvert : 28 jours
Après avoir ouvert le sachet :
- Conserver les ampoules à dose unique dans le sachet en aluminium d’origine.
- Ne pas conserver à une température supérieure à 25 °C.
- Jeter les ampoules à dose unique inutilisées 28 jours après la date de la première ouverture du sachet en aluminium.
- Jeter toute ampoule ouverte et le reste de la solution immédiatement après utilisation.
- Conserver dans un endroit sûr, hors de la portée des enfants.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
11 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : tafluprost
Nom chimique : 1-méthyléthyl (5Z)-7[(1R, 2R, 3R, 5S)-2-[(1E)-3,3- difluoro-4-phénoxy-1-butényl]-3,5-dihydroxycyclopentyl]-5-hepténoate
Formule moléculaire : C25H34F2O5
Masse moléculaire : 452,53
Formule de structure :
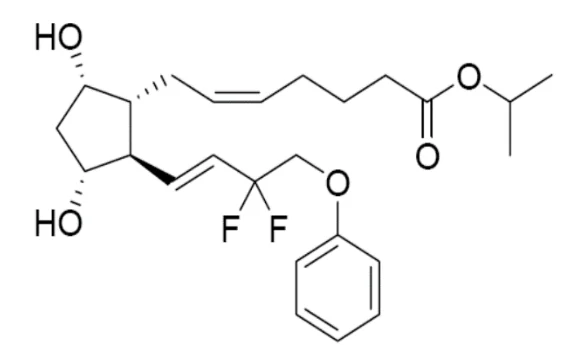
Propriétés physicochimiques : Le tafluprost est un liquide visqueux incolore à légèrement jaune qui est pratiquement insoluble dans l’eau.
12 ESSAIS CLINIQUES
12.1 Conception de l’essai et aspects démographiques des études
Tableau 4 – Résumé des données démographiques des essais cliniques portant sur une indication particulière
No de l’étude | Conception de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) (années) | Sexe |
| 001 | Étude multicentrique, randomisée, à double insu, en groupes parallèles et contrôlée par témoin actif | Tafluprost à 0,0015 %, une fois par jour (sans préservateur) Timolol à 0,5 %, deux fois par jour (sans préservateur) Une goutte ophtalmique dans l’œil atteint (ou les yeux atteints) selon le traitement, pendant plus de 12 semaines | Tafluprost (n = 320) Timolol (n = 323) | Tafluprost : 63,3 (intervalle : 25- 91) Timolol : 63,3 (intervalle : 21- 94) | Hommes : 268 Femmes : 375 |
| 74458 | Étude multicentrique, randomisée, à double insu, en groupes parallèles et contrôlée par témoin actif | Tafluprost à 0,0015 % Latanoprost à 0,005 % Une goutte ophtalmique dans l’œil atteint (ou les yeux atteints) selon le traitement, pendant plus de 24 mois | Tafluprost (n = 269) Latanoprost (n = 264) | Tafluprost : 62,5 (tranche : 23- 86) Latanoprost : 62,4 (tranche : 18- 88) | Hommes : 221 Femmes : 312 |
| 15-003 | Étude multicentrique, randomisée, à double insu, en groupes parallèles et contrôlée par témoin actif | Tafluprost à 0,0015 %, une fois par jour Timolol à 0,5 %, deux fois par jour Une goutte ophtalmique dans l’œil atteint (ou les yeux atteints) selon le traitement, pendant plus de 12 mois | Tafluprost (n = 267) Timolol (n = 191) | Tafluprost : 61,3 (tranche : 21-88) Timolol : 61,5 (tranche : 21-84) | Hommes : 187 Femmes : 271 |
No de l’étude | Conception de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) (années) | Sexe |
| 77550 | Étude multicentrique, croisée, randomisée, à l’insu de l’investigateur | Tafluprost à 0,0015 % (avec préservateur) Tafluprost à 0,0015 % (sans préservateur) Une goutte ophtalmique dans l’œil atteint (ou les yeux atteints) selon le traitement, pendant plus de 4 semaines | Tafluprost, séquence avec préservateur/ sans préservateur (n = 21) Tafluprost, séquence avec préservateur/ sans préservateur | 65,3 (tranche : 35-85) | Hommes : 16 Femmes : 27 |
| 77552 | Étude multicentrique, ouverte | Tafluprost à 0,0015 % une fois par jour (sans préservateur) Une goutte ophtalmique dans l’œil atteint (ou les yeux atteints) selon le traitement, pendant plus de 12 semaines | Tafluprost (sans préservateur) (n = 158) | 68,9 (tranche : 37-88) | Hommes : 54 Femmes : 104 |
12.2 Résultats de l’étude
Effets cliniques sur la pression intraoculaire
L’efficacité du tafluprost en monothérapie a été examinée dans le cadre d’études cliniques d’une durée maximale de deux ans, chez des patients présentant un glaucome primitif à angle ouvert ou une hypertension oculaire.
L’abaissement de la pression intraoculaire commence entre 2 et 4 heures après la première administration, et l’effet maximal est atteint environ 12 heures après l’instillation. La durée de l’effet est maintenue pendant au moins 24 heures. Selon des études pivots qui utilisent une préparation de tafluprost contenant du chlorure de benzalkonium comme préservateur, le tafluprost est efficace en monothérapie.
Monothérapie par rapport aux comparateurs actifs
Chez des patients présentant un glaucome primitif à angle ouvert ou une hypertension oculaire (pression intraoculaire initiale ≥ 22 mm Hg), l’efficacité du tafluprost en monothérapie a été démontrée dans le cadre de trois grandes études cliniques d’une durée maximale de deux ans. Le critère d’évaluation principal de l’efficacité des études était la variation de la pression intraoculaire par rapport à la valeur initiale. L’effet d’abaissement de la pression intraoculaire du tafluprost a été démontré tout au long de la journée, et cet effet s’est maintenu durant une administration à long terme.
Lors d’une étude multinationale, randomisée, à double insu, contrôlée par témoin actif, en groupes parallèles et d’une durée de 12 semaines (intervalle de la pression intraoculaire initiale de 23 à 36 mm Hg), le tafluprost à 0,0015 % (sans préservateur) administré une fois par jour (N = 320) a abaissé la pression intraoculaire par rapport à la valeur initiale de 6 à 9 mm Hg tout au long de l’étude, comparativement à une réduction de 5 à 8 mm Hg avec le timolol à 0,5 % (sans préservateur) administré deux fois par jour (N = 323). L’effet d’abaissement de la pression intraoculaire du tafluprost était non inférieur à celui du timolol, à toutes les visites et à toutes les heures.
Tableau 5 – Pression intraoculaire selon la visite et l’heure (protocole 001)
| Visite | Heure de la journée | Tafluprost à 0,0015 % Variation moyenne (É.-T.) Na mmHg (% de variation)b | Maléate de timolol à 0,5 % Variation moyenne (É.-T.) Na mmHg (% de variation)b |
| Visite initiale | 8 h 10 h 16 h | 299 26,1 (2,7) -- 299 24,8 (3,3) -- 296 23,8 (3,3) -- | 313 26,0 (2,5) -- 313 24,6 (2,9) -- 312 23,5 (3,1) -- |
| Semaine 2 | 8 h 10 h 16 h | 280 18,9 (3,1) −7,1 (−27,3) 293 18,0 (2,9) −6,8 (−27,2) 292 17,5 (3,1) −6,2 (−25,7) | 295 19,2 (3,3) −6,8 (−25,8) 305 18,5 (3,2) −6,1 (−24,1) 303 18,3 (3,0) −5,3 (−21,7) |
| Semaine 6 | 8 h 10 h 16 h | 294 18,8 (3,0) −7,3 (−27,7) 298 17,7 (3,1) −7,0 (−28,1) 298 17,3 (3,2) −6,3 (−26,3) | 308 18,6 (3,2) −7,4 (−28,1) 312 18,0 (3,0) −6,6 (−26,2) 311 18,1 (3,0) −5,5 (−22,7) |
| Semaine 12 | 8 h 10 h 16 h | 296 18,6 (3,1) −7,4 (−28,5) 298 17,7 (2,9) −7,0 (−28,3) 298 17,4 (2,9) −6,2 (−25,9) | 308 18,5 (3,2) −7,5 (−28,5) 312 18,0 (3,2) −6,6 (−26,4) 311 17,9 (3,2) −5,7 (−23,3) |
a. N = nombre de patients inclus dans l’analyse à la visite et à l’heure correspondantes.
b. Variation absolue moyenne (mm Hg) et pourcentage de variation (%) par rapport aux valeurs initiales.
Détails de l’analyse : Population traitée selon le protocole; analyse de covariance; le pire œil.
Lors d’une étude multinationale, randomisée, à double insu, contrôlée par témoin actif, en groupes parallèles et d’une durée de 6 mois (intervalle de la pression intraoculaire initiale de 22 à 34 mm Hg), le tafluprost à 0,0015 % administré une fois par jour (N = 269) a exercé un important effet d’abaissement de la pression intraoculaire au mois 6 (réduction de 7 à 8 mm Hg) par rapport au départ, comparativement au latanoprost à 0,005 % administré une fois par jour (réduction de 7 à 9 mm Hg) (N = 264). L’effet d’abaissement de la pression intraoculaire du tafluprost s’est maintenu lors de la phase de prolongation de l’étude (durée maximale de 24 mois). Toutefois, le tafluprost n’a pas satisfait au critère préétabli de non-infériorité par rapport au latanoprost.
Tableau 6 – Pression intraoculaire selon la visite et l’heure (protocole 74458)
| Visite | Tafluprost à 0,0015 % Variation moyenne (É.-T.) Na mmHg (% de variation) b | Maléate de timolol à 0,5 % Variation moyenne (É.-T.) Na mmHg (% de variation)b | |
| Visite initiale | 8 h 12 h 16 h 20 h | 264 25,8 (2,9) -- 264 24,5 (3,4) -- 263 23,6 (3,7) -- 264 23,2 (3,7) -- | 264 25,3 (2,9) -- 264 24,2 (3,0) -- 264 23,1 (3,5) -- 264 22,8 (3,6) -- |
| Semaine 2 | 8 h | 264 17,7 (3,3) −8,1 (−31,4) | 264 16,7 (3,2) −8,6 (−33,7) |
| Semaine 6 | 8 h | 263 17,8 (3,4) −8,0 (−30,8) | 260 16,6 (3,0) −8,7 (−34,0) |
| Mois 3 | 8 h 12 h 16 h 20 h | 254 17,6 (3,3) −8,3 (−31,8) 252 17,1 (3,1) −7,3 (−29,5) 250 16,7 (3,0) −6,9 (−28,4) 252 16,8 (2,9) −6,3 (−26,3) | 256 16,2 (2,9) −9,1 (−35,7) 256 15,8 (2,9) −8,4 (−34,3) 254 15,9 (2,8) −7,2 (−30,5) 255 15,8 (2,8) −7,0 (−29,8) |
| Mois 6 | 8 h 12 h 16 h 20 h | 244 17,8 (3,5) −8,1 (−31,0) 242 17,3 (3,2) −7,1 (−28,6) 243 17,0 (3,1) −6,7 (−27,5) 243 16,8 (3,1) −6,3 (−26,5) | 251 16,1 (3,0) −9,2 (−35,9) 251 15,7 (2,9) −8,5 (−34,3) 248 15,6 (2,9) −7,5 (−31,8) 248 15,8 (2,7) −7,1 (−30,0) |
| Mois 9 | 8 h | 242 18,0 (3,6) −7,8 (−30,0) | 250 16,4 (2,9) −8,9 (−34,8) |
| Mois 12 | 8 h 12 h 16 h 20 h | 227 18,1 (3,7) −7,6 (−29,4) 224 17,3 (3,4) −7,0 (−28,3) 222 17,2 (3,4) −6,2 (−25,7) 220 17,2 (3,4) −5,8 (−24,2) | 247 16,3 (3,0) −9,0 (−35,1) 246 15,9 (3,0) −8,3 (−33,7) 244 15,7 (3,0) −7,3 (−30,8) 243 16,0 (3,3) −6,7 (−28,5) |
| Mois 15 | 8 h | 192 17,4 (3,5) −8,2 (−31,8) | 224 15,8 (2,7) −9,4 (−36,9) |
| Mois 18 | 8 h 12 h 16 h 20 h | 188 17,2 (3,4) −8,4 (−32,7) 186 16,6 (3,1) −7,5 (−30,5) 185 16,5 (3,1) −6,9 (−28,8) 184 16,5 (3,1) −6,4 (−27,0) | 220 15,9 (3,2) −9,3 (−36,4) 218 15,9 (3,0) −8,2 (−33,4) 219 15,6 (3,0) −7,3 (−31,0) 218 15,7 (3,1) −6,8 (−29,2) |
| Mois 24 | 8 h 12 h 16 h 20 h | 185 17,6 (4,0) −8,0 (−31,3) 186 16,9 (3,7) −7,2 (−29,4) 183 16,8 (3,4) −6,6 (−27,4) 181 16,7 (3,4) −6,3 (−26,5) | 217 16,1 (2,9) −9,0 (−35,4) 216 15,8 (2,9) −8,2 (−33,6) 216 15,9 (2,9) −7,0 (−29,7) 212 15,8 (2,9) −6,6 (−28,5) |
a. N = nombre de patients inclus dans l’analyse à la visite et à l’heure correspondantes.
b. Variation absolue moyenne (mm Hg) et pourcentage de variation (%) par rapport aux valeurs initiales.
Détails de l’analyse : Population en intention de traiter; analyse de covariance avec mesures répétées; le pire œil.
Lors d’une deuxième étude clinique multicentrique, randomisée, à double insu, contrôlée par témoin actif, en groupes parallèles et d’une durée de 6 mois menée aux États-Unis (intervalle de la pression intraoculaire initiale de 22 à 34 mm Hg), le tafluprost à 0,0015 % administré une fois par jour (N = 267) et le timolol à 0,5 % administré deux fois par jour (N = 191) ont chacun abaissé la pression intraoculaire au mois 6 (réduction de 5 à 7 mm Hg) par rapport au départ. L’effet d’abaissement de la pression intraoculaire du tafluprost s’est maintenu lors de la phase de prolongation de cette étude (durée maximale de 12 mois), et était non inférieur à celui du timolol à toutes les visites et à toutes les heures.
Tableau 7 – Pression intraoculaire selon la visite et l’heure (protocole 15-003)
| Visite | Heure de la journée | Tafluprost à 0,0015 % Variation moyenne (É.-T.) Na mmHg (% de variation)b | Maléate de timolol à 0,5 % Variation moyenne (É.-T.) Na mmHg (% de variation)b |
| Visite initiale | 8 h 10 h | 265 25,6 (3,1) -- 265 23,5 (3,6) -- | 187 25,6 (3,2) -- 187 23,8 (3,8) -- |
| Semaine 2 | 8 h 10 h | 265 18,6 (3,3) −7,0 (−26,8) 77 17,4 (3,0) −6,1 (−24,8) | 187 19,1 (3,4) −6,5 (−25,0) 62 17,7 (2,9) −5,9 (−23,9) |
| Semaine 6 | 8 h 10 h | 260 18,6 (3,2) −7,1 (−27,2) 141 17,3 (3,2) −5,7 (−24,0) | 185 18,6 (3,5) −6,9 (−26,8) 105 17,5 (3,1) −6,0 (−24,5) |
| Mois 3 | 8 h 10 h | 257 19,0 (3,4) −6,7 (−25,8) 257 17,8 (3,2) −5,7 (−23,7) | 180 19,3 (3,9) −6,3 (−24,4) 179 17,9 (3,5) −5,9 (−24,1) |
| Mois 6 | 8 h 10 h | 251 19,0 (3,4) −6,6 (−25,4) 251 17,9 (3,3) −5,5 (−22,9) | 171 19,0 (3,7) −6,5 (−25,2) 172 18,0 (3,4) −5,6 (−23,1) |
| Mois 9 | 8 h 10 h | 247 18,4 (3,3) −7,2 (−27,8) 246 17,7 (3,2) −5,8 (−24,0) | 165 18,9 (3,3) −6,5 (−25,3) 165 18,0 (3,3) −5,5 (−22,6) |
| Mois 12 | 8 h 10 h | 240 18,9 (3,5) −6,7 (−25,7) 239 17,8 (3,4) −5,6 (−23,0) | 162 18,5 (3,1) −6,8 (−26,7) 159 17,8 (3,3) −5,5 (−22,7) |
a. N = nombre de patients inclus dans l’analyse à la visite et à l’heure correspondantes.
b. Variation absolue moyenne (mm Hg) et pourcentage de variation (%) par rapport aux valeurs initiales.
Détails de l’analyse : Population en intention de traiter; analyse de covariance avec mesures répétées; le pire œil.
Sans préservateur par rapport à avec préservateur
Lors d’une petite étude multinationale croisée, randomisée, à l’insu de l’investigateur et d’une durée de 4 semaines (intervalle de la pression intraoculaire initiale de 22 à 34 mm Hg), l’effet d’abaissement de la pression intraoculaire du tafluprost à 0,0015 % administré une fois par jour a été comparé à celui de la préparation contenant un préservateur (N = 43). Les patients ont été traités par permutation au moyen d’une préparation sans préservateur pendant 4 semaines et d’une préparation contenant un préservateur pendant 4 semaines, avec une période de sevrage intermédiaire. Comparativement aux valeurs initiales, les préparations de tafluprost contenant un préservateur et celles sans préservateur ont exercé un effet d’abaissement de la pression intraoculaire similaire de 5 à 6 mm Hg à la semaine 4. Les deux types de préparations étaient généralement bien tolérés.
Tableau 8 – Pression intraoculaire selon la visite et l’heure (protocole 77550)
| Visite | Heure de la journée | Préparation de tafluprost avec préservateur Variation moyenne (É.-T.) Na mmHg (% de variation)b | Préparation de tafluprost sans préservateur Variation moyenne (É.-T.) Na mmHg (% de variation)b |
| Visite initiale | 8 h 12 h 16 h 20 h | 42 22,6 (3,0) -- 42 20,9 (2,8) -- 42 21,7 (3,2) -- 42 21,8 (3,0) -- | 43 23,0 (3,2) -- 43 21,8 (2,7) -- 43 21,5 (2,5) -- 43 21,8 (2,6) -- |
| Semaine 1 | 8 h 12 h 16 h 20 h | 42 16,4 (2,1) −6,1 (−26,2) 42 15,8 (1,6) −5,1 (−23,3) 42 16,2 (1,7) −5,5 (−23,4) 42 16,3 (2,2) −5,5 (−24,8) | 43 16,2 (2,7) −6,8 (−28,9) 43 15,7 (1,9) −6,1 (−27,3) 43 15,8 (2,0) −5,7 (−25,8) 43 16,2 (2,1) −5,7 (−25,2) |
| Semaine 4 | 8 h 12 h 16 h 20 h | 42 16,4 (2,4) −6,2 (−26,6) 42 16,3 (2,5) −4,6 (−21,0) 42 16,6 (2,4) −5,1 (−22,3) 42 17,2 (1,9) −4,6 (−19,9) | 43 16,8 (3,0) −6,2 (−26,6) 43 16,7 (2,5) −5,1 (−23,1) 43 16,7 (2,5) −4,8 (−21,6) 43 17,0 (2,4) −4,8 (−21,3) |
a. N = nombre de patients inclus dans l’analyse à la visite et à l’heure correspondantes.
b. Variation absolue moyenne (mm Hg) et pourcentage de variation (%) par rapport aux valeurs initiales.
Détails de l’analyse : Population en intention de traiter; analyse de covariance avec mesures répétées; le pire œil.
Étude ouverte, croisée et sans préservateur (protocole 77552)
La tolérabilité et l’effet d’abaissement de la pression intraoculaire du tafluprost sans préservateur ont été examinés lors d’une étude ouverte de phase IIIb, à laquelle ont participé 158 patients présentant des signes ou des symptômes à la surface oculaire pendant un traitement par le latanoprost à 0,005 %. Le tafluprost à 0,0015 % sans préservateur a maintenu la pression intraoculaire au même niveau après 12 semaines de traitement tout comme le latanoprost au départ. Après le passage au tafluprost, le nombre de patients qui ont obtenu des résultats anormaux au test de Schirmer a été significativement réduit, et le temps de rupture du film lacrymal a été significativement amélioré. On a également constaté une réduction du nombre de patients ayant des cellules conjonctivales anormales d’après l’expression de HLA-DR et MUC5AC. Les patients présentaient moins de signes ou symptômes oculaires lorsqu’ils prenaient du tafluprost sans préservateur, comparativement à ceux sous latanoprost.
Tableau 9 – Pression intraoculaire moyenne des yeux traités pendant l’étude
Au départ (N = 158) Moyenne (É.-T.) | 2 semaines (N = 157) Moyenne (É.-T.) | 6 semaines (N = 156) Moyenne (É.-T.) | 12 semaines (N = 155) Moyenne (É.-T.) |
Pression
Intraoculaire
(mmHg) 16,77 (2,52) 16,23 (2,42) 16,36 (2,52) 16,44 (2,69)
Tableau 10 – Sécrétion lacrymale/test de Schirmer au départ, à la semaine 6 et à la semaine 12
| Au départ (N = 158) Moyenne (É.-T.) | Semaine 6 (N = 156) Moyenne (É.-T.) | Semaine 12 (N = 155) Moyenne (É.-T.) | |
| Sécrétion lacrymale/test de Schirmer (mm) | 9,6 (8,17) | 10,9 (9,54) | 10,5 (8,97) |
Tableau 11 – Temps de rupture du film lacrymal (tBUT) au départ, à la semaine 6 et à la semaine 12
| Au départ (N = 158) Moyenne (É.-T.) | Semaine 6 (N = 156) Moyenne (É.-T.) | Semaine 12 (N = 155) Moyenne (É.-T.) | |
| Temps de rupture du film lacrymal (secondes) | 4,5 (2,49) | 6,7 (4,31) | 7,8 (4,86) |
Tableau 12 – Nombre (pourcentage) de patients ayant des taux anormaux de cellules épithéliales HLA-DR positives au départ, à la semaine 6 et à la semaine 12
| Taux anormauxa au départ (N = 152) | Taux anormauxa à 6 semaines (N = 151) | Taux anormauxa à 12 semaines (N = 152) | |
| Cellules épithéliales HLA-DR positives | 100 (65,8 %) | 68 (45,0 %) | 87 (57,2 %) |
a. ≥ 40 % des cellules HLA-DR positives.
Tableau 13 – Nombre (pourcentage) de patients ayant des taux anormaux de cellules calciformes exprimant MUC5AC au départ, à la semaine 6 et à la semaine 12
| Taux anormauxa au départ (N = 142) | Taux anormauxa à 6 semaines (N = 146) | Taux anormauxa à 12 semaines (N = 150) | |
| Cellules calciformes exprimant MUC5AC | 99 (69, 7 %) | 75 (51, 4 %) | 77 (51,3 %) |
a. < 7 % des cellules positives au marqueur mucine, lié aux cellules exprimant MUC5AC.
Tableau 14 – Nombre (pourcentage) de patients présentant des signes oculaires anormaux au départ, à la semaine 6 et à la semaine 12
| Signe oculaire (le pire œil) | Signes oculaires anormauxa au départ (N = 158) | Signes oculaires anormauxa à 6 semaines (N = 156) | Signes oculaires anormauxa à 12 semaines (N = 155) |
| Temps de rupture du film lacrymal (tBUT) | 150 (94,9 %) | 120 (76,9 %) | 111 (71,6 %) |
| Coloration de la cornée à la fluorescéine | 129 (81,6 %) | 82 (52,6 %) | 63 (40,6 %) |
| Coloration de la conjonctive à la fluorescéine | 133 (84,2 %) | 84 (53,8 %) | 67 (43,2 %) |
| Blépharite | 95 (60,1 %) | 66 (42,3 %) | 63 (40,6 %) |
| Rougeur conjonctivale/hyperémie | 133 (84,2 %) | 108 (69,2 %) | 93 (60,0 %) |
| Sécrétion lacrymale/test de Schirmer | 113 (71,5 %) | 96 (61,5 %)b | 92 (59,4 %)b |
a. tBUT < 10 secondes; au moins une coloration de la cornée de grade I; au moins une coloration mixte de la conjonctive (nasale et temporale) de grade II; au moins une blépharite légère; au moins une rougeur conjonctivale légère; valeur du test de Schirmer : 10 mm ou moins.
b. p = 0,014 à 6 semaines et p = 0,003 à 12 semaines pour la sécrétion lacrymale (selon le test de McNemar pour des variations par rapport à la valeur initiale, en proportion). Pour tous les autres signes lors des deux visites, les valeurs p étaient < 0,001.
Tableau 15 – Nombre (pourcentage) de patients présentant des symptômes oculaires anormaux au départ, à la semaine 6 et à la semaine 12
| Symptôme oculaire | Symptômes oculaires anormauxa au départ (N = 158) | Symptômes oculaires anormauxa à 6 semaines (N = 156) | Symptômes oculaires anormauxa à 12 semaines (N = 155) |
| Irritation/brûlure/picotement | 89 (56,3 %) | 48 (30,8 %) | 44 (28,4 %) |
| Sensation de corps étranger dans l’œil | 78 (49,4 %) | 45 (28,8 %) | 42 (27,1 %) |
| Larmoiement | 87 (55,1 %) | 40 (25,6 %) | 42 (27,1 %) |
| Démangeaisons | 74 (46,8 %) | 40 (25,6 %) | 41 (26,5 %) |
| Sensation de sécheresse oculaire | 102 (64,6 %) | 55 (35,3 %) | 61 (39,4 %) |
a. Au moins de gravité légère.
13 TOXICOLOGIE NON CLINIQUE
Pharmacologie chez l’animal
Lorsque des lapins ont été traités pendant quatre semaines avec un collyre de tafluprost à 0,0015 % une fois par jour, l’irrigation sanguine de la tête du nerf optique a beaucoup augmenté comparativement à l’irrigation au départ, selon les mesures obtenues au moyen de la fluxmétrie par granularité laser les jours 14 et 28.
Toxicité chronique
Comme c’est le cas pour les autres agonistes de la prostaglandine F2, l’administration oculaire topique de doses répétées de tafluprost à des singes a entraîné des effets irréversibles sur la pigmentation de l’iris et un élargissement réversible de la fente palpébrale.
Carcinogénicité
Le tafluprost ne s’est pas révélé carcinogène lorsqu’il était administré par voie sous-cutanée pendant 24 mois à des doses maximales de 30 mcg/kg/jour chez des rats, et pendant 18 mois à des doses maximales de 100 mcg/kg/jour chez des souris (plus de 1 600 et 1 300 fois, respectivement, l’exposition clinique maximale d’après l’ASC).
Mutagenèse
Le tafluprost ne s’est pas révélé mutagène ni clastogène lors d’une série d’études de toxicologie génétique, notamment un test in vitro de mutagénicité microbienne, un test d’aberration chromosomique in vitro sur des cellules pulmonaires de hamster chinois et un test in vivo du micronoyau de la moelle osseuse chez la souris.
Reproduction
Chez les rats, aucun effet indésirable sur la capacité d’accouplement, la fertilité ou le développement embryonnaire précoce n’a été observé après l’administration intraveineuse de tafluprost à une exposition systémique supérieure à 14 000 fois l’exposition clinique maximale d’après la Cmax, ou supérieure à 3 600 fois d’après l’ASC.
Développement
Lors d’études sur le développement embryo-fœtal menées chez des rates et des lapines, le tafluprost administré par voie intraveineuse a fait augmenter les pertes post-implantation chez les rates et les lapines, et a fait diminuer le poids corporel des fœtus chez les rates. Le tafluprost a aussi entraîné une incidence accrue d’anomalies squelettiques vertébrales chez les rates, et une incidence accrue de malformations au niveau du crâne, du cerveau et de la colonne vertébrale chez les lapines. Chez les rates, il n’y a eu aucun effet indésirable sur le développement embryofoetal à une dose de 3 mcg/kg/jour; cette dose correspondait à des concentrations plasmatiques maternelles d’acide de tafluprost qui étaient 343 fois l’exposition clinique maximale d’après la Cmax. Chez les lapines, des effets ont été observés à une dose de 0,03 mcg/kg/jour de tafluprost; cette dose correspondait à des concentrations plasmatiques maternelles d’acide de tafluprost (pendant la période critique du développement) qui étaient 5,3 fois plus élevées que l’exposition clinique d’après la Cmax. À la dose sans effet (0,01 mcg/kg/jour) chez les lapines, les concentrations plasmatiques maternelles d’acide de tafluprost étaient en dessous de la limite inférieure de quantification (20 pg/mL).
Lors d’une étude sur le développement prénatal et postnatal chez les rates, on a observé une mortalité accrue chez les nouveau-nés, une diminution des poids corporels et un retard dans le déploiement du pavillon de l’oreille chez la progéniture des animaux traités à des doses de tafluprost supérieures à 20 fois la dose clinique. La concentration sans effet indésirable observé était à une dose intraveineuse de 0,3 mcg/kg/jour de tafluprost, qui était supérieure à 3 fois la dose clinique maximale recommandée selon la surface corporelle.