


Monographie de produit - Vyzulta
1 INDICATIONS
VYZULTAMC (solution ophtalmique de latanoprostène bunod à 0,024 %) est indiqué pour la réduction de la pression intraoculaire (PIO) chez les patients atteints de glaucome à angle ouvert ou d’hypertension oculaire.
Enfants (≤ 16 ans) : Santé Canada ne dispose d’aucune donnée sur l’utilisation de VYZULTAMC chez les enfants et n’a donc pas autorisé d’indication pour cette population.
Personnes âgées (≥ 65 ans) : Les résultats d’études cliniques et l’expérience acquise auprès des personnes âgées portent à croire que l’innocuité et l’efficacité du médicament sont comparables chez les personnes âgées et les autres patients adultes.
2 CONTRE-INDICATIONS
Le latanoprostène bunod est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des composants du produit (y compris les ingrédients non médicinaux) ou du contenant. Pour obtenir une liste complète, veuillez consulter la section Formes pharmaceutiques, teneurs, composition et conditionnement.
3 POSOLOGIE ET ADMINISTRATION
Considérations posologiques
- Ne pas administrer VYZULTAMC plus d’une fois par jour, car on a montré qu’une administration plus fréquente des analogues de prostaglandine peut atténuer l’effet d’abaissement de la pression intraoculaire.
- Si VYZULTAMC doit être utilisé en concomitance avec d’autres médicaments ophtalmiques topiques pour abaisser la pression intraoculaire, administrer chacun des produits à au moins 5 minutes d’intervalle.
Posologie recommandée et ajustement posologique
La dose recommandée est d’une goutte dans le sac conjonctival de l’œil ou des yeux atteints une fois par jour, le soir.
Santé Canada n’a pas autorisé d’indication chez les enfants (≤ 16 ans).
Administration
Il faut aviser les patients d’éviter que l’embout compte-gouttes du flacon entre en contact avec l’œil, les structures voisines, les doigts ou toute autre surface afin d’éviter la contamination de la solution par des bactéries couramment associées aux infections oculaires. L’utilisation de solutions contaminées peut entraîner des lésions oculaires graves et une perte visuelle subséquente.
Il faut retirer les lentilles cornéennes avant l’administration de VYZULTAMC, car ce produit contient du chlorure de benzalkonium. On peut remettre les lentilles 15 minutes après l’administration de VYZULTAMC.
Dose oubliée
Si une dose est sautée, il faut poursuivre le traitement en prenant la dose suivante selon le calendrier d’administration habituel.
4 SURDOSAGE
À part une irritation oculaire et une hyperémie conjonctivale ou épisclérale, aucun autre effet secondaire du latanoprost administré à des doses élevées n’est connu. En cas de surdosage de VYZULTAMC, un traitement symptomatique est approprié.
| Pour traiter une surdose présumée, en particulier une ingestion accidentelle, communiquez avec le centre antipoison de votre région. |
5 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
VYZULTAMC en solution ophtalmique topique stérile à 0,024 % est offert en compte-gouttes oculaire composé d’un flacon en polyéthylène basse densité naturel, d’un embout compte-gouttes et d’un capuchon bleu turquoise, dans les formats suivants :
- Flacon de 7,5 mL avec un volume de remplissage de 5 mL
6 MISES EN GARDE ET PRÉCAUTIONS
Yeux
Kératite bactérienne
Des cas de kératite bactérienne ont été signalés en association avec l’utilisation de contenants multidoses de produits ophtalmiques topiques. Ces contenants avaient été contaminés par inadvertance par les patients qui, dans la plupart des cas, présentaient en concomitance une maladie cornéenne ou une perturbation de la surface épithéliale oculaire.
| Voie d’administration | Forme pharmaceutique / teneur / composition | Ingrédients non médicinaux |
| Ophtalmique | Solution / latanoprostène bunod à 0,24 mg/mL (0,024 %) | Acide citrique, chlorure de benzalkonium, citrate de sodium, eau, EDTA, glycérine et polysorbate 80. |
Changements touchant les cils
VYZULTAMC peut entraîner un changement progressif des cils et du duvet de l’œil traité. Ces changements sont notamment une augmentation de la longueur, de l’épaisseur ou du nombre des cils ou des poils. Les changements touchant les cils sont habituellement réversibles à l’arrêt du traitement.
Inflammation intraoculaire
VYZULTAMC doit être utilisé avec prudence chez les patients ayant des antécédents d’inflammation intraoculaire (iritis/uvéite) et ne doit généralement pas être utilisé chez les patients présentant une inflammation intraoculaire active, car il peut exacerber cette affection.
Œdème maculaire
Un œdème maculaire, y compris un œdème maculaire cystoïde, a été signalé pendant le traitement par des analogues de prostaglandine. Ces observations ont été faites principalement chez des patients aphakes, chez des patients pseudophakes présentant une rupture de la capsule postérieure du cristallin, ou chez des patients présentant des facteurs de risque connus d’œdème maculaire. VYZULTAMC doit être utilisé avec prudence chez les patients qui présentent une anomalie de la capsule postérieure du cristallin ou des facteurs de risque connus d’œdème maculaire.
Pigmentation
VYZULTAMC peut entraîner des changements dans les tissus pigmentés. Les changements les plus fréquemment signalés en lien avec les analogues de prostaglandine ont été une augmentation de la pigmentation de l’iris et du tissu périorbitaire (paupière).
On s’attend à ce que la pigmentation augmente tant que VYZULTAMC est administré. Le changement de la pigmentation est dû à une augmentation de la teneur en mélanine des mélanocytes plutôt qu’à une augmentation du nombre de mélanocytes. Après l’arrêt du traitement par VYZULTAMC, il est probable que la pigmentation de l’iris soit permanente, tandis que la pigmentation du tissu périorbitaire et les changements touchant les cils sont susceptibles d’être réversibles chez la plupart des patients. Il faut informer les patients recevant des analogues de prostaglandine, entre autres VYZULTAMC, de la possibilité d’une augmentation de la pigmentation, y compris des changements permanents. Les effets à long terme de l’augmentation de la pigmentation sont inconnus.
Le changement de la coloration de l’iris peut ne pas être perceptible avant plusieurs mois, voire plusieurs années. Habituellement, la pigmentation brune autour des pupilles s’étend de façon concentrique vers la périphérie de l’iris, et l’iris entier ou des parties de l’iris prennent une couleur tirant plus sur le brun. Ni les nævi, ni les éphélides de l’iris ne semblent affectés par le traitement. Bien que le traitement par VYZULTAMC puisse être poursuivi chez les patients chez qui apparaît une augmentation perceptible de la pigmentation de l’iris, il faut examiner ces patients régulièrement.
Utilisation avec des lentilles cornéennes
Il faut retirer les lentilles cornéennes avant l’administration de VYZULTAMC, car ce produit contient du chlorure de benzalkonium. On peut remettre les lentilles 15 minutes après l’administration de VYZULTAMC.
Affections oculaires inflammatoires
On ne dispose d’aucune expérience d’utilisation de VYZULTAMC chez les patients présentant des affections oculaires inflammatoires ou un glaucome inflammatoire, néovasculaire ou congénital, et l’expérience chez les patients pseudophakes et chez ceux qui sont atteints de glaucome pigmentaire demeure limitée.
Kératite herpétique
Utiliser VYZULTAMC avec prudence chez les patients ayant des antécédents de kératite herpétique. L’emploi de VYZULTAMC doit être évité dans les cas de kératite active découlant d’une infection par le virus de l’herpès ainsi que chez les patients ayant des antécédents de kératite herpétique récurrente, en particulier en association avec des analogues de prostaglandine.
Fonction hépatique, biliaire et pancréatique
VYZULTAMC n’a pas été étudié chez les patients atteints d’insuffisance hépatique et doit donc être utilisé avec prudence chez ces patients.
Fonction rénale
VYZULTAMC n’a pas été étudié chez les patients atteints d’insuffisance rénale et doit donc être utilisé avec prudence chez ces patients.
Appareil respiratoire
On ne dispose d’aucune expérience de l’utilisation de VYZULTAMC chez les patients atteints d’asthme sévère ou non maîtrisé. Ces patients doivent donc être traités avec prudence jusqu’à ce qu’on acquière suffisamment d’expérience dans ce contexte.
Mélanome oculaire et cutané
VYZULTAMC n’a pas été étudié dans des modèles de mélanome oculaire et de mélanome cutané. Le latanoprost n’a présenté aucun effet prolifératif sur des cultures de lignées cellulaires humaines de mélanome uvéal et de mélanome cutané, ce qui laisse entendre que le latanoprost ne favorise pas la prolifération des cellules de mélanome malin.
Populations particulières
Femmes enceintes
Aucune donnée n’a été recueillie chez l’être humain pour documenter les risques associés à l’utilisation de VYZULTAMC pendant la grossesse. Cependant, des études chez l’animal indiquent que l’acide de latanoprost, le métabolite actif de VYZULTAMC, franchit facilement la barrière placentaire. Par conséquent, VYZULTAMC ne doit être utilisé pendant la grossesse que si les bienfaits escomptés pour la mère l’emportent sur les risques potentiels pour le fœtus.
Il a été montré que le latanoprostène bunod est abortif et tératogène lorsqu’il est administré par voie intraveineuse (IV) à des lapines gravides à des expositions ≥ 0,28 fois la dose clinique. Aucune marge d’innocuité n’a été établie dans l’étude du développement embryofœtal chez le lapin et, à une dose de 0,24 mcg/kg/jour, les marges d’innocuité étaient inférieures à 1 fois la dose clinique chez l’humain, sur la base de la surface corporelle. Les doses ≥ 20 mcg/kg/jour (23 fois la dose clinique) ont été associées à un taux de mortalité embryofœtale de 100 %. Les anomalies structurales observées chez les fœtus de lapin comprenaient les suivantes : anomalies des grands vaisseaux sanguins et des vaisseaux de la crosse aortique, tête bombée, anomalies squelettiques des sternèbres et des vertèbres, hyperextension de membres et dystopie par rotation incomplète ou par non-rotation, distension abdominale et œdème. Le latanoprostène bunod n’a pas été tératogène chez le rat lorsqu’il a été administré par voie IV à raison de 150 mcg/kg/jour (87 fois la dose clinique). Le latanoprostène bunod a provoqué des fausses couches et a été tératogène chez le rat à des doses de ≥ 300 mcg/kg/jour (> 174 fois la dose clinique). Le risque de base d’anomalie congénitale majeure et de fausse couche pour la population indiquée est inconnu.
Allaitement
On ne dispose d’aucune donnée sur la présence de VYZULTAMC dans le lait maternel humain, sur les effets sur le nourrisson allaité ou sur les effets sur la lactation. Les métabolites actifs de VYZULTAMC peuvent passer dans le lait maternel et VYZULTAMC doit donc être utilisé avec prudence chez les femmes qui allaitent.
Les bienfaits de l’allaitement sur le développement et la santé doivent être pris en compte parallèlement à la nécessité clinique, chez la mère, de recourir à un traitement par VYZULTAMC et aux effets indésirables possibles de VYZULTAMC chez le nourrisson allaité.
Enfants (≤ 16 ans) : Santé Canada ne dispose d’aucune donnée sur l’utilisation de VYZULTAMC chez les enfants et n’a donc pas autorisé d’indication pour cette population.
Personnes âgées (≥ 65 ans) : Les résultats d’études cliniques et l’expérience acquise auprès des personnes âgées portent à croire que l’innocuité et l’efficacité du médicament sont comparables chez les personnes âgées et les autres patients adultes.
7 EFFETS INDÉSIRABLES
Aperçu des effets indésirables
VYZULTAMC a été évalué chez 811 patients dans deux essais cliniques contrôlés de phase III d’une durée maximale de 12 mois. Les effets indésirables oculaires les plus courants observés avec le latanoprostène bunod étaient les suivants : hyperémie conjonctivale (6 %), irritation oculaire (5 %), douleur oculaire (4 %) et douleur au site d’instillation (2 %). Environ 0,7 % des patients ont cessé le traitement en raison d’effets indésirables oculaires, notamment hyperémie oculaire, irritation conjonctivale, irritation oculaire, douleur oculaire, œdème conjonctival, conjonctivite, vision trouble, kératite ponctuée et sensation de corps étranger.
Effets indésirables identifiés lors des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
Le tableau 1 présente un résumé de tous les effets indésirables survenus en cours de traitement (EIST) classés par discipline médicale (SOC, de l’anglais system organ class) et désignés par les termes privilégiés pour tout effet survenu chez ≥ 2 % des sujets dans un même groupe de traitement lors des essais cliniques contrôlés de phase III. Les EIST chez ≥ 2 % des sujets traités par VYZULTAMC comprenaient l’hyperémie conjonctivale, l’irritation oculaire, la douleur oculaire et la douleur au site d’instillation.
Tableau 1 : Résumé de tous les EIST oculaires chez ≥ 2 % des sujets d’un même groupe de traitement, classés par discipline médicale et désignés par les termes privilégiés (données groupées des essais de phase III)
Discipline médicale Terme privilégié | Solution ophtalmique de LBN à 0,024 % (N = 811) n (%) | Maléate de timolol à 0,5 % (N = 271) n (%) |
| Affections oculaires | 178 (21,9) | 32 (11,8) |
| Hyperémie conjonctivale | 52 (6,4) | 4 (1,5) |
| Irritation oculaire | 37 (4,6) | 7 (2,6) |
| Douleur oculaire | 33 (4,1) | 6 (2,2) |
| Troubles généraux et anomalies au site d’administration | 28 (3,5) | 7 (2,6) |
| Douleur au site d’instillation | 17 (2,1) | 5 (1,8) |
LBN : latanoprostène bunod
Dans les essais cliniques de phase III, 11 sujets (1,4 %) du groupe VYZULTAMC ont présenté dans l’œil évalué au moins 1 EIST oculaire ayant mené à l’arrêt du traitement. L’EIST oculaire le plus courant survenu dans l’œil évalué chez les sujets traités par VYZULTAMC ayant mené à l’arrêt du traitement était l’hyperémie oculaire, qui a touché 2 sujets (0,2 %).
L’hyperémie conjonctivale, un effet secondaire courant de la plupart des prostaglandines, a été évaluée dans les essais cliniques de phase III. Les sujets traités avec VYZULTAMC présentaient une hyperémie conjonctivale légère ou modérée dans l’œil évalué et dans l’autre œil traité dans une proportion semblable à ceux traités avec le maléate de timolol à 0,5 % suivi du passage à VYZULTAMC, et ce, à toutes les visites de l’étude et à tous les points d’évaluation. Peu de sujets ont présenté une hyperémie conjonctivale sévère lors d’une visite d’étude donnée. Dans les deux groupes de traitement, les sujets ont présenté une hyperémie conjonctivale légère ou modérée dans l’œil évalué et dans l’autre œil traité dans une proportion légèrement plus élevée aux visites en cours d’étude qu’à la visite initiale. Un petit nombre de sujets ont présenté une hyperémie conjonctivale sévère soit dans l’œil évalué ou dans l’autre œil traité. Aucune différence notable quant à l’hyperémie conjonctivale n’a été observée dans les sous-groupes évalués (selon l’âge, le groupe racial, le sexe, l’origine ethnique, la région géographique ou la couleur de l’iris ou selon que le sujet avait reçu ou non un traitement antérieur).
Dans l’analyse des données groupées des études de phase II/III, l’EIST le plus courant dans l’œil évalué chez les sujets traités par VYZULTAMC à 0,024 % était l’hyperémie conjonctivale, suivie de l’irritation oculaire et de la rhinopharyngite. En tout, 42 sujets (3,8 %) du groupe VYZULTAMC à 0,024 % ont présenté l’EIST qui consistait en une douleur au site d’instillation. Le tableau 2 présente un résumé de tous les EIST classés par discipline médicale et désignés par les termes privilégiés pour tout effet survenu chez ≥ 2 % des sujets dans tout groupe de traitement selon l’analyse des données groupées des essais de phase II/III.
Tableau 2 : Résumé des EIST chez ≥ 2 % des sujets dans tout groupe de traitement, classés par discipline médicale et désignés par les termes privilégiés (données groupées des essais de phase II/III)
VYZULTAMC à 0,024 % (N = 1 119) n (%) | Maléate de timolol à 0,5 % (N = 294) n (%) | Latanoprost à 0,005 % (N = 185) n (%) | |
| Infections et infestations | |||
| Rhinopharyngite | 53 (4,7) | 4 (1,4) | 2 (1,1) |
| Troubles oculaires | |||
| Douleur au site d’instillation | 42 (3,8) | 6 (2,0) | 5 (2,7) |
| Douleur oculaire | 33 (2,9) | 6 (2,0) | 1 (0,5) |
| Hyperémie conjonctivale | 87 (7,8) | 4 (1,4) | 5 (2,7) |
| Hyperémie oculaire | 20 (1,8) | 2 (0,7) | 9 (4,9) |
| Irritation oculaire | 51 (4,6) | 7 (2,4) | 4 (2,2) |
| Kératite ponctuée | 17 (1,5) | 4 (1,4) | 3 (1,6) |
Remarques : Un effet indésirable est considéré comme survenu durant le traitement s’il est survenu ou s’il s’est aggravé après la première dose du médicament à l’étude. Les disciplines médicales sont présentées par ordre alphabétique ; les termes privilégiés sont triés en ordre alphabétique pour chaque discipline médicale. Les sujets chez qui plus d’un effet indésirable est survenu dans une discipline médicale donnée ou sous un terme privilégié donné au cours d’un même traitement étaient comptabilisés une seule fois dans la catégorie d’effets indésirables pour ce traitement. Les données groupées des essais de phase II/III comprenaient les données des études A9441001, A9441003, 659, 803, 769, 770 et 811.
Les EIST d’intérêt particulier pour l’utilisation d’analogues de prostaglandine ont été évalués dans le cadre des essais cliniques de phase III. Le tableau 3 présente un résumé de tous les EIST importants d’intérêt particulier, classés par discipline médicale et désignés par les termes privilégiés, qui sont survenus dans l’œil évalué et dans l’autre œil traité chez les sujets de tout groupe de traitement lors des essais cliniques contrôlés de phase III. Les EIST d’intérêt particulier survenus dans l’œil évalué dans le groupe VYZULTAMC comprenaient la croissance des cils (1 sujet [0,1 %]). Les EIST d’intérêt particulier survenus dans l’autre œil traité dans le groupe VYZULTAMC comprenaient la croissance des cils et l’hyperpigmentation de l’iris (1 sujet [0,1 %], respectivement).
Tableau 3 : Effets indésirables oculaires d’intérêt particulier survenus en cours de traitement dans l’œil évalué et dans l’autre œil traité (données groupées de phase III)
| Solution ophtalmique de LBN à 0,024 % n (%) | Maléate de timolol à 0,5 % n (%) |
| Œil évalué | (N = 811) | (N = 271) |
| Affections oculaires | 152 (18,7) | 30 (11,1) |
| Croissance des cils | 1 (0,1) | 0 |
| Autre œil traité | (N = 794) | (N = 269) |
| Affections oculaires | 157 (19,8) | 29 (10,8) |
| Croissance des cils | 1 (0,1) | 0 |
| Hyperpigmentation de l’iris | 1 (0,1) | 0 |
Effets indésirables peu courants (non fréquents) identifiés lors des essais cliniques
Affections oculaires : sensation anormale dans l’œil, asthénopie, pigmentation palpébrale, blépharite, irritation conjonctivale, œdème conjonctival, conjonctivite allergique, œdème maculaire cystoïde, sécheresse oculaire, érythème de la paupière, écoulement oculaire, prurit oculaire, formation de croûtes sur la marge palpébrale, œdème de la paupière, prurit palpébral, sensation de corps étranger dans l’œil, hypopigmentation de la paupière, hyperpigmentation de l’iris, kératite, augmentation de la production de larmes, orgelet interne, gêne oculaire, photophobie, kératite ponctuée, trichiasis, uvéite, vision trouble, acuité visuelle réduite, acuité visuelle temporairement réduite
Affections gastro-intestinales : bouche sèche, nausées
Troubles généraux et anomalies au site d’administration : gêne thoracique, fatigue, gêne au site d’instillation, érythème au site d’instillation, hypersensibilité au site d’instillation, irritation au site d’instillation, larmoiement au site d’instillation, réaction au site d’instillation, douleur
Lésions, intoxications et complications liées aux procédures : lésion oculaire d’origine chimique
Investigations : augmentation de la pression intraoculaire, coloration vitale positive de la cornée
Affections du système nerveux : dysgueusie, céphalées
Affections psychiatriques : insomnie
Affections respiratoires, thoraciques et médiastinales : toux, dyspnée, congestion sinusale
Affections de la peau et du tissu sous-cutané : changement de la couleur des cheveux, troubles de la pilosité, hyperhidrose, madarose, prurit, urticaire
8 INTERACTIONS MÉDICAMENTEUSES
Les interactions du latanoprostène bunod avec d’autres médicaments n’ont pas été évaluées puisqu’aucune exposition systémique significative au latanoprostène bunod et à ses métabolites, l’acide de latanoprost et le mononitrate de butanediol (le groupement donneur d’oxyde nitrique), n’a été détectée dans le plasma. Par conséquent, le potentiel d’inhibition ou d’induction des isoenzymes du cytochrome P450 par le latanoprostène bunod, l’acide de latanoprost et le mononitrate de butanediol est très faible.
Les interactions médicament-médicament et médicament-plante médicinale ainsi que les effets du médicament sur les résultats des épreuves de laboratoire et sur le mode de vie n’ont pas été étudiés. Des élévations paradoxales de la PIO ont été observées à la suite de l’administration ophtalmique concomitante de deux analogues de prostaglandine. Par conséquent, l’emploi de deux ou de plusieurs prostaglandines, analogues de prostaglandine ou dérivés de prostaglandine n’est pas recommandé.
Des études in vitro ont montré qu’un précipité se forme lorsque des gouttes ophtalmiques contenant du thimérosal sont mélangées à du chlorure de benzalkonium, l’agent de conservation employé dans VYZULTAMC. Si de tels médicaments sont utilisés, ils doivent être administrés à au moins 5 minutes d’intervalle.
9 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
La pression intraoculaire est un facteur de risque modifiable majeur de l’évolution du glaucome. La réduction de la pression intraoculaire diminue le risque de perte du champ visuel d’origine glaucomateuse. On pense que le latanoprostène bunod abaisse la pression intraoculaire en augmentant l’écoulement de l’humeur aqueuse par les voies uvéosclérale et trabéculaire.
Pharmacodynamique
Les effets de VYZULTAMC pour réduire la PIO ont été mesurés sur une période de 24 heures chez des sujets en santé. Vingt-quatre volontaires ont instillé 1 goutte de solution ophtalmique de latanoprostène bunod à 0,024 % dans chaque œil une fois par jour, le soir à environ 20 h, pendant 14 jours. Une réduction statistiquement significative de la PIO (valeur p < 0,001) a été observée dans la population à l’étude (dans l’analyse en intention de traiter [ITT, intent-to-treat] et selon le protocole [PP, per protocol]) à tous les moments évalués pendant la période de surveillance de 24 h après 14 jours (2 semaines) de traitement. La réduction de la pression intraoculaire commence environ 1 à 3 heures après la première administration, l’effet maximal étant atteint après 11 à 13 heures dans les yeux présentant une pression intraoculaire élevée.
Pharmacocinétique
Tableau 4 : Résumé des paramètres pharmacocinétiques du latanoprostène bunod chez des sujets en santé
| Cmax | Tmax | t½ (h) | ASC0-∞ | CL | Vd | |
| Dose unique moyenne | 59,1 pg/mL | 0,083 heure | s. o. | 6,09 pg•h/mL | s. o. | s. o. |
Absorption
L’exposition systémique au latanoprostène bunod et à ses métabolites, l’acide de latanoprost et le butanediol, a été évaluée dans une étude portant sur 22 sujets en santé après une administration oculaire topique de VYZULTAMC à 0,024 % à raison d’une fois par jour (une goutte dans chaque œil, le matin) pendant 28 jours. Après l’administration des doses du jour 1 et du jour 28, ni le latanoprostène bunod ni le mononitrate de butanediol n’ont été détectés en concentrations quantifiables (limites inférieures de quantification [LIQ] de 10,0 pg/mL et de 200 pg/mL, respectivement). Les concentrations plasmatiques maximales (Cmax) moyennes de l’acide de latanoprost (LIQ de 30 pg/mL) étaient de 59,1 pg/mL le jour 1 et de 51,1 pg/mL le jour 28. Le temps moyen pour atteindre la concentration plasmatique maximale (Tmax) de l’acide de latanoprost était d’environ 5 minutes après l’administration de la dose du jour 1 comme du jour 28.
Distribution
Aucune étude de distribution oculaire n’a été réalisée chez l’humain.
Métabolisme
Chez l’animal, après l’administration oculaire topique du latanoprostène bunod, le médicament est rapidement métabolisé dans l’œil en acide de latanoprost (le principal métabolite actif), un analogue de la prostaglandine F2α, et probablement en mononitrate de butanediol. Une fois l’acide de latanoprost entré dans la circulation générale, il est essentiellement biotransformé par le foie en ses métabolites 1,2-dinor et 1,2,3,4-tétranor par oxydation β de l’acide gras. Le devenir du mononitrate de butanediol dans les tissus oculaires est inconnu. Toutefois, dans le cytosol hépatique in vitro, on rapporte qu’il est métabolisé en 1,4-butanediol et en oxyde nitrique. Le métabolite 1,4-butanediol est ensuite oxydé en acide succinique, puis entre dans le cycle de l’acide tricarboxylique.
Élimination
Aucune étude sur l’élimination n’a été menée avec le latanoprostène bunod puisque le latanoprostène bunod n’a pas été détecté dans le plasma. Chez l’humain, après administration d’une dose oculaire topique unique (1,5 μg) de [3H]-latanoprost, la majorité de la radioactivité excrétée a été récupérée dans l’urine (88 %), alors que 15 % ont été récupérés dans les selles. Les métabolites de l’acide de latanoprost, soient le 1,2-dinor et le 1,2,3,4-tétranor, représentaient environ 66 % de la radioactivité dans l’urine. L’élimination de l’acide de latanoprost du plasma humain est rapide, dans la mesure où la concentration plasmatique de l’acide de latanoprost a chuté sous la LIQ (30 pg/mL) chez la majorité des sujets dans les 15 min qui ont suivi l’administration oculaire de VYZULTAMC à 0,024 % chez les humains.
10 CONSERVATION, STABILITÉ ET MISE AU REBUT
Le flacon non ouvert doit être réfrigéré à une température comprise entre 2 et 8 °C. Une fois ouvert, le flacon peut être conservé à une température comprise entre 2 et 25 °C pendant 8 semaines.
Pendant la livraison, les flacons peuvent être maintenus à des températures allant jusqu’à 40 °C pour une période n’excédant pas 14 jours.
Protéger de la lumière. Protéger du gel.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
11 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : latanoprostène bunod
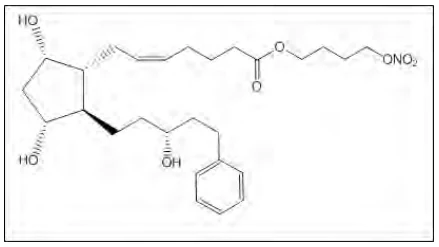
Nom chimique : (5Z) -7-{(1R,2R,3R,5S) -3,5-Dihydroxy-2-[(3R) -3-hydroxy-5-phénylpentyl] cyclopentyl} -5-hepténoate de 4-(nitrooxy)butyle
Formule moléculaire : C27H41NO8
Masse moléculaire : 507,62 g/mol
Formule de structure :
Propriétés physicochimiques
Description : Le latanoprostène bunod est une huile incolore à jaune.
Solubilité : Très soluble dans l’acétone, le méthanol, l’éthanol, l’isopropanol, le dichlorométhane, le diméthylformamide et l’acétate d’éthyle, et dans un mélange d’hexane et d’isopropanol. Pratiquement insoluble dans l’eau et dans l’hexane.
12 ESSAIS CLINIQUES
L’effet d’abaissement de la PIO de VYZULTAMC a été évalué dans diverses études cliniques d’une durée allant jusqu’à 1 an chez des patients atteints de glaucome à angle ouvert ou d’hypertension oculaire, y compris deux études de phase III (APOLLO, étude clinique no 769, LUNAR, étude clinique no 770) (tableau 5). Dans les études cliniques d’une durée maximale de 12 mois menées chez des patients atteints de glaucome à angle ouvert ou d’hypertension oculaire, dont la PIO initiale moyenne était de 26,7 mm Hg, l’effet d’abaissement de la PIO de VYZULTAMC à 0,024 % une fois par jour (le soir) atteignait 7 à 9 mm Hg. VYZULTAMC a montré une efficacité durable pour abaisser la PIO ainsi qu’un profil d’innocuité tolérable, ses effets indésirables oculaires étant comparables à ceux du latanoprost, le médicament de première ligne, et aucun effet systémique important n’ayant été observé. La population à l’étude comprenait des hommes ainsi que des femmes qui n’étaient pas enceintes, atteints de glaucome à angle ouvert ou d’hypertension oculaire.
Deux essais cliniques pivots de phase III, multicentriques, à répartition aléatoire et à double insu ont été réalisés dans 91 centres (APOLLO, étude clinique no 769 ; LUNAR, étude clinique no 770) aux États-Unis et en Europe pour évaluer la non-infériorité. Les deux études comportaient une période d’évaluation de l’efficacité à double insu de 3 mois suivie d’une période de prolongation en mode ouvert visant à évaluer l’innocuité (APOLLO, 9 mois ; LUNAR, 3 mois). Selon le regroupement des données des deux études, la PIO diurne moyenne (ÉT) de référence était de 26,7 (2,43) mm Hg chez les sujets aléatoirement assignés au latanoprostène bunod à 0,024 % 1 f.p.j. et de 26,5 (2,35) mm Hg chez les sujets aléatoirement assignés au timolol à 0,5 % 2 f.p.j. Le principal critère d’évaluation était la PIO dans l’œil évalué mesurée à 8 h, 12 h et 16 h, la semaine 2, la semaine 6 et le mois 3. Les critères d’évaluation secondaires comprenaient la proportion de sujets dont la PIO était ≤ 18 mm Hg et la proportion de sujets présentant une réduction de la PIO ≥ 25 % (lors des 9 points d’évaluation au cours des 3 premiers mois). Un autre critère d’évaluation secondaire consistait à mesurer la variation moyenne de la PIO diurne entre le début de l’étude et les mois 3, 6, 9 et 12.
Au total, 840 sujets ont été répartis aléatoirement entre les deux études (LBN, n = 569 ; groupe timolol passant à LBN, n = 271), parmi lesquels 774 (LBN, n = 523 ; groupe timolol passant à LBN, n = 251) ont terminé la période d’évaluation de l’efficacité et 738, la phase de prolongation visant à évaluer l’innocuité. Les résultats groupés des études APOLLO (étude clinique no 769) et LUNAR (étude clinique no 770) ont révélé que le latanoprostène bunod à 0,024 % administré une fois par jour produisait des réductions plus importantes de la PIO moyenne comparativement au maléate de timolol à 0,5 % administré deux fois par jour à tous les points d’évaluation (p < 0,001 pour tous les points d’évaluation) (tableau 5). Une proportion significativement plus grande de sujets traités par le latanoprostène bunod à 0,024 % comparativement au timolol à 0,5 % ont atteint une PIO moyenne ≤ 18 mm Hg aux 9 points d’évaluation durant les 3 premiers mois du traitement (20,2 % vs 11,2 %, p = 0,001). De plus, le pourcentage de sujets ayant présenté une réduction de la PIO ≥ 25 % par rapport au début de l’étude aux 9 points d’évaluation durant les 3 premiers mois du traitement (32,9 % vs 19,0 %, p = 0,001). Chez les patients qui sont passés du timolol au latanoprostène bunod, on a en outre constaté une baisse supplémentaire de la PIO (de 1,1 à 1,2 mm Hg, p ≤ 0,009 pour tous les points d’évaluation subséquents à partir du mois 3 et par rapport à celui-ci). L’efficacité s’est maintenue tout au long des 12 mois de traitement.
Tableau 5 : Résultats de l’ANCOVA comparant la PIO moyenne par visite et par point d’évaluation pour les populations en ITT de l’étude 769, de l’étude 770 et des études 769 et 770 groupées, avec RADO
| Semaine 2, étude 769 | Semaine 2, étude 770 | Semaine 2, études 769 et 770 groupées | ||||||||||||||||
| 8 h | 12 h | 16 h | 8 h | 12 h | 16 h | 8 h | 12 h | 16 h | ||||||||||
| Solution ophtalmique de LBN à 0,024 % | ||||||||||||||||||
| N | 282 | 282 | 281 | 275 | 270 | 270 | 558 | 553 | 552 | |||||||||
| Moyenne (mm Hg)a | 18,61 | 18,00 | 18,09 | 19,17 | 18,46 | 18,10 | 18,90 | 18,22 | 18,09 | |||||||||
| Maléate de timolol à 0,5 % | ||||||||||||||||||
| N | 133 | 131 | 131 | 134 | 134 | 134 | 268 | 266 | 266 | |||||||||
| Moyenne (mm Hg)a | 19,84 | 19,37 | 19,20 | 19,61 | 19,22 | 18,79 | 19,72 | 19,30 | 18,99 | |||||||||
| Différences entre les traitementsb | ||||||||||||||||||
| Moyenne ajustéec | -1,22 | -1,37 | -1,11 | -0,44 | -0,76 | -0,69 | -0,82 | -1,08 | -0,90 | |||||||||
| IC à 95 %, lim. sup.c,d | -0,54 | -0,69 | -0,46 | 0,26 | -0,11 | -0,09 | -0,33 | -0,61 | -0,46 | |||||||||
| IC à 95 %, lim. inf.d | -1,91 | -2,05 | -1,76 | -1,13 | -1,42 | -1,29 | -1,31 | -1,55 | -1,34 | |||||||||
| Valeur pc | < 0,001 | < 0,001 | < 0,001 | 0,216 | 0,022 | 0,025 | < 0,001 | < 0,001 | < 0,001 | |||||||||
| Semaine 6, étude 769 | Semaine 6, étude 770 | Semaine 6, études 769 et 770 groupées | |||||||||||||||||||||||||||
| 8 h | 12 h | 16 h | 8 h | 12 h | 16 h | 8 h | 12 h | 16 h | |||||||||||||||||||||
| Solution ophtalmique de LBN à 0,024 % | |||||||||||||||||||||||||||||
| N | 283 | 283 | 284 | 277 | 271 | 271 | 561 | 555 | 556 | ||||||||||||||||||||
| Moyenne (mm Hg)a | 18,59 | 17,84 | 17,82 | 18,67 | 18,02 | 17,87 | 18,63 | 17,92 | 17,84 | ||||||||||||||||||||
| Maléate de timolol à 0,5 % | |||||||||||||||||||||||||||||
| N | 133 | 131 | 131 | 135 | 135 | 135 | 269 | 267 | 267 | ||||||||||||||||||||
| Moyenne (mm Hg)a | 19,63 | 19,09 | 19,09 | 19,59 | 18,86 | 18,85 | 19,6 | 18,98 | 18,97 | ||||||||||||||||||||
| Différences entre les traitementsb | |||||||||||||||||||||||||||||
| Moyenne ajustéec | -1,04 | -1,25 | -1,27 | -0,92 | -0,84 | -0,98 | -0,98 | -1,05 | -1,12 | ||||||||||||||||||||
| IC à 95 %, lim. sup.c,d | -0,38 | -0,62 | -0,58 | -0,28 | -0,23 | -0,35 | -0,52 | -0,62 | -0,66 | ||||||||||||||||||||
| IC à 95 %, lim. inf.d | -1,7 | -1,88 | -1,96 | -1,56 | -1,45 | -1,61 | -1,44 | -1,49 | -1,59 | ||||||||||||||||||||
| Valeur pc | 0,002 | < 0,001 | < 0,001 | 0,005 | 0,007 | 0,003 | < 0,001 | < 0,001 | < 0,001 | ||||||||||||||||||||
| Mois 3, étude 769 | Mois 3, étude 770 | Mois 3, études 769 et 770 groupées | |||||||||||||||||||||||||||
| 8 h | 12 h | 16 h | 8 h | 12 h | 16 h | 8 h | 12 h | 16 h | |||||||||||||||||||||
| Solution ophtalmique de LBN à 0,024 % | |||||||||||||||||||||||||||||
| N | 283 | 283 | 284 | 277 | 271 | 271 | 561 | 555 | 556 | ||||||||||||||||||||
| Moyenne (mm Hg)a | 18,71 | 17,88 | 17,83 | 18,68 | 17,92 | 17,72 | 18,69 | 17,90 | 17,77 | ||||||||||||||||||||
| Maléate de timolol à 0,5 % | |||||||||||||||||||||||||||||
| N | 133 | 131 | 131 | 135 | 135 | 135 | 269 | 267 | 267 | ||||||||||||||||||||
| Moyenne (mm Hg) | 19,73 | 19,15 | 19,15 | 19,56 | 19,21 | 19,06 | 19,64 | 19,18 | 19,1 | ||||||||||||||||||||
| Différences entre les traitementsb | |||||||||||||||||||||||||||||
| Moyenne ajustéec | -1,03 | -1,27 | -1,32 | -0,88 | -1,29 | -1,34 | -0,96 | -1,29 | -1,32 | ||||||||||||||||||||
| IC à 95 %, lim. sup.c,d | -0,37 | -0,61 | -0,64 | -0,25 | -0,67 | -0,72 | -0,5 | -0,84 | -0,87 | ||||||||||||||||||||
| IC à 95 %, lim. inf.d | -1,68 | -1,92 | -2,01 | -1,51 | -1,91 | -1,95 | -1,41 | -1,74 | -1,78 | ||||||||||||||||||||
| Valeur pc | 0,002 | < 0,001 | < 0,001 | 0,006 | < 0,001 | < 0,001 | < 0,001 | < 0,001 | < 0,001 | ||||||||||||||||||||
Abréviations : ANCOVA = analyse de la covariance ; IC = intervalle de confiance ; PIO = pression intraoculaire ; ITT = intention de traiter ; LBN = latanoprostène bunod ; RADO = report en aval de la dernière observation ; N = nombre de sujets.
Remarque : Étude 769 et étude 770 de phase III et études 769 et 770 groupées.
a La moyenne désigne la moyenne des moindres carrés de la PIO à la visite et au point d’évaluation correspondant à la moyenne globale de départ aux mêmes heures selon l’ANCOVA.
b Différence entre les traitements = valeur avec la solution ophtalmique de LBN à 0,024 % moins valeur avec le maléate de timolol à 0,5 %.
c La moyenne ajustée, les IC à 95 % et les valeurs p sont tirés du modèle de l’ANCOVA, où l’étude (769 ou 770) et le traitement sont pris comme des variables à effets fixes et la PIO moyenne de départ aux heures correspondantes, comme une covariable.
d La non-infériorité pouvait être déclarée si la limite supérieure de l’IC était < 1,5 mm Hg pour tous les points d’évaluation de chaque visite et < 1,00 mm Hg pour au moins 5 des 9 points d’évaluation de la période d’évaluation de l’efficacité. Si la non-infériorité était établie pour l’analyse des données groupées, la supériorité à chaque point d’évaluation pouvait être déclarée si la limite supérieure de l’IC à 95 % était < 0 mm Hg pour tous les points d’évaluation lors de chaque visite de la période d’évaluation de l’efficacité.
13 TOXICOLOGIE NON CLINIQUE
13.1 Carcinogenèse, mutagenèse et altération de la fertilité
Le latanoprostène bunod a été non mutagène sur les bactéries et n’a pas induit la formation de micronoyaux dans le test in vitro du micronoyau utilisant des cellules de moelle osseuse de rat. Des aberrations chromosomiques ont été observées in vitro avec des lymphocytes humains en l’absence d’activation métabolique.
Le latanoprostène bunod n’a pas été testé pour évaluer son activité carcinogène dans des études à long terme chez l’animal. L’acide de latanoprost est un des métabolites principaux du latanoprostène bunod. L’exposition de rats et de souris à l’acide de latanoprost, à la suite de l’administration orale de latanoprost dans les bioessais à vie chez les rongeurs, n’a pas été carcinogène.
Des études embryofœtales ont été menées chez des lapines gravides auxquelles on a administré du latanoprostène bunod quotidiennement par injection intraveineuse du jour 7 au jour 19 de la gestation, pour cibler la période de l’organogenèse. Les doses administrées allaient de 0,24 à 80 mcg/kg/jour. Un avortement est survenu à des doses ≥ 0,24 mcg/kg/jour de latanoprostène bunod (0,28 fois la dose clinique, sur la base de la surface corporelle, en présumant une absorption à 100 %). La mortalité embryofœtale (résorption) a augmenté dans les groupes traités par le latanoprostène bunod, comme l’a montré l’augmentation des cas de résorption précoce à des doses ≥ 0,24 mcg/kg/jour et des résorptions à un stade avancé à des doses ≥ 6 mcg/kg/jour (approximativement 7 fois la dose clinique). Aucun fœtus de lapine gravide n’a survécu à des doses de 20 mcg/kg/jour (23 fois la dose clinique) ou plus. Le latanoprostène bunod a produit des anomalies structurales à des doses ≥ 0,24 mcg/kg/jour (0,28 fois la dose clinique). Les malformations comprenaient des anomalies du sternum, une coarctation de l’aorte avec dilatation du tronc pulmonaire, une artère subclavière rétro-œsophagienne avec absence de tronc artériel brachiocéphalique, une tête bombée, une hyperextension des pattes antérieures et dystopie par rotation incomplète ou par non-rotation des membres postérieurs, une distension abdominale/œdème et des vertèbres caudales manquantes/soudées.
Une étude embryofœtale a été menée chez des rates gravides auxquelles on a administré du latanoprostène bunod quotidiennement par injection intraveineuse du jour 7 au jour 17 de la gestation, pour cibler la période de l’organogenèse. Les doses administrées allaient de 150 à 1 500 mcg/kg/jour. Une toxicité maternelle a été observée à une dose de 1 500 mcg/kg/jour (870 fois la dose clinique, sur la base de la surface corporelle, en présumant l’absorption à
100 %), mise en évidence par un gain pondéral réduit chez la mère. Une mortalité embryofœtale (résorption et mortalité fœtale) et des anomalies structurales se sont produites à des doses ≥ 300 mcg/kg/jour (174 fois la dose clinique). Les malformations comprenaient des anomalies du sternum, une tête bombée, une hyperextension des pattes antérieures et dystopie par rotation incomplète ou par non-rotation des membres postérieurs, des anomalies vertébrales et un retard de l’ossification des membres distaux. La dose sans effet nocif observé (DSENO) a été établie à 150 mcg/kg/jour (87 fois la dose clinique) dans cette étude.
Aucune étude sur la fertilité ni le développement embryonnaire précoce n’a été menée avec le latanoprostène bunod. Des études combinées sur la fertilité, le développement embryonnaire précoce et le développement embryofœtal ont été menées chez le rat avec le latanoprost à des doses allant de 5 à 250 mcg/kg/jour (IV) et avec le naproxcinod administré par voie orale à des doses allant de 5,2 à 34,7 mg/kg/jour. La DSENO du latanoprost a été établie à 35 mcg/kg/jour. À 250 mcg/kg/jour, la dose de latanoprost dépassait la dose maximale tolérée, entraînant la mort de la plupart des rats mâles de ce groupe. La DSENO du naproxcinod dans cette étude était de 34,7 mg/kg/jour, soit la dose maximale d’essai.
Les conséquences possibles sur la fertilité peuvent être caractérisées en partie par l’exposition à l’acide de latanoprost, un métabolite commun au latanoprostène bunod et au latanoprost. L’acide de latanoprost n’a eu aucun effet sur la fertilité des mâles ni des femelles dans les études chez l’animal.
13.2 Toxicologie et pharmacologie chez l’animal
Dans une étude de toxicologie de 9 mois, des doses oculaires topiques de latanoprostène bunod étaient administrées dans un œil à des macaques de Buffon, qui recevaient soit le traitement témoin (excipient seulement), une goutte à 0,024 % 2 f.p.j., une goutte à 0,04 % 2 f.p.j. ou deux gouttes à 0,04 % par dose, 2 f.p.j. Les valeurs d’exposition systémique étaient équivalentes à 4,2 fois, 7,9 fois et 13,5 fois la dose clinique, respectivement, sur la base de la surface corporelle (en supposant une absorption de 100 %). L’examen microscopique des poumons après 9 mois a révélé une fibrose/inflammation pleurale/sous-pleurale chronique dans le groupe de mâles recevant la dose de 0,04 %, avec une fréquence et un degré de gravité croissants comparativement aux témoins. Aucun effet toxique sur les poumons n’a été observé à la dose de 0,024 %.