


Monographie de produit - Sandoz Bimatoprost Rc
1 INDICATIONS
Sandoz Bimatoprost RC (bimatoprost) est indiqué pour :
- réduire la pression intraoculaire élevée chez les patients atteints de glaucome à angle ouvert ou d’hypertension oculaire.
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée et n’a donc pas autorisé d’indication pour cette population.
1.2 Personnes âgées
Dans l’ensemble, aucune différence clinique n’a été observée sur le plan de l’innocuité ou de l’efficacité entre les personnes âgées et les autres adultes. Utiliser selon les indications chez l’adulte.
2 CONTRE-INDICATION
- Sandoz Bimatoprost RC est contre-indiqué chez les patients qui présentent une hypersensibilité au bimatoprost, à l’un des ingrédients de la préparation, y compris les ingrédients non médicinaux, ou à l’un des composants du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
4 POSOLOGIE ET ADMINISTRATION
4.2 Posologie recommandée et ajustement posologique
La dose recommandée est de 1 goutte dans chaque œil à traiter, 1 fois par jour, le soir. Sandoz
Bimatoprost RC ne doit pas être administré plus de 1 fois par jour puisqu’il a été démontré qu’une administration plus fréquente pourrait atténuer son effet hypotenseur oculaire et augmenter la fréquence et la gravité des effets indésirables. Voir 7 MISES EN GARDE ET PRÉCAUTIONS.
4.4 Administration
Il faut dire aux patients d’éviter que l’embout du flacon compte-gouttes n’entre en contact avec l’œil ou les structures avoisinantes afin d’empêcher toute blessure oculaire ou toute contamination de la solution.
Sandoz Bimatoprost RC peut être utilisé de façon concomitante avec d’autres médicaments ophtalmiques topiques pour diminuer la pression intraoculaire (PIO). Si plus d’un médicament ophtalmique topique est utilisé, il faut attendre au moins 5 minutes entre l’administration de chaque produit.
Il faut retirer les verres de contact avant l’application de Sandoz Bimatoprost RC et attendre au moins 15 minutes avant de les remettre. Voir 7 MISES EN GARDE ET PRÉCAUTIONS.
4.5 Dose omise
Il faut aviser le patient d’appliquer 1 seule goutte du médicament dès qu’il constate l’omission, puis de reprendre l’administration à l’heure habituelle.
5 SURDOSAGE
On ne dispose d’aucune donnée sur le surdosage chez l’humain. En cas de surdosage par Sandoz Bimatoprost RC, le traitement symptomatique est indiqué.
Au cours d’études menées chez la souris et le rat, des doses administrées par voie orale (par gavage) allant jusqu’à 100 mg/kg/jour n’ont entraîné aucune toxicité. Cette dose, exprimée en mg/m2, est au moins 210 fois supérieure à la quantité de bimatoprost à laquelle serait exposé un enfant pesant 10 kg s’il devait ingérer de manière accidentelle le contenu d’un flacon de bimatoprost RC de 7,5 mL.
Pour la prise en charge d’une surdose soupçonnée, notamment en cas d’ingestion accidentelle, veuillez communiquer avec le centre antipoison de votre région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 1 – Formes pharmaceutiques, teneurs, composition et conditionnement
| Forme pharmaceutique / | ||
| Voie d’administration | Ingrédients non médicinaux | |
| teneur/composition | ||
| Ophtalmique | Solution à 0,01 % p/v bimatoprost | Chlorure de benzalkonium (0,2 mg/mL) comme agent de conservation, phosphate de sodium dibasique anhydre, acide citrique monohydrate, chlorure de sodium, eau pour injection. De l’hydroxyde de sodium et/ou de l’acide chlorhydrique peuvent être ajoutés pour ajuster le pH. |
Sandoz Bimatoprost RC est stérile et présenté en flacon compte-gouttes en plastique blanc opaque de 3 mL, de 5 mL ou de 7,5 mL.
Sandoz Bimatoprost RC est une solution limpide, incolore, isotonique, tamponnée et stérile contenant un agent de conservation. Son pH est de 7,3 ± 0,5, et son osmolalité, d’environ 290 mOsmol/kg.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Les solutions ophtalmiques de bimatoprost ont été associées à des cas de modifications du tissu pigmenté. Ces modifications comprennent une augmentation de la pigmentation et de la croissance des cils et une augmentation de la pigmentation de l’iris et du tissu périorbitaire (paupières). L’augmentation de la pigmentation de l’iris pourrait être permanente.
La solution ophtalmique de bimatoprost peut changer progressivement la couleur des yeux en augmentant la quantité de pigment brun dans l’iris, une altération due à une hausse du nombre de mélanosomes (granules de pigment) dans les mélanocytes. Les effets à long terme sur les mélanocytes et les conséquences d’une lésion possible des mélanocytes et (ou) du dépôt de granules de pigment dans d’autres parties de l’œil sont actuellement inconnus. La modification de la couleur de l’iris se produit lentement et peut passer inaperçue pendant des mois, voire des années. La pigmentation augmente généralement tant que la solution ophtalmique de bimatoprost est administrée. Dans le cadre d’une étude clinique de 12 mois, une modification de la couleur de l’iris a été signalée chez 0,5 % des patients traités par une solution ophtalmique de bimatoprost à 0,01 %. Un assombrissement notable de l’iris a été signalé chez 1,5 % des patients traités par une solution ophtalmique de bimatoprost à 0,03 % pendant 12 mois à raison de 1 goutte 1 fois par jour dans l’œil touché (1,1 % des patients traités pendant 6 mois).
Les patients doivent être informés de la possibilité du changement de couleur de l’iris. De plus, les patients qui doivent recevoir le traitement dans un œil seulement doivent être avisés du risque d’augmentation de la pigmentation brune de l’iris, du tissu périorbitaire et des cils de l’œil traité et, par conséquent, de l’apparition d’une hétérochromie de l’iris. Ils doivent également être informés de la possibilité d’une disparité entre les yeux pour ce qui est de la longueur, de l’épaisseur et du nombre des cils.
Généralement, la pigmentation brune autour de la pupille s’étend de façon concentrique vers la périphérie des yeux touchés, mais il se pourrait également qu’une partie ou que la totalité de l’iris brunisse. Jusqu’à ce que plus de données sur l’augmentation de la pigmentation brune soient disponibles, les patients doivent être examinés à intervalles réguliers, et le traitement pourrait être arrêté en cas d’augmentation de la pigmentation, selon l’état clinique du patient. L’augmentation de la pigmentation brune de l’iris ne devrait pas progresser après l’arrêt du traitement, mais le changement de couleur pourrait être permanent. Les nævi et les éphélides de l’iris ne devraient pas être touchés par le traitement.
Des poils peuvent pousser sur les régions où Sandoz Bimatoprost RC entre en contact de façon répétée avec la surface de la peau. Il est donc important d’appliquer Sandoz Bimatoprost RC selon les directives et de l’empêcher de couler sur les joues ou sur toute autre région de la peau.
Sandoz Bimatoprost RC (solution ophtalmique de bimatoprost à 0,01 % p/v) contient du chlorure de benzalkonium à une concentration de 0,02 % (0,2 mg/mL), comparativement à une concentration de 0,005 % (0,05 mg/mL) dans le cas de Sandoz Bimatoprost RC (solution ophtalmique de bimatoprost à 0,03 % p/v) contient. Une surveillance est nécessaire dans les cas d’utilisation fréquente ou prolongée chez les patients qui présentent une sécheresse oculaire ou une atteinte de la cornée.
On a signalé des cas de kératite bactérienne associée à l’utilisation de flacons multidoses de produits ophtalmiques topiques. Ces flacons avaient été contaminés par inadvertance par des patients qui, dans la plupart des cas, présentaient une affection concomitante de la cornée ou une atteinte de la surface épithéliale de l’œil. Consulter la section intitulée RENSEIGNEMENTS DESTINÉS AUX PATIENTS.
Cancérogenèse et mutagenèse
Voir 16 TOXICOLOGIE NON CLINIQUE.
Conduite de véhicules et utilisation de machines
Selon le profil pharmacodynamique du médicament, le bimatoprost ne devrait pas nuire à la capacité du patient à conduire un véhicule ou à utiliser des machines. Comme dans le cas de tout médicament ophtalmique, si la vision devient temporairement brouillée au moment de l’instillation, le patient doit attendre que sa vision s’améliore avant de conduire un véhicule ou d’utiliser des machines.
Fonctions hépatique, biliaire et pancréatique
La solution ophtalmique de bimatoprost n’a pas été étudiée chez les patients atteints d’insuffisance hépatique; par conséquent, il faut faire preuve de prudence lorsqu’on utilise le médicament chez ces patients.
Fonction visuelle
Sandoz Bimatoprost RC doit être appliqué avec prudence chez les patients atteints d’une inflammation intraoculaire évolutive (p. ex., uvéite).
Des cas d’œdème maculaire, y compris d’œdème maculaire cystoïde, ont été signalés pendant le traitement par une solution ophtalmique de bimatoprost à 0,03 % pour diminuer la PIO élevée.
La solution ophtalmique de bimatoprost doit être utilisée avec prudence chez les patients aphaques ou pseudophaques présentant une déchirure de la capsule postérieure du cristallin et chez les patients présentant des facteurs de risque connus d’œdème maculaire (p. ex., intervention chirurgicale intraoculaire, occlusion veineuse rétinienne, maladie inflammatoire oculaire et rétinopathie diabétique).
Bimatoprost 0,01% p/v n’a pas été suffisamment évalué pour le traitement du glaucome congénital, à angle étroit (à angle fermé), ou néovasculaire, et des maladies inflammatoires oculaires.
Il existe un risque que l’effet de diminution de la PIO par des analogues des prostaglandines soit réduit chez les patients souffrant de glaucome ou d’hypertension oculaire lorsque ces médicaments sont utilisés en concomitance avec d’autres analogues des prostaglandines.
Des études sur bimatoprost à 0,03 % menées chez des patients souffrant de glaucome ou d’hypertension oculaire ont montré qu’une exposition plus fréquente de l’œil au bimatoprost, c’est-à-dire plus de 1 fois par jour, pouvait réduire son effet hypotenseur sur l’œil. Il faut surveiller les patients qui utilisent Sandoz Bimatoprost RC (solution ophtalmique de bimatoprost à 0,01 % p/v) en concomitance avec d’autres analogues des prostaglandines afin de pouvoir noter les changements de la PIO.
Les études cliniques pivots comprenaient un nombre de patients atteints de glaucome pseudo-exfoliatif ou de glaucome pigmentaire proportionnel à la population générale. Tous ces patients ont répondu positivement au traitement, mais étant donné le faible nombre absolu de ces patients inscrits aux études, les résultats de l’analyse n’étaient pas statistiquement significatifs. Aucun de ces patients n’a abandonné le traitement en raison d’un manque d’efficacité ou d’effets indésirables. Sandoz Bimatoprost RC (solution ophtalmique de bimatoprost à 0,01 % p/v) contient du chlorure de benzalkonium, un agent de conservation, qui peut être absorbé par les verres de contact souples et en modifier la couleur. Il faut dire aux patients qui portent des verres de contact souples (hydrophiles) de les retirer avant l’application de Sandoz Bimatoprost RC (solution ophtalmique de bimatoprost à 0,01 % p/v) et d’attendre au moins 15 minutes avant de les remettre.
La concentration de chlorure de benzalkonium de Sandoz Bimatoprost RC (solution ophtalmique de bimatoprost à 0,01 % p/v) est de 0,02 % (0,2 mg/mL), comparativement à 0,005 % (0,05 mg/mL) dans le cas de Sandoz Bimatoprost (solution ophtalmique de bimatoprost à 0,03 % p/v). Le chlorure de benzalkonium, fréquemment utilisé comme agent de conservation dans les produits ophtalmiques, a été associé à des cas de kératite ponctuée et (ou) de kératopathie ulcéreuse toxique. Par conséquent, une surveillance est nécessaire dans les cas d’utilisation fréquente ou prolongée chez les patients qui présentent une sécheresse oculaire ou une atteinte de la cornée.
Bimatoprost 0,01% p/v n’ayant pas été étudié chez les patients présentant une sécheresse oculaire importante, il ne doit pas être administré à ces patients.
De très rares cas de calcification cornéenne ont été rapportés chez certains patients dont la cornée était considérablement endommagée qui utilisaient des gouttes ophtalmiques contenant du phosphate.
Fonction rénale
La solution ophtalmique de bimatoprost n’a pas été étudiée chez les patients atteints d’insuffisance rénale; par conséquent, il faut faire preuve de prudence lorsqu’on utilise le médicament chez ces patients.
Santé reproductive : risque pour les femmes et les hommes
- Fertilité
Le bimatoprost n’a pas altéré la fertilité chez les rats mâles ou femelles à des doses pouvant atteindre 0,6 mg/kg/jour (environ 103 fois l’exposition chez l’humain selon l’aire sous la courbe (ASC) des concentrations sanguines en fonction du temps chez des patients à qui une solution ophtalmique de bimatoprost à 0,03 % avait été administrée à raison de 1 goutte par jour dans chaque œil pendant 14 jours).
7.1 Populations particulières
7.1.1 Femmes enceintes
Il n’existe aucune étude comparative rigoureuse portant sur l’administration de bimatoprost 0,01% p/v chez la femme enceinte. Comme les études sur la reproduction animale ne permettent pas toujours de prédire la réponse de l’humain au médicament, Sandoz Bimatoprost RC ne devrait pas être administré durant la grossesse à moins que les bienfaits possibles ne justifient le risque potentiel pour le fœtus.
Au cours des études cliniques, aucun cas d’exposition au médicament pendant la grossesse n’a été signalé.
Dans le cadre d’études sur le développement embryonnaire et fœtal chez des souris et des rates gravides, des avortements ont été observés à la suite de l’administration par voie orale de doses de bimatoprost qui ont produit une exposition au moins 33 fois ou 97 fois supérieure, respectivement, à celle prévue chez l’humain (ASC) chez des patientes à qui une solution ophtalmique de bimatoprost à 0,03 % avait été administrée à raison de 1 goutte par jour dans chaque œil pendant 14 jours.
Des signes de toxicité maternelle et une diminution du poids corporel des rejetons ont été observés lorsque les rates ont reçu par voie orale des doses qui ont produit une exposition au moins 41 fois supérieure à celle prévue chez l’humain (ASC) chez des patientes à qui une solution ophtalmique de bimatoprost à 0,03 % avait été administrée à raison de 1 goutte par jour dans chaque œil pendant 14 jours. Voir 16 TOXICOLOGIE NON CLINIQUE.
7.1.2 Femmes qui allaitent
On ignore si le bimatoprost est excrété dans le lait maternel chez l’humain. Comme beaucoup de médicaments sont excrétés dans le lait maternel humain, il faut faire preuve de prudence au moment d’administrer Sandoz Bimatoprost RC à une femme qui allaite.
7.1.3 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée et n’a donc pas autorisé d’indication pour cette population.
7.1.4 Personnes âgées
Dans l’ensemble, aucune différence clinique n’a été observée sur le plan de l’innocuité ou de l’efficacité entre les personnes âgées et les autres adultes. Utiliser selon les indications chez l’adulte.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Dans l’étude clinique multicentrique d’une durée de 12 mois menée à double insu et comparative avec traitement actif portant sur la solution ophtalmique de bimatoprost à 0,01 %, la plupart des effets indésirables étaient de nature oculaire et se sont révélés légers et sans gravité. L’effet indésirable signalé le plus souvent était l’hyperémie conjonctivale (31,4 % des patients traités).
8.2 Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant d’études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
Les données présentées ci-dessous proviennent d’une étude clinique multicentrique, à répartition aléatoire, à double insu et à groupes parallèles d’une durée de 12 mois menée chez 560 patients atteints de glaucome ou d’hypertension oculaire. Une solution de bimatoprost à 0,01 %, administrée 1 fois par jour, a été comparée à des solutions ophtalmiques de bimatoprost à 0,03 % et à 0,0125 % administrées 1 fois par jour. Les effets indésirables, codés à l’aide du dictionnaire COSTART disponible au moment de l’étude (en anglais seulement), peu importe leur cause, qui ont été signalés dans cette étude sont présentés ci-dessous dans le Tableau 2 selon la classification par système organique de MedDRA (en anglais seulement) pour bimatoprost à 0,01 % et bimatoprost à 0,03 %.
Tableau 2 : Nombre (%) de patients ayant manifesté des effets indésirables oculaires, peu importe leur cause – Effets signalés par plus de 1 % des patients (étude 192024-031)
bimatoprost à 0,01 % p/v N=185 (%) | bimatoprost à 0,03 % p/v N=187 (%) | |
| Tous les effets oculaires | 88 (47,6 %)a | 116 (62,0 %) |
| Troubles oculaires | ||
| Hyperémie oculaire/conjonctivale* | 58 (31,4 %) | 73 (39,0 %) |
| Érythème de la paupière* | 7 (3,8 %) | 10 (5,3 %) |
| Irritation oculaire* | 7 (3,8 %) | 3 (1,6 %) |
| Croissance des cils* | 7 (3,8 %) | 6 (3,2 %) |
| Hémorragie conjonctivale | 5 (2,7 %) | 1 (0,5 %) |
| Vision trouble* | 5 (2,7 %) | 3 (1,6 %) |
| Kératite ponctuée* | 4 (2,2 %) | 11 (5,9 %) |
| Cataracte | 4 (2,2 %) | 4 (2,1 %) |
| Prurit oculaire* | 4 (2,2 %) | 10 (5,3 %) |
| Œdème conjonctival* | 3 (1,6 %) | 1 (0,5 %) |
| Diminution de l'acuité visuelle | 2 (1,1 %) | 4 (2,1 %) |
| Prurit de la paupière* | 2 (1,1 %) | 1 (0,5 %) |
| Douleur oculaire | 2 (1,1 %) | 2 (1,1 %) |
| Hyperpigmentation de l'iris* | 1 (0,5 %) | 2 (1,1 %) |
| Corps flottants du vitré | 2 (1,1 %) | 1 (0,5 %) |
| Asthénopie* | 1 (0,5 %) | 3 (1,6 %) |
| Décollement du vitré | 1 (0,5 %) | 3 (1,6 %) |
| Augmentation du larmoiement | 1 (0,5 %) | 1 (0,5 %) |
| Perte de champ visuel | 1 (0,5 %) | 2 (1,1 %) |
| Sensation de corps étranger dans les yeux | 0 (0,0 %) | 5 (2,7 %) |
| Sécheresse oculaire | 0 (0,0 %) | 3 (1,6 %) |
| Blépharite | 0 (0,0 %) | 3 (1,6 %) |
| Sensation anormale dans l'œil | 0 (0,0 %) | 3 (1,6 %) |
| Allergie oculaire | 0 (0,0 %) | 1 (0,5 %) |
| Maculopathie | 0 (0,0 %) | 2 (1,1 %) |
| Scotome | 0 (0,0 %) | 2 (1,1 %) |
| Blépharite allergique | 0 (0,0 %) | 3 (1,6 %) |
| Érosion de la cornée | 0 (0,0 %) | 2 (1,1 %) |
| Photophobie | 0 (0,0 %) | 2 (1,1 %) |
bimatoprost à 0,01 % p/v N=185 (%) | bimatoprost à 0,03 % p/v N=187 (%) | |
| Troubles généraux et anomalies au point d’administration | ||
| Irritation au point d'instillation* | 2 (1,1 %) | 1 (0,5 %) |
| Infections et infestations | ||
| Orgelet | 1 (0,5 %) | 2 (1,1 %) |
| Résultats des examens et des analyses | ||
| Augmentation de la pression intraoculaire | 0 (0,0 %) | 3 (1,6 %) |
| Troubles de la peau et du tissu sous-cutané | ||
| Hyperpigmentation de la peau* | 5 (2,7 %) | 10 (5,3 %) |
| Hypertrichose* c | 3 (1,6 %) | 3 (1,6 %) |
Source : Rapport de l'étude 192024-031, tableaux 14.3-3.1 et 14.3-3.2, tableau 14.3-4 * Effet signalé par un investigateur comme étant lié au traitement chez au moins un patient dans le cas de la solution ophtalmique de bimatoprost à 0,01 % p/v a La solution ophtalmique de bimatoprost à 0,01 % p/v a un effet nettement moindre que la solution ophtalmique de bimatoprost à 0,03 % p/v (p ≤ 0,005) b Hypertrichose signalée comme une « pousse de poils autour de l'œil » | ||
Comparativement à bimatoprost à 0,03 % p/v, bimatoprost à 0,01 % p/v a provoqué significativement moins d’effets indésirables (toutes causes confondues et liés au traitement) et d’effets indésirables oculaires. Les patients ont présenté une hyperémie macroscopique moins grave.
Les effets indésirables liés au traitement, en particulier l’hyperémie conjonctivale (1,6 %), ont entraîné l’arrêt du traitement chez 2,2 % des patients traités par la solution ophtalmique de bimatoprost à 0,01 %. Parmi les patients traités par la solution ophtalmique de bimatoprost à 0,03 %, 6,4 % ont cessé le traitement à cause d’un effet indésirable lié au traitement, principalement l’hyperémie conjonctivale (2,7 %).
Effets indésirables non oculaires
Tableau 3 – Nombre (%) de patients ayant présenté des effets indésirables non oculaires, peu importe leur cause, signalés par plus de 1 % des patients traités par bimatoprost à 0,01 % p/v (étude 192024-031)
bimatoprost à 0,01 % p/v N=185 (%) | bimatoprost à 0,03 % p/v N=187 (%) |
bimatoprost à 0,01 % p/v N=185 (%) | bimatoprost à 0,03 % p/v N=187 (%) | |
| Tous les effets non oculaires | 80 (43,2 %) | 77 (41,2 %) |
| Troubles hématologiques et du système lymphatique | ||
| Anémie | 3(1,6 %) | 1 (0,5 %) |
| Troubles cardiaques | ||
| Insuffisance cardiaque congestive | 7 (3,8 %) 3 (1,6 %) | 0 (0,0 %) |
| Douleurs thoraciques | 10 (5,3 %) 2 (1,1 %) | 2 (1,1 %) |
| Troubles endocriniens | ||
| Hypothyroïdie | 4(2,2 %) | 1 (0,5 %) |
| Troubles gastro-intestinaux | ||
| Reflux gastro-œsophagien | 6 (3,2 %) | 1 (0,5 %) |
| Nausées* | 3 (1,6 %) | 1 (0,5 %) |
| Odontalgie | 2(1,1 %) | 0 (0,0 %) |
| Infections et infestations | ||
| Infection des voies respiratoires | 6 (3,2 %) | 3 (1,6 %) |
supérieures Rhinopharyngite | 5(2,7 %) | 4 (2,1 %) |
| Angine streptococcique | 3(1,6 %) | 0 (0,0 %) |
| Influenza | 2(1,1 %) | 1 (0,5 %) |
| Infection urinaire | 2 (1,1 %) | 2 (1,1 %) |
| Blessure, empoisonnement et complications liées à une intervention | ||
| Lacération de la peau | 3(1,6 %) | 1 (0,5 %) |
| Douleur suivant une intervention | 2 (1,1 %) | 1 (0,5 %) |
| Chute | 2(1,1 %) | 2(1,1 %) |
| Troubles du métabolisme et de la nutrition | ||
| Hypercholestérolémie | 5(2,7 %) | 5(2,7 %) |
| Diabète sucré | 5 (2,7 %) | 2 (1,1 %) |
| Diabète sucré non insulinodépendant | 3 (1,6 %) | 1 (0,5 %) |
| Dyslipidémie | 2(1,1 %) | 0 (0,0 %) |
| Œdème périphérique | 3 (1,6 %) | 2 (1,1 %) |
| Troubles de l’appareil locomoteur et du tissu conjonctif | ||
| Spasmes musculaires | 3 (1,6 %) | 0 (0,0 %) |
| Dorsalgie | 2 (1,1 %) | 6 (3,2 %) |
| Troubles du système nerveux | ||
| Étourdissements | 3(1,6 %) | 2 (1,1 %) |
| Céphalées* | 3(1,6 %) | 3(1,6 %) |
| Troubles psychiatriques | ||
| Dépression | 3(1,6 %) | 1 (0,5 %) |
bimatoprost à 0,01 % p/v N=185 (%) | bimatoprost à 0,03 % p/v N=187 (%) | |
| Troubles rénaux et urinaires | ||
| Néphrolithiase | 2(1,1 %) | 0 (0,0 %) |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Toux | 2(1,1 %) | 1 (0,5 %) |
| Asthme | 2(1,1 %) | 3 (1,6 %) |
| Dyspnée | 2(1,1 %) | 1 (0,5 %) |
| Bronchite | 2 (1,1 %) | 0 (0,0 %) |
| Rhinopharyngite | 5 (2,7 %) | 4 (2,1 %) |
| Troubles vasculaires | ||
| Hypertension | 8(4,3 %) | 11 (5,9 %) |
| * Effet signalé par un chercheur comme étant lié au traitement chez au moins 1 patient dans le cas de bimatoprost à 0,01 % p/v | ||
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Le nombre de patients ayant signalé un effet indésirable, peu importe sa cause, était de 1 (0,5 %) pour chacun des effets indésirables suivants :
Troubles oculaires : œdème de la paupière*, douleur à la paupière, cataracte nucléaire, trouble de la conjonctive*, desquamation de la paupière, formation de croûtes sur le bord de la paupière*, kératoconjonctivite sèche, orgelet interne, chalazion, lésion oculaire d’origine chimique, conjonctivite virale, anomalie de l’épithélium cornéen, amincissement de la cornée, dégénérescence maculaire, trou maculaire, madarosis*, épithéliopathie pigmentaire rétinienne, trichiasis
Troubles du système immunitaire : prurit*
Infections et infestations : diverticulite, pneumonie
Lésion, empoisonnement et complications chirurgicales : contusion
Troubles musculosquelettiques et du tissu conjonctif : douleur musculosquelettique
Troubles psychiatriques : anxiété
Troubles respiratoires, thoraciques et médiastinaux : sinusite
Troubles de la peau et du tissu sous-cutané : peau sèche*, cellulite
* Effet signalé par un chercheur comme étant lié au traitement dans le cas de bimatoprost à 0,01 %.
Données sur l’innocuité provenant d’autres études cliniques :
Dans le cadre d’études cliniques à double insu et comparatives avec traitement actif portant sur bimatoprost à 0,03 %, administré 1 fois par jour, les effets indésirables ci-dessous liés au traitement ont été signalés.
La fréquence est définie comme suit : très fréquent (> 10 %); fréquent (≥ 1 % à < 10 %); peu fréquent (≥ 0,1 % à < 1 %).
Troubles cardiaques
Peu fréquent : douleurs thoraciques, palpitations
Troubles oculaires
Très fréquent : hyperémie conjonctivale, croissance des cils, prurit oculaire
Fréquent : sécheresse oculaire, sensation de brûlure dans l’œil, augmentation de la pigmentation de la paupière, sensation de corps étranger dans l’œil, douleur oculaire, troubles de la vision, érythème de la paupière, coloration anormale des cils, écoulement oculaire, irritation oculaire, blépharite, kératite ponctuée superficielle, photophobie, conjonctivite allergique, épiphora, augmentation de la pigmentation de l’iris, perte d’acuité visuelle, asthénopie, cataracte non spécifiée, œdème conjonctival Peu fréquent : érosion de la cornée, sensation de piqûre dans l’œil, prurit de la paupière, blépharospasme, atteinte de la conjonctive non spécifiée, œdème de la paupière, chalazion, œdème oculaire, orgelet, bulle conjonctivale, folliculose conjonctivale, atteinte de la paupière non spécifiée, douleur à la paupière, iritis (inflammation oculaire), kératite, anomalie du champ visuel, corps flottants dans le vitré, diplopie
Troubles gastro-intestinaux
Peu fréquent : xérostomie, dyspepsie
Troubles généraux et affections au point d’administration
Fréquent : asthénie
Peu fréquent : anomalie des résultats aux épreuves de la fonction hépatique
Troubles du système immunitaire
Peu fréquent : prurit
Infections et infestations
Fréquent : infection
Troubles du métabolisme et de la nutrition
Peu fréquent : œdème périphérique, hypercholestérolémie
Troubles musculosquelettiques et du tissu conjonctif
Peu fréquent : arthrite
Néoplasmes bénins, malins et non spécifiés (y compris les kystes et les polypes)
Peu fréquent : cystite
Troubles du système nerveux
Fréquent : céphalées
Peu fréquent : étourdissements, somnolence, nervosité
Troubles psychiatriques
Peu fréquent : insomnie, anxiété
Troubles rénaux et urinaires
Peu fréquent : anomalies des urines
Troubles respiratoires, thoraciques et médiastinaux
Peu fréquent : rhinite, bronchite, exacerbation de la toux, pharyngite, sinusite, dyspnée
Troubles de la peau et du tissu sous-cutané
Fréquent : hirsutisme
Peu fréquent : éruption cutanée
Troubles génito-urinaires
Peu fréquent : cystite, anomalies des urines
Troubles vasculaires
Fréquent : hypertension
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables qui suivent ont été observés après la commercialisation de bimatoprost à 0,01 %. Puisque la déclaration postcommercialisation de ces effets est faite de façon volontaire par une population de taille inconnue, il est impossible d’estimer de manière fiable leur fréquence.
Troubles oculaires : augmentation de la pigmentation de la paupière, sécheresse oculaire, écoulement oculaire, œdème oculaire, œdème de la paupière, douleur oculaire, sensation de corps étranger dans l’œil, augmentation de la pigmentation de l’iris, augmentation du larmoiement, gêne oculaire, changements périorbitaires et palpébraux associés à une atrophie de la graisse périorbitaire et à un resserrement de la peau se traduisant par le creusement du sillon palpébral, un ptosis, une énophtalmie et la rétraction de la paupière, photophobie, œdème maculaire, vision trouble
Troubles du système immunitaire : réaction d’hypersensibilité incluant des signes et symptômes d’allergie oculaire et de dermatite allergique
Troubles du système nerveux : céphalées
Troubles respiratoires, thoraciques et médiastinaux : exacerbation de l’asthme
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Aucune étude particulière n’a été réalisée pour évaluer les interactions médicamenteuses. Toutefois, aucune interaction médicament-médicament n’est attendue chez l’humain puisque les concentrations générales de bimatoprost sont extrêmement faibles (inférieures à 0,2 ng/mL) après l’administration répétée de doses de solution ophtalmique de bimatoprost à 0,03 % dans les yeux. De plus, les voies du métabolisme et de l’excrétion du médicament sont multiples.
9.4 Interactions médicament-médicament
Dans le cadre d’études cliniques, aucun signe d’interaction n’a été noté lorsque bimatoprost à 0,03% p/v a été utilisé de façon concomitante avec plusieurs bêta-bloquants ophtalmiques. L’utilisation concomitante de bimatoprost à 0,03% p/v et d’antiglaucomateux autres que les bêta-bloquants topiques n’a pas été évaluée dans le cadre d’un traitement adjuvant du glaucome.
9.5 Interactions médicament-aliment
Aucune interaction avec des aliments n’a pu être établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des plantes médicinales n’a pu être établie.
9.7 Interactions médicament-épreuves de laboratoire
Les effets du médicament sur les résultats des examens de laboratoire n’ont pas été établis.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le bimatoprost est un analogue synthétique des prostamides dont la structure est similaire à celle de la prostaglandine F2-alpha dans la mesure où le groupement acide carboxylique est remplacé par un substituant électriquement neutre. Son mode d’action ressemble à celui de la prostamide F2-alpha, une substance d’origine naturelle. Le bimatoprost ne présente aucune activité pharmacologique significative sur les récepteurs de prostaglandines connus ni aucune activité utérotonique ou mitogénique. Les résultats d’études laissent croire que le médicament diminue la PIO en augmentant l’écoulement uvéoscléral et trabéculaire, sans effet significatif sur la sécrétion de l’humeur aqueuse. Les études pharmacodynamiques menées chez l’humain ont montré une diminution importante de 30 à 35 % de la résistance à l’écoulement, comparativement aux yeux traités par l’excipient, sur la base des données tonographiques et des valeurs calculées de la résistance apparente à l’écoulement. L’effet hypotenseur sur l’œil n’est pas attribuable à un mécanisme lié à la cyclo-oxygénase (COX).
10.2 Pharmacodynamie
L’effet de la solution ophtalmique de bimatoprost à 0,03 % dans les 12 premières heures suivant son administration a été évalué dans 2 études. Lorsqu’il a été administré le matin, le bimatoprost a commencé à agir 4 heures après l’application, puis la PIO a diminué de façon continue jusqu’à 12 heures après l’application. L’effet de la solution ophtalmique de bimatoprost à 0,03 % a également été évalué entre 12 et 24 heures après l’application. La PIO moyenne était de 17,7 mm Hg 12 heures après l’administration du médicament et de 16,9 mm Hg 24 heures après l’administration. D’après ces données, il est recommandé d’administrer le médicament 1 fois par jour, le soir, afin qu’il atteigne son efficacité maximale prévue le matin (de 8 h à 11 h), le moment où la PIO non traitée est habituellement à son pic.
Dans une brève étude de phase II d’une durée de 5 jours, 4 préparations de bimatoprost ont été évaluées : l’une à 0,01 %, une autre à 0,015 %, une troisième à 0,015 % avec EDTA et une dernière à 0,02 %, chacune contenant du chlorure de benzalkonium à 0,2 mg/mL comme agent de conservation. La solution ophtalmique bimatoprost à 0,03 % p/v (contenant du chlorure de benzalkonium à 0,05 mg/mL comme agent de conservation) a servi de témoin actif. Une diminution statistiquement et cliniquement significative de la variation moyenne de la PIO par rapport aux valeurs de départ a été observée à chaque moment où la mesure a été effectuée dans le cas de toutes les préparations étudiées contenant une faible concentration de bimatoprost (0,01 %, 0,015 %, 0,015 % avec EDTA et 0,02 %) et une concentration élevée de chlorure de benzalkonium (0,2 mg/mL) ainsi que dans le cas de bimatoprost à 0,03 % p/v.
10.3 Pharmacocinétique
Tableau 4 – Résumé des valeurs moyennes des paramètres pharmacocinétiques du bimatoprost à la suite de l’administration par voie oculaire de bimatoprost à 0,03 % 1 fois par jour dans chaque œil chez des sujets en bonne santé pendant 2 semaines
| Jour de prélèvement | Cmax (ng/mL) | Tmax (h) | ASC (ng•h/mL)a |
| 1 | 0,0864 | 0,105 | 0,1024 |
| 7 | 0,0721 | 0,131 | 0,0742 |
| 14 | 0,0822 | 0,107 | 0,0960 |
| Cmax = concentration maximale; Tmax = temps nécessaire pour atteindre la Cmax; ASC = aire sous la courbe; ASC0-inf = aire sous la courbe du temps 0 à l’infini; ASC0-24 h = aire sous la courbe entre 0 et 24 heures a ASC signifie ASC0-inf le jour 1 et ASC0-24 h les jours 7 et 14. | |||
L’exposition générale après l’administration répétée par voie oculaire est faible. L’état d’équilibre a été atteint après l’application de 1 goutte de solution ophtalmique de bimatoprost à 0,03 % 1 fois par jour dans chaque œil pendant 1 semaine.
Chez les patients atteints de glaucome ou d’hypertension oculaire, les concentrations sanguines de bimatoprost étaient semblables à celles observées chez les sujets en bonne santé.
Aucune accumulation générale significative du médicament n’a été notée au fil du temps à la posologie uniquotidienne recommandée. La concentration sanguine moyenne se situait autour de 0,08 ng/mL après 12 mois d’administration de la solution ophtalmique de bimatoprost à 0,03 % 1 ou 2 fois par jour. La posologie uniquotidienne correspondait à une exposition totale de 6,13 mg (1 goutte de 28 mcL dans chaque œil 1 fois par jour pendant 12 mois) ou de 0,00028 mg/kg/jour pour une personne de 60 kg pendant 12 mois.
Absorption
Le bimatoprost pénètre bien dans la cornée et la sclérotique humaines in vitro. Le coefficient de perméabilité moyen de la cornée était de 3,24 x 10⁻⁶ cm/s. Le bimatoprost pénètre mieux dans le tissu de la sclérotique que dans le tissu de la cornée chez l’humain, le coefficient de perméabilité moyen de la sclérotique étant de 14,5 x 10⁻⁶ cm/s.
Après l’application de 1 goutte de solution ophtalmique de bimatoprost à 0,03 % 1 fois par jour dans chaque œil chez 15 sujets en bonne santé pendant 2 semaines, le taux sanguin de bimatoprost était sous le seuil de détection (0,025 ng/mL) chez la plupart des participants de 1 à 1,5 heure après l’administration du médicament. Les valeurs moyennes de la Cmax du bimatoprost étaient comparables les jours 7 et 14, s’élevant à 0,0721 ng/mL et à 0,0822 ng/mL, respectivement. Les valeurs moyennes de l’ASC0-24 h étaient elles aussi comparables les jours 7 et 14, s’élevant à 0,0742 ng•h/mL et à 0,096 ng•h/mL, respectivement. Ces données révèlent qu’une exposition générale stable au bimatoprost a été atteinte pendant la première semaine de l’administration par voie oculaire.
Les concentrations sanguines de bimatoprost chez des patients atteints de glaucome à angle ouvert ou d’hypertension oculaire ont été mesurées dans 2 études de phase III portant sur l’innocuité et l’efficacité de la solution ophtalmique de bimatoprost à 0,03 % (administration uniquotidienne [N = 88] ou biquotidienne [N = 89]). Les échantillons ont été prélevés environ 5 minutes après l’administration de la dose du soir pendant la période de traitement de 3 mois. Les concentrations sanguines de bimatoprost étaient comparables à celles obtenues chez des personnes en bonne santé, et aucune accumulation générale significative du médicament n’a été notée au fil du temps. Le métabolite acide C-1 (AGN 191522) ne se trouvait généralement pas en quantité mesurable dans les échantillons de sang provenant de ces études.
Dans les études de phase III portant sur la solution ophtalmique de bimatoprost à 0,03 %, le suivi thérapeutique pharmacologique a montré que dans une étude, le groupe de patients âgés présentait une plus forte concentration du médicament dans le sang; toutefois, cette situation n’a pas été observée dans la deuxième étude de phase III.
Aucune accumulation générale significative de bimatoprost n’a été notée après l’administration 2 fois par jour pendant 7 jours chez les jeunes patients (18 à 44 ans, moyenne = 28,5 ans) ni chez les patients âgés (65 à 80 ans, moyenne = 71,0 ans). Le bimatoprost apparaissait rapidement dans le sang des patients des 2 groupes d’âge, et sa concentration passait en deçà du seuil inférieur de quantification 1,5 heure après l’administration chez la plupart des patients. L’exposition générale était plus élevée dans le groupe des patients âgés que dans le groupe des patients jeunes, aussi bien après l’administration d’une dose unique qu’après l’administration de doses répétées (124 % et 213 %, respectivement). Chez les patients âgés, la valeur moyenne de l’ASC0-24 h de 0,0634 ng•h/mL était significativement plus élevée sur le plan statistique que celle des patients plus jeunes (0,0218 ng•h/mL), ce qui porte à croire à l’existence d’un effet lié à l’âge. Cependant, ce résultat n’est pas considéré comme pertinent sur le plan clinique, puisque le bimatoprost présente des profils d’innocuité et d’efficacité comparables chez les patients jeunes et âgés.
Distribution
Le bimatoprost est modérément distribué dans les tissus de l’organisme avec un volume de distribution à l’état d’équilibre de 0,67 L/kg. Dans le sang humain, le bimatoprost demeure principalement dans le plasma. Environ 12 % du bimatoprost se trouve sous forme libre dans le plasma humain. La liaison in vitro du bimatoprost à la mélanine synthétique était d’environ 20 % à des concentrations variant de 0,2 à 100 mcg/mL. Dans l’ensemble, le degré de liaison du médicament à la mélanine ne dépendait pas de la concentration, et la liaison était réversible.
Métabolisme
Le bimatoprost atteint la circulation générale principalement sous forme inchangée après l’administration de la dose par voie oculaire. Le bimatoprost subit ensuite une oxydation, une N-déséthylation et une glycuroconjugaison pour former divers métabolites. Des études effectuées sur des microsomes hépatiques humains et des isoenzymes P450 recombinants humains ont permis de déterminer que l’isoenzyme CYP3A4 est l’une des enzymes responsables du métabolisme du bimatoprost chez l’humain. Toutefois, puisque de multiples enzymes et de nombreuses voies métaboliques participent à la biotransformation du bimatoprost, aucune interaction médicament- médicament significative n’est prévue.
Le bimatoprost est faiblement métabolisé dans les tissus oculaires chez l’humain et reste actif sous forme inchangée, sans transformation métabolique.
Élimination
Après l’administration par voie intraveineuse d’une dose de bimatoprost radiomarqué (3,12 mcg/kg) à 6 sujets en bonne santé, la concentration sanguine maximale du médicament sous forme inchangée était de 12,2 ng/mL et diminuait rapidement, la demi-vie d’élimination étant d’environ 45 minutes. La clairance plasmatique totale du bimatoprost était de 1,5 L/h/kg. Jusqu’à 67 % de la dose administrée a été éliminée dans l’urine, et 25 %, dans les selles. Après l’administration du médicament par voie intraveineuse, les voies urinaire et fécale sont importantes pour l’élimination de la molécule mère et de ses métabolites.
Populations particulières et états pathologiques
- Personnes âgées : Les personnes âgées (> 65 ans) présentaient des concentrations générales plus élevées du médicament, mais cette observation n’a pas été considérée comme pertinente sur le plan clinique étant donné qu’aucune différence clinique sur les plans de l’innocuité et de l’efficacité n’a été observée, dans l’ensemble, entre les personnes âgées et les autres adultes.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Garder Sandoz Bimatoprost RC dans le flacon d’origine, à une température comprise entre 2 et 25 °C. Jeter toute solution inutilisée à la fin du traitement.
Garder hors de la portée et de la vue des enfants.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
Il n’y a aucune particularité de manipulation du produit.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : bimatoprost
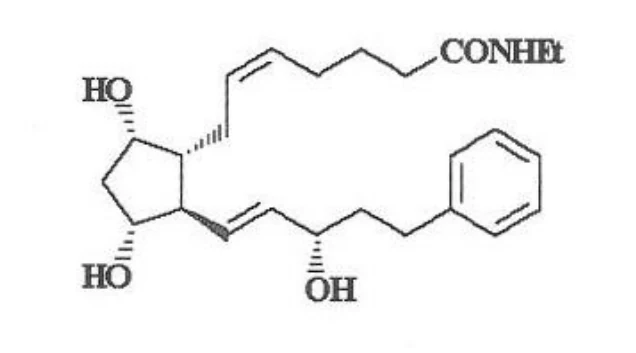
Nom chimique : (Z)-7-[(1R,2R,3R,5S)-3,5-dihydroxy-2-[(1E,3S)-3- hydroxy-5-phénylpent-1-ényl]cyclopentyl]-N- éthylhept-5-énamide
Formule moléculaire et masse moléculaire : C25H37NO4; 415,58 g/mol
Formule développée :
`
Propriétés physicochimiques : Le bimatoprost est une poudre variant du blanc au blanc cassé. Très légèrement soluble dans l'eau, pratiquement insoluble dans le toluène et l'hexane et très soluble dans l'alcool. Le pH du bimatoprost en solution aqueuse
(approximativement 0,01%) est d’environ 6,2.
14 ÉTUDES CLINIQUES
14.1 Études cliniques, par indication
Réduction de la pression intraoculaire
Tableau 5 – Résumé des données démographiques des participants à l’étude clinique sur la réduction de la pression intraoculaire
| Nº de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Participants (n = nombre) | Âge moyen (tranche) | Sexe |
| 192024- 031 | Étude multicentrique à Répartition aléatoire, à double insu et à groupes parallèles | Bimatoprost à 0,01 % 1 f.p.j | Bimatoprost à 0,01% : 186 | 63,5 ans (23 à 94) | H : 240 F : 321 |
| Bimatoprost à 0,0125 % 1 f.p.j | Bimatoprost à 0,0125% : 188 | ||||
| Bimatoprost à 0,03% 1 f.p.j | Bimatoprost à 0,03% : 187 | ||||
Voie oculaire; 1 goutte dans chaque œil touché selon le schéma posologique ci-dessus. 12 mois |
f.p.j. = fois par jour.
Une étude clinique de 12 mois a été menée chez des patients atteints de glaucome à angle ouvert ou d’hypertension oculaire qui présentaient au début de l’étude une pression intraoculaire (PIO) ≥ 22 mm Hg et ≤ 34 mm Hg, mais aucune sécheresse oculaire importante. Les résultats de la comparaison entre bimatoprost à 0,01% p/v et bimatoprost à 0,03 % p/v sont présentés ci-dessous.
Le principal paramètre d’évaluation de l’efficacité était la PIO moyenne à tous les moments où elle a été mesurée, évaluée au moyen d’une analyse d’équivalence. L’équivalence sur le plan de l’efficacité était atteinte si les limites supérieures et inférieures des intervalles de confiance (IC) bilatéraux à 95 % et à 97,5 % pour la différence entre les traitements quant à la PIO étaient comprises dans la plage de ± 1,50 mm Hg à tous les moments où la PIO a été mesurée après le début de l’étude. De plus, ces limites devaient être comprises dans la plage de ± 1,00 mm Hg à la plupart de ces mêmes moments. La différence entre les traitements était calculée en soustrayant les résultats de bimatoprost à 0,01 % p/v de ceux de bimatoprost à 0,03 % p/v; ainsi, une différence plus grande (positive) serait en faveur de bimatoprost à 0,03 % p/v. La méthode des intervalles de confiance et la méthode de Hochberg ont été utilisées pour ajuster le niveau de signification pour les comparaisons entre les groupes.
Résultats de l’étude 192024-031 sur la réduction de la pression intraoculaire
Environ 90 % des patients inscrits ont terminé l’étude de 12 mois, c’est-à-dire 171 patients (91,9 %) du groupe de bimatoprost à 0,01 % p/v et 162 patients (86,6 %) du groupe bimatoprost à 0,03 % p/v.
Les résultats relatifs à la PIO moyenne montrent que bimatoprost à 0,01 % p/v est équivalent à bimatoprost à 0,03 % p/v selon la définition établie du terme « équivalence » (c’est-à-dire que la différence entre les groupes de traitement en ce qui a trait à la PIO moyenne ne dépassait pas 1,50 mm Hg à tous les moments où la PIO a été mesurée après le début de l’étude [17/17] et ne dépassait pas 1,00 mm Hg à la plupart de ces mêmes moments [9/17], en fonction d’un IC à 95 %). bimatoprost à 0,01 % p/v était également équivalent à bimatoprost à 0,03 % p/v quant au paramètre d’évaluation de l’efficacité secondaire, soit la PIO diurne moyenne. En effet, les IC à 95 % de la différence entre les traitements étaient compris dans la plage de ± 1,50 mm Hg au moment de chacune des 6 visites effectuées après le début de l’étude et compris dans la plage de ± 1,00 mm Hg au moment de 4 de ces 6 visites. Cependant, le taux de réponse au traitement, défini comme le pourcentage de patients présentant une pression cible de moins de 18 mm Hg à chaque évaluation, était numériquement plus élevé avec bimatoprost à 0,03 % p/v (24,6 %) qu’avec bimatoprost à 0,01 % p/v (17,2 %), la valeur p étant égale à 0,07.
Tableau 6 – Pression intraoculaire (PIO) moyenne (mm Hg) et variation moyenne par rapport aux valeurs de départ chez les patients traités par bimatoprost à 0,01 % p/v et bimatoprost à 0,03 % p/v.
| PIO moyenne | Variation moyenne de la PIO par rapport aux valeurs de départ | ||
| Visite | Évaluation horaire | Solution ophtalmique de bimatoprost à 0,01 % p/v / Solution ophtalmique de bimatoprost à 0,03 % p/v N=186/187 | Solution ophtalmique de bimatoprost à 0,01 % p/v / Solution ophtalmique de bimatoprost à 0,03 % p/v N=186/187 |
| Début de l’étude | Heure 0 | 25,1/25,0 | --- |
| Heure 4 | 23,0/23,2 | --- | |
| Heure 8 | 22,3/22,3 | --- | |
| 2e semaine | Heure 0 Différencea (IC à 95%)b | 17,8/17,3 0,56 (de - 0,10 à 1,22) | -7,3 / - 7,7 0,42 |
Heure 4 Différence (IC à 95 %) | 17,1/16,3 0,84 (de 0,21 à 1,46) |
| |
Heure 8 Différence (IC à 95 %) | 16,9/16,2 0,73 (de 0,10 à 1,35) |
| |
| 6e semaine | Heure 0 Différence (IC à 95%) | 17,6/17,2 0,37 (de - 0,25 à 1,00) | -7,5 / - 7,7 0,24 |
| Heure 4 | 16,8/16,5 |
|
| PIO moyenne | Variation moyenne de la PIO par rapport aux valeurs de départ | ||
| Visite | Évaluation horaire | Solution ophtalmique de bimatoprost à 0,01 % p/v / Solution ophtalmique de bimatoprost à 0,03 % p/v N=186/187 | Solution ophtalmique de bimatoprost à 0,01 % p/v / Solution ophtalmique de bimatoprost à 0,03 % p/v N=186/187 |
| Différence (IC à 95 %) | 0,29 (de - 0,31 à 0,89) | 0,52 | |
Heure 8 Différence (IC à 95 %) | 16,7/16,4 0,23 (de - 0,37 à 0,82) |
| |
| 3e mois | Heure 0 Différence (IC à 95%) | 17,3/17,0 0,33 (de - 0,31 à 0,97) | -7,8 / - 8,0 0,19 |
Heure 4 Différence (IC à 95 %) | 16,7/16,1 0,55 (de - 0,05 à 1,16) |
(de 0,09 à 1,48) | |
Heure 8 Différence (IC à 95 %) | 16,4/16,2 0,28 (de - 0,31 à 0,87) |
| |
| 6e mois | Heure 0 Différence (IC à 95%) | 17,7 / 17,4 0,39 (de - 0,25 à 1,03) |
|
Heure 4 Différence (IC à 95 %) | 17,0/16,3 0,63 (de 0,01 à 1,25) |
| |
Heure 8 Différence (IC à 95 %) | 16,6/16,3 0,35 (de - 0,23 à 0,94) |
| |
| 9e mois | Heure 0 Différence (IC à 95%) | 17,9/17,8 0,13 (de - 0,52 à 0,78) | -7,2 / - 7,2
|
Heure 4 Différence (IC à 95 %) | 17,1/16,9 0,22 (de - 0,41 à 0,85) |
| |
| 12e mois | Heure 0 Différence (IC à 95%) | 17,7/17,3 0,41 (de - 0,26 à 1,07) | -7,4 / - 7,6 0,27 |
Heure 4 Différence (IC à 95 %) | 17,2/16,9 0,29 (de - 0,37 à 0,96) |
| |
Heure 8 Différence | 17,1/16,7 0,44 |
|
| PIO moyenne | Variation moyenne de la PIO par rapport aux valeurs de départ | ||
| Visite | Évaluation horaire | Solution ophtalmique de bimatoprost à 0,01 % p/v / Solution ophtalmique de bimatoprost à 0,03 % p/v N=186/187 | Solution ophtalmique de bimatoprost à 0,01 % p/v / Solution ophtalmique de bimatoprost à 0,03 % p/v N=186/187 |
| (IC à 95 %) | (de - 0,18 à 1,06) | ||
a La différence est calculée en soustrayant les résultats de bimatoprost à 0,03 % p/v de ceux de la préparation testée; une valeur positive était en faveur de bimatoprost à 0,03 % p/v par rapport à bimatoprost à 0,01 % p/v. b 95 % pour la différence entre les traitements, d’après un modèle d’analyse de variance à un facteur pour l’estimation de l’effet fixe du traitement. | |||
Pendant les 12 mois de l’étude 192024-031, l’efficacité de bimatoprost à 0,01 % p/v s’est maintenue (Tableau 7). La PIO moyenne et la variation moyenne de la PIO par rapport aux valeurs de départ, évaluées au moment où les concentrations du médicament étaient à leur maximum et à leur minimum, ont diminué de façon significative chez les patients recevant de bimatoprost à 0,01 % p/v, ce qui démontrait un effet thérapeutique soutenu.
Tableau 7 – Pression intraoculaire (PIO) moyenne et variation moyenne de la PIO par rapport aux valeurs de départ (mm Hg) à chaque moment où la PIO a été mesurée chez les patients traités par bimatoprost à 0,01 % p/v dans l’étude 192024-031
| Solution ophtalmique de bimatoprost à 0,01 % p/v (n = 186) | |||||||
| Début de l’étude | 2e semaine | 6e semaine | 3e mois | 6e mois | 9e mois | 12e mois | |
| Pression intra-oculaire moyenne (mm Hg) | |||||||
| Heure 0 | 25,1 | 17,8 | 17,6 | 17,3 | 17,7 | 17,9 | 17,7 |
| Heure 4 | 23,0 | 17,1 | 16,8 | 16,7 | 17,0 | 17,1 | 17,2 |
| Heure 8 | 22,3 | 16,9 | 16,7 | 16,4 | 16,6 | S.O. | 17,1 |
| Variation moyenne de la pression intra-oculaire par rapport aux valeurs de départ (mm | |||||||
| Heure 0 | 25,1 |
| Hg)
|
|
|
|
|
| Heure 4 | 23,0 |
|
|
|
|
|
|
| Heure 8 | 22,3 |
|
|
|
| S.O. |
|
| Source : Rapport de l’étude 192024-031, tableaux 14.2-1.1 à 14.2-1.7 et 14.2-2.1 à 14.2-2.7. * Variation significative sur le plan statistique par rapport aux valeurs de départ (p < 0,001); S. O. = sans objet. | |||||||
Comparativement à bimatoprost à 0,03 % p/v, bimatoprost à 0,01 % p/v a provoqué significativement moins d’effets indésirables (toutes causes confondues et liés au traitement) et d’effets indésirables oculaires. Les patients ont présenté une hyperémie macroscopique moins grave.
Seulement quelques patients ont cessé d’utiliser le médicament en raison d’effets indésirables liés au traitement, soit 2,2 % (4/185) de ceux du groupe bimatoprost à 0,01 % p/v comparativement à 6,4 % (12/187) de ceux du groupe bimatoprost à 0,03 % p/v. Les résultats relatifs à l’abandon du traitement au fil du temps en raison d’effets indésirables de nature oculaire étaient significativement différents chez les patients du groupe bimatoprost à 0,01 % p/v et ceux du groupe bimatoprost à 0,03 % p/v.
Aucune évaluation de bimatoprost à 0,01 % p/v durant plus de 12 mois n’a été effectuée.
Cependant, une étude de prolongation a été menée à la suite des 2 études de 12 mois (études 192024-008 et 192024-009) portant sur bimatoprost à 0,03 % p/v. Les données sur l’innocuité à long terme de bimatoprost à 0,03 % p/v en ce qui a trait à la pigmentation de l’iris ont été les principaux résultats évalués. Voir la monographie de bimatoprost à 0,01 % p/v pour de plus amples renseignements.
Une augmentation de la pigmentation de l’iris a été signalée chez 1,7 % des patients (16/957) qui ont utilisé bimatoprost à 0,03 % p/v, peu importe la posologie (c.-à-d. 4 ou 2 fois par jour), et a été observée pendant la première année de traitement. Aucune nouvelle augmentation de la pigmentation de l’iris n’a été notée après la première année chez 3 des 16 patients qui ont présenté une augmentation de la pigmentation de l’iris et qui ont poursuivi le traitement pendant 3 années de plus (durée totale du traitement : 4 ans). Cependant, ceci pourrait en partie s’expliquer par le petit nombre de patients suivis, ou par la faible sensibilité ou la variabilité prévue des méthodes photographiques utilisées pour évaluer la pigmentation, ou pour ces 2 raisons.
Aucun patient n’a cessé le traitement par bimatoprost à 0,03 % p/v en raison de l’augmentation de la pigmentation de l’iris.
Parmi les patients qui ont terminé l’étude de prolongation de 4 ans, 27 ont été inscrits dans une étude de suivi ouverte pour 1 année additionnelle de traitement par bimatoprost à 0,03 % p/v; parmi ces 27 patients, 20 avaient été traités par bimatoprost à 0,03 % p/v pendant 4 ans. Un patient a présenté une augmentation de la pigmentation de l’iris pendant la première année de traitement par bimatoprost à 0,03 % p/v, mais aucune intensification de la pigmentation n’a été notée chez ce patient pendant la cinquième année (étude de suivi ouverte) par comparaison avec la photographie prise au début de l’étude.
15 MICROBIOLOGIE
Aucun renseignement sur la microbiologie n’est exigé pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
La toxicité aiguë du bimatoprost a été évaluée au cours d’études portant sur l’administration d’une dose unique par voie intrapéritonéale ou intraveineuse chez les souris et les rats. Une dose de 96 mg/kg administrée par voie intrapéritonéale chez la souris et une dose pouvant atteindre 3 mg/kg administrée par voie intraveineuse chez le rat n’ont entraîné aucun effet indésirable.
Dans un test de cytotoxicité in vitro (étude TX04059/PK-04-168), une cytotoxicité liée à la dose associée au chlorure de benzalkonium a été observée dans des couches de cellules épithéliales cornéennes de lapin. La cytotoxicité associée à la préparation de bimatoprost à 0,015 % contenant du chlorure de benzalkonium à 0,2 mg/mL était de 1,7 à 2 fois plus importante que celle associée à de bimatoprost à 0,03 % (préparation de bimatoprost à 0,03 % contenant du chlorure de benzalkonium à 0,05 mg/mL). Plusieurs facteurs semblent diminuer la signification clinique des résultats in vitro : 1) une dilution rapide de la solution contenant du chlorure de benzalkonium administrée par voie topique attribuable à la dynamique normale du film lacrymal et 2) les propriétés de l’œil comme l’écoulement des larmes, les protéines lacrymales, la couche mucineuse et une structure multicouches avec régénération épithéliale rapide.
Toxicité à long terme
Aucun effet général ou oculaire lié au traitement n’a été observé chez les lapins hollandais lorsqu’une solution ophtalmique de bimatoprost à 0,03 % ou à 0,1 % a été appliquée dans l’œil 1 ou 2 fois par jour pendant 6 mois. La dose la plus forte (0,1 % 2 fois par jour) a produit une exposition générale au médicament 53 fois supérieure à celle observée chez l’humain au cours d’un traitement par la solution ophtalmique de bimatoprost à 0,03 % à raison de 1 goutte dans chaque œil, 1 fois par jour pendant 2 semaines. Aucun effet général lié au traitement n’a été observé chez les macaques de Buffon lorsqu’une solution ophtalmique de bimatoprost à 0,03 % ou à 0,1 % a été appliquée dans l’œil 1 ou 2 fois par jour pendant 1 an. Une augmentation de la pigmentation de l’iris a été notée chez certains animaux dans tous les groupes traités. L’augmentation de la pigmentation n’était associée à aucune augmentation du nombre de mélanocytes. Il semble que le mécanisme lié à l’augmentation de la pigmentation de l’iris soit causé par une stimulation de la production de mélanine dans les mélanocytes et non par une augmentation du nombre de mélanocytes. Des effets périoculaires réversibles liés à la dose qui se sont manifestés par un sillon supérieur et (ou) inférieur proéminent et un élargissement de la fente palpébrale de l’œil traité ont également été observés.
Aucun changement fonctionnel ou microscopique associé aux modifications périoculaires n’a été noté. La dose la plus forte (0,1 % 2 fois par jour) a produit une exposition générale au médicament au moins 65 fois supérieure à celle observée chez l’humain au cours d’un traitement par la solution ophtalmique de bimatoprost à 0,03 % à raison de 1 goutte dans chaque œil, 1 fois par jour pendant 2 semaines. (Chez l’humain, la dose est calculée comme 21 mcg dans une goutte de 35 mcL appliquée 1 fois par jour dans chaque œil – la dose n’est pas basée sur la goutte de 28 mcL utilisée dans les études de phase III.)
Pour appuyer la préparation de solution ophtalmique de bimatoprost à 0,01 % contenant du chlorure de benzalkonium à une concentration de 0,2 mg/mL, 2 autres études de toxicité à long terme (durée de 1 mois et de 6 mois) ont été menées chez le lapin.
Les observations de l’étude de toxicité oculaire de 1 mois menée chez des lapines de race néo- zélandaise blanche comprenaient une légère hyperémie conjonctivale ainsi qu’une légère dégénérescence et régénération de la cornée observées dans le cas de toutes les préparations (y compris l’excipient administré comme placebo) contenant 0,2 mg/mL de chlorure de benzalkonium et du bimatoprost à 0 %, à 0,015 % ou à 0,02 %, ce qui porte à croire que les modifications de l’épithélium cornéen étaient causées par le chlorure de benzalkonium. Dans l’étude de toxicité oculaire de 6 mois menée chez des lapins hollandais mâles et femelles, aucun signe de toxicité générale ou oculaire liée à l’administration par voie oculaire d’une solution ophtalmique de bimatoprost à 0,01 % contenant du chlorure de benzalkonium à 0,2 mg/mL ou d’une solution ophtalmique de bimatoprost à 0,0125 % contenant du chlorure de benzalkonium à 0,2 mg/mL jusqu’à 3 fois par jour pendant une période de 6 mois chez ces lapins n’a été observé.
Aucun effet n’a été noté chez des souris qui ont reçu 4 mg/kg/jour de bimatoprost par voie orale pendant 3 mois. Cette dose a produit une exposition générale qui était 149 fois supérieure à celle observée chez les humains traités par une solution ophtalmique de bimatoprost à 0,03 % contenant du chlorure de benzalkonium à 0,05 mg/mL à raison de 1 goutte par jour dans chaque œil pendant 14 jours. Les souris femelles qui ont reçu des doses de 8 mg/kg/jour de bimatoprost par voie orale ont présenté une prolifération réversible des lymphocytes du thymus. Cet effet a été observé uniquement chez les souris et à une dose 460 fois supérieure à celle observée chez les humains traités par une solution ophtalmique de bimatoprost à 0,03 % contenant du chlorure de benzalkonium à 0,05 mg/mL à raison de 1 goutte par jour dans chaque œil pendant 14 jours.
Une augmentation des taux d’aspartate aminotransférase et d’alanine aminotransférase (de 2 à 5 fois chez les mâles) a été observée chez des rats qui ont reçu des doses de 8 mg/kg/jour ou de 16 mg/kg/jour par voie orale pendant 13 semaines. Ces modifications étaient réversibles après 4 semaines sans traitement, et aucun corrélat n’a été observé sur le plan microscopique. De plus, une augmentation du poids des ovaires et une augmentation du nombre de corps jaunes vacuolés et proéminents ont été notées à ces doses et à la dose de 4 mg/kg/jour. Les modifications ovariennes étaient elles aussi réversibles après 4 semaines. Les effets sur les ovaires pourraient être liés à un effet pharmacologique de cette classe de médicaments chez le rat puisque ces modifications n’ont pas été observées chez les autres espèces étudiées. La dose de 4 mg/kg/jour a produit une exposition générale au médicament 1 538 fois supérieure à celle obtenue chez l’humain au cours d’un traitement par une solution ophtalmique de bimatoprost à 0,03 % à raison de 1 goutte dans chaque œil, 1 fois par jour, pendant 2 semaines.
Une légère augmentation réversible des taux d’alanine aminotransférase et d’aspartate aminotransférase a été observée chez des rats qui ont reçu des doses ≥ 0,1 mg/kg/jour par voie orale pendant 1 an. Aucune modification associée à cette observation n’a été notée pendant l’examen microscopique du foie. Une vacuolisation des cellules du corps jaune réversible et liée à la dose a été observée chez des rates ayant reçu des doses ≥ 0,3 mg/kg/jour. La plus faible dose ayant eu un effet, soit 0,1 mg/kg/jour, a produit une exposition générale (Cmax) 8 fois supérieure à celle observée chez les humains traités par une solution ophtalmique de bimatoprost à 0,03 % contenant du chlorure de benzalkonium à 0,05 mg/mL à raison de 1 goutte par jour dans chaque œil pendant 14 jours. Les effets hépatiques et ovariens observés chez les rats ont été considérés comme spécifiques de l’espèce puisque ces changements n’ont pas été observés chez les souris et les singes à des expositions générales pouvant être de 2 800 à 14 000 fois supérieures, respectivement, à celles obtenues chez les humains traités par une solution ophtalmique de bimatoprost à 0,03 % contenant du chlorure de benzalkonium à 0,05 mg/mL à raison de 1 goutte par jour dans chaque œil pendant 14 jours.
L’administration par voie intraveineuse de bimatoprost à des doses variant de 0,01 à 1,0 mg/kg/jour à des singes pendant 17 semaines n’a entraîné aucun effet général lié au traitement. Une augmentation de la proéminence des sillons périoculaires et un élargissement de la fente palpébrale des 2 yeux ont été notés chez tous les singes traités. Cet effet s’est résorbé 12 semaines après l’arrêt du traitement. La dose de 0,01 mg/kg/jour a produit une exposition générale 235 fois supérieure à celle obtenue chez l’humain au cours d’un traitement par une solution ophtalmique de bimatoprost à 0,03 % à raison de 1 goutte dans chaque œil, 1 fois par jour, pendant 2 semaines.
Cancérogénicité
Le bimatoprost ne s’est pas révélé cancérogène lorsqu’il a été administré par voie orale (gavage) 1 fois par jour aux doses de 0,3 mg/kg/jour, de 1,0 mg/kg/jour et de 2,0 mg/kg/jour à des souris et aux doses de 0,1 mg/kg/jour, de 0,3 mg/kg/jour et de 1,0 mg/kg/jour à des rats (192 ou 291 fois l’exposition chez l’humain selon l’ASC des concentrations sanguines en fonction du temps chez des sujets traités par une solution ophtalmique de bimatoprost à 0,03 % contenant du chlorure de benzalkonium à 0,05 mg/mL à raison de 1 goutte par jour dans chaque œil pendant 14 jours) pendant 104 semaines.
Génotoxicité
Le bimatoprost ne s’est pas révélé mutagène ni clastogène au cours d’une série d’études in vitro et in vivo (test d’Ames, test de mutagénicité du lymphome de la souris et test du micronoyau chez la souris).
Tests de mutagénicité sur des souches de Salmonella et d’Escherichia coli :
Le bimatoprost a été analysé dans l’épreuve de mutation inverse sur des bactéries (test d’Ames) sur les souches TA98, TA100, TA1535 et TA1537 de S. typhimurium et les souches WP2 uvrA (pKM101) et WP2 (pKM101) de E. coli avec et sans fraction S9 extraite du foie de rats traités par Aroclor. Aucune réponse positive n’a été observée dans le cadre des tests de mutagénicité à des concentrations pouvant atteindre 5 000 mcg par plaque.
Test de mutagénicité du lymphome de la souris :
Le bimatoprost a été soumis à la version à faible volume du test du lymphome de la souris L5178Y/TK+/- en présence et en l’absence de fraction S9 extraite du foie de rats traités par Aroclor. Le médicament s’est révélé non mutagène à des concentrations pouvant atteindre 900 mcg/mL avec ou sans fraction S9.
Test du micronoyau in vivo chez la souris :
Un test visant à évaluer les micronoyaux des érythrocytes polychromatiques dans les cellules de la moelle osseuse chez la souris a été effectué sur le bimatoprost pour déterminer son activité clastogène et sa capacité à perturber l’appareil mitotique. Le résultat du test des micronoyaux de la moelle osseuse s’est révélé négatif après l’administration de 20 mg/kg/jour de bimatoprost chez la souris. La dose élevée a été déterminée en fonction de la limite de solubilité de la substance.
Toxicologie pour la reproduction et le développement
Altération de la fertilité :
Aucune altération de la fertilité n’a été notée chez le rat lorsque les mâles ont été traités pendant 70 jours avant la cohabitation, et les femelles, 15 jours avant l’accouplement. Le traitement a été poursuivi chez les mâles jusqu’à ce que l’accouplement soit observé et chez les femelles jusqu’au 7e jour de gestation. La dose la plus élevée (0,6 mg/kg/jour) a produit une exposition générale 103 fois supérieure à celle obtenue chez l’humain au cours d’un traitement par une solution ophtalmique de bimatoprost à 0,03 % à raison de 1 goutte dans chaque œil, 1 fois par jour, pendant 2 semaines.
Effets tératogènes et gestation :
L’administration de bimatoprost par voie orale à des doses pouvant atteindre 0,3 mg/kg/jour ou 0,6 mg/kg/jour à des rates gravides du 7e au 17e jour de gestation a entraîné des avortements, mais aucun effet sur le développement fœtal qui soit lié au médicament. Cet effet a également été observé chez les souris qui recevaient des doses de 0,3 mg/kg/jour du 6e au 15e jour de gestation. La dose de bimatoprost sans effet nocif observé (DSENO) chez les mères était de 0,1 mg/kg/jour et de 0,3 mg/kg/jour chez les souris et les rats, respectivement. Il semble que l’avortement soit un effet pharmacologique propre aux rongeurs. La plus faible dose ayant eu un effet, soit 0,3 mg/kg, chez la souris et le rat a produit une exposition générale (ASC) qui était au moins 33 et 97 fois supérieure, respectivement, à celle observée chez les humains traités par une solution ophtalmique de bimatoprost à 0,03 % contenant du chlorure de benzalkonium à 0,05 mg/mL à raison de 1 goutte par jour dans chaque œil pendant 14 jours.
Études périnatales et postnatales :
L’administration à des rates F0 de doses de 0,3 mg/kg/jour (une exposition générale estimée à 41 fois celle observée chez les humains traités par une solution ophtalmique de bimatoprost à 0,03 % contenant du chlorure de benzalkonium à 0,05 mg/mL à raison de 1 goutte par jour dans chaque œil pendant 14 jours) ou plus de bimatoprost a entraîné des signes de toxicité maternelle tels que la diminution de la durée de la gestation, l’augmentation des résorptions tardives, des cas de mortalité fœtale et de mortalité postnatale ainsi qu’une diminution du poids corporel des petits (un effet pharmacologique propre aux rongeurs). Aucun effet sur le développement postnatal et sur la capacité d’accouplement de la génération F1 dans les groupes recevant des doses aussi élevées que 0,1 mg/kg/jour n’a été observé. Les fonctions neurocomportementales, ainsi que les paramètres de césarienne et de la portée des rats de la génération F1 n’étaient pas touchés par l’administration de doses pouvant atteindre 0,3 mg/kg/jour.
Lactation chez l’animal :
Dans les études effectuées chez les animaux, il a été démontré que le bimatoprost était excrété dans le lait maternel.
Toxicologie particulière
Le bimatoprost n’a pas été associé à un risque d’anaphylaxie générale ou cutanée et n’a pas présenté de potentiel antigénique. De plus, il n’a pas entraîné de réactions d’hypersensibilité cutanée lorsqu’il a été administré par voie topique, intradermique ou générale chez les rongeurs et les cobayes.
17 MONOGRAPHIE DE SUPPORT
PrLUMIGAN RC® solution ophtalmique de bimatoprost à 0,01 % p/v, Numéro de contrôle : 257194, Monographie de produit, Allergan Inc. Date de révision : 23 février 2022.