


Monographie de produit - Aleve Liquid Gels
1. INDICATIONS
ALEVE® Caplets, ALEVE® en gélules liquides et ALEVE® Mal de dos et douleur corporelle (naproxène sodique) sont indiqués pour la réduction de la fièvre et le soulagement de la douleur.
- ALEVE® s’est révélé efficace en clinique pour soulager la douleur arthritique. ALEVE® soulage la douleur et la raideur quotidiennes associées à l’arthrite. ALEVE® soulage la raideur matinale et la douleur arthritique au repos, à la mobilisation passive et à la mise en charge, ainsi que la douleur arthritique survenant le jour ou la nuit.
- ALEVE® contribue à soulager la douleur nocturne associée à l’arthrite.
- ALEVE® soulage la douleur de l’inflammation.
- ALEVE® soulage la douleur ou la raideur des troubles rhumatismaux ou arthritiques.
- ALEVE® soulage la douleur articulaire et corporelle.
- ALEVE® soulage la douleur musculaire.
- ALEVE® soulage la douleur des entorses et claquages musculaires.
- ALEVE® soulage le mal de dos.
- ALEVE® soulage le mal de tête.
- ALEVE® soulage la migraine.
- ALEVE® soulage la dysménorrhée (règles douloureuses).
- ALEVE® soulage la douleur des petites chirurgies.
- ALEVE® soulage le mal de dents.
- ALEVE® soulage la douleur des extractions dentaires.
- ALEVE® soulage les courbatures et douleurs mineures associées au rhume.
1.1 Pédiatrie
Enfants (< 12 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité d’ALEVE® chez les enfants de moins de 12 ans n’ont pas été démontrées. Par conséquent, Santé Canada n’a pas approuvé d’indication chez les enfants de moins de 12 ans (voir MISES EN GARDE ET PRÉCAUTIONS).
1.2 Gériatrie
Personnes âgées (> 65 ans) : Les données tirées des études cliniques et de l’expérience laissent entendre que l’utilisation du produit chez les personnes âgées entraîne des différences en matière d’innocuité; un bref commentaire figure dans les sections pertinentes (voir MISES EN GARDE ET PRÉCAUTIONS).
2. CONTRE-INDICATIONS
Le naproxène sodique est contre-indiqué chez les patients ci-dessous.
- Patients qui ont déjà présenté une allergie au naproxène sodique.
Patients qui présentent une hypersensibilité connue au principe actif, soit le naproxène
(y compris le naproxène sodique) ou à un des excipients des comprimés. Une liste complète figure à la rubrique Présentation, composition et conditionnement.
- Patients qui ont des antécédents d’asthme, d’urticaire ou de réactions de type allergique causés par l’acide acétylsalicylique (AAS) ou d’autres AINS (soit syndrome partiel ou total d’intolérance à l’AAS – rhinosinusite, urticaire/œdème de Quincke, polypes nasaux, asthme). Des réactions anaphylactoïdes mortelles sont survenues chez ces patients. Les personnes qui souffrent des problèmes médicaux ci-dessus risquent de présenter une grave réaction, même s’ils ont déjà pris un AINS sans présenter d’effet indésirable.
- Patients qui présentent un ulcère gastroduodénal en poussée évolutive ou qui ont des antécédents d’ulcères récurrents ou une hémorragie digestive active.
- Patients qui présentent une maladie intestinale inflammatoire.
- Patients qui présentent une insuffisance hépatique grave ou une hépatopathie évolutive.
Patients qui présentent une insuffisance rénale grave (clairance de la créatinine
< 30 mL/min ou 0,5 mL/s) ou une néphropathie qui s’aggrave (chez les personnes qui présentent une insuffisance rénale moins marquée, la prise d’AINS peut produire une dégradation de la fonction rénale; une surveillance s’impose).
- Femmes qui sont au troisième trimestre de la grossesse, en raison du risque de fermeture prématurée du canal artériel et de prolongation de la parturition.
- Utilisation immédiatement avant ou après une chirurgie cardiaque.
3.
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
4. POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Pour l’automédication, ALEVE® ne doit pas être pris pendant plus de cinq jours contre la douleur et de trois jours contre la fièvre. Si la douleur ou la fièvre persiste, il faut consulter un médecin.
Mises en garde et précautions importantes
Risque lié à la grossesse : ALEVE® doit être utilisé avec prudence au cours des premier et deuxième trimestres de la grossesse. L’utilisation d’AINS à compter de la 20e semaine de grossesse environ peut causer un oligohydramnios et un dysfonctionnement rénal, y compris une insuffisance rénale (voir 7 MISES EN GARDE ET PRÉCAUTIONS). ALEVE® est CONTRE-INDIQUÉ pendant le troisième trimestre en raison du risque de fermeture prématurée du canal artériel et d’inertie utérine (prolongation de la parturition) (voir 2 CONTRE-INDICATIONS).
- Le comprimé doit être pris avec un grand verre d’eau, à jeun ou non. La prise concomitante d’un antiacide est permise. L’absorption peut être légèrement plus lente si le comprimé est pris avec un repas.
- Si les symptômes changent, consulter un médecin.
- Il faut respecter la posologie recommandée, sauf indication contraire d’un médecin.
ALEVE® est aussi inoffensif pour l’estomac que Tylenol Extra Fort à 500 mg et Advil à
200 mg si l’on ne dépasse pas la dose quotidienne maximale et la durée du traitement recommandée.
ALEVE® est un médicament en vente libre qui soulage la douleur pendant jusqu’à
12 heures après la prise d’un comprimé.
4.2 Posologie recommandée et ajustement posologique
- Personnes de 12 à 65 ans : 1 caplet/capsule toutes les 8 à 12 heures. Chez les personnes de plus de 65 ans, 1 caplet/capsule toutes les 12 heures. Il ne faut pas prendre plus de 2 caplets/capsules par période de 24 heures. Le médicament doit être pris avec un grand verre d’eau.
- Enfants de moins de 12 ans : ALEVE® ne convient pas aux enfants de moins de 12 ans, car son innocuité chez eux n’a pas été démontrée.
4.4 Administration
Voir Posologie recommandée et ajustement posologique.
4.5 Dose oubliée
| Si vous oubliez de prendre votre dose à l’heure habituelle, ne vous inquiétez pas; prenez-la dès | ||
| que vous aurez constaté votre oubli. Ne prenez pas plus de deux doses par période de | ||
| 24 heures. | ||
5. SURDOSAGE
La prise d’une dose excessive peut causer somnolence, brûlures d’estomac, indigestion, nausées et vomissements. Quelques patients ont présenté des convulsions, mais on ne sait pas avec certitude si elles étaient liées au naproxène. Des cas d’insuffisance rénale aiguë réversible ont été décrits. On ignore quelle dose du médicament menacerait le pronostic vital. En cas d’ingestion d’une grande quantité de naproxène sodique, on peut vidanger l’estomac et prendre les mesures d’appoint habituelles, comme administrer du charbon activé. L’hémodialyse ne réduit pas la concentration plasmatique de naproxène parce que le médicament est fortement lié aux protéines. Il n’y a pas d’antidote spécifique.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
- 6.
FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 1. Formes pharmaceutiques, concentrations/teneurs, composition et conditionnement
Voie d’administration | Forme pharmaceutique/ | Ingrédients non médicinaux | ||
| concentration/teneur/ | ||||
| composition | ||||
| orale | Comprimé (caplet) de naproxène sodique à 220 mg | Acide stéarique, bleu FD&C no 2 sur substrat d’aluminium, cellulose microcristalline, dioxyde de titane +/- dioxyde de silice colloïdal, glycolate d’amidon sodique, hypromellose, mannitol, polyéthylèneglycol, povidone, stéarate de magnésium, talc. | ||
| orale | Capsule de naproxène sodique à 220 mg | Acide lactique, bleu FD&C no 1, eau, encre pharmaceutique, gélatine, glycérine, mannitol, polyéthylèneglycol, povidone, propylèneglycol, sorbitan, sorbitol. | ||
Un caplet ALEVE® Caplets contient 220 mg de naproxène sodique, dont 20 mg de sodium. Composition de l’emballage :
- Plaquettes alvéolées en chlorure de polyvinyle (PVC) transparent avec endos en papier d’aluminium. Une boîte contient 6 caplets.
Flacons en polyéthylène haute densité opaque contenant 24, 50, 100, 170, ou
250 caplets. Un flacon par boîte.
Une capsule d’ALEVE® en gélules liquides et d’ALEVE® Mal de dos et douleur corporelle contient 220 mg de naproxène sodique, dont 20 mg de sodium. Composition de l’emballage :
ALEVE® en gélules liquides
Flacons en polyéthylène haute densité opaque contenant 20, 30, 65 et 110 capsules.
Un flacon par boîte.
ALEVE® Mal de dos et douleur corporelle
- Flacons en polyéthylène haute densité opaque contenant 20, 30, 65 capsules. Un flacon par boîte.
7. MISES EN GARDE ET PRÉCAUTIONS
Généralités
Patients qui prennent un autre analgésique ou anti-inflammatoire (dont le naproxène ou le naproxène sodique), un stéroïde, un diurétique ou un médicament qui influe sur l’hémostase. Appareil cardiovasculaire
Patients qui présentent une insuffisance cardiaque grave et qui ont des antécédents d’hypertension.
Le naproxène peut atténuer l’effet antiplaquettaire de l’acide acétylsalicylique. Les patients qui suivent un traitement par l’acide acétylsalicylique doivent parler à leur médecin s’ils prévoient prendre du naproxène sodique (voir Interactions médicament-médicament).
Des cas de syndrome de Kounis ont été signalés chez des patients traités par le naproxène. Le syndrome de Kounis se caractérise par des symptômes cardiovasculaires consécutifs à une réaction allergique ou d’hypersensibilité, dont une constriction des artères coronaires pouvant mener à un infarctus du myocarde.
Appareil digestif
Patients qui ont des antécédents médicaux de maladie gastro-intestinale, dont d’ulcère gastroduodénal. Le naproxène sodique n’est pas indiqué contre la douleur d’origine gastro-intestinale.
Système sanguin et lymphatique
Patients qui présentent des troubles de la coagulation. De nombreuses études ont montré que la prise concomitante d’un AINS et d’un anticoagulant augmente le risque d’hémorragie. La prise concomitante d’ALEVE® et de warfarine exige une surveillance étroite du rapport international normalisé (INR). Même si on surveille l’INR, il y a quand même un risque d’hémorragie.
Système immunitaire
Des réactions d’hypersensibilité, y compris des réactions anaphylactiques (anaphylactoïdes), peuvent survenir, que le patient ait ou non déjà présenté une hypersensibilité après avoir été exposé à ASPIRIN, à d’autres anti-inflammatoires non stéroïdiens (AINS) ou à des produits contenant du naproxène.
Des cas de syndrome de Kounis ont été signalés chez des patients traités par le naproxène. Le syndrome de Kounis se caractérise par des symptômes cardiovasculaires consécutifs à une réaction allergique ou d’hypersensibilité, dont une constriction des artères coronaires pouvant mener à un infarctus du myocarde.
Surveillance et examens de laboratoire
Le naproxène sodique cause une augmentation modeste, passagère et liée à la dose du temps de saignement, mais souvent, le temps de saignement ne dépasse pas la limite supérieure de l’intervalle de référence. Le naproxène sodique peut en théorie entraver le dosage urinaire des stéroïdes 17-cétogènes et de l’acide 5-hydroxy-indoleacétique (5-HIAA).
Grossesse : On recommande une surveillance étroite des femmes enceintes traitées par ALEVE® entre le milieu (20e semaine environ) et la fin du deuxième trimestre de la grossesse pour évaluer le volume de liquide amniotique, car ALEVE® peut entraîner une réduction du volume de liquide amniotique et même un oligohydramnios (voir 7.1 Populations particulières). ALEVE® est CONTRE-INDIQUÉ pendant le troisième trimestre de la grossesse.
Système nerveux
Chez certains patients, la prise d’un AINS comme ALEVE® peut causer somnolence, étourdissements, vision trouble, vertiges, acouphène, baisse de l’acuité auditive, insomnie ou dépression. En cas de telles réactions, le patient doit faire preuve de prudence pour les tâches qui exigent de la vigilance, comme prendre le volant ou utiliser une machine.
Santé reproductive : risque pour les femmes et les hommes
- Fertilité
Le naproxène, comme tout médicament qui inhibe les cyclo-oxygénases/la synthèse des prostaglandines, peut altérer la fertilité et n’est pas recommandé chez les femmes qui essaient de concevoir. Chez les femmes qui ont de la difficulté à concevoir ou qui subissent des tests visant à cerner la cause de l’infertilité, l’abandon du traitement par le naproxène doit être envisagé (voir 7.1.1 Grossesse).
Appareil respiratoire
Patients qui ont des antécédents médicaux d’asthme, de rhinite ou de polypes nasaux.
Appareil cutané
Patients qui ont des antécédents médicaux d’urticaire et d’œdème de Quincke.
7.1 Populations particulières
7.1.1 Femmes enceintes
ALEVE® doit être prescrit avec prudence au cours des premier et deuxième trimestres de la grossesse. Comme d’autres médicaments du même type, le naproxène sodique retarde la parturition chez les animaux et porte atteinte à l’appareil cardiovasculaire du fœtus chez l’humain (fermeture du canal artériel). Le naproxène sodique ne doit donc être utilisé qu’en cas de nécessité manifeste et que sur l’avis d’un médecin. Avant de recommander la prise de naproxène sodique au cours des premier et deuxième trimestres de la grossesse, le médecin doit peser avec soin les avantages possibles et les risques pour la mère et le fœtus, surtout au cours du premier trimestre.
L’inhibition de la synthèse des prostaglandines peut avoir des effets néfastes sur la grossesse et/ou sur le développement embryo-fœtal. Selon les données d’études épidémiologiques, le risque de fausse couche et de malformation cardiaque serait plus élevé chez les femmes qui ont pris un inhibiteur de la synthèse des prostaglandines au début de la grossesse. Chez l’animal, on a montré que l’administration d’un inhibiteur de la synthèse des prostaglandines produisait une augmentation des pertes avant et après l’implantation ainsi que de la létalité embryo-fœtale. De plus, une augmentation de l’incidence de diverses malformations, dont cardiovasculaires, a été signalée chez des animaux qui avaient reçu un inhibiteur de la synthèse des prostaglandines pendant la période d’organogenèse.
Oligohydramnios/insuffisance rénale néonatale
Les AINS (dont ALEVE®), lorsqu’ils sont utilisés à compter de la 20e semaine de grossesse environ, peuvent causer un dysfonctionnement rénal fœtal entraînant un oligohydramnios et, dans certains cas plus graves, des problèmes respiratoires, musculosquelettiques et rénaux chez les nouveau-nés (voir 16 TOXICOLOGIE NON CLINIQUE). Selon des études publiées et des rapports de pharmacovigilance, la prise d’AINS par la femme enceinte à compter de la 20e semaine de grossesse environ est associée à un dysfonctionnement rénal fœtal entraînant un oligohydramnios et, dans certains cas, une insuffisance rénale néonatale. On a montré que les AINS provoquent une réduction significative de la production d’urine fœtale avant la diminution du volume de liquide amniotique. Il y a eu un nombre limité de rapports de cas d’utilisation maternelle d’AINS et de dysfonctionnement rénal néonatal sans oligohydramnios; certains de ces cas étaient irréversibles, même après l’arrêt du traitement.
Ces résultats indésirables ont été observés, en moyenne, plusieurs jours à plusieurs semaines après la mise en route du traitement, bien que de rares cas d’oligohydramnios aient été signalés dès 48 heures après le début de la prise d’AINS. L’oligohydramnios est souvent, mais pas toujours, réversible avec l’arrêt du traitement. Les complications d’un oligohydramnios prolongé peuvent inclure, entre autres, une contracture des membres et un retard de maturation pulmonaire. Des interventions effractives, telles que l’exsanguinotransfusion ou la dialyse, ont été nécessaires dans certains cas d’insuffisance rénale néonatale observés dans le cadre de la pharmacovigilance. Si, après un examen approfondi des options thérapeutiques possibles pour la prise en charge de la douleur, un AINS est jugé nécessaire entre le milieu (à compter de la 20e semaine environ) et la fin du deuxième trimestre de la grossesse, on recommande de limiter son utilisation à la plus faible dose efficace et à la durée la plus courte possible. Envisager une surveillance échographique du bien-être fœtal, y compris l’évaluation du volume de liquide amniotique si le traitement par ALEVE® se prolonge au-delà de 48 heures. On recommande d’interrompre le traitement par un AINS en cas d’oligohydramnios, puis d’assurer un suivi médical approprié.
Il faut informer les femmes enceintes de ne pas utiliser ALEVE® ni d’autres AINS à partir du troisième trimestre de la grossesse en raison du risque de fermeture prématurée du canal artériel fœtal (voir 2 CONTRE-INDICATIONS). Si le traitement par ALEVE® est requis pour une femme enceinte entre le milieu (à compter de la 20e semaine de grossesse environ) et la fin du deuxième trimestre de la grossesse, il faut l’informer qu’une surveillance de tout signe d’oligohydramnios pourrait être nécessaire (si le traitement se poursuit pendant plus de 48 heures).
7.1.2 Femmes qui allaitent
Le naproxène a été retrouvé dans le lait humain. Les femmes qui allaitent ne doivent donc prendre le naproxène sodique qu’en cas de nécessité manifeste et que sur l’avis d’un médecin.
7.1.3 Enfants et adolescents
Les enfants de moins de 12 ans ne doivent prendre ce médicament que sur l’avis d’un médecin. L’innocuité du médicament chez les enfants n’a pas été démontrée.
7.1.4 Personnes âgées
Chez les patients de plus de 65 ans et les patients fragiles ou affaiblis, les AINS sont plus susceptibles de causer divers effets indésirables. L’incidence de ces effets indésirables augmente avec la dose et la durée du traitement. Ces patients tolèrent en outre moins bien les ulcères et les hémorragies. La plupart des cas d’accidents gastro-intestinaux mortels ont été signalés chez de tels patients. Les personnes âgées sont aussi exposées aux lésions de la partie inférieure de l’œsophage, dont ulcères et hémorragies.
Personnes qui suivent un régime hyposodé
Un comprimé contient 20 mg de sodium, ce qui est considéré comme une faible quantité de sodium. Chez les personnes qui suivent un régime hyposodé, la consommation quotidienne de sodium ne doit pas dépasser 2 g selon diverses lignes directrices de Santé Canada et 1,2 g (50 mmol) selon le Sodium Collaborative Research Group.
8. EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Le profil d’innocuité d’ALEVE® a été déterminé par une méta-analyse de 46 études cliniques menées pendant le programme de développement clinique d’ALEVE®. Les études ont porté sur la prise d’une seule dose d’ALEVE® (données réunies sur les doses de 220 mg ou de 440 mg) ou de doses multiples d’ALEVE® (440 mg/jour et 880 mg/jour), ou sur la prise d’ALEVE® au besoin (jusqu’à 880 mg/jour). Durant ces études, un total de 4 623 sujets ont été traités par ALEVE® et 2 659 sujets ont reçu un placebo. Les études cliniques n’ont pas fait ressortir de différences entre les effets indésirables d’ALEVE® et du placebo, les effets indésirables gastro-intestinaux (nausées [4,4 %], dyspepsie [1,9 %], vomissements [1,8 %]) et ceux associés au système nerveux (maux de tête [4,9 %], somnolence [2,4 %], étourdissements [2 %]) étant les plus souvent signalés. Une évaluation des effets indésirables gastro-intestinaux n’a pas fait ressortir de différences entre ALEVE® et le placebo. Il n’y a pas eu d’effet indésirable gastro-intestinal grave (hémorragie ou perforation) ni de cas d’anaphylaxie.
Parmi les effets indésirables du naproxène sodique en vente libre et/ou prescrit par un médecin (dose élevée et/ou traitement de longue durée) signalés depuis la commercialisation, ceux qui ont été signalés le plus souvent (≥ 1 % à < 10 %) étaient de nature gastro-intestinale ou associés au système nerveux. Les effets indésirables les plus courants du naproxène sodique en vente libre sont étourdissements, maux de tête, sensation de tête légère, dyspepsie, nausées, brûlures d’estomac et douleurs abdominales. Les effets indésirables du naproxène sodique observés au cours de la prise à court terme sont normalement légers et disparaissent après l’arrêt de la prise du médicament. La prise à court terme de naproxène sodique peut dans de rares cas causer un ulcère, une hémorragie ou une perforation des voies digestives. Les effets indésirables sont associés à tous les AINS; aucun effet indésirable n’est associé qu’au naproxène.
8.2 Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
Le profil d’innocuité d’ALEVE® a été déterminé par une méta-analyse des études cliniques menées pendant le programme de développement clinique d’ALEVE®. Cette méta-analyse a porté sur un total de 46 études à double insu, contrôlées par placebo et avec répartition aléatoire portant sur la prise d’une seule dose d’ALEVE® (données réunies*/données sur les doses de 220 mg ou de 440 mg) ou de doses multiples d’ALEVE® (440 mg/jour et 880 mg/jour) ou sur la prise d’ALEVE® au besoin (jusqu’à 880 mg/jour). Au total, 4 623 sujets ont été traités par ALEVE® et 2 659 sujets ont reçu un placebo. Cinquante-deux pour cent des sujets ont participé aux études sur la prise d’une seule dose, 20 % ont participé aux études sur la prise de doses multiples (ayant tous duré 7 jours) et 28 % ont participé aux études sur la prise d’ALEVE® au besoin. La majorité des sujets étaient Blancs et il y avait légèrement plus de femmes que d’hommes. La moyenne d’âge des sujets était d’entre 20 et 39 ans, sauf pour les 422 sujets des études sur l’arthrite, chez qui elle était d’un peu plus de 60 ans. Il n’y a pas eu de différence entre ALEVE® et le placebo pour ce qui est de l’incidence de tous les effets indésirables au cours des études sur la prise d’une dose unique ou de doses multiples d’ALEVE® et sur la prise d’ALEVE® au besoin. Les effets indésirables modérés ou graves avaient tendance à être moins fréquents chez les sujets prenant des doses multiples d’ALEVE® que chez ceux prenant un placebo, probablement en raison du traitement concomitant des maux de tête survenant naturellement. Le tableau 1 présente les effets indésirables survenus chez plus de 1 % des sujets selon la méta-analyse. Une évaluation poussée des effets indésirables gastro-intestinaux n’a pas fait ressortir de différence entre ALEVE® et le placebo. Il n’y a pas eu d’effet indésirable gastro-intestinal grave (hémorragie ou perforation) ni de cas d’anaphylaxie.
Tableau 2. Effets indésirables d’ALEVE® (faible dose, traitement de courte durée) survenus chez plus de 1 % des sujets des études cliniques
| ALEVE® | Placebo | |||||
| n = 4 623 | n = 2 659 | |||||
| (%) | (%) | |||||
Appareil digestif Dyspepsie Nausées Vomissements | 1,9 % 4,4 % 1,8 % | 1,8 % 4,8 % 2,4 % | ||||
Système nerveux Étourdissements Maux de tête Somnolence | 2,0 % 4,9 % 2,4 % | 2,1 % 6,8 % 1,5 % | ||||
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Appareil digestif (< 1 %) : Constipation, diarrhée
Autres (< 1 %) : Réactions allergiques, œdème, rash/prurit
8.5 Effets indésirables observés après la commercialisation
Tableau 3. Effets indésirables du naproxène sodique en vente libre et/ou seulement du naproxène/naproxène sodique prescrit par un médecin (plus fortes doses et/ou traitement de plus longue durée) signalés depuis la commercialisation
Système
immunitaire
Très rares
< 0,01 % et cas isolés
Fréquence inconnue (ne peut être évaluée à partir des données
disponibles)
Réactions anaphylactiques/anaphylactoïdes
Syndrome de Kounis (voir 7 MISES EN GARDE ET PRÉCAUTIONS)
Sang et système
lymphatique
Très rares
< 0,01 % et cas isolés
Troubles hématopoïétiques (leucopénie, thrombocytopénie, agranulocytose, anémie aplasique, éosinophilie, anémie hémolytique) Psychiatrie Très rares
< 0,01 % et cas isolés
Troubles psychiatriques
Système nerveux
central
Fréquents
≥ 1 % à < 10 %
Étourdissements, maux de tête, sensation de tête légère
Peu fréquents
≥ 0,1 % à < 1 %
Somnolence, insomnie, somnolence
Très rares
< 0,01 % et cas isolés
Méningite à liquide clair, dysfonctionnement cognitif, convulsions
Œil Très rares
< 0,01 % et cas isolés
Trouble de la vue, opacité cornéenne, papillite, névrite optique rétrobulbaire, œdème papillaire
Oreille et
labyrinthe
Peu fréquents ≥ 0,1 % à < 1 %
Vertiges
Très rares
< 0,01 % et cas isolés
Surdité partielle, acouphène
Cœur Très rares
< 0,01 % et cas isolés
Insuffisance cardiaque congestive, hypertension, œdème pulmonaire
Système
vasculaire
Très rares
< 0,01 % et cas isolés
Vasculite
Troubles
respiratoires,
Très rares Dyspnée, asthme, pneumopathie à éosinophiles thoraciques et
médiastinaux
< 0,01 % et cas isolés
Appareil digestif Fréquents
≥ 1 % à < 10 %
Dyspepsie, nausées, brûlures d’estomac, douleur abdominale
Peu fréquents
≥ 0,1 % à < 1 %
Diarrhée, constipation, vomissements
Rares
≥ 0,01 % à < 0,1 %
Ulcères gastroduodénaux avec ou sans hémorragie ou perforation, hémorragie digestive, hématémèse, méléna
Très rares
< 0,01 % et cas isolés
Pancréatite, colite, ulcérations aphteuses, stomatite, œsophagite, ulcérations intestinales
Sphère
hépatobiliaire
Très rares
< 0,01 % et cas isolés
Hépatite, ictère
Peau et tissu
sous-cutané
Peu fréquents ≥ 0,1 % à < 1 %
Exanthème (rash), prurit, urticaire
Rares
≥ 0,01 % à < 0,1 %
Œdème de Quincke
Très rares
< 0,01 % et cas isolés
Alopécie (en général réversible), photosensibilité, porphyrie, érythème exsudatif polymorphe, nécrolyse épidermique, érythème noueux, éruption médicamenteuse fixe, lichen plan, réaction pustuleuse, éruptions cutanées, lupus érythémateux aigu disséminé, syndrome de Stevens-Johnson, réaction de photosensibilisation, dont porphyrie cutanée tardive (« pseudoporphyrie ») ou épidermolyse bulleuse
Rein et appareil
urinaire
Rares
≥ 0,01 % à < 0,1 %
Altération de la fonction rénale
Très rares
< 0,01 % et cas isolés
Néphrite interstitielle, nécrose médullaire rénale, syndrome néphrotique, insuffisance rénale, néphropathie
Grossesse Très rares
< 0,01 % et cas isolés
Déclenchement du travail
Troubles
congénitaux
Très rares
< 0,01 % et cas isolés
Fermeture du canal artériel, cas isolé de fente orofaciale
Appareil
reproducteur et
seins
Très rares
< 0,01 % et cas isolés
Stérilité féminine
Troubles Rares Œdème périphérique, surtout en présence généraux ≥ 0,01 % à < 0,1 % d’hypertension ou d’insuffisance rénale, pyrexie Investigations Très rares
< 0,01 % et cas
isolés
Augmentation de la créatininémie, anomalies des tests hépatiques
Les réactions indésirables allergiques graves au médicament sont très rares et sont plus susceptibles de survenir chez les sujets qui ont déjà présenté des réactions allergiques. La prise à court terme de naproxène sodique peut dans de rares cas causer un ulcère, une hémorragie ou une perforation des voies digestives.
Les effets indésirables au naproxène sodique observés au cours de la prise à court terme sont normalement légers et disparaissent après l’arrêt de la prise du médicament. Les effets indésirables les plus fréquents au naproxène sodique en vente libre et/ou sous ordonnance d’un médecin (plus fortes doses et/ou traitement de plus longue durée) sont étourdissements, maux de tête, sensation de tête légère, dyspepsie, nausées, brûlures d’estomac et douleur abdominale. Dans de rares cas, une somnolence, une insomnie et des éruptions cutanées surviennent. L’œdème périphérique est rare. Les autres effets indésirables au médicament sont très rares et/ou ne sont que des cas isolés. Les effets indésirables sont associés à tous les AINS; aucun effet indésirable n’est associé qu’au naproxène.
9. INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Pendant la prise à court terme de naproxène sodique, il pourrait y avoir des interactions cliniquement significatives avec les médicaments ci-dessous.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans le tableau 4 sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses.
Tableau 4. Interactions médicament-médicament établies ou potentielles
Dénomination
commune
Effet Commentaire clinique
Cyclosporine Les concentrations de cyclosporine
peuvent augmenter, ce qui pourrait
provoquer une néphrotoxicité.
Une surveillance convenable de ces patients s’impose.
Lithium Chez certains patients, les concentrations
de lithium peuvent augmenter, ce qui
pourrait provoquer des nausées, une
polydipsie, une polyurie, des tremblements
et une confusion.
Une surveillance convenable de ces patients s’impose. Dénomination
commune
Effet Commentaire clinique
Méthotrexate Si la dose hebdomadaire de méthotrexate
dépasse 15 mg, les concentrations de méthotrexate peuvent augmenter, ce qui pourrait provoquer une dyscrasie, une néphrotoxicité et des ulcérations muqueuses.
Une surveillance
convenable de ces patients s’impose.
AINS Le risque d’hémorragie digestive
augmente.
Les AINS doivent être évités. Toutefois, on peut réduire les effets au minimum en utilisant la plus faible dose efficace pendant le moins
longtemps possible.
Faible dose d’AAS
(81 325 mg par jour
pour la protection
cardiovasculaire,
p. ex. ASPIRIN® à
81 mg)
Le risque d’hémorragie digestive pourrait augmenter; atténuation possible de l’inhibition irréversible induite par l’acide acétylsalicylique.
Une surveillance
convenable de ces patients s’impose.
Anticoagulants Le risque d’hémorragie digestive
augmente.
Une surveillance
convenable de ces patients s’impose.
Glucocorticoïdes Le risque d’hémorragie digestive
augmente.
Une surveillance
convenable de ces patients s’impose.
Diurétiques et
antihypertenseurs,
dont inhibiteurs de
l’ECA et β-bloquants
L’efficacité diurétique et antihypertensive peut être réduite, surtout en présence d’une néphropathie préexistante.
Une surveillance
convenable de ces patients s’impose. La prise concomitante d’un diurétique peut accroître le risque d’insuffisance cardiaque.
ASPIRIN à faible dose :
Au cours d’une récente (2005) étude cas-témoin américaine, la prise à court terme de naproxène ou d’ibuprofène en vente libre marqué n’a pas été associée à un risque de troubles gastro-intestinaux et, à la dose étudiée, il n’y a pas eu d’interactions décelables avec l’AAS. Il n’y a en outre pas eu de différence entre le naproxène en vente libre et l’ibuprofène en vente libre. Une augmentation du risque pourrait être attribuée à la prise concomitante d’AAS et de fortes doses d’AINS, mais le nombre de cas était faible.
Selon une autre récente (2006) étude rétrospective américaine effectuée à partir d’une base de données, le rapport des cotes pour les complications gastro-intestinales était de 2,07 (1,23 à 3,49) chez les sujets qui avaient pris une faible dose d’AAS et du naproxène en vente libre, par rapport à 3,36 (2,36 à 4,80) chez les sujets qui avaient pris une faible dose d’AAS et de l’ibuprofène en vente libre; le rapport correspondant était de 1,54 (1,04 à 2,28) pour la monothérapie par le naproxène, ce qui n’est pas significativement différent du rapport pour le traitement d’association, et de 1,38 (1,07 à 1,78) pour la monothérapie par l’ibuprofène, soit significativement moins que pour le traitement concomitant par l’ibuprofène et une faible dose d’AAS.
En raison de la nature de l’étude, il était impossible de connaître la durée de la prise de naproxène et d’ibuprofène. Les résultats sont conformes à ceux d’études antérieures, selon lesquelles il y avait une augmentation du risque de troubles gastro-intestinaux chez les patients qui prenaient un AINS en vente libre pendant longtemps ou de prescription ainsi qu’une faible dose d’AAS.
À court terme, la prise concomitante de naproxène en vente libre marqué et d’une faible dose d’AAS n’a pas été associée à un risque décelable de troubles gastro-intestinaux; à plus long terme (surtout > 10 jours), la prise concomitante d’un AINS en vente libre et d’AAS peut accroître légèrement le risque relatif, mais très peu le risque absolu.
Le naproxène sodique peut atténuer l’inhibition irréversible induite par l’AAS. Les données cliniques sur la pharmacodynamique donnent à penser que l’utilisation simultanée (au cours de la même journée) de naproxène sodique pendant deux jours de suite ou plus inhibe l’effet de l’AAS sur l’activité plaquettaire. Cette inhibition peut durer plusieurs jours après l’arrêt de la prise de naproxène sodique. La pertinence clinique de cette interaction est inconnue. Le traitement par le naproxène sodique chez les patients présentant un risque cardio-vasculaire accru peut limiter la protection cardio-vasculaire que procure l’AAS.
Pendant la prise à court terme de naproxène sodique, il ne semble pas y avoir d’interactions cliniquement significatives avec les antiacides, les antidiabétiques, les hydantoïnes, le probénécide et la zidovudine.
9.5 Interactions médicament-aliment
ALEVE® Caplets : L’absorption peut être légèrement plus lente quand le médicament est pris avec un repas.
ALEVE® en gélules liquides et ALEVE® Mal de dos et douleur corporelle (capsules) : Les concentrations maximales de naproxène ont été atteintes après 1,4 heure quand le médicament avait été pris à jeun et après 3,7 heures quand il avait été pris avec un repas.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Le naproxène sodique cause une augmentation modeste, passagère et liée à la dose du temps de saignement, mais souvent, le temps de saignement ne dépasse pas la limite supérieure de l’intervalle de référence. Le naproxène sodique peut en théorie entraver le dosage urinaire des stéroïdes 17-cétogènes et de l’acide 5-hydroxy-indoleacétique (5-HIAA).
10. PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le naproxène, comme tous les autres anti-inflammatoires non stéroïdiens (AINS), a un effet analgésique, antipyrétique et anti-inflammatoire. ALEVE® exerce son effet tant au foyer douloureux que sur le système nerveux central. Le principal mécanisme d’action est l’inhibition de la synthèse des prostaglandines. Les prostaglandines sont des dérivés d’acides gras naturels qui sont largement distribués dans les tissus et interviennent dans la production de la douleur, de la fièvre et de l’inflammation. Les AINS inhibent la synthèse des prostaglandines en inhibant les cyclo-oxygénases. L’effet anti-inflammatoire et analgésique de ces médicaments est fondé sur la notion selon laquelle les prostaglandines sensibilisent les tissus aux médiateurs de la douleur et de l’inflammation et on suppose que leur effet antipyrétique vient de l’inhibition de la synthèse des prostaglandines produite dans l’hypothalamus par des infections comme le rhume.
10.2 Pharmacodynamie
Le naproxène fait partie du groupe pharmacothérapeutique du système de classification de l’ATC : appareil locomoteur, produits anti-inflammatoires ou antirhumatismaux, produits non corticostéroïdiens et dérivés de l’acide propionique, dont le code ATC est MO1AE02.
Le naproxène appartient au groupe des anti-inflammatoires non stéroïdiens (différents de l’acide acétylsalicylique) qui, grâce à l’inhibition réversible de la synthèse des prostaglandines, a des effets analgésiques, antipyrétiques et anti-inflammatoires. Le naproxène est un inhibiteur de la COX non sélectif, il inhibe les enzymes COX-1 et COX-2. Il inhibe la formation de thromboxane synthase liée à la COX-1, A2 (TXA2), ce qui diminue l’agrégation plaquettaire, et la prostacycline liée à la COX-2 (PGI2), qui est un médiateur important de la vasodilatation. Le naproxène soulage la douleur et réduit la fièvre ainsi que la réponse inflammatoire.
10.3 Pharmacocinétique
La prise d’une faible dose, soit 660 mg de naproxène sodique ou moins par jour, produit surtout un effet analgésique et antipyrétique, et il faut en général une plus forte dose pour que l’effet anti-inflammatoire soit maximal. Des concentrations plasmatiques de naproxène qui sont significatives et soulagent la douleur peuvent être atteintes en 20 minutes après la prise.
Tableau 5. Résumé des paramètres pharmacocinétiques du naproxène sodique chez des sujets en bonne santé
| Dose unique | Cmax μg/ml | t½ (heures) | ASC0-∞ μg/ml.h | Clairance (L/h) | Volume de distribution (L) |
| 220 mg | 35 | 18 | 546 | 0,4 | 10,0 |
| 440 mg | 66 | 18 | 1 021 | 0,4 | 10,6 |
| 2 x 220 mg | 53 | 18,6 | 852 | 0,5 | 14,1 |
Absorption
Le naproxène sodique est rapidement dissout dans le suc gastrique en sodium et en fines particules de naproxène. La résorption gastro-intestinale du naproxène est rapide et totale. Une concentration plasmatique maximale (Cmax) de 53 à 66 g/mL est atteinte d’environ une heure à une heure et demie après la prise de 440 mg de naproxène sodique. Les aliments ralentissent légèrement mais ne réduisent pas l’absorption du naproxène d’ALEVE® Caplets et ralentissent l’absorption du naproxène d’ALEVE® en gélules liquides et d’ALEVE® Mal de dos et douleur corporelle (capsules). La cinétique est linéaire jusqu’à concurrence de 550 mg de naproxène sodique pris deux fois par jour. Des concentrations plasmatiques de naproxène circulant libre, le composant actif, d’environ 10 ng/mL produisent un effet analgésique et correspondent à une concentration plasmatique totale de naproxène de 15 μg/mL.
Distribution
Le volume de distribution du naproxène est faible, soit d’environ 0,1 L/kg. L’état d’équilibre des concentrations est atteint en deux jours et on n’a pas observé d’accumulation significative. Plus de 99 % du naproxène circulant est lié à l’albumine.
Métabolisme
Le naproxène est soit métabolisé (cytochrome P450) en 6-0-desméthylnaproxène (6-DMN) et transformé en glycuroconjugués, soit non métabolisé. Le naproxène n’induit pas les enzymes du métabolisme.
Élimination
Le naproxène et ses métabolites sont principalement éliminés par les reins (> 95 %). La demi-vie d’élimination du naproxène est d’environ 14 heures. Il y a une étroite corrélation entre la vitesse d’élimination et la vitesse de la baisse de la concentration plasmatique du médicament.
Populations particulières et états pathologiques
- Personnes âgées : Rien ne donne à penser que le métabolisme et l’élimination soient différents chez les personnes âgées.
- Sexe : Rien ne donne à penser qu’il y ait des différences entre les sexes quant au métabolisme et à l’élimination.
- Insuffisance hépatique : En cas d’insuffisance hépatique grave, la concentration d’albumine circulante est réduite, ce qui augmente la fraction libre de naproxène.
- Insuffisance rénale : L’insuffisance rénale grave réduit la liaison aux protéines, ce qui augmente la fraction libre de naproxène. Quand la filtration glomérulaire est très réduite, le taux d’élimination urinaire peut être réduit. Le naproxène, contrairement à son métabolite inactif, le 6-DMN, n’est pas éliminé par l’hémodialyse.
11. CONSERVATION, STABILITÉ ET MISE AU REBUT
ALEVE® Caplets : Conserver à température ambiante (15 à 30 °C).
ALEVE® en gélules liquides et ALEVE® Mal de dos et douleur corporelle (capsules) : Conserver entre 15 et 25 °C.
- 12. PARTICULARITÉS DE MANIPULATION DU PRODUIT
Il n’y a pas de directives particulières.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13. RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : naproxène sodique
Nom chimique : Acide 6-méthoxy-méthyl-2-naphtalèneacétique
(sel de sodium), (-)
Formule moléculaire et masse
moléculaire :
C14H13NaO3, 252,24
Formule de structure :
Propriétés physicochimiques : Le naproxène sodique est un solide cristallin blanc ou blanc crème franchement soluble dans l’eau et dont le point de fusion est d’environ 255 °C avec décomposition.
14. ÉTUDES CLINIQUES
14.1 Plan et caractéristiques démographiques des études
Les comptes rendus de quatre études sur l’efficacité d’ALEVE® ont été publiés, soit trois études sur l’extraction dentaire et un étude sur le traitement à court terme de l’arthrose du genou. 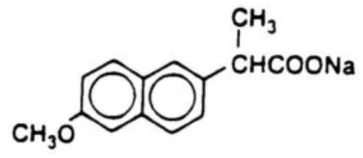
Tableau 6. Résumé des données démographiques dans les études cliniques publiées
| Étude | Plan et indication | Durée | Dose (mg) ALEVE® et substances de comparaison | Nombre de sujets | Âge moyen (ÉT) | Sexe H/F |
| Kiersch, 1993 | Double insu, répartition aléatoire, contrôle par placebo, dose unique Extraction d’une ou deux molaires | 12 heures | ALEVE®, 220 mg Advil, 200 mg Placebo | 203 sujets en bonne santé | 25 (7) | 90/113 |
| Fricke, 1993 | Double insu, répartition aléatoire, contrôle par placebo, dose unique Extraction de trois ou quatre molaires | 12 heures | ALEVE®, 440 mg Advil, 400 mg Placebo | 201 sujets en bonne santé | 24 (7) | 77/124 |
| Kiersch, 1994 | Double insu, répartition aléatoire, contrôle par placebo, dose unique Extraction de trois ou quatre molaires | 12 heures | ALEVE®, 440 mg Tylenol Extra Fort, 1 000 mg Placebo | 226 sujets en bonne santé | 24 (5) | 102/124 |
| Schiff, 2004 | Double insu, répartition aléatoire, contrôle par placebo, doses multiples Douleur et raideur causées par l’arthrose du genou | 7 jours | ALEVE®, 440 mg par jour (220 mg matin et soir) Advil, 1 200 mg par jour (400 mg tid) Placebo | 198 patients de 65 ans et plus souffrant d’arthrose du genou | 72 (5) | 75/123 |
Les sujets des études sur l’extraction dentaire étaient jeunes et en bonne santé, et devaient se faire extraire entre une et quatre molaires. Les sujets de l’étude sur l’arthrose du genou (AG) étaient des hommes et femmes de toute race ayant un bon état général de santé et dont la moyenne d’âge était de 72 ans. Le diagnostic était confirmé par les critères radiographiques standards applicables aux stades I à III de l’AG. Tous les patients présentaient des poussées épisodiques d’AG et une douleur au moins modérée.
14.2 Résultats des études
Tableau 7. Aperçu des résultats des études cliniques publiées
| Étude | Paramètres d’évaluation | Valeur associée et signification statistique pour ALEVE® (A), le médicament de comparaison (MC) et le placebo (P) | |||||
| ALEVE® | MC | Placebo | A p/r MC | A p/r P | MC p/r p | ||
| Kiersch, 1993 | Soulagement de la douleur pendant jusqu’à 12 heures (TOTPAR1) Délai médian du soulagement de la douleur Délai médian entre les prises Nouvelle prise du médicament | 21,3 1 h 9,4 h 51 % | 17,8 2 h 8,0 h 63 % | 6,0 > 12 h 2 h 90 % | NS NS NS NS | < 0,001 < 0,001 < 0,001 < 0,001 | < 0,001 < 0,001 < 0,001 < 0,001 |
| Fricke, 1993 | Soulagement de la douleur pendant jusqu’à 12 heures (TOTPAR1) Délai médian du soulagement de la douleur Délai médian entre les prises Nouvelle prise du médicament | 19,6 0,7 h 7 h 64 % | 15,8 0,7 h 6 h 78 % | 3,5 > 12 h 1,1 h 95 % | NS NS NS (= 0,056 ) | < 0,001 < 0,001 < 0,001 < 0,001 | < 0,001 < 0,001 < 0,001 < 0,001 |
| Kiersch, 1994 | Soulagement de la douleur pendant jusqu’à 12 heures (TOTPAR1) Délai médian du soulagement de la douleur Délai médian entre les prises Nouvelle prise du médicament | 19,1 2 h 9,9 h 56 % | 8,3 2 h 3,1 h 90 % | 5,7 > 12 h 2,0 h 90 % | < 0,001 NS < 0,001 < 0,001 | < 0,001 < 0,001 < 0,001 < 0,001 | NS < 0,001 NS NS |
| Schiff, 2004 | Atténuation des symptômes le 7e jour : | ||||||
| 0,8 | 0,8 | 0,5 | NS | < 0,05 | NS | |
| 0,9 | 0,9 | 0,6 | NS | < 0,05 | NS | |
| 1,2 | 1,0 | 0,7 | NS | (= 0,064 ) | NS | |
| 0,9 | 0,9 | 0,4 | NS | < 0,05 | NS | |
| 1,0 | 1,0 | 0,4 | NS | < 0,01 | < 0,01 | |
| 1,0 | 0,8 | 0,5 | NS | < 0,05 | NS | |
| 2,3 s | 1,9 s | 1,0 s | NS | < 0,05 | NS | |
s = seconde(s)
h = heure(s)
NS = non significatif
1 Le score du soulagement total de la douleur (TOTPAR) est un score intégré (sommaire) obtenu en mesurant le soulagement de la douleur toutes les heures et en résumant les résultats pour une période de 12 heures. Le score obtenu est de 0 (pas de soulagement de la douleur), 1 (léger soulagement), 2 (un certain soulagement), 3 (grand soulagement) et 4 (soulagement total).
Le modèle de douleur dentaire, soit le modèle d’extraction dentaire, est reconnu comme le modèle de choix pour déterminer l’efficacité analgésique, et les résultats peuvent être appliqués à d’autres états douloureux pertinents pour les médicaments en vente libre. Les essais démontrent qu’ALEVE® soulage rapidement et efficacement la douleur.
Le traitement à court terme par ALEVE® soulage nettement la douleur ou la raideur des troubles rhumatismaux ou des troubles arthritiques bénins. Les essais cliniques ont démontré qu’ALEVE® soulage la douleur arthritique. La comparaison entre ALEVE® et un placebo et entre Advil® et un placebo a révélé qu’ALEVE® était supérieur pour ce qui est du soulagement de la douleur survenant la nuit et de la raideur après le repos.
Contre la dysménorrhée, ALEVE® a été significativement supérieur à un placebo pour ce qui est du soulagement total de la douleur après 12 heures.
Les données sur l’innocuité d’ALEVE® ont été obtenues au cours des essais cliniques et dans le cadre de la pharmacovigilance. ALEVE® est aussi inoffensif pour l’estomac que Tylenol Extra Fort à 500 mg et Advil à 200 mg si le patient ne dépasse pas la dose quotidienne maximale et la durée du traitement recommandée. Au cours des essais cliniques, son profil d’innocuité a été comparable à celui d’Advil, de Tylenol Extra Fort et d’un placebo. Les effets indésirables les plus fréquents ont été les dérangements gastro-intestinaux et les étourdissements, qui sont survenus chez un faible pourcentage des sujets et pas plus souvent avec les traitements actifs qu’avec le placebo. Les effets indésirables graves, comme les hémorragies digestives ou le choc anaphylactique, ont été très rares (< 0,01 %) et leur fréquence a été la même avec ALEVE®, Advil et Tylenol Extra Fort.
ALEVE® est dans l’ensemble un analgésique efficace qui convient à l’automédication de troubles courants. ALEVE® soulage la douleur et la raideur quotidiennes associées à l’arthrite. ALEVE® soulage la raideur matinale et la douleur arthritique au repos, à la mobilisation passive et à la mise en charge, ainsi que la douleur arthritique survenant le jour ou la nuit.
14.3 Études de biodisponibilité comparatives
Une étude de biodisponibilité relative croisée portant sur une dose unique, soit deux comprimés ALEVE® à 220 mg (naproxène sodique) et deux ALEVE® en gélules liquides et ALEVE® Mal de dos et douleur corporelle à 220 mg (capsules) (naproxène sodique), a été menée à jeun auprès de 26 volontaires en bonne santé des deux sexes. Le tableau ci-dessous résume les résultats obtenus.
Naproxène (2 x 220 mg de naproxène sodique)a À partir des données mesurées Moyenne géométrique Moyenne arithmétique (% de CV) | ||||
| Paramètre | ALEVE® en gélules liquides ALEVE® Mal de dos et douleur corporelle (capsules) à 220 mg | ALEVE® (comprimés) à 220 mg† | Rapport des moyennes géométriques (%) | Intervalle de confiance (90 %) |
ASCT † (ng.hr/mL) | 789 789,9 800 415,7 (16,7) | 778 610,6 795 708,5 (21,4) | 101,4 | 97,9 à 105,1 |
ASCI (ng.hr/mL) | 838 635,9 851 570,5 (18,0) | 835 610,5 854 934,0 (22,1) | 100,4 | 97,9 à 103,0 |
Cmax (ng/mL) | 52 342,3 53 378,26 (19,5) | 57 339,3 57 818,3 (12,6) | 91,3 | 86,3 à 96,5 |
Tmax€ (h) | 1,62 (72,8) | 1,10 (55,0) | ||
T½€ (h) | 18,60 (14,0) | 18,55 (17,9) | ||
* ALEVE® (naproxène sodique) en gélules liquides et ALEVE® (naproxène sodique) Mal de dos et douleur corporelle à 220 mg (capsules de gélatine molles remplies de liquide)
† ALEVE® (naproxène sodique), comprimés à 220 mg
€ Exprimé sous forme de moyenne arithmétique (CV [%]) seulement
15. MICROBIOLOGIE
Aucun renseignement microbiologique n’est requis sur ce médicament.
16. TOXICOLOGIE NON CLINIQUE
La DL50 par voie orale du médicament est de 543 mg/kg chez le rat, de 1 234 mg/kg chez la souris, de 4 110 mg/kg chez le hamster et de plus de 1 000 mg/kg chez le chien. On n’a pas décelé de propriétés cancérigènes ou embryotoxiques et, depuis le lancement du naproxène au début des années 1970, aucune expérience ni information n’a donné à penser que le médicament puisse avoir de telles propriétés.
Études de toxicité subaiguë et chronique par voie orale
Au cours d’études de toxicité subaiguë et chronique par voie orale sur l’administration de naproxène à des animaux de diverses espèces, le principal effet pathologique a été l’irritation et l’ulcération gastro-intestinale. Les lésions ont surtout été observées dans l’intestin grêle, allant de l’hyperémie à la perforation et à la péritonite. Des résultats semblables ont été obtenus avec d’autres anti-inflammatoires non stéroïdiens, tels que l’ibuprofène, la phénylbutazone, l’AAS, l’indométacine et l’acide méfénamique.
Une néphropathie a parfois été observée au cours des études sur la toxicité aiguë et subaiguë chez des rats, des souris et des lapins qui avaient reçu de fortes doses de naproxène, mais pas chez des singes rhésus, des porcs miniatures ni des chiens. Chez les espèces touchées, les changements pathologiques sont survenus dans le cortex et la papille. Chez certains rats examinés 14 jours après avoir reçu par voie orale une dose unique de naproxène de 230 mg/kg ou plus, il y avait des signes de zones nécrosées dans le tissu cortical et papillaire. Une dilatation (ectasie) des tubules est survenue chez des lapins qui avaient reçu par voie orale 200 mg/kg/jour ou plus de naproxène pendant 14 jours. Un examen du tissu rénal non fixé de ces lapins a mis en évidence des motifs de diffraction semblables à ceux du naproxène cristallin, ce qui donne à penser que l’ectasie observée était une réponse physique au dépôt dans les tubules du naproxène éliminé.
Chez des souris ayant reçu par voie orale des doses de 120 mg/kg/jour ou plus de naproxène pendant six mois, il y a eu une sclérose corticale et une nécrose de l’extrémité des papilles dont l’incidence a été faible mais non liée à la dose. L’administration à long terme de fortes doses de naproxène à des souris ne semble pas être associée à une exacerbation de la néphropathie spontanée.
Des singes rhésus ont reçu pendant six mois une dose quotidienne de 7, 20 ou 60 mg/kg de naproxène. Cette étude n’a pas mis en évidence de troubles liés au médicament. Au cours d’une étude d’un an sur l’administration à des singes rhésus d’une dose quotidienne de 100, 140 ou 180 mg/kg, on a observé des lésions rénales conformes à celles décrites pour la néphropathie analgésique. La gravité des lésions a en général été liée à la dose. Des réponses rénales semblables ont été signalées chez des animaux de laboratoire traités par divers anti-inflammatoires non stéroïdiens.
La susceptibilité aux lésions gastro-intestinales causées par l’administration de naproxène a beaucoup varié dans les diverses espèces étudiées. Par exemple, la dose de 30 mg/kg/jour a été bien tolérée par des rats pendant 90 jours, mais la même dose a été ulcérigène quand elle était administrée pendant six mois. Chez des singes rhésus et des porcs miniatures, l’administration de 45 mg/kg/jour de naproxène pendant 30 jours n’a pas causé de troubles importants. Chez des porcs miniatures ayant reçu cette dose pendant un an, il n’y a pas eu de signes manifestes d’effets indésirables. Chez des singes rhésus, des doses de jusqu’à 120 mg/kg/jour (60 mg/kg bid) administrées pendant six mois n’ont pas produit de signes cliniques ni histopathologiques d’irritation gastro-intestinale, bien qu’on ait plus souvent retrouvé du sang occulte dans les fèces de ces animaux que dans celles des animaux témoins. L’administration quotidienne de naproxène à des singes rhésus pendant un an a été associée à une légère irritation gastrique chez quelques animaux recevant 100, 140 ou 180 mg/kg. Les lapins tolèrent des doses multiples maximales administrées par voie orale de 80 à 100 mg/kg/jour. Des souris ont survécu à l’administration par voie orale de doses quotidiennes de 240 mg/kg/jour pendant six mois. Toutefois, chez les chiens, la dose de 5,0 mg/kg/jour est très près de la dose maximale tolérée. Cette susceptibilité particulière des chiens aux effets gastro-intestinaux des anti-inflammatoires non stéroïdiens a aussi été observée avec l’indométacine et l’ibuprofène.
Chez les chiens, la demi-vie plasmatique du naproxène est beaucoup plus longue que chez les rats, les cobayes, les porcs miniatures, les signes et l’humain. La demi-vie plasmatique de l’ibuprofène est aussi beaucoup plus longue chez les chiens que chez les rats et l’humain. De plus, parmi les espèces énumérées, seuls les chiens éliminent des quantités importantes de naproxène dans les fèces (50 %). Chez les rats, les cobayes, les porcs miniatures, les singes et l’humain, de 86 à 90 % du médicament administré est éliminé dans l’urine. La circulation entérohépatique suggérée du naproxène chez les chiens (déterminée par l’élimination fécale) est très probablement un facteur majeur expliquant la susceptibilité des chiens à l’irritation gastro-intestinale par le naproxène.
Au cours des études sur la toxicité subaiguë et chronique, d’autres changements pathologiques ont souvent été observés, lesquels étaient considérés comme découlant nettement des effets du naproxène sur les voies gastro-intestinales. Ces changements étaient les suivants : inflammation et adhésions péritonéales, adénopathie mésentérique, réduction des taux d’hémoglobine et d’hématocrite, leucocytose, signe de stimulation de l’hématopoïèse et augmentation du taux plasmatique de transaminase glutamique oxalo-acétique. Comme on l’a fait remarquer ci-dessus, tous les anti-inflammatoires non stéroïdiens causent des troubles gastro-intestinaux chez les animaux de laboratoire.
Au cours d’une étude de deux ans chez des rats et d’une étude d’un an chez des singes, des examens ophtalmiques ont été effectués. Il n’y a pas eu de changements oculaires considérés comme liés au médicament, sauf pour des iris pâles chez les rats, lesquels étaient attribuables à une anémie découlant des pertes de sang gastro-intestinales et non à un effet toxique du naproxène sur l’œil.
Les concentrations plasmatiques de naproxène ont été mesurées chez des singes ayant reçu pendant un an 100, 140 ou 180 mg/kg/jour de naproxène. Les concentrations plasmatiques une semaine après le début de l’administration du médicament n’étaient pas significativement différentes de celles 12 mois après le début de l’administration du médicament. Selon ces résultats, il n’y a pas eu de signes de tachyphylaxie ni d’accumulation pendant les 12 mois d’administration du médicament.
Une réduction modérée du poids des glandes sexuelles secondaires des mâles a été observée au cours de certaines études chez des rats et des chiens recevant le naproxène. L’examen histopathologique des glandes touchées a révélé que dans certains cas, il y avait une atrophie et/ou une hypoplasie caractérisées par une réduction de la quantité de matériel sécrétoire. Un éventuel effet œstrogénique du naproxène semble être un facteur causal très peu probable car selon les tests biologiques standards, le médicament n’exerce pas d’effet œstrogénique. Des doses quotidiennes de naproxène de jusqu’à 30 mg/kg administrées pendant 60 jours avant l’accouplement n’ont pas eu d’effet sur la fertilité ni sur la performance de reproduction de rats mâles. Ces résultats témoignent de l’intégrité physiologique de l’ensemble de l’appareil reproducteur mâle après l’administration de naproxène et pendant tout le cycle de spermatogenèse.
Tératologie
Des études d’embryotoxicité ont révélé qu’il n’y avait pas d’anomalies du squelette ou des viscères ni de changements pathologiques dans les fœtus de rates et de lapines gravides ayant reçu pendant l’organogenèse des doses quotidiennes de jusqu’à 20 mg/kg de naproxène et de souris ayant reçu pendant l’organogenèse des doses quotidiennes de 30 à 50 mg/kg de naproxène. Au cours de ces études, il n’y a pas eu de différences significatives par rapport aux animaux témoins quant au nombre de fœtus vivants et de résorptions, au poids des fœtus et à la distance ano-génitale. Au cours d’une autre étude chez des souris, l’administration de 60 ou 120 mg/kg de naproxène n’a pas produit de malformations, mais il y a eu une légère réduction du nombre de fœtus vivants chez les animaux des deux groupes ainsi que du poids des fœtus dans le groupe recevant la plus forte dose.
Études sur la reproduction
L’administration quotidienne par voie orale de 15, 30 ou 60 mg/kg de naproxène à des lapines à compter de deux semaines avant l’accouplement et jusqu’au 20e jour de la gestation n’a pas eu d’effet sur la fertilité, la gestation ni le nombre de fœtus vivants.
Au cours d’une étude péri- et postnatale chez des rates, des doses quotidiennes de jusqu’à 20 mg/kg de naproxène administrées à compter de la dernière partie de la gestation et jusqu’au sevrage des petits n’ont pas nui à la viabilité des petits, à l’indice de lactation, à la proportion des sexes ni à la prise de poids des petits. Il y a toutefois eu une légère augmentation de la durée de la gestation aux doses de 10 et 20 mg/kg et, à la dose de 10 mg/kg, une augmentation significative de la mortinatalité.
Le mécanisme de ce phénomène chez les rates n’est pour le moment pas entièrement élucidé. Il se peut que les difficultés de mise bas chez les rates traitées par le naproxène soient le reflet d’une débilité sous-jacente générale des mères produite par une augmentation de la susceptibilité des rates gravides aux ulcères gastro-intestinaux et par la péritonite subséquente. La même observation a été faite avec l’ibuprofène. Les femelles gravides étaient neuf fois plus sensibles aux effets ulcérigènes de l’ibuprofène que les femelles non gravides. De la même façon, chez des rates témoins appariées non gravides qui recevaient le médicament, les lésions gastro-intestinales ont été moins fréquentes et moins étendues que chez des rates gravides ayant reçu le médicament du 15e jour de la gestation à la mise bas. Des données plus récentes donnent toutefois à penser que l’inhibition de la synthèse des prostaglandines par les anti-inflammatoires non stéroïdiens pourrait être liée à la réduction de la contractilité utérine. Ainsi, le début du travail dans un modèle rat peut être retardé par l’administration de naproxène sans augmenter la mortalité maternelle ou fœtale par rapport aux animaux témoins. Comme le naproxène inhibe la synthèse des prostaglandines in vitro, on a avancé que ce mécanisme assure la médiation des effets du naproxène sur la contractilité utérine.
Les mortalités maternelles et fœtales observées chez les rates recevant le naproxène étaient donc en apparence liées à une dystocie plutôt qu’à un effet toxique direct du composé. Le naproxène n’est pas le seul composé à avoir cet effet, car des résultats semblables ont été obtenus chez des rates avec d’autres anti-inflammatoires non stéroïdiens couramment administrés (AAS, indométacine, acide méfénamique et phénylbutazone). Il semble que des résultats semblables aient été obtenus au cours d’études sur l’ibubrofène menées chez des animaux.
Au cours d’une étude sur la fertilité et la reproduction chez des souris, les femelles ont reçu 12, 36 ou 108 mg/kg de naproxène par jour à compter de 14 jours avant l’accouplement et jusqu’au sevrage des petits. À la plus forte dose, il y a eu une augmentation de la mortalité maternelle, dont témoignaient la baisse de la survie après 21 jours et des indices de lactation. Il n’y pas eu d’autres changements des paramètres examinés. Au cours d’une étude semblable chez des rats, des doses quotidiennes de 2, 10 ou 20 mg/kg ont été administrées à compter de 14 jours avant l’accouplement et jusqu’au sevrage des petits. Autre qu’une réduction de la survie jusqu’au sevrage qui semblait attribuable aux soins médiocres des petits par les mères ayant reçu la plus forte dose, il n’y a pas eu de différences entre le groupe témoin et les groupes traités. Une femelle recevant la dose moyenne et une femelle recevant la plus forte dose sont mortes pendant le travail en raison du retard de la mise bas.
La toxicité du naproxène chez des animaux juvéniles a été comparée à celle chez des animaux adultes. Des études de la DL50 sur l’administration par voie orale d’une dose unique à des rats et des souris à peine sevrés menées en même temps que des études chez des animaux adultes ont révélé qu’il n’y avait pas de différences significatives entre les valeurs obtenues chez les animaux pubères et impubères des deux espèces.
Une autre étude menée chez des souris juvéniles comportait deux parties. Des animaux à peine sevrés ont reçu chaque jour pendant un mois une préparation de naproxène pour enfant. À la fin de la période de traitement, une partie des animaux ont été examinés pour déterminer si des changements pathologiques étaient survenus. On a laissé les autres animaux atteindre la maturité et se reproduire.
La gastro-entéropathie caractéristique des anti-inflammatoires non stéroïdiens a été observée chez certaines des souris recevant la plus forte dose (135 mg/kg). L’administration de naproxène pendant le premier mois après le sevrage n’a pas produit de réduction subséquente de la fertilité ni de la capacité de reproduction des souris.
Pouvoir mutagène
Des tests du pouvoir mutagène du naproxène ont été effectués avec cinq souches de bactéries et une souche de levure, avec et sans activation par microsomes de mammifères. Le naproxène a aussi été évalué au moyen du test du lymphome de la souris. Le naproxène n’a pas eu d’effet mutagène.
Cancérogénicité
Pour évaluer le pouvoir cancérigène du naproxène, le composé a été ajouté à la nourriture de rats pendant jusqu’à 2 ans. Le naproxène n’a pas eu d’effet cancérigène chez les rats.