


Monographie de produit - Vimovo
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
| 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cutané | 11-2022 |
| 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES | 04-2022 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et examens de laboratoire | 04-2022 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières | 09-2021 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE ......... 2
TABLE DES MATIÈRES ............................................................................................................ 2
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ ........... 4
1 INDICATIONS ................................................................................................................. 4
1.1 Enfants.................................................................................................................... 4
1.2 Personnes âgées .................................................................................................... 4
2 CONTRE-INDICATIONS ................................................................................................. 4
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ............ 5
........................................................................................................................................ 6
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 6
4.1 Considérations posologiques .................................................................................. 6
4.2 Posologie recommandée et ajustement posologique .............................................. 6
4.4 Administration ......................................................................................................... 7
4.5 Dose omise ............................................................................................................. 7
5 SURDOSAGE ................................................................................................................. 7
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ................................................................................................................. 8
7 MISES EN GARDE ET PRÉCAUTIONS ......................................................................... 9
7.1 Populations particulières ....................................................................................... 19
7.1.1 Femmes enceintes ............................................................................................. 19
7.1.2 Femmes qui allaitent .......................................................................................... 20
7.1.3 Enfants ............................................................................................................... 20
7.1.4 Personnes âgées ............................................................................................... 20
8 EFFETS INDÉSIRABLES ............................................................................................. 21
8.1 Aperçu des effets indésirables .............................................................................. 21
8.2 Effets indésirables observés au cours des études cliniques .................................. 21
8.5 Effets indésirables observés après la commercialisation ....................................... 25
9 INTERACTIONS MÉDICAMENTEUSES ....................................................................... 27
9.2 Aperçu des interactions médicamenteuses ........................................................... 27
9.3 Interactions médicament-comportement ............................................................... 27
9.4 Interactions médicament-médicament ................................................................... 27
9.5 Interactions médicament-aliment........................................................................... 32
9.6 Interactions médicament-plante médicinale .......................................................... 32
9.7 Interactions médicament-examens de laboratoire ................................................. 32
10 PHARMACOLOGIE CLINIQUE .................................................................................... 32
10.1 Mode d’action ...................................................................................................... 32
10.2 Pharmacodynamie .............................................................................................. 33
10.3 Pharmacocinétique ............................................................................................. 34
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ................................................... 37
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT .............................................. 37
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ................................................................. 38
13 RENSEIGNEMENTS PHARMACEUTIQUES ................................................................ 38
14 ÉTUDES CLINIQUES ................................................................................................... 39
14.1 Études cliniques par indication ............................................................................ 39
Traitement de l'arthrose, de la polyarthrite rhumatoïde et de la spondylarthrite ankylosante et diminution du risque d’ulcères gastriques chez les patients à risque de présenter des ulcères gastriques associés aux AINS .............................. 39
14.2 Études de biodisponibilité comparatives .............................................................. 45
16 TOXICOLOGIE NON CLINIQUE ................................................................................... 48
17 MONOGRAPHIES AYANT SERVI DE RÉFÉRENCE ................................................... 51
RENSEIGNEMENTS DESTINÉS AUX PATIENTS ................................................................... 52
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1 INDICATIONS
VIMOVO (naproxène/esoméprazole) est indiqué pour le traitement des signes et des symptômes de l’arthrose, de la polyarthrite rhumatoïde et de la spondylarthrite ankylosante et pour la diminution du risque d’ulcères gastriques chez les patients à risque de présenter des ulcères gastriques associés aux anti-inflammatoires non stéroïdiens (AINS).
VIMOVO n’est pas recommandé pour le traitement initial de la douleur aiguë parce que l’absorption du naproxène est différée (comme c’est le cas avec les autres préparations de naproxène à libération modifiée).
Chez les patients qui présentent un risque accru d’événements cardiovasculaires et/ou gastro-intestinaux indésirables, il est recommandé d’envisager d’abord d’autres stratégies thérapeutiques qui ne font PAS appel aux AINS (Voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS).
Afin de réduire au minimum le risque possible d’événements cardiovasculaires ou gastro-intestinaux indésirables, il faut administrer la dose efficace la plus faible de VIMOVO pendant la durée de traitement la plus courte possible (Voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS).
À titre d’AINS, VIMOVO ne traite PAS la maladie clinique ni n’en prévient la progression.
À titre d’AINS, VIMOVO soulage les symptômes et réduit l’inflammation tant et aussi longtemps que le patient continue à le prendre.
1.1 Enfants
Enfants et adolescents (< 18 ans) : VIMOVO ne doit pas être utilisé chez les enfants ou les adolescents de moins de 18 ans. L’innocuité et l’efficacité de VIMOVO dans cette population n’ont pas été établies.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Les données probantes recueillies au cours des études cliniques sur le naproxène ainsi que l’expérience postcommercialisation laissent penser que son emploi chez les personnes âgées donne lieu à des différences sur le plan de l’innocuité (voir 7.1.4 Personnes âgées).
2 CONTRE-INDICATIONS
VIMOVO (naproxène/esoméprazole) est contre-indiqué dans les situations suivantes :
- le contexte péri-opératoire d’un pontage aortocoronarien. Bien que VIMOVO n’ait PAS fait l’objet d’études parmi cette population de patients, un AINS du groupe des inhibiteurs sélectifs de la COX-2 qui a été étudié dans un tel contexte a provoqué une incidence accrue d’événements cardiovasculaires ou thrombo-emboliques, des infections chirurgicales profondes et des complications de plaie sternale;
- le troisième trimestre de la grossesse en raison du risque d’obturation prématurée du canal artériel et d’une parturition prolongée;
- les femmes qui allaitent en raison du risque d’effet indésirable grave chez le nourrisson;
- une insuffisance cardiaque grave non maîtrisée;
- une hypersensibilité connue au naproxène, à l’esoméprazole, aux benzimidazoles substitués ou à l’un des composants ou excipients (voir 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT);
- des antécédents d’asthme, d’urticaire ou de réaction de type allergique après la prise d’acide acétylsalicylique (AAS) ou d’un autre AINS (c.-à-d. syndrome complet ou partiel d’intolérance à l’AAS - rhinosinusite, urticaire ou œdème de Quincke, polypes nasaux, asthme). Des réactions anaphylactoïdes mortelles se sont produites chez certains sujets. Les personnes qui présentent les problèmes médicaux mentionnés ci-dessus ont un risque de réaction grave, même si elles ont déjà pris des AINS sans avoir eu d’effet indésirable. Il est important de se rappeler qu’il existe une possibilité de réaction croisée entre les différents AINS (voir Réactions anaphylactoïdes);
- un ulcère gastrique, duodénal ou gastro-duodénal actif, une hémorragie digestive active;
- une hémorragie cérébrovasculaire ou d’autres troubles hémorragiques;
- une maladie inflammatoire de l’intestin;
- des troubles hépatiques graves ou une maladie active du foie;
- une insuffisance rénale grave (clairance de la créatinine < 30 mL/min ou 0,5 mL/s) ou une néphropathie qui s’aggrave (les personnes atteintes d’une insuffisance rénale moins grave à qui l’on prescrit des AINS ont un risque de détérioration de la fonction rénale et doivent être surveillées) (voir Fonction rénale);
- une hyperkaliémie connue (voir Équilibre hydro-électrolytique);
- les enfants et les adolescents de moins de 18 ans.
- l’administration concomitante avec la rilpivirine est contre-indiquée.
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
Risque d’événements cardiovasculaires indésirables : cardiopathie ischémique, maladie cérébrovasculaire, insuffisance cardiaque congestive (de classe II à IV selon la New York Heart Association [NYHA]) (voir Appareil cardiovasculaire).
Le naproxène est un anti-inflammatoire non stéroïdien (AINS). L’utilisation de certains AINS est associée à une incidence accrue d’événements cardiovasculaires indésirables graves (comme un infarctus du myocarde, un accident vasculaire cérébral ou des événements thrombotiques) qui peuvent être mortels. Ces événements peuvent survenir dès les premières semaines de traitement. L’augmentation du risque d’événements thrombotiques a été observée le plus régulièrement à des doses plus élevées. Le risque peut augmenter avec la durée d’utilisation. Les patients atteints d’une maladie cardiovasculaire ou présentant des facteurs de risque de maladie cardiovasculaire peuvent s’exposer à des risques plus importants.
La prudence est recommandée lorsque l’on prescrit des AINS, tels que le naproxène, qui est un composant de VIMOVO (naproxène/esoméprazole), à un patient atteint d’une maladie cardiovasculaire établie (p. ex. hypertension non maîtrisée, maladie artérielle périphérique, cardiopathie ischémique [y compris, mais de façon NON limitative, l’infarctus aigu du myocarde, des antécédents d’infarctus du myocarde et/ou d’angine de poitrine], maladie cérébrovasculaire [y compris, mais de façon NON limitative, l’accident vasculaire cérébral, les accidents cérébrovasculaires, les accidents ischémiques transitoires et/ou l’amaurose fugace] et/ou insuffisance cardiaque congestive [classe II à IV de la NYHA]), ou à un patient présentant des facteurs de risque d’événements cardiovasculaires (p. ex. hypertension, hyperlipidémie, diabète et tabagisme).
La prise d’AINS, tels que le naproxène, un composant de VIMOVO, peut favoriser la rétention sodique de façon proportionnelle à la dose administrée, par un mécanisme rénal, ce qui peut provoquer l’augmentation de la tension artérielle et/ou l’exacerbation de l’insuffisance cardiaque congestive (voir Équilibre hydro-électrolytique).
Les essais cliniques randomisés sur VIMOVO n’ont pas été conçus de manière à déceler les différences entre les événements cardiovasculaires dans un contexte chronique. Par conséquent, la prudence est recommandée au moment de la prescription de VIMOVO.
Risque d’événements gastro-intestinaux indésirables (voir Appareil digestif et 14 ÉTUDES CLINIQUES).
La prise d’AINS, tels que le naproxène, un composant de VIMOVO, est associée à une incidence accrue d’événements gastro-intestinaux indésirables (comme l’ulcération, l’hémorragie, la perforation et l’obstruction des voies digestives hautes et basses du tractus gastro-intestinal).
Risque durant la grossesse : La prudence est de mise quand on prescrit des AINS comme le naproxène, qui est une composante du VIMOVO, durant les premier et deuxième trimestres de grossesse. L’usage d’AINS à environ 20 semaines de gestation ou plus tard peut causer une dysfonction rénale fœtale pouvant mener à l’oligohydramnios et à un problème rénal néonatal ou une insuffisance rénale (voir 7 MISES EN GARDE ET PRÉCAUTIONS). L’usage du VIMOVO est contre-indiqué durant le troisième mois de grossesse en raison d’un risque d’obturation prématurée du canal artériel et d’une inertie utérine (parturition prolongée) (voir 2 CONTRE-INDICATIONS).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Il faut utiliser la plus faible dose efficace pendant la plus courte période possible en tenant compte des objectifs thérapeutiques de chaque patient. VIMOVO (naproxène/esoméprazole) ne permet pas une administration de plus faibles doses quotidiennes de naproxène et d’esoméprazole. Si une dose quotidienne plus faible de naproxène (c.-à-d. ≤ 750 mg/jour) ou d’esoméprazole à libération immédiate (c.-à-d. ≤ 40 mg/jour) est plus appropriée, il faudrait alors envisager un autre traitement. Étant donné que VIMOVO est un produit d’association, il faut tenir compte attentivement des conséquences de tout schéma posologique des deux composés.
4.2 Posologie recommandée et ajustement posologique
Arthrose/polyarthrite rhumatoïde/spondylarthrite ankylosante
La dose quotidienne recommandée de VIMOVO est de :
- 375/20 mg (naproxène/esoméprazole) deux fois par jour ou
- 500/20 mg (naproxène/esoméprazole) deux fois par jour.
Populations particulières
Personnes âgées : Voir 7.1.4 Personnes âgées.
Enfants (< 18 ans) : L’emploi de VIMOVO n’est pas recommandé chez les enfants (voir 2 CONTRE-INDICATIONS).
Insuffisance hépatique : L’emploi de VIMOVO n’est pas recommandé chez les patients qui présentent une insuffisance hépatique grave (voir 2 CONTRE-INDICATIONS et Fonctions hépatique, biliaire et pancréatique).
Insuffisance rénale : L’emploi de VIMOVO n’est pas recommandé chez les patients qui présentent une insuffisance rénale grave ou une maladie du rein qui empire (voir 2 CONTRE-INDICATIONS et Fonction rénale).
Polymorphisme génétique : Il n’est pas nécessaire d’ajuster la dose de VIMOVO en fonction du CYP 2C19 (voir Système endocrinien et métabolisme).
4.4 Administration
Le comprimé VIMOVO doit être avalé entier avec de l’eau et ne doit pas être divisé, mâché ou écrasé.
VIMOVO doit être pris au moins 30 minutes avant les repas.
4.5 Dose omise
Si le patient oublie de prendre une dose de VIMOVO, il doit la prendre le plus tôt possible, puis reprendre l’horaire habituel pour la prise du médicament. Il faut éviter de prendre deux doses de VIMOVO au même moment.
5 SURDOSAGE
Il n’y a aucune donnée clinique sur le surdosage avec VIMOVO (naproxène/esoméprazole). On s’attendrait à ce que les effets d’un surdosage de VIMOVO reflètent les effets d’une surdose de ses composants, le naproxène et l’esoméprazole, pris séparément.
Naproxène
Un surdosage important peut se caractériser par de la somnolence, des étourdissements, une désorientation, du pyrosis, des troubles digestifs, des douleurs épigastriques, une gêne abdominale, des nausées, des vomissements, des perturbations passagères de la fonction hépatique, une hypoprothrombinémie, une dysfonction rénale, une acidose métabolique et de l’apnée. Quelques patients ont eu des convulsions, mais il n’est pas clair que celles-ci soient reliées au naproxène.
Des hémorragies digestives risquent de se produire. La prise d’un AINS peut également entraîner, quoique rarement, de l’hypertension, une insuffisance rénale aiguë, une dépression respiratoire et le coma.
Des réactions anaphylactoïdes ont été signalées avec la prise d’un AINS à des doses thérapeutiques, ces réactions pouvant également se produire à la suite d’un surdosage.
Après la prise d’une dose excessive d’un AINS, le patient doit recevoir des soins symptomatiques et de soutien. Il n’y a pas d’antidote spécifique. Chez les patients présentant des symptômes de surdosage dans les 4 heures suivant la prise du médicament ou dans les cas d’un surdosage important, la prévention de toute absorption supplémentaire (p. ex. à l’aide de charbon activé) pourrait être indiquée. En raison de la forte liaison du naproxène aux protéines, il se peut qu’une diurèse forcée, une alcalinisation de l’urine, l’hémodialyse ou l’hémoperfusion ne s’avèrent pas utiles.
Esoméprazole
Étant donné que l’information est limitée sur les effets de doses élevées chez l’homme, on ne peut recommander de traitement spécifique. Un patient qui a volontairement ingéré une dose excessive d’esoméprazole entérosoluble (280 mg) a présenté des symptômes transitoires comprenant de la faiblesse, des selles liquides et des nausées. La prise de doses uniques de 80 mg d’esoméprazole entérosoluble n’a pas causé de problème. Aucun antidote spécifique n’est connu. L’esoméprazole étant fortement lié aux protéines, il n’est pas facilement dialysable. Dans les cas de surdosage, il faut traiter les symptômes et assurer le maintien des fonctions vitales.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 1 – Formes pharmaceutiques, teneurs, composition et conditionnement
Formes pharmaceutiques
VIMOVO contient un noyau de naproxène entérosoluble recouvert d’un enrobage d’esoméprazole à libération immédiate. La préparation est conçue pour libérer les ingrédients actifs de manière séquentielle : la libération immédiate de l’esoméprazole dans l’estomac est suivie de la libération différée du naproxène dans l’intestin grêle.
Les comprimés VIMOVO (naproxène/esoméprazole) à 375/20 mg sont jaunes, ovales et pelliculés, dont la mention «375/20» est imprimée à l’encre noire d’un côté. Pour traiter une surdose présumée, communiquer avec le centre antipoison de votre région.
| Voie | Forme | Ingrédients non médicinaux | ||||
| d’administration | pharmaceutique/teneur/composition | |||||
| Orale | Comprimés à libération modifiée 375 mg de naproxène entérosoluble/20 mg d’esoméprazole à libération immédiate Comprimés à libération modifiée 500 mg de naproxène entérosoluble/20 mg d’esoméprazole à libération immédiate | Cire de carnauba, croscarmellose sodique, monostéarine, hypromellose, oxyde de fer noir, oxyde de fer jaune, macrogols, stéarate de magnésium, copolymère d’acide méthacrylique-acrylate d’éthyle (dispersion 1:1), parahydroxybenzoate de méthyle, polydextrose, polysorbate, povidone, propylèneglycol, parahydroxybenzoate de propyle, silice colloïdale anhydre, dioxyde de titane et citrate de triéthyle. | ||||
Les comprimés VIMOVO (naproxène/esoméprazole) à 500/20 mg sont jaunes, ovales et pelliculés, dont la mention «500/20» est imprimée à l’encre noire d’un côté.
Conditionnement
Les comprimés VIMOVO à 375/20 mg ou à 500/20 mg sont présentés dans des flacons de polyéthylène haute densité (PEHD) contenant 60 comprimés. Le flacon contient un dessiccatif.
7 MISES EN GARDE ET PRÉCAUTIONS
Voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Généralités
Les patients vulnérables ou affaiblis peuvent moins bien tolérer les effets secondaires et, par conséquent, des soins particuliers sont recommandés pour le traitement de cette population. Afin de minimiser le risque possible d’un événement indésirable, la dose efficace la plus faible devrait être utilisée pendant la durée de traitement la plus courte possible. Comme avec d’autres AINS, la prudence est recommandée pour le traitement des patients âgés qui présentent de plus fortes probabilités de souffrir de dysfonction rénale, hépatique ou cardiaque. Pour les patients à risque élevé, des thérapies ne comportant pas d’AINS devraient être envisagées.
VIMOVO, qui contient du naproxène, n’est PAS recommandé pour utilisation avec d’autres AINS, à l’exception d’AAS à faible dose comme prophylaxie cardiovasculaire, en raison de l’absence de données démontrant les avantages synergiques et du potentiel cumulatif d’effets indésirables (voir Acide acétylsalicylique [AAS] ou autres AINS).
VIMOVO ne doit pas être utilisé en concomitance avec d’autres médicaments contenant du naproxène étant donné qu’ils circulent tous dans le plasma sous forme d’anion naproxène.
Les résultats d’études réalisées chez des sujets sains ont révélé une interaction pharmacocinétique/pharmacodynamique entre le clopidogrel (dose d’attaque de 300 mg/dose d’entretien de 75 mg/jour) et l’esoméprazole (40 mg une fois par jour) entraînant une baisse de l’exposition au métabolite actif du clopidogrel de 40 % en moyenne et une diminution de l’inhibition maximale de l’agrégation plaquettaire (provoquée par l’ADP) de 14 % en moyenne. À la lumière de ces données, l’utilisation concomitante d’esoméprazole et de clopidogrel devrait être évitée (voir 9.4 Interactions médicament-médicament).
Utilisation concomitante d’inhibiteurs de la pompe à protons (IPP) et de méthotrexate : La littérature médicale semble indiquer que l’utilisation concomitante d’IPP et de méthotrexate (principalement à dose élevée) peut augmenter les taux sériques de méthotrexate et/ou de son métabolite et les maintenir élevés, ce qui pourrait entraîner des effets toxiques du méthotrexate. Un arrêt temporaire du traitement par IPP peut être envisagé chez certains patients recevant un traitement par une dose élevée de méthotrexate (voir 9.4 Interactions médicament-médicament).
En présence de symptômes d’alarme (p. ex. perte de poids non intentionnelle importante, vomissements récurrents, dysphagie, hématémèse ou méléna) et/ou d’un ulcère gastrique confirmé ou soupçonné, on doit écarter la possibilité d’une tumeur maligne, car un traitement pourrait atténuer les symptômes et retarder le diagnostic.
Utilisation concomitante d’antirétroviraux : Il a été rapporté que les IPP interagissent avec certains antirétroviraux. L’importance clinique de ces interactions et les mécanismes qui les sous-tendent ne sont pas toujours connus. Une variation du pH gastrique pourrait modifier l’absorption de l’antirétroviral. D’autres mécanismes pouvant être à l’origine de ces interactions sont liés au CYP 2C19.
- Rilpivirine : L’administration concomitante est contre-indiquée en raison d’une diminution importante de l’exposition à la rilpivirine et d’une perte de l’effet thérapeutique (voir 2 CONTRE-INDICATIONS et 9.4 Interactions médicament-médicament).
Atazanavir et nelfinavir : L’administration concomitante avec l’atazanavir ou le nelfinavir n’est pas recommandée en raison d’une diminution de l’exposition à l’atazanavir et au nelfinavir (voir 9.4 Interactions médicament-médicament) (voir les monographies de REYATAZ ET VIRACEPT).
Si l’administration concomitante de VIMOVO et de l’atazanavir est jugée indispensable, il est recommandé d’assurer une surveillance clinique étroite avec l’emploi d’une dose de 400 mg d’atazanavir/de 100 mg de ritonavir (voir la monographie de REYATAZ).
- Saquinavir : Si VIMOVO est administré en concomitance avec du saquinavir/ritonavir, la prudence est de mise et une surveillance des effets toxiques possibles associés au saquinavir est recommandée, y compris : symptômes gastro-intestinaux, augmentation des triglycérides, thrombose veineuse profonde et allongement de l’intervalle QT. Du point de vue de l’innocuité, on devrait envisager une réduction de la dose de saquinavir en fonction de chaque patient (voir 9.4 Interactions médicament-médicament) (voir la monographie d’INVIRASE).
Infection
Le naproxène, un composant de VIMOVO, comme d’autres AINS, peut masquer les signes et symptômes d’une maladie infectieuse sous-jacente.
Traitement d’association avec des antibiotiques : Des cas de colite pseudomembraneuse ont été associés à la prise de presque tous les agents antibactériens, y compris la clarithromycine et l’amoxicilline, qui sont utilisées en association avec les IPP dans l’éradication de H. pylori, et la gravité de ce type de colite varie de légère à susceptible de menacer le pronostic vital. Par conséquent, il importe de considérer ce diagnostic chez les patients qui présentent une diarrhée consécutive à la prise d’agents antibactériens.
Le traitement avec des agents antibactériens altère la flore intestinale normale du côlon et est susceptible de permettre la croissance excessive de Clostridia. Des études indiquent qu’une toxine produite par Clostridium difficile est une cause principale de «colite associée aux antibiotiques».
Une fois qu’un diagnostic de colite pseudomembraneuse a été établi, il convient de prendre les mesures thérapeutiques appropriées. Les cas légers de colite pseudomembraneuse réagissent généralement à l’arrêt du traitement. Dans les cas de colites modérées à graves, il convient de considérer l’administration de liquides et d’électrolytes, de suppléments protéinés ainsi que d’un traitement avec un agent antibactérien cliniquement efficace contre la colite associée à Clostridium difficile.
Diarrhée associée à Clostridium difficile : La baisse de l’acidité gastrique par quelque moyen que ce soit, notamment par la prise d’un inhibiteur de la pompe à protons, est associée à une hausse dans l’estomac du nombre de bactéries normalement présentes dans le tube digestif. Le traitement par un inhibiteur de la pompe à protons peut entraîner un risque accru d’infections gastro-intestinales, notamment Salmonella, Campylobacter et Clostridium difficile.
On a observé un risque accru d’infection par Clostridium difficile (ICD) et de diarrhée associée à Clostridium difficile (DACD) avec l’emploi d’IPP dans plusieurs études par observation. On devrait envisager une ICD/DACD comme diagnostic différentiel dans le cas d’une diarrhée qui ne s’atténue pas. Les facteurs de risque additionnels d’ICD et de DACD comprennent une hospitalisation récente, l’utilisation d’antibiotiques, un âge avancé et la présence de maladies concomitantes.
On devrait prescrire les IPP à la dose la plus faible et pendant la plus courte période requise pour la maladie à traiter, et le traitement continu par IPP devrait être réévalué afin de déterminer si celui-ci demeure bénéfique.
Cancérogenèse et mutagenèse
Il n’y a aucune indication provenant des données chez les animaux que le naproxène ou l’esoméprazole soient carcinogènes ou mutagènes. Dans des études à long terme sur l’administration de doses répétées et sur la cancérogénicité de l’oméprazole, des carcinoïdes gastriques à cellules semblables aux cellules entérochromaffines (ECL) ont été notés chez le rat, mais non chez la souris ou le chien. Il a été montré que le mécanisme en cause était indirect et non le résultat d’un effet direct de l’oméprazole sur les cellules ECL; l’inhibition prolongée de l’acide entraîne une hypergastrinémie persistante, provoquant ainsi une hyperplasie des cellules ECL, qui évolue avec le temps en carcinoïdes à cellules ECL (voir 16 TOXICOLOGIE NON CLINIQUE).
Le traitement de plus de 800 patients avec l’esoméprazole pendant une période maximale de 1 an a entraîné des augmentations modérées des taux sériques de gastrine. Toutefois, on n’a pas observé de modifications pathologiques notables des cellules endocrines pariétales de l’estomac.
Le traitement de courte ou de longue durée (jusqu’à 11 ans) d’un nombre limité de patients avec le racémate (oméprazole) en gélules n’a pas produit de modifications pathologiques significatives des cellules endocrines pariétales de l’estomac.
Appareil cardiovasculaire
Le naproxène est un anti-inflammatoire non stéroïdien (AINS). L’utilisation de certains AINS est associée à une incidence accrue d’événements cardiovasculaires indésirables graves (comme un infarctus du myocarde, un accident vasculaire cérébral ou des événements thrombotiques) qui peuvent être mortels. Ces événements peuvent survenir dès les premières semaines de traitement. L’augmentation du risque d’événements thrombotiques a été observée le plus régulièrement à des doses plus élevées. Le risque peut augmenter avec la durée d’utilisation. Les patients atteints d’une maladie cardiovasculaire ou présentant des facteurs de risque pour la maladie cardiovasculaire peuvent s’exposer à des risques plus importants.
La prudence est de mise lorsque l’on prescrit VIMOVO, qui contient du naproxène, à un patient atteint d’une maladie cardiovasculaire établie (p. ex., hypertension non maîtrisée, insuffisance cardiaque congestive, cardiopathie ischémique, maladie artérielle périphérique et/ou maladie cérébrovasculaire) ou présentant des facteurs de risque de maladie cardiovasculaire, de maladie cérébrovasculaire ou de maladie rénale, comme dans les cas suivants (cette liste n’est PAS exhaustive) :
- Hypertension
- Dyslipidémie/Hyperlipidémie
- Diabète
- Insuffisance cardiaque congestive (de classe I selon la NYHA)
- Maladie coronarienne (athérosclérose)
- Maladie artérielle périphérique
- Tabagisme
- Clairance de la créatinine < 60 mL/min ou 1 mL/s
L’utilisation d’AINS, comme le naproxène, un composant de VIMOVO, peut déclencher une hypertension ou aggraver une hypertension préexistante, pouvant l’une comme l’autre aggraver le risque d’événements cardiovasculaires, tel que décrit ci-dessus. La tension artérielle devrait donc être surveillée régulièrement. Il faut envisager d’interrompre le traitement par VIMOVO en cas d’apparition ou d’aggravation de l’hypertension.
L’utilisation d’AINS, comme le naproxène, un composant de VIMOVO, peut entraîner une rétention aqueuse et de l’œdème, et peut exacerber une insuffisance cardiaque congestive par un mécanisme réglé par la fonction rénale (voir Équilibre hydro-électrolytique).
Chez les patients qui présentent un risque élevé d’événements cardiovasculaires indésirables, il est recommandé d’envisager d’abord d’autres stratégies thérapeutiques qui ne font PAS appel aux AINS. Afin de réduire au minimum le risque possible d’événements cardiovasculaires indésirables, il faut administrer la dose efficace la plus faible pendant la durée de traitement la plus courte possible.
Système endocrinien et métabolisme
Corticostéroïdes : VIMOVO n’est PAS un substitut de corticostéroïde. Il ne traite PAS l’insuffisance surrénalienne. L’interruption brusque du traitement par corticostéroïdes peut exacerber toute maladie qui répond à la corticothérapie. Chez les patients qui suivent une corticothérapie prolongée, le traitement devrait être réduit progressivement si l’on décide de cesser l’administration de corticostéroïdes (voir Glucocorticoïdes).
Hypomagnésémie, hypokaliémie et hypocalcémie : L’utilisation chronique d’IPP peut causer de l’hypomagnésémie. De plus, des cas d’hypokaliémie et d’hypocalcémie, d’autres troubles électrolytiques accompagnant l’hypomagnésémie, ont aussi été signalés dans la littérature.
Carence en cyanocobalamine (vitamine B12) : L’usage prolongé d’IPP pourrait nuire à l’absorption de la vitamine B12 liée aux protéines et pourrait contribuer à l’apparition d’une carence en cyanocobalamine (vitamine B12).
Polymorphisme génétique : Les isozymes CYP 2C19 et CYP 3A4 sont responsables du métabolisme de l’esoméprazole. Le CYP 2C19, qui est impliqué dans le métabolisme de tous les inhibiteurs de la pompe à protons actuellement sur le marché, présente un polymorphisme. On décrit comme «métaboliseurs lents» les quelque 3 % des personnes de race blanche et les 15 à 20 % des personnes asiatiques chez qui le CYP 2C19 est absent. À l’état d’équilibre (40 mg pendant 5 jours), le ratio entre l’ASC de l’esoméprazole entérosoluble chez les métaboliseurs lents et l’ASC dans le reste de la population est de 2 environ. Il n’est donc pas nécessaire d’ajuster la dose de VIMOVO en fonction du CYP 2C19 (voir 4.2 Posologie recommandée et ajustement posologique et Populations particulières et états pathologiques).
Appareil digestif
Une toxicité gastro-intestinale grave (parfois mortelle), telle que l’ulcération, l’inflammation, l’hémorragie gastro-intestinale, la perforation et l’obstruction des voies digestives hautes et basses du tractus gastro-intestinal, peut se produire en tout temps, avec ou sans symptômes avant-coureurs chez les patients traités avec des AINS, tels que le naproxène, qui est un composant de VIMOVO. Même s’il a été démontré que VIMOVO permet de diminuer significativement l’occurrence des ulcères gastriques comparativement au naproxène entérosoluble seul, des ulcérations et des complications connexes peuvent quand même survenir. Des troubles digestifs hauts mineurs, tels que la dyspepsie, se produisent couramment. Les professionnels de la santé doivent surveiller les patients traités avec VIMOVO afin de s’assurer qu’ils ne présentent pas d’ulcération ou d’hémorragie, même s’ils n’ont jamais eu de symptômes de nature gastro-intestinale auparavant. La plupart des notifications volontaires d’événements gastro-intestinaux mortels concernent des patients âgés ou affaiblis; il faut donc prendre des précautions lors du traitement de cette population. Afin de réduire au minimum le risque possible d’événements gastro-intestinaux indésirables, il faut administrer la dose efficace la plus faible pendant la durée de traitement la plus courte possible. Pour les patients à risque élevé, des traitements de remplacement qui ne font pas appel aux AINS devraient être envisagés (voir 7.1.4 Personnes âgées).
Il faut mettre les patients au courant des signes et/ou symptômes de toxicité gastro-intestinale grave et leur recommander de cesser d’utiliser VIMOVO et d’obtenir des soins médicaux d’urgence s’ils présentent de tels symptômes. L’utilité de la surveillance régulière en laboratoire n’a PAS été démontrée et n’a pas été suffisamment évaluée. La plupart des patients traités avec des AINS qui présentent un événement gastro-intestinal indésirable haut grave n’ont pas de symptômes. Des ulcères du tube digestif haut, d’abondantes hémorragies ou des perforations causées par les AINS semblent se produire chez environ 1 % des patients traités pendant 3 à 6 mois et chez 2 à 4 % des patients traités pendant une année. Ces tendances se poursuivent et accroissent ainsi la probabilité d’un événement gastro-intestinal grave à un moment quelconque du traitement. Même le traitement à court terme pose des risques.
Il faut faire preuve de prudence si l’on prescrit VIMOVO à des patients ayant des antécédents de maladie ulcéreuse ou d’hémorragie digestive. S’il se produit une hémorragie ou une ulcération digestive, il faut cesser immédiatement de prendre VIMOVO et chercher à obtenir le traitement approprié.
D’autres facteurs de risque d’ulcération et d’hémorragie digestives comprennent l’infection à Helicobacter pylori, un âge avancé, un traitement prolongé avec des AINS, la consommation excessive d’alcool, le tabagisme, un mauvais état de santé général ou un traitement concomitant avec n’importe laquelle des substances suivantes :
- Anticoagulant (p. ex. warfarine)
- Agent antiplaquettaire (p. ex. AAS, clopidogrel)
- Corticostéroïde oral (p. ex. prednisone)
- Inhibiteur sélectif du recaptage de la sérotonine (ISRS) (p. ex. citalopram, fluoxétine, paroxétine, sertraline)
Dans le cadre d’études comprenant des patients qui avaient plus de 50 ans et/ou présentaient des antécédents d’ulcère gastro-duodénal, VIMOVO a entraîné des taux significativement inférieurs d’ulcères gastriques comparativement au naproxène entérosoluble, indépendamment du traitement concomitant avec de l’AAS à faible dose (voir 14 ÉTUDES CLINIQUES).
Une réponse des symptômes gastro-intestinaux à un traitement par VIMOVO ne permet pas d’exclure la possibilité de tumeurs malignes gastriques.
L’arrêt d’un traitement prolongé par un IPP peut entraîner l’aggravation des symptômes liés à l’acidité et une hypersécrétion acide de rebond. L’usage prolongé de VIMOVO est associé à un risque accru d’apparition de polypes des glandes fundiques (voir 8.5 Effets indésirables observés après la commercialisation). La plupart des polypes des glandes fundiques sont asymptomatiques. Le traitement par un IPP doit être à la plus faible dose possible pendant la plus courte durée possible, selon l’affection traitée.
Appareil génito-urinaire
Certains AINS sont associés à des symptômes urinaires persistants (douleur à la vessie, dysurie, pollakiurie), à une hématurie ou à une cystite. Ces symptômes peuvent apparaître à tout moment après le début du traitement avec un AINS. Si de tels symptômes se manifestent et qu’aucune autre explication n’est possible, interrompre le traitement par VIMOVO afin de vérifier si les symptômes disparaissent avant de procéder à des analyses urologiques ou à d’autres traitements.
Système sanguin et lymphatique
Les AINS inhibent la biosynthèse des prostaglandines et entravent à des degrés variables la fonction plaquettaire. Par conséquent, les patients chez qui un tel effet aurait des conséquences néfastes (p. ex. les patients qui prennent des anticoagulants ou qui sont atteints d’hémophilie et de troubles plaquettaires) doivent faire l’objet d’une surveillance étroite lorsqu’ils reçoivent VIMOVO.
Anticoagulants : De nombreuses études ont démontré que l’usage concomitant d’AINS et d’anticoagulants augmente le risque d’hémorragie. L’administration concomitante de VIMOVO, qui contient du naproxène, un AINS, et de warfarine exige une surveillance étroite du rapport international normalisé (RIN).
Il est possible qu’une augmentation des hémorragies se produise en dépit de la surveillance du RIN pendant le traitement.
Effets antiplaquettaires : Les AINS inhibent l’agrégation des plaquettes et il a été prouvé qu’ils prolongent le temps de saignement chez certains patients. Contrairement à l’AAS, leur effet sur la fonction des plaquettes est quantitativement moindre ou de plus courte durée et est réversible.
L’efficacité des AINS en tant qu’agents antiplaquettaires n’a pas été démontrée, et c’est pourquoi ils ne devraient PAS être substitués à l’AAS ou à d’autres agents antiplaquettaires pour la prophylaxie des maladies cardiovasculaires thromboemboliques. Les traitements antiplaquettaires (p. ex. AAS) ne devraient PAS être interrompus (voir Acide acétylsalicylique [AAS] ou autres AINS).
Dyscrasies sanguines : Les dyscrasies sanguines (telles que la neutropénie, la leucopénie, la thrombopénie, l’anémie aplasique et l’agranulocytose) associées à l’usage des AINS sont rares, mais elles peuvent avoir de graves conséquences.
L’anémie peut parfois se présenter chez les patients recevant des AINS. Cela peut être attribuable à la rétention liquidienne, à la perte de sang dans l’appareil digestif ou à un effet sur l’érythropoïèse qui n’a pas été complètement décrit. Les patients suivant un traitement à long terme avec des AINS devraient faire vérifier leur taux d’hémoglobine ou leur hématocrite, s’ils présentent des signes ou des symptômes d’anémie ou de perte de sang.
Fonctions hépatique, biliaire et pancréatique
Avec les AINS, une élévation mineure d’une ou de plusieurs des valeurs des enzymes hépatiques (aspartate aminotransférase, alanine aminotransférase, phosphatase alcaline) peut se produire chez jusqu’à 15 % des patients. Ces anomalies peuvent progresser, demeurer essentiellement stables ou être transitoires durant le cours du traitement.
La maladie hépatique chronique associée à l’alcoolisme et probablement d’autres formes de cirrhose diminuent la concentration plasmatique totale du naproxène, mais celle du naproxène non lié est accrue. La signification de cette observation pour l’ajustement posologique du naproxène est inconnue, mais il faut faire preuve de prudence lorsque des doses élevées sont requises. Il est prudent d’avoir recours à la dose efficace la plus faible.
Si un patient présente des symptômes et/ou des signes évoquant une dysfonction hépatique, ou si son épreuve de la fonction hépatique révèle des résultats anormaux, il faudrait l’examiner afin de surveiller l’apparition d’une réaction hépatique plus grave au cours du traitement. Des réactions hépatiques graves, notamment des cas d’ictère et d’hépatite mortelle, de nécrose hépatique et d’insuffisance hépatique, parfois mortelles, ont été signalées avec les AINS.
Bien que de telles réactions soient rares, le traitement par ce médicament doit être interrompu si les résultats des épreuves hépatiques continuent d’être anormaux ou s’aggravent, si des signes et symptômes cliniques évoquant une maladie du foie se manifestent (p. ex. ictère) ou si des manifestations générales apparaissent (p. ex. éosinophilie, éruption cutanée, etc.).
Si ce médicament doit être prescrit en présence d’une anomalie de la fonction hépatique, une surveillance rigoureuse s’impose.
Insuffisance hépatique : VIMOVO n’est pas recommandé chez les patients atteints d’insuffisance hépatique grave en raison d’un risque accru d’hémorragie et/ou d’insuffisance rénale associées aux AINS (Voir 2 CONTRE-INDICATIONS).
Chez les patients atteints d’insuffisance hépatique légère à modérée, VIMOVO doit être utilisé avec prudence, et la fonction hépatique doit faire l’objet d’une étroite surveillance.
Système immunitaire
Méningite aseptique : Avec certains AINS, on a observé de rares cas de symptômes de méningite aseptique (raideur de la nuque, céphalées graves, nausées et vomissements, fièvre ou obnubilation de la conscience). Les personnes atteintes de maladies auto-immunes (lupus érythémateux disséminé, maladies mixtes des tissus conjonctifs, etc.) semblent prédisposées à la maladie. Le professionnel de la santé doit donc, chez ces patients, faire preuve de vigilance à l’égard de l’apparition d’une telle complication.
Lupus érythémateux cutané subaigu : Des cas de lupus érythémateux cutané subaigu (LECS) ont été signalés à l’emploi des IPP. Si des lésions apparaissent, surtout dans les régions de la peau exposées au soleil et si elles s’accompagnent d’arthralgie, le patient doit tenter immédiatement d’obtenir une aide médicale et le professionnel de la santé doit envisager de mettre fin au traitement par VIMOVO. La survenue du LECS lors d’un traitement antérieur par un IPP peut augmenter le risque de LECS avec d’autres IPP (voir 8.5 Effets indésirables observés après la commercialisation).
Surveillance et examens de laboratoire
Pendant un traitement avec un antisécrétoire, les taux de chromogranine A (CgA) augmentent en raison de la baisse de l’acidité gastrique. L’augmentation des taux de CgA peut interférer avec les analyses de dépistage des tumeurs neuroendocrines. Pour éviter une telle interférence, le traitement par VIMOVO doit être interrompu 14 jours avant les mesures du taux de CgA (voir 9.7 Interactions médicament-examens de laboratoire).
Il faut vérifier la tension artérielle régulièrement, et il y a lieu d’effectuer des examens ophtalmologiques à intervalles réguliers chez tout patient suivant un traitement prolongé par VIMOVO (voir Appareil cardiovasculaire et Fonction visuelle).
Il y a lieu de vérifier le taux d’hémoglobine, l’hématocrite, la numération érythrocytaire, la numération leucocytaire et la numération plaquettaire chez tout patient suivant un traitement prolongé par VIMOVO. En outre, l’administration concomitante de VIMOVO et de warfarine exige une surveillance étroite du rapport international normalisé (RIN) (voir Système sanguin et lymphatique).
Il faut vérifier régulièrement les taux sériques de transaminases et de bilirubine pendant le traitement par VIMOVO (voir Fonctions hépatique, biliaire et pancréatique).
Pendant que le patient suit un traitement par VIMOVO, il est conseillé de vérifier le taux de créatinine sérique, la clairance de la créatinine et l’urémie. Il faut aussi surveiller régulièrement les électrolytes, y compris la kaliémie (voir Fonction rénale).
Il est recommandé de vérifier les concentrations plasmatiques de lithium lors de l’arrêt ou de l’instauration d’un traitement par VIMOVO.
Grossesse : Si VIMOVO est administré entre la mi-trimestre (environ 20 semaines) ou la fin du deuxième trimestre, on recommande de surveiller étroitement le volume du liquide amniotique des femmes enceintes qui prennent du VIMOVO étant donné que la prise de VIMOVO pourrait entraîner une réduction du volume du liquide amniotique et même l’oligohydramnios (voir 7.1 Populations particulières). L’usage du VIMOVO est contre-indiqué au troisième trimestre de grossesse.
Appareil locomoteur
Fracture osseuse : Plusieurs études par observation publiées portent à croire que le traitement par un inhibiteur de la pompe à protons (IPP) pourrait être associé à une augmentation du risque de fractures de la hanche, du poignet ou de la colonne liées à l’ostéoporose. Le risque de fractures a été plus important chez les patients ayant reçu une dose élevée, définie comme plusieurs doses quotidiennes d’IPP, et chez ceux dont le traitement était prolongé (un an ou plus). Lors d’un traitement par un IPP, les patients devraient recevoir la plus faible dose possible pendant la plus courte durée possible, selon l’affection traitée. Les patients à risque de fractures liées à l’ostéoporose doivent être pris en charge selon les lignes directrices de traitement établies (voir 4 POSOLOGIE ET ADMINISTRATION et 8.5 Effets indésirables observés après la commercialisation).
VIMOVO (association d’un IPP et d’un AINS) est approuvé en administration biquotidienne et ne permet pas l’administration de doses quotidiennes plus faibles de l’IPP (voir 4 POSOLOGIE ET ADMINISTRATION).
Système nerveux
Certains patients peuvent éprouver des manifestations telles que de la somnolence, des étourdissements, une vision trouble, des vertiges, un acouphène, une perte d’audition ou de l’insomnie après avoir utilisé des AINS, comme du naproxène, un composant de VIMOVO. Si ces effets indésirables se manifestent, le patient doit faire preuve de prudence s’il doit accomplir des tâches qui nécessitent une vigilance.
Fonction visuelle
Certains patients ont signalé une vision floue ou réduite après avoir utilisé des AINS. Si de tels symptômes se produisent, l’utilisation de VIMOVO, qui contient du naproxène, devrait être interrompue et un examen ophtalmologique devrait être réalisé. L’examen ophtalmologique devrait être effectué régulièrement chez les patients recevant VIMOVO pendant une période prolongée.
Considérations périopératoires
Voir 2 CONTRE-INDICATIONS, Pontage aortocoronarien.
Fonctions mentale et psychique
Certains patients peuvent présenter une dépression après avoir utilisé des AINS, comme du naproxène, un composant de VIMOVO. Voir Système nerveux.
Fonction rénale
L’administration prolongée d’AINS à des animaux a provoqué une nécrose papillaire rénale et d’autres affections pathologiques rénales anormales. Chez les humains, on a signalé l’apparition de néphrites interstitielles aiguës, d’une hématurie, d’une protéinurie légère ou, à l’occasion, d’un syndrome néphrotique.
On a observé une insuffisance rénale due aux AINS chez des patients atteints d’affections prérénales menant à une réduction du débit sanguin rénal ou du volume sanguin. Les prostaglandines du rein contribuent au maintien de l’irrigation rénale et du débit de filtration glomérulaire (DFG). Chez ces patients, l’administration d’un AINS peut causer une réduction de la synthèse des prostaglandines et provoquer une altération de la fonction rénale. Les patients qui ont le plus grand risque de ce genre de réaction sont ceux qui présentent une insuffisance rénale préexistante (DFG < 60 mL/min ou 1 mL/s), les patients déshydratés, les patients qui suivent un régime faible en sel, les patients qui présentent une insuffisance cardiaque congestive, une cirrhose ou une dysfonction hépatique, les patients qui prennent des inhibiteurs de l’enzyme de conversion de l’angiotensine, des antagonistes des récepteurs de l’angiotensine, de la cyclosporine ou des diurétiques, ou encore, les personnes âgées. On a signalé une insuffisance rénale grave ou pouvant menacer le pronostic vital chez des patients qui avaient une fonction rénale normale ou altérée après un traitement de courte durée avec des AINS. Même les patients à risque qui tolèrent les AINS dans des conditions stables peuvent décompenser pendant des périodes de stress accru (p. ex. déshydratation causée par une gastro-entérite). L’interruption du traitement avec un AINS est habituellement suivie du retour à l’état précédant le traitement.
La prudence est de mise lorsque l’on amorce un traitement par AINS, notamment par le naproxène, un composant de VIMOVO, chez des patients considérablement déshydratés. Il est conseillé de réhydrater le patient avant de commencer le traitement. La prudence est également recommandée chez les patients qui présentent une néphropathie existante.
Maladie rénale avancée : Voir 2 CONTRE-INDICATIONS.
Équilibre hydro-électrolytique : L’utilisation d’AINS, comme le naproxène, un composant de VIMOVO, peut favoriser une rétention sodique proportionnelle à la dose, qui peut entraîner une rétention aqueuse et de l’œdème, et en conséquence, une augmentation de la tension artérielle ainsi qu’une exacerbation de l’insuffisance cardiaque congestive. La prudence est donc recommandée lorsque l’on prescrit VIMOVO à des patients qui ont des antécédents d’insuffisance cardiaque congestive, qui présentent une fonction cardiaque affaiblie, qui font de l’hypertension, qui sont âgés ou qui sont atteints de toute autre affection prédisposant à une rétention aqueuse (voir Appareil cardiovasculaire).
L’utilisation d’AINS, comme le naproxène, un composant de VIMOVO, peut accroître le risque d’hyperkaliémie, particulièrement chez les patients atteints de diabète ou d’insuffisance rénale, chez les patients âgés et chez les patients qui reçoivent des adrénolytiques, des inhibiteurs de l’enzyme de conversion de l’angiotensine, des antagonistes des récepteurs de l’angiotensine II, de la cyclosporine ou certains diurétiques dans le cadre d’un traitement concomitant.
Les électrolytes devraient être surveillés régulièrement (voir 2 CONTRE-INDICATIONS).
Insuffisance rénale : VIMOVO n’est pas recommandé chez les patients atteints d’insuffisance rénale grave ou de néphropathie qui s’aggrave (voir 2 CONTRE-INDICATIONS).
Chez les patients atteints d’insuffisance rénale légère à modérée, VIMOVO doit être utilisé avec prudence, et la fonction rénale doit faire l’objet d’une étroite surveillance.
Santé reproductive : risque pour les femmes et les hommes
Voir 7.1.1 Femmes enceintes.
Fertilité
Le naproxène, comme tout autre médicament qui inhibe la synthèse de la cyclo-oxygénase et des prostaglandines, peut entraver la fertilité. Les résultats d’études menées tant chez l’animal que chez l’humain indiquent que les AINS comme le naproxène peuvent inhiber l’ovulation. L’interruption du traitement par VIMOVO, qui contient du naproxène, devrait être envisagée chez les femmes tentant de concevoir ou qui font l’objet d’une investigation pour cause d’infertilité.
Appareil respiratoire
L’asthme induit par l’AAS est un signe très important, à défaut d’être courant, de la sensibilité à l’AAS et aux AINS. Il est plus fréquent chez les patients asthmatiques qui ont des polypes nasaux.
Sensibilité et résistance
Réactions anaphylactoïdes : Comme pour tous les AINS en général, des réactions anaphylactoïdes se sont produites chez certains patients n’ayant jamais été exposés au naproxène, un composant de VIMOVO. Au cours de l’expérience postcommercialisation, de rares cas de réactions anaphylactiques ou anaphylactoïdes et d’œdème de Quincke ont été signalés chez des patients recevant du naproxène. VIMOVO, qui contient du naproxène, ne doit PAS être administré à des patients atteints de la triade AAS. Ce complexe symptomatique se retrouve typiquement chez des patients asthmatiques atteints de rhinite avec ou sans polypes nasaux, ou qui manifestent des bronchospasmes graves et potentiellement mortels après avoir pris de l’AAS ou un autre AINS (voir 2 CONTRE-INDICATIONS).
Intolérance à l’AAS : VIMOVO, qui contient du naproxène, ne doit PAS être administré aux patients présentant un syndrome partiel ou total d’intolérance à l’AAS (rhinosinusite, urticaire ou œdème de Quincke, polypes nasaux, asthme) chez qui l’asthme, l’anaphylaxie, l’urticaire ou l’œdème de Quincke, la rhinite ou d’autres signes allergiques sont précipités par l’AAS ou d’autres AINS. Des réactions anaphylactoïdes mortelles se sont produites chez ces personnes. En outre, les personnes qui présentent les problèmes médicaux susmentionnés ont un risque de réaction grave même si elles ont déjà pris des AINS sans avoir eu d’effet indésirable (Voir 2 CONTRE-INDICATIONS).
Sensibilité croisée : Les patients qui sont sensibles à un AINS peuvent également l’être à un autre.
Appareil cutané
Réactions cutanées graves : L’usage de certains AINS, comme le naproxène, a été associé, au cours de l’observation postcommercialisation, à de rares cas de réactions cutanées graves ou autrement mortelles, notamment :
- syndrome d’hypersensibilité médicamenteuse avec éosinophilie et symptômes systémiques;
- syndrome de Stevens-Johnson;
- nécrolyse épidermique toxique;
- dermatite exfoliatrice; et
- érythème polymorphe.
Les patients semblent être à un risque plus élevé pour ces événements au début de la thérapie, avec l’apparition de cas survenant habituellement lors du premier mois du traitement. Ces réactions peuvent être réversibles si l’agent causal est interrompu et un traitement approprié est instauré. Les patients devraient être avisés qu’ils devraient interrompre la prise d’AINS aux premiers signes d’éruptions cutanées, de lésions muqueuses, ou de tout autre signe d’hypersensibilité, et contacter leur médecin immédiatement pour être évalué et obtenir des conseils, y compris les thérapies qui doivent être abandonnées.
Le syndrome d’hypersensibilité médicamenteuse avec éosinophilie s’accompagne habituellement, mais non exclusivement, d’une fièvre, d’éruptions cutanées, d’adénopathie ou d’œdème du visage. D’autres manifestations cliniques peuvent inclure l’hépatite, la néphrite, les anomalies hématologiques, la myocardite ou la myosite. À l’occasion, les symptômes du syndrome d’hypersensibilité médicamenteuse avec éosinophilie peuvent ressembler à une infection virale aiguë, et l’éosinophilie est souvent présente. Étant donné que ce problème se présente sous diverses formes, d’autres systèmes organiques non mentionnés ici peuvent aussi être en cause. Il convient de noter que les manifestations précoces d’hypersensibilité, comme la fièvre ou l’adénopathie, peuvent être présentes même si l’éruption cutanée n’est pas évidente.
7.1 Populations particulières
7.1.1 Femmes enceintes
VIMOVO est CONTRE-INDIQUÉ pour une utilisation pendant le troisième trimestre de la grossesse en raison du risque d’obturation prématurée du canal artériel et du risque d’entraîner une parturition prolongée (voir 16 TOXICOLOGIE NON CLINIQUE).
La prudence est recommandée lorsqu’on prescrit VIMOVO pendant les premier et deuxième trimestres de la grossesse.
L’utilisation d’AINS peut causer chez le fœtus une insuffisance rénale entraînant un oligoamnios et, dans certains cas, une insuffisance rénale néonatale.
Si VIMOVO est utilisé pendant la grossesse, il faut s’en tenir à une dose faible pendant la plus courte période possible.
L’inhibition de la synthèse des prostaglandines peut influencer de façon indésirable la grossesse et le développement embryo-fœtal. Les données d’études épidémiologiques indiquent la possibilité d’un risque accru de fausse couche et de malformation cardiaque après l’utilisation d’inhibiteurs de la synthèse des prostaglandines durant les premiers mois de la grossesse.
Chez les animaux, il a été observé que l’administration d’inhibiteurs de la synthèse des prostaglandines provoque une augmentation des pertes avant et après l’implantation et de la létalité embryo-fœtale. De plus, des incidences accrues de diverses malformations, notamment des malformations cardiovasculaires, ont été signalées chez les animaux ayant reçu des inhibiteurs de la synthèse des prostaglandines durant la période d’organogenèse.
L’utilisation de VIMOVO, qui contient du naproxène, est déconseillée au moment du travail et de l’accouchement parce que les agents contenant du naproxène, par leur effet inhibiteur sur la synthèse des prostaglandines, pourraient nuire à la circulation sanguine fœtale et inhiber les contractions utérines. Il pourrait en résulter un risque accru d’hémorragie utérine.
7.1.2 Femmes qui allaitent
Ne pas administrer VIMOVO aux femmes qui allaitent en raison du risque d’effets indésirables graves chez le nourrisson (voir 2 CONTRE-INDICATIONS).
7.1.3 Enfants
Enfants et adolescents (< 18 ans) : Ne pas administrer VIMOVO aux enfants ou aux adolescents âgés de moins de 18 ans. L’innocuité et l’efficacité de VIMOVO dans cette population n’ont pas été établies (voir 1.1 Enfants et 2 CONTRE-INDICATIONS).
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Les patients de plus de 65 ans et les patients vulnérables ou affaiblis risquent davantage de présenter une variété d’effets indésirables provoqués par les AINS. La fréquence de ces effets indésirables augmente proportionnellement à la dose et à la durée du traitement. De plus, ces patients tolèrent moins les ulcères et les hémorragies. La plupart des complications fatales liées à l’appareil digestif touchent cette population. Les patients âgés présentent aussi un risque d’ulcère ou d’hémorragie dans la partie inférieure de l’œsophage. Chez ces patients, on devrait envisager une dose initiale plus faible que celle habituellement recommandée, apporter des ajustements individuels au besoin et assurer une surveillance étroite.
Sur l’ensemble des patients qui ont reçu VIMOVO (n = 1157) au cours des essais cliniques, 387 avaient 65 ans ou plus, et 85, 75 ans ou plus. Aucune différence importante sur le plan de l’efficacité (réduction du taux d’ulcères gastriques ou soulagement de la douleur) ou de l’innocuité n’a été observée entre ces sujets et les patients plus jeunes. Comparativement aux patients du groupe recevant le naproxène (n = 426), les patients âgés du groupe traité par VIMOVO ont systématiquement affiché des taux d’ulcères gastriques significativement moins élevés, soit 1,5 % comparativement à 28,5 % chez les patients de 65 ans ou plus (p < 0,001) et 0 % comparativement à 19,2 % chez les patients de 75 ans ou plus (p = 0,019). La non-infériorité de VIMOVO par rapport au célécoxib pour le soulagement de la douleur a été maintenue chez les patients âgés de plus de 65 ans, généralement considérés comme à risque plus élevé d’effets indésirables digestifs. La fréquence des effets indésirables était généralement comparable dans les différents groupes d’âge (voir Appareil digestif et 14 ÉTUDES CLINIQUES).
Personnes âgées (> 71 ans) : Il faut soupeser les bienfaits des IPP en regard du risque accru de fractures étant donné que les patients de cette catégorie peuvent être déjà à risque élevé de fractures liées à l’ostéoporose. Si l’utilisation d’IPP est nécessaire, les patients doivent être pris en charge avec prudence selon les lignes directrices de traitement établies (voir 4.2 Posologie recommandée et ajustement posologique et 8 EFFETS INDÉSIRABLES).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Étant donné que VIMOVO (naproxène/esoméprazole) contient du naproxène et de l’esoméprazole, les profils d’effets indésirables associés à ces deux substances sont susceptibles d’être observés.
Les effets indésirables les plus fréquemment observés avec le naproxène sont de nature gastro-intestinale, le plus grave d’entre eux étant l’ulcère gastro-duodénal avec ou sans hémorragie. Des décès sont survenus, en particulier chez les personnes âgées. Les autres effets indésirables courants comprennent la dyspepsie, les maux d’estomac, les nausées et les vomissements.
Les effets observés fréquemment avec l’esoméprazole dans les essais cliniques comprennent les céphalées, la diarrhée, la flatulence, les douleurs abdominales, les nausées, les vomissements et les étourdissements, qui seraient associés au médicament.
Les effets indésirables les plus fréquemment rapportés avec VIMOVO ont été la gastrite érosive, la dyspepsie et la gastrite. Aucune nouvelle observation n’est ressortie par rapport aux profils d’innocuité respectifs établis des deux substances durant le traitement par VIMOVO.
8.2 Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant des études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
Les données sur les effets indésirables proviennent d’études contrôlées d’une durée allant de 3 à 12 mois sur VIMOVO réalisées auprès de 2317 patients. Ces derniers ont reçu 500/20 mg de VIMOVO deux fois par jour (n = 1157), 500 mg de naproxène entérosoluble deux fois par jour (n = 426), 200 mg de célécoxib une fois par jour (n = 488) ou un placebo (n = 246).
Tous les effets indésirables, sans égard à la relation causale, qui se sont produits avec VIMOVO chez au moins 2 % des patients dans deux études cliniques randomisées, contrôlées, à double insu, avec groupes parallèles et d’une durée de 6 mois (études 301 et 302), menées chez des patients à risque d’ulcères associés aux AINS comparativement au naproxène entérosoluble sont présentés dans le tableau suivant.
Tableau 2 – Effets indésirables, sans égard à la relation causale, qui se sont produits chez ≥ 2 % des patients atteints d’arthritea à risque d’ulcères causés par les AINS dans les études 301 et 302 (données groupées, durée de 6 mois)
Terme recommandé (classe de système ou d’organe) | VIMOVO à 500/20 mg 2 f.p.j. (n = 428) % | Naproxène | ||
| entérosoluble | ||||
| à 500 mg 2 f.p.j. | ||||
| (n = 426) | ||||
| % | ||||
| Troubles digestifs | ||||
| Gastrite érosive | 19,4 | 38,0 | ||
| Dyspepsie | 18,0 | 26,8 | ||
| Gastrite | 17,1 | 14,1 | ||
| Diarrhée | 6,1 | 5,2 | ||
| Ulcère gastrique | 5,6 | 23,7 | ||
| Douleur abdominale haute | 5,6 | 8,7 | ||
| Nausées | 5,1 | 4,9 | ||
| Hernie hiatale | 4,2 | 5,9 | ||
| Distension abdominale | 3,7 | 3,8 | ||
| Flatulence | 3,7 | 3,1 | ||
| Œsophagite | 3,5 | 7,5 | ||
| Constipation | 2,6 | 2,8 | ||
| Douleurs abdominales | 2,3 | 1,6 | ||
| Duodénite érosive | 2,1 | 11,7 | ||
| Douleur abdominale basse | 2,1 | 2,6 | ||
| Duodénite | 1,4 | 7,3 | ||
| Gastrite hémorragique | 1,2 | 2,1 | ||
| Reflux gastro-œsophagien pathologique | 0,9 | 3,5 | ||
| Ulcère duodénal | 0,7 | 5,4 | ||
| Œsophagite érosive | 0,5 | 5,6 | ||
| Infections et infestations | ||||
| Infection des voies respiratoires supérieures | 4,9 | 3,8 | ||
| Bronchite | 2,3 | 1,9 | ||
| Infection des voies urinaires | 2,3 | 1,4 | ||
| Sinusite | 1,9 | 2,1 | ||
Tableau 2 – Effets indésirables, sans égard à la relation causale, qui se sont produits chez ≥ 2 % des patients atteints d’arthritea à risque d’ulcères causés par les AINS dans les études 301 et 302 (données groupées, durée de 6 mois)
Terme recommandé (classe de système ou d’organe) | VIMOVO à 500/20 mg 2 f.p.j. (n = 428) % | Naproxène | ||
| entérosoluble | ||||
| à 500 mg 2 f.p.j. | ||||
| (n = 426) | ||||
| % | ||||
| Rhinopharyngite | 0,9 | 2,3 | ||
| Troubles musculo-squelettiques et du tissu conjonctif | ||||
| Arthralgie | 1,2 | 2,3 | ||
| Troubles du système nerveux | ||||
| Céphalée | 2,6 | 1,4 | ||
| Dysgueusie | 2,1 | 1,4 | ||
| Troubles respiratoires, thoraciques et médiastinaux | ||||
| Toux | 2,3 | 2,6 | ||
a Les études comprenaient également 23 % de patients atteints de troubles musculo-squelettiques chroniques nécessitant un traitement continu par des AINS.
Les patients prenant VIMOVO ont eu significativement moins d’effets indésirables digestifs hauts préétablis et associés aux AINS (y compris les ulcères duodénaux) (53,3 %) que les patients prenant le naproxène entérosoluble seul (70,4 %).
De même, les abandons de traitement en raison d’effets indésirables ont été significativement moins fréquents chez les patients prenant VIMOVO que chez ceux qui recevaient du naproxène entérosoluble seul (7,9 % et 12,5 %, respectivement). Les raisons les plus souvent invoquées pour les abandons dus aux effets indésirables dans le groupe traité par VIMOVO étaient la douleur abdominale haute (1,2 %, n = 5), l’ulcère duodénal (0,7 %, n = 3) et la gastrite érosive (0,7 %, n = 3). Chez les patients recevant du naproxène seul, les motifs d’abandon les plus fréquents en raison d’effets indésirables étaient l’ulcère duodénal (5,4 %, n = 23), la dyspepsie (2,8 %, n = 12) et la douleur abdominale haute (1,2 %, n = 5). La proportion de patients abandonnant le traitement en raison d’effets indésirables digestifs hauts préétablis et associés aux AINS (y compris les ulcères duodénaux) chez les patients traités par VIMOVO était de 4,0 %, comparativement à 12,0 % chez les patients recevant du naproxène entérosoluble (p < 0,001).
Les données sur les effets indésirables associés à VIMOVO, sans égard à la relation causale, qui se sont produits chez au moins 2 % des patients et à une fréquence plus élevée que chez les sujets recevant un placebo dans le cadre de deux études cliniques randomisées, à double insu et contrôlées par placebo d’une durée de 3 mois, réalisées chez des patients atteints d’arthrose du genou, sont présentées ci-dessous.
Tableau 3 – Effets indésirables, sans égard à la relation causale, qui se sont produits chez > 2 % des patients atteints d’arthrose du genou dans les études 307 et 309 (durée de 3 mois)
| Terme recommandé (classe de système ou d’organe) | VIMOVO | Célécoxib | Placebo (n = 246) % | ||||
| à 500/20 mg 2 f.p.j. | à 200 mg 1 f.p.j. | ||||||
| (n = 490) | (n = 488) | ||||||
| % | % | ||||||
| Troubles digestifs | |||||||
| Dyspepsie | 8,4 | 10,7 | 12,2 | ||||
| Diarrhée | 5,5 | 2,9 | 3,7 | ||||
| Douleur abdominale haute | 4,1 | 4,3 | 3,3 | ||||
| Constipation | 3,5 | 2,0 | 1,2 | ||||
| Nausées | 3,5 | 3,1 | 3,7 | ||||
| Troubles du système nerveux | |||||||
| Étourdissements | 3,1 | 0,8 | 2,0 | ||||
| Céphalée | 2,7 | 3,7 | 5,3 | ||||
| Troubles généraux et touchant la voie d’administration | |||||||
| Œdème périphérique | 3,1 | 1,2 | 1,2 | ||||
| Troubles musculo-squelettiques et du tissu conjonctif | |||||||
| Arthralgie | 1,4 | 2,9 | 1,6 | ||||
| Dorsalgie | 1,2 | 2,9 | 2,0 | ||||
| Troubles respiratoires, thoraciques et médiastinaux | |||||||
| Toux | 1,4 | 0,6 | 2,8 | ||||
| Infections et infestations | |||||||
| Sinusite | 1,0 | 1,2 | 2,4 | ||||
Des pourcentages semblables de sujets recevant VIMOVO ou du célécoxib se sont retirés de ces études en raison d’effets indésirables apparaissant après le début du traitement (6,9 % et 7,8 %, respectivement). Il n’y a pas eu d’effet indésirable pour lequel plus de 1 % des sujets se sont retirés d’un groupe de traitement.
L’innocuité à long terme de VIMOVO a été évaluée dans le cadre d’un essai clinique en mode ouvert mené auprès de 239 patients, dont 135 ont reçu VIMOVO à 500/20 mg pendant 12 mois. Il n’y a pas eu de différence dans la fréquence ou la nature des effets indésirables observés durant l’étude sur l’innocuité à long terme comparativement au traitement de plus courte durée dans les études randomisées et contrôlées décrites ci-dessus.
Dans les données groupées provenant de tous les essais cliniques sur VIMOVO (n = 2317), on a rapporté 4 cas de fibrillation/flutter auriculaires. Ces 4 événements sont survenus chez les patients faisaient partie du groupe VIMOVO, mais on a procédé à leur évaluation, et tous étaient non liés ou probablement non liés au médicament à l’étude.
8.5 Effets indésirables observés après la commercialisation
Étant donné que les événements survenant après la commercialisation sont rapportés volontairement et qu’ils proviennent d’une population dont la taille est incertaine, il n’est pas toujours possible d’obtenir une estimation fiable de leur fréquence ou d’établir clairement une relation causale avec le produit.
AINS
Les effets indésirables suivants ont été rapportés après la commercialisation d’AINS, dont le naproxène et le naproxène sodique, pris seuls.
Troubles hématologiques et du système lymphatique : agranulocytose, anémie aplasique, anémie hémolytique, éosinophilie, leucopénie, thrombopénie
Troubles cardiaques : palpitations, cas d’insuffisance cardiaque signalés en association avec un traitement par AINS, insuffisance cardiaque congestive
Troubles oculaires : troubles de la vue, opacité cornéenne, papillite, œdème papillaire
Troubles du système auditif et du labyrinthe : déficience auditive, troubles de l’ouïe, acouphène, vertige
Troubles gastro-intestinaux : inflammation, hémorragie (parfois mortelle, surtout chez les personnes âgées), ulcération, perforation et obstruction des voies digestives hautes et basses du tractus gastro-intestinal. Œsophagite, gastrite, pancréatite, stomatite. Exacerbation d’une colite ulcéreuse et de la maladie de Crohn. Pyrosis, dyspepsie, douleurs abdominales, nausées, vomissements, diarrhée, flatulence, constipation, hématémèse, méléna.
Troubles généraux et affections au site d’administration : œdème, soif, pyrexie (frissons et fièvre), malaise
Troubles hépatobiliaires : hépatite (mortelle dans certains cas), ictère
Troubles du système immunitaire : réactions anaphylactoïdes
Infections : méningite aseptique
Examens de laboratoire : anomalies dans les résultats des tests de la fonction hépatique, élévation des taux sériques de créatinine
Troubles métaboliques et de la nutrition : hyperkaliémie
Troubles musculo-squelettiques et du tissu conjonctif : myalgie, faiblesse musculaire
Troubles du système nerveux : étourdissements, somnolence, céphalées, sensation de tête légère, névrite rétrobulbaire, convulsions, dysfonctionnement cognitif, incapacité de se concentrer
Troubles psychiatriques : dépression, anomalies oniriques, insomnie
Troubles rénaux et urinaires : hématurie, néphrite interstitielle, syndrome néphrotique, néphropathie, insuffisance rénale, nécrose papillaire rénale
Troubles de l’appareil reproducteur et des seins : infertilité chez la femme
Troubles respiratoires, thoraciques et médiastinaux : dyspnée, œdème pulmonaire, asthme, pneumonie à éosinophiles
Troubles de la peau et du tissu sous-cutané : ecchymoses, démangeaisons (prurit), purpura, éruptions cutanées, sudation, alopécie, nécrolyse épidermique, très rares cas d’érythrodermie bulleuse avec épidermolyse, érythème polymorphe, réactions bulleuses, y compris le syndrome de Stevens-Johnson, érythème noueux, éruption fixe d’origine médicamenteuse, lichen plan, réaction pustuleuse, rash, lupus érythémateux systémique, urticaire, réactions de photosensibilité incluant de rares cas ressemblant à la porphyrie cutanée tardive («pseudoporphyrie») ou à l’épidermolyse bulleuse et œdème de Quincke. Advenant la survenue d’une fragilité de la peau, d’une vésication ou d’autres symptômes évoquant une pseudoporphyrie, il faut cesser le traitement et surveiller le patient.
Troubles vasculaires : hypertension, vascularite
Esoméprazole
Troubles hématologiques et système lymphatique : Cas rares (< 0,1 %) de leucopénie et de thrombocytopénie; cas très rares (< 0,01 %) d’agranulocytose et de pancytopénie
Troubles du système auditif et du labyrinthe : Cas peu fréquents (< 1 %) de vertige
Troubles oculaires : Cas rares (< 0,1 %) de vision trouble
Troubles gastro-intestinaux : Cas rares (< 0,1 %) de stomatite; cas très rares (< 0,01 %) de colite microscopique
Des cas de polypes des glandes fundiques ont été signalés. Voir Appareil digestif.
Troubles généraux et affections au site d’administration : Cas peu fréquents (< 1 %) d’œdème périphérique; cas rares (< 0,1 %) de malaise
Troubles hépatobiliaires : Cas rares (< 0,1 %) d’hépatite avec ou sans jaunisse; cas très rares (< 0,01 %) d’insuffisance hépatique
Troubles du système immunitaire : Cas rares (< 0,1 %) de réactions d’hypersensibilité (p. ex. œdème de Quincke, choc/réaction anaphylactique)
Infections et infestations : Cas rares (< 0,1 %) de candidose digestive
Examens de laboratoire : Élévations peu fréquentes (< 1 %) des enzymes hépatiques
Troubles métaboliques et de la nutrition : Cas rares (< 0,1 %) d’hyponatrémie; cas très rares (< 0,01 %) d’hypomagnésémie (une hypomagnésémie grave peut entraîner une hypocalcémie et une hypomagnésémie peut également entraîner une hypokaliémie).
Troubles musculo-squelettiques et du tissu conjonctif : Cas rares (< 0,1 %) de myalgie et d’arthralgie; cas très rares (< 0,01 %) de faiblesse musculaire
De l’ostéoporose et des fractures liées à l’ostéoporose ont été rapportées en lien avec l’administration de plusieurs doses quotidiennes d’IPP et un traitement prolongé par IPP.
Troubles du système nerveux : Cas peu fréquents (< 1 %) de paresthésie et de somnolence; cas rares (< 0,1 %) d’altération du goût; cas très rares (< 0,01 %) d’encéphalopathie hépatique
Troubles psychiatriques : Cas peu fréquents (< 1 %) d’insomnie; cas rares (< 0,1 %) de dépression, d’agitation et de confusion; cas très rares (< 0,01 %) de comportements agressifs et d’hallucinations
Troubles respiratoires, thoraciques et médiastinaux : Cas rares (< 0,1 %) de bronchospasmes
Troubles rénaux et urinaires : Cas très rares (< 0,01 %) de néphrite interstitielle
Troubles de l’appareil reproducteur et des seins : Cas très rares (< 0,01 %) de gynécomastie
Troubles de la peau et du tissu sous-cutané : Cas rares (< 0,1 %) d’alopécie, d’éruptions cutanées, de dermatite, de photosensibilité et d’hyperhidrose; cas très rares (< 0,01 %) d’érythème polymorphe, de syndrome de Stevens-Johnson, d’érythrodermie bulleuse avec épidermolyse, de pustulose exanthémateuse aiguë généralisée, de syndrome DRESS (syndrome d’hypersensibilité médicamenteuse avec éosinophilie et symptômes généralisés) (parfois mortel), et de lupus érythémateux cutané subaigu (LECS). Voir Système immunitaire.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
L’esoméprazole magnésien est métabolisé par le système du cytochrome P450 (CYP), principalement dans le foie par les isozymes CYP 2C19 et CYP 3A4. Il n’y a pas d’interaction cliniquement significative entre l’esoméprazole et le diazépam, la phénytoïne, la quinidine ou le cisapride (non commercialisé au Canada). Les médicaments connus comme étant des inhibiteurs du CYP 2C19 ou du CYP 3A4, ou des deux (comme la clarithromycine et le voriconazole), peuvent entraîner une hausse des concentrations sériques d’esoméprazole en ralentissant le métabolisme de ce dernier. Les médicaments connus comme étant des inducteurs du CYP 2C19 ou du CYP 3A4, ou des deux (comme la rifampine et le millepertuis), peuvent entraîner une baisse des concentrations sériques d’esoméprazole en accélérant le métabolisme de ce dernier (voir 9.6 Interactions médicament-plante médicinale).
9.3 Interactions médicament-comportement
Aucune des études effectuées ne visait à déterminer de façon particulière les effets du médicament sur la capacité de conduire un véhicule et d’utiliser des machines. Il faut se rappeler que certains des effets indésirables (p. ex. étourdissements) rapportés lors de l’emploi de VIMOVO (naproxène/esoméprazole) peuvent réduire la capacité de réagir. Les patients qui présentent des troubles de la vue ou d’autres effets sur le système nerveux central pendant le traitement devraient s’abstenir de ce type d’activités.
L’usage concomitant d’alcool avec un AINS peut augmenter le risque d’effets secondaires gastro-intestinaux, comme l’ulcération et l’hémorragie.
9.4 Interactions médicament-médicament
Les études effectuées avec VIMOVO n’ont révélé aucune interaction entre ses deux composants, le naproxène et l’esoméprazole. Aucune étude n’a été réalisée sur les interactions entre VIMOVO et d’autres médicaments. On s’attendrait à ce que les interactions mettant en cause VIMOVO reflètent celles de ses composants, pris séparément, qui sont détaillées ci-dessous.
Interactions médicament-médicament liées aux AINS
Acide acétylsalicylique (AAS) ou autres AINS : L’utilisation concomitante de VIMOVO et de tout autre AINS, y compris ceux en vente libre (p. ex. AAS et ibuprofène), pour leurs effets analgésiques et/ou anti-inflammatoires et d’AINS autres que l’AAS, y compris des inhibiteurs sélectifs de la cyclo-oxygénase-2, n’est PAS conseillée en raison de l’absence de données démontrant les avantages synergiques et du risque d’effets indésirables additifs. Par exception, l’AAS à faible dose peut être administré à titre de protection cardiovasculaire, lorsqu’un autre produit contenant un AINS, tel que VIMOVO, est utilisé comme analgésique ou anti-inflammatoire, en n’oubliant pas qu’un traitement concomitant par AINS est associé à des effets indésirables additifs.
Toutefois, dans les essais cliniques, les patients prenant VIMOVO en association avec de l’AAS à faible dose n’ont pas connu d’augmentation des ulcères gastriques comparativement à ceux qui prenaient VIMOVO seul. Les complications ulcéreuses telles que les hémorragies, les perforations et les obstructions n’ont pas été étudiées dans les essais sur VIMOVO.
Des données cliniques pharmacodynamiques laissent supposer que l’emploi concomitant de naproxène pendant plus d’un jour consécutif pourrait inhiber l’effet d’un AAS à faible dose sur l’activité des plaquettes et cette inhibition pourrait persister pendant plusieurs jours après l’arrêt du traitement par le naproxène. Par conséquent, dans le cas des patients prenant de l’AAS à faible dose pour la protection cardiovasculaire et ayant besoin d’un analgésique de façon intermittente, il faut envisager d’utiliser un AINS qui n’a pas d’influence sur l’effet antiplaquettaire de l’AAS ou un analgésique autre qu’un AINS lorsque cela est approprié (voir Interaction avec l’AAS). La pertinence clinique de cette interaction est inconnue.
Certains AINS (p. ex. ibuprofène) peuvent interférer avec les effets antiplaquettaires d’une faible dose d’AAS, possiblement en faisant concurrence à l’AAS pour l’accès au site actif de la cyclo-oxygénase-1.
Médicaments liés à l’albumine : L’anion naproxène peut déplacer de leurs sites de liaison d’autres médicaments qui sont aussi liés à l’albumine et, par conséquent, provoquer des interactions médicamenteuses. Par exemple, chez les patients qui reçoivent de la bishydroxycoumarine ou de la warfarine, l’ajout de VIMOVO, qui contient du naproxène, pourrait prolonger le temps de Quick. Ces patients doivent donc faire l’objet d’une surveillance étroite. De même, les patients qui reçoivent VIMOVO et une hydantoïne, un sulfamide ou une sulfonylurée devraient être surveillés au cas où un ajustement posologique s’imposerait.
Antiacides : La vitesse d’absorption du naproxène est diminuée par l’administration concomitante d’antiacides, mais n’est pas modifiée par la présence de nourriture.
Anticoagulants : Voir Anticoagulants.
Antihypertenseurs : Les AINS peuvent diminuer l’effet antihypertenseur des inhibiteurs de l’enzyme de conversion de l’angiotensine (IECA) et des antagonistes des récepteurs de l’angiotensine (ARA). L’utilisation d’AINS en concomitance avec des IECA ou des ARA peut augmenter le risque de dysfonctionnement rénal, en particulier chez les patients dont la fonction rénale est déjà affaiblie. La prudence est recommandée lorsqu’on administre une association d’AINS et d’IECA ou d’ARA à des patients âgés ou présentant une déplétion volumique ou une insuffisance rénale (voir Fonction rénale).
Les associations d’IECA, d’antagonistes des récepteurs de l’angiotensine II ou de diurétiques avec des AINS peuvent accroître le risque d’insuffisance rénale aiguë et d’hyperkaliémie. La tension artérielle et la fonction rénale (y compris les électrolytes) devraient être étroitement surveillées dans ces cas, car il peut arriver à l’occasion que la tension artérielle augmente de façon marquée.
Le naproxène et d’autres AINS peuvent diminuer l’effet antihypertenseur du propranolol et d’autres bêtabloquants, ainsi que celui d’autres agents antihypertenseurs.
Agents antiplaquettaires (y compris l’AAS) : Il y a un risque accru d’hémorragie, par l’inhibition de la fonction des plaquettes, lorsque les agents antiplaquettaires sont associés à des AINS, comme le naproxène, un composant de VIMOVO (voir Effets antiplaquettaires). Cyclosporine : L’inhibition de l’activité des prostaglandines rénales par les AINS peut augmenter la concentration plasmatique de la cyclosporine ou le risque de néphrotoxicité déclenchée par la cyclosporine. Il faut surveiller de près les patients pendant l’usage concomitant de ces agents.
Cholestyramine : L’administration concomitante de cholestyramine peut retarder l’absorption du naproxène, mais n’en modifie pas l’ampleur.
Digoxine : L’administration concomitante d’un AINS avec la digoxine peut entraîner une augmentation des concentrations de digoxine susceptible d’engendrer une toxicité digitalique. Une surveillance plus rigoureuse et des ajustements posologiques des glucosides digitaliques peuvent s’imposer pendant et après un traitement concomitant par des AINS.
Diurétiques : Des études cliniques et des observations postcommercialisation ont montré que les AINS peuvent réduire l’effet des diurétiques.
Glucocorticoïdes : Certaines études ont montré que l’utilisation concomitante d’AINS et de glucocorticoïdes oraux augmente le risque d’événements gastro-intestinaux indésirables, tels que des ulcères et des hémorragies, plus particulièrement chez les personnes âgées (plus de 65 ans).
Lithium : La surveillance des concentrations plasmatiques de lithium est conseillée au début et à la fin d’un traitement par AINS, car les concentrations de lithium peuvent augmenter.
Méthotrexate : La prudence est conseillée lors de l’administration concomitante de naproxène et de méthotrexate, puisque le naproxène et d’autres AINS ont réduit la sécrétion tubulaire de méthotrexate dans un modèle animal, laissant supposer une augmentation possible de sa toxicité. Lorsque le méthotrexate est administré en concomitance avec un inhibiteur de la pompe à protons, on a observé chez certains patients une hausse du taux de méthotrexate. Cela pourrait indiquer que le naproxène et l’esoméprazole sont susceptibles d’augmenter la toxicité du méthotrexate. La portée clinique de cette observation est probablement plus importante chez les patients présentant un dysfonctionnement rénal et chez ceux qui reçoivent de fortes doses de méthotrexate. La prudence s’impose lorsque VIMOVO est administré conjointement avec du méthotrexate. Chez les patients recevant de fortes doses de méthotrexate, un arrêt temporaire du traitement par VIMOVO est recommandé (voir Généralités).
Probénécide : L’administration concomitante de probénécide augmente les concentrations plasmatiques de l’anion naproxène et prolonge sa demi-vie plasmatique de façon significative. La prudence est conseillée durant un tel traitement concomitant.
Inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) : L’administration concomitante des AINS et des ISRS peut augmenter le risque d’hémorragies et d’ulcères gastro-intestinaux (voir Appareil digestif).
Tacrolimus : Comme avec tous les AINS, la prudence est conseillée lors de l’administration concomitante de tacrolimus en raison du risque accru de néphrotoxicité.
Interactions médicament-médicament liées à l’esoméprazole
Diazépam : L’administration concomitante d’esoméprazole entérosoluble (30 mg une fois par jour pendant 5 jours) a donné lieu à une diminution de 45 % de la clairance du diazépam (métabolisé par le CYP 2C19) chez des volontaires masculins sains. Aucune étude n’a été menée chez les femmes. On a noté des concentrations accrues de diazépam quelque 12 heures après l’administration et plus tard, alors que les taux plasmatiques de diazépam étaient inférieurs au seuil thérapeutique. Il est donc peu probable que cette interaction aura une importance clinique.
Warfarine : L’administration concomitante de 40 mg d’esoméprazole entérosoluble (une fois par jour pendant 3 semaines) à des patients des deux sexes sous traitement anticoagulant stable par la warfarine a entraîné une augmentation de 13 % des creux plasmatiques de la R-warfarine (l’énantiomère le moins puissant), mais ceux de la S-warfarine sont restés inchangés. Les temps de coagulation sont demeurés stables pendant toute l’étude. On n’a pas observé d’interaction importante sur le plan clinique. Toutefois, des cas d’élévation importante sur le plan clinique du rapport normalisé international (RNI) ont été signalés pendant le traitement concomitant avec la warfarine après la commercialisation du produit. On recommande donc de surveiller les patients lors de l’instauration ou de l’arrêt d’un traitement avec la warfarine ou avec un autre dérivé de la coumarine (consulter la monographie approuvée de la warfarine ou du dérivé de la coumarine pertinent).
Cilostazol (non commercialisé au Canada) : L’oméprazole, de même que l’esoméprazole, agissent comme inhibiteurs du CYP 2C19. L’oméprazole, administré en doses de 40 mg à des volontaires sains dans le cadre d’une étude croisée, a augmenté la Cmax et l’ASC du cilostazol de 18 % et de 26 %, respectivement, et de l’un de ses métabolites actifs, le 3,4-dihydrocilostazol, de 29 % et de 69 %, respectivement.
Clopidogrel : Les résultats d’études réalisées chez des sujets sains ont révélé une interaction pharmacocinétique/pharmacodynamique entre le clopidogrel (dose d’attaque de 300 mg/dose d’entretien de 75 mg/jour) (métabolisé par le CYP 2C19) et l’esoméprazole (40 mg une fois par jour) entraînant une baisse de l’exposition au métabolite actif du clopidogrel de 40 % en moyenne et une diminution de l’inhibition maximale de l’agrégation plaquettaire (provoquée par l’ADP) de 14 % en moyenne.
L’importance clinique de cette interaction demeure toutefois incertaine. Une étude prospective randomisée (incomplète, réalisée auprès de 3760 patients et comparant un placebo à 20 mg d’oméprazole chez des sujets traités par du clopidogrel et de l’AAS) ainsi que des analyses a posteriori non randomisées des données de vastes études cliniques prospectives randomisées sur les résultats cliniques (auprès de plus de 47 000 patients) n’ont révélé aucune indication d’une hausse du risque d’événement cardiovasculaire indésirable lorsque du clopidogrel et un IPP, entre autres l’esoméprazole, étaient administrés en concomitance.
Les résultats d’un certain nombre d’études par observation sont contradictoires quant à l’accroissement ou non du risque d’événement thromboembolique CV lorsque du clopidogrel est administré en concomitance avec un IPP.
Dans une étude auprès de sujets sains, l’administration de clopidogrel en même temps qu’une association à dose fixe de 20 mg d’esoméprazole et de 81 mg d’AAS a entraîné une baisse de près de 40 % de l’exposition au métabolite actif du clopidogrel comparativement à l’administration de clopidogrel seul. Toutefois, le degré maximal d’inhibition plaquettaire (provoquée par l’ADP) chez ces sujets était le même dans le groupe sous clopidogrel et le groupe recevant le clopidogrel et l’association médicamenteuse (esoméprazole et AAS), sans doute en raison de l’administration concomitante d’une faible dose d’AAS.
Aucune étude clinique n’a été réalisée sur l’interaction entre le clopidogrel et VIMOVO.
Voir Généralités.
Tacrolimus : L’administration concomitante d’esoméprazole augmenterait les taux sériques de tacrolimus.
Phénytoïne : L’administration concomitante de 40 mg d’esoméprazole entérosoluble (une fois par jour pendant 2 semaines) à des patients des deux sexes dont l’épilepsie était stabilisée par la phénytoïne a provoqué une élévation de 13 % des creux plasmatiques de la phénytoïne. Il est peu probable que cette interaction mineure aura une pertinence clinique, puisqu’il n’a pas été nécessaire de réduire la dose chez les patients et que la nature et la fréquence des manifestations indésirables n’ont pas changé.
Diverses études sur l’interaction possible entre l’esoméprazole entérosoluble et d’autres médicaments ont révélé que des doses quotidiennes de 40 mg d’esoméprazole entérosoluble, administrées à des hommes et/ou à des femmes pendant 5 à 21 jours, n’avaient entraîné aucune interaction pertinente sur le plan clinique avec le CYP 1A2 (caféine), le CYP 2C9 (S-warfarine) et le CYP 3A (quinidine, œstradiol et cisapride [non commercialisé au Canada]).
Méthotrexate : Des rapports de cas, des résultats publiés d’études pharmacocinétiques sur des populations et des analyses rétrospectives semblent indiquer que l’administration concomitante d’IPP et de méthotrexate (principalement à dose élevée) peut augmenter les taux sériques de méthotrexate et/ou de son métabolite, l’hydroxyméthotrexate, et les maintenir élevés. Toutefois, aucune étude en bonne et due forme sur les interactions médicamenteuses entre le méthotrexate et les IPP n’a été effectuée (voir Généralités, et Interactions médicament-médicament liées aux AINS).
Voriconazole : L’administration concomitante d’esoméprazole entérosoluble et d’un inhibiteur combiné du CYP 2C19 et du CYP 3A4, comme le voriconazole, peut plus que doubler la concentration d’esoméprazole. Toutefois, il n’est habituellement pas nécessaire d’ajuster la dose d’esoméprazole.
Comme avec tous les médicaments qui réduisent l’acidité gastrique, on doit tenir compte des changements dans les concentrations plasmatiques d’autres médicaments dont l’absorption dépend du pH (p. ex. kétoconazole, itraconazole ou erlotinib), lorsque ces agents sont administrés en concomitance avec de l’esoméprazole. L’absorption du kétoconazole, de l’itraconazole ou de l’erlotinib peut diminuer durant un traitement par l’esoméprazole.
Digoxine : L’absorption de la digoxine peut augmenter au cours d’un traitement avec l’esoméprazole ou avec d’autres médicaments qui réduisent l’acidité gastrique. L’administration concomitante d’oméprazole (20 mg par jour) et de digoxine chez 10 volontaires sains a fait augmenter la biodisponibilité de la digoxine de 10 % en moyenne (et jusqu’à 30 % chez 2 des 10 sujets). Par conséquent, il peut être nécessaire de surveiller les patients qui prennent la digoxine en concomitance avec l’esoméprazole.
Antirétroviraux
Rilpivirine : L’administration concomitante est contre-indiquée en raison d’une diminution importante de l’exposition à la rilpivirine et d’une perte de l’effet thérapeutique (voir 2 CONTRE-INDICATIONS).
Atazanavir : L’administration concomitante de VIMOVO et d’atazanavir n’est pas recommandée. L’administration concomitante d’oméprazole (20 ou 40 mg une fois par jour) a entraîné une diminution considérable de la Cmax plasmatique et de l’ASC de l’atazanavir (de 96 % et 94 %, respectivement, avec 40 mg d’oméprazole une fois par jour) chez des volontaires sains ayant reçu de l’atazanavir ou de l’atazanavir/du ritonavir (voir la monographie de REYATAZ).
Nelfinavir : L’administration concomitante de VIMOVO et de nelfinavir n’est pas recommandée. L’administration concomitante d’oméprazole (40 mg une fois par jour) avec du nelfinavir (1250 mg deux fois par jour) a nettement diminué l’ASC et la Cmax du nelfinavir (de 36 % et de 37 %, respectivement) et de son métabolite actif M8 (de 92 % et de 89 %, respectivement) (voir la monographie de VIRACEPT).
Saquinavir : L’administration concomitante de saquinavir impose la prudence et nécessite une surveillance, en plus de la réduction possible de la dose de saquinavir, en raison de l’exposition accrue au saquinavir d’où le risque d’effets toxiques associés au saquinavir (voir la monographie d’INVIRASE).
L’administration concomitante d’oméprazole (40 mg par jour) avec du saquinavir/ritonavir (1000/100 mg deux fois par jour) a entraîné une augmentation de l’ASC et de la Cmax du saquinavir, de 82 % et de 75 %, respectivement.
9.5 Interactions médicament-aliment
L’administration concomitante d’aliments peut retarder l’absorption du naproxène contenu dans VIMOVO, mais ne modifie pas l’étendue de son absorption. En revanche, l’administration concomitante d’aliments ne retarde pas l’absorption de l’esoméprazole contenu dans VIMOVO, mais réduit considérablement son taux d’absorption (voir 4.4 Administration et Effet des aliments).
9.6 Interactions médicament-plante médicinale
L’utilisation de millepertuis peut entraîner une baisse des concentrations sériques d’esoméprazole par une augmentation du métabolisme de l’esoméprazole (voir Interactions médicament-médicament liées à l’esoméprazole).
9.7 Interactions médicament-examens de laboratoire
Pendant un traitement avec un antisécrétoire, les taux de CgA augmentent en raison de la baisse de l’acidité gastrique. L’augmentation des taux de CgA peut interférer avec les analyses de dépistage des tumeurs neuroendocrines. Pour éviter une telle interférence, le traitement par VIMOVO doit être interrompu 14 jours avant les mesures du taux de CgA pour permettre aux taux de CgA pouvant être faussement élevés à la suite d’un traitement par IPP de revenir aux valeurs de référence (voir Surveillance et examens de laboratoire).
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
VIMOVO (naproxène/esoméprazole) a été mis au point sous la forme d’un comprimé à libération séquentielle combinant une couche d’esoméprazole magnésien à libération immédiate et un noyau de naproxène entérosoluble. Par conséquent, l’esoméprazole est libéré en premier dans l’estomac, avant la dissolution du naproxène dans l’intestin grêle. Le revêtement entérosoluble empêche le naproxène d’être libéré à un pH inférieur à 5, assurant ainsi une protection contre une éventuelle toxicité gastrique locale du naproxène.
Le naproxène est un anti-inflammatoire non stéroïdien (AINS) doté de propriétés analgésiques. Comme c’est le cas avec d’autres AINS, le mode d’action exact du naproxène n’est pas entièrement élucidé, mais il pourrait être lié à l’inhibition de la prostaglandine-synthétase.
L’esoméprazole (l’isomère S de l’oméprazole) est un inhibiteur spécifique de l’enzyme gastrique H+, K+-ATPase (pompe à protons), responsable de la sécrétion acide par les cellules pariétales de l’estomac. Après son absorption, l’esoméprazole s’accumule dans le milieu acide des cellules pariétales où il est transformé en sa forme active. Le sulfénamide actif se lie spécifiquement à l’enzyme H+, K+-ATPase (pompe à protons) de façon à bloquer l’étape finale de la production de l’acide, réduisant ainsi l’acidité gastrique.
10.2 Pharmacodynamie
Activité anti-inflammatoire et analgésique
Il a été démontré que le naproxène était doté d’une activité anti-inflammatoire et analgésique dans différents tests effectués chez des animaux (voir 16 TOXICOLOGIE NON CLINIQUE).
Interaction avec l’AAS : Dans une étude chez des volontaires sains, on a observé que l’administration concomitante pendant 10 jours de naproxène à 220 mg une fois par jour avec une faible dose d’aspirine à libération immédiate (81 mg) entraînait une interaction avec l’activité antiplaquettaire de l’aspirine telle que mesurée par le pourcentage d’inhibition de la thromboxane B2 sérique après 24 heures à la suite de la dose du jour 10 [98,7 % (aspirine seule) vs 93,1 % (naproxène et aspirine)]. Cette interaction a été observée même après l’arrêt du naproxène au jour 11 (alors que la prise de la dose d’aspirine a été poursuivie), mais celle-ci s’est normalisée au jour 13. Dans la même étude, l’interaction a été plus marquée lorsque le naproxène a été administré 30 minutes avant l’aspirine [98,7 % vs 87,7 %] et minime lorsque l’aspirine a été administrée 30 minutes avant le naproxène [98,7 % vs 95,4 %].
À la suite de l’administration de naproxène à 220 mg deux fois par jour avec une faible dose d’aspirine à libération immédiate (dose de naproxène en premier 30 minutes avant la dose d’aspirine), l’interaction a été minime après 24 heures à la suite de la dose du jour 10 [98,7 % vs 95,7 %]. Toutefois, l’interaction a été plus forte après l’arrêt du naproxène (sevrage) au jour 11 [98,7 % vs 84,3 %] et celle-ci ne s’est pas normalisée entièrement au jour 13 [98,5 % vs 90,7 %] (voir Interactions médicament-médicament liées aux AINS).
Activité antisécrétoire
L’effet de VIMOVO sur le pH intragastrique a été déterminé chez 25 volontaires sains dans une étude croisée à 4 permutations. Trois associations de VIMOVO (500 mg de naproxène associés à 10, 20 ou 30 mg d’esoméprazole à libération immédiate) ont été administrées deux fois par jour pendant 9 jours et comparées à l’administration de 500 mg de naproxène deux fois par jour et de 20 mg d’esoméprazole entérosoluble une fois par jour. Le but de l’étude était d’évaluer l’effet de préparations de VIMOVO contenant différentes doses d’esoméprazole à libération immédiate sur le pH intragastrique comparativement à celui de l’esoméprazole entérosoluble administré à raison de 20 mg une fois par jour. Les résultats sont présentés dans le tableau ci-dessous.
Tableau 4 – Pourcentage de temps où le pH intragastrique était > 4,0 au jour 9 chez des volontaires sains
| VIMOVO (E10) (n = 25) | VIMOVO (E20) (n = 25) | VIMOVO (E30) (n = 25) | Naproxène plus | |||||
| E20 | ||||||||
| entérosoluble | ||||||||
| (n = 25) | ||||||||
| % de temps où le pH gastrique était > 4,0a | ||||||||
| Moyenne des moindres carrés (heures) | 41,1 (9,8) | 71,5 (17,1) | 76,8 (18,4) | 57,2 (13,7) | ||||
| Écart type | 3,0 | 3,0 | 3,0 | 3,0 | ||||
| Coefficient de variation (%) | 55 | 18 | 16 | 18 | ||||
a Le pH gastrique a été mesuré sur une période de 24 heures.
E10, E20, E30 = esoméprazole à libération immédiate (10, 20 ou 30 mg, respectivement) À la lumière de ces résultats, la dose de 20 mg d’esoméprazole à libération immédiate a été jugée la plus appropriée pour VIMOVO.
Effets sur la gastrinémie
Pendant un traitement avec un antisécrétoire, quel que soit l’agent, il y a augmentation des taux sériques de gastrine en réponse à la diminution de la sécrétion acide. L’effet de l’esoméprazole sur la gastrinémie a été évalué chez quelque 2700 patients au cours d’essais cliniques ayant duré jusqu’à 8 semaines et chez plus de 1300 patients au cours d’essais cliniques ayant duré de 6 à 12 mois (doses quotidiennes de 20 mg ou de 40 mg). Le taux moyen de gastrine à jeun a augmenté en fonction de la dose. Cette hausse a atteint un plateau (environ 100 pg/mL) après 2 à 3 mois de traitement, et la gastrinémie est revenue aux valeurs initiales (environ 30 à 40 pg/mL) dans les 4 semaines qui ont suivi l’arrêt du traitement.
Un nombre accru de cellules ECL qui pourrait être lié à une gastrinémie plus élevée a été observé chez certains patients durant un traitement à long terme par l’esoméprazole. Ces résultats sont considérés comme dénués d’importance clinique.
10.3 Pharmacocinétique
Tableau 5 – Résumé des paramètres pharmacocinétiques de VIMOVO chez des volontaires sains
| Cmax | tmax | t½ (h) | ASC0-∞ | ||||||||||||||||||||||||
| Na | Ea | N | E | N | E | N | E | ||||||||||||||||||||
| (ng/mL) | (ng/mL) | (h) | (h) | (h) | (h) | (h*ng/mL) | (h*ng/mL) | ||||||||||||||||||||
Dose unique, moyenne (matin) | 80,5 | 1034 | 3,00 | 0,50 | 9,14 | 1,24 | 601 (ASC0-10 AM) | 1874 (ASC0-10 AM) | |||||||||||||||||||
Dose unique, moyenne (soir) | 73,5 | 468 | 2,50 | 0,75 | 14,9 | 1,48 | 721 (ASC0-14 PM) | 1120 (ASC0-14 PM) | |||||||||||||||||||
a N = naproxène entérosoluble, E = esoméprazole à libération immédiate
Les études effectuées sur VIMOVO n’ont révélé aucune interaction pharmacocinétique entre ses deux composants, le naproxène et l’esoméprazole. Ce résultat concorde avec les données pharmacocinétiques obtenues lorsque chaque médicament est administré séparément.
Absorption :
Naproxène :
À l’état d’équilibre, après l’administration de VIMOVO deux fois par jour, les concentrations plasmatiques maximales de naproxène sont atteintes après un intervalle médian de 3 heures suivant la dose du matin et celle du soir. Le temps nécessaire pour atteindre la concentration plasmatique maximale de naproxène est légèrement plus long le premier jour de l’administration, l’intervalle médian étant de 4 heures et 5 heures, respectivement, pour la dose du matin et celle du soir.
Le naproxène est rapidement et complètement absorbé par le tube digestif. L’état d’équilibre est atteint normalement après 4 ou 5 doses.
La bioéquivalence entre le naproxène, un composant de VIMOVO, et le naproxène entérosoluble a été démontrée, pour les concentrations de 375 mg et de 500 mg, à jeun et après un repas, d’après l’aire sous la courbe de la concentration en fonction du temps (ASC, ASC0-t) et la concentration plasmatique maximale (Cmax) du naproxène. Les courbes moyennes de la concentration plasmatique de naproxène en fonction du temps se sont révélées comparables, pour les deux concentrations, au produit de référence correspondant, NAPROSYN E (voir Effet des aliments et 14.2 Études de biodisponibilité comparatives).
Esoméprazole :
Après l’administration de VIMOVO deux fois par jour, l’esoméprazole est rapidement absorbé et les concentrations plasmatiques maximales sont atteintes après une période médiane de 0,5 à 0,75 heure suivant la dose du matin et celle du soir, le premier jour de l’administration et à l’état d’équilibre. Les concentrations plasmatiques maximales de l’esoméprazole sont plus élevées à l’état d’équilibre que le premier jour de l’administration de VIMOVO. Une diminution du métabolisme de premier passage et de la clairance systémique de l’esoméprazole après l’administration de doses répétées contribue également à des concentrations plasmatiques plus élevées à l’état d’équilibre.
Les propriétés pharmacocinétiques du naproxène et de l’esoméprazole après l’administration de VIMOVO à 500/20 mg sont illustrées ci-dessous.
Figure 1 Concentrations plasmatiques moyennes de naproxène et
d’esoméprazole après l’administration d’une dose unique de VIMOVO à 500/20 mg
Légende : ♦ esoméprazole; ▲ naproxène
Ce résultat concorde avec la libération séquentielle prévue dans la conception de VIMOVO, c’est-à-dire une libération rapide de l’esoméprazole (tmax de 0,5 à 0,75 heure), suivie de la libération différée du naproxène (tmax de 4 à 5 heures).
Pharmacocinétique de l’esoméprazole lors d’un traitement d’association avec des antibiotiques
On a évalué les interactions entre l’esoméprazole entérosoluble (20 mg, 2 f.p.j.), l’amoxicilline (1 g, 2 f.p.j.) et la clarithromycine (500 mg, 2 f.p.j.) au cours d’une étude croisée comportant 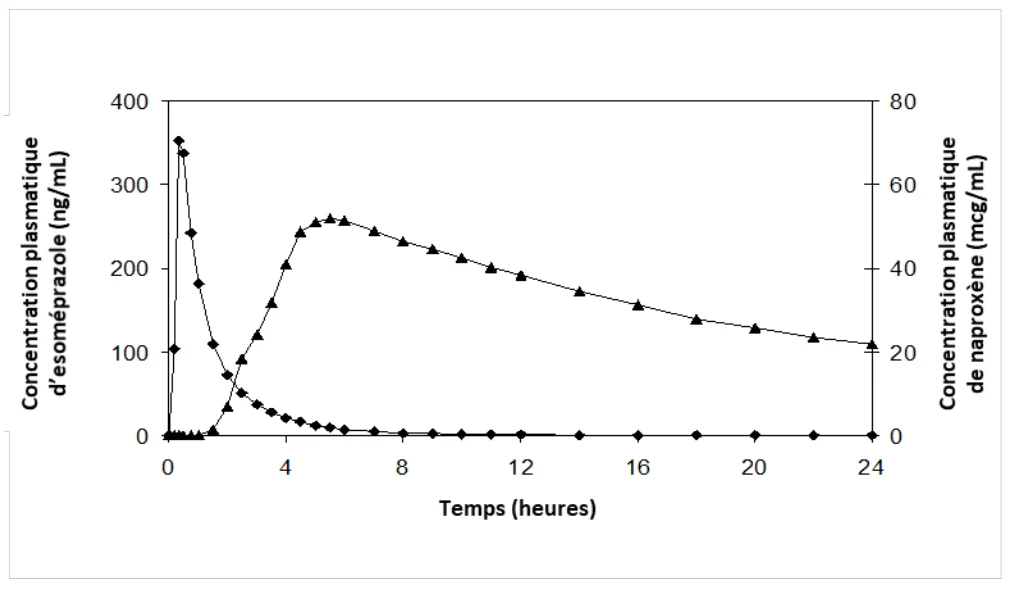 4 permutations; chaque période durait 7 jours. Quand l’amoxicilline et la clarithromycine ont été administrées à des volontaires sains dans le cadre d’une triple thérapie, leur biodisponibilité (ASC et Cmax) n’a pas changé de façon significative par comparaison à celle observée à la suite d’une monothérapie. L’ASC et la Cmax du métabolite 14-hydroxy-clarithromycine ont toutes deux augmenté de 53 % pendant la triple thérapie par comparaison aux valeurs avec la clarithromycine seule. On a aussi observé des hausses significatives de l’ASC (qui a doublé) et de la Cmax (39 %) de l’esoméprazole pendant l’administration concomitante avec des antibiotiques par comparaison à l’esoméprazole seul.
Effet des aliments
L’administration de VIMOVO avec des aliments n’altère pas le degré d’absorption du naproxène, mais retarde considérablement l’absorption, de 8 heures environ, et diminue les concentrations plasmatiques maximales d’environ 12 %.
L’administration de VIMOVO avec des aliments ne retarde pas l’absorption de l’esoméprazole, mais en réduit considérablement le degré d’absorption, entraînant des réductions de 52 % et de 75 % de l’aire sous la courbe de la concentration plasmatique en fonction du temps et de la concentration plasmatique maximale, respectivement.
L’administration de VIMOVO au moins 30 minutes avant l’ingestion d’aliments n’a aucun effet ou n’a que des effets minimes sur le degré et le délai d’absorption du naproxène et n’a aucun effet important sur la vitesse ou le degré d’absorption de l’esoméprazole comparativement à l’administration au sujet à jeun.
Distribution :
Naproxène :
Aux concentrations thérapeutiques, le naproxène se lie à l’albumine à plus de 99 %.
Esoméprazole :
Chez des sujets sains, le volume apparent de distribution de l’esoméprazole à l’état d’équilibre est d’environ 0,22 L/kg de poids corporel. L’esoméprazole est lié à 97 % aux protéines et est stable sur le plan optique in vivo, son inversion en l’autre isomère étant négligeable.
Métabolisme :
Naproxène :
Le naproxène est fortement métabolisé en 6-O-desméthyl-naproxène dans le foie par l’intermédiaire du cytochrome P450 (CYP), principalement par le CYP 2C9. Ni la molécule mère ni ses métabolites n’induisent d’enzymes de biotransformation. Le naproxène et le 6-O-desméthyl-naproxène sont ensuite métabolisés en leurs conjugués acylglucuronides respectifs. Comme pour la demi-vie du naproxène, l’aire sous la courbe de la concentration plasmatique en fonction du temps augmente avec l’administration répétée de VIMOVO deux fois par jour.
Esoméprazole :
L’esoméprazole est complètement métabolisé par le système du cytochrome P450, principalement dans le foie (par l’intermédiaire des isozymes CYP 2C19 et CYP 3A4). Les principaux métabolites de l’esoméprazole (de type hydroxy, desméthyl et sulfone) n’ont aucun effet sur la sécrétion acide gastrique.
L’aire sous la courbe de la concentration plasmatique de l’esoméprazole en fonction du temps augmente avec l’administration de doses répétées de VIMOVO. Cette augmentation dépend de la dose et se traduit par une relation non linéaire de l’ASC en fonction de la dose après l’administration de doses répétées. Cette relation variant en fonction de la dose et du temps est due en partie à une diminution du métabolisme de premier passage et de la clairance générale probablement attribuable à l’inhibition de l’isoenzyme CYP 2C19 par l’esoméprazole et/ou son dérivé sulfone.
Élimination :
Naproxène :
Après l’administration de VIMOVO deux fois par jour, la demi-vie d’élimination moyenne du naproxène est d’environ 9 heures et 15 heures après les doses du matin et du soir, respectivement, et elle ne varie pas avec l’administration répétée du médicament. La demi-vie biologique moyenne de l’anion chez les humains est d’environ 13 heures.
La clairance du naproxène est de 0,13 mL/min/kg. Quelle que soit la dose, environ 95 % du naproxène est excrété dans l’urine, principalement sous forme de naproxène (< 1 %), de 6-O-desméthyl-naproxène (< 1 %) ou de leurs conjugués (66 à 92 %). Une faible quantité, 3 % ou moins de la dose administrée, est excrétée dans les fèces. Chez les patients atteints d’insuffisance rénale, les métabolites pourraient s’accumuler.
Esoméprazole :
Après l’administration de VIMOVO deux fois par jour, la demi-vie d’élimination moyenne de l’esoméprazole est d’environ 1 heure après la dose du matin et du soir le premier jour, et la demi-vie d’élimination est légèrement plus longue à l’état d’équilibre (1,2-1,5 heure).
Près de 80 % d’une dose d’esoméprazole par voie orale est excrétée sous forme de métabolites dans l’urine; le reste est récupéré dans les fèces. Moins de 1 % de la molécule mère se retrouve dans l’urine.
Populations particulières et états pathologiques
Personnes âgées : Il n’y a pas de données spécifiques sur la pharmacocinétique de
VIMOVO chez les patients de plus de 65 ans (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver à température ambiante (15-30 °C).
Les comprimés VIMOVO (naproxène/esoméprazole) sont présentés en flacons. Garder le contenant d’origine et conserver les flacons hermétiquement fermés étant donné que les comprimés VIMOVO sont sensibles à l’humidité.
Garder hors de la portée des enfants.
Voir 12 PARTICULARITÉS DE MANIPULATION DU PRODUIT.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
Tout produit médicamenteux inutilisé ou déchet doit être éliminé conformément aux exigences locales en vigueur.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : naproxène
Nom chimique : acide (+)-(S)-6-méthoxy-alpha-méthyl-2-naphtalèneacétique
Formule moléculaire et masse moléculaire : C14H14O3
230,26 g/mol
Formule développée :
Propriétés physicochimiques : Le naproxène est une poudre cristalline blanche inodore, ayant un point de fusion de 152 à 158 °C. Il est très liposoluble, peu soluble dans l’eau à faible pH et très soluble dans l’eau à pH élevé.
Substance pharmaceutique
Dénomination commune : esoméprazole magnésien trihydraté
Nom chimique : Di-(S)-5-méthoxy-2-[[(4-méthoxy-3,5-diméthyl-2-pyridinyl)méthyl]-sulfinyl]-1H-benzimidazole magnésien trihydraté
Formule moléculaire et masse moléculaire : C34H36N6O6S2 Mg•3H2O
767,2 g/mol (trihydrate)
713,1 g/mol (base anhydre)
Formule développée :
Propriétés physicochimiques : L’esoméprazole magnésien est une poudre cristalline blanche ou légèrement colorée, contenant 3 molécules d’eau d’hydratation. Il est peu soluble dans l’eau et sa solubilité dépend du pH de la solution. Le pKa du benzimidazole (oméprazole base) est de 8,8 et celui de l’ion pyridine est de 4,0.
OCH3
OH
O
H CH3
3 H2O
Mg2+
CH2
N
OCH3
CH3
H3C
O
OCH3
S N
N
_
2
14 ÉTUDES CLINIQUES
14.1 Études cliniques par indication
Traitement de l'arthrose, de la polyarthrite rhumatoïde et de la spondylarthrite ankylosante et diminution du risque d’ulcères gastriques chez les patients à risque de présenter des ulcères gastriques associés aux AINS
Plan et caractéristiques démographiques des études
Tableau 6 – Résumé des données démographiques des patients dans les études cliniques sur le traitement de l'arthrose, de la polyarthrite rhumatoïde et de la spondylarthrite ankylosante et sur la diminution du risque d’ulcères gastriques
| No de l’étude | Plan de l'étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
| Étude 301 | Étude multicentrique de 6 mois à répartition aléatoire, à double insu, à groupes parallèles, contrôlée par un agent actif et réalisée en consultation externe comparant la survenue d'ulcères gastriques chez des patients à risque d’ulcères associés aux AINS traités par VIMOVO deux fois par jour ou par le naproxène entérosoluble à 500 mg deux fois par jour. | VIMOVO à 500/20 mg par voie orale, 2 f.p.j. Naproxène entérosoluble à 500 mg par voie orale, 2 f.p.j. | VIMOVO n = 218 Naproxène entérosoluble n = 216 | VIMOVO 60,8 ans (30 à 90 ans) Naproxène entérosoluble 61,9 ans (43 à 90 ans) | VIMOVO Femmes : n = 150 Hommes : n = 68 Naproxène entérosoluble Femmes : n = 149 Hommes : n = 67 |
| Étude 302 | Étude multicentrique de 6 mois à répartition aléatoire, à double insu, à groupes parallèles, contrôlée par un agent actif et réalisée en consultation externe comparant la survenue d'ulcères gastriques chez des patients à risque d’ulcères associés aux AINS traités par VIMOVO deux fois par jour ou par le | VIMOVO à 500/20 mg par voie orale, 2 f.p.j. Naproxène entérosoluble à 500 mg par voie orale, 2 f.p.j. | VIMOVO n = 210 Naproxène entérosoluble n = 210 | VIMOVO 59,6 ans (27 à 85 ans) Naproxène entérosoluble 59,4 ans (29 à 82 ans) | VIMOVO Femmes : n = 132 Hommes : n = 78 Naproxène entérosoluble Femmes : n = 142 Hommes : n = 68 |
Tableau 6 – Résumé des données démographiques des patients dans les études cliniques sur le traitement de l'arthrose, de la polyarthrite rhumatoïde et de la spondylarthrite ankylosante et sur la diminution du risque d’ulcères gastriques
| No de l’étude | Plan de l'étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
naproxène entérosoluble à 500 mg deux fois par jour. | |||||
| Étude 307 | Étude multicentrique de 3 mois à répartition aléatoire, à double insu, à groupes parallèles, contrôlée par agent actif et par placebo, réalisée en consultation externe et visant à montrer que VIMOVO n'est pas inférieur au célécoxib, un inhibiteur de la COX-2 largement utilisé, pour le traitement des signes et des symptômes de l'arthrose du genou. | VIMOVO à 500/20 mg par voie orale, 2 f.p.j. Célécoxib à 200 mg par voie orale, 1 f.p.j Placebo Placebo par voie orale 1 f.p.j. | VIMOVO n = 246 Célécoxib n = 242 Placebo n = 124 | VIMOVO 62,5 ans (50 à 84 ans) Célécoxib 61,5 ans (49 à 90 ans) Placebo 61,6 ans (50 à 83 ans) | VIMOVO Femmes : n = 161 Hommes : n = 85 Célécoxib Femmes : n = 148 Hommes : n = 94 Placebo Femmes : n = 82 Hommes : n = 42 |
| Étude 309 | Étude multicentrique de 3 mois à répartition aléatoire, à double insu, à groupes parallèles, contrôlée par agent actif et par placebo, réalisée en consultation externe et visant à montrer que VIMOVO n'est pas inférieur au célécoxib, un inhibiteur de la COX-2 largement utilisé, pour le traitement des signes et des symptômes de l'arthrose du genou. | VIMOVO à 500/20 mg par voie orale, 2 f.p.j. Célécoxib à 200 mg par voie orale, 1 f.p.j Placebo Placebo par voie orale 1 f.p.j. | VIMOVO n = 241 Célécoxib n = 244 Placebo n = 122 | VIMOVO 61,7 ans (50 à 88 ans) Célécoxib 62,3 ans (50 à 89 ans) Placebo 61,6 ans (50 à 87 ans) | VIMOVO Femmes : n = 157 Hommes : n = 84 Célécoxib Femmes : n = 153 Hommes : n = 91 Placebo Femmes : n = 77 Hommes : n = 45 |
COX-2 = cyclooxygénase-2; AINS = anti-inflammatoire non stéroïdien; f.p.j. = fois par jour.
Les essais cliniques randomisés sur VIMOVO (naproxène/esoméprazole) n’ont PAS été conçus pour détecter des différences dans les événements cardiovasculaires indésirables, dans le cadre d’un traitement de longue durée.
L’efficacité et l’innocuité de VIMOVO dans le traitement de l’arthrose, de la polyarthrite rhumatoïde et de la spondylarthrite ankylosante ont été établies par la démonstration de la bioéquivalence du naproxène, un composant de VIMOVO, avec le naproxène entérosoluble, ainsi que dans des essais randomisés et contrôlés portant sur VIMOVO (voir 14.2 Études de biodisponibilité comparatives).
Études sur VIMOVO – Efficacité dans la réduction des ulcères
Dans deux études randomisées, à double insu et contrôlées par un agent actif d’une durée de 6 mois, des patients (n = 854; rapport H/F : 33/67 %, rapport race blanche/race noire/autre : 86/12/2 %; âge médian de 59 ans [fourchette de 27 à 90 ans]) atteints d’arthrite inflammatoire chronique nécessitant l’utilisation quotidienne d’AINS ou de troubles musculo-squelettiques chroniques nécessitant un traitement continu par AINS et qui étaient à risque de toxicité gastro-intestinale en raison de l’utilisation quotidienne d’AINS ont été randomisés pour recevoir VIMOVO à 500/20 mg deux fois par jour ou du naproxène entérosoluble à 500 mg deux fois par jour. Environ 24 % des sujets de chaque groupe de traitement prenaient de l’AAS à faible dose (≤ 325 mg/jour).
Études sur VIMOVO – Efficacité dans le traitement de l’arthrose
Dans deux études à double insu et contrôlées par placebo d’une durée de 3 mois menées auprès de patients (n = 1219; rapport H/F : 36/64 %; rapport race blanche/race noire/autre : 80/16/4 %; âge médian de 60 à 61 ans [fourchette de 49 à 90 ans]) atteints de gonarthrose (selon les normes de l’ACR [American College of Rheumatology]), dont certains recevaient de l’AAS à faible dose (n = 282), VIMOVO a été administré à raison de 500/20 mg deux fois par jour, et comparé au célécoxib administré à raison de 200 mg une fois par jour.
Résultats des études
Études sur VIMOVO – Efficacité dans la réduction des ulcères
Dans chacune des études, la proportion de patients ayant présenté des ulcères gastriques a été significativement moins élevée dans le groupe traité par VIMOVO que dans celui qui recevait du naproxène entérosoluble pendant une période de 6 mois (principal paramètre d’évaluation) et ce résultat a été observé aussi rapidement que le premier mois de traitement (population d’analyse selon l’intention de traiter, p < 0,001 pour toutes les comparaisons).
Tableau 7 – Incidence cumulative observée d’ulcères gastriques chez des patients atteints d’arthritea sur une période de 6 mois dans les études 301 et 302 (population d’analyse selon l’intention de traiter)
| Étude 301 | Étude 302 | Données groupées | ||||
| VIMOVO | Naproxène | VIMOVO | Naproxène | VIMOVO | Naproxène | |
| à 500/20 | entérosoluble | à 500/20 | entérosoluble | à 500/20 | entérosoluble | |
| mg 2 f.p.j. | à 500 mg 2 f.p.j. | mg 2 f.p.j. | à 500 mg 2 f.p.j. | mg 2 f.p.j. | à 500 mg 2 f.p.j. | |
| (n = 218) | (n = 216) | (n = 210) | (n = 210) | (n = 428) | (n = 426) | |
| 0 à 1 mois | ||||||
Incidence (%)
| 1,4 | 13,0 | 1,9 | 10,0 | 1,6 | 11,5 |
Tableau 7 – Incidence cumulative observée d’ulcères gastriques chez des patients atteints d’arthritea sur une période de 6 mois dans les études 301 et 302 (population d’analyse selon l’intention de traiter)
| Étude 301 | Étude 302 | Données groupées | ||||
| VIMOVO | Naproxène | VIMOVO | Naproxène | VIMOVO | Naproxène | |
| à 500/20 | entérosoluble | à 500/20 | entérosoluble | à 500/20 | entérosoluble | |
| mg 2 f.p.j. | à 500 mg 2 f.p.j. | mg 2 f.p.j. | à 500 mg 2 f.p.j. | mg 2 f.p.j. | à 500 mg 2 f.p.j. | |
| (n = 218) | (n = 216) | (n = 210) | (n = 210) | (n = 428) | (n = 426) | |
IC à 95 % Valeur pb | (0,3 – 4,0) | (8,8 – 18,2) | (0,5 – 4,8) | (6,3 – 14,9) | (0,7 – 3,3) | (8,6 – 14,9) |
| < 0,001 | < 0,001 | - | ||||
| 0 à 3 mois | ||||||
Incidence (%) IC à 95 % Valeur pb | 1,8 | 19,4 | 4,8 | 17,6 | 3,3 | 18,5 |
| (0,5 – 4,6) | (14,4 – 25,4) | (2,3 – 8,6) | (12,7 – 23,5) | (1,8 – 5,4) | (15,0 – 22,6) | |
| < 0,001 | < 0,001 | - | ||||
| 0 à 6 mois (principal paramètre d’évaluation) | ||||||
Incidence (%) IC à 95 % Valeur pb | 4,1 | 23,1 | 7,1 | 24,3 | 5,6 | 23,7 |
| (1,9 – 7,7) | (17,7 – 29,4) | (4,1 – 11,5) | (18,6 – 30,7) | (3,6 – 8,2) | (19,7 – 28,0) | |
| < 0,001 | < 0,001 | - | ||||
a Les études comprenaient également 23 % de patients atteints de troubles musculo-squelettiques chroniques nécessitant un traitement continu par des AINS.
b Valeur p basée sur le test de CMH avec stratification selon la prise d’AAS à faible dose à la randomisation
Une proportion significativement moins élevée de patients traités par VIMOVO que de patients ayant reçu du naproxène entérosoluble ont présenté des manifestations indésirables digestives hautes prédéfinies et/ou des ulcères duodénaux associés aux AINS (53,3 % vs 70,4 %, p < 0,001). Dans ces études, la durée moyenne de la prise du traitement par les patients recevant VIMOVO a été de 152 jours comparativement à 124 jours chez les patients prenant du naproxène entérosoluble seul. Une proportion significativement plus élevée de patients prenant du naproxène entérosoluble (12,0 %) ont abandonné les études en raison de manifestations indésirables digestives hautes prédéfinies et associées aux AINS (y compris les ulcères duodénaux) comparativement à VIMOVO (4,0 %) dans les deux études (p < 0,001).
VIMOVO a été efficace dans les sous-groupes de patients que l’on jugeait à risque plus élevé d’effets secondaires gastro-intestinaux en raison d’antécédents d’ulcères gastriques ou duodénaux (dans les 5 années précédant l’étude), d’un âge plus avancé ou de l’utilisation concomitante d’AAS à faible dose.
Tableau 8 – Proportion cumulative de patients atteints d’arthritea ayant présenté des ulcères gastriques après 6 mois par facteur de risque dans les études 301 et 302 (données groupées, population d’analyse selon l’intention de traiter)
| Sous-groupe | VIMOVO à 500/20 mg 2 f.p.j. | Naproxène | Valeur p | ||
| entérosoluble | |||||
| à 500 mg 2 f.p.j. | |||||
N % d’ulcères gastriques (IC à 95 %) N % d’ulcères gastriques (IC à 95 %) | |||||
Antécédents d’ulcère -
5 ans
33 9,1 (1,9 – 24,3) 36 47,2 (30,4 – 64,5) p < 0,001b
Aucun antécédent
d’ulcère - 5 ans
395 5,3 (3,3 – 8,0) 390 21,5 (17,6 – 26,0) p < 0,001b
Âge : 50 à 59 ans 202 7,4 (4,2 – 12,0) 208 21,2 (15,8 – 27,3) < 0,001b
Âge : 60 à 69 ans 157 3,8 (1,4 – 8,1) 142 28,2 (20,9 – 36,3) < 0,001b
Âge : < 65 ans 294 7,5 (4,7 – 11,1) 303 21,8 (17,3 – 26,9) < 0,001b
Âge : > 65 ans 134 1,5 (0,2 – 5,3) 123 28,5 (20,7 – 37,3) < 0,001b
Âge : > 70 ans 55 0 (0,0 – 6,5) 67 22,4 (13,1 – 34,2) < 0,001b
Emploi d’AAS à faible
dose
99 3,0 (0,6 – 8,6) 102 28,4 (19,9 – 38,2) < 0,001c
Pas d’emploi d’AAS à
faible dose
329 6,4 (4,0 – 9,6) 324 22,2 (17,8 – 27,1) < 0,001c a Les études comprenaient également 23 % de patients atteints de troubles musculo-squelettiques chroniques nécessitant un traitement continu par des AINS.
b Valeurs p basées sur le test CMH et stratifiées selon l’utilisation d’AAS à faible dose à la randomisation
c Valeurs p basées sur le test exact de Fisher
Les symptômes dyspeptiques, mesurés au moyen de l’échelle SODA (Symptoms of Dyspepsia Assessment), soit douleurs abdominales et symptômes autres que la douleur ainsi que satisfaction, ont été moins élevés chez les patients traités par VIMOVO que chez ceux qui avaient reçu le naproxène entérosoluble. Selon les mesures de l’échelle SODA, des améliorations significativement plus marquées, par rapport aux valeurs initiales, ont été obtenues dans le groupe sous VIMOVO que dans le groupe sous naproxène entérosoluble pour ce qui est de ces paramètres, soit douleurs abdominales et symptômes autres que la douleur ainsi que satisfaction concernant la santé liée à la dyspepsie (p < 0,001 dans tous les domaines, analyse combinée).
De même, une proportion significativement plus importante de patients traités par VIMOVO ont signalé une disparition du pyrosis après 1, 3 et 6 mois (63,7 %, 71,0 % et 76,1 % des patients) comparativement à ceux recevant le naproxène entérosoluble (44,0 %, 46,3 % et 53,8 %) (p < 0,001 à tous les stades d’évaluation).
Études sur VIMOVO – Efficacité dans le traitement de l’arthrose
VIMOVO s’est révélé non inférieur au célécoxib, selon la mesure des principaux paramètres d’évaluation, soit la variation des scores WOMAC (Western Ontario and McMaster Universities Osteoarthritis Index) par rapport aux valeurs de départ dans les domaines de la douleur et de la fonction physique, ainsi que des scores d’évaluation globale par le patient.
Tableau 9 – Comparaison des variations des scores de la douleur et de la fonction de l’indice WOMAC ainsi que du score à l’ÉGP-ÉVA entre le début et la semaine 12 chez les patients recevant VIMOVO ou le célécoxib dans les études 307 et 309 (population d’analyse selon l’intention de traiter)
Étude 307 Étude 309 Données groupées
VIMOVO à
500/20 mg
2 f.p.j.
(n = 246)
Célécoxib à 200 mg 1 f.p.j. (n = 242)
VIMOVO à 500/20 mg
2 f.p.j. (n = 241)
Célécoxib à 200 mg 1 f.p.j. (n = 244)
VIMOVO à 500/20 mg
2 f.p.j. (n = 487)
Célécoxib à 200 mg 1 f.p.j. (n = 486)
Douleur, WOMAC
Variation
moyenne à
la semaine
12 (MMC)
-42,0 -41,8 -44,2 -42,9 -43,1 -42,3
Variation
en % par
rapport aux
valeurs de
départ
60,4 60,3 63,2 61,3 61,7 60,7
Fonction, WOMAC
Variation
moyenne à
la semaine
12 (MMC)
-36,4 -36,3 -38,9 -36,8 -37,6 -36,6
Variation
en % par
rapport aux
valeurs de
départ
54,6 54,4 58,0 54,9 56,3 54,7
ÉGP-ÉVA
Variation
moyenne à
la semaine
12 (MMC)
21,2 21,6 29,0 25,6 25,0 23,6 Tableau 9 – Comparaison des variations des scores de la douleur et de la fonction de l’indice WOMAC ainsi que du score à l’ÉGP-ÉVA entre le début et la semaine 12 chez les patients recevant VIMOVO ou le célécoxib dans les études 307 et 309 (population d’analyse selon l’intention de traiter)
Étude 307 Étude 309 Données groupées
VIMOVO à
500/20 mg
2 f.p.j.
(n = 246)
Célécoxib à 200 mg 1 f.p.j. (n = 242)
VIMOVO à 500/20 mg
2 f.p.j. (n = 241)
Célécoxib à 200 mg 1 f.p.j. (n = 244)
VIMOVO à 500/20 mg
2 f.p.j. (n = 487)
Célécoxib à 200 mg 1 f.p.j. (n = 486)
Variation
en % par
rapport aux
valeurs de
départ
66,6 70,1 86,0 89,5 75,9 79,5
ÉGP-ÉVA = évaluation globale par le patient sur une échelle visuelle analogique; WOMAC = Western Ontario and McMaster Universities Osteoarthritis Index; MMC = méthode des moindres carrés
Par rapport au célécoxib, le traitement par VIMOVO a entraîné un pourcentage significativement plus élevé de jours sans pyrosis (moyenne [estimée par la méthode des moindres carrés] de 76,4 % sous VIMOVO par comparaison à 68,8 % sous célécoxib) et une utilisation significativement moins élevée d’antiacides de secours. Les taux d’abandons en raison de manifestations indésirables ont été semblables chez les patients sous VIMOVO (6,9 %) et ceux qui recevaient le célécoxib (7,8 %).
14.2 Études de biodisponibilité comparatives
Des études comparant la biodisponibilité du naproxène entérosoluble contenu dans des doses uniques de VIMOVO à 375/20 mg et à 500/20 mg et dans une dose correspondante de NAPROSYN E (fabriqué par Roche) ont été menées chez des volontaires sains à jeun et ayant ingéré de la nourriture.
Des études croisées à dose unique ont été effectuées pour comparer la biodisponibilité. Trente-sept volontaires (15 hommes et 22 femmes, tranche d’âges de 18 à 38 ans) ont participé à l’étude visant à comparer la biodisponibilité de VIMOVO à 500/20 mg et à celle de NAPROSYN E chez des sujets à jeun, et au moins 21 volontaires ont participé à l’étude correspondante chez des sujets qui avaient ingéré de la nourriture (21 inclus dans l’analyse de VIMOVO et 22 dans l’analyse de NAPROSYN E; 8 hommes et 13 femmes, de 18 à 46 ans).
De même, on a comparé la biodisponibilité de VIMOVO à 375/20 mg à celle de la dose correspondante de NAPROSYN E chez 24 volontaires à jeun (15 hommes et 9 femmes, tranche d’âges de 18 à 45 ans) et non à jeun (17 hommes et 7 femmes, de 18 à 48 ans).
Ces résultats sont résumés dans le tableau ci-dessous. Le naproxène, un composant de VIMOVO, s’est révélé bioéquivalent à NAPROSYN E chez des sujets à jeun et ayant ingéré de la nourriture, aux deux concentrations.
| Étude sur le naproxène chez des sujets à jeun et ayant ingéré de la nourriture (1 x 375 mg) | ||||||||
| d’après les données obtenues | ||||||||
| Moyenne géométrique (méthode des moindres carrés) | ||||||||
| Moyenne arithmétique (coefficient de variation en %) | ||||||||
| Sujets à jeun (1 x 375 mg) | Sujets ayant ingéré de la nourriture (1 x 375 mg) | |||||||
| Paramètre | Produit | Produit de référence† NAPROSYN E à 375 mg | Rapport en | Intervalle de confiance# | Produit | Produit de | Rapport en % | Intervalle de confiance# |
| testé* | % des | testé* | référence† | des | ||||
| VIMOVO à | moyennes | VIMOVO à | NAPROSYN E à | moyennes | ||||
| 375/20 mg | géomé- | 375/20 mg | 375 mg | géomé- | ||||
| triques | triques | |||||||
ASCT (μg*h/mL) | 992,8 1007 (17,2) | 1004 1021 (18,8) | 98,93 | 97,0 - 100,9 | 941,5 963,6 (14,5) | 956,8 976,5 (13,7) | 98,41 | 96,07 - 100,8 |
ASCI (μg*h/mL) | 1067 1085 (19,0) | 1074 1097 (21,2) | 99,33 | 97,23 - 101,5 | 1017 1053 (15,4) | 1036 1068 (14,8) | 98,15 | 95,93 - 100,4 |
| Cmax (μg/mL) | 50,9 52,5 (26,1) | 56,4 57,7 (22,8) | 90,33 | 84,84 - 96,2 | 57,6 57,8 (20,0) | 60,6 60,5 (16,8) | 95,07 | 88,79 - 101,8 |
TMAX§ (h) | 4,0 (2,0 - 16,0) | 2,8 (1,5 - 8,0) | Sans objet | Sans objet | 10,0 (4,0 - 24,0) | 8,0 (2,0 - 22,0) | Sans objet | Sans objet |
| T½+ (h) | 18,0 (13,5) | 17,9 (15,1) | Sans objet | Sans objet | 17,7 (12,3) | 18,0 (15,5) | Sans objet | Sans objet |
* Comprimé VIMOVO à 375/20 mg, Patheon Pharmaceuticals, É.-U. † Comprimé NAPROSYN E à 375 mg, Hoffmann-La Roche Ltée, Canada § Exprimé sous forme de valeur médiane (intervalle) seulement + Exprimé sous forme de moyenne arithmétique (coefficient de variation [CV] en %) # Basé sur des estimations par la méthode des moindres carrés (MMC)
| Étude sur le naproxène chez des sujets à jeun et ayant ingéré de la nourriture (1 x 500 mg) | ||||||||||||||||||||||||
| d’après les données obtenues | ||||||||||||||||||||||||
| Moyenne géométrique (méthode des moindres carrés) | ||||||||||||||||||||||||
| Moyenne arithmétique (coefficient de variation en %) | ||||||||||||||||||||||||
| Sujets à jeun (1 x 500 mg) | Sujets ayant ingéré de la nourriture (1 x 500 mg) | |||||||||||||||||||||||
| Paramètre | Produit testé* VIMOVO à 500/20 mg | Produit de référence† NAPROSYN E à 500 mg | Rapport en | Intervalle de confiance# | Produit testé* VIMOVO à 500/20 mg | Produit de référence† NAPROSYN E à 500 mg | Rapport en | Intervalle de confiance# | ||||||||||||||||
| % des | % des | |||||||||||||||||||||||
| moyennes | moyennes | |||||||||||||||||||||||
| géomé- | géomé- | |||||||||||||||||||||||
| triques | triques | |||||||||||||||||||||||
ASCT (μg*h/mL) | 1220 1219 (15,3) | 1236 1235 (13,2) | 98,77 | 96,67 - 100,9 | 1139 1156 (11,8) | 1171 1185 (15,6) | 97,23 | 91,86 - 102,9 | ||||||||||||||||
ASCI (μg*h/mL) | 1312 1300 (16,6) | 1326 1318 (15,5) | 98,95 | 96,67 - 101,3 | 1240 1274 (14,8) | 1270 1291 (17,9) | 97,62 | 92,00 - 103,6 | ||||||||||||||||
Cmax (μg/mL) | 66,0 69,8 (18,6) | 66,8 70,5 (22,1) | 98,82 | 92,53 - 105,5 | 72,3 73,6 (20,2) | 70,2 71,0 (19,6) | 102,87 | 93,68 - 113,0 | ||||||||||||||||
TMAX§ (h) | 4,0 (2,5 - 16,0) | 4,0 (1,5 - 12,0) | Sans objet | Sans objet | 12,0 (6,0 - 24,0) | 12,0 (2,0 - 29,8) | Sans objet | Sans objet | ||||||||||||||||
| T½+(h) | 17,6 (14,5) | 18,1 (15,9) | Sans objet | Sans objet | 18,1 (25,4) | 16,9 (17,1) | Sans objet | Sans objet | ||||||||||||||||
* Comprimé VIMOVO à 500/20 mg, Patheon Pharmaceuticals, É.-U. † Comprimé NAPROSYN E à 500 mg, Hoffmann-La Roche Ltée, Canada § Exprimé sous forme de valeur médiane (intervalle) seulement + Exprimé sous forme de moyenne arithmétique (coefficient de variation [CV] en %) # Basé sur des estimations par la méthode des moindres carrés (MMC 16
TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Aucune étude de pharmacologie et de toxicologie non clinique n’a été effectuée sur VIMOVO ou sur une association de naproxène et d’esoméprazole, étant donné que VIMOVO est une association à dose fixe de produits déjà approuvés, qui sont utilisés sous forme de traitement d’association libre. Il n’y a pas d’interactions connues entre le naproxène et l’esoméprazole qui pourraient indiquer des effets indésirables inédits ou synergiques sur le plan pharmacodynamique, pharmacocinétique ou toxicocinétique, une toxicité, une interaction physique ou chimique ou des problèmes de tolérabilité résultant de leur association. Pour une présentation détaillée de la pharmacologie et de la toxicologie animales du naproxène et de l’esoméprazole en monothérapie, veuillez consulter les monographies de NAPROSYN et de NEXIUM. Une évaluation des effets non cliniques d’une association de naproxène et d’esoméprazole telle que VIMOVO est présentée dans la section ci-dessous (voir également 16 TOXICOLOGIE NON CLINIQUE).
Cancérogénicité
Le naproxène et l’esoméprazole ont donné des résultats négatifs au test d’Ames, mais l’esoméprazole s’est révélé clastogène dans un test d’aberrations chromosomiques in vitro dans des lymphocytes humains périphériques. L’oméprazole, l’énantiomère R de l’oméprazole et le lansoprazole ont provoqué le même type et le même degré d’aberrations chromosomiques dans les mêmes conditions expérimentales. Toutefois, l’esoméprazole n’a présenté aucun signe de pouvoir mutagène in vivo, malgré l’exposition considérable à laquelle ont été soumis les animaux traités.
Dans le cadre d’une étude de 2 ans sur la cancérogenèse orale chez le rat, on a administré du naproxène à raison de 8, 16 et 24 mg/kg par jour. Le naproxène n’a pas été cancérogène dans cette étude.
Dans des études à long terme sur la cancérogénicité et sur l’administration de doses répétées d’oméprazole, des carcinoïdes gastriques à cellules semblables aux cellules entérochromaffines (ECL) ont été notés chez le rat, mais non chez la souris ou le chien. Il a été démontré que le mécanisme en cause était indirect et non le résultat d’un effet direct de l’oméprazole sur les cellules ECL; l’inhibition prolongée de la sécrétion acide entraîne une hypergastrinémie persistante, provoquant une hyperplasie des cellules ECL, qui évolue avec le temps en carcinoïdes à cellules ECL.
Toxicologie pour la reproduction et le développement
Aucune anomalie squelettique ou viscérale ni aucune toxicité touchant la reproduction et le développement n’ont été observées durant les études des effets du naproxène sur l’embryon, le fœtus et la reproduction chez le rat et le lapin. Toutefois, dans les études sur la toxicité périnatale et postnatale chez le rat, le naproxène a entraîné des effets dystociques sur la parturition, ainsi qu’un certain degré de toxicité maternelle et des morts fœtales. L’inhibition de la synthèse des prostaglandines par les AINS pourrait être liée à une baisse de la contractilité utérine, qui pourrait être la cause du retard dans le début du travail chez les rates. On a observé la présence de légers effets toxiques maternels chez les rates gravides traitées par l’esoméprazole ou l’oméprazole, mais aucun effet indésirable n’a été noté pour ce qui est de la survie ou du développement embryo-fœtal. Le traitement de lapines gravides par l’esoméprazole ou l’oméprazole n’a pas non plus indiqué la présence d’un risque de perturbation du développement embryo-fœtal. Toutefois, on a noté des effets toxiques maternels graves et proportionnels à la dose à des doses et à des expositions relativement faibles aux médicaments, entraînant certains effets mineurs sur les portées.
Encore une fois, on s’attend à ce que l’administration concomitante de naproxène et d’esoméprazole dans les études de toxicité sur la reproduction entraîne simplement les effets connus des deux composés administrés séparément, y compris des effets toxiques chez la mère, des effets sur la parturition et une certaine hausse d’effets mineurs sur les portées.
Toxicité de doses uniques et répétées
Après l’administration de doses uniques ou répétées de naproxène par voie orale, les principaux effets observés étaient de l’irritation gastro-intestinale (y compris des érosions, des ulcérations et des hémorragies), surtout dans l’intestin grêle, et des lésions rénales. De nombreuses autres observations considérées comme des conséquences des effets digestifs ont également été notées. Chez le chien en particulier, la dose maximale tolérée était de beaucoup inférieure à ce qui est toléré chez d’autres espèces.
L’administration répétée d’esoméprazole chez le rat et le chien a entraîné des effets qui ne sont pas étonnants pour cette classe d’inhibiteurs de la sécrétion acide, c’est-à-dire, des altérations histopathologiques dans l’estomac, accompagnées d’une hausse proportionnelle à la dose du poids de l’estomac et des taux sériques de gastrine. Ces effets résultent de la stimulation de la gastrine et/ou de l’inhibition de la sécrétion acide gastrique. Un léger changement hématologique indicatif d’une légère anémie (carence en fer) microcytaire hypochrome est un autre effet notable observé dans les études chez le rat.
On ne s’attend pas que l’administration concomitante de naproxène et d’esoméprazole entraîne de nouveaux effets toxiques ou une exacerbation par rapport aux effets toxiques connus associés à chaque composé. On s’attend que l’administration combinée de naproxène et d’esoméprazole dans les études sur la toxicité de doses répétées entraîne simplement les effets connus des deux composés administrés séparément, fort probablement dominés par les effets irritants du naproxène sur le tube digestif.
Autres études sur la toxicité
Les IPP de la classe des benzimidazoles sont instables en milieu acide et, par conséquent, ils ont été habituellement administrés sous forme entérosoluble afin de réduire leur dégradation par l’acide gastrique avant leur absorption dans l’intestin grêle. Dans ce contexte, il est donc pertinent de savoir que l’esoméprazole contenu dans VIMOVO est à libération immédiate et non entérosoluble (c.-à-d. protégé de l’acide gastrique) et que, par conséquent, on s’attendait à une certaine dégradation de l’esoméprazole dans le milieu acide de l’estomac et à une biodisponibilité quelque peu réduite. Toutefois, la grande majorité des études non cliniques, en particulier les études sur la toxicité, réalisées pour appuyer l’homologation de l’oméprazole et de l’esoméprazole ont été effectuées avec des ingrédients actifs à libération immédiate; par conséquent, il est très probable qu’il y ait eu dans ces études une dégradation dans l’estomac des animaux utilisés.
D’autres études non cliniques ayant pour objectif d’examiner le pH de l’estomac chez le rat et le chien dans les mêmes conditions que dans les études antérieures sur la toxicité de l’esoméprazole ont été effectuées. Les résultats de ces études ont montré que le pH du suc gastrique des animaux était pertinent pour les patients traités par VIMOVO.
L’étude in vitro et la comparaison subséquentes de la dégradation de l’esoméprazole par l’acide contenu dans le suc gastrique chez le rat, le chien et l’humain ont montré que les profils des produits de dégradation chimique étaient semblables sur le plan qualitatif dans les différentes espèces, bien que certaines différences quantitatives aient été observées. La mesure du pH gastrique chez le chien et le rat a montré que les animaux utilisés dans les études antérieures sur la toxicité réalisées avec de l’esoméprazole à libération immédiate avaient été exposés à un mélange de produits de dégradation de l’esoméprazole qui s’étaient formés dans leur estomac, et l’étude in vitro a montré que le profil de dégradation était semblable dans le suc gastrique humain et celui des animaux.
De même, une deuxième étude in vitro a montré que les produits de dégradation de l’esoméprazole radiomarqué qui se formaient dans le suc gastrique obtenu d’humains et de rats et dans du suc intestinal artificiel étaient généralement semblables sur les plans qualitatif et quantitatif. À la lumière de ces résultats, on peut s’attendre à ce que le traitement de patients par l’esoméprazole à libération immédiate n’entraîne pas une exposition à d’autres produits de dégradation de l’esoméprazole par l’acide, comparativement à ceux qui résultent du traitement de rats ou de chiens par l’esoméprazole à libération immédiate ou de sujets humains par l’esoméprazole entérosoluble.
Pharmacologie chez l’animal
Principaux effets pharmacologiques : Il a été démontré dans divers tests effectués chez des animaux que le naproxène possédait une activité anti-inflammatoire et analgésique. Le naproxène semble agir, du moins en partie, comme les autres agents anti-inflammatoires par le biais de l’inhibition de la biosynthèse des prostaglandines.
L’esoméprazole inhibe l’H+, K+-ATPase gastrique, soit l’enzyme identifiée comme la pompe à protons de la cellule pariétale, et entraîne une profonde inhibition de la sécrétion acide gastrique. En raison de son mode d’action particulier et de son effet spécifique sur la sécrétion acide, l’esoméprazole n’exerce aucun autre effet pharmacodynamique important qui ne serait pas lié à l’inhibition de la sécrétion acide gastrique.
Par conséquent, les deux composants de VIMOVO exercent leur activité pharmacologique par des mécanismes très spécifiques et passablement différents. On ne s’attend donc à aucune interaction pharmacologique directe et/ou indésirable entre les deux composés.
Données pharmacocinétiques :
Absorption et distribution
Le naproxène a été rapidement absorbé chez toutes les espèces étudiées (dont l’humain), la demi-vie d’élimination se situant entre 2 et 35 heures. Une fraction importante du médicament se distribue dans le sang, principalement sous forme de naproxène inchangé. Chez l’humain, le naproxène est lié aux protéines plasmatiques dans des proportions très élevées, soit plus de 99 %, aux concentrations plasmatiques thérapeutiques. Le degré de liaison aux protéines plasmatiques est comparativement moins élevé chez les animaux.
L’esoméprazole est rapidement absorbé du tube digestif après administration par voie orale, chez le rat et le chien. Toutefois, sa biodisponibilité n’atteint que 34 % chez le rat, ce qui semble indiquer un effet de premier passage important. Après l’absorption, l’esoméprazole se distribue rapidement dans les sites extravasculaires, sa demi-vie d’élimination étant d’environ 10 minutes chez le rat et de 30 à 50 minutes chez le chien. Le degré de liaison aux protéines plasmatiques est de 85 à 90 % chez le rat et le chien et d’environ 97 % chez l’humain.
On ne s’attend pas à ce que le naproxène ou l’esoméprazole ait un effet sur l’absorption et/ou la distribution générale de l’autre médicament. Toutefois, étant donné que le naproxène affiche un degré de liaison aux protéines plasmatiques très élevé chez l’humain, il est possible que la pharmacocinétique d’un autre médicament fortement lié aux protéines, tel que l’esoméprazole, soit altérée en cas d’administration concomitante. Cela dit, rien n’indique qu’il y a des interactions pharmacocinétiques entre le naproxène et l’esoméprazole ou l’oméprazole, son racémate, lorsqu’ils sont utilisés en traitement d’association (mais en tant que composants distincts) en situation clinique. De plus, aucune interaction n’a été observée entre le naproxène et l’esoméprazole dans les études de pharmacologie clinique sur VIMOVO et/ou ses composants individuels.
Métabolisme et excrétion
Le naproxène et ses métabolites sont éliminés principalement dans l’urine (86 à 94 %) chez toutes les espèces, à l’exception du chien. Dans cette espèce, une proportion importante (50 %) du naproxène est éliminée dans les fèces, ce qui témoigne d’une circulation entérohépatique et explique la longue demi-vie du naproxène chez le chien.
L’esoméprazole et l’oméprazole sont largement métabolisés dans le foie par le système enzymatique du CYP. Les études n’ont pas indiqué de différence majeure entre les deux composés, en fonction des espèces ou du sexe, sur le plan de la biotransformation qualitative ou de la structure des métabolites formés. Les métabolites sont rapidement éliminés dans l’urine et les fèces.
Le naproxène et l’esoméprazole sont métabolisés par le système enzymatique du CYP dans le foie, mais (du moins chez l’humain) par des isoenzymes différentes. Par conséquent, il est peu probable qu’il y ait une compétition et/ou une interaction métabolique entre ces deux médicaments en ce qui a trait aux enzymes du CYP. Les deux composés sont principalement éliminés sous forme de glycuroconjugués, dans l’urine dans le cas du naproxène ou dans la bile et l’urine dans le cas de l’esoméprazole. Comme pour les données pharmacocinétiques sur le traitement d’association en situation clinique, on ne pense pas qu’il se produira une compétition et/ou une interaction après l’administration d’une association de naproxène et d’esoméprazole à des doses pertinentes sur le plan thérapeutique chez l’humain.
17 MONOGRAPHIES AYANT SERVI DE RÉFÉRENCE
- 1.
Monographie de NAPROSYN (comprimés entérosolubles à 375 mg et à 500 mg, comprimés
à libération prolongée à 750 mg, suspension à 25 mg/mL). Numéro de contrôle de la présentation : 159220. Hoffman-La Roche Ltée. 8 janvier 2013.
- 2. Monographie de NEXIUM (comprimés à libération retardée à 20 mg et à 40 mg, granules à libération retardée à 10 mg). Numéro de contrôle de la présentation : 223396. AstraZeneca Canada Inc. 3 juin 2019.