


Monographie de produit - Altargo
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration
| Présentation et concentration | Ingrédients non médicinaux cliniquement importants |
Topique
| Pommade à 1 % | Paraffine blanche douce contenant de l’hydroxytoluène butylé (HTB) | Cette liste est exhaustive. |
INDICATIONS ET UTILISATION CLINIQUE
La pommade ALTARGOMC (rétapamuline) à 1 % est indiquée chez les adultes et les enfants âgés d’au moins 9 mois pour le traitement topique des infections bactériennes non compliquées de la peau et des structures cutanées causées par Staphylococcus aureus (seulement les isolats sensibles à la méthicilline) ou Streptococcus pyogenes :
- impétigo primitif;
- lésions traumatiques avec surinfection (petites lacérations, éraflures et plaies suturées).
Gériatrie (> 65 ans) :
Parmi l’ensemble des patients ayant participé aux essais bien contrôlés et adéquats portant sur ALTARGOMC, 234 patients avaient 65 ans ou plus et de ce nombre, 114 avaient au moins 75 ans. Aucune différence globale sur les plans de l’efficacité ou de l’innocuité n’a été observée entre ces patients et les adultes plus jeunes.
Pédiatrie (< 9 mois) :
L’innocuité et l’efficacité de la pommade ALTARGOMC à 1 % n’ont pas été établies chez les nourrissons âgés de moins de 9 mois.
CONTRE-INDICATIONS
La pommade ALTARGOMC (rétapamuline) à 1 % est contre-indiquée chez les patients qui présentent une hypersensibilité connue ou soupçonnée à ce médicament ou à l’un de ses constituants. Pour obtenir une liste complète, voir la section PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT de la présente monographie.
MISES EN GARDE ET PRÉCAUTIONS
Généralités
Ne pas ingérer.
L’innocuité et l’efficacité de la pommade ALTARGOMC (rétapamuline) à 1 % n’ont pas été établies dans les cas d’impétigo primitif comportant plus de 10 lésions et touchant plus de 100 cm2 de superficie totale (ou plus de 2 % de la surface corporelle chez les enfants) ou dans les cas de lésions traumatiques avec surinfection ayant plus de 10 cm de longueur ou 100 cm2 de superficie totale.
ALTARGOMC ne doit pas être utilisé pour traiter des infections dont la cause confirmée ou probable est attribuable au Staphylococcus aureus résistant à la méthicilline (SARM) (voir MICROBIOLOGIE).
ALTARGOMC ne doit pas être utilisé pour traiter les abcès.
Comme pour tout autre antibactérien, l’utilisation prolongée de ce médicament peut favoriser la prolifération de microorganismes non sensibles au produit, y compris les champignons.
La pommade ALTARGOMC contient de l’hydroxytoluène butylé (HTB) qui peut causer des réactions cutanées locales (c’est-à-dire une dermatite de contact) ou une irritation des yeux ou des muqueuses.
Sensibilité
En cas de sensibilisation ou d’irritation localisée grave à la suite de l’application d’ALTARGOMC, on doit cesser l’utilisation du produit, essuyer la peau avec soin pour enlever la pommade et instaurer un autre traitement approprié pour enrayer l’infection.
Muqueuses
Ne pas appliquer sur les muqueuses (buccales, nasales ou vaginales). Des cas d’épistaxis ont été signalés à la suite de l’application de rétapamuline sur les muqueuses nasales.
Ophtalmologique
Éviter tout contact avec les yeux. L’usage ophtalmique d’ALTARGOMC n’a pas été évalué.
Populations particulières
Femmes enceintes : Aucune étude adéquate et bien contrôlée n’a été menée chez la femme enceinte. On doit éviter l’emploi d’ALTARGOMC durant la grossesse, sauf si les bienfaits escomptés pour la mère l’emportent sur les risques éventuels pour le fœtus. Au cours des études précliniques chez le rat, on a constaté une toxicité maternelle (réduction du gain pondéral et de la consommation de nourriture chez la rate) et une toxicité congénitale (réduction du poids corporel et retard de l’ossification du squelette chez le fœtus) lors de l’administration de doses ≥ 150 mg/kg par voie orale (3 fois l’exposition générale maximale observée chez l’humain, ASC 238 ng•h/mL), mais on n’a pas constaté de tels effets chez le lapin. Aucune étude n’a été menée chez l’animal à l’égard des effets sur le développement postnatal (voir TOXICOLOGIE).
Femmes qui allaitent : L’innocuité de la rétapamuline durant l’allaitement n’a pas été établie. On ignore si la rétapamuline passe dans le lait maternel humain. Étant donné que de nombreux médicaments passent dans le lait maternel humain, la prudence est de mise lorsqu’on envisage d’administrer ALTARGOMC à une femme qui allaite.
Pédiatrie (< 9 mois) :
L’innocuité et l’efficacité de la pommade ALTARGOMC chez les nourrissons âgés de moins de 9 mois n’ont pas été établies.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
Dans l’ensemble, la fréquence des effets indésirables liés à l’application de la pommade ALTARGOMC (rétapamuline) à 1 % lors des essais de phase III regroupés (n = 2115) a été faible (5 %), et la majorité des effets indésirables se sont manifestés chez moins de 1 % des patients. La plupart des effets ont été d’intensité légère ou modérée. L’effet indésirable lié au médicament qui a été rapporté le plus souvent était une irritation dans la zone d’application du produit. Au cours des essais cliniques, l’irritation dans la zone d’application s’est manifestée peu de temps après l’application initiale d’ALTARGOMC dans la plupart des cas et elle a persisté toute la durée du traitement. Cependant, la majorité des patients qui ont subi une irritation dans la zone d’application ont pu poursuivre le traitement par ALTARGOMC jusqu’à la fin.
La fréquence des abandons du traitement par ALTARGOMC en raison d’effets indésirables liés au médicament a été de 0,2 %. Les patients ayant abandonné le traitement l’ont fait pour les raisons suivantes : 2 à cause d’une irritation dans la zone d’application, 1 à cause d’un prurit dans la zone d’application, 1 à cause d’une douleur dans cette même zone et 1 à cause d’une dermatite de contact. La fréquence des abandons liés à un effet indésirable au cours des essais cliniques a été faible et comparable dans les divers groupes de traitement. Les effets indésirables ayant le plus souvent motivé l’abandon du traitement ont été la cellulite (sans lien avec la plaie à l’étude, < 1 %) et la diarrhée (< 1 %).
Effets indésirables du médicament observés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des effets indésirables liés aux médicaments et pour l’estimation des taux.
Le profil d’innocuité d’ALTARGOMC a été évalué au cours de 5 essais cliniques contrôlés de phase III auxquels ont participé 2115 sujets, soit des adultes et des enfants âgés de 9 mois et plus, qui avaient reçu au moins 1 dose d’ALTARGOMC au cours d’un traitement de 5 jours comportant 2 doses par jour.
Le tableau 1 présente l’effet indésirable lié au médicament qui a été signalé le plus souvent (≥ 1 %) chez les patients traités par ALTARGOMC au cours des essais de phase III.
Tableau 1 Effets indésirables liés au médicament signalés par ≥ 1 % des patients traités par ALTARGOMC au cours des essais cliniques de Phase III
Effet indésirable
| ALTARGOMC | n = 2115 n (%) Produit de comparaison, voie topique | n = 172 n (%) Produit de comparaison, voie orale | n = 819 n (%) Placebo | n = 71 n (%) |
Troubles d’ordre général et dans la zone d’administration
| Irritation dans la zone d’application | 29 (1 %) | 0 (0 %) | 4 (< 1 %) | 0 (0 %) |
Effets indésirables peu courants du médicament observés au cours des essais cliniques (< 1 %)
Troubles d’ordre général et réactions dans la zone d’administration : réactions dans la zone d’application (prurit, douleur, érythème)
Troubles de la peau et des tissus sous-cutanés : dermatite de contact
La proportion de patients, tant adultes que pédiatriques, chez qui on a signalé un effet indésirable précis concordait avec la proportion constatée dans la population générale. On possédait des données très limitées sur les cohortes de sujets âgés d’au moins 9 mois et de moins de 2 ans qui ont participé aux essais cliniques portant sur les lésions traumatiques avec surinfection (2 patients admis).
Effets indésirables du médicament signalés après la commercialisation du produit
Le profil d’innocuité d’ALTARGOMC dans les pays où le produit est commercialisé correspond au profil d’effets indésirables observé pendant les essais cliniques.
Troubles d’ordre général et réactions dans la zone d’administration : irritation dans la zone d’application (y compris brûlure)
Troubles du système immunitaire : hypersensibilité, y compris œdème de Quincke
Troubles de la peau et des tissus sous-cutanés : dermatite de contact
Troubles vasculaires : épistaxis
INTERACTIONS MÉDICAMENTEUSES
Aperçu
La rétapamuline est un substrat et un inhibiteur puissant du CYP3A4. En raison d’une faible exposition générale à la rétapamuline après l’application topique du produit chez les adultes et les enfants de 2 ans et plus, il n’est pas nécessaire d’ajuster la posologie de la rétapamuline lorsqu’elle est administrée en concomitance avec un inhibiteur du CYP3A4. Il est peu probable que l’application topique d’ALTARGOMC exerce un effet sur le métabolisme des autres substrats du cytochrome P450. La prudence s’impose chez les enfants de moins de 2 ans (voir Interactions médicament-médicament).
Des études in vitro ont démontré que la rétapamuline est un substrat et un inhibiteur de la glycoprotéine P (gpP). Compte tenu de la faible exposition générale observée après l’application topique d’ALTARGOMC chez les adultes et les enfants de 2 ans et plus, il est peu probable que le traitement par ALTARGOMC provoque des interactions médicamenteuses attribuables à l’inhibition de la gpP. La prudence s’impose chez les enfants de moins de 2 ans (voir Interactions médicament-médicament).
On n’a pas étudié les effets de l’application concomitante d’ALTARGOMC et d’autres produits topiques sur la même région cutanée; par conséquent, une telle pratique n’est pas recommandée.
Interactions médicament-médicament
Aucune interaction médicamenteuse d’importance clinique n’a été signalée chez l’adulte.
L’administration concomitante de kétoconazole par voie orale, à raison de 200 mg 2 fois par jour, a augmenté la moyenne géométrique de l’aire sous la courbe (ASC0-24) de la rétapamuline, de même que sa concentration sérique maximale (Cmax) de 81 % après l'application topique de la pommade ALTARGOMC (rétapamuline) à 1 % sur la peau abrasée d'adultes en santé de sexe masculin. L’administration concomitante de rétapamuline et d’inhibiteurs du CYP3A4 tels le kétoconazole, n’a pas fait l’objet d’études chez l’enfant.
Aucune étude d’interaction médicamenteuse n’a été menée chez les enfants. Dans le cas des enfants de moins de 2 ans, une exposition générale accrue à la rétapamuline a été observée (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique). Comme les inhibiteurs du CYP3A4 peuvent accroître davantage l’exposition systémique à la rétapamuline, la prudence s’impose si des inhibiteurs du CYP3A4 sont administrés simultanément avec la rétapamuline chez de jeunes enfants.
Interactions médicament-aliment
Les interactions du produit avec les aliments n’ont pas été établies.
Effets du médicament sur les épreuves de laboratoire
Les effets du produit sur les résultats des épreuves de laboratoire n’ont pas été établis.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
La pommade ALTARGOMC (rétapamuline) à 1 % est destinée uniquement à la voie cutanée.
L’innocuité et l’efficacité du produit n’ont pas été établies dans les cas d’impétigo primitif comportant plus de 10 lésions et touchant plus de 100 cm2 de superficie totale (ou plus de 2 % de la surface corporelle chez les enfants) ou dans les cas de lésions traumatiques avec surinfection ayant plus de 10 cm de longueur ou 100 cm2 de superficie totale.
Afin de réduire l’apparition d’une souche bactérienne résistante au médicament et de maintenir l’efficacité d’ALTARGOMC et des autres produits antibactériens, on doit utiliser ALTARGOMC seulement pour le traitement des infections dont la cause confirmée ou fortement soupçonnée est une bactérie sensible. Si on a effectué un antibiogramme, les résultats doivent être pris en considération lors du choix d’un antibactérien ou d’un changement dans le traitement. En l’absence de telles données, on peut se tourner vers les modèles épidémiologiques et de sensibilité locaux pour choisir le traitement de façon empirique.
Posologie recommandée et modification posologique
Adultes, enfants et nourrissons âgés d’au moins 9 mois : Appliquer une mince couche de la pommade ALTARGOMC à 1 % sur la région atteinte 2 fois par jour pendant 5 jours.
En l’absence d’une réponse clinique dans les 3 à 4 jours, les patients doivent être réévalués.
Populations particulières et états pathologiques
Pédiatrie : L’innocuité et l’efficacité de la pommade ALTARGOMC n’ont pas été établies chez les nourrissons âgés de moins de 9 mois.
Gériatrie : Aucune modification posologique n’est nécessaire.
Insuffisance hépatique : Aucune modification posologique n’est nécessaire. À la lumière de la faible exposition générale à la rétapamuline après l’application topique du produit chez les adultes et les enfants de 2 ans et plus, on ne s'attend pas à ce qu'une insuffisance hépatique cause d’exposition générale inquiétante sur le plan clinique (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique). La prudence s’impose chez les enfants de moins de 2 ans (voir Interactions médicament-médicament).
Insuffisance rénale : Aucune modification posologique n’est nécessaire. En raison de la faible exposition générale à la rétapamuline après l’application topique du produit, on ne s'attend pas à ce qu'une insuffisance rénale cause une exposition générale inquiétante sur le plan clinique (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
Administration
Une mince couche de pommade doit être appliquée sur la région infectée. Si on le souhaite, on peut couvrir la région traitée d’un pansement stérile ou de gaze.
Oubli d’une dose
Si le patient oublie d’appliquer une dose de pommade ALTARGOMC, on doit lui recommander de le faire dès qu'il se rend compte de son oubli, puis poursuivre le traitement selon l’horaire prévu.
SURDOSAGE
On n’a rapporté aucun cas de surdosage lié à la pommade ALTARGOMC (rétapamuline) à 1 %. Tout signe ou symptôme de surdosage, soit à la suite d’une application topique ou d’une ingestion accidentelle, doit être traité de manière symptomatique et conformément aux bonnes pratiques cliniques.
Pour la prise en charge d’une surdose soupçonnée, communiquez avec le centre antipoison de votre région.
Il n’existe aucun antidote connu pour traiter un surdosage d’ALTARGOMC.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
La rétapamuline inhibe de manière sélective la synthèse des protéines bactériennes au cours d’une interaction qui met en jeu un site de la sous-unité 50S du ribosome bactérien qui est différent de celui employé par les autres antibiotiques. In vitro, la résistance croisée spécifique ciblée entre la rétapamuline et d’autres classes d’antibiotiques est rare.
La rétapamuline exerce son action bactériostatique principalement contre Staphylococcus aureus et Streptococcus pyogenes (voir MICROBIOLOGIE).
Pharmacodynamie
Des analyses a posteriori d’électrocardiogrammes à 12 dérivations obtenus chez des sujets sains (n = 103) et soumis à une lecture à l’écran par un expert n’ont mis en évidence aucun effet important sur les intervalles QT et QTc à la suite de l’application topique de la pommade ALTARGOMC (rétapamuline) à 1 % sur la peau tant intacte qu’abrasée. Étant donné la faible exposition générale à la rétapamuline après l’application topique du produit, une prolongation de l’intervalle QT est peu probable (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
Pharmacocinétique
Absorption : Au cours d’une étude menée chez des adultes en bonne santé, on a appliqué ALTARGOMC quotidiennement sur des zones de peau intacte et de peau abrasée qu’on a ensuite recouvertes d'un pansement occlusif pendant une période allant jusqu'à 7 jours. Après l’application topique d’ALTARGOMC, l’exposition générale à la rétapamuline, en raison de son absorption à travers la peau intacte, a été très faible. La moyenne géométrique de la Cmax plasmatique pour la rétapamuline après l’application du produit sur 200 cm2 de peau abrasée était de 9,75 ng/mL au 1er jour et de 8,79 ng/mL au 7e jour. L’exposition générale individuelle maximale (Cmax) après une application topique unique d’ALTARGOMC sur 200 cm2 de peau abrasée était de 22,1 ng/mL.
On a obtenu des prélèvements sanguins chez 380 sujets adultes et 136 enfants (âgés de 2 à 17 ans) qui recevaient ALTARGOMC 2 fois par jour par voie topique pour le traitement de lésions traumatiques avec surinfection. Seulement un nombre limité des échantillons sanguins (11 %) contenaient une concentration mesurable de rétapamuline (limite inférieure de l’analyse quantitative : 0,5 ng/mL), et la majorité des concentrations mesurables étaient inférieures à 2,5 ng/mL. Les concentrations de rétapamuline étaient mesurables chez 12 % des adultes (› 18 ans) (n = 47) et chez 7 % des enfants (de 2 à 17 ans) (n = 9). La concentration maximale de rétapamuline mesurée chez les adultes était de 10,7 ng/mL et, chez les enfants (de 2 à 17 ans), de 18,5 ng/mL.
Par conséquent, l’exposition générale à ALTARGOMC à la suite de l’application topique du produit chez les adultes et les enfants (de 2 à 17 ans) est très faible lorsque le produit est employé selon la posologie recommandée.
Enfants de 9 mois à 2 ans
Les concentrations plasmatiques de la rétapamuline ont été mesurables chez 32 % des patients (n = 16). Une concentration plasmatique de la rétapamuline dans ce groupe d’âge (95,1 ng/mL) était supérieure à la plus haute concentration de rétapamuline observée chez les enfants de 2 à 17 ans (18,5 ng/mL).
Enfants de 2 à 9 mois
La rétapamuline n’est pas indiquée chez les enfants de moins de 9 mois. Les concentrations plasmatiques de rétapamuline ont été mesurables chez 69 % des patients (n = 20). Quatre concentrations plasmatiques de rétapamuline dans ce groupe d’âge (26,9 ng/mL, 80,3 ng/mL, 174,3 ng/mL et 177,3 ng/mL) étaient supérieures à la plus haute concentration de rétapamuline observée chez les enfants de 2 à 17 ans (18,5 ng/mL).
Distribution : La distribution de la rétapamuline dans les tissus n’a pas été étudiée chez l’humain. La rétapamuline se lie aux protéines plasmatiques humaines dans une proportion d’environ 94 %.
Métabolisme : Le métabolisme de la rétapamuline chez l’humain a été étudié à l’aide de méthodes non quantitatives. On a détecté 2 métabolites monooxygénés mineurs dans le plasma de sujets adultes en bonne santé. Parmi les métabolites présents dans l’urine se trouvaient 2 métabolites ayant subi une N-déméthylation et de nombreux produits de la monooxygénation ainsi que d’autres produits d’oxydation.
Lors d’études in vitro sur des hépatocytes humains, les principales voies métaboliques ont été la monooxygénation et la dioxygénation. La principale enzyme responsable du métabolisme de la rétapamuline dans les microsomes hépatiques humains était la CYP3A4. Dans de la peau humaine fraîchement excisée, le processus métabolique a généré de très petites quantités de 3 métabolites monooxygénés.
Excrétion : En raison de la très faible exposition générale à la rétapamuline après l’application topique du produit, on n'a pas étudié l'élimination de la rétapamuline chez l’humain. Lors des études précliniques, la rétapamuline marquée au carbone 14 a été éliminée rapidement, principalement par la voie du métabolisme et l’excrétion des sous-produits du médicament dans la bile.
ENTREPOSAGE ET STABILITÉ
La pommade ALTARGOMC (rétapamuline) à 1 % doit être conservée à une température maximale de 25°C.
Jeter le tube après la fin du traitement.
PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT
Chaque gramme de pommade ALTARGOMC (rétapamuline) à 1 % contient 10 mg de rétapamuline (1 % p/p). L’ingrédient non médicinal est la paraffine blanche douce contenant de l’hydroxytoluène butylé (HTB).
La pommade ALTARGOMC à 1 % est offerte en tubes de 5 g, 10 g et 15 g.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
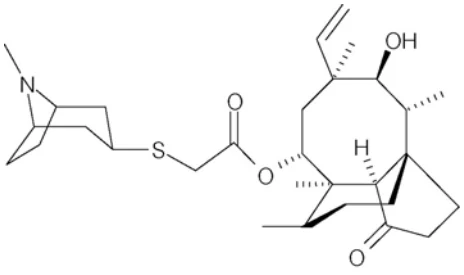
Nom propre : rétapamuline
Nom chimique : [[(1R,3s,5S)-8-méthyl-8-azabicyclo[3.2.1]oct-3-yl]sulfanyl]acétate de (3aS,4R,5S,6S,8R,9R,9aR,10R)-6-éthényl-5-hydroxy-4,6,9,10-tétraméthyl-1-oxodécahydro-3a,9-propano-3aH-cyclopenta[8]annulén-8-yle
Formule moléculaire : C30H47NO4S
Masse moléculaire : 517,78
Formule développée :
Propriétés physicochimiques : La rétapamuline est un solide de structure cristalline dont la couleur varie de blanc à jaune pâle. Elle est hautement soluble dans l’éthanol.
ESSAIS CLINIQUES
Impétigo primitif
La pommade ALTARGOMC (rétapamuline) à 1 % a été utilisée pour le traitement de l’impétigo primitif bulleux ou non bulleux chez des adultes et des enfants âgés d’au moins 9 mois au cours de 2 essais clés de phase III. Les sujets ne présentaient pas plus de 10 lésions, et les lésions infectées couvraient une superficie maximale de 100 cm2 chez les adultes, qu’il y ait une seule lésion ou des lésions multiples, et pas plus de 2 % de la surface corporelle chez les enfants. Les lésions infectées devaient pouvoir être traitées par une antibiothérapie topique.
Aspects démographiques de l’étude et méthodologie de l’essai
Tableau 2 Impétigo primitif : Résumé de la méthodologie des essais cliniques et des données démographiques
Méthodologie de l’essai
| Posologie, voie d’administration et durée | Sujets (n = nombre) | Âge moyen (ans) | (tranche) Sexe |
Étude TOC103469
Étude de supériorité, multicentrique, à répartition aléatoire et double insu, avec contrôle par placebo Pays : Pays-Bas, Inde, Pérou et Mexique Pommade ALTARGOMC à 1 % : | 2 f.p.j. pendant 5 jours Pommade placebo : 2 f.p.j. pendant 5 jours Durée de l’étude : 14 jours 210 | 11,1 | (9 mois - 73 ans) Masculin : 49 % | Féminin : 51 % |
Étude TOC100224
Étude de non-infériorité, multicentrique, à répartition aléatoire et à l’insu de l’observateur, avec contrôle par produit de comparaison Pays : Pays-Bas, France, Allemagne, Canada, Costa Rica, Inde, Pérou, Pologne et Afrique du Sud Pommade ALTARGOMC à 1 % : | 2 f.p.j. pendant 5 jours Pommade de fusidate de sodium à 2 % (topique) : 3 f.p.j. pendant 7 jours Durée de l’étude : 14 jours 517 | 16,7 | (9 mois - 84 ans) Masculin : 54 % | Féminin : 46 % |
f.p.j. : fois par jour
Résultats des études
Les résultats cliniques obtenus une fois le traitement terminé (2 jours après sa fin) sont présentés dans le tableau ci-dessous, selon l’étude et la population analysée.
Tableau 3 Impétigo primitif : Réponse clinique à la fin du traitement1, par étude et par population analysée
Étude
| n/N | Taux de réussite (%)2 | n/N | Taux de réussite (%)2 | Différence entre les taux de réussite (%) | IC à 95 %5 (%) | |
Étude TOC103469
| ALTARGOMC | Placebo | ||
IDTC3
| 119/139 | 85,6 | 37/71 | 52,1 | 33,5 | (20,5, 46,5) | |
IDTB
| 101/114 | 88,6 | 28/57 | 49,1 | 39,5 | (25,2, 53,7) | |
Étude TOC100224
| ALTARGOMC | Produit de comparaison, voie topique | ||||
SPC4
| 314/317 | 99,1 | 141/150 | 94,0 | 5,1 | (1,1, 9,0)6 | |
SPB
| 240/242 | 99,2 | 106/114 | 93,0 | 6,2 | (1,4, 11,0)6 | |
n = nombre de personnes ayant obtenu une réussite clinique; N = nombre de personnes dans la population évaluée.
IDTC = selon l’intention de traiter, confirmation clinique. Tous les sujets soumis à la répartition aléatoire qui ont pris au moins 1 dose du médicament à l’étude. IDTB = selon l’intention de traiter, confirmation bactériologique. Sujets faisant partie de la population selon l’IDTC chez qui un agent pathogène a été isolé au début de l’étude. SPC = selon le protocole, confirmation clinique. Sujets de la population selon l’IDTC qui ont respecté le protocole d’étude. SPB = selon le protocole, confirmation bactériologique. Sujets de la population selon l’IDTB qui ont respecté le protocole d’étude. IC = intervalle de confiance. 1 On a établi que la fin du traitement survenait 2 jours après la dernière dose (le 7e jour dans les groupes ALTARGOMC et placebo; le 9e jour dans le groupe ayant reçu le produit de comparaison par voie topique). 2 On a défini la réussite clinique à la fin du traitement de la manière suivante : la disparition totale de la lésion traitée ou l’assèchement des lésions traitées sans formation de croûtes par rapport aux lésions initiales, ou encore une amélioration telle (réduction de la taille de la région atteinte ou du nombre de lésions, ou les deux) qu’aucun traitement antimicrobien additionnel n’est nécessaire. 3 La principale population évaluée était la population en IDTC. 4 La principale population évaluée était la population traitée selon le protocole et ayant une confirmation clinique. 5 Les intervalles de confiance n’ont pas été corrigés pour tenir compte de la multiplicité. 6 En raison du taux d’efficacité élevé, l’hypothèse de normalité n’était peut-être pas valide. |
Le tableau 4 présente les résultats cliniques à la fin du traitement contre les agents pathogènes le plus couramment rencontrés durant les essais cliniques sur l’impétigo.
Tableau 4 Impétigo primitif : Réponse clinique selon l’agent pathogène initial chez des sujets évaluables sur le plan microbiologique à la fin du traitement1
Agent pathogène
| n/N | Taux de réussite (%) | n/N | Taux de réussite (%) | Différence entre les taux de réussite (%) |
Étude TOC103469 (IDTB)
| ALTARGOMC | Placebo | |
Staphylococcus aureus
(seulement les isolats sensibles à la méthicilline) 84/95 | 88,4 | 27/51 | 52,9 | 35,5 |
Streptococcus pyogenes
| 30/34 | 88,2 | 3/8 | 37,5 | 50,7 |
Étude TOC100224 (SPB)
| ALTARGOMC | Produit de comparaison, voie topique | ||
Staphylococcus aureus
(seulement les isolats sensibles à la méthicilline) 209/211 | 99,1 | 90/97 | 92,8 | 6,3 |
Streptococcus pyogenes
| 90/92 | 97,8 | 32/36 | 88,9 | 8,9 |
n/N = nombre de personnes ayant obtenu une réussite clinique/nombre d'agents pathogènes isolés au départ.
IDTB = population selon l’intention de traiter ayant une confirmation bactériologique. SPB = selon le protocole, confirmation bactériologique. Sujets de la population selon l’IDTB qui ont respecté le protocole d’étude. 1 On a établi que la fin du traitement survenait 2 jours après la dernière dose (le 7e jour dans les groupes ALTARGOMC et placebo; le 9e jour dans le groupe ayant reçu le produit de comparaison par voie topique). |
Pédiatrie : Au nombre des 534 enfants (ayant au moins 9 mois et moins de 18 ans) admis aux études sur l’impétigo primitif décrites ci-dessus, 344 ont reçu au moins 1 dose d’ALTARGOMC (IDTC). Au cours de l’étude TOC103469, les taux de réussite clinique à la fin du traitement ont été de 86,5 % dans le groupe ALTARGOMC et de 50,0 % dans le groupe placebo (IDTC); par ailleurs, au cours de l’étude TOC100224, ils ont été de 99,1 % dans le groupe ALTARGOMC et de 92,7 % dans le groupe ayant reçu le produit de comparaison par voie topique (SPC). On n’a constaté aucune différence sur le plan de l’efficacité entre les adultes et les enfants.
Lésions traumatiques avec surinfection
La pommade ALTARGOMC a été utilisée pour le traitement des lésions traumatiques avec surinfection (petites lacérations, plaies suturées et abrasions) chez des adultes, des adolescents et des enfants (âgés d’au moins 9 mois et de moins de 13 ans) au cours de 2 essais clés de phase III. Les lacérations et les incisions suturées infectées n’avaient pas plus de 10 cm de longueur, et les abrasions infectées couvraient une superficie maximale de 100 cm2. Les lésions infectées devaient pouvoir être traitées par une antibiothérapie topique.
Aspects démographiques de l’étude et méthodologie de l’essai
Tableau 5 Lésions traumatiques avec surinfection : Résumé de la méthodologie des essais cliniques et des données démographiques
Méthodologie de l’essai
| Posologie, voie d’administration et durée | Sujets (n = nombre) | Âge moyen, ans (tranche) | Sexe |
Étude SB-275833/030A
Étude de non-infériorité, multicentrique, à répartition aléatoire et à double insu, avec double placebo et contrôle par un produit de comparaison Pays : Autriche, Canada, Costa Rica, Allemagne, Grèce, Inde, Fédération de Russie, Afrique du Sud, Espagne, États-Unis Pommade ALTARGOMC à 1 % : | 2 f.p.j. pendant 5 jours Céphalexine par voie orale Adultes et adolescents : 500 mg, 2 f.p.j., pendant 10 jours, ou Enfants de moins de 13 ans : 12,5 mg/kg, 2 f.p.j., pendant 10 jours Durée de l’étude : 17-19 jours 988 | 38,0 | (1-98) Masculin : 59 % | Féminin : 41 % |
Étude SB-275833/030B
Étude de non-infériorité, multicentrique, à répartition aléatoire et à double insu, avec double placebo et contrôle par un produit de comparaison Pays : Autriche, Canada, Allemagne, Grèce, Inde, Fédération de Russie, Afrique du Sud, Espagne, États-Unis Pommade ALTARGOMC à 1 % : | 2 f.p.j. pendant 5 jours Céphalexine par voie orale Adultes et adolescents : 500 mg, 2 f.p.j., pendant 10 jours, Enfants de moins de 13 ans : 12,5 mg/kg, 2 f.p.j., pendant 10 jours Durée de l’étude : 17-19 jours 916 | 43,8 | (2-91) Masculin : 53 % | Féminin : 47 % |
f.p.j. : fois par jour
Résultats des études
Les résultats cliniques obtenus lors du suivi (de 7 à 9 jours après la fin du traitement) sont présentés dans le tableau ci-dessous, selon l’étude et la population évaluée.
Tableau 6 Lésions traumatiques avec surinfection : Réponse clinique lors du suivi1 selon l'étude et la population évaluée
Étude
| n/N | Taux de réussite (%)2 | n/N | Taux de réussite (%)2 | Différence entre les taux de réussite (%) | IC à 95 %4 (%) |
Étude SB-275833/030A
| ALTARGOMC | Produit de comparaison, voie orale | |
SPC3
| 525/592 | 88,7 | 239/260 | 91,9 | -3,2 | (-7,4, 0,9) |
SPB
| 264/302 | 87,4 | 119/132 | 90,2 | -2,7 | (-9,0, 3,6) |
Étude SB-275833/030B
| ALTARGOMC | Produit de comparaison, voie orale | ||||
SPC3
| 488/540 | 90,4 | 229/249 | 92,0 | -1,6 | (-5,8, 2,6) |
SPB
| 240/264 | 90,9 | 111/123 | 90,2 | 0,7 | (-5,6, 7,0) |
n = nombre de personnes ayant obtenu une réussite clinique; N = nombre de personnes dans la population évaluée.
SPC = selon le protocole, confirmation clinique. Sujets de la population selon l’IDTC qui ont respecté le protocole d’étude. SPB = selon le protocole, confirmation bactériologique. Sujets de la population selon l’IDTB qui ont respecté le protocole d’étude. IC = intervalle de confiance. 1 On a établi que le suivi était effectué de 7 à 9 jours après la fin du traitement (entre les 12e et 14e jours dans le groupe ALTARGOMC par voie topique; entre les 17e et 19e jours dans le groupe ayant reçu le produit de comparaison par voie orale). 2 On a défini la réussite clinique lors du suivi de la manière suivante : une résolution suffisante des signes et des symptômes infectieux chez les sujets qui avaient obtenu une réussite clinique à la fin du traitement de sorte qu’aucune antibiothérapie additionnelle n’est requise. 3 La principale population évaluée était la population traitée selon le protocole et ayant une confirmation clinique. 4 Les intervalles de confiance n’ont pas été corrigés pour tenir compte de la multiplicité. |
Le tableau 7 présente les résultats cliniques lors du suivi contre les agents pathogènes le plus couramment identifiés lors des essais cliniques portant sur les lésions traumatiques avec surinfection.
Tableau 7 Lésions traumatiques avec surinfection : Réponse clinique selon l’agent pathogène initial lors du suivi chez des sujets évaluables sur le plan microbiologique1, résultats par étude et regroupés (SPB)
| SB-275833/030A | SB-275833/030B | SB-275833/030A et SB-275833/030B | Résultats regroupés | |||
Agent pathogène
| ALTARGOMC | Pommade à 1 % Produit de comparaison, voie orale | ALTARGOMC | Pommade à 1 % Produit de comparaison, voie orale | ALTARGOMC | Pommade à 1 % Produit de comparaison, voie orale | Différence entre les taux de réussite (%) | |||
n/N
| Taux de réussite (%) | n/N | Taux de réussite (%) | n/N | Taux de réussite (%) | n/N | Taux de réussite (%) | n/N | Taux de réussite (%) | n/N | Taux de réussite (%) |
Staphylococcus aureus (seulement les isolats sensibles à la méthicilline)
| 175/192 | 91,1 | 71/78 | 91,0 | 155/166 | 93,4 | 62/68 | 91,2 | 330/358 | 92,2 | 133/146 | 91,1 | 1,1 |
Streptococcus pyogenes
| 35/39 | 89,7 | 16/18 | 88,9 | 28/29 | 96,6 | 16/16 | 100,0 | 63/68 | 92,6 | 32/34 | 94,1 | -1,5 |
n/N = nombre de personnes ayant obtenu une réussite clinique/nombre d'agents pathogènes isolés au départ.
SPB = selon le protocole, confirmation bactériologique. Sujets de la population selon l’IDTB qui ont respecté le protocole d’étude. 1 On a établi que le suivi était effectué de 7 à 9 jours après la fin du traitement (entre les 12e et 14e jours dans le groupe ALTARGOMC par voie topique; entre les 17e et 19e jours dans le groupe ayant reçu le produit de comparaison par voie orale). |
Pédiatrie : Au nombre des 241 enfants (âgés d’au moins 9 mois et de moins de 18 ans) admis aux études sur les lésions traumatiques avec surinfection décrites ci-dessus, 163 ont reçu au moins 1 dose d’ALTARGOMC. Les données concernant les cohortes de sujets âgés d’au moins 9 mois et de moins de 2 ans étaient très limitées (2 patients admis). Les taux de réussite clinique lors du suivi chez les enfants traités selon le protocole ont été de 95,4 % dans le groupe ALTARGOMC et de 95,5 % dans le groupe ayant reçu le produit de comparaison par voie orale. On n’a constaté aucune différence sur le plan de l’efficacité entre les adultes et les enfants.
PHARMACOLOGIE DÉTAILLÉE
Mode d’action
La rétapamuline inhibe de manière sélective la synthèse des protéines bactériennes au cours d’une interaction qui met en jeu un site de la sous-unité 50S du ribosome bactérien qui est différent de celui employé par les autres antibiotiques. Ce site de liaison implique la protéine ribosomale L3 et est situé dans la région du site P du ribosome et du centre de la peptidyl transférase. En se liant à ce site, les dérivés de la pleuromutiline inhibent le transfert du groupement peptidyl, bloquent les interactions avec le site P et empêchent la formation normale des sous-unités 50S ribosomales actives. La rétapamuline semble donc inhiber la synthèse des protéines bactériennes par l'intermédiaire de mécanismes multiples.
Aspects pharmacologiques chez l'animal
Pharmacodynamie :
Dans le but d’évaluer les effets de la rétapamuline sur les principaux organes et appareils et de déceler tout effet indésirable éventuel, on a effectué un dosage in vitro de l’hERG et une série d’études pharmacologiques in vivo visant à vérifier l’innocuité cardiovasculaire, respiratoire, rénale et gastrointestinale du produit; au cours de ces études, on a administré des doses allant jusqu'à 450 mg/kg à des souris CD-1, à des rats Sprague-Dawley, à des chiens beagles ou à des macaques de Buffon. Aucun résultat pharmacologique d’importance clinique relatif à l’innocuité n’a été signalé, étant donné l'exposition générale très faible des sujets au médicament à la suite de l’administration topique d’ALTARGOMC.
Bon nombre d’études ont été conduites chez des animaux ayant des infections de plaies opératoires provoquées en laboratoire afin d’illustrer l’efficacité in vivo de la rétapamuline contre Staphylococcus aureus (y compris les isolats résistants à la méthicilline) et Streptococcus pyogenes. Les résultats de ces études ont démontré que l’application de rétapamuline 2 fois par jour sous la forme d’une pommade à 1% p/p pendant 4 jours est efficace contre Staphylococcus aureus (y compris les isolats résistants à la méthicilline) et Streptococcus pyogenes.
Pharmacocinétique :
Après l’administration par voie intraveineuse d’une dose unique de rétapamuline au rat, au chien et au macaque, la clairance plasmatique était élevée et le volume de distribution excédait le volume d’eau corporelle totale, ce qui traduisait une distribution tissulaire importante. Une autoradiographie de l’organisme entier effectuée chez des rats ayant reçu une dose unique de rétapamuline marquée au carbone 14 par voie intraveineuse a montré que les substances liées au médicament ont été distribuées rapidement et sur une grande étendue. En règle générale, les concentrations tissulaires ont diminué au fil du temps. Sept jours après l’administration de la dose, on a constaté la présence de substances liées au médicament dans une multitude de tissus. Des concentrations appréciables de radioactivité ont été constatées dans les tissus contenant de la mélanine et elles se sont maintenues pendant jusqu’à 35 jours dans le tractus uvéal et dans des zones cutanées à distribution sporadique. Lors d’études in vitro, la rétapamuline a montré un degré modéré ou élevé de liaison aux protéines plasmatiques chez le rat (84 %), le singe (77 %) et l’humain (94 %).
Chez le rat et le singe, la principale voie métabolique à la suite de l'administration orale de rétapamuline marquée au carbone 14 mettait en jeu des monooxygénations multiples. Après l’administration orale de rétapamuline marquée au carbone 14 à des rats ou à des singes intacts de sexe masculin et de sexe féminin, la radioactivité a été éliminée principalement dans les fèces. Après l’administration d’une dose de rétapamuline marquée au carbone 14 par voie soit orale ou intraveineuse à des rats auxquels on avait introduit une canule dans le canal biliaire, la radioactivité a été éliminée en majeure partie dans la bile, ce qui indiquait une bonne absorption orale de la substance radioactive. De plus, chez des singes intacts de sexe masculin, l’élimination tant urinaire que fécale de la radioactivité après l’administration d’une dose par la voie soit orale ou intraveineuse a été comparable, ce qui traduisait une bonne absorption orale de la substance radioactive.
Aspects pharmacologiques chez l’humain
Pharmacodynamie :
On a évalué le potentiel d’irritation d’ALTARGOMC sur la peau intacte et la peau abrasée de sujets adultes en santé au cours de 2 essais cliniques de phase I. Sur la peau tant intacte qu’abrasée, ALTARGOMC n’a pas causé d’irritation primaire ni cumulative malgré des applications quotidiennes de 24 heures pendant 2 jours et pendant 14 à 21 jours. Par ailleurs, au cours de l’une des études de phase I, on a également évalué la probabilité qu’ALTARGOMC induise une sensibilisation de contact après des applications topiques répétées sur la peau intacte de sujets sains. Les résultats obtenus ont révélé que la probabilité de sensibilisation par contact après l’application topique de la rétapamuline n’était pas plus importante que celle constatée avec les produits à usage topique offerts sur le marché à grande échelle. En outre, aucun des sujets des études de phases II/III n’a montré de signe de sensibilisation. Ces résultats, considérés conjointement avec ceux de l’étude de phase I, démontrent qu’ALTARGOMC possède une faible tendance à provoquer une sensibilisation par contact chez des sujets présentant un impétigo ou encore des lésions traumatiques ou des dermatoses avec surinfection.
Deux études de phase I ont été conçues dans le but d’évaluer l’exposition générale à la rétapamuline après l’application topique de la pommade de rétapamuline sur des modèles de peau intacte et de peau abrasée chez des volontaires sains; ces études n’avaient pas été conçues dans le but d’évaluer l’intervalle QT de façon méthodique. Des analyses a posteriori d’électrocardiogrammes à 12 dérivations obtenus chez des sujets sains (n = 103) et soumis à une lecture à l’écran par un expert au cours de ces 2 études n’ont mis en évidence aucun effet important sur les intervalles QT et QTc à la suite de l’application topique d’ALTARGOMC. Des analyses pharmacodynamiques et pharmacocinétiques additionnelles des données provenant des ECG effectués pendant ces études n’ont montré aucune corrélation entre, d’une part, les valeurs absolues de QT/QTc ou la variation maximale par rapport aux valeurs initiales et, d’autre part, l’exposition générale à la rétapamuline. Dans ces études, la superficie de peau intacte ou abrasée traitée, puis recouverte d’un pansement totalement occlusif, a atteint jusqu’à 1600 cm2. Chez la population des patients ciblés, la superficie maximale est de l’ordre de 100 cm2 (en règle générale, les plaies ont des dimensions probablement moins importantes), et il est plus probable d’avoir des pansements seulement semi-occlusifs ou non occlusifs (ou de n’avoir aucun pansement). Chez la majorité des sujets auprès desquels on a recueilli des données pharmacocinétiques au cours des essais de phase II et de phase III, la concentration plasmatique de rétapamuline était peu importante ou nulle; en outre, parmi le petit nombre d'échantillons contenant une quantité décelable de rétapamuline, la concentration la plus élevée ne dépassait pas celle observée chez des adultes en santé. Étant donné la faible exposition générale à la rétapamuline après l’application topique du produit, une prolongation de l’intervalle QT est peu probable (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
MICROBIOLOGIE
La rétapamuline est un dérivé semi-synthétique de la pleuromutiline, qui est isolé par fermentation de Clitopilus passeckerianus (anciennement Pleurotus passeckerianus). On a démontré que la rétapamuline agit contre la plupart des isolats des bactéries suivantes, tant in vitro qu’en présence d’une infection clinique (voir le tableau 8).
Tableau 8 Activité in vitro de la rétapamuline dans le cas d’organismes contre lesquels l’efficacité clinique du produit a été démontrée
Agent pathogène
| Nombre d’isolats | CMI* (μg/mL) |
(plage)
| CMI50 | CMI90 |
Staphylococcus aureus
(seulement les isolats sensibles à la méthicilline) 1452 | 0,008-0,5 | 0,12 | 0,12 |
Streptococcus pyogenes
| 370 | ≤ 0,002-0,25 | 0,03 | 0,06 |
*CMI : concentration minimale inhibitrice
On a obtenu les données suivantes lors d’études in vitro menées sur des isolats cliniques, mais on ne connaît pas leur signification clinique (voir le tableau 9).
Tableau 9 Activité in vitro de la rétapamuline contre les organismes aérobies à Gram positif et les organismes aérobies et anaérobies à Gram négatif
Agent pathogène
| Nombre d’isolats | CMI (μg/mL) |
(plage)
| CMI50 | CMI90 |
Staphylococcus aureus résistant à la méthicilline*
| 780 | 0,004-0,5 | 0,06 | 0,12 |
Staphylocoques à coagulase négative
| 975 | ≤ 0,002-0,5 | 0,06 | 0,06 |
Streptococcus agalactiæ
| 980 | 0,004-0,25 | 0,03 | 0,06 |
Streptocoques du groupe viridans
| 930 | ≤ 0,002-0,5 | 0,06 | 0,25 |
Autres streptocoques
| 44 | 0,008-1 | 0,03 | 0,06 |
Autres agents pathogènes à Gram positif1
| 50 | 0,004-128 | 64 | 128 |
Pseudomonas æruginosa2
| 90 | 64-> 256 | > 256 | > 256 |
Enterobacter cloacæ2
| 53 | 8-> 256 | 64 | 256 |
Escherichia coli2
| 50 | 8-> 256 | 16 | 32 |
Hæmophilus influenzæ
| 41 | ≤ 0,016-0,5 | 0,25 | 0,25 |
Autres agents pathogènes à Gram négatif2
| 294 | 0,008-> 256 | 64 | > 256 |
Propionibacterium acnes
| 117 | ≤ 0,015-1 | ≤ 0,015 | 0,25 |
1 Enterococcus fæcalis possède une résistance intrinsèque à la rétapamuline.
| 2 Les Enterobacteriaceæ et Pseudomonas æruginosa possèdent une résistance intrinsèque à la rétapamuline. |
*Les techniques in vitro de microdilution en bouillon de culture employées pour vérifier la sensibilité n’ont pas révélé de différence quant à l'activité in vitro de la rétapamuline contre Staphylococcus aureus, que les isolats soient sensibles ou résistants à la méthicilline. La sensibilité à la rétapamuline ne concordait pas avec les taux de réussite clinique obtenus chez les sujets ayant une infection à Staphylococcus aureus résistant à la méthicilline (SARM). On ne connaît pas la raison de cette réduction constatée de l’efficacité clinique.
Apparition d’une résistance : Au cours d’analyses in vitro, on a mis en évidence 3 mécanismes qui réduisent la sensibilité à la rétapamuline; l’un consiste en mutations spécifiques de la cible sur la protéine ribosomale L3, la présence de méthyltransférase Cfr rARN et l’autre est un mécanisme d’efflux non spécifique de la cible (transporteur ABC vgaA et vgaAv). On a également démontré que ce mécanisme d’efflux non spécifique réduit l’activité in vitro de la streptogramine A. La diminution de la sensibilité de Staphylococcus aureus à la rétapamuline s’effectue lentement in vitro (la CMI la plus élevée de la rétapamuline a été de 2 μg/mL) au cours d’un processus comportant des mutations à étapes multiples de L3, à la suite d’une série de passages à des concentrations sous-inhibitrices de rétapamuline. Au cours des essais précliniques, quelques isolats de Staphylococcus aureus possédant des gènes vgaAv ont montré une sensibilité réduite à la rétapamuline (CMI allant de 1 à 32 μg/mL). Durant ces mêmes essais, un seul isolat de
Staphylococcus aureus possédant des gènes vgaA a atteint une CMI de 64 μg/mL pour la rétapamuline. Au cours du programme d’études cliniques, aucun cas de résistance n’est apparu pendant le traitement par la rétapamuline; en outre, tous les isolats cliniques ont été inhibés par des concentrations de rétapamuline ≤ 2 μg/mL. On ne connaît pas la portée clinique de ces résultats.
Épreuves de sensibilité : Le laboratoire de microbiologie clinique devrait fournir aux médecins les résultats cumulatifs des analyses de sensibilité effectuées in vitro pour les antimicrobiens administrés dans les hôpitaux locaux et les cabinets de la région; cette information devrait prendre la forme de rapports périodiques décrivant le profil de sensibilité des agents pathogènes responsables d’infections nosocomiales et communautaires. Ces rapports devraient aider le médecin à choisir l’antimicrobien le plus efficace.
Techniques de dilution : On peut recourir à des méthodes quantitatives pour établir la concentration minimale inhibitrice (CMI) de rétapamuline requise pour inhiber la croissance de la bactérie soumise à l’analyse. La CMI fournit une valeur estimative de la sensibilité d’une bactérie à la rétapamuline. On doit déterminer la CMI à l’aide d’une technique normalisée. Les techniques normalisées sont fondées sur une méthode par dilution (bouillon ou agar) ou équivalente qui emploie des concentrations normalisées d’inoculum et des concentrations normalisées de poudre de rétapamuline.
Techniques de diffusion : Les méthodes quantitatives qui nécessitent une mesure du diamètre de la zone d’inhibition fournissent aussi des valeurs estimatives reproductibles quant à la sensibilité de la bactérie aux composés antimicrobiens. Une de ces techniques normalisées nécessite l’emploi de concentrations normalisées d’inoculum. On utilise des disques de papier imprégnés de 2 μg de rétapamuline pour analyser la sensibilité des microorganismes à ce produit.
Critères d’interprétation des épreuves de sensibilité : On n’a pas établi les critères d’interprétation pour les épreuves de sensibilité in vitro à la rétapamuline dans le cas de la forme topique de cet antimicrobien. En outre, on devra assurer un suivi quant à la relation entre, d’une part, la CMI ou les résultats des épreuves de sensibilité obtenus par la méthode de diffusion avec disque in vitro et, d’autre part, l’efficacité clinique de la rétapamuline contre les bactéries analysées.
Paramètres du contrôle de la qualité pour les épreuves de sensibilité : Des paramètres de contrôle de la qualité pour les épreuves de sensibilité effectuées in vitro ont été définis pour la rétapamuline afin de permettre aux laboratoires qui vérifient la sensibilité des isolats bactériens à la rétapamuline de déterminer si l’épreuve de sensibilité donne les résultats prévus. Les techniques normalisées de dilution et de diffusion nécessitent l’utilisation de préparations dosées de microorganismes témoins en laboratoire afin de contrôler les aspects techniques des procédés employés. Le tableau 10 présente les valeurs de la CMI qu’une poudre de rétapamuline normalisée devrait donner et les diamètres des zones d’inhibition qu’un disque de 2 μg de rétapamuline devrait produire lors de l’utilisation des souches indiquées soumises à un contrôle de la qualité.
Tableau 10 Plages acceptables pour le contrôle de la qualité dans le cas de la rétapamuline
Microorganisme
| Plage de la CMI (μg/mL) | Diamètre de la zone d’inhibition avec la diffusion sur disque (mm) |
Staphylococcus aureus ATCC 29213
| 0,06-0,25 | s.o. |
Staphylococcus aureus ATCC 25923
| s.o. | 23-30 |
Streptococcus pneumoniæ ATCC 49619
| 0,06-0,5a | 13-19b |
s.o. = sans objet
a Cette plage de valeurs pour le contrôle de la qualité s’applique à un bouillon de Mueller-Hinton dont la concentration en cations est ajustée et qui est enrichi de 2 à 5 % de sang de cheval lysé.
b Ces valeurs limites pour le contrôle de la qualité s’appliquent à une gélose de Mueller-Hinton enrichie de 5 % de sang de mouton.
TOXICOLOGIE
Tolérance locale : Chez la souris, la rétapamuline n’a montré aucune tendance à provoquer une sensibilisation cutanée; en outre, elle a causé seulement une sensibilisation cutanée faible lors d’un test de maximalisation sur cobayes (1 des 20 cobayes a manifesté une légère réaction de sensibilisation).
Toxicité d’une dose unique : Chez le rat, des doses uniques de rétapamuline administrées par voie orale et pouvant atteindre 450 mg/kg ainsi que des doses uniques administrées par injection intraveineuse et pouvant atteindre 10 mg/kg ont été bien tolérées, tandis que des doses de 30 mg/kg par voie intraveineuse ont provoqué des décès. Chez le singe, des doses uniques de rétapamuline administrées par voie orale ont été bien tolérées jusqu’à 150 mg/kg; des vomissements ont été observés à la dose de 450 mg/kg.
L’application topique de rétapamuline, présentée sous la forme d’une pommade à base de pétrolatum dont la concentration pouvait atteindre 2,0 %, sur la peau intacte de lapins n’a produit aucune irritation cutanée, tandis que les présentations de rétapamuline en gel et en crème ont provoqué une irritation cutanée chez ≥ 1,0 % des lapins.
Au cours d’une autre étude, l’application topique de rétapamuline (à 0,5 %, à 2,0 % ou à 5,0 %), présentée sous la forme d’une pommade à base de pétrolatum, sur la peau intacte ou abrasée de lapins a causé une irritation cutanée dépendante de la concentration; en outre, les réactions dans les régions abrasées ont été plus fréquentes, plus graves et plus prolongées, comparativement aux réactions survenues sur la peau intacte. Après une application unique de pommade à 0,5 % ou à 2,0 % (exposition durant 24 heures) sur des régions intactes, la seule réaction observée après le retrait du pansement a été un érythème très léger qui n’a pas duré plus de 1 heure. Dans quelques-unes des régions abrasées sur lesquelles on avait appliqué la pommade à 2,0 % ou à 5,0 %, l’érythème ou l’œdème ont persisté jusqu’à 96 heures, mais la peau avait retrouvé son aspect normal au 7e jour.
Toxicité de doses répétées : Chez le rat, l’administration répétée de rétapamuline par la voie orale (jusqu’à 450 mg/kg/jour) pendant 14 jours a été associée aux phénomènes suivants : augmentation du poids du foie, hypertrophie/vacuolisation hépatocellulaires, réduction des taux sériques de thyroxine (T4) totale ou de triiodothyronine (T3) totale, augmentation du taux sérique de thyréostimuline (TSH), hypertrophie des follicules thyroïdiens et perte de poils localisée. Chez le singe, les vomissements (voie orale, ≥ 50 mg/kg) ont constitué la principale réaction observée. La concentration sans effet néfaste observé (CSENO) après l’administration orale, tant chez le rat que chez le singe, a été de 50 mg/kg/jour.
Chez le lapin, l’application topique répétée d’une pommade de rétapamuline à 0,5 % sur de la peau intacte et de la peau abrasée pendant 14 jours a induit un érythème très léger et un œdème, sans toutefois causer de changement microscopique cutané. Après l’application d’une pommade de rétapamuline à 2,0 % et à 5,0 % pendant 14 jours, l’examen microscopique a montré la présence d’une acanthose, d’une hyperkératose, d’une inflammation, d’une ulcération et d’une fibrose dermique dans la plupart des régions traitées.
L’application topique quotidienne répétée de rétapamuline à 2,0 % sous la forme d’une pommade à base de pétrolatum pendant environ 11 semaines sur la peau intacte de lapins a causé un érythème allant de très léger à grave, un œdème allant de très léger à modéré et une desquamation. L’application topique quotidienne d’une pommade à 0,5 % (pendant 11 semaines) ou d’une pommade à 1,0 % (pendant 13 semaines) a causé une irritation cutanée de fréquence et de gravité comparables à celles constatées dans le groupe ayant reçu la substance inerte. La CSENO pour les effets généraux de la rétapamuline, appliquée sur la peau intacte de lapins mâles pendant une période pouvant atteindre 11 semaines, a été de 2,0 %; elle a été de 1,0 % pour les effets locaux lors d’une période d’application allant jusqu’à 13 semaines.
L’application topique quotidienne répétée d’une pommade de rétapamuline à 0,5 %, à 1,0 % ou à 2,0 % pendant 14 jours sur la peau intacte de pourceaux miniatures juvéniles (âgés de 8 semaines) n’a causé aucun érythème ni œdème. On n’a relevé aucun signe de toxicité générale, ni décelé de rétapamuline, dans les échantillons sanguins obtenus au 1er jour. La CSENO a été de 2,0 % pour la rétapamuline.
Compte tenu de l’absence de réactions cutanées pendant l’étude susmentionnée portant sur les pourceaux miniatures juvéniles, on a mené une étude de 10 jours sur la gamme posologique et l’irritation cutanée chez des pourceaux miniatures (âgés de 18 semaines) en appliquant le produit sur des zones de peau abrasée. Durant cette étude, l’application topique quotidienne répétée d’une pommade de rétapamuline à 1,0 %, à 2,0 % ou à 5,0 % n’a provoqué aucun signe d’érythème ou d’œdème, ni aucune modification des paramètres toxicologiques liée à la rétapamuline, en plus d’être associée à des concentrations plasmatiques très faibles de rétapamuline survenant sporadiquement.
Carcinogenèse, mutagenèse et troubles de la fertilité : Chez l’animal, on n’a pas mené d’études de longue durée visant à évaluer le potentiel carcinogène de la rétapamuline.
La rétapamuline n’a montré aucune génotoxicité au cours d’évaluations in vitro menées sur des cellules de lymphome de souris, qui visaient à déceler les mutations géniques ou les effets chromosomiques, ou sur des lymphocytes en culture provenant de sang périphérique humain, ou encore au cours d’une évaluation in vivo lors du test du micronoyau chez le rat. Une de 2 études portant sur des lymphocytes humains en culture a démontré une augmentation du nombre de cellules polyploïdes. Cette observation n’était pas inquiétante parce que les augmentations se situaient dans la plage obtenue chez les témoins historiques et ne se sont pas produites pendant les périodes de traitement plus longues de l’étude. Si l’on considère les résultats clairement négatifs obtenus lors du test de micronoyaux effectué in vivo sur la moelle osseuse du rat (un test qui met en évidence les aberrations chromosomiques sur les plans tant de la structure que du nombre), ainsi que les données complémentaires provenant des évaluations in vivo sur la toxicité de doses répétées (c’est-à-dire l’absence d’une augmentation du nombre d’hépatocytes multinucléés ou caryomégaliques liée au traitement), la valeur probante des données laisse supposer que la rétapamuline est dépourvue de potentiel aneugénique in vivo.
Aucune altération de la fertilité n’a été démontrée chez des rats mâles ou femelles ayant reçu de la rétapamuline à raison de 50, de 150 ou de 450 mg/kg/jour par voie orale.
Développement embryo-fœtal : Les effets sur le développement embryo-fœtal ont été évalués chez des rates gravides qui ont reçu 50, 150 ou 450 mg/kg/jour de rétapamuline par gavage à l’aide d’une sonde orale des 6e au 17e jours suivant le coït. Une toxicité maternelle (réduction du gain pondéral et de la consommation de nourriture chez la rate) et une toxicité congénitale (réduction du poids corporel et retard de l’ossification du squelette chez le fœtus) étaient évidentes à des doses ≥ 150 mg/kg/jour (3 fois l’exposition générale maximale observée chez l’humain, ASC 238 ng•h/mL). Aucune malformation liée au traitement n’a été observée chez les fœtus murins.
La rétapamuline a été administrée en perfusion intraveineuse continue à des lapines gravides à des posologies de 2,4, de 7,2 ou de 24 mg/kg/jour du 7e au 19e jour de gestation. Une toxicité maternelle (réduction du gain de poids corporel et de la consommation de nourriture, avortements) a été constatée aux posologies ≥ 7,2 mg/kg/jour (8 fois l’exposition générale maximale observée chez l’humain, ASC de 238 ng•h/mL). On n’a constaté aucun effet lié au traitement sur le développement embryo-fœtal.
Toxicité juvénile : L’application quotidienne topique de doses répétées de pommade de rétapamuline à 0,5 % et à 1,0 % sur de la peau intacte de rats nouveau-nés mâles et femelles, à partir de la 9e journée après la naissance et pendant 43 jours, sous un pansement semi-occlusif, a été associée à un érythème ou à la formation de croûtes minimes dans les 2 groupes de traitement. L’exposition générale à la rétapamuline a été faible; pour chacune des 2 doses, des niveaux quantifiables de rétapamuline ont été mesurés à la 51e journée après la naissance. On n’a constaté aucun signe de toxicité générale. La CSENO a été de 1,0 % dans le cas de la toxicité développementale.
RÉFÉRENCES
- 1. Clinical and Laboratory Standards Institute (CLSI). Methods for Dilution Antimicrobial Susceptibility Tests for Bacteria that Grow Aerobically - 6th Edition. Approved Standard NCCLS Document M7-A7 2006; 26(2).
- 2. Clinical and Laboratory Standards Institute (CLSI). Performance Standards for Antimicrobial Disk Susceptibility Tests – Eighth Edition. Approved Standard NCCLS Document M2-A9 2006; 26(1).
- 3. Clinical and Laboratory Standards Institute (CLSI). Performance Standards for Antimicrobial Susceptibility Testing. Fifteenth Informational Standard M100-S17 2007; 27(1).
- 4. Free A, Roth E, Dalessandro M, Hiram J, Scangarella N, Shawar R et al. Retapamulin ointment twice daily for 5 days vs oral cephalexin twice daily for 10 days for empiric treatment of secondarily infected traumatic lesions of the skin. Skinmed 2006 Sep; 5(5): 224-32.
- 5. Oranje AP, Chosidow O, Sacchidanand S, Todd G, Singh K, Scangarella N et al. Topical retapamulin ointment, 1%, versus sodium fusidate ointment, 2%, for impetigo: a randomized, observer-blinded, noninferiority study. Dermatology 2007; 215(4): 331-40.