


Monographie de produit - Taro-Sodium Fusidate
1 INDICATIONS
Pour un usage clinique dans le traitement des infections cutanées primaires et secondaires causées par des souches sensibles de Staphylococcus aureus, de Streptococcus et de Corynebacterium minutissimum. L’impétigo vulgaire et l’érythrasma font partie des infections cutanées primaires qui devraient répondre au traitement par Taro-Sodium Fusidate (onguent de fusidate de sodium) et Taro-Fusidic Acid (crème d’acide fusidique); les plaies et les brûlures infectées sont des infections secondaires qui devraient également répondre à ce traitement.
Pour réduire l’apparition de bactéries résistantes aux médicaments et maintenir l’efficacité du fusidate de sodium et de l’acide fusidique et des autres agents antibactériens, Taro-Sodium Fusidate et Taro-Fusidic Acid ne doivent être utilisés que pour traiter des infections dont la cause confirmée ou fortement soupçonnée est une bactérie.
Des cultures adéquates et des épreuves de sensibilité doivent être effectuées. Cependant, en attendant les résultats de ces analyses, si une antibiothérapie est jugée nécessaire, Taro-Sodium Fusidate ou Taro-Fusidic Acid peuvent être utilisés par les patients chez qui l’on soupçonne une infection par une bactérie sensible. Une fois que les résultats des analyses seront connus, cette antibiothérapie pourra nécessiter une modification.
En outre, les concentrations locales de fusidate de sodium et d’acide fusidique possèdent un pouvoir antibactérien contre d’autres espèces du Corynebacterium. Aucune résistance croisée n’a été observée jusqu’à maintenant entre le fusidate de sodium / l’acide fusidique et d’autres antibiotiques actuellement en usage clinique.
La résistance au fusidate de sodium / à l’acide fusidique a déjà été provoquée in vitro. L’apparition de la résistance a également été observée en milieu clinique.
Il est conseillé de suivre les recommandations officielles quant au bon usage des agents anti-bactériens.
2 CONTRE-INDICATIONS
Taro-Fusidic Acid (crème d’acide fusidique à 2 % p/p) et Taro-Sodium Fusidate (onguent de fusidate de sodium à 2 % p/p) sont contre-indiqués chez les patients hypersensibles à ces médicaments ou à l’un des ingrédients de la préparation, y compris à un ingrédient non médicamenteux, ou à l’un des composants du contenant. Pour obtenir une liste complète, consulter les sections FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET CONDITIONNEMENT.
3 POSOLOGIE ET ADMINISTRATION
3.1 Administration
Une petite quantité de Taro-Sodium Fusidate (onguent de fusidate de sodium à 2 % p/p) ou de Taro-Fusidic Acid (crème d’acide fusidique à 2 % p/p) doit être appliquée sur la lésion, deux ou trois fois par jour, pendant 7 à 14 jours. Si la lésion doit être couverte d’un pansement de gaze, la fréquence des applications peut être réduite à 1 ou 2 fois par jour. Dans les cas d’impétigo vulgaire, il ne s’est pas avéré nécessaire d’enlever les croûtes avant l’application de l’onguent de fusidate de sodium ou de la crème d’acide fusidique.
Lorsque nécessaire, débrider et drainer les lésions cutanées infectées avant le traitement par Taro-Sodium Fusidate ou Taro-Fusidic Acid.
4 SURDOSAGE
Aucune information concernant les symptômes et les signes potentiels en cas de surdosage n’est disponible pour l’acide fusidique en application topique.
Les conséquences systémiques d’un surdosage de la substance active à la suite d’une ingestion orale accidentelle sont peu probables. La quantité d’acide fusidique contenue dans un tube de Taro-Sodium Fusidate ou de Taro-Fusidic Acid ne dépasse pas la dose orale quotidienne du traitement systémique.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
5 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET CONDITIONNEMENT
Voie d’administration | Forme posologique / Concentration / Composition | Ingrédients non médicinaux |
| Topique | Crème d’acide fusidique à 2 % p/p (sous forme d’hémihydrate) : crème de couleur blanche à blanchâtre | Acide chlorhydrique, alcool cétylique, |
| butylhydroxyanisole (E320), eau purifiée, | ||
| glycérine, huile minérale, vaseline blanche, | ||
| polysorbate 60 et sorbate de potassium | ||
| Topique | Onguent de fusidate de sodium à 2 % p/p : onguent translucide de couleur jaunâtre à blanche | Alcool cétylique, butylhydroxyanisole |
| (E320), huile minérale et vaseline blanche |
Conditionnement
Taro-Fusidic Acid (crème d’acide fusidique à 2 %) :
Offert en tubes en aluminium de 30 g à revêtement interne laqué époxy. Le tube refermable est doté d’un bouchon vissant blanc en polypropylène.
Taro-Sodium Fusidate (onguent de fusidate de sodium à 2 %) :
Offert en tubes en aluminium de 30 g à revêtement interne laqué époxy. Le tube refermable est doté d’un bouchon vissant blanc en polypropylène.
6 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Le traitement de lésions cutanées graves ou réfractaires doit être accompagné par l’administration d’un antibactérien à action générale. L’emploi d’antibiotiques topiques permet parfois aux organismes non sensibles de proliférer. Dans ce cas ou dans le cas de l’apparition d’une irritation ou d’une sensibilité, le traitement par Taro-Sodium Fusidate ou Taro-Fusidic Acid doit être interrompu et une thérapie adéquate doit être entreprise.
Susceptibilité / résistance
Apparition de bactéries résistantes aux médicaments
La prescription de Taro-Sodium Fusidate et de Taro-Fusidic Acid en l’absence d’infection bactérienne confirmée ou fortement soupçonnée ne procurera probablement aucun bienfait au patient et risque d’entraîner l’apparition d’organismes résistants.
Potentiel de prolifération bactérienne
Une résistance bactérienne du Staphylococcus aureus est apparue suite à l’utilisation du fusidate de sodium / de l’acide fusidique topique. Comme pour tous les antibiotiques, l’utilisation prolongée ou récurrente d’acide fusidique peut augmenter le risque de résistance aux antibiotiques. Le fait de limiter le traitement topique par l’acide fusidique à tout au plus 14 jours à la fois réduira au minimum le risque d’apparition d’une résistance.
Fertilité
Il n’y a pas d’étude clinique sur le fusidate de sodium / l’acide fusidique topique en ce qui a trait à la fertilité. Aucun effet sur la femme en âge de procréer n’est anticipé, puisque l’exposition systémique suivant une application topique d’acide fusidique / de fusidate de sodium est négligeable.
Peau
Taro-Fusidic Acid (crème d’acide fusidique à 2 %) contient du butylhydroxyanisole, de l’alcool cétylique et du sorbate de potassium. Ces excipients peuvent entraîner des réactions cutanées locales (p. ex. dermatite de contact). Le butylhydroxyanisole peut aussi provoquer une irritation des yeux et des muqueuses. Taro-Fusidic Acid doit par conséquent être utilisé avec précaution lorsqu’il est appliqué près des yeux.
Taro-Sodium Fusidate (onguent de fusidate de sodium à 2 %) contient du butylhydroxyanisole, de l’alcool cétylique et de la lanoline. Ces excipients peuvent entraîner des réactions cutanées locales (p. ex. dermatite de contact). Le butylhydroxyanisole peut aussi provoquer une irritation des yeux et des muqueuses. Lorsque Taro-Sodium Fusidate est utilisé sur le visage, il faut veiller à éviter les yeux car les excipients contenus dans l’onguent peuvent provoquer une irritation conjonctivale.
6.1 Populations particulières
6.1.1 Femmes enceintes
L’innocuité de l’acide fusidique / du fusidate de sodium pour le traitement d’infections pendant la grossesse n’a pas été établie. Certaines indications laissent supposer que suivant une application systémique le médicament peut traverser la barrière placentaire. Si l’administration de Taro-Fusidic Acid ou de Taro-Sodium Fusidate à des patientes enceintes est considérée nécessaire, les avantages potentiels doivent être comparés aux risques possibles que court le fœtus.
Les études chez les animaux n’ont montré aucune tératogénicité de l’acide fusidique.
6.1.2 Allaitement
L’innocuité de l’acide fusidique / du fusidate de sodium pour le traitement des infections chez les femmes qui allaitent n’a pas été établie.
On a décelé la présence de l’acide fusidique dans le lait maternel suite à l’administration systémique.
L’utilisation de Taro-Fusidic Acid ou de Taro-Sodium Fusidate durant l’allaitement exige que les bénéfices potentiels soient comparés aux risques pour le nouveau-né.
Il est recommandé d’éviter d’appliquer Taro-Fusidic Acid ou de Taro-Sodium Fusidate sur la poitrine du nourrisson afin de le protéger de toute ingestion orale involontaire de médicament.
7 EFFETS INDÉSIRABLES
7.1 Aperçu des effets indésirables
Chez des patients souffrant de dermatoses et traités par l’onguent de fusidate de sodium, une légère irritation qui n’a pas nécessité l’interruption du traitement a occasionnellement été observée. L’application de l’onguent de fusidate de sodium sur des ulcères profonds de la jambe a été associée à des douleurs. Des réactions d’hypersensibilité ont rarement été signalées.
7.2 Effets indésirables rapportés après la commercialisation
Après la commercialisation de l’acide fusidique et du fusidate de sodium dans le monde, les effets indésirables suivants ont été signalés :
Conjonctivite, dermatite (incl. dermatite de contact, eczéma), éruption*, prurit, urticaire, cloques, érythème, œdème de Quincke, hypersensibilité, douleur au point d’application et irritation au point d’application.
*Différents types d’éruptions cutanées telles qu’érythémateuse, pustulaire, vésiculaire, maculo-papulaire et papulaire ont été rapportés. Une éruption cutanée généralisée est aussi survenue.
8 INTERACTIONS MÉDICAMENTEUSES
Aucune étude sur les interactions n’a été effectuée. Les interactions avec les produits médicinaux administrés par voie générale sont jugées minimales en raison de l’absorption systémique négligeable de l’acide fusidique / du fusidate de sodium topique.
9 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
9.1 Mode d’action
L’activité antibactérienne de l’acide fusidique est le résultat de l’inhibition de la synthèse de la protéine bactérienne. Le médicament entrave le transfert de l’acide aminé à partir de l’aminoacyl-sRNA sur une protéine située sur les ribosomes. L’acide fusidique peut être bactériostatique ou bactéricide, selon la taille de l’inoculum. Bien que la division des cellules bactériennes cesse deux minutes après le contact in vitro avec l'antibiotique, la synthèse de l'ADN continue pendant 45 minutes, et celle de l'ARN, pendant 1 à 2 heures.
L’acide fusidique ne possède virtuellement aucun pouvoir contre la plupart des bactéries gram-négatives. Une hypothèse veut que la différence entre le pouvoir contre les germes gram-négatifs et celui contre les germes gram-positifs soit causée par une dissemblance de perméabilité de la paroi bactérienne.
L’acide fusidique est beaucoup moins susceptible d'inhiber la synthèse protéique des cellules mammaliennes que des cellules bactériennes sensibles. Cette différence serait causée principalement par une dissemblance de perméabilité de la paroi bactérienne.
10 CONSERVATION, STABILITÉ ET ÉLIMINATION
Taro-Fusidic Acid (crème d’acide fusidique à 2 %) :
Entreposer entre 15 °C et 30 °C. À utiliser dans les 28 jours suivant la première ouverture du tube. Délivrer et entreposer dans son emballage d’origine.
Taro-Sodium Fusidate (onguent de fusidate de sodium à 2 %) :
Entreposer entre 15 °C et 30 °C. À utiliser dans les 3 mois suivant la première ouverture du tube. Délivrer et entreposer dans son emballage d’origine.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
11 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
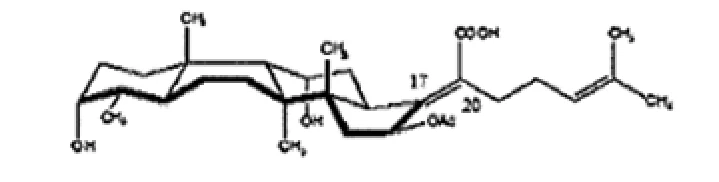
Nom propre : Hémihydrate d’acide fusidique
Nom chimique : ent-(17Ζ)-16α-(Acetyloxy)-3β,11β-dihydroxy-4β,8,14-trimethyl-18-nor-5β,10α-cholesta-17(20),24-dien-21-oic acid hemihydrate
Formule moléculaire : C31H48O6·½H2O
Masse moléculaire : 525,7 g/mol
Formule semi-développée :
Propriétés physicochimiques : Poudre cristalline de couleur blanche ou presque blanche, insoluble dans l’eau.
Substance pharmaceutique
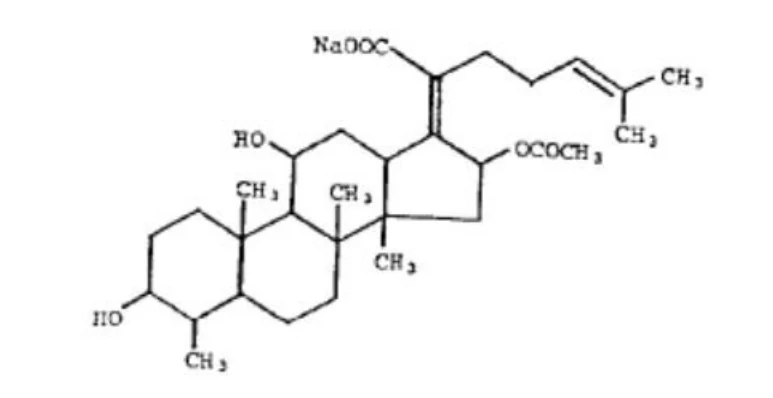
Nom propre : Fusidate de sodium
Nom chimique : Sodium (Ζ)-ent-16α-(acétyloxy)-3β,11β-dihydroxy-4β,8,14-triméthyl-18-nor-5β,10α-cholesta-17(20),24-dien-21-oate
Formule moléculaire : C31H47NaO6
Masse moléculaire : 538,7
Formule semi-développée :
Propriétés physicochimiques : Le fusidate de sodium est une poudre cristalline de couleur blanche, soluble dans une part d’eau à 20 °C.
12 ESSAIS CLINIQUES
Études comparatives
Taro-Fusidic Acid
Une étude comparative avec placebo, multicentrique, à répartition aléatoire, à double insu et à groupes parallèles comparant Taro-Fusidic Acid à 2 % (Taro Pharmaceuticals Inc.) à Fucidin® crème à 2 % (Leo Pharma Inc., Canada) et les deux traitements actifs à un témoin placebo dans le traitement de l’impétigo a été menée chez 335 patients admissibles âgés de 1,5 à 80 ans et atteints d’impétigo sur la foi d’un diagnostic clinique. Une petite quantité de crème a été appliquée sur les zones atteintes, sans pansement, 3 fois par jour, pendant 7 jours (21 applications).
Le principal critère d’évaluation de l’efficacité était la proportion de sujets dans chaque groupe de traitement en guérison clinique à la visite de suivi (jour 14 ± 4 jours; 7 jours après la fin du traitement). La bioéquivalence était établie si l’intervalle de confiance (IC) à 95 % corrigée en fonction de la continuité pour la différence entre les proportions de guérison était compris dans l’intervalle [-2,20, +0,20] pour la population traitée selon le protocole.
Les critères d’évaluation secondaires de l’efficacité étaient les suivants : la proportion de sujets en guérison clinique à la visite de fin du traitement (jour 7 + 3 jours); la proportion de sujets en guérison bactériologique à la visite de fin du traitement (jour 7 + 3 jours); la proportion de sujets en guérison bactériologique à la visite de suivi (jour 14 ± 4 jours; 7 jours après la fin du traitement).
Il a été déterminé que le produit testé était cliniquement et thérapeutiquement équivalent au produit de référence pour tous les critères d’évaluation de l’efficacité. La supériorité des traitements actifs sur l’excipient a aussi été démontrée pour tous les critères d’évaluation. Les résultats des analyses d’efficacité sont résumés dans le tableau ci-dessous.
Tableau sommaire des résultats des analyses d’efficacité
| Principal critère d’évaluation : guérison clinique à la visite de suivi 7 jours après la fin du traitement | |||
| Paramètre | Test | Référence | Excipient |
| Population traitée selon le protocole | |||
| n | 119 | 118 | |
| Pourcentage de guérison clinique | 90,8 | 97,5 | |
| Différence en pourcentage | -6,70 | ||
| IC à 95 % | (-13,47, 0,07) | ||
| Population selon l’intention de traiter modifiée | |||
| n | 123 | 118 | 55 |
| Pourcentage de guérison clinique | 90,2 | 97,5 | 52,7 |
| Différence en pourcentage | 37,52 | 44,73 | |
| Valeur p vs excipient | < 0,0001 | < 0,0001 | |
| Critère d’évaluation secondaire : guérison clinique à la visite de fin du traitement | |||
| Paramètre | Test | Référence | Excipient |
| Population traitée selon le protocole | |||
| n | 119 | 118 | |
| Pourcentage de guérison clinique | 66,4 | 72,9 | |
| Différence en pourcentage | -6,49 | ||
| IC à 95 % | (-19,02, 6,03) | ||
| Population selon l’intention de traiter modifiée | |||
| n | 123 | 118 | 55 |
| Pourcentage de guérison clinique | 65,9 | 72,9 | 36,4 |
| Différence en pourcentage | 29,49 | 36,52 | |
| Valeur p vs excipient | 0,0001 | < 0,0001 | |
| Critère d’évaluation secondaire : guérison bactériologique à la visite de suivi 7 jours après la fin du traitement | |||
| Paramètre | Test | Référence | Excipient |
| Population traitée selon le protocole | |||
| n | 119 | 118 | |
| Pourcentage de guérison bactériologique | 93,3 | 99,2 | |
| Différence en pourcentage | -5.88 | ||
| IC à 95 % | (-11,51, -0,24) | ||
| Population selon l’intention de traiter modifiée | |||
| n | 123 | 118 | 55 |
| Pourcentage de guérison bactériologique | 93,5 | 99,2 | 58,2 |
| Différence en pourcentage | 35,31 | 40,97 | |
| Valeur p vs excipient | < 0,0001 | < 0,0001 | |
| Critère d’évaluation secondaire : guérison bactériologique à la visite de fin du traitement | |||
| Paramètre | Test | Référence | Excipient |
| Population traitée selon le protocole | |||
| n | 119 | 118 | |
| Pourcentage de guérison bactériologique | 93,0 | 99,1 | |
| Différence en pourcentage | -6,16 | ||
| IC à 95 % | (-12,01, -0,32) | ||
| Population selon l’intention de traiter modifiée | |||
| n | 123 | 118 | 55 |
| Pourcentage de guérison bactériologique | 93,2 | 99,1 | 56,6 |
| Différence en pourcentage | 36,56 | 42,54 | |
| Valeur p vs excipient | < 0,0001 | < 0,0001 | |
IC = intervalle de confiance
Taro-Sodium Fusidate
Une étude comparative avec placebo, multicentrique, à répartition aléatoire, à double insu et à groupes parallèles comparant Taro-Sodium Fusidate à 2 % (Taro Pharmaceuticals Inc.) à Fucidin® onguent à 2 % (Leo Pharma Inc., Canada) et les deux traitements actifs à un témoin placebo dans le traitement d’infections cutanées secondaires a été menée chez 335 patients admissibles présentant des lésions cutanées traumatiques secondairement infectées sur la foi d’un diagnostic clinique et d’une culture de base confirmant la présence de Streptococcus aureus et/ou de Staphylococcus pyogenes. Une petite quantité de crème a été appliquée sur les zones atteintes, sans pansement, 3 fois par jour, pendant 10 jours (30 applications).
Le principal critère d’évaluation de l’efficacité était la proportion de sujets dans chaque groupe de traitement en guérison clinique à la visite de suivi (jour 17 ± 4 jours; 7 jours après la fin du traitement). La bioéquivalence était établie si l’intervalle de confiance (IC) à 95 % corrigée en fonction de la continuité pour la différence entre les proportions de guérison était compris dans l’intervalle [-2,20, +0,20] pour la population traitée selon le protocole.
Les critères d’évaluation secondaires de l’efficacité étaient les suivants : la proportion de sujets en guérison clinique à la visite de fin du traitement (jour 10 + 3 jours); la proportion de sujets en guérison bactériologique à la visite de fin du traitement (jour 10 + 2 jours); la proportion de sujets en guérison bactériologique à la visite de suivi (jour 17 ± 4 jours; 7 jours après la fin du traitement).
Il a été déterminé que le produit testé était cliniquement et thérapeutiquement équivalent au produit de référence pour tous les critères d’évaluation de l’efficacité. La supériorité des traitements actifs sur l’excipient a aussi été démontrée pour tous les critères d’évaluation. Les résultats des analyses d’efficacité sont résumés dans le tableau ci-dessous.
Tableau sommaire des résultats des analyses d’efficacité
| Principal critère d’évaluation : guérison clinique à la visite de suivi | |||
| Paramètre | Test | Référence | Placebo (excipient) |
| Population traitée selon le protocole | |||
| n | 134 | 142 | |
| Pourcentage de guérison clinique | 65,7 | 69,6 | |
| Différence en pourcentage | -3,92 | ||
| IC à 95 % [1] | (-12,99, -5,15) | ||
| Population selon l’intention de traiter modifiée | |||
| n | 134 | 142 | 41 |
| Pourcentage de guérison clinique | 65,7 | 69,6 | 40,2 |
| Différence en pourcentage | 25,49 | 29,41 | |
| Valeur p vs excipient [2] | < 0,0001 | < 0,0001 | |
| Critère d’évaluation secondaire : guérison clinique à la visite de suivi 10 jours après la fin du | |||
| traitement | |||
| Paramètre | Test | Référence | Placebo (excipient) |
| Population traitée selon le protocole | |||
| n | 38 | 38 | |
| Pourcentage de guérison clinique | 18,6 | 18,6 | |
| Différence en pourcentage | 0,00 | ||
| IC à 95 % [1] | (-7,56, -7,56) | ||
| Population selon l’intention de traiter modifiée | |||
| n | 38 | 38 | 11 |
| Pourcentage de guérison clinique | 18,6 | 18,6 | 10,8 |
| Différence en pourcentage | 7,84 | 7,84 | |
| Valeur p vs excipient [2] | 0,0978 | 0,0978 | |
| Critère d’évaluation secondaire : guérison bactériologique à la visite de suivi | |||
| Paramètre | Test | Référence | Placebo (excipient) |
| Population traitée selon le protocole | |||
| n | 197 | 201 | |
| Pourcentage de guérison bactériologique | 96,6 | 98,5 | |
| Différence en pourcentage | -1,96 | ||
| IC à 95 % [1] | (-4,96, -1,03) | ||
| Population selon l’intention de traiter modifiée | |||
| n | 197 | 201 | 84 |
| Pourcentage de guérison bactériologique | 96,6 | 98,5 | 82,4 |
| Différence en pourcentage | 14,22 | 16,18 | |
| Valeur p vs excipient [2] | < 0,0001 | < 0,0001 | |
| Critère d’évaluation secondaire : guérison bactériologique à la visite de suivi 10 jours après la fin | |||
| du traitement | |||
| Paramètre | Test | Référence | Placebo (excipient) |
| Population traitée selon le protocole | |||
| n | 195 | 201 | |
| Pourcentage de guérison bactériologique | 95,6 | 98,5 | |
| Différence en pourcentage | -2,94 | ||
| IC à 95 % [1] | (-6,21, -0,33) | ||
| Population selon l’intention de traiter modifiée | |||
| n | 195 | 201 | 79 |
| Pourcentage de guérison bactériologique | 95,6 | 98,5 | 77,5 |
| Différence en pourcentage | 18,14 | 21,08 | |
| Valeur p vs excipient [2] | < 0,0001 | < 0,0001 | |
Remarque : Les pourcentages sont basés sur le nombre de sujets par traitement dans la population. Le succès du traitement est défini comme une guérison clinique, la guérison clinique étant définie comme un score SIRS (Skin Infection Rating Scale) de 0 pour tous les signes et symptômes sur une échelle de 4 points. Une approche de la dernière observation rapportée (last observation carried forward - LOCF) a été utilisée pour imputer les données manquantes.
[1] L’équivalence est établie si l’intervalle de confiance de Wald corrigé de la continuité à 95 % pour la différence entre le produit testé et le produit de référence pour la proportion de sujets ayant obtenu un « succès thérapeutique » est contenu dans l'intervalle de -20 % à 20 %
[2]. D’après le test exact de Fisher.
13
PHARMACOLOGIE
L’acide fusidique / le fusidate de sodium démontre une importante activité de surface et est également liposoluble (Stewart, 1964). En utilisant de l’onguent de fusidate de sodium titré, Hart (1978) a démontré l’absorption générale de l’onguent appliqué sur le dos rasé de lapins. Un prétraitement par laurylsulfate de sodium à 1 % dans un excipient de vaseline a augmenté l’absorption, qui est passée à des valeurs se situant entre 0,02 % et 0,16 % à des valeurs oscillant entre 0,2 % et 3,4 %. Vickers (1969), à l’aide de peau humaine excisée, a fait la démonstration que la pénétration de l’acide fusidique et du fusidate de sodium était comparable à celle observée avec les glucocorticoïdes. Ce fait a plus tard été confirmé par Knight (1969). En 1968, Kjelstrup a démontré la pénétration et l’accumulation de l’acide fusidique / du fusidate de sodium dans les tissus infectés sous-cutanés, dans des cas d'athérome. La démonstration de la pénétration a également été effectuée dans la peau d’un doigt amputé, mais aussi dans des doigts traités et dans le périoste de l’os.
14 MICROBIOLOGIE
Études in vitro
L’acide fusidique / le fusidate de sodium est actif in vitro contre les bactéries gram-positives et celles de l’espèce de Neisseria, mais ne présente presque pas d’activité antibactérienne contre les organismes gram-négatifs. La sensibilité in vitro face à une gamme d’isolats cliniques est illustrée au Tableau 1.
La sensibilité in vitro à l’acide fusidique / au fusidate de sodium peut s’évaluer par la méthode par diffusion de l’antibiotique sur disques de Kirby-Bauer, qui se fonde sur la diffusion sur disque imprégné de 10 µg de fusidate de sodique.
N.B. : Il est important de noter que ce test de sensibilité est invalide en présence de sang dans le milieu gélosé utilisé puisque l’acide fusidique / le fusidate de sodium se lie à la protéine, même en présence d'une très petite quantité de sang.
Les critères suivants ont été recommandés pour l’interprétation des résultats pour le staphylocoque doré (Staphylococcus aureus) :
Micro-organismes sensibles
Zone égale ou supérieure à 20 mm de diamètre (ce qui correspond à une CMI de 2 µg/ml ou moins).
Micro-organismes résistants
Zone égale ou inférieure à 19 mm de diamètre. Les isolats de streptocoques présentant des zones d’inhibition de 12 à 18 mm peuvent être considérés comme étant sensibles à l’acide fusidique / au fusidate de sodium.
Tableau 1. Spectre d'activité in vitro du fusidate de sodium
| Espèces | Nombre de souches testées | Pourcentage cumulatif de souches inhibées par concentration donnée de fusidate de sodium (en µg/ml)** | Plage d'activité en µg/mL | |||||||||
| 0,015 | 0,03 | 0,06 | 0,12 | 0,25 | 0,5 | 1 | 2* | 4 | 8 | |||
Staph. aureus (sensible à la pénicilline) Staph. aureus (résistant à la pénicilline) Strep. pyogenes Strep. pneumoniae Strep. faecalis N. gonorrhoeae N. meningitidis Genre Clostridium Genre Peptostrep Bacteroides fragilis Genre Bacteroides Genre Corynebacterium | 149 10 13 8 102 108 42 15 83 72 118 | - - - -
- - - - - | 11 - - - 9 51 - - - - - | 50 - - - 19 81 21 13 - 7 77 | 74 - - - 30 92 50 40 - 14 79 | 98 - - - 47 98 74 67 1 29 - | 100 - -
- | 100 - - 13 92 100 100 93 31 60 87 | 100
- | 100 40 46 100 99 100 100 100 89 90 98 | 100 100 100 100 100 100 100 100 94 94 - | 0,03 à 0,3 4 à 16 2 à 16 1 - 8 0,03 - 4 0,015 - 0,5 0,06 - 1,0 0,06 - 2 0,25 - 16 0,06 - 16 0,06 - 12,5 |
* Les isolats avec CMI de plus de 2 µg/mL sont considérés comme insensibles aux concentrations sériques atteignables avec des doses normales d'acide fusidique / de fusidate de sodium ** Exprimé sous forme de fusidate de sodium | ||||||||||||
La possibilité de synergie entre le fusidate de sodium et d’autres antibiotiques a été testée dans un bouillon infusé de viande et inoculé avec des souches sensibles de Staphylococcus aureus. La synergie a été démontrée avec la pénicilline V, la pénicilline G, l’érythromycine et la picromycine.
Dans le cadre d’une autre expérience, la CMI des combinaisons de benzylpénicilline ou de méthicilline avec l’acide fusidique a été déterminée grâce à la méthode du titrage des tubes avec dilution en série. Lorsque la pénicilline a été ajoutée 2 heures avant l’acide fusidique, la combinaison fut synergétique. En revanche, lorsque la pénicilline a été ajoutée au même moment ou après l’acide fusidique, les deux agents ont agi de manière antagoniste. Il a été suggéré que ces effets en apparence opposants se produisaient parce que l’acide fusidique inhibe rapidement la synthèse des protéines et que pour agir, la pénicilline a besoin d’une croissance cellulaire active. L’acide fusidique et la méthicilline agissent de manière antagoniste contre les souches de staphylocoques qui sont sensibles à la méthicilline, mais pas contre les souches résistantes à la méthicilline.
La synergie entre la pénicilline et l’acide fusidique a seulement été observée avec des souches de Staphylococcus aureus qui produisent de petites quantités de pénicillinase et non pas avec les pénicillines stables en pénicillinase.
Études in vivo
Protection des souris : Le fusidate de sodium, administré par voie orale à raison de 20 à 2 500 µg par dose, a été testé in vivo chez des souris infectées par une souche de Staphylococcus aureus résistant à la pénicilline, soit Streptococcus pyogenes C 203 ou Mycobacterium tuberculosis, variante bovine, souche Ravenel. Le fusidate de sodium était actif contre le Staphylococcus aureus, à tous les niveaux, mais actif contre le Streptococcus pyogenes C 203 seulement à raison de 313 mg/dose et plus. Le médicament n’a pas prolongé la durée de survie des souris infectées avec la bactérie Mycobacterium tuberculosis.
Dans le cadre d’une autre étude, des groupes de souris ont été infectées par voie intrapéritonéale avec la bactérie Streptococcus pyogenes C 203, la bactérie Staphylococcus aureus (résistante à la pénicilline et sensible à la pénicilline) ou la bactérie Diplococcus pneumoniae SV.1. Lorsqu’une dose de 250 mg/kg de fusidate de sodium était administrée par voie orale 24 ou 6 heures avant l’infection par staphylocoque, le fusidate de sodium protégeait respectivement 60 % et 80 % des souris traitées. Lorsqu’une seule dose de fusidate de sodium était administrée 4, 2 et 1 heures avant l’infection ou en même temps que l’infection, 100 % des souris étaient protégées. Le fusidate de sodium administré par voie sous-cutanée n’a pas protégé les souris contre les infections à Streptococcus pyogenes C 203 et à Diplococcus pneumonia, peu importe le moment de l’administration. Les doses uniques sous-cutanées et orales de fusidate de sodium, de vernamycine B et d’érythromycine (4,0, 20,0 et 100 mg/kg) ont été testées chez des souris traitées par corticostérone qui avaient été infectées par voie intradermique avec 2 souches de Staphylococcus aureus. Il a été constaté qu’avec la dose de 20 mg/kg par voie sous-cutanée, les trois médicaments protégeaient les animaux des lésions lorsque la dose était administrée une heure après l’infection. Lorsqu’elle était administrée par voie sous-cutanée une heure avant l’infection, l’érythromycine était 5 fois plus active.
Par voie orale, les trois médicaments ont offert une protection complète avec une dose de 100 mg/kg administrée en même temps que l’infection, mais une dose de 500 mg/kg ou plus était nécessaire lorsque les médicaments étaient administrés de 3 à 6 heures après l’infection. Lorsque les trois mêmes médicaments ont été testés face à une infection aux staphylocoques inoculée par voie intrapéritonéale, l’érythromycine était le médicament le plus actif.
Protection des lapins : Des lapins ont été inoculés, par voie intradermique, pendant 3 jours, avec deux souches de Staphylococcus différentes. Lorsque l’infection était induite 24 heures avant l’administration du fusidate de sodium (32,5, 125 ou 500 mg/kg), aucun effet bénéfique n’était observé sur les lésions induites; en revanche, lorsque les lésions staphylococciques étaient produites au même moment ou 24 heures à la suite de l’administration du médicament, l’érythème était limité et la taille des lésions demeurait constante tout au long de la période d’essai (1 semaine), peu importe la dose.
Résistance in vivo
Même si la résistance à l’acide fusidique / au fusidate de sodium a rapidement été induite par voie in vitro, des souches résistantes n’ont été observées qu’à l’occasion dans les environnements cliniques. Lors d’une étude, seules 3 des 1 025 souches naturelles de Staphylococcus aureus ont été identifiées comme étant résistantes à l’acide fusidique / au fusidate de sodium. Lors d’une autre étude, seuls 10 des 2 700 isolats cliniques de la bactérie Staphylococcus ont montré une résistance à l’acide fusidique / au fusidate de sodium et ces 10 souches étaient des staphylocoques à coagulase positive. Le degré de résistance présenté par ces souches était comparable à celui affiché par différentes mutations in vitro.
Les souches de Staph. sont devenues résistances à la suite du traitement systémique avec l’acide fusidique / le fusidate de sodium. Lors d’une étude, des souches de Staph. aureus sont devenues résistances chez 6 des 13 patients brûlés traités avec 500 mg de l’acide fusidique / du fusidate de sodium, deux à trois fois par jour, pendant 7 jours.
15 TOXICOLOGIE
Toxicité aiguë
Le tableau suivant résume les résultats de toxicité aiguë obtenus chez les souris et les rats :
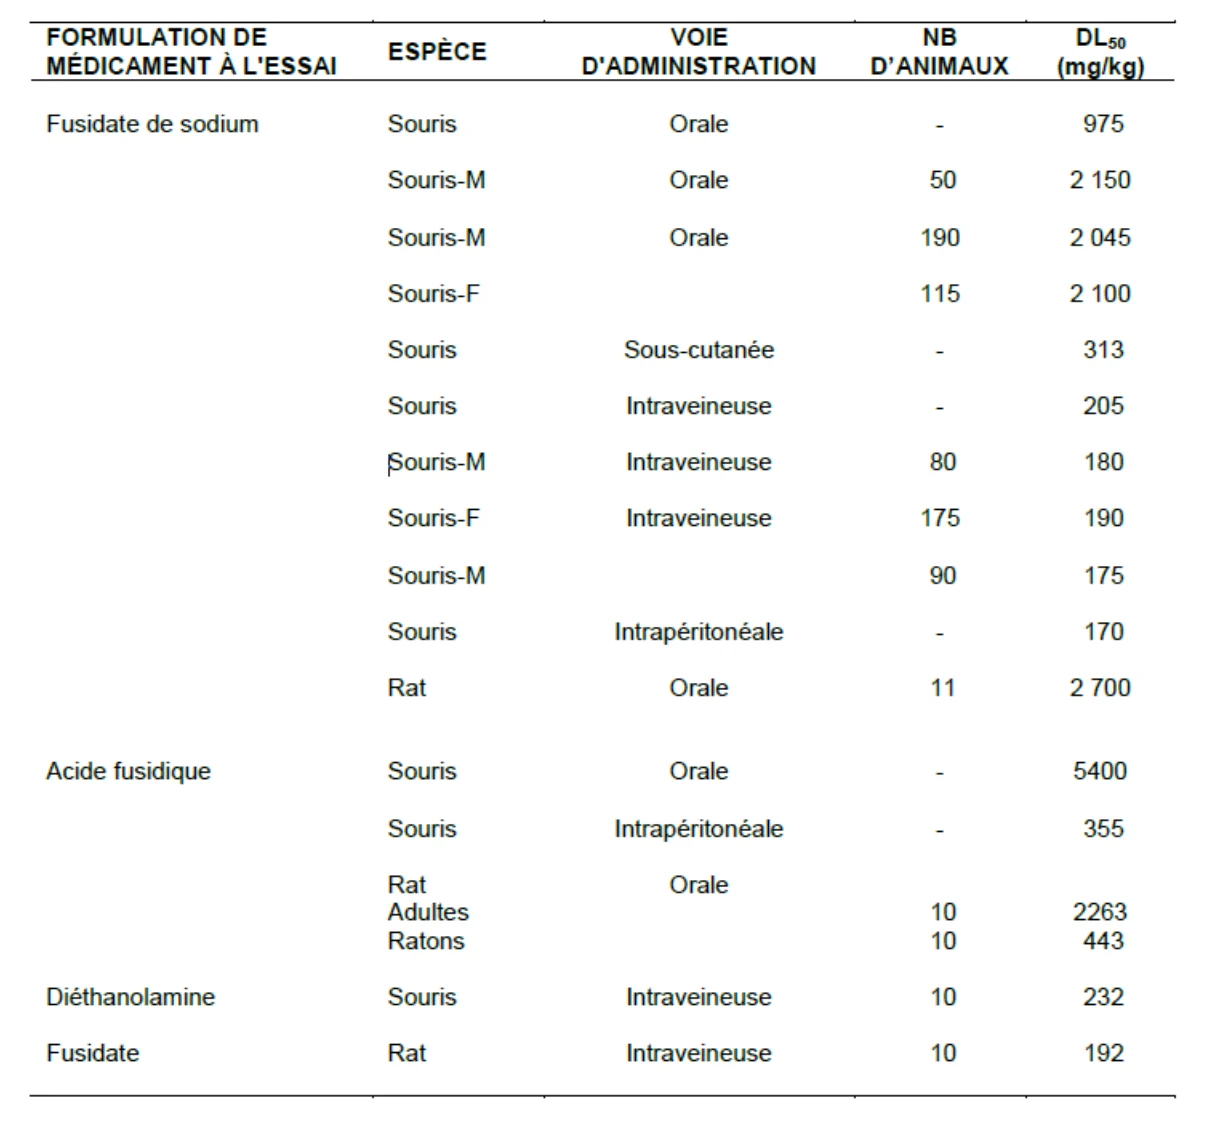
Les signes et symptômes de toxicité de l’acide fusidique et de ses sels chez les souris se traduisirent par une diminution de l’activité, l’ataxie et des convulsions; chez les rats, les seuls symptômes précédant le décès furent une diminution de l’activité et une salivation légère.
Chiens : On administra le fusidate sodique en solution à 10 % à l’aide d’une sonde gastrique à 2 chiens à jeun en dose unique de 250 et 500 mg/kg respectivement. Deux autres chiens à jeun reçurent le médicament sous forme de capsule de gélatine de 500 et 1500 mg/kg respectivement.
On n’observa aucun effet chez les chiens qui avaient reçu des capsules de 500 mg/kg. Les trois chiens qui restaient vomirent en deçà de 8 à 60 minutes. Le chien qui avait reçu 1 500 mg/kg demeura léthargique durant 12 heures, mais on n’observa aucun autre effet durant la période d’observation de 7 jours. On observa une augmentation de la période de rétention du BSP, reliée à la dose.
Toxicité subaiguë
Rats : On administra le fusidate sodique dans la diète de 2 groupes formés de 5 rats mâles et de 5 rats femelles à des doses de 0 ou 270 mg/kg durant 4 semaines. Un groupe semblable recevait 500 mg/kg/jour durant 1 semaine et, de façon subséquente, 1200 mg/kg/jour durant 3 semaines. Aucun animal ne mourut durant ces épreuves et on n’observa aucune lésion significative imputable au médicament. À part un retard pondéral léger à modéré chez les mâles du groupe à dosage élevé, le taux moyen de croissance des animaux traités fut comparable à celui des animaux de contrôle.
Chiens : On administra le fusidate sodique dans la diète de 3 groupes de 2 chiens chacun. Un groupe servit de contrôle, l’autre groupe fut dosé à 110 mg/kg/jour durant 4 semaines et un troisième groupe fut dosé à 250 mg/kg/jour durant 1 semaine, puis à 470 mg/kg/jour durant les 3 semaines suivantes. Aucun chien ne présenta d’altérations macro ou micro-pathologiques significatives qui furent considérées comme étant reliées au médicament.
Durant la deuxième et la troisième semaine, les 2 chiens recevant de faibles doses présentèrent des réductions de l’appétit qui étaient apparemment causées par le mauvais goût du médicament. Un des 2 chiens montra une légère perte pondérale. Dans le groupe recevant de fortes doses, les diminutions de l’appétit limitèrent l’ingestion du médicament à une moyenne de 470 mg/kg/jour. Ces deux animaux subirent une légère perte pondérale associée probablement à une réduction de l’apport alimentaire.
Toxicité chronique
Rats : On administra le fusidate sodique dans la diète de 4 groupes de 40 rats à des doses de 0, 200, 420 ou 840 mg/kg/jour durant 34 semaines. Les femelles recevant de fortes doses et, à un degré moindre, les mâles recevant de fortes doses présentèrent un léger retard de gain pondéral. On observa également une neutrophilie légère chez les femelles et les mâles recevant de fortes doses. Dix des 14 mâles à forte dose démontrèrent une métamorphose graisseuse légère du foie sans changement cytopathologique significatif.
Dans une autre étude, des rats reçurent le fusidate de sodium par voie orale à raison de 200 mg/kg/jour durant 24 semaines. On n’observa aucun effet influence sur la croissance ou l’hématologie ni aucun effet toxique.
Dans une troisième étude, on administra l’acide fusidique par voie orale à un groupe de 25 rats et de 25 rates à raison de 400 mg/kg/jour, et ce, 6 jours par semaine durant 5 mois. On n’observa aucun changement hématologique ni autre effet toxique.
Cobayes : On n’observa aucun effet toxique lorsque le fusidate sodique fut administré oralement à des cobayes à des posologies de 80 mg/kg/jour durant 50 jours.
Chiens : Le fusidate de sodium fut ajouté au régime alimentaire quotidien de 4 groupes de 5 chiens à des quantités équivalant aux doses de 0, 90, 190 ou 300 mg/kg durant 26 semaines. Voici les changements significatifs observés : une perte pondérale associée à une diminution significative de l’appétit chez un animal traité avec une dose élevée; cependant, tous les autres animaux de l’essai ont conservé leur poids ou ont présenté un gain pondéral comparable à celui du groupe contrôle, et ce, en dépit d’un apport alimentaire légèrement réduit attribuable, selon l’investigateur, au goût désagréable; un chien recevant une dose élevée a présenté une nette augmentation des taux plasmatiques de bilirubine et de bromosulfophtaléine (BSP); un chien recevant une dose intermédiaire a présenté une augmentation légère à modérée des taux de BSP, de SGPT et de phosphatase alcaline; un chien recevant une faible dose a présenté une augmentation modérée du taux de phosphatase alcaline et une légère augmentation du taux plasmatique de bilirubine.
Dans une autre étude, l’examen post-mortem révéla une lésion légère à modérée des cellules hépatiques chez un chien traité à forte dose (400 mg/kg/jour) à la 26e semaine, mais les autres animaux ne présentèrent aucun changement morphologique attribuable au médicament.
Études sur la fertilité et la reproduction
Deux groupes formés de 20 rats et de 20 rates chacun ont reçu 0 ou 400 mg/kg de fusidate de sodium par jour à partir de 2 semaines avant l’accouplement jusqu’au moment du sevrage. On pratiqua une opération césarienne sur la moitié du nombre de mères au 20e jour; on laissa les autres accoucher naturellement.
On n’a observé aucune différence significative entre les mères traitées et les mères témoins pour ce qui est du pourcentage de résorption, de la condition utérine ou du nombre et du poids des rejetons. On n’a observé aucune anomalie des tissus mous chez les rejetons des deux groupes, mais certaines anomalies squelettiques ont été observées (dans le groupe contrôle, il manquait des côtes chez 2 ratons et dans le groupe traité, 1 raton présentait une formation incomplète de l’os occipital et 1 raton, des difformités aux côtes). Ces anomalies ont touché 4 % des rejetons de chaque groupe. Les indices de viabilité et d’allaitement qui indiquent le développement néonatal étaient supérieurs dans le groupe traité que dans le groupe contrôle, mais toutes les valeurs se situaient à l’intérieur des limites normales.
Études de tératologie
Souris : Des souris gravides furent divisées en 3 groupes de 16 à 19 animaux. On administra à chaque animal des doses quotidiennes de 20, 100 et 200 mg/kg de fusidate sodique par gavage du 6e au 15e jour de gestation. Un autre groupe de 23 souris gravides ayant servi de témoins n’a reçu que de l’eau par gavage. La moitié des mères ont été sacrifiées au 18e jour de gestation. Les autres ont pu se rendre à terme.
La distribution du sexe des fœtus et des petits, le poids fœtal, le poids à la naissance et le gain pondéral étaient normaux et comparables pour tous les groupes. L’incidence moyenne de résorption a été de 1,2, 1, 0,5 et 0,6 par mère dans les groupes recevant 20, 100 et 200 mg/kg et le groupe contrôle, respectivement. La grosseur des portées du groupe traité ne présentait aucune différence significative par rapport à celles des groupes contrôle, et ce, pour quelque groupe que ce soit.
Rats : Des rates gravides réparties en 3 groupes de 29 à 31 animaux chacun ont reçu des doses quotidiennes de 20, 100 ou 200 mg/kg de fusidate de sodium par gavage du 3e au 15e jour de gestation. Un autre groupe de 59 rates gravides ayant servi de témoins n’a reçu que de l’eau par gavage. La moitié des mères ont été sacrifiées au 21e jour de grossesse. Les autres mères ont pu se rendre à terme.
L’incidence moyenne de résorption utérine a été de 1,2, 1,8, 1,7 et 1,3 par mère dans les groupes recevant 20, 100 et 200 mg/kg et les groupes contrôle, respectivement. La grosseur des portées et la distribution des sexes des fœtus et des petits des animaux recevant le médicament étaient semblables à celles des témoins; aucune différence liée à la dose n’a été observée. Le poids à la naissance et le gain pondéral sur une période de 4 mois étaient comparables pour tous les groupes. Aucune anomalie fœtale n’a été observée dans quelque groupe que ce soit.
Lapins : Dix-huit lapines gravides ont reçu un comprimé de 125 mg de fusidate de sodium par voie orale, une fois par jour, et ce, du 6e au 18e jour de gestation. Onze lapines gravides ayant servi de témoins ont reçu un comprimé placebo tous les jours. Au 30e jour de gestation, 9 animaux traités et 3 animaux témoins ont été sacrifiés. Le reste des animaux ont pu se rendre à terme.
La distribution du sexe des fœtus et des petits, le poids fœtal, le poids à la naissance et le gain pondéral étaient normaux et semblables pour les deux groupes. Trois fœtus morts ont été constatés chez deux animaux traités et un animal témoin. La grosseur moyenne des portées était plus petite dans le groupe traité (4,8 petits par portée) que dans le groupe contrôle (7,6 petits par portée). L’examen macroscopique des petits n’a révélé aucune anomalie tératogène ou autre.
Études de tolérance cutanée
L’application quotidienne du fusidate de sodium sur les oreilles de lapins durant un mois n’a entraîné ni intolérance générale, ni irritation locale aux yeux, ni changement de la perméabilité capillaire de la région traitée, ni une sensibilisation aux effets irritants de l’application locale de chloroforme.
17 RÉFÉRENCES
- 1. Monographie de PRFUCIDIN® (crème d’acide fusidique à 2 % et onguent de fusidate de sodium à 2 %), LEO Pharma Inc., Numéro de contrôle de la présentation 202631, date de révision 10 juillet 2017