


Monographie de produit - Apo-Atomoxetine
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique et teneur | Tous les ingrédients non médicinaux |
| Orale | Capsules à 10, 18, 25, 40, 60, 80 ou 100 mg | Amidon prégélatinisé. L’enveloppe des capsules contient aussi au moins l’un des ingrédients suivants : gélatine, dioxyde de titane, oxyde de fer jaune, FD&C bleu no 2 et oxyde de fer rouge. |
INDICATIONS ET USAGE CLINIQUE
APO-ATOMOXETINE (capsules de chlorhydrate d’atomoxétine) est indiqué dans le traitement du trouble déficitaire de l’attention avec hyperactivité (TDAH) chez l’enfant (à partir de 6 ans), l’adolescent et l’adulte.
Le diagnostic de TDAH (DSM-IV) exige la présence, avant l’âge de 7 ans, de symptômes d’hyperactivité-impulsivité ou d’inattention causant une gêne fonctionnelle. Les symptômes doivent être persistants et plus marqués que chez les autres individus de développement comparable; ils doivent perturber de manière importante le fonctionnement social, scolaire ou professionnel et être présents dans 2 types de contextes ou plus, par exemple à l’école (ou au travail) et à la maison. Les symptômes ne doivent pas pouvoir mieux correspondre à un autre trouble mental. Le diagnostic du type inattention prédominante requiert qu’au moins 6 des symptômes suivants soient présents depuis au moins 6 mois : manque d’attention aux détails ou erreurs d’inattention, difficulté à maintenir une attention soutenue, mauvaise écoute, difficulté à terminer des tâches entreprises, manque d’organisation, évitement des tâches nécessitant un effort mental soutenu, perte d’objets, distraction facile, oublis fréquents. Le diagnostic du type hyperactivité-impulsivité prédominante requiert qu’au moins 6 des symptômes suivants soient présents depuis au moins 6 mois : gigotements/tortillements, difficulté à rester assis(e), tendance à courir ou grimper lorsque cela est inapproprié, difficulté à rester tranquille, mouvement constant, volubilité excessive, réponse intempestive aux questions, difficulté à attendre son tour, tendance à être envahissant(e). Le diagnostic du type mixte implique la présence de critères des deux types précédents.
Considérations diagnostiques particulières
La cause précise du TDAH demeure inconnue, et il n’existe aucun test diagnostique unique. Un diagnostic adéquat repose non seulement sur des ressources médicales, mais aussi sur des ressources spécialisées en psychologie, en éducation et en sociologie. L’apprentissage peut être perturbé ou non. Le diagnostic doit se fonder sur une anamnèse et une évaluation complètes du patient, et non uniquement sur la présence du nombre requis de critères diagnostiques selon le DSM-IV.
Nécessité d’un programme thérapeutique complet
APO-ATOMOXETINE (capsules de chlorhydrate d’atomoxétine) est indiqué dans le cadre d’un programme thérapeutique global de traitement du TDAH, lequel peut comprendre d’autres mesures, de nature psychologique, éducative ou sociale. Ce ne sont pas tous les patients atteints qui ont besoin de prendre des médicaments. Ce médicament n’est pas destiné aux patients dont les symptômes sont secondaires à des facteurs environnementaux ou à d’autres troubles psychiatriques primaires, y compris la psychose. Les enfants et adolescents atteints de TDAH doivent impérativement recevoir un enseignement approprié, et une intervention psychosociale est souvent utile. Quand les mesures correctives ne suffisent pas, la décision de prescrire un médicament dépend de l’évaluation, par le médecin, de la chronicité et de la gravité des symptômes du patient.
Enfants (< 6 ans)
L’innocuité et l’efficacité de l’atomoxétine ne sont pas établies chez les enfants de moins de 6 ans.
CONTRE-INDICATIONS
- Hypersensibilité : APO-ATOMOXETINE (atomoxetine hydrochloride) est contre-indiqué en cas d’hypersensibilité connue à l’atomoxétine ou à tout autre ingrédient de la préparation (voir MISES EN GARDE ET PRÉCAUTIONS).
- Inhibiteurs de la monoamine-oxydase : APO-ATOMOXETINE ne doit pas être pris en même temps qu’un inhibiteur de la monoamine-oxydase (IMAO) ni moins de 2 semaines après l’arrêt d’un traitement par IMAO. On ne doit pas commencer un traitement par IMAO moins de 2 semaines après avoir cessé le traitement par APO-ATOMOXETINE. On a constaté, lors de prise concomitante de médicaments ayant un effet sur la concentration cérébrale de monoamines et d’IMAO, des réactions graves et parfois mortelles (dont les suivantes : hyperthermie, rigidité, myoclonie, instabilité autonome parfois accompagnée de fluctuation rapide des signes vitaux et changements de l’état mental, dont une agitation extrême évoluant vers le délire et le coma). Certains patients ont présenté des signes évoquant le syndrome malin des neuroleptiques. De telles réactions peuvent se produire quand ces médicaments sont administrés en même temps ou de manière rapprochée.
- Phéochromocytome : APO-ATOMOXETINE ne doit pas être administré aux patients atteints de phéochromocytome ou ayant des antécédents de phéochromocytome. Des réactions graves, y compris une tension artérielle élevée et la tachyarythmie, ont été signalées chez des patients qui avaient reçu de l’atomoxétine en capsules et qui étaient atteints de phéochromocytome ou qui avaient des antécédents de phéochromocytome.
- Glaucome à angle fermé : L’atomoxétine ayant été associée, lors des essais cliniques, à un risque accru de mydriase, son utilisation n’est pas recommandée en présence de glaucome à angle fermé.
- Maladie cardiovasculaire symptomatique.
- Troubles cardiovasculaires graves : Les capsules d’atomoxétine ne doivent pas être utilisées chez les patients atteints de troubles cardiovasculaires graves dont l’état pourrait se détériorer en présence d’une élévation d’importance clinique de la tension artérielle ou de la fréquence cardiaque.
- Hypertension modérée ou grave.
- Artériosclérose grave.
- Hyperthyroïdie non maîtrisée.
MISES EN GARDE ET PRÉCAUTIONS
POSSIBILITÉ D’EFFETS SUR LE COMPORTEMENT ET LES ÉMOTIONS POUVANT ABOUTIR À UNE AUTOMUTILATION
- Données d’essais cliniques contrôlés par placebo chez l’enfant : Une méta-analyse d’études contrôlées par placebo de 6 à 18 semaines a révélé une fréquence accrue d’événements liés au suicide chez les enfants et les adolescents traités par le chlorhydrate d’atomoxétine par rapport à ceux recevant un placebo. Sur les 1 357 patients ayant reçu l’atomoxétine, 5 (soit 0,37 %) ont eu des pensées suicidaires par rapport à aucun des 851 patients (soit 0 %) ayant reçu le placebo. De plus, une tentative de suicide (par surdosage) a été signalée chez un patient prenant de l’atomoxétine. Aucun décès par suicide n’a eu lieu pendant ces essais (voir aussi MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Enfants de 6 à 18 ans).
Données de pharmacovigilance : De très rares cas de pensées suicidaires, de tentatives de suicide, de dépression suicidaire et de suicides ont été signalés chez les enfants, adolescents et adultes (voir EFFETS INDÉSIRABLES, Effets indésirables signalés après la commercialisation du produit, tableaux 8 et 9).
Le TDAH et les comorbidités apparentées peuvent être associés à un risque accru de pensées ou de comportements suicidaires. On recommande de surveiller étroitement l’apparition de pensées suicidaires ou de tout autre indice de comportement suicidaire potentiel, quel que soit l’âge du patient. Il faut notamment surveiller l’apparition de changements émotionnels ou comportementaux de type agitation ainsi que toute détérioration du tableau clinique.
Les familles et les soignants des enfants traités par APO-ATOMOXETINE doivent être informés de l’importance de surveiller l’état des jeunes patients en vue de déceler toute manifestation telle que l’agitation, l’anxiété, les crises de panique, l’hostilité, l’irritabilité, l’hypomanie ou la manie, les modifications inhabituelles du comportement et autres symptômes, ainsi que l’apparition de pensées suicidaires, particulièrement après l’amorce du traitement ou un changement de dose. De tels symptômes doivent être signalés immédiatement aux professionnels de la santé. La surveillance doit comprendre une observation quotidienne des jeunes patients par leurs familles et soignants.
Dépistage du trouble bipolaire
Il faut user de prudence particulière en présence de TDAH et de trouble bipolaire concomitant, car un épisode mixte ou maniaque pourrait être induit par le médicament dans ce contexte. Il importe, avant d’administrer l’atomoxétine, d’examiner les patients atteints de symptômes dépressifs afin de dépister un risque de trouble bipolaire; l’examen doit comprendre une anamnèse détaillée incluant les antécédents psychiatriques personnels et familiaux sur les plans du suicide, du trouble bipolaire et de la dépression.
Apparition de nouveaux symptômes psychotiques ou maniaques
Il peut apparaître, chez l’enfant ou l’adolescent sans antécédents de trouble psychotique ou de manie et recevant de l’atomoxétine à posologie usuelle, des symptômes de psychose ou de manie (p. ex. : hallucinations, pensées délirantes, manie). Si de tels symptômes se manifestent, l’atomoxétine pourrait être en cause et l’arrêt du traitement devrait être envisagé. Dans une méta-analyse de plusieurs études à court terme, contrôlées par placebo, de tels symptômes étaient survenus chez environ 0,2 % des patients recevant l’atomoxétine (soit 4 des 1939 patients exposés à l’atomoxétine à posologie usuelle pendant plusieurs semaines) par rapport à aucun des 1056 patients recevant le placebo.
Psychose préexistante
Les médicaments contre le TDAH peuvent exacerber les symptômes des troubles du comportement et de la pensée chez les patients atteints d’affections psychotiques.
Atteinte hépatique grave
Des rapports de pharmacovigilance ont fait état de rares cas d’atteinte hépatique grave, y compris une insuffisance hépatique aiguë chez les patients prenant de l’atomoxétine. Aucun signe d’atteinte hépatique n’a été signalé durant les essais cliniques menés auprès d’environ 6000 patients, mais on a signalé, après la commercialisation du produit, de rares cas de lésion hépatique d’importance clinique, probablement ou possiblement liés à l’atomoxétine. Dans un cas, l’atteinte hépatique, qui s’exprimait par une élévation des enzymes hépatiques (jusqu’à 40 fois la limite supérieure de la normale [LSN]) et un ictère (bilirubine jusqu’à 12 fois la LSN), est réapparue après la reprise du traitement et a régressé complètement après le retrait définitif du médicament, ce qui indique que l’atomoxétine était probablement responsable de l’atteinte hépatique. Ce patient s’est rétabli de sa lésion hépatique et n’a pas eu besoin d’une transplantation hépatique. De telles réactions peuvent apparaître plusieurs mois après le début du traitement, et les anomalies biochimiques peuvent continuer à s’aggraver plusieurs semaines après l’arrêt du traitement. Un cas d’insuffisance hépatique ayant nécessité une transplantation hépatique a été signalé chez un enfant recevant de l’atomoxétine. Ces réactions n’étant probablement pas toutes signalées, il est impossible d’estimer leur incidence réelle. Toute atteinte hépatique grave, quel que soit le médicament en cause, risque de se transformer en insuffisance hépatique aiguë potentiellement mortelle ou de nécessiter une transplantation hépatique.
En présence d’ictère ou de signes biochimiques d’atteinte hépatique, il faut cesser définitivement le traitement par APO-ATOMOXETINE. Il faut effectuer un bilan hépatique au premier signe ou symptôme de dysfonctionnement hépatique (p. ex. : prurit, urine foncée, ictère, sensibilité au quadrant supérieur droit de l’abdomen ou syndrome grippal inexpliqué). Voir aussi RENSEIGNEMENTS POUR LE CONSOMMATEUR.
Allergie
On a signalé de rares cas de réactions allergiques, dont des réactions anaphylactiques, des éruptions cutanées, l’œdème de Quincke et l’urticaire, chez les patients prenant de l’atomoxétine.
Effets sur la croissance
La croissance et le développement doivent être surveillés au cours du traitement par l’atomoxétine. Les patients nécessitant un traitement à long terme doivent être surveillés. Chez les patients dont la croissance ou la prise de poids n’est pas satisfaisante, il convient d’envisager une réduction de la dose ou l’interruption du traitement.
En association avec une perte d’appétit, certains patients présentent un retard de croissance tôt au cours du traitement, tant sur le plan du gain de poids que sur celui du gain de taille. En général, après un ralentissement initial des gains de poids et de taille, les patients traités par l’atomoxétine rattrapent, au cours du traitement à long terme, la taille et le poids moyens prévus selon les données de groupe au départ.
En général, le gain de poids et de taille chez les enfants traités par l’atomoxétine accuse un certain retard au cours des premiers 9 à 12 mois de traitement, par rapport à ce qui était prévu selon les données normatives de la population. Par la suite, le gain de poids reprend, et après environ 3 ans de traitement par l’atomoxétine, les patients avaient pris en moyenne 17,9 kg, soit 0,5 kg de plus que ce qui était prévu selon leurs données de groupe au départ. Après environ 12 mois, le gain de taille se stabilise, et après 3 ans, les patients traités par l’atomoxétine avaient pris en moyenne 19,4 cm, soit 0,4 cm de moins que ce qui était prévu selon leurs données de groupe au départ.
Appareil cardiovasculaire
Atteinte cardiovasculaire préexistante
APO-ATOMOXETINE peut entraîner une élévation de la fréquence cardiaque et de la tension artérielle. Il est recommandé de mesurer la fréquence cardiaque et la tension artérielle avant l’amorce du traitement, après l’augmentation ou la diminution de la dose et de façon périodique au cours du traitement en vue de détecter des élévations potentielles d’importance clinique, particulièrement au cours des premiers mois de traitement.
Il convient d’user de prudence lors de l’emploi d’APO-ATOMOXETINE chez les patients dont l’état sous-jacent pourrait être aggravé par des élévations de la tension artérielle ou de la fréquence cardiaque, comme les patients atteints d’hypertension, de tachycardie ou de maladie cardiovasculaire ou cérébrovasculaire (voir CONTRE-INDICATIONS et EFFETS INDÉSIRABLES).
De plus, APO-ATOMOXETINE doit être administré avec prudence chez les patients atteints du syndrome du QT long congénital ou acquis (par exemple, en raison de l’administration concomitante d’un médicament qui peut prolonger l’intervalle QT) ou présentant des antécédents familiaux de prolongation de l’intervalle QT. Avant d’instaurer un traitement par APO-ATOMOXETINE, il faut rechercher les atteintes cardiovasculaires ou cérébrovasculaires préexistantes ou sous-jacentes; de plus, au cours du traitement, il faudra surveiller l’apparition de nouvelle atteinte cardiaque ou cérébrale.
On a signalé des cas d’hypotension orthostatique chez des sujets recevant de l’atomoxétine. Lors des essais à court terme contrôlés par placebo regroupant enfants et adolescents, 5,2 % (34/657) des sujets du groupe recevant l’atomoxétine et 2,0 % (8/408) de ceux du groupe placebo ont présenté des symptômes d’hypotension orthostatique. Il faut user de prudence avec APO-ATOMOXETINE en présence d’état prédisposant à l’hypotension, ou d’affections liées à des variations soudaines de la fréquence cardiaque ou de la tension artérielle.
Les élévations de la tension artérielle et de la fréquence cardiaque observées au cours du traitement par l’atomoxétine dans le cadre d’essais cliniques contrôlés par placebo menés chez des enfants et des adultes atteints de TDAH sont indiquées aux tableaux 1 et 2, respectivement.
Tableau 1 : Proportion d’enfants atteints de TDAH traités par l’atomoxétine (peu importe la dose) ou recevant le placebo, chez qui une élévation donnée de la tension artérielle diastolique et systolique et de la fréquence cardiaque a été observée au cours d’essais de courte durée contrôlés par placebo
| Paramètre (unité) | Variation par rapport aux valeurs initiales (seuil d’intérêt) | Pourcentage (%) d’enfants atteints de TDAH | |||
| Durée d’observation | |||||
Maximum (changement à toute visite suivant la visite initiale) | Critère d’évaluation (changement à la dernière visite) | ||||
| Atomoxétine n = 2 287 | Placebo n = 1 334 | Atomoxétine n = 2 287 | Placebo n = 1 334 | ||
| TA diastolique (mm Hg) | 5 10 20 | 63 42 10 | 54 33 7 | 39 22 4 | 30 15 2 |
| TA systolique (mm Hg) | 5 10 20 | 60 42 12 | 55 36 9 | 36 22 5 | 32 17 3 |
Fréquence cardiaque (battements/min) | 10 20 40 | 49 23 2 | 36 11 1 | 31 12 1 | 18 4 0 |
Tableau 2 : Proportion de patients adultes atteints de TDAH traités par l’atomoxétine
(peu importe la dose) ou recevant le placebo, chez qui une élévation donnée de la tension artérielle diastolique et systolique et de la fréquence cardiaque a été observée au cours d’essais contrôlés par placebo de longue durée
| Paramètre (unité) | Variation par rapport aux valeurs initiales (seuil d’intérêt) | Pourcentage (%) de patients adultes atteints de TDAH | |||
| Durée d’observation | |||||
Maximum (changement à toute visite suivant la visite initiale) | Critère d’évaluation (changement à la dernière visite) | ||||
Atomoxétine n = 499 | Placebo n = 1 334 | Atomoxétine n = 499 | Placebo n = 1 334 | ||
| TA diastolique (mm Hg) | 5 10 20 | 53 31 4 | 49 23 2 | 31 15 2 | 24 10 1 |
| TA systolique (mm Hg) | 5 10 20 | 59 37 11 | 56 38 8 | 33 20 4 | 25 12 3 |
Fréquence cardiaque (battements/min) | 10 20 40 | 57 23 1 | 38 11 0 | 30 8 0 | 18 3 0 |
Les élévations globales de la tension artérielle et de la fréquence cardiaque observées au cours du traitement par l’atomoxétine dans le cadre d’essais cliniques contrôlés et non contrôlés menés chez des enfants atteints de TDAH sont indiquées au tableau 3.
Tableau 3 : Proportion moyenne d’enfants atteints de TDAH traités par l’atomoxétine
(peu importe la dose) ou recevant le placebo, chez qui une élévation donnée de la tension artérielle diastolique et systolique et de la fréquence cardiaque a été observée au cours d’essais cliniques contrôlés et non contrôlés
| Paramètre (unité) | Variation par rapport aux valeurs initiales (seuil d’intérêt) | Atomoxétine n = 8 417 Pourcentage (%) d’enfants atteints de TDAH | |
| Durée d’observation | |||
Maximum (changement à toute visite suivant la visite initiale) | Critère d’évaluation (changement à la dernière visite) | ||
| TA diastolique (mm Hg) | 5 10 20 | 74 56 18 | 41 24 5 |
| TA systolique (mm Hg) | 5 10 20 | 73 57 23 | 42 27 8 |
Fréquence cardiaque (battements/min) | 10 20 40 | 64 39 5 | 31 12 1 |
Mort subite et malformations cardiaques préexistantes ou autres problèmes cardiaques graves
Enfants et adolescents : On a signalé, chez les enfants et les adolescents recevant de l’atomoxétine à posologie usuelle, des morts subites en présence de malformation cardiaque ou d’autre problème cardiaque grave ainsi que chez certains patients sans anomalie cardiaque structurelle. Certains problèmes cardiaques graves augmentent d’emblée le risque de mort subite; toutefois, en règle générale, il faut éviter l’emploi de l’atomoxétine chez l’enfant ou l’adolescent porteur de malformation cardiaque grave, de myocardiopathie, d’anomalie grave du rythme cardiaque ou d’autre problème cardiaque grave pouvant accroître la vulnérabilité aux effets noradrénergiques de l’atomoxétine.
Adultes : On a signalé des cas de mort subite, d’accident vasculaire cérébral et d’infarctus du myocarde chez des adultes recevant de l’atomoxétine à posologie usuelle dans le cadre du traitement d’un TDAH. Le rôle de l’atomoxétine dans ces cas de mort subite chez l’adulte est inconnu; les adultes sont plus susceptibles que les enfants de présenter une malformation cardiaque grave, une myocardiopathie, une anomalie grave du rythme cardiaque, une coronaropathie ou tout autre problème cardiaque grave. On doit envisager de ne pas administrer d’atomoxétine à un adulte atteint d’anomalie cardiaque d’importance clinique.
Généralités
Enfants : Théoriquement, au plan pharmacologique, tous les médicaments indiqués contre le TDAH pourraient accroître le risque de mort subite ou de décès lié à des troubles cardiaques. Même si l’on n’a pas confirmé que ces médicaments augmentaient effectivement le risque d’effets indésirables de nature cardiaque, les professionnels de la santé doivent tenir compte de ce risque potentiel.
Il convient d’user de prudence avec tous les sympathomimétiques prescrits contre le TDAH chez les patients qui : a) pratiquent des activités physiques intenses b) prennent des stimulants ou c) ont des antécédents familiaux de mort subite ou de décès lié à des troubles cardiaques. Avant d’administrer un sympathomimétique, il faut vérifier les antécédents personnels et familiaux du patient (dont les antécédents familiaux de mort subite ou d’arythmie ventriculaire) et faire un examen physique à la recherche de maladies cardiaques. En présence de facteurs de risque pertinents, selon le jugement du clinicien, on pourra envisager une évaluation cardiovasculaire plus poussée (p. ex. : un électrocardiogramme et une échographie cardiaque). Si des symptômes tels qu’une douleur thoracique à l’effort, une syncope inexpliquée ou tout autre symptôme évocateur de maladie cardiaque survenait durant un traitement contre le TDAH, le patient devrait être soumis rapidement à une évaluation cardiaque. Les patients recevant de l’atomoxétine en traitement prolongé devraient subir périodiquement une évaluation cardiovasculaire (voir POSOLOGIE ET ADMINISTRATION).
Appareil génito-urinaire
Effets sur le débit urinaire : Lors des essais contrôlés sur le TDAH chez l’adulte, le taux de rétention urinaire et de retard de la miction était plus élevé chez les sujets recevant l’atomoxétine que chez ceux recevant le placebo. Il faut considérer tout cas de rétention urinaire ou de retard de la miction comme potentiellement causé par l’atomoxétine.
Priapisme : De rares cas de priapisme, défini par une érection pénienne douloureuse ou non douloureuse durant plus de 4 heures, ont été signalés après la commercialisation du chlorhydrate d’atomoxétine chez des enfants et des adultes traités par cet agent. Dans les cas pour lesquels on disposait de renseignements de suivi, les érections ont disparu, dont certaines après l’arrêt du traitement par le chlorhydrate d’atomoxétine. En présence d’un priapisme soupçonné, il faut consulter un médecin sans tarder.
Appareil vasculaire
Vasculopathie périphérique, y compris phénomène de Raynaud
Les médicaments utilisés dans le traitement du TDAH, qu’ils soient stimulants ou non (atomoxétine), sont associés à une vasculopathie périphérique, y compris au phénomène de Raynaud. Les signes et symptômes sont habituellement intermittents et légers; toutefois les séquelles très rares incluent l’ulcération digitale et/ou la décomposition des tissus mous. Les effets d’une vasculopathie périphérique, y compris le phénomène de Raynaud, ont été observés dans les rapports de postcommercialisation à différents moments et à des doses thérapeutiques variées dans tous les groupes d’âge durant le traitement. Les signes et symptômes s’estompent généralement après diminution de la dose ou arrêt du traitement. Il est nécessaire d’examiner minutieusement toute modification des doigts durant le traitement du TDAH par des médicaments. Une évaluation clinique plus poussée (p. ex. orientation en rhumatologie) pourrait être appropriée chez certains patients.
Populations particulières
Femmes enceintes : Aucune étude contrôlée adéquate n’a été menée chez la femme enceinte. APO-ATOMOXETINE ne doit pas être administré durant la grossesse sauf si les avantages escomptés justifient les risques pour le fœtus. Les effets de l’atomoxétine sur le travail et l’accouchement chez l’humain sont inconnus.
L’exposition de femmes enceintes à l’atomoxétine pendant les essais cliniques était très limitée.
Femmes qui allaitent : Chez le rat, l’atomoxétine et ses métabolites sont excrétés dans le lait. On ignore si l’atomoxétine passe dans le lait humain. Il faut user de prudence si l’on administre APO-ATOMOXETINE à une femme qui allaite.
Enfants (< 6 ans) : L’innocuité et l’efficacité de l’atomoxétine chez l’enfant de moins de 6 ans n’ont pas été établies.
Enfants (de 6 à 18 ans)
Risque de comportements et de pensées suicidaires chez les enfants (voir aussi MISES EN GARDE ET PRÉCAUTIONS – POSSIBILITÉ D’EFFETS SUR LE COMPORTEMENT ET LES ÉMOTIONS POUVANT ABOUTIR À UNE AUTOMUTILATION).
Données d’essais cliniques contrôlés par placebo en pédiatrie : Une méta-analyse de 12 études contrôlées par placebo (11 sur le TDAH et 1 sur l’énurésie) à court terme (6 à 18 semaines) a révélé un risque accru d’événements liés au suicide chez l’enfant et l’adolescent recevant de l’atomoxétine par rapport au groupe témoin. Sur les 1 357 patients ayant reçu l’atomoxétine, 5 (soit 0,37 %) ont présenté des pensées suicidaires par rapport à aucun des 851 patients (soit 0 %) recevant le placebo. De plus, une tentative de suicide (par surdosage) a été signalée dans le groupe recevant l’atomoxétine. Ces six cas ont été signalés chez des patients de sexe masculin âgés de 7 à 12 ans et qui prenaient de l’atomoxétine. Aucun cas n’a été observé chez les adolescents plus âgés, qui constituaient environ 25 % de la population étudiée. Le délai d’apparition variait de 9 à 32 jours, et la posologie allait de 0,48 à 1,40 mg/kg/jour. Une analyse semblable de patients adultes traités par l’atomoxétine contre le TDAH ou un trouble dépressif majeur (TDM) n’a révélé aucune augmentation du risque de pensées ou de comportements suicidaires chez ceux qui prenaient l’atomoxétine par rapport à ceux qui recevaient le placebo.
Ces résultats excluent 6 cas (3 dans le groupe traité par l’atomoxétine et 3 dans le groupe placebo) non mortels de passage à l’acte possiblement de type automutilation, à visée inconnue, comprenant des cas de brûlures et de prise de plusieurs doses du médicament à la fois.
Données de pharmacovigilance : On a signalé de très rares cas de pensées suicidaires, de tentative de suicide, de dépression suicidaire et de suicide chez l’enfant, l’adolescent et l’adulte (voir EFFETS INDÉSIRABLES, Effets indésirables signalés après la commercialisation du produit, tableaux 8 et 9).
On recommande de surveiller de près l’apparition de pensées suicidaires ou de tout autre indicateur de risque suicidaire chez les patients de tous âges. Il faut notamment surveiller l’apparition de changements émotionnels ou comportementaux de type agitation ainsi que toute détérioration du tableau clinique.
Irritabilité et sautes d’humeur : Données des essais cliniques
Les essais cliniques chez l’enfant et l’adolescent montrent que l’irritabilité, les sautes d’humeur, l’agressivité, les pleurs et l’envie de pleurer sont plus fréquents chez les sujets recevant l’atomoxétine que chez ceux recevant le placebo (voir EFFETS INDÉSIRABLES, tableaux 4 et 5). L’existence d’un lien entre ces manifestations et les comportements suicidaires chez l’enfant et l’adolescent atteints de TDAH demeure incertaine.
Agressivité ou hostilité
Il y a lieu de surveiller l’apparition ou l’aggravation de l’agressivité ou de l’hostilité chez les patients qui commencent un traitement contre le TDAH.
Il faut indiquer aux soignants et aux patients de communiquer immédiatement avec le médecin s’ils remarquent une augmentation de l’agressivité ou de l’hostilité.
On a observé de l’agressivité ou de l’hostilité chez les patients atteints de TDAH, et ces comportements ont également été signalés lors du traitement du TDAH avec certains médicaments.
Bien qu’il n’y ait aucune preuve concluante d’un lien causal entre l’atomoxétine et l’agressivité ou l’hostilité, ces comportements ont été observés plus fréquemment, dans les essais cliniques, chez les enfants, les adolescents et les adultes recevant l’atomoxétine que chez ceux recevant le placebo (rapport de risque variant de 1,03 chez les enfants et les adolescents à 1,38 chez les adultes [statistiquement non significatif]).
Personnes âgées (> 65 ans) : L’innocuité et l’efficacité de l’atomoxétine en gériatrie n’ont pas été établies.
Surveillance et épreuves de laboratoire
Il n’est pas nécessaire d’effectuer des épreuves de laboratoire périodiques.
Métabolisme du CYP2D6 : Les métaboliseurs lents (ML) du CYP2D6 présentent une ASC 10 fois plus élevée et une concentration maximale 5 fois plus élevée que les métaboliseurs rapides (MR) pour une posologie donnée d’atomoxétine. Environ 7 % des Caucasiens sont des ML. Des épreuves de laboratoire permettent d’identifier les ML. Le taux sanguin observé chez les ML est similaire à celui de sujets prenant un puissant inhibiteur du CYP2D6. Le taux sanguin élevé mesuré chez les ML entraîne une augmentation de la fréquence de certains effets indésirables de l’atomoxétine (voir EFFETS INDÉSIRABLES).
EFFETS INDÉSIRABLES
On a administré, dans le cadre d’études cliniques, de l’atomoxétine à 3 262 enfants ou adolescents et à 471 adultes, tous atteints de TDAH. Lors de ces essais cliniques, 1 409 patients (1 236 enfants ou adolescents et 173 adultes) ont été traités pendant plus d’un an et 1 940 patients (1 704 enfants ou adolescents et 236 adultes), pendant plus de 6 mois.
Les données de la présente section ne peuvent permettre de prédire la fréquence d’effets indésirables en pratique courante, puisque les caractéristiques des patients ainsi que d’autres éléments diffèrent de ceux des essais cliniques. De même, les fréquences citées ne peuvent être comparées à celles observées dans d’autres études cliniques faisant intervenir des traitements, des usages ou des chercheurs différents. Les données présentées ci-dessous peuvent être utiles au médecin pour l’aider à estimer la contribution relative des facteurs médicamenteux ou autres à la fréquence d’effets indésirables dans la population étudiée.
Essais cliniques menés chez l’enfant et l’adolescent
Effets indésirables ayant motivé l’abandon du traitement lors des essais cliniques menés chez l’enfant et l’adolescent : Lors des essais à court terme contrôlés par placebo menés chez l’enfant et l’adolescent, 4,1 % (27/661) des sujets recevant l’atomoxétine et 1,2 % (5/410) des sujets recevant le placebo ont abandonné le traitement par suite d’effet indésirable. Dans l’ensemble des études (y compris les études ouvertes et les études à long terme), 5,8 % des métaboliseurs rapides (MR) et 8,9 % des métaboliseurs lents (ML) ont abandonné le traitement par suite d’effet indésirable. Les motifs d’abandon signalés par plus de 1 patient traité par l’atomoxétine étaient les suivants : somnolence (0,8 %, n = 5), agressivité (0,5 %, n = 3), irritabilité (0,5 %, n = 3), vomissements (0,5 %, n = 3) et douleurs abdominales (0,3 %, n = 2).
Effets indésirables fréquents lors des essais cliniques à court terme contrôlés par placebo chez l’enfant et l’adolescent : Le tableau 4 énumère les effets indésirables fréquemment associés à l’atomoxétine (fréquence de 2 % ou plus) et observés moins fréquemment chez les patients recevant un placebo lors de l’ensemble des essais cliniques à court terme contrôlés par placebo. Les résultats étaient similaires dans les essais à 2 prises par jour et ceux à 1 prise par jour, sauf dans le cas des effets indésirables énumérés au tableau 5, dont la fréquence différait selon le nombre de prises par jour. Les effets indésirables observés le plus souvent chez les sujets recevant de l’atomoxétine (fréquence de 5 % ou plus et au moins deux fois plus élevée que chez ceux recevant un placebo, quel que soit le nombre de prises par jour) étaient les suivants : diminution de l’appétit, étourdissement, dyspepsie, fatigue et/ou léthargie, irritabilité, nausées, somnolence et vomissements (voir le tableau 4). Des données additionnelles sur la tension artérielle et la fréquence cardiaque provenant d’essais cliniques sur le TDAH sont présentées aux tableaux 1 à 3.
Tableau 4 : Effets indésirables associés couramment à l’atomoxétine pendant les essais cliniques contrôlés par placebo menés chez l’enfant et l’adolescent atteints de TDAHa
| Effet indésirable | Pourcentage de patients ayant signalé l’effet | |
| Atomoxétine (n = 657) | Placebo (n = 408) | |
| Troubles digestifs | ||
| Douleurs abdominales hautes | 18 | 13 |
| Dyspepsie | 5 | 1 |
| Nausées | 9 | 6 |
| Vomissements | 11 | 6 |
| Troubles généraux | ||
| Fatigue et/ou léthargie | 8 | 4 |
| Examens | ||
| Perte de poids | 2 | 0 |
| Troubles métaboliques et nutritionnels | ||
| Anorexie | 2 | < 1 |
| Diminution de l’appétit | 16 | 6 |
| Troubles du système nerveux | ||
| Étourdissements | 5 | 2 |
| Céphalées | 21 | 20 |
| Somnolence | 10 | 4 |
| Troubles psychiatriques | ||
| Irritabilité | 7 | 4 |
| Sautes d’humeur | 2 | < 1 |
| Troubles respiratoires | ||
| Rhinorrhée | 4 | 2 |
| Troubles de la peau et des tissus sous-cutanés | ||
| Éruption cutanée | 3 | 1 |
a Effets signalés par au moins 2 % des patients recevant l’atomoxétine et plus souvent que par ceux recevant le placebo. La fréquence des effets suivants était inférieure à 2 %, mais ils ont été signalés par plus de patients recevant l’atomoxétine que par ceux recevant le placebo et pourraient être liés au traitement par l’atomoxétine : agressivité, augmentation de la tension artérielle, réveil matinal précoce, bouffées de chaleur, mydriase, tachycardie sinusale, pleurs, envie de pleurer et pensées suicidaires. Les effets suivants ont été signalés par au moins 2 % des patients recevant l’atomoxétine, aussi souvent ou moins souvent que par ceux recevant le placebo : toux, diarrhée, insomnie, congestion nasale, rhinopharyngite, pharyngite, pyrexie, infection des voies respiratoires supérieures.
Tableau 5 : Effets indésirables fréquemment associés à l’atomoxétine dans les essais à court terme (9 semaines ou moins) chez l’enfant et l’adolescenta
| Effet indésirable | Pourcentage de patients ayant signalé l’effet Prise 2 fois par jour | Pourcentage de patients ayant signalé l’effet - Prise 1 fois par jour | ||
Atomoxétine (n = 340) | Placebo (n = 207) | Atomoxétine (n = 317) | Placebo (n = 201) | |
| Troubles digestifs | ||||
| Douleurs abdominales | 1 | < 1 | 3 | < 1 |
| Douleurs abdominales hautes | 21 | 16 | 15 | 8 |
| Constipation | 3 | 1 | < 1 | 0 |
| Dyspepsie | 4 | 2 | 6 | < 1 |
| Nausées | 7 | 8 | 10 | 4 |
| Vomissements | 12 | 9 | 11 | 2 |
| Troubles généraux | ||||
| Fatigue et/ou léthargie | 5 | 5 | 11 | 2 |
| Pyrexie | 5 | 7 | 6 | 4 |
| Infections et infestations | ||||
| Otite | 3 | 1 | 1 | < 1 |
| Grippe | 3 | 1 | 1 | < 1 |
| Pharyngite à streptocoque | 2 | < 1 | < 1 | < 1 |
| Examens | ||||
| Perte de poids | 3 | 0 | 2 | 0 |
| Troubles métaboliques et nutritionnels | ||||
| Anorexie | 2 | < 1 | 3 | < 1 |
| Diminution de l’appétit | 13 | 6 | 19 | 5 |
| Troubles du système nerveux | ||||
| Étourdissements | 6 | 3 | 4 | < 1 |
| Céphalées | 28 | 25 | 14 | 15 |
| Sédation | 1 | 1 | 3 | 1 |
| Somnolence | 7 | 5 | 14 | 3 |
| Troubles psychiatriques | ||||
| Agressivité | 1 | 1 | 3 | < 1 |
| Pleurs | 2 | 1 | 1 | 0 |
| Sautes d’humeur | 2 | 0 | 3 | 1 |
| Irritabilité | 8 | 5 | 6 | 3 |
| Effet indésirable | Pourcentage de patients ayant signalé l’effet Prise 2 fois par jour | Pourcentage de patients ayant signalé l’effet - Prise 1 fois par jour | ||
Atomoxétine (n = 340) | Placebo (n = 207) | Atomoxétine (n = 317) | Placebo (n = 201) | |
| Troubles respiratoires | ||||
| Toux | 11 | 7 | 6 | 9 |
| Rhinorrhée | 4 | 3 | 3 | 1 |
| Troubles de la peau et des tissus sous-cutanés | ||||
| Éruption cutanée | 4 | 1 | 2 | 1 |
a Effets signalés par au moins 2 % des patients recevant l’atomoxétine et plus souvent que par ceux recevant le placebo, dans les essais portant sur 1 ou 2 prises par jour.
Les effets indésirables suivants sont survenus chez des enfants et des adolescents lors d’essais cliniques en cours :
Fréquents : dépression (y compris dépression majeure, symptômes de dépression, humeur dépressive et dysphorie), insomnie (y compris insomnie d’endormissement, insomnie du milieu de la nuit et insomnie du matin) et prurit.
Peu fréquents : asthénie, palpitations, tachycardie sinusale, syncope (y compris syncope vasovagale) et tremblements.
Les effets indésirables suivants sont survenus chez au moins 2 % des métaboliseurs lents (ML) du CYP2D6 enfants et adolescents, et soit deux fois plus souvent, soit statistiquement plus souvent, chez les ML que chez les métaboliseurs rapides (MR) du CYP2D6 : diminution de l’appétit (24 % des ML, 17 % des MR), insomnie et réveils au milieu de la nuit (14 % des ML, 7 % des MR), perte de poids (7 % des ML, 4 % des MR), constipation (7 % des ML, 4 % des MR), sédation (4 % des ML, 2 % des MR), dépression et/ou humeur dépressive (5 % des ML, 3 % des MR), éraflure (4 % des ML, 2 % des MR), tremblements (5 % des ML, 1 % des MR), réveil matinal précoce (2 % des ML, 1 % des MR), énurésie (3 % des ML, 1 % des MR), prurit (3 % des ML, 1 % des MR), mydriase (2 % des ML, 1 % des MR), conjonctivite (3 % des ML, 1 % des MR), syncope (2 % des ML, 1 % des MR), morsure d’animal (2 % des ML, 1 % des MR).
Essais cliniques menés chez l’adulte
Effets indésirables ayant motivé l’abandon du traitement lors des essais cliniques à court terme contrôlés par placebo, menés chez l’adulte : Dans les essais à court terme contrôlés par placebo chez l’adulte, 8,5 % (23/270) des sujets recevant l’atomoxétine et 3,4 % (9/266) des sujets recevant le placebo ont abandonné le traitement par suite d’effet indésirable. Les motifs d’abandon suivants étaient signalés par plus de 1 patient traité par l’atomoxétine : insomnie (1,1 %, n = 3), douleurs thoraciques (0,7 %, n = 2), palpitations (0,7 %, n = 2) rétention urinaire (0,7 %, n = 2).
Effets indésirables observés couramment lors des essais cliniques à court terme contrôlés par placebo menés chez l’adulte : Le tableau 6 énumère les effets indésirables fréquemment associés à l’atomoxétine (fréquence de 2 % ou plus) et plus fréquents que chez les patients recevant le placebo.
Chez les patients traités par l’atomoxétine, les effets indésirables suivants ont été les plus fréquents (fréquence de 5 % ou plus et deux fois plus fréquents au moins que chez les patients recevant le placebo) : constipation, bouche sèche, nausées, diminution de l’appétit, étourdissements, insomnie, diminution de la libido, problèmes d’éjaculation, trouble d’érection, retard de la miction et/ou rétention urinaire et/ou dysurie et dysménorrhée (voir le tableau 6). Des données additionnelles sur la tension artérielle et la fréquence cardiaque provenant d’essais cliniques sur le TDAH sont présentées aux tableaux 1 à 3.
Tableau 6 : Effets indésirables fréquemment associés à l’atomoxétine dans les essais à court terme (10 semaines ou moins) chez l’adulte
| Pourcentage de patients ayant signalé une réaction | ||
| Effet indésirablea | Atomoxétine (n = 269) | Placebo (n = 263) |
| Troubles cardiaques | ||
| Palpitations | 4 | 1 |
| Troubles digestifs | ||
| Constipation | 10 | 4 |
| Bouche sèche | 21 | 6 |
| Dyspepsie | 6 | 4 |
| Flatulences | 2 | 1 |
| Nausées | 12 | 5 |
| Troubles généraux | ||
| Fatigue et/ou léthargie | 7 | 4 |
| Pyrexie | 3 | 2 |
| Frissons | 3 | 1 |
| Infections | ||
| Sinusite | 6 | 4 |
| Examens | ||
| Perte de poids | 2 | 1 |
| Troubles métaboliques et nutritionnels | ||
| Diminution de l’appétit | 10 | 3 |
Troubles musculosquelettiques | ||
| Myalgie | 3 | 2 |
| Troubles du système nerveux | ||
| Étourdissements | 6 | 2 |
| Céphalée | 17 | 17 |
| Insomnie et/ou insomnie du milieu de la nuit | 17 | 8 |
| Paresthésies | 4 | 2 |
| Céphalée sinusale | 3 | 1 |
| Troubles psychiatriques | ||
| Rêves anormaux | 4 | 3 |
| Diminution de la libido | 6 | 2 |
| Trouble du sommeil | 4 | 2 |
| Troubles rénaux et urinaires | ||
| Retard de la miction et/ou rétention urinaire et dysurie | 8 | 0 |
| Troubles du système reproducteur et des seins | ||
| Dysménorrhéec | 7 | 3 |
| Absence d’éjaculationb et/ou trouble d’éjaculationb | 5 | 2 |
| Dysfonction érectileb | 7 | 1 |
| Impuissanceb | 3 | 0 |
| Retard menstruelc | 2 | 1 |
| Trouble menstruelc | 3 | 2 |
| Irrégularité menstruellec | 2 | 0 |
| Orgasme anormal | 2 | 1 |
| Prostatiteb | 3 | 0 |
| Peau et tissus sous-cutanés | ||
| Éruption cutanée | 2 | 1 |
| Transpiration accrue | 4 | 1 |
| Troubles vasculaires | ||
| Bouffées de chaleur | 3 | 1 |
a Effets signalés par au moins 2 % des patients traités par l’atomoxétine et plus souvent que par ceux recevant le placebo. La fréquence des effets suivants était inférieure à 2 %, mais ils ont été signalés par plus de patients recevant l’atomoxétine que par ceux recevant le placebo et pourraient être liés au traitement par l’atomoxétine : réveil matinal précoce, refroidissement des extrémités, tachycardie. Les effets suivants ont été signalés par au moins 2 % des patients traités par l’atomoxétine et aussi souvent ou plus souvent que par ceux recevant le placebo : douleurs abdominales hautes, arthralgie, dorsalgie, toux, diarrhée, grippe, irritabilité, rhinopharyngite, mal de gorge, infection des voies respiratoires supérieures, vomissements.
b En fonction du nombre total d’hommes (atomoxétine, n = 174; placebo, n = 172). c En fonction du nombre total de femmes (atomoxétine, n = 95; placebo, n = 91).
Les effets indésirables suivants sont survenus chez des adultes lors d’essais cliniques en cours :
Fréquents : agitation, asthénie, dysgueusie, sensation d’agitation, bouffées de chaleur, hyperhidrose, pollakiurie, somnolence (y compris sédation), douleur aux testicules, soif et tremblements.
Peu fréquents : sensation de froid, spasmes musculaires, prurit, nervosité, urticaire et vision brouillée.
Les effets indésirables suivants sont survenus chez au moins 2 % des ML du CYP2D6 adultes et étaient significativement plus fréquents sur le plan statistique chez les ML que chez les MR du CYP2D6 : vision brouillée (3,9 % des ML, 1,3 % des MR), sécheresse de la bouche (34,5 % des ML, 17,4 % des MR), constipation (11,3 % des ML, 6,7 % des MR), sensation d’agitation (4,9 % des ML, 1,9 % des MR), diminution de l’appétit (23,2 % des ML, 14,7 % des MR), tremblements (5,4 % des ML, 1,2 % des MR), insomnie (19,2 % des ML, 11,3 % des MR), trouble du sommeil (6,9 % des ML, 3,4 % des MR), insomnie du milieu de la nuit (5,4 % des ML, 2,7 % des MR), insomnie du matin (3,0 % des ML, 0,9 % des MR), rétention urinaire (5,9 % des ML, 1,2 % des MR), dysfonction érectile (20,9 % des ML, 8,9 % des MR), trouble d’éjaculation (6,1 % des ML, 2,2 % des MR), hyperhidrose (14,8 % des ML, 6,8 % des MR), refroidissement des extrémités (3,0 % des ML, 0,5 % des MR).
Dysfonction sexuelle chez l’homme et la femme : L’atomoxétine semble perturber les fonctions sexuelles chez certains patients. Les changements de performance, de satisfaction et de désir sexuels sont mal évalués, dans la plupart des essais cliniques, parce qu’ils demandent une attention particulière et que patients et médecins hésitent souvent à en parler. Par conséquent, l’estimation de fréquence d’expérience sexuelle insatisfaisante ou de problème de performance sexuelle, figurant dans la monographie d’un produit, est probablement inférieure à la fréquence réelle. Le tableau suivant présente la fréquence des effets secondaires sexuels rapportés par au moins 2 % des adultes sous atomoxétine lors des essais contrôlés par placebo.
Tableau 7
| Atomoxétine | Placebo | |
| Dysfonction érectilea | 7 % | 1 % |
| Diminution de la libido | 6 % | 2 % |
| Absence d’éjaculationa et/ou trouble de l’éjaculationa | 5 % | 2 % |
| Impuissancea | 3 % | 0 % |
| Orgasme anormal | 2 % | 1 % |
a Hommes seulement.
Aucune étude contrôlée adéquate n’a examiné les dysfonctions sexuelles liées à l’atomoxétine. Même s’il est difficile de connaître précisément le risque de dysfonction sexuelle associée à l’atomoxétine, les médecins doivent questionner régulièrement les patients sur ces effets secondaires possibles.
Effets indésirables signalés après la commercialisation du produit
On estime que plus de 5 millions de patients ont reçu de l’atomoxétine au cours des 5 premières années suivant sa commercialisation, ce qui représente 1 715 000 années-patients de traitement.
Les données des tableaux 8 et 9 proviennent de signalements spontanés d’effets indésirables reçus après la commercialisation. Les pourcentages indiqués sont obtenus en divisant le nombre de signalements d’effet indésirable reçus par la société par le nombre estimé de patients exposés au médicament pendant la même période. Le lien de cause à effet entre l’atomoxétine et ces effets n’est pas démontré.
Tableau 8 : Signalements spontanés d’effets indésirables de l’atomoxétine reçus après sa commercialisation, chez l’enfant et l’adolescent atteints de TDAH.
| Effets indésirables | Fréquence | |||
| ≥ 1 % | < 1 % et ≥ 0,1 % | < 0,1 % et ≥ 0,01 % | < 0,01 % | |
| Troubles cardiaques | ||||
| Palpitations | X | |||
| Tachycardie sinusale | X | |||
| Allongement du QT à l’ECGa | X | |||
| Troubles oculaires | ||||
| Mydriase | X | |||
| Troubles digestifs | ||||
| Douleurs abdominales | X | |||
| Dyspepsie | X | |||
| Effets hépatobiliaires | X | |||
| Bilan hépatique anormal | X | |||
| Nausées | X | |||
| Vomissements | X | |||
| Troubles généraux | ||||
| Léthargie | X | |||
| Mort subite | X | |||
| Blessure | ||||
| Surdosage | X | |||
| Examens | ||||
| Perte de poids | X | |||
| Troubles métaboliques et nutritionnels | ||||
| Anorexie | X | |||
| Diminution de l’appétit | X | |||
| Troubles du système nerveux | ||||
| Étourdissements | X | |||
| Hypoesthésie | X | |||
| Paraesthésie | X | |||
| Effets indésirables | Fréquence | |||
| ≥ 1 % | < 1 % et ≥ 0,1 % | < 0,1 % et ≥ 0,01 % | < 0,01 % | |
| Convulsionsb | X | |||
| Somnolence | X | |||
| Syncopec | X | |||
| Tics | X | |||
| Troubles psychiatriques | ||||
| Agressivité/Hostilité | X | |||
| Anxiété | X | |||
| Dépression et humeur dépressive | X | |||
| Réveil matinal précoce | X | |||
| Irritabilité | X | |||
| Sautes d’humeur | X | |||
| Perturbations sensorielles, y compris hallucinations | X | |||
| Comportement suicidaired | X | |||
| Troubles de la peau et des tissus sous-cutanés | ||||
| Hyperhidrose | X | |||
| Prurit | X | |||
| Éruption cutanée | X | |||
| Troubles génito-urinaires | ||||
| Douleur génitale chez l’homme | X | |||
| Érection douloureuse ou prolongée | X | |||
| Retard de la miction | X | |||
| Rétention urinaire | X | |||
| Troubles vasculaires | ||||
| Trouble vasculaire périphérique, p. ex., phénomène de Raynaud | X | |||
| Risque d’exacerbation d’un phénomène de Raynaud préexistant | X | |||
a Ces signalements spontanés ne sont pas bien documentés et la formule de correction est inconnue. b Fréquence des convulsions signalées = 0,01 %.
c Y compris les cas de « perte de conscience ».
d Comprend des signalements de suicide, de pensées suicidaires, de tentative de suicide et de dépression suicidaire.
Tableau 9 : Rapports spontanés d’effets indésirables de l’atomoxétine reçus après commercialisation, chez l’adulte atteint de TDAH
| Réaction indésirable | Fréquence | |||
| ≥ 1 % | < 1 % et ≥ 0,1 % | < 0,1 % et ≥ 0,01 % | < 0,01 % | |
| Troubles cardiaques | ||||
| Palpitations | X | |||
| Tachycardie | X | |||
| Allongement du QT à l’ECGa | X | |||
| Troubles digestifs | ||||
| Douleurs abdominales | X | |||
| Constipation | X | |||
| Bouche sèche | X | |||
| Dyspepsie | X | |||
| Flatulence | X | |||
| Effets hépatobiliaires | X | |||
| Bilan hépatique anormal | X | |||
| Nausées | X | |||
| Troubles généraux | ||||
| Fatigue | X | |||
| Léthargie | X | |||
| Frissons | X | |||
| Mort subite | X | |||
| Blessure | ||||
| Surdosage | X | |||
| Examens | ||||
| Perte de poids | X | |||
| Troubles métaboliques et nutritionnels | ||||
| Diminution de l’appétit | X | |||
| Troubles du système nerveux | ||||
| Étourdissements | X | |||
| Hypoesthésie | X | |||
| Insomnie | X | |||
| Réveils au milieu de la nuit | X | |||
| Convulsionsb | X | |||
| Céphalée sinusale | X | |||
| Syncopec | X | |||
| Tics | X | |||
| Réaction indésirable | Fréquence | |||
| ≥ 1 % | < 1 % et ≥ 0,1 % | < 0,1 % et ≥ 0,01 % | < 0,01 % | |
| Troubles psychiatriques | ||||
| Anxiété | X | |||
| Dépression et humeur dépressive | X | |||
| Réveil matinal précoce | X | |||
| Diminution de la libido | X | |||
| Trouble du sommeil | X | |||
| Comportement suicidaired | X | |||
| Troubles rénaux et urinaires | ||||
| Dysurie | X | |||
| Retard de la miction | X | |||
| Rétention urinaire | X | |||
| Troubles du système reproducteur et des seins | ||||
| Dysménorrhée | X | |||
| Trouble éjaculatoire | X | |||
| Absence d’éjaculation | X | |||
| Dysfonction érectile | X | |||
| Douleur génitale chez l’homme | X | |||
| Irrégularité menstruelle | X | |||
| Orgasme anormal | X | |||
| Prostatite | X | |||
| Troubles de la peau et des tissus sous-cutanés | ||||
| Dermite | X | |||
| Hyperhidrose | X | |||
| Troubles génito-urinaires | ||||
| Douleur génitale chez l’homme | X | |||
| Érection douloureuse ou prolongée | X | |||
| Troubles vasculaires | ||||
| Bouffées de chaleur | X | |||
| Refroidissement des extrémités | X | |||
| Trouble vasculaire périphérique, p. ex., phénomène de Raynaud | X | |||
| Risque d’exacerbation d’un phénomène de Raynaud préexistant | X | |||
a Ces signalements spontanés ne sont pas bien documentés et la formule de correction est inconnue. b Fréquence des convulsions signalées = 0,0035 %.
c Y compris les cas de « perte de conscience ».
d Comprend des signalements de suicide, de pensées suicidaires, de tentative de suicide et de dépression suicidaire.
Depuis la commercialisation, l’incidence des réactions cutanées graves, ainsi que des cas d’insuffisance hépatique et d’atteinte hépatique grave spontanément signalés était inférieure à 0,001 %.
ABUS ET DÉPENDANCE
L’atomoxétine n’est pas une substance contrôlée.
L’atomoxétine n’est pas un stimulant. Dans le cadre d’une étude à double insu randomisée contrôlée par placebo sur le potentiel d’abus chez des adultes, l’atomoxétine n’a pas été associée à un profil de réponse évoquant des effets stimulants ou euphorisants.
Les données d’essais cliniques sur plus de 4 000 enfants, adolescents et adultes atteints de TDAH n’ont révélé que des cas isolés de détournement ou de prise inappropriée de l’atomoxétine. On n’a constaté ni effet rebond ni effet indésirable évoquant un syndrome lié à l’arrêt du traitement ou au sevrage.
Dans les études précliniques, l’atomoxétine ne présentait ni les effets sur le comportement ni les propriétés stimulantes associés aux médicaments à risque d’abus.
INTERACTIONS MÉDICAMENTEUSES
Généralités
Le chlorhydrate d’atomoxétine est métabolisé principalement par la voie du CYP2D6, en 4-hydroxyatomoxétine. Chez les métaboliseurs rapides, les inhibiteurs du CYP2D6 (p. ex., la paroxétine, la fluoxétine ou la quinidine) augmentent le taux plasmatique d’atomoxétine à l’équilibre jusqu’à la valeur observée chez les métaboliseurs lents. Il peut être nécessaire d’ajuster la posologie de l’atomoxétine en présence d’un inhibiteur du CYP2D6, comme la paroxétine, la fluoxétine ou la quinidine (voir POSOLOGIE ET ADMINISTRATION). Chez les métaboliseurs rapides prenant de la paroxétine ou de la fluoxétine, l’ASC de l’atomoxétine est multipliée par un facteur d’environ 6 à 8 et la concentration maximale à l’état d’équilibre (Css, max), par un facteur d’environ 3 à 4.
L’atomoxétine doit être administrée avec prudence si elle est utilisée en concomitance avec d’autres médicaments qui prolongent l’intervalle QT, modifient l’équilibre électrolytique ou inhibent le CYP2D6.
Des études in vitro portent à croire que l’administration en concomitance d’un inhibiteur du cytochrome P450 chez un métaboliseur lent n’augmentera pas davantage la concentration plasmatique de l’atomoxétine.
L’atomoxétine ne produisait ni inhibition ni induction d’importance clinique des enzymes du cytochrome P450, y compris CYP1A2, CYP3A, CYP2D6 et CYP2C9.
Il convient d’user de prudence lors de l’administration d’atomoxétine en concomitance avec un médicament agissant sur la noradrénaline, à cause du risque d’effets pharmacologiques additifs ou synergiques.
Interactions avec des médicaments
Tableau 10 : Interactions médicamenteuses établies ou possibles avec l’atomoxétine
| Médicament | Réf. | Effet | Commentaire clinique |
| IMAO | T | On a signalé des réactions graves et parfois mortelles lors de la prise concomitante (ou rapprochée) d’un IMAO ou d’autres médicaments ayant un effet sur la concentration de monoamines dans le cerveau. | Voir CONTRE-INDICATIONS |
| Désipramine | EC | L’administration concomitante d’atomoxétine et de désipramine n’a pas d’effet sur la pharmacocinétique de la désipramine. | La désipramine, en raison de ses effets noradrénergiques, ne doit pas être administrée avec l’atomoxétine. |
| Fluoxétine, paroxétine | EC | L’administration concomitante d’un inhibiteur sélectif du CYP2D6 peut augmenter le taux plasmatique à l’équilibre de l’atomoxétine, jusqu’à le rendre similaire à celui observé chez les métaboliseurs lents du CYP2D6. | Il peut être nécessaire d’augmenter plus lentement la posologie de l’atomoxétine en présence de fluoxétine, de paroxétine ou d’autre inhibiteur du CYP2D6 (voir POSOLOGIE ET ADMINISTRATION, Ajustement posologique dans des populations particulières). |
| Salbutamol et autres agonistes des récepteurs β-adrénergiques | EC | Aucune interaction significative entre le salbutamol et l’atomoxétine n’a été observée. | L’atomoxétine peut être utilisée avec un agoniste β2 en inhalation (comme le salbutamol), mais il faut user de prudence lorsque l’agoniste β2 (y compris le salbutamol) est administré par voie orale ou intraveineuse. |
| Médicament | Réf. | Effet | Commentaire clinique |
| Antihyperten-seurs et agents vasopresseurs | T | Effets possibles sur la tension artérielle. | Il faut user de prudence avec l’atomoxétine chez les patients recevant un traitement par un antihypertenseur et un agent vasopresseur ou d’autres médicaments qui entraînent une élévation de la tension artérielle. |
| Méthylphénida-te | EC | L’administration concomitante de méthylphénidate et d’atomoxétine n’accentue pas les effets cardiovasculaires du méthylphénidate. | |
| Midazolam | EC | L’administration concomitante d’atomoxétine et de midazolam entraîne une légère augmentation de la concentration plasmatique du midazolam. | Aucun ajustement posologique n’est nécessaire. |
| Médicaments fortement liés aux protéines plasmatiques | In vitro | In vitro, l’atomoxétine n’a pas d’effet sur la liaison à l’albumine humaine de la warfarine, l’aspirine, la phénytoïne et le diazépam. De même, ces médicaments n’ont pas d’effet sur la liaison de l’atomoxétine à l’albumine humaine. | Aucun ajustement posologique n’est nécessaire. |
| Médicaments modifiant le pH gastrique | EC | Les médicaments entraînant une augmentation du pH gastrique (hydroxyde de magnésium ou d’aluminium, oméprazole) ne modifient pas la biodisponibilité de l’atomoxétine. | Aucun ajustement posologique n’est nécessaire. |
Légende : EC = Essai clinique; T = Théorique
Interactions avec des aliments
APO-ATOMOXETINE peut être pris avec ou sans nourriture.
Effets du médicament sur le mode de vie
Alcool : La consommation d’éthanol et d’atomoxétine ne modifie pas l’intoxication due à l’éthanol.
POSOLOGIE ET ADMINISTRATION
Prendre les capsules entières. Ne pas les ouvrir, les mâcher ou les écraser.
Considérations posologiques
La réponse au traitement étant fort variable, il faut démarrer le traitement par APO-ATOMOXETINE à la plus faible dose possible, puis augmenter la posologie lentement, au cas par cas, jusqu’à la plus faible dose efficace.
Il ne faut pas utiliser APO-ATOMOXETINE en présence de maladies cardiovasculaires symptomatiques ni, en règle générale, en présence de malformation cardiaque connue (voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS).
Pédiatrie : Théoriquement, au plan pharmacologique, tous les médicaments indiqués contre le TDAH peuvent augmenter le risque de mort subite ou de décès lié à des troubles cardiaques. Même si l’on n’a pas confirmé que ces médicaments augmentaient effectivement le risque d’effets indésirables de nature cardiaque, les professionnels de la santé doivent tenir compte de ce risque potentiel.
Il convient d’user de prudence avec tous les sympathomimétiques prescrits contre le TDAH chez les patients qui : a) pratiquent des activités physiques intenses b) prennent des stimulants ou c) ont des antécédents familiaux de mort subite ou de décès lié à des troubles cardiaques. Avant d’administrer un sympathomimétique, il faut vérifier les antécédents personnels et familiaux du patient (dont les antécédents familiaux de mort subite ou d’arythmie ventriculaire) et faire un examen physique à la recherche de maladies cardiaques. En présence de facteurs de risque pertinents, selon le jugement du clinicien, on pourra envisager une évaluation cardiovasculaire plus poussée (p. ex. : électrocardiogramme et échographie cardiaque). Si des symptômes tels qu’une douleur thoracique à l’effort, une syncope inexpliquée ou tout autre symptôme évocateur de maladie cardiaque survenaient durant un traitement contre le TDAH, le patient devrait être soumis rapidement à une évaluation cardiaque. Les patients suivant un traitement prolongé par APO-ATOMOXETINE devraient subir périodiquement une évaluation cardiovasculaire (voir POSOLOGIE ET ADMINISTRATION).
On recommande de surveiller rigoureusement l’apparition de pensées suicidaires ou de tout indicateur de risque suicidaire, quel que soit l’âge du patient, y compris toute modification émotionnelle ou comportementale de type agitation et toute détérioration du tableau clinique (voir MISES EN GARDE ET PRÉCAUTIONS, POSSIBILITÉ D’EFFETS SUR LE COMPORTEMENT ET LES ÉMOTIONS POUVANT ABOUTIR À UNE AUTOMUTILATION).
APO-ATOMOXETINE (chlorhydrate d’atomoxétine) doit être administré par voie orale, avec ou sans nourriture, soit en prise unique le matin, soit en doses fractionnées le matin et en fin d’après-midi ou en début de soirée.
En général, les symptômes du TDAH commencent à diminuer de 1 à 4 semaines après le début du traitement.
L’atomoxétine n’aggrave pas les tics chez l’enfant; il peut être administré lorsque le TDAH est accompagné de tics moteurs ou de syndrome de Gilles de la Tourette. L’atomoxétine n’aggrave l’anxiété ni chez l’enfant ni chez l’adulte, et peut être administrée lorsque le TDAH s’accompagne de troubles anxieux. Voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et situations particulières, Patients atteints de maladie concomitante.
En cas de dose manquée, il faut prendre la dose le plus tôt possible, sans dépasser la posologie totale d’APO-ATOMOXETINE prescrite par période de 24 heures.
On peut mettre fin au traitement par APO-ATOMOXETINE sans diminuer progressivement la posologie.
Posologie et ajustement posologique
Enfants (6 ans et plus) et adolescents pesant jusqu’à 70 kg :
Ne pas dépasser la posologie de départ recommandée d’APO-ATOMOXETINE et respecter l’ajustement posologique recommandé. L’augmentation rapide de la posologie peut augmenter la somnolence et produire des troubles digestifs. Ne pas dépasser la dose quotidienne totale maximale recommandée de 1,4 mg/kg (maximum absolu : 100 mg). Aucun bienfait additionnel n’a été démontré au-delà de 1,2 mg/kg/jour (voir Essais cliniques). L’innocuité des doses uniques supérieures à 1,8 mg/kg/jour et des doses quotidiennes totales supérieures à 1,8 mg/kg n’a pas été systématiquement évaluée; étant donné la possibilité d’effets indésirables, il ne faut donc pas dépasser cette dose (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Innocuité cardiovasculaire, SURDOSAGE et PHARMACOLOGIE DÉTAILLÉE [Pharmacologie et innocuité, Fonction cardiaque et Pharmacocinétique]).
La posologie quotidienne de départ recommandée d’APO-ATOMOXETINE est d’environ 0,5 mg/kg/jour (étape 1) pendant 7 à 14 jours. Selon la tolérance du patient, la posologie doit ensuite être augmentée à environ 0,8 mg/kg/jour (étape 2) pendant 7 à 14 jours, puis à environ 1,2 mg/kg/jour (étape 3). Le tableau 11 ci-dessous donne la dose quotidienne d’APO-ATOMOXETINE à administrer selon le poids corporel, à chaque étape de l’ajustement posologique. Après un minimum de 30 jours, la posologie d’entretien devra être réévaluée et ajustée en fonction de la réponse clinique.
Chez l’enfant et l’adolescent pesant jusqu’à 70 kg, la posologie quotidienne totale ne doit pas dépasser 1,4 mg/kg (maximum absolu : 100 mg).
La teneur la plus faible étant de 10 mg, l’enfant doit peser au moins 20 kg au début du traitement. Les capsules doivent être administrées entières.
Tableau 11 : Posologie quotidienne d’APO-ATOMOXETINE à chaque étape de l’ajustement posologique, en fonction du poids corporel (enfant et adolescent jusqu’à 70 kg)
| Poids corporel | Étape 1 (environ 0,5 mg/kg/jour) | Étape 2 (environ 0,8 mg/kg/jour) | Étape 3 (environ 1,2 mg/kg/jour) | Posologie maximale |
| 20-29 kg | 10 mg/jour | 18 mg/jour | 25 mg/jour | 1,4 mg/kg/jour (maximum absolu : 100 mg) |
| 30-44 kg | 18 mg/jour | 25 mg/jour | 40 mg/jour | |
| 45-64 kg | 25 mg/jour | 40 mg/jour | 60 mg/jour | |
| 65-70 kg | 40 mg/jour | 60 mg/jour | 80 mg/jour |
Enfants et adolescents pesant plus de 70 kg et adultes
Ne pas dépasser la posologie de départ recommandée d’APO-ATOMOXETINE et respecter l’ajustement posologique recommandé. Ne pas dépasser le maximum absolu de la posologie quotidienne de 100 mg. L’innocuité de doses uniques supérieures à 120 mg et de doses quotidiennes totales de plus de 150 mg n’a pas été systématiquement évaluée. Étant donné la possibilité d’effets indésirables, il ne faut donc pas administrer de telles doses (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Innocuité cardiovasculaire, SURDOSAGE et PHARMACOLOGIE DÉTAILLÉE [Pharmacologie et innocuité, Fonction cardiaque et Pharmacocinétique]).
La posologie quotidienne de départ d’APO-ATOMOXETINE est d’environ 40 mg/jour (étape 1) pendant 7 à 14 jours. Selon la tolérance du patient, la posologie doit ensuite être augmentée à environ 60 mg/jour (étape 2) pendant 7 à 14 jours, puis à environ 80 mg/jour (étape 3). Après 2 à 4 semaines de plus, la posologie quotidienne totale peut être augmentée jusqu’à concurrence de 100 mg si la réponse obtenue n’est pas optimale.
La posologie quotidienne totale maximale recommandée chez l’enfant et l’adolescent pesant plus de 70 kg et chez les adultes est de 100 mg.
Ajustement posologique dans des populations particulières
Insuffisance hépatique
La clairance de l’atomoxétine peut être réduite en présence d’insuffisance hépatique. En cas d’insuffisance hépatique modérée (classe B de Child-Pugh), il faut réduire de 50 % la posologie de départ ainsi que la dose cible. En cas d’insuffisance hépatique grave (classe C de Child-Pugh), il faut réduire de 75 % la posologie de départ ainsi que la dose cible.
Insuffisance rénale
L’exposition systémique à l’atomoxétine était d’environ 65 % plus élevée en présence d’insuffisance rénale terminale que chez les sujets sains, mais pas lorsque l’exposition était corrigée en fonction de la dose en mg/kg. Le schéma posologique habituel d’APO-ATOMOXETINE peut donc être utilisé en présence d’insuffisance rénale, quelle qu’en soit la gravité. L’atomoxétine peut exacerber l’hypertension chez les patients en insuffisance rénale terminale.
Ajustement de la dose chez les patients prenant un puissant inhibiteur du CYP2D6
Chez l’enfant (≥ 6 ans) et l’adolescent (pesant jusqu’à 70 kg) prenant un inhibiteur puissant du CYP2D6 (comme la paroxétine, la fluoxétine ou la quinidine), la posologie de départ d’APO-ATOMOXETINE est de 0,5 mg/kg/jour; la posologie ne devra être portée au palier suivant que si le médicament est bien toléré et que les symptômes sont inchangés après 14 jours.
Chez l’enfant (≥ 6 ans), l’adolescent (pesant jusqu’à 70 kg) et l’adulte prenant un inhibiteur puissant du CYP2D6 (comme la paroxétine, la fluoxétine ou la quinidine), la posologie de départ d’APO-ATOMOXETINE est de 40 mg/jour; la posologie ne devra être portée au palier suivant que si le médicament est bien toléré et que les symptômes sont inchangés après 14 jours.
Traitement au long cours/d’entretien
Le TDAH peut nécessiter un traitement pharmacologique au long cours. Un essai de 18 mois a permis d’évaluer le maintien au long cours de l’efficacité symptomatique de l’atomoxétine chez l’enfant et l’adolescent (traitement ouvert de 3 mois, suivi d’un traitement d’entretien d’au plus 15 mois dans le cadre d’un essai contrôlé par placebo). Cette étude laisse supposer que l’atomoxétine pourrait être efficace dans le traitement au long cours du TDAH. Trop peu de patients ont complété cette étude pour permettre d’évaluer adéquatement l’innocuité à long terme de l’atomoxétine. L’innocuité à long terme du médicament a été démontrée au cours d’essais cliniques ouverts et à double insu d’au moins 24 mois. Le médecin qui choisit de prescrire APO-ATOMOXETINE au long cours doit réévaluer périodiquement l’utilité du médicament pour son patient (voir INDICATIONS ET UTILISATION CLINIQUE).
SURDOSAGE
| Pour le traitement d’un surdosage soupçonné, appelez au centre antipoison de votre région. |
Après la mise en marché, on a signalé des cas de surdosage aigu ou chronique, non mortels, d’atomoxétine seule. Les symptômes le plus souvent signalés lors de surdosage aigu ou chronique étaient les suivants : somnolence, étourdissements, tremblements, comportement anormal et symptômes digestifs. L’hyperactivité et l’agitation ont aussi été signalées. On a également observé des signes et des symptômes compatibles avec une activation légère à modérée du système nerveux sympathique (p. ex. : mydriase, tachycardie, bouche sèche, élévation de la tension artérielle). La plupart des manifestations ont été d’intensité légère à modérée. Dans certains cas de surdosage par l’atomoxétine des crises épileptiques ont aussi été signalées, y compris une myoclonie des extrémités. On a signalé, moins souvent, des cas de prolongation de l’intervalle QT et d’instabilité mentale, y compris une désorientation et des hallucinations.
Aucun décès n’est survenu lors d’un surdosage par l’atomoxétine prise seule. Des rapports ont aussi fait état de décès par surdosage aigu liés à la prise concomitante de l’atomoxétine et d’au moins un autre médicament.
Durant les 18 premiers mois suivant la mise en marché aux États-Unis, on a signalé 3 décès parmi les cas de surdosage mixte impliquant l’atomoxétine et au moins un autre médicament, tous chez des adultes. La plus grande quantité d’atomoxétine prise en une seule dose était de 1 400 mg, par un adolescent de 17 ans. Le patient présentait des douleurs à la poitrine et de la somnolence; il a reçu du charbon activé environ 2 heures après l’ingestion du médicament et s’est complètement rétabli après une nuit d’observation à l’hôpital.
Traitement du surdosage : Il n’existe aucun antidote confirmé du surdosage d’atomoxétine. Généralement, on administre un traitement symptomatique de soutien, tout en libérant les voies respiratoires, si nécessaire, et en surveillant les signes vitaux et le cœur. Peu après l’ingestion, le lavage gastrique peut être indiqué. Le charbon activé peut limiter l’absorption. L’atomoxétine étant fortement liée aux protéines plasmatiques, la dialyse ne permettra probablement pas d’éliminer le médicament en cas de surdosage.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Le chlorhydrate d’atomoxétine est un inhibiteur sélectif du recaptage de la noradrénaline. Son inhibition puissante du transporteur présynaptique de la noradrénaline, alliée à son affinité minime pour les autres récepteurs noradrénergiques ainsi que pour les transporteurs et récepteurs d’autres neurotransmetteurs expliqueraient son effet thérapeutique sur le TDAH.
Pharmacodynamie
Des études ex vivo sur le captage et la déplétion des neurotransmetteurs ont démontré que l’atomoxétine inhibait sélectivement le transporteur présynaptique de la noradrénaline, tout en demeurant sans effet sur les transporteurs de la sérotonine et de la dopamine. L’atomoxétine a une affinité minime pour les autres systèmes récepteurs. L’atomoxétine est principalement oxydée en 4-hydroxyatomoxétine, laquelle est également un inhibiteur puissant du transporteur présynaptique de la noradrénaline.
Innocuité cardiovasculaire
L’innocuité et la tolérabilité de schémas posologiques croissants d’atomoxétine, de 60 à 150 mg/jour, ont été étudiées chez 16 adultes sains (10 MR et 6 ML). L’intervalle QTc(F) ne dépassait jamais la limite supérieure de la normale pour chaque sexe. L’intervalle QTc(F) moyen des MR ne présentait aucun changement statistiquement significatif par rapport au placebo. Aucun changement statistiquement significatif de l’intervalle QTc(F) n’était noté 1 heure après la prise (lors du pic sérique) dans le groupe des ML. Les ML ont présenté une augmentation statistiquement significative de l’intervalle QTc(F) moyen mesuré au temps zéro (lors du creux sérique) au dernier jour du traitement aux doses de 60 et 75 mg d’atomoxétine administrées 2 fois par jour, par rapport au placebo. L’allongement moyen le plus marqué était d’environ 17 msec, à la dose de 60 mg administrée 2 fois par jour (intervalle moyen : 417,2 msec). À la dose de 75 mg administrée 2 fois par jour, l’allongement moyen le plus marqué était de 15 msec et l’intervalle moyen, de 414,9 msec. Les posologies de 60 et de 75 mg 2 fois par jour correspondent, respectivement, à 1,4-2,24 mg/kg/jour et à 1,75-2,8 mg/kg/jour. Les ECG obtenus lors du choix des sujets pédiatriques des essais cliniques sur l’atomoxétine ont été étudiés, à la recherche d’allongement du QTc. À partir d’une formule de correction basée sur les ECG de départ, on a relevé 32 cas sur 3 902 patients (0,8 %) de QTc(D) > 450 msec et 5 cas sur 3 902 patients (0,1 %) de QTc(D) > 500 msec. Lors d’une méta-analyse portant sur les ECG des patients recevant l’atomoxétine dans les essais cliniques pédiatriques, on n’observait aucune relation entre la posologie d’atomoxétine et les changements du QTc(D) entre le début et la fin des essais, ni entre la posologie d’atomoxétine et les changements du QTc(D) entre le début et le moment prévu d’exposition maximale.
Dans l’ensemble, les données n’évoquent pas de relation importante entre le taux plasmatique d’atomoxétine et la longueur de l’intervalle QT corrigé en fonction de la fréquence cardiaque, dans l’intervalle posologique recommandé. Toutefois, comme il n’est pas requis de vérifier si le patient est un ML ou un MR du CYP2D6 avant de traiter par l’atomoxétine, il importe de prescrire la dose efficace la plus faible, pour diminuer le plus possible le risque d’effet indésirable cardiaque.
Pharmacocinétique
L’atomoxétine est bien absorbée après administration orale, à jeun ou non. Elle est éliminée principalement par oxydation sous l’effet de l’isoenzyme CYP2D6 des cytochromes P450 2D6, puis par glucuronidation. La demi-vie de l’atomoxétine est d’environ 5 heures. Une fraction de la population (environ 7 % des Caucasiens et 2 % des Afroaméricains) est composée de ML des médicaments métabolisés par le CYP2D6. Chez ces personnes, l’activité de cette voie enzymatique est réduite, ce qui entraîne une ASC 10 fois plus élevée, un pic plasmatique 5 fois plus élevé et une élimination plus lente (demi-vie plasmatique de 21,6 heures) de l’atomoxétine comparativement aux personnes à activité enzymatique normale (métaboliseurs rapides). Les médicaments inhibant le CYP2D6, comme la fluoxétine, la paroxétine et la quinidine, augmentent l’exposition de manière similaire.
La pharmacocinétique de l’atomoxétine a été évaluée chez plus de 400 enfants et adolescents dans des essais de type épidémiologique. Les données pharmacocinétiques après une dose unique ou à l’équilibre ont été obtenues auprès d’enfants, d’adolescents et d’adultes. Une fois la posologie normalisée en mg/kg, la demi-vie, la Cmax et l’ASC étaient similaires chez l’enfant, l’adolescent et l’adulte. La clairance et le volume de distribution étaient également similaires, une fois ajustés en fonction du poids corporel.
La pharmacocinétique de l’atomoxétine étant proportionnelle à la dose dans la marge thérapeutique, l’administration des capsules d’atomoxétine en 1 ou 2 doses par jour devrait produire la même exposition systémique (ASC) sur 24 heures. Les données d’efficacité démontrent que la prise d’une dose par jour d’atomoxétine en capsules est efficace pour traiter le TDAH.
Les capsules à 80 mg d’atomoxétine sont bioéquivalentes à 2 capsules à 40 mg. Les capsules d’atomoxétine à 100 mg sont bioéquivalentes à une capsule à 40 mg plus une capsule à 60 mg.
Absorption : L’atomoxétine est absorbée rapidement après administration orale, sa biodisponibilité absolue atteignant environ 63 % chez les métaboliseurs rapides et 94 % chez les métaboliseurs lents. Le pic plasmatique (Cmax) est atteint en moyenne 1 heure ou 2 après la prise.
Les capsules d’atomoxétine peuvent être administrées avec ou sans nourriture. Lors des essais cliniques chez l’enfant et l’adolescent, la prise de capsules d’atomoxétine avec des aliments abaissait de 9 % la Cmax. Chez l’adulte, la prise de capsules d’atomoxétine avec un repas standard riche en gras ne diminuait pas l’absorption orale de l’atomoxétine (ASC), mais la ralentissait, réduisant la Cmax de 37 % et retardant le Tmax de 3 heures.
Distribution : Le volume de distribution à l’équilibre, après administration intraveineuse, atteignait environ 0,85 l/kg, ce qui indique que l’atomoxétine est distribuée principalement dans le volume total d’eau corporelle. Chez l’enfant et l’adolescent, le volume de distribution était quasi proportionnel au poids corporel. Le volume de distribution en fonction du poids corporel est similaire, quel que soit le poids du patient.
À concentration thérapeutique, 98 % de l’atomoxétine plasmatique est liée aux protéines, principalement à l’albumine.
Biotransformation : La biotransformation de l’atomoxétine s’effectue principalement sous l’effet de l’isoenzyme CYP2D6 des cytochromes P450 2D6. Le taux plasmatique d’atomoxétine augmente chez les personnes dont l’activité du CYP2D6 est faible (les métaboliseurs lents) par rapport à celle des métaboliseurs rapides. L’ASC de l’atomoxétine à l’équilibre est environ 10 fois plus élevée et la Css, max environ 5 fois plus élevée chez les ML que chez les MR.
L’administration d’atomoxétine en concomitance avec un inhibiteur puissant du CYP2D6, comme la fluoxétine, la paroxétine ou la quinidine augmente substantiellement l’exposition plasmatique à l’atomoxétine, ce qui pourrait nécessiter un ajustement posologique (voir Interactions avec des médicaments). Chez les MR traités par un inhibiteur puissant du CYP2D6, comme la fluoxétine ou la paroxétine, l’ASC de l’atomoxétine est environ 6 à 8 fois plus élevée et la Css, max environ 3 à 4 fois plus élevée que chez ceux recevant uniquement l’atomoxétine.
Des études in vitro laissent supposer que l’administration en concomitance d’un inhibiteur du cytochrome P450 à des métaboliseurs lents n’augmenterait pas la concentration plasmatique d’atomoxétine.
L’atomoxétine ne produit ni inhibition ni induction du CYP2D6.
Le principal dérivé formé par oxydation, quelle que soit l’activité du CYP2D6, est la 4-hydroxyatomoxétine, qui est rapidement glucuronidée. La 4-hydroxyatomoxétine inhibe le transporteur de la noradrénaline dans la même mesure que l’atomoxétine, mais sa concentration plasmatique est beaucoup plus basse (1 % de la concentration de l’atomoxétine chez les MR et 0,1 % chez les ML). La 4-hydroxyatomoxétine est produite principalement par le CYP2D6. Chez les ML, la 4-hydroxyatomoxétine est produite par plusieurs autres isoenzymes des cytochromes P450, mais plus lentement. La N-déméthylatomoxétine est produite par le CYP2C19 et d’autres isoenzymes des cytochromes P450, mais son activité pharmacologique est nettement moins marquée et sa concentration plasmatique, plus basse (5 % de la concentration de l’atomoxétine chez les MR et 45 % chez les ML) que celles de l’atomoxétine.
Élimination : Après administration orale, la demi-vie d’élimination moyenne de l’atomoxétine est de 5,2 heures chez les MR et de 21,6 heures chez les ML. La demi-vie d’élimination de la 4-hydroxyatomoxétine est similaire à celle de la N-déméthylatomoxétine (6 à 8 heures) chez les MR, mais elle est beaucoup plus longue chez les ML (34 à 40 heures).
L’atomoxétine est excrétée principalement sous forme de 4-hydroxyatomoxétine-O-glucuronide, surtout dans les urines (plus de 80 % de la dose) et dans une moindre mesure dans les selles (moins de 17 % de la dose). Seule une petite fraction (moins de 3 %) de la dose d’atomoxétine est éliminée sous forme d’atomoxétine inchangée, ce qui indique une importante biotransformation.
Populations et situations particulières
Enfants : La pharmacocinétique de l’atomoxétine chez l’enfant et l’adolescent est similaire à celle de l’adulte. La pharmacocinétique de l’atomoxétine n’a pas été évaluée chez l’enfant de moins de 6 ans.
Personnes âgées : La pharmacocinétique de l’atomoxétine n’a pas été évaluée systématiquement en gériatrie.
Sexe : Le sexe n’influence pas le profil pharmacologique de l’atomoxétine.
Race : L’origine ethnique n’influence pas le profil pharmacologique de l’atomoxétine.
Insuffisance hépatique : L’administration d’une dose unique d’atomoxétine à des MR en insuffisance hépatique modérée ou grave (classe B ou C de Child-Pugh) augmentait l’exposition à l’atomoxétine, réduisait sa clairance et prolongeait la demi-vie de la molécule mère par comparaison avec des sujets sains. On recommande d’ajuster la posologie en présence d’insuffisance hépatique modérée ou grave (voir POSOLOGIE ET ADMINISTRATION).
Insuffisance rénale : L’administration d’une dose unique d’atomoxétine à des MR en insuffisance rénale terminale augmentait l’exposition (ASC) à l’atomoxétine (de 65 % environ) par rapport aux sujets sains, mais on n’observait aucune différence lorsque l’exposition était corrigée en fonction de la dose en mg/kg. L’atomoxétine peut donc être administrée selon le schéma posologique habituel en présence d’insuffisance rénale, quel qu’en soit le degré.
Polymorphisme génétique : Il existe deux principaux phénotypes associés au CYP2D6 : les métaboliseurs rapides (MR), qui représentent plus de 90 % de la population, et les métaboliseurs lents (ML). Environ 7 % des Caucasiens et 2 % des Afroaméricains sont des métaboliseurs lents du CYP2D6.
Patients atteints de maladie concomitante
Enfants atteints de TDAH et de tics
L’étude LYAS a admis des patients remplissant les critères du DSM-IV pour le TDAH associé au syndrome de Gilles de la Tourette ou aux tics moteurs chroniques. L’atomoxétine atteignait l’objectif principal de l’étude : elle n’aggravait pas les tics par rapport au placebo et réduisait l’intensité des tics. L’atomoxétine était également nettement supérieure au placebo dans la réduction des symptômes du TDAH d’après le score total à l’échelle ADHDRS-IV-Parent:Inv (p = 0,002).
Patients atteints de TDAH et de troubles anxieux
Étude LYBP : des enfants (n = 176, 8-17 ans) répondant aux critères du DSM-IV du TDAH et présentant au moins un trouble anxieux (angoisse de séparation, anxiété généralisée ou phobie sociale), ont été affectés au hasard dans un rapport 1:1 dans une étude à double insu de 12 semaines, contrôlée par placebo. Le plan d’analyse statistique précisait que les patients ayant répondu au traitement (> 25 % de réduction du score total à l’échelle PARS [Pediatric Anxiety Rating Scale]) durant une phase préalable, au cours de laquelle un placebo leur était administré en insu, devaient être exclus de l’analyse primaire d’efficacité. Toutefois, pour les autres analyses d’efficacité, tous les patients inscrits pour lesquels on disposait d’au moins un score en plus du score initial étaient inclus. La posologie de départ de l’atomoxétine était de 0,8 mg/kg/jour, avec augmentation subséquente jusqu’à la posologie cible de 1,2 mg/kg/jour (posologie médiane : 1,3 mg/kg/jour ± 0,3 mg/kg/jour). L’atomoxétine était nettement supérieure au placebo pour réduire les symptômes du TDAH d’après le score total à l’échelle ADHDRS-IV-Parent:Inv (p < 0,001); l’amélioration du score total moyen à l’échelle PARS était significativement plus marquée dans le cas de l’atomoxétine que dans celui du placebo (p = 0,011). On a défini, a posteriori, l’aggravation des symptômes d’anxiété comme une augmentation de 25 % du score à l’échelle PARS ou tout signalement d’anxiété dans les effets indésirables déclarés par le patient. D’après ces critères, l’anxiété des patients recevant de l’atomoxétine ne s’aggravait pas par rapport au groupe placebo. Sur les 158 patients ayant terminé la phase préalable sous placebo en double insu, 26 (16 %) se sont retirés de l’étude.
Étude LYDQ : des adultes (n = 442, 18-65 ans) répondant aux critères du DSM-IV du TDAH chez l’adulte associé à une phobie sociale (23 % d’entre eux présentaient également une anxiété généralisée) ont été répartis au hasard dans une étude à double insu de 16 semaines, contrôlée par placebo. Le plan d’analyse statistique précisait que les patients ayant répondu au traitement (> 25 % de réduction des symptômes de phobie sociale à l’échelle LSAS [Liebowitz Social Anxiety Scale]) durant une phase préalable, au cours de laquelle un placebo leur était administré en insu, devaient être exclus de l’analyse primaire d’efficacité. Toutefois, pour les autres analyses d’efficacité, tous les patients inscrits pour lesquels on disposait d’au moins un score en plus du score initial étaient inclus. La posologie de départ d’atomoxétine était de 40 mg/jour, avec augmentation subséquente jusqu’au maximum de 100 mg/jour (moyenne : 83 mg/jour ± 19,5 mg/jour). L’atomoxétine était nettement supérieure au placebo pour réduire les symptômes du TDAH d’après le score à l’échelle CAARS (Conners’ Adult ADHD Rating Scale) (p < 0,001); l’amélioration du score total moyen à l’échelle LSAS était significativement plus marquée dans le cas de l’atomoxétine que dans celui du placebo (p ≤ 0,01). On a défini, a posteriori, l’aggravation des symptômes d’anxiété comme une augmentation de 25 % du score à l’échelle LSAS ou tout signalement d’anxiété dans les effets indésirables déclarés par le patient. D’après ces critères, l’anxiété des patients recevant de l’atomoxétine ne s’aggravait pas par rapport au groupe placebo. Sur les 436 patients ayant terminé la phase préalable sous placebo en double insu, 172 (39 %) se sont retirés de l’étude.
STABILITÉ ET CONSERVATION
Conserver à température ambiante contrôlée (15-30 °C).
Les capsules d’APO-ATOMOXETINE ne doivent pas être ouvertes; elles doivent être avalées entières.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Capsules d’APO-ATOMOXETINE (chlorhydrate d’atomoxétine) 10 mg : Chaque capsule de gélatine dure à corps opaque blanc et à capuchon opaque blanc, portant l’inscription « APO AM10 » à l’encre noire, contient du chlorhydrate d’atomoxétine équivalant à 10 mg d’atomoxétine. Offert en flacons de 30, 100 et 1000 capsules, et en plaquettes alvéolées de 30 capsules.
Capsules d’APO-ATOMOXETINE (chlorhydrate d’atomoxétine) 18 mg : Chaque capsule de gélatine dure à corps opaque blanc et à capuchon opaque or, portant l’inscription « APO AM18 » à l’encre noire, contient du chlorhydrate d’atomoxétine équivalant à 18 mg d’atomoxétine. Offert en flacons de 30, 100 et 1000 capsules, et en plaquettes alvéolées de 30 capsules.
Capsules d’APO-ATOMOXETINE (chlorhydrate d’atomoxétine) 25 mg : Chaque capsule de gélatine dure à corps opaque blanc et à capuchon opaque bleu, portant l’inscription « APO AM25 » à l’encre noire, contient du chlorhydrate d’atomoxétine équivalant à 25 mg d’atomoxétine. Offert en flacons de 30, 100 et 1000 capsules, et en plaquettes alvéolées de 30 capsules.
Capsules d’APO-ATOMOXETINE (chlorhydrate d’atomoxétine) 40 mg : Chaque capsule de gélatine dure à corps opaque bleu et à capuchon opaque bleu, portant l’inscription « APO AM40 » à l’encre noire, contient du chlorhydrate d’atomoxétine équivalant à 40 mg d’atomoxétine. Offert en flacons de 30, 100 et 1000 capsules, et en plaquettes alvéolées de 30 capsules.
Capsules d’APO-ATOMOXETINE (chlorhydrate d’atomoxétine) 60 mg : Chaque capsule de gélatine dure à corps opaque or et à capuchon opaque bleu, portant l’inscription « APO AM60 » à l’encre noire, contient du chlorhydrate d’atomoxétine équivalant à 60 mg d’atomoxétine. Offert en flacons de 30, 100 et 1000 capsules, et en plaquettes alvéolées de 30 capsules.
Capsules d’APO-ATOMOXETINE (chlorhydrate d’atomoxétine) 80 mg : Chaque capsule de gélatine dure à corps opaque blanc et à capuchon opaque orange, portant l’inscription « APO AM80 » à l’encre noire, contient du chlorhydrate d’atomoxétine équivalant à 80 mg d’atomoxétine. Offert en flacons de 30, 100 et 1000 capsules, et en plaquettes alvéolées de 30 capsules.
Capsules d’APO-ATOMOXETINE (chlorhydrate d’atomoxétine) 100 mg : Chaque capsule de gélatine dure à corps opaque orange et à capuchon opaque orange, portant l’inscription « APO AM100 » à l’encre noire, contient du chlorhydrate d’atomoxétine équivalant à 100 mg d’atomoxétine. Offert en flacons de 30, 100 et 1000 capsules, et en plaquettes alvéolées de 30 capsules.
Les capsules d’APO-ATOMOXETINE à 80 mg sont bioéquivalentes à 2 capsules à 40 mg d’APO-ATOMOXETINE. Les capsules d’APO-ATOMOXETINE à 100 mg sont bioéquivalentes à 1 capsule à 40 mg plus 1 capsule à 60 mg d’APO-ATOMOXETINE.
En plus de l’ingrédient actif, le chlorhydrate d’atomoxétine, chaque capsule contient un ingrédient non médicinal, l’amidon prégélatinisé. L’enveloppe formant la capsule, qui porte une inscription à l’encre comestible noire, contient les ingrédients non médicinaux suivants : gélatine, FD&C bleu no 2, oxyde de fer jaune, oxyde de fer rouge, dioxyde de titane.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Nom propre : chlorhydrate d’atomoxétine
Nom chimique :
chlorhydrate de (-)-N-méthyl-gamma-(2-méthylphénoxy)benzènepropanamine
Formule
moléculaire :
C17H21NO·HCl
Poids moléculaire :
291,82
Formule développée :
Propriétés physico-chimiques : Le chlorhydrate d’atomoxétine est un solide blanc ou presque blanc, soluble dans l’eau à raison de 27,8 mg/ml. Le chlorhydrate d’atomoxétine est l’isomère R(-), d’après l’analyse diffractométrique.
pH : 4,80 (solution aqueuse à 1 %)
pKa :
10,13
Point de fusion :
Début à 166 °C – 168 °C. 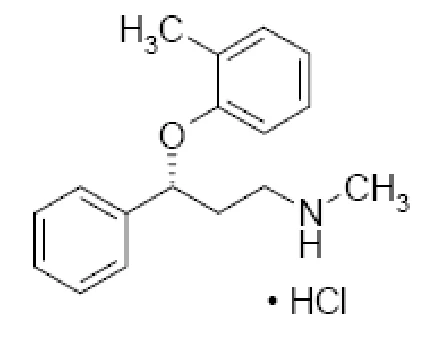
ESSAIS CLINIQUES
L’efficacité et l’innocuité de l’atomoxétine dans le traitement du TDAH chez l’enfant, l’adolescent et l’adulte (tableau 12) répondant aux critères de la 4e édition du Manuel diagnostique et statistique des troubles mentaux (DSM-IV) ont été démontrées dans six études randomisées, à court terme, à double insu et contrôlées par placebo. L’examen des données par sous-groupe selon l’âge et le sexe n’a révélé aucune différence de réponse entre les groupes.
Quatre autres études à double insu contrôlées par placebo ont été menées chez des enfants et des adolescents en milieu scolaire et chez des adultes (tableau 12). L’efficacité et l’innocuité ont été évaluées chez des patients présentant également des tics (enfants) et des troubles anxieux (enfants et adultes). L’efficacité en soirée a aussi été évaluée avec une dose uniquotidienne (enfants et adultes).
L’efficacité à long terme de l’atomoxétine a été démontrée par une étude de prévention de rechute de 18 mois, randomisée, à double insu et contrôlée par placebo. Trop peu de patients ont terminé cette étude pour qu’on puisse évaluer adéquatement l’innocuité à long terme du chlorhydrate d’atomoxétine.
L’innocuité à long terme de l’atomoxétine a été démontrée au cours d’essais cliniques ouverts et à double insu menés auprès de 5 382 enfants et adolescent et 525 adultes atteints de TDAH. Lors de ces essais cliniques, 1 625 enfants ou adolescents ont été traités plus d’un an et 2 529, plus de 6 mois.
Lors des essais cliniques (enfant et adulte), l’atomoxétine s’est avérée efficace tant chez des patients ayant déjà reçu des stimulants que chez ceux qui n’en avaient jamais pris. Le mécanisme d’action de l’atomoxétine diffère de celui des stimulants. Les données d’efficacité en soirée suggèrent que l’atomoxétine ne soit pas associée au phénomène « on/off » typique des stimulants.
Données démographiques et plans des études
Tableau 12 : Résumé des données démographiques des essais cliniques contrôlés sur le
TDAH
| No de l’étude | Plan de l’étude | Posologie d’atomoxétine et durée | Nombre de sujets | Âge moyen (tranche) | Sexe |
| Études randomisées à double insu chez l’enfant et l’adolescent | |||||
| HFBD | Étude à court terme contrôlée par placebo, à groupes parallèles. | 2 prises par jour, max. 2,0 mg/kg/jour; 9 semaines. | n = 147 | 9,7 ans (7 – 13) | M = 119 F = 28 |
| No de l’étude | Plan de l’étude | Posologie d’atomoxétine et durée | Nombre de sujets | Âge moyen (tranche) | Sexe |
| HFBK | Étude à court terme, contrôlée par placebo, à groupes parallèles. | 2 prises par jour, max. 2,0 mg/kg/jour; 9 semaines. | n = 144 | 9,9 ans (7 – 13) | M = 117 F = 27 |
| LYAC | Étude de posologie à court terme, contrôlée par placebo, à groupes parallèles. | 2 prises fixes par jour; 0,5, 1,2, ou 1,8 mg/kg/jour; 8 semaines. | n = 297 | 11,2 ans (8 – 18) | M = 212 F = 85 |
| LYAT | Étude à court terme, contrôlée par placebo, à groupes parallèles, à une prise par jour. | 1 prise par jour, max. 1,5 mg/kg/jour; 6 semaines. | n = 171 | 10,3 ans (6 – 16) | M = 120 F = 51 |
| LYBG | Étude à court terme, contrôlée par placebo, à groupes parallèles, à une prise par jour, avec évaluation de l’efficacité en soirée. | 1 prise par jour, max 1,8 mg/kg/jour; 8 semaines. | n = 197 | 9,5 ans (6 – 13) | M = 139 F = 58 |
| LYAW | Étude à court terme, contrôlée par placebo, à groupes parallèles, à une prise par jour, avec évaluation de l’efficacité en milieu scolaire. | 1 prise par jour, max 1,8 mg/kg/jour; 7 semaines. | n = 153 | 9,9 ans (7 – 13) | M = 123 F = 30 |
| LYAS1 | Étude à court terme, contrôlée par placebo, à groupes parallèles; TDAH + tics. | 2 prises par jour, max. 1,5 mg/kg/jour; ≤ 18 semaines | n = 148 | 11,2 ans (7 – 17) | M = 131 F = 17 |
| LYBI | Étude comparée entre atomoxétine, méthylphénidate à effet prolongé et placebo, à groupes parallèles. | 2 prises par jour, max. 1,8 mg/kg/jour; environ 6 semaines. | n = 516 | 10,2 ans (6 – 17) | M = 383 F = 133 |
| LYAF | Étude à long terme, contrôlée par placebo, à groupes parallèles; prévention des rechutes. | 2 prises par jour, max. 1,8 mg/kg/jour; 52 semaines (double insu). | n = 416 | 10,4 ans (6 – 16) | M = 373 F = 43 |
| LYBP2 | Étude contrôlée par placebo, à groupes parallèles; TDAH + anxiété. | 2 prises par jour, max. 1,8 mg/kg/jour; ≈ 12 semaines | n = 176 | 12,0 ans (8 – 18) | M = 114 F = 62 |
| No de l’étude | Plan de l’étude | Posologie d’atomoxétine et durée | Nombre de sujets | Âge moyen (tranche) | Sexe |
| Études randomisées, à double insu, chez l’adulte | |||||
| LYAA | Étude à court terme contrôlée par placebo, à groupes parallèles. | 2 prises par jour, max. 120 mg/jour; 10 semaines | n = 280 | 40,3 ans (18 – 67) | M = 178 F = 102 |
| LYAO | Étude à court terme contrôlée par placebo, à groupes parallèles. | 2 prises par jour, max. 120 mg/jour; 10 semaines | n = 256 | 42,1 ans (19 – 77) | M = 170 F = 86 |
| LYDQ3 | Étude contrôlée par placebo, à groupes parallèles; adultes atteints de TDAH + anxiété sociale. | 2 prises par jour, max. 100 mg/jour; ≈ 16 semaines | n = 442 | 38,0 ans (18 – 65) | M = 237 F = 205 |
1, 2 et 3 : Voir Mode d’action et pharmacologie clinique, Populations et situations particulières, Patients atteints de maladie concomitante.
Enfants et adolescents : On a évalué la diminution des signes et symptômes du TDAH en comparant leur changement moyen entre le début et la fin de l’étude, chez les patients recevant l’atomoxétine et chez ceux recevant le placebo. La principale mesure d’efficacité était le score à l’échelle ADHD Rating Scale-IV-Parent Version dans toutes les études sauf l’étude LYAW, qui utilisait l’échelle ADHD Rating Scale-IV-Teacher Version. Ces deux versions de l’échelle ADHDRS sont bien validées; elles comprennent 18 éléments correspondant exactement aux critères symptomatiques du DSM-IV, ce qui en valide fortement le contenu. Le questionnaire était effectué par un chercheur après une entrevue avec un parent ou un enseignant.
La posologie allait de 0,5 à 2,0 mg/kg/jour. Le poids moyen des enfants de 6 à 12 ans inscrits aux études cliniques était de 35 kg, et leur posologie finale moyenne était de 45 mg/jour. L’atomoxétine était administrée 2 fois par jour, le matin et en fin d’après-midi ou en début de soirée, dans les études HFBD, HFBK et LYAC et une fois par jour, le matin, dans les études LYAT, LYAW et LYBG.
Adultes : Lors des études menées chez l’adulte, la principale mesure de résultat était le score à l’échelle validée CAARS (Conners Adult ADHD Rating Scale), à 18 éléments correspondant exactement aux critères symptomatiques du DSM-IV. Le questionnaire était effectué par un chercheur, et le score était déterminé à partir des données fournies par le patient. On a exclu les adultes qui présentaient un diagnostic de dépression ou d’anxiété, afin de s’assurer que l’amélioration associée à l’atomoxétine représentait bien une amélioration du TDAH. La posologie allait de 30 à 60 mg, 2 fois par jour, ce qui correspond, en mg/kg, à la posologie pédiatrique pour un adulte de 70 kg.
Résultats des études
Enfants et adolescents
Études à court terme, à double insu, contrôlées par placebo : L’efficacité des capsules d’atomoxétine dans le traitement du TDAH a été démontrée par 6 études randomisées, contrôlées par placebo, à double insu, réunissant des patients de 6 à 18 ans (études HFBD, HFBK, LYAC, LYAT, LYAW et LYBG). Le tiers des patients environ répondaient aux critères du type inattention prédominante et les deux tiers, aux critères des 2 types, inattention prédominante et hyperactivité/impulsivité prédominante, selon le DSM-IV. Dans toutes les études, l’atomoxétine était statistiquement supérieure au placebo dans la réduction moyenne (p < 0,001) des principaux symptômes du TDAH, selon la principale mesure d’efficacité (figure 1).
Figure 1 : Changement moyen du score total ADHDRS-IV-Parent:Inv entre le début et la fin des études pédiatriques à court terme, à double insu, contrôlées par placebo
L’ampleur de l’effet observé dans le groupe traité par l’atomoxétine était similaire dans toutes les études, ce qui montre que l’effet thérapeutique est indépendant de la fréquence d’administration (1 ou 2 fois par jour) ou de l’observateur (enseignant ou parent) répondant au questionnaire pour la principale mesure d’efficacité. L’efficacité de l’atomoxétine chez l’enfant et l’adolescent a été démontrée à la fois contre les symptômes d’hyperactivité-impulsivité et contre les symptômes d’inattention du TDAH, avec ou sans comorbidité (p. ex. : trouble oppositionnel avec provocation, dépression), que les patients aient déjà pris un stimulant ou non. 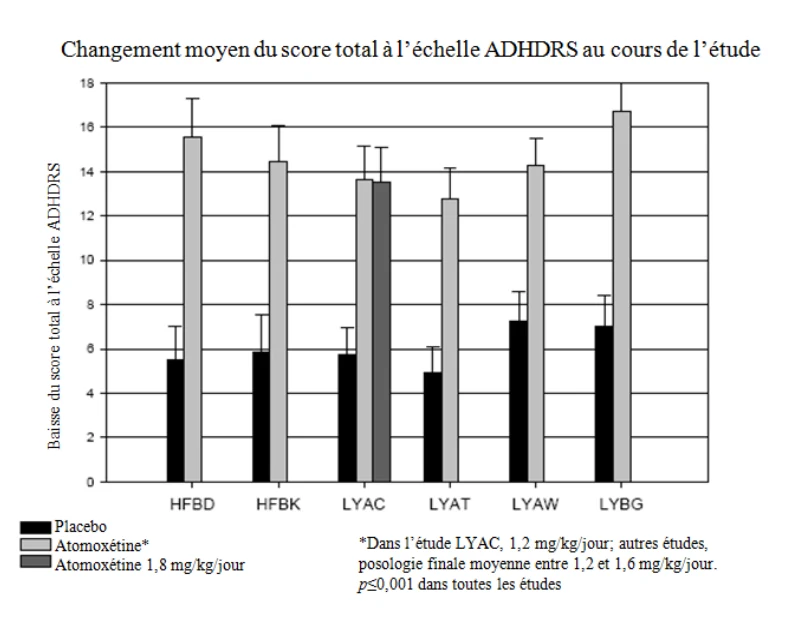
L’amélioration du paramètre principal d’efficacité s’accompagnait systématiquement d’une amélioration plus générale de la qualité de vie et du fonctionnement, dont le comportement à l’école, l’estime de soi et le fonctionnement en famille.
Les résultats de l’étude à posologie fixe (LYAC) ont permis de démontrer une relation dose-réponse (l’effet apparaissant dès 0,5 mg/kg/jour et l’effet maximal s’observant à 1,2 mg/kg/jour). Pour l’ensemble des patients, on ne trouvait pas d’avantage supplémentaire à la dose de 1,8 mg/kg/jour.
L’étude LYAT a permis de démontrer l’efficacité de l’atomoxétine administrée une fois par jour, le matin (figure 2). On observait généralement une amélioration clinique après 1 semaine de traitement, et la réduction maximale moyenne du score de gravité des symptômes était presque atteinte en 2 à 4 semaines. L’étude LYBG a également permis de démontrer que l’efficacité de l’atomoxétine, administrée une fois par jour le matin, persistait jusqu’en fin de soirée.
Figure 2 : Administration de capsules d’atomoxétine une fois par jour
Étude à long terme contrôlée par placebo : La persistance de la réponse symptomatique à l’atomoxétine a été examinée dans l’étude LYAF, de 18 mois, menée chez l’enfant et l’adolescent de 6 à 15 ans remplissant les critères du TDAH selon le DSM-IV. En tout, 604 patients ont été recrutés pour cette étude. Après avoir répondu à un traitement ouvert d’atomoxétine d’environ 3 mois, des patients (n = 416) ont été affectés au hasard (en double insu) à recevoir soit un placebo (n = 124), soit de l’atomoxétine (n = 292) à la même dose qu’avant, et ce, durant 9 mois environ, afin d’observer d’éventuelles rechutes. Les patients qui recevaient toujours de l’atomoxétine (n = 163) après 12 mois ont été à nouveau affectés au hasard (en double insu) à recevoir soit un placebo (n = 82), soit l’atomoxétine (n = 81) à la même dose qu’avant, et ce, pendant 6 mois de plus. Cette étude semble indiquer que l’atomoxétine est efficace dans le traitement prolongé du TDAH. Trop peu de patients ont terminé l’étude pour pouvoir évaluer adéquatement l’innocuité à long terme du médicament. 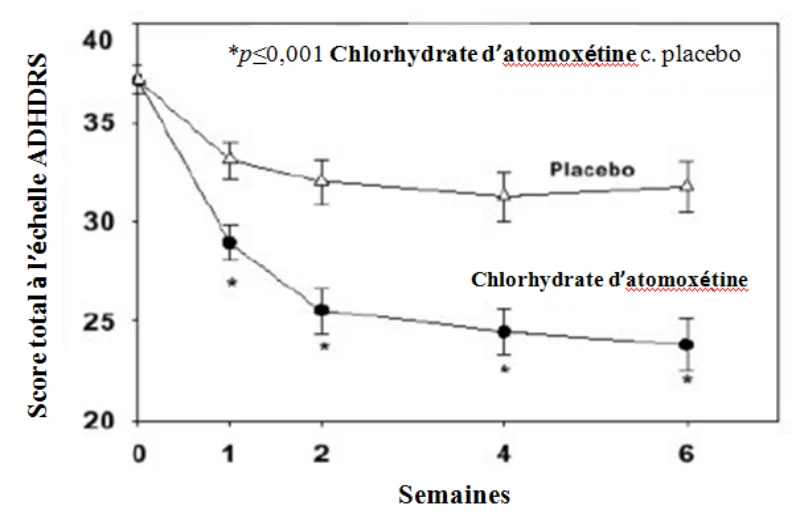
Des enfants et des adolescents participant à des essais cliniques contrôlés par placebo, à double insu et à court terme ainsi que d’autres, à des essais ouverts ont été suivis de manière prospective afin que soient évalués l’innocuité, la tolérabilité et les effets sur la croissance du médicament. L’innocuité à long terme de l’atomoxétine a été démontrée au cours d’essais cliniques ouverts, à double insu, menés auprès de 5 382 enfants et adolescents. Durant ces essais cliniques sur le TDAH, 1 625 enfants et adolescents ont été traités pendant plus de 1 an et 2 529 ont été traités pendant plus de 6 mois. Lors de ces essais, l’atomoxétine s’est révélée sécuritaire et bien tolérée, n’entraînant à long terme que des effets minimes, s’il en est, sur le poids et la taille par rapport aux courbes de croissance normale.
Étude comparative : L’étude LYBI était une étude pédiatrique, randomisée, à double insu et à groupes parallèles, de 6 semaines, visant à vérifier la non-infériorité de l’atomoxétine par rapport à un stimulant à libération prolongée d’emploi courant. Le taux de réponse associé au traitement stimulant de référence était supérieur à celui de l’atomoxétine (p = 0,016). Toutefois, les patients ne répondant pas aux stimulants étant exclus de cette étude, il est possible que le stimulant de référence se soit trouvé favorisé.
Chez les patients n’ayant jamais reçu de stimulant, on n’observait aucune différence significative entre les taux de réponse au stimulant et à l’atomoxétine (p = 0,423). L’atomoxétine et le stimulant étaient statistiquement supérieurs au placebo. Tous deux étaient sécuritaires et bien tolérés. Ni l’un ni l’autre ne produisait d’allongement statistiquement significatif de l’intervalle QT comparativement au placebo.
Études menées chez l’adulte atteint de TDAH
Les résultats de deux vastes études contrôlées par placebo, menées auprès d’adultes atteints de TDAH (n = 536) ont démontré l’efficacité et l’innocuité de l’atomoxétine dans ce contexte. L’atomoxétine était significativement supérieure au placebo quant à la réduction des symptômes du TDAH mesurés par le score total des symptômes du TDAH à l’échelle CAARS (figure 3, LYAA p = 0,004, LYAO p = 0,002). L’efficacité était observée tant pour l’ensemble des symptômes du TDAH que pour chaque domaine séparément : inattention et hyperactivité-impulsivité.
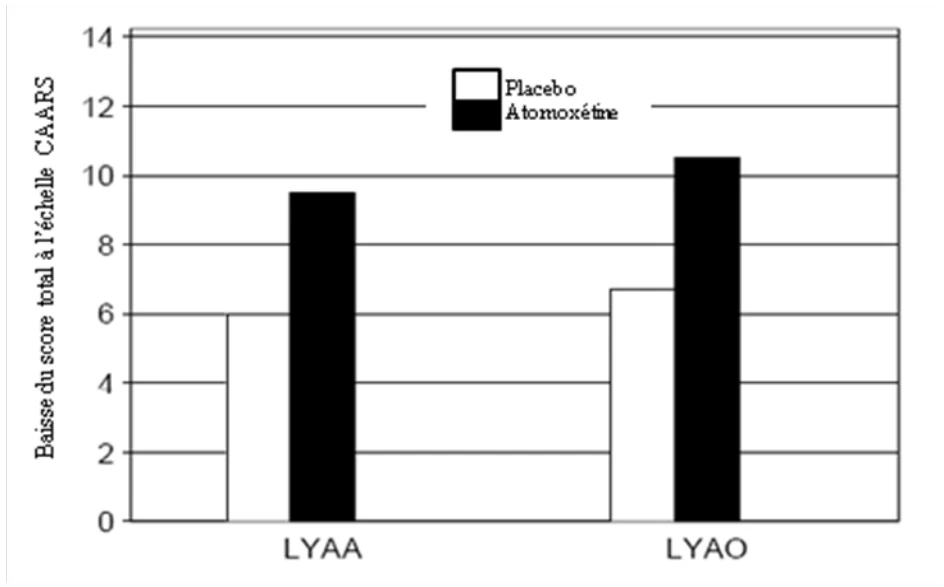
Figure 3 : Changement moyen du score total à l’échelle CAARS au cours des études randomisées, contrôlées par placebo, à double insu, menées auprès d’adultes
Étude de biodisponibilité comparée
Une étude de biodisponibilité comparée, randomisée, à double insu et à double permutation des groupes portant sur une dose unique administrée à jeun a été réalisée chez 18 volontaires sains des deux sexes, âgés de 19 à 55 ans. La vitesse et le degré d’absorption de l’atomoxétine ont été mesurés et comparés après l’administration par voie orale d’une dose unique (1 x 60 mg) de Strattera® (chlorhydrate d’atomoxétine) et d’Apo-Atomoxetine (chlorhydrate d’atomoxétine) en capsules. Les résultats sont résumés dans le tableau suivant.
Tableau 13 : Tableau récapitulatif des données de biodisponibilité comparée
Tableau récapitulatif des données de biodisponibilité comparée Atomoxétine (Dose unique de 60 mg : 1 capsule à 60 mg) D’après les données d’observation / sujets à jeun Moyenne géométrique## Moyenne arithmétique (CV en %) | ||||
| Paramètre | Apo- Atomoxetine | StratteraTM/MC† | Rapport des moyennes géométriques (%)## | Intervalle de confiance à 90 % (%)## |
| ASCt | 2793,24 | 2987,21 | 93,5 | 86,5 – 101,1 |
| (ng•h/ml) | 3505,82 (77) | 3848,60 (75) | ||
ASCinf (ng•h/ml) | 2822,58 3540,27 (77) | 3017,04 3884,95 (75) | 93,6 | 86,5 – 101,2 |
Cmax (ng/ml) | 555,86 586,53 (33) | 570,64 599,25 (30) | 97,4 | 87,8 – 108,1 |
| Tmax# (h) | 1,12 (64) | 1,19 (67) | ||
| t1/2# (h) | 3,93 (48) | 4,19 (47) |
# Moyenne arithmétique (CV en %) seulement.
## Selon l’estimation par les moindres carrés.
† StratteraTM/MC (fabriqué par Eli Lilly Canada Inc.) a été acheté au Canada.
PHARMACOLOGIE DÉTAILLÉE
Pharmacologie reliée à l’efficacité
Le chlorhydrate d’atomoxétine a été conçu pour être un inhibiteur puissant et sélectif du transporteur de la noradrénaline. In vitro, l’atomoxétine manifeste une affinité fortement sélective pour le transporteur de la noradrénaline, par rapport à ceux de la dopamine et de la sérotonine, et inhibe très sélectivement le recaptage de la noradrénaline radiomarquée dans les synaptosomes de l’hypothalamus. L’un des deux principaux dérivés de phase I, la 4-hydroxyatomoxétine, manifeste une affinité in vitro similaire à celle de l’atomoxétine pour le transporteur de la noradrénaline et une inhibition similaire du recaptage de la noradrénaline, tandis que la N-déméthylatomoxétine manifeste une affinité inférieure à celle de l’atomoxétine pour les transporteurs des trois monoamines. L’atomoxétine et ses dérivés manifestent une affinité relativement faible pour les canaux ioniques et les récepteurs des neurotransmetteurs. Une évaluation in vivo de l’atomoxétine a mis en évidence une forte affinité et une forte sélectivité de l’atomoxétine pour le transporteur de la noradrénaline. Dans le cortex préfrontal, région jugée importante pour l’attention chez l’humain, on observait une augmentation proportionnelle à la dose de la concentration extracellulaire de noradrénaline et de dopamine quand l’atomoxétine était administrée dans le péritoine ou directement dans le cerveau par un cathéter de microdialyse, ce qui laisse supposer que l’augmentation de concentration de la noradrénaline et de la dopamine dans le cortex préfrontal résultait de l’inhibition locale du transporteur de la noradrénaline. L’atomoxétine n’augmentait pas significativement la concentration extracellulaire de la dopamine dans le noyau accumbens, région médiatrice des effets de récompense des inhibiteurs du transporteur de la dopamine, et le corps strié, région médiatrice des effets des inhibiteurs du transporteur de la dopamine sur l’activité locomotrice.
Pharmacologie reliée à l’innocuité
Les effets de l’atomoxétine sur le système nerveux central et le comportement, y compris le potentiel d’abus, ainsi que ses effets sur l’appareil cardiovasculaire, l’appareil respiratoire, le rein, l’appareil digestif et la fonction immunitaire ont été évalués chez des animaux et in vitro.
L’atomoxétine manifeste une grande affinité pour le transporteur de la noradrénaline, mais l’atomoxétine, la 4-hydroxyatomoxétine et la N-déméthylatomoxétine ont une affinité de liaison relativement faible pour les récepteurs adrénergiques, muscariniques, histaminergiques, GABAergiques, sérotoninergiques et dopaminergiques de même que pour de nombreux autres canaux ioniques et sites récepteurs. L’atomoxétine n’exerce pas d’effet agoniste sur le muscle lisse et le muscle cardiaque isolés, et n’inhibe pas les contractions déclenchées dans ces tissus par l’acétylcholine et l’isoprotérénol. L’atomoxétine ne devrait donc pas perturber les effets physiologiques de ces systèmes récepteurs, ni produire les effets toxiques associés aux récepteurs muscariniques ou adrénergiques. Fait important, les signes cliniques constatés chez les rongeurs et les chiens ne reflétaient que des effets sur le système nerveux central (p. ex. : baisse de l’activité motrice, faiblesse des pattes, démarche saccadée, tremblements et convulsions).
À partir de son affinité de liaison aux récepteurs, des données non cliniques de pharmacologie comportementale et des études sur les effets neuropharmacologiques de l’atomoxétine chez des animaux, on peut conclure que l’atomoxétine n’est pas associée à un potentiel d’abus.
L’atomoxétine n’entraîne aucun changement important de la fonction respiratoire ou rénale, de la motilité gastro-intestinale, ni de la fonction immunitaire chez des animaux.
Fonction cardiaque
Les effets de l’atomoxétine sur la fonction cardiaque ont été évalués in vitro et chez des chiens. In vitro, l’atomoxétine bloque le canal cardiaque humain cloné IKr (HERG) à la CI50 de 0,869 μM. Des études sur des fibres de Purkinje canines et chez le chien recevant de l’atomoxétine p.o. n’ont pas mis en évidence d’effets associés à un allongement de l’intervalle QT causé par le composé. L’inhibition concomitante de courants entrants de sodium et de calcium in vitro aide à expliquer l’absence d’effets in vivo. Ces constatations, réunies à l’expérience clinique acquise avec l’atomoxétine, indiquent que le blocage du canal HERG in vitro est peu susceptible de signifier une augmentation du risque cardiovasculaire causée par l’atomoxétine.
Étude sur l’innocuité cardiovasculaire :
L’innocuité et la tolérabilité de posologies croissantes d’atomoxétine en plusieurs prises ont été étudiées durant 20 jours, dans le cadre d’une étude de pharmacologie clinique regroupant 16 adultes sains (10 MR et 6 ML). Ils ont reçu un placebo ou une posologie quotidienne de 60 à 150 mg d’atomoxétine divisée en 2 prises par jour de 30, 45, 60 ou 75 mg. L’intervalle QTc(F) (intervalle QT corrigé selon la formule de Fridericia) ne dépassait jamais la limite supérieure de la normale pour chaque sexe.
Le groupe des MR ne présentait aucun changement statistiquement significatif de l’intervalle QTc(F) moyen après l’administration d’atomoxétine, quelle que soit la dose, par rapport au placebo. Aucun changement statistiquement significatif de l’intervalle QTc(F) n’était noté 1 heure après l’administration (lors du pic sérique) chez les ML. On notait chez les ML une augmentation statistiquement significative de l’intervalle QTc(F) moyen au temps zéro (lors du creux sérique), au dernier jour du traitement par l’atomoxétine à 60 ou 75 mg, administrée 2 f.p.j., par rapport au placebo. L’allongement moyen le plus marqué était d’environ 17 msec à la dose de 60 mg 2 f.p.j., l’intervalle moyen étant de 417,2 msec. À la dose de 75 mg 2 f.p.j., l’allongement moyen le plus marqué était de 15 msec et l’intervalle moyen, de 414,9 msec. Ces posologies correspondent respectivement à 1,4-2,24 mg/kg/jour et à 1,75-2,8 mg/kg/jour.
Les ECG initiaux, obtenus durant la sélection des sujets pédiatriques des essais cliniques sur l’atomoxétine, ont été analysés à la recherche de cas d’allongement du QTc. En utilisant la formule de Bazett (méthode usuelle de calcul automatisé de l’intervalle QTc), on a relevé 131/3 902 cas (3,4 %) de QTc(B) > 450 msec et 5/3 902 cas (0,1 %) de QTc(B) > 500 msec. En utilisant une formule de correction basée sur les données des ECG initiaux (méthode privilégiée par la plupart des organismes de réglementation), on a relevé 32/3 902 cas (0,8 %) de QTc(D) > 450 msec et 5/3 902 cas (0,1 %) de QTc(D) > 500 msec. Une méta-analyse des ECG de patients ayant reçu de l’atomoxétine dans les essais cliniques pédiatriques n’a montré aucune relation entre la dose d’atomoxétine et les changements du QTc(D) au cours des essais (n = 3 127 patients), ni entre la dose d’atomoxétine et les changements du QTc(D) entre le départ et le moment d’exposition maximale prévue (n = 2 084 patients, dont 151 ML). Chez les sujets d’essais cliniques dont la concentration plasmatique est connue, aucune relation n’a été constatée entre le changement du QTc(D) par rapport au départ et la concentration plasmatique d’atomoxétine à son maximum (n = 728 patients, dont 83 ML).
Dans l’ensemble, les données n’évoquent aucune relation importante entre la concentration plasmatique d’atomoxétine et la longueur de l’intervalle QTc corrigée en fonction de la fréquence cardiaque, dans la marge posologique recommandée. Toutefois, puisqu’il n’est pas requis de vérifier si le patient est un métaboliseur rapide ou lent du CYP2D6 avant d’administrer de l’atomoxétine, il importe de prescrire la plus faible dose efficace afin de réduire le plus possible le risque d’effet indésirable cardiaque.
Pharmacocinétique
L’atomoxétine était bien absorbée après administration orale chez la souris, le rat et le chien adultes.
Le principal dérivé oxydé (de phase I) de l’atomoxétine est la 4-hydroxyatomoxétine, et son principal dérivé ultime est le 4-hydroxyatomoxétine-O-glucuronide chez toutes les espèces étudiées. Les principales voies de biotransformation sont l’hydroxylation du noyau aromatique, l’hydroxylation benzylique/aliphatique et la N-déméthylation. Par la suite, la O-glucuronoconjugaison et la O-sulfoconjugaison des dérivés hydroxylés sont les seules voies de biotransformation de phase II intervenant dans la conjugaison des dérivés oxydés de l’atomoxétine. La concentration plasmatique de l’atomoxétine et de ses principaux dérivés de phase I, la N-déméthylatomoxétine et la 4-hydroxyatomoxétine, est proportionnelle à la dose dans chaque espèce. En général, l’accumulation d’atomoxétine est minime à doses répétées, sans doute en raison de son élimination relativement rapide dans chaque espèce étudiée. La demi-vie de l’atomoxétine après une seule dose intraveineuse était de 1,2 h, 1,4 h et 3,4 h chez la souris, le rat et le chien, respectivement. La plus grande différence observée entre espèces était la faible biodisponibilité de l’atomoxétine chez les rongeurs (environ 4 %) et sa grande biodisponibilité chez le chien (environ 74 %). Cette différence semble résulter presque uniquement de la clairance efficace de l’atomoxétine lors du premier passage hépatique chez les rongeurs, ce qui produit une faible exposition systémique à l’atomoxétine, jointe à une exposition élevée à ses dérivés. Chez le chien, l’atomoxétine ne subit pas un métabolisme de premier passage important.
Une augmentation de l’activité des cytochromes P450 hépatiques a été observée chez la souris et le rat après administration orale de fortes doses d’atomoxétine. Une légère augmentation du contenu total en cytochromes P450 a été constatée à la plus forte dose étudiée (16 mg/kg/jour) chez le chien mâle. Aucun signe de changement semblable de l’activité des cytochromes P450 n’a cependant été observé durant les études cliniques.
Le degré de liaison de l’atomoxétine et de la N-déméthylatomoxétine aux protéines plasmatiques était élevé chez toutes les espèces étudiées y compris l’humain (82 % à 99 %), tandis que le taux de liaison de la 4-hydroxyatomoxétine était nettement plus faible (55 % à 67 %).
Chez le rat, l’atomoxétine et ses métabolites diffusent rapidement et abondamment dans les tissus, le taux le plus élevé étant observé dans le tube digestif et le foie. L’excrétion dans le lait n’est pas une voie d’élimination importante de l’atomoxétine et de ses dérivés. L’atomoxétine et ses dérivés traversent la barrière placentaire, mais produisent une exposition fœtale relativement faible par comparaison avec l’exposition maternelle.
La principale voie d’excrétion des dérivés radiomarqués de l’atomoxétine était l’urine dans toutes les espèces étudiées. La faiblesse de l’excrétion fécale semble due à une élimination biliaire. Très peu d’atomoxétine inchangée a été excrétée, ce qui révèle qu’une élimination rénale ou biliaire directe de l’atomoxétine n’est qu’une voie d’élimination générale mineure.
TOXICOLOGIE
Toxicité à court terme
On estime que la dose létale médiane de chlorhydrate d’atomoxétine est de 25 mg/kg chez le chat, > 37,5 mg/kg chez le chien et ≥ 90 mg/kg chez le rat et la souris. Les signes précurseurs de toxicité constatés après l’administration orale d’une seule dose d’atomoxétine à des animaux comprenaient : mydriase et réduction du réflexe pupillaire à la lumière, selles mucoïdes, hypersalivation, vomissements, ataxie, tremblements, secousses myocloniques et convulsions.
Toxicité à long terme
Des études de toxicité allant jusqu’à 1 an ont été effectuées chez des chiens et des rats adultes, afin d’évaluer la toxicité à long terme de l’atomoxétine. Aucun effet toxique majeur sur un organe cible n’a été constaté chez les chiens jusqu’à 16 mg/kg/jour d’atomoxétine par voie orale ni chez les rats ayant reçu dans leur nourriture des doses moyennes pondérées dans le temps allant jusqu’à 47 mg/kg/jour (représentant environ 6-7 fois la dose orale quotidienne maximale recommandée chez l’enfant et environ 4-5 fois la dose orale quotidienne maximale recommandée chez l’adulte, en mg/m2). Des effets hépatiques légers, tels que : foie moucheté pâle, augmentation du poids relatif du foie, vacuolisation hépatocellulaire et légère élévation de l’ALT, ont été observés chez des rats mâles recevant des doses moyennes pondérées dans le temps ≥ 14 mg/kg/jour. Aucun effet hépatique n’a été observé chez le chien. Mydriase, réduction du réflexe pupillaire à la lumière, vomissements et tremblements ont été notés chez le chien, de façon minime chez les chiens adultes recevant ≤ 8 mg/kg/jour. Des signes cliniques semblables ont été observés chez de jeunes chiens (âgés de 8 semaines) recevant de l’atomoxétine par voie orale pendant 1 mois.
Des études de toxicité ont évalué les effets de l’atomoxétine sur la croissance, le développement neurocomportemental et sexuel, et la performance de reproduction chez des rats traités de quelques jours après la naissance jusqu’au début de l’âge adulte. Aucun effet important sur la croissance des os, la morphologie du cerveau, le développement neurocomportemental ou la performance de reproduction n’a été observé chez les rats auxquels on avait administré du chlorhydrate d’atomoxétine par voie orale dès l’âge de 10 jours jusqu’à l’âge adulte, à des doses ≤ 50 mg/kg, soit environ 7 fois la dose orale quotidienne maximale recommandée chez l’enfant, en mg/m2. Aucun effet n’a été noté sur l’anatomie ni sur la morphologie des organes reproducteurs des mâles et des femelles. On observait un léger retard, en fonction de la dose, de l’ouverture du vagin et de la séparation préputiale (de 1 à 3 jours comparativement aux témoins), mais tous les animaux sont parvenus à maturité sexuelle et aucune malformation du vagin ou du prépuce/gland n’a été observée. Chez les rats mâles, la spermatogenèse était normale. On observait de légères baisses du nombre de spermatozoïdes contenus dans l’épididyme, mais aucun effet sur la fertilité n’a été constaté. Les rats des deux sexes n’ont présenté aucun effet sur les paramètres d’accouplement ou de fertilité, sur l’implantation ou la viabilité des embryons, ni sur les résultats des tests d’apprentissage et de mémoire. La portée clinique de ces résultats est inconnue.
Cancérogenèse
Le chlorhydrate d’atomoxétine ne s’est pas révélé cancérogène chez des rats et des souris ayant reçu dans leur nourriture, pendant 2 ans, des doses moyennes pondérées dans le temps allant, respectivement, jusqu’à 47 et 458 mg/kg/jour. La plus forte dose administrée à des rats est environ 8 et 5 fois plus élevée que la dose humaine maximale chez l’enfant et l’adulte respectivement, en mg/m2. À cette dose, le taux plasmatique (ASC) d’atomoxétine chez le rat atteindrait 1,8 fois (métaboliseurs rapides) ou 0,2 fois (métaboliseurs lents) celui d’humains recevant la dose humaine maximale. La dose la plus élevée administrée aux souris atteint environ 39 et 26 fois la dose humaine maximale pour les enfants et les adultes respectivement, en mg/m2.
Mutagenèse
Le chlorhydrate d’atomoxétine ne s’est pas révélé mutagène dans une batterie d’études de génotoxicité, dont un test de mutation inverse (test d’Ames), un test du lymphome de souris in vitro, un test d’aberrations chromosomiques sur cellules d’ovaire de hamster chinois, un test de synthèse non programmée de l’ADN sur hépatocytes de rat et un test du micronoyau in vivo chez la souris. Cependant, on constatait une légère augmentation du pourcentage de cellules d’ovaire de hamster chinois présentant des chromosomes à quatre brins, ce qui suggère une endoréduplication (aberration numérique).
Les résultats étaient négatifs, avec le chlorhydrate de N-déméthylatomoxétine, dans le test d’Ames, le test du lymphome de souris et le test de synthèse non programmée de l’ADN.
Tératogenèse
Aucun signe de tératogenèse du médicament ou de retard de développement fœtal n’a été constaté chez des lapins et des rats ayant reçu du chlorhydrate d’atomoxétine pendant toute l’organogenèse à des doses orales ≤ 100 mg/kg/jour et 150 mg/kg/jour (au moins 20 fois la dose orale quotidienne maximale recommandée chez l’enfant et 13 fois celle chez l’adulte, en mg/m2). Dans l’étude de fertilité chez le rat, on observait une baisse du poids et du taux de survie des rejetons, surtout la première semaine après la mise bas, chez les mères ayant reçu de l’atomoxétine dans leur nourriture à des doses moyennes pondérées dans le temps de 23 mg/kg/jour ou plus. Aucun effet indésirable n’a été observé chez les rejetons survivants.
Le chlorhydrate d’atomoxétine n’a pas modifié la fertilité de rats ayant reçu de l’âge de 10 jours jusqu’à l’âge adulte des doses orales ≤ 50 mg/kg/jour (jusqu’à 7 fois la dose orale quotidienne maximale recommandée chez l’enfant et 4 fois celle chez l’adulte, en mg/m2). De plus, aucun signe d’altération de la fertilité n’a été constaté au cours de deux études de fertilité chez des rats adultes ayant reçu du chlorhydrate d’atomoxétine dans la nourriture, à des doses moyennes pondérées dans le temps ≤ 57 mg/kg/jour (jusqu’à 8 fois la dose orale quotidienne maximale recommandée chez l’enfant et 5 fois celle chez l’adulte, en mg/m2).
L’atomoxétine n’avait aucune répercussion sur la parturition chez le rat.
Altération de la fertilité
Le chlorhydrate d’atomoxétine n’a pas altéré la fertilité de rats qui en recevaient dans leur alimentation à des doses allant jusqu’à 57 mg/kg/jour, soit environ 6 fois la dose humaine maximale en mg/m2.
Croissance et développement neurocomportemental et sexuel chez les rats
Une étude a été menée chez de jeunes rats pour évaluer les effets de l’atomoxétine sur la croissance et le développement neurocomportemental et sexuel. Les rats ont reçu par gavage 1, 10 ou 50 mg/kg/jour d’atomoxétine (environ 0,2, 2 et 8 fois, respectivement, la dose humaine maximale en mg/m2) à partir de 10 jours après la naissance et jusqu’à l’âge adulte. Un léger retard de l’ouverture du vagin (toutes les doses) et de la séparation préputiale (10 et 50 mg/kg), une légère diminution du poids de l’épididyme et du nombre de spermatozoïdes (10 et 50 mg/kg) et une légère réduction du nombre de corps jaunes (50 mg/kg) ont été constatés, mais il n’y a eu aucun effet sur la fertilité ou la performance de reproduction. Un léger retard de l’apparition des incisives a été remarqué à 50 mg/kg. Un léger accroissement de l’activité motrice a été noté le 15e jour (mâles recevant 10 et 50 mg/kg et femelles recevant 50 mg/kg) et le 30e jour (femelles recevant 50 mg/kg), mais pas le 60e jour après la naissance. On n’a noté aucun effet sur les résultats des tests d’apprentissage et de mémoire. La portée clinique de ces résultats chez les humains est inconnue.
RÉFÉRENCES
- 1. Adler L, Spencer T, Willims D et al. Long-term, open label study of the safety and efficacy of atomoxetine in adults with attention-deficit/hyperactivity disorder: An interim Analysis. J Clin Psychiatry 2005;66:294-299.
- 2. Adler L, Sutton V, Moore R et al. Quality of life assessment in adult patients with attention-deficit/hyperactivity disorder treated with atomoxetine. J Clin Psychopharmacol 2006;26:648-652.
- 3.
Adler L, Liebowitz M, Kronenberger W et al. Atomoxetine treatment in adults with
Attention-Deficit/Hyperactivity Disorder and comorbid Social Anxiety Disorder. Depression and Anxiety 2009;0:1-11.
- 4.
Adler L, Spencer T, Brown T et al. Once-daily atomoxetine for adult Attention-
Deficit/Hyperactivity Disorder: A 6-month, double-blind trial. J Clin Psychopharmacol 2009;29:44-50.
- 5. Allen AJ, Kurlan R, Gilbert D et al. Atomoxetine treatment in children and adolescents with ADHD and comorbid tic disorders. Neurology 2005;65:1941-1949.
- 6.
American Academy of Pediatrics (2001), Clinical Practice Guideline: Treatment of the
School-Aged Child with Attention-Deficit/Hyperactivity Disorder. Pediatrics 108:1033-1044.
- 7.
American Psychiatric Association (2000), Diagnostic and Statistical Manual of Mental
Disorders: DSM-IV-TR. American Psychiatric Association, Washington, DC.
- 8. Buitelaar J, Michelson D, Danckaerts M et al. A randomized, double-blind study of continuation treatment for Attention-Deficit/Hyperactivity Disorder after 1 year. Biol Psychiatry 2007;61:694-699.
- 9.
Canadian ADHD Resource Alliance (www.CADDRA.ca): Canadian ADHD Practice
Guidelines: Medications for Attention Deficit/Hyperactivity Disorder, 2006 (1ère éd.); Chapitre 10 (Ann. 17), 1-14.
- 10.
Chalon S, Desager J, Desante K et al. Effect of hepatic impairment on the
pharmacokinetics of atomoxetine and its metabolites. Clin Pharmacol Therap 2003; 73:178-191.
- 11. Dell’Agnello G, Maschietto D, Bravaccio C et al. Atomoxetine hydrochloride in the treatment of children and adolescents with Attention-Deficit/Hyperactivity Disorder and Comorbid Oppositional Defiant disorder: A placebo-controlled Italian study. European Neuropsychopharmacol (2009);19:822-834.
- 12. Faries D, Yalcin I, Harder D et al. Validation of the ADHD Rating Scale as a clinician administered and scored instrument. J Attn Disorders 2001;5(2):107-115.
- 13. Geller D, Donnelly C, Lopez F et al. Atomoxetine treatment for pediatric patients with attention-deficit/hyperactivity disorder with comorbid anxiety disorder. J Amer Acad Child & Adolesc Psych 2007;46:1119-1127.
- 14. Hesdorffer DC, Ludvigsson P, Olafsson E et al. ADHD as a risk factor for incident unprovoked seizures and epilepsy in children. Arch Gen Psychiatry 2004;61:731-736.
- 15. Heil S, Holmes H, Bickel W et al. Comparison of the subjective, physiological, and psychomotor effects of atomoxetine and methylphenidate in light drug users. Drug and Alcohol Dependence 2002;67:149-156.
- 16. Kelsey D, Sumner C, Casat C, Allen AJ et al. Once-daily atomoxetine treatment for children with Attention-Deficit/Hyperactivity Disorder, including an assessment of evening and morning behavior: a double-blind, placebo-controlled trial. Pediatrics 2004;114(1):e1-e8.
- 17. Kratochvil C, Heiligenstein J, Dittmann R et al. Atomoxetine and methylphenidate treatment in children with ADHD: A prospective, randomized, open-label trial. J Amer Acad Child Adolesc Psych 2002;41:776-784.
- 18. Kratochvil C, Newcorn J, Arnold LE et al. Atomoxetine alone or combined with fluoxetine for treating ADHD with comorbid depressive or anxiety symptoms. J Am Acad Child Adolesc Psychiatry 2005;44(9):915-924.
- 19. Kratochvil C, Wilens T, Greenhill L et al. Effects of long-term atomoxetine treatment for young children with attention-deficit/hyperactivity disorder. J Amer Acad Child & Adolesc Psych 2006;45:919-927.
- 20. Lowe S, Lim M, Smith B et al. Haemodynamic effects of IV salbutamol and oral atomoxetine, alone and in combination. J Clin Pharmacol 2001;41(9):1025.
- 21. Maziade M, Rouleau N, Lee B et al. Atomoxetine and neuropsychological function in children with Attention-Deficit/Hyperactivity Disorder: Results of a pilot study. J Child Adolesc Psychopharmacol 2009;19(6):709-718.
- 22.
Michelson D, Faries D, Wernicke J. Atomoxetine in the Treatment of Children and
Adolescents with ADHD: A Randomized, Placebo-Controlled, Dose-Response Study. Pediatrics 2001;108(5):1-9.
- 22.
Michelson D, Faries D, Wernicke J. Atomoxetine in the Treatment of Children and
Adolescents with ADHD: A Randomized, Placebo-Controlled, Dose-Response Study. Pediatrics 2001;108(5):1-9.
- 23. Michelson D, Allen A, Busner J et al. Once-daily atomoxetine treatment for children and adolescents with attention deficit hyperactivity disorder: a randomized, placebo-controlled study. Amer J Psychiatry 2002;159:1896-1901.
- 24. Michelson D, Adler L, Spencer T et al. Atomoxetine in adults with ADHD: Two randomized, placebo-controlled studies. Biol Psychiatry 2003;53:112-120.
- 25. Michelson D, Buitelaar J, Danckaerts M et al. Relapse prevention in pediatric patients with ADHD treated with atomoxetine: A randomized, double-blind, placebo-controlled study. J. Am. Acad. Child Adolesc. Psychiatry 2004;43:896-904.
- 26. Montoya A, Hervas A, Cardo E et al. Evaluation of atomoxetine for first-line treatment of newly diagnosed, treatment-naïve children and adolescents with attention deficit/hyperactivity disorder. Curr Med Research & Opinion 2009;25(11):2745-2754.
- 27. Newcorn J, Spencer T, Biederman J et al. Atomoxetine treatment in children and adolescents with Attention-Deficit/Hyperactivity Disorder and comorbid oppositional Defiant Disorder. J Am Acad Child Adolesc Psychiatry 2005;44(3):240-248.
- 28. Perwien A, Kratochvil C, Faries DE et al. Atomoxetine treatment in children and adolescents with attention-deficit hyperactivity disorder: What are the long-term health-related quality-of-life outcomes? J Child & Adolesc Psychopharmacol 2006;16:713-724.
- 29. Quintana H, Cherlin E et al. Transitioning from methylphenidate or amphetamine to atomoxetine in children and adolescents with attention-deficit/hyperactivity disorder- a preliminary tolerability and efficacy study. Clinical Therapeutics, juin 2007.
- 30. Sangal R, Owens J, Allen AJ et al. Effects of atomoxetine and methylphenidate on sleep in children with ADHD. Sleep 2006;29:1573-1585.
- 31.
Sauer JM, Ring B, Witcher J. Clinical pharmacokinetics of atomoxetine. Clin
Pharmacokinet 2005;44(6):571-590.
- 32.
Simpson D, Plosker G. Atomoxetine: A review of its use in adults with Attention Deficit
Hyperactivity Disorder. Drugs 2004;64:205-222.
- 33. Smith B, Soon D, Teng C et al. Hemodynamic effects of atomoxetine are less pronounced than methylphenidate, and not additive in combination. J Clin Pharmacol 2001;41:1014-1033.
- 34.
Spiller HA, Lintner CP, Winter ML: Atomoxetine ingestions in children: A report from
Poison Centers. Ann Pharmacother 2005;39:1045-1048.
- 35. Svanborg P, Thernlund G, Gustafsson P et al. Efficacy and safety of atomoxetine as add-on to psychoeducation in the treatment of attention deficit/hyperactivity disorder: A randomized, double-blind, placebo-controlled study in Swedish children and adolescents. Eur Child Adolesc Psychiatry 2009;18:240-249.
- 36. Svanborg P, Thernlund G, Gustafsson P et al. Atomoxetine improves patient and family coping in attention deficit/hyperactivity disorder: A randomized, double-blind, placebo-controlled study in Swedish children and adolescents. Eur Child Adolesc Psychiatry 2009; publié en ligne le 23 mai 2009.
- 37. Weiss M, Tannock R, Kratochvil C et al. A randomized, placebo-controlled study of once-daily atomoxetine in the school setting in children with ADHD. J Am Acad Child Adolesc Psychiatry 2005;44(7):647-655.
- 38. Wernicke J, Adler L, Spencer T et al. Changes in symptoms and adverse events after discontinuation of atomoxetine in children and adults with Attention Deficit/Hyperactivity Disorder: A Prospective, Placebo-Controlled Assessment. J Clin Psychopharmacol 2004; 24:30-35.
- 39. Wernicke J, Faries D, Girod D et al. Cardiovascular effects of atomoxetine in children, adolescents, and adults. Drug Safety 2003;26:729-40.
- 40. Wernicke JF, Holdridge KC, Jin L et al. Seizure Risk in Patients with ADHD Treated with Atomoxetine. Dev Med Child Neur 2007;49:498-502.
- 41.
Wilens T. Drug therapy for adults with Attention-Deficit Hyperactivity Disorder. Drugs
2003;63:2395-2411.
- 42. Wilens T, Newcorn J, Kratochvil C et al. Long-term atomoxetine treatment in adolescents with attention-deficit/hyperactivity disorder. J Pediatrics 2006;149:112-119.
- 43. Monographie de produit, STRATTERA (capsules d’atomoxétine) 10, 18, 25, 40, 60, 80 et 100 mg. Eli Lilly Canada Inc. Date de révision : 1 octobre 2015. Numéro de contrôle : 184870.