


Monographie de produit - Quillivant ER Chewable Tablets
Modifications importantes apportées récemment à la monographie
| 7 Mises en garde et précautions, Système endocrinien et métabolisme, Ralentissement de la croissance à long terme | 2026-01 |
| 7 Mises en garde et précautions, 7.1.3 Enfants et adolescents, Enfants (< 6 ans) | 2026-01 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie ................................................... 2
Table des matières ............................................................................................................................. 2
Partie 1 : Renseignements destinés aux professionnels de la santé ...................................................... 4
1 Indications ............................................................................................................................. 4
1.1 Pédiatrie .......................................................................................................................... 4
1.2 Gériatrie ........................................................................................................................... 5
2 Contre-indications ................................................................................................................. 5
3 Encadré sur les mises en garde et précautions importantes ..................................................... 5
4 Posologie et administration .................................................................................................... 5
4.1 Considérations posologiques ........................................................................................... 5
4.2 Posologie recommandée et ajustement posologique ..................................................... 7
4.3 Reconstitution ................................................................................................................. 7
4.4 Administration ................................................................................................................. 8
4.5 Dose oubliée .................................................................................................................... 8
5 Surdose ................................................................................................................................. 8
6 Formes pharmaceutiques, teneurs, composition et conditionnement ...................................... 9
7 Mises en garde et précautions .............................................................................................. 10
7.1 Populations particulières ............................................................................................... 16
7.1.1 Grossesse ....................................................................................................................... 16
7.1.2 Allaitement .................................................................................................................... 17
7.1.3 Enfants et adolescents................................................................................................... 17
7.1.4 Personnes âgées ............................................................................................................ 17
8 Effets indésirables ................................................................................................................ 17
8.1 Aperçu des effets indésirables ...................................................................................... 17
8.2 Effets indésirables observés au cours des études cliniques .......................................... 18
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents . 19
8.5 Effets indésirables observés après la commercialisation .............................................. 22
9 Interactions médicamenteuses ............................................................................................. 24
9.1 Interactions médicamenteuses graves .......................................................................... 24
9.2 Aperçu des interactions médicamenteuses .................................................................. 25
9.3 Interactions médicament-comportement ..................................................................... 25
9.4 Interactions médicament-médicament ......................................................................... 26
9.5 Interactions médicament-aliment ................................................................................. 27
9.6 Interactions médicament-plante médicinale ................................................................ 27
9.7 Interactions médicament-examens de laboratoire ....................................................... 27
10 Pharmacologie clinique ........................................................................................................ 27
10.1 Mode d’action ............................................................................................................... 27
10.2 Pharmacodynamie ......................................................................................................... 27
10.3 Pharmacocinétique ........................................................................................................ 28
11 Conservation, stabilité et mise au rebut ............................................................................... 31
Partie 2 : Renseignements scientifiques ............................................................................................ 32
13 Renseignements pharmaceutiques ....................................................................................... 32
14 Études cliniques ................................................................................................................... 33
14.1 Études cliniques par indication ...................................................................................... 33
16 Toxicologie non clinique ....................................................................................................... 37
Renseignements destinés aux patient·e·s ......................................................................................... 39
Renseignements destinés aux patient·e·s ......................................................................................... 51
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
Quillivant ER en suspension orale (poudre pour suspension orale de chlorhydrate de méthylphénidate à libération prolongée) est indiqué pour le traitement du trouble déficitaire de l’attention avec hyperactivité (TDAH) chez :
- les enfants (de 6 à 12 ans)
Quillivant ER comprimés à croquer (comprimés à croquer de chlorhydrate de méthylphénidate à libération prolongée) est indiqué pour le traitement du trouble déficitaire de l’attention avec hyperactivité (TDAH) chez :
- les enfants (de 6 à 12 ans)
Utilisation à long terme
L’efficacité de Quillivant ER en suspension orale et de Quillivant ER comprimés à croquer pour une utilisation à long terme n’a pas été systématiquement évaluée pendant plus de deux semaines et d’une semaine, respectivement, dans le cadre d’essais contrôlés par placebo. Par conséquent, le professionnel de la santé qui choisit de prescrire Quillivant ER en suspension orale et Quillivant ER comprimés à croquer pendant de longues périodes devrait réévaluer périodiquement l’utilité à long terme du médicament pour chaque patient (voir 4 Posologie et administration).
Nécessité d’un programme de traitement complet
Quillivant ER en suspension orale et Quillivant ER comprimés à croquer sont indiqués dans le cadre d’un programme de traitement global du TDAH qui peut également comprendre d’autres mesures (psychologiques, éducatives, sociales) pour les patients atteints de ce syndrome. Un traitement médicamenteux pourrait ne pas être indiqué pour tous les patients atteints de ce syndrome. La prise de médicaments n’est pas recommandée chez les patients qui présentent des symptômes secondaires à des facteurs environnementaux ou d’autres troubles psychiatriques primaires, y compris la psychose. Dans le cas d’enfants et d’adolescents présentant ce diagnostic, il est essentiel de prévoir un encadrement pédagogique approprié. De plus, une intervention psychosociale est souvent utile. Lorsque les mesures correctives seules ne suffisent pas, la décision de prescrire un traitement médicamenteux dépendra de l’évaluation par un professionnel de la santé de la chronicité et de la gravité des symptômes du patient.
1.1 Pédiatrie
Enfants (< 6 ans) : Quillivant ER en suspension orale et Quillivant ER comprimés à croquer ne doivent pas être prescrits à des enfants de moins de 6 ans. Santé Canada ne dispose d’aucune donnée sur les patients âgés de moins de 6 ans; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada.
Enfants (de 6 à 12 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de Quillivant ER en suspension orale et Quillivant ER comprimés à croquer chez les enfants âgés de 6 à 12 ans ont été démontrées. Par conséquent, Santé Canada a autorisé une indication d’utilisation chez les patients de ce groupe d’âge (voir 4.2 Posologie recommandée et ajustement posologique).
Adolescents (de 13 à 17 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de Quillivant ER en suspension orale et Quillivant ER comprimés à croquer chez les enfants âgés de 13 à 17 ans n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada.
1.2 Gériatrie
Gériatrie (> 65 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population gériatrique n’est pas autorisée par Santé Canada.
2 Contre-indications
Quillivant ER en suspension orale et Quillivant ER comprimés à croquer sont contre-indiqués chez les patients hypersensibles à ce médicament ou à tout ingrédient de la formulation, notamment tout ingrédient non médicinal ou composant du contenant. Des réactions d’hypersensibilité, comme l’angio-œdème, et des réactions anaphylactiques ont été signalées chez des patients traités par d’autres produits contenant du méthylphénidate (voir 8 Effets indésirables). Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement. Quillivant ER en suspension orale et Quillivant ER comprimés à croquer sont également contre-indiqués dans les cas suivants :
- hypersensibilité ou idiosyncrasie connue aux amines sympathomimétiques
- thyréotoxicose
- artériosclérose de stade avancé
- maladie cardiovasculaire symptomatique
- hypertension modérée ou sévère
- glaucome
- antécédents de toxicomanie
- pendant le traitement par des inhibiteurs de la monoamine-oxydase (IMAO) et dans les 14 jours suivant l’arrêt du traitement par un IMAO (des crises hypertensives peuvent survenir) [voir 9 Interactions médicamenteuses].
3 Encadré sur les mises en garde et précautions importantes
Pharmacodépendance – À l’instar d’autres stimulants, Quillivant ER en suspension orale et
Quillivant ER comprimés à croquer peuvent être utilisés de façon abusive, et conduire à une dépendance et à une tolérance (voir 7 Mises en garde et précautions, Dépendance, tolérance et risque d’abus).
4 Posologie et administration
4.1 Considérations posologiques
- Quillivant ER en suspension orale et Quillivant ER comprimés à croquer ne doivent pas être utilisés chez des patients atteints de maladies cardiovasculaires symptomatiques et ne doivent habituellement pas être utilisés chez les patients présentant des anomalies cardiaques structurelles connues (voir 2 Contre-indications et 7 Mises en garde et précautions, Appareil cardiovasculaire).
- En théorie, tous les médicaments pour traiter le TDAH sont susceptibles d’accroître le risque de mort subite/de décès d’origine cardiaque. Bien qu’il n’existe pas de données qui confirment que les médicaments utilisés pour le traitement du TDAH entraînent bel et bien une augmentation du risque de mort subite (cardiaque), les médecins qui prescrivent ce type d’agents doivent tenir compte de cette possibilité.
- Avant de traiter les enfants au moyen de stimulants du SNC, y compris Quillivant ER en suspension orale et Quillivant ER comprimés à croquer, il convient de recueillir une anamnèse personnelle et familiale du patient (comprenant une évaluation des antécédents familiaux de mort subite ou d’arythmie ventriculaire) et un examen physique doit être effectué, afin de vérifier la présence de toute maladie cardiaque (voir 7 Mises en garde et précautions).
- Les professionnels de la santé doivent évaluer les risques d’abus avant de prescrire le médicament et surveiller les signes d’abus et de dépendance pendant le traitement. Ils doivent tenir un dossier d’ordonnances détaillé, sensibiliser le patient sur les abus, surveiller les signes d’abus et de surdosage, et réévaluer périodiquement la nécessité d’utiliser Quillivant ER en suspension orale et Quillivant ER comprimés à croquer (voir 3 Encadré sur les mises en garde et précautions importantes et 7 Mises en garde et précautions, Dépendance, tolérance et risque d’abus).
- Le traitement par Quillivant ER en suspension orale et Quillivant ER comprimés à croquer doit commencer à la plus faible dose possible. Étant donné que la réponse à Quillivant ER en suspension orale et à Quillivant ER comprimés à croquer varie grandement d’un patient à l’autre, la posologie doit ensuite être individualisée progressivement, jusqu’à l’obtention de la plus faible dose efficace (voir 4.2 Posologie recommandée et ajustement posologique).
- En cas d’aggravation paradoxale des symptômes ou d’apparition d’autres effets indésirables, la posologie doit être réduite ou, au besoin, le traitement doit être interrompu. Le traitement par Quillivant ER en suspension orale et Quillivant ER comprimés à croquer doit être interrompu périodiquement pour évaluer l’état de santé de l’enfant. Le traitement devrait être interrompu si aucune amélioration n’est observée après une période d’ajustement posologique appropriée de un mois.
Un traitement pharmacologique pour le TDAH peut être nécessaire pendant de longues périodes.
Les professionnels de la santé doivent réévaluer périodiquement l’utilité à long terme de Quillivant ER en suspension orale et de Quillivant ER comprimés à croquer et ajuster la posologie au besoin.
Les patients qui ont besoin d’un traitement prolongé avec Quillivant ER en suspension orale et
Quillivant ER comprimés à croquer doivent subir une évaluation périodique de leur état cardiovasculaire (voir 7 Mises en garde et précautions, Appareil cardiovasculaire).
- Les patients doivent être avertis d’éviter de consommer des boissons alcoolisées pendant qu’ils suivent un traitement avec Quillivant ER en suspension orale et Quillivant ER comprimés à croquer.
Quillivant ER en suspension orale et Quillivant ER comprimés à croquer ne sont pas interchangeables
(voir 4.2 Posologie recommandée et ajustement posologique).
4.2 Posologie recommandée et ajustement posologique
Quillivant ER en suspension orale :
- Avant l’administration de la dose, AGITEZ VIGOUREUSEMENT le flacon de Quillivant ER en suspension orale pendant au moins 10 secondes pour vous assurer d’administrer la bonne dose.
La dose initiale recommandée de Quillivant ER en suspension orale pour les patients âgés de 6 à
12 ans est de 20 mg une fois par jour le matin. La dose peut être augmentée ou diminuée chaque semaine par palier de 10 mg ou 20 mg. Les doses quotidiennes supérieures à 60 mg n’ont fait l’objet d’aucune étude et ne sont pas recommandées. Comme pour tout stimulant du SNC, la dose prescrite doit être ajustée, au besoin, pendant le titrage de Quillivant ER en suspension orale jusqu’à l’obtention d’une dose thérapeutique bien tolérée.
- Les patients qui ne tolèrent pas la dose minimale de 20 mg ne doivent pas prendre ce médicament.
Quillivant ER comprimés à croquer :
La dose initiale recommandée de Quillivant ER comprimés à croquer pour les patients âgés de 6 à
12 ans est de 20 mg par voie orale une fois par jour le matin. La dose peut être augmentée ou diminuée chaque semaine par palier de 10 mg, 15 mg ou 20 mg. Les doses de 10 mg et 15 mg peuvent chacune être obtenues en coupant en deux les comprimés sécables de 20 mg et 30 mg, respectivement. Les doses quotidiennes supérieures à 60 mg n’ont fait l’objet d’aucune étude et ne sont pas recommandées. Comme pour tout stimulant du SNC, la dose prescrite doit être ajustée, au besoin, pendant le titrage de Quillivant ER comprimés à croquer jusqu’à l’obtention d’une dose thérapeutique bien tolérée.
- Les patients qui ne tolèrent pas la dose minimale de 20 mg ne doivent pas prendre ce médicament.
Pour le changement de médicament des patients qui prennent d’autres produits à base de méthylphénidate, y compris pour le passage de Quillivant ER en suspension orale à Quillivant ER comprimés à croquer et inversement, cessez le traitement, puis titrez Quillivant ER en suspension orale ou Quillivant ER comprimés à croquer en utilisant le schéma posologique mentionné ci-dessus.
Ne substituez pas les autres produits contenant du méthylphénidate milligramme pour milligramme en raison des différentes compositions à base de méthylphénidate et des différents profils pharmacocinétiques (voir 10 Pharmacologie clinique).
4.3 Reconstitution
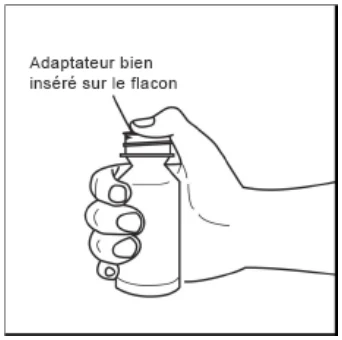
Quillivant ER en suspension orale est fourni sous forme de poudre pour suspension orale qui doit être reconstituée avec de l’eau par le pharmacien avant d’être distribuée. Instructions de préparation : Tapotez le flacon jusqu’à ce que la poudre s’écoule librement. Retirez le capuchon du flacon et ajoutez la quantité d’eau spécifiée dans le flacon (voir Tableau 1). Insérez bien l’adaptateur sur le goulot du flacon (Figure 1). Replacez le capuchon sur le flacon. Agitez dans un mouvement vigoureux de va-et-vient pendant au moins 10 secondes pour préparer la suspension.
Figure 1 – Insertion de l’adaptateur sur le flacon
Tableau 1 – Instructions de reconstitution de Quillivant ER en suspension orale (5 mg/mL)
| Quantité de médicament | Quantité d’eau à ajouter | Volume final du produit | ||||||
| dans le flacon | dans le flacon | reconstitué (portion) | ||||||
| 300 mg | 53 mL | 60 mL | ||||||
| 600 mg | 105 mL | 120 mL | ||||||
| 750 mg | 131 mL | 150 mL | ||||||
| 900 mg | 158 mL | 180 mL | ||||||
Conservez Quillivant ER en suspension orale reconstituée entre 15 °C et 30 °C. Distribuez dans l’emballage d’origine (flacon dans la boîte) avec l’adaptateur inséré sur le flacon, accompagné du distributeur doseur oral. Après reconstitution, Quillivant ER en suspension orale est stable pendant une période maximale de 4 mois.
4.4 Administration
Quillivant ER en suspension orale et Quillivant ER comprimés à croquer doivent être administrés par voie orale une fois par jour le matin avec ou sans nourriture (voir 10 Pharmacologie clinique).
4.5 Dose oubliée
En cas d’oubli d’une dose de Quillivant ER en suspension orale et de Quillivant ER comprimés à croquer, le patient doit être avisé de prendre la prochaine dose selon la posologie habituelle à l’heure habituelle le lendemain matin. Il faut aviser les patients de ne pas prendre une dose en après-midi et de ne pas prendre une double dose pour compenser la dose oubliée.
5 Surdose
Les signes et symptômes d’une surdose aiguë de méthylphénidate, qui sont principalement dus à une surstimulation du SNC et à des effets sympathomimétiques excessifs, peuvent comprendre les manifestations suivantes : agitation, arythmies cardiaques, confusion, convulsions (parfois suivies d’un coma), délire, euphorie, bouffées vasomotrices, hallucinations, céphalées, hyperpyrexie, hyperréflexie, hypertension, contractions musculaires, mydriase et sécheresse des muqueuses, rhabdomyolyse, palpitations, transpiration, tachycardie, tremblements et vomissements. 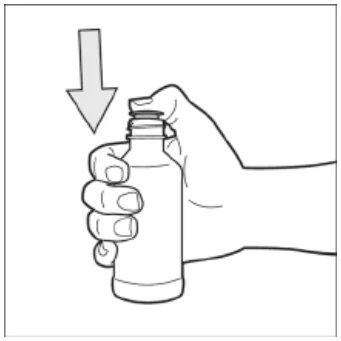
Le traitement consiste à assurer les mesures de soutien appropriées. Le patient doit être protégé contre l’automutilation et les stimuli externes qui pourraient exacerber la stimulation excessive déjà présente. Des soins intensifs doivent être assurés pour maintenir la circulation et l’échange respiratoire, et des manœuvres externes de refroidissement permettront de réduire l’hyperpyrexie au besoin. L’efficacité de la dialyse péritonéale et de l’hémodialyse extracorporelle en cas de surdose de méthylphénidate n’a pas été établie. La libération prolongée du méthylphénidate à partir de Quillivant ER en suspension orale et de Quillivant ER comprimés à croquer doit être prise en considération quand on traite des victimes d’une surdose. La prise concomitante d’alcool peut entraîner la production de méthylphénidate. La quantité de méthylphénidate produite est proportionnelle à la concentration d’alcool dans le sang (voir 9.2 Aperçu des interactions médicamenteuses). Comme dans tous les cas de surdose, on doit envisager la possibilité d’ingestion d’agents multiples, y compris d’alcool.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 2 – Formes posologiques, teneurs et composition
| Voie | Forme posologique/ | Ingrédients non médicinaux | ||||
| d’administration | teneur/composition | |||||
| Orale | Poudre pour suspension orale à libération prolongée Flacons de 300 mg, 600 mg, 750 mg et 900 mg de poudre (avant reconstitution) : 5 mg/mL après reconstitution | Acétate de polyvinyle, acide citrique anhydre, benzoate de sodium, citrate trisodique anhydre, dioxyde de silicium, fécule de maïs, gomme de xanthane, poloxamère 188, povidone, saccharose, saveur de banane, sucralose, sulfonate de polystyrène sodique, talc, triacétine | ||||
| Orale | Comprimés à croquer à libération prolongée 20 mg, 30 mg et 40 mg | Acétate de polyvinyle, acide citrique, alcool polyvinylique, aspartame, cellulose microcristalline, crospovidone, D&C rouge no 30 (pour comprimé à 30 mg), D&C rouge no 7 (pour comprimé à 40 mg), dioxyde de silicium, gomme de guar, gomme de xanthane, laurylsulfate de sodium, maltodextrine, mannitol, polyéthylèneglycol 3350, polysorbate 80, povidone, saveur de cerise, stéarate de magnésium, sulfonate de polystyrène sodique, talc, triacétine | ||||
Description
Quillivant ER en suspension orale et Quillivant ER comprimés à croquer utilisent une technologie de la formulation appelée LiquiXR. Chaque dose est composée d’un médicament libre, d’un médicament à libération immédiate non enrobé lié à une résine et d’un médicament à libération prolongée enrobé lié à une résine et avec enrobage d’épaisseur variable. Cette association assure la libération continue de méthylphénidate dans le tube digestif.
Quillivant ER en suspension orale est fourni sous forme de poudre pour suspension orale qui, après reconstitution dans l’eau, forme une suspension orale à libération prolongée. Quillivant ER en suspension orale contient environ 20 % de méthylphénidate à libération immédiate (présent sous forme de particules de complexe résine-méthylphénidate non enrobées) et 80 % de méthylphénidate à libération prolongée (présent sous forme de particules de complexe résine-méthylphénidate enrobées d’un polymère). Le produit est fourni dans une boîte. Chaque boîte contient également un flacon, un distributeur doseur oral et un adaptateur.
Le produit doit être reconstitué uniquement par le pharmacien et non par le patient ou le soignant. Après reconstitution, le produit forme une suspension visqueuse de couleur beige clair à havane contenant l’équivalent de 5 mg par millilitre de chlorhydrate de méthylphénidate.
Les comprimés à croquer Quillivant ER sont tachetés, pelliculés, contiennent 20 mg, 30 mg ou 40 mg de chlorhydrate de méthylphénidate et ont l’aspect d’une capsule. Les teneurs sont exprimées en équivalents de chlorhydrate de méthylphénidate; cependant, seulement 15 % du méthylphénidate est présent sous forme de chlorhydrate (sel) de méthylphénidate. L’autre 85 % est présent sous forme de méthylphénidate uni par liaison ionique aux groupes sulfonate des particules de polystyrène sulfonate de sodium (complexe résine-méthylphénidate). Quillivant ER comprimés à croquer contient environ 30 % de méthylphénidate à libération immédiate (présent sous forme de particules de complexe résine-méthylphénidate non enrobées et de chlorhydrate de méthylphénidate libre) et 70 % de méthylphénidate à libération prolongée (présent sous forme de particules de complexe résine-méthylphénidate enrobées d’un polymère). Les comprimés à croquer Quillivant ER de 20 mg sont blanc cassé. Ils portent l’inscription « NP 12 » d’un côté et une rainure sécable de l’autre. Les comprimés à croquer Quillivant ER de 30 mg sont rose pâle. Ils portent l’inscription « NP 13 » d’un côté et une rainure sécable de l’autre. Les comprimés à croquer Quillivant ER de 40 mg sont de couleur rose foncé à pêche. Ils portent l’inscription « NP 14 » d’un côté et sont lisses (aucune rainure sécable) de l’autre. Les comprimés sont offerts en flacons de 100.
7 Mises en garde et précautions
Veuillez consulter la section 3 Encadré sur les mises en garde et précautions importantes au début de la Partie 1 : Renseignements destinés aux professionnels de la santé.
Généralités
- Le traitement médicamenteux n’est pas indiqué dans tous les cas de TDAH et ne devrait être envisagé qu’à la lumière d’une anamnèse et d’une évaluation complètes. La décision de prescrire Quillivant ER en suspension orale et Quillivant ER comprimés à croquer doit dépendre de l’évaluation par le professionnel de la santé de la chronicité et de la gravité des symptômes du patient. Le traitement ne doit pas seulement dépendre de la présence d’une ou de plusieurs caractéristiques comportementales anormales. Lorsque ces symptômes sont associés à des réactions de stress aigu, le traitement par le méthylphénidate n’est habituellement pas indiqué.
- Il faut faire preuve de prudence avec tous les médicaments ayant des effets sympathomimétiques prescrits dans le cadre de la prise en charge du TDAH chez les patients qui : a) pratiquent des exercices ou des activités intenses, b) prennent d’autres médicaments sympathomimétiques pour le traitement du TDAH ou c) ont des antécédents familiaux de mort subite ou de décès d’origine cardiaque. Avant d’instaurer le traitement, il convient d’obtenir les antécédents personnels et familiaux du patient (y compris les antécédents familiaux de mort subite ou d’arythmie ventriculaire) et de procéder à un examen physique pour évaluer la présence de maladie cardiaque. Chez les patients présentant des facteurs de risque pertinents et selon le jugement du clinicien, une évaluation cardiovasculaire plus approfondie pourrait être envisagée (p. ex., électrocardiogramme et échocardiogramme). Les patients qui manifestent des symptômes, comme une douleur thoracique à l’effort, une syncope inexpliquée ou d’autres symptômes évoquant une maladie cardiaque pendant le traitement du TDAH doivent subir une évaluation cardiaque immédiate.
La phénylalanine peut causer du tort aux personnes présentant une phénylcétonurie (PCU).
Quillivant ER comprimés à croquer contient de la phénylalanine, un composé de l’aspartame. Chaque comprimé à croquer de 20 mg, 30 mg et 40 mg à libération prolongée contient 3 mg, 4,5 mg et 6 mg de phénylalanine, respectivement. Avant de prescrire Quillivant ER comprimés à croquer aux patients atteints de PCU, il faut tenir compte de la quantité quotidienne combinée de phénylalanine provenant de toute source, y compris de Quillivant ER comprimés à croquer.
Cancérogenèse et génotoxicité
Voir la section 16 Toxicologie non clinique.
Appareil cardiovasculaire
Mort subite et anomalies cardiaques structurelles préexistantes ou autres problèmes cardiaques graves
Enfants et adolescents :
La mort subite a été signalée en association à la prise de médicaments stimulants utilisés pour le traitement du TDAH à des doses normales chez les enfants et les adolescents présentant des anomalies cardiaques structurelles ou d’autres problèmes cardiaques graves. Bien que certains problèmes cardiaques graves entraînent à eux seuls un risque accru de mort subite, Quillivant ER en suspension orale et Quillivant ER comprimés à croquer ne doivent généralement pas être administrés à des enfants ou des adolescents présentant des anomalies cardiaques structurelles graves connues, une cardiomyopathie, de graves anomalies du rythme cardiaque ou d’autres problèmes cardiaques graves qui pourraient les rendre plus vulnérables aux effets sympathomimétiques d’un médicament stimulant (voir 2 Contre-indications).
Adultes :
Des cas de mort subite, d’accident vasculaire cérébral et d’infarctus du myocarde ont été signalés chez des adultes prenant des médicaments stimulants à des doses normales pour le traitement du TDAH. Bien que le rôle des stimulants dans ces cas observés chez les adultes soit également inconnu, les adultes sont plus susceptibles que les enfants de présenter des anomalies cardiaques structurelles graves, une cardiomyopathie, de graves anomalies du rythme cardiaque, une maladie coronarienne ou d’autres problèmes cardiaques graves. Les adultes présentant de telles anomalies ne doivent généralement pas être traités avec des médicaments stimulants (voir 2 Contre-indications).
Affections cardiovasculaires et vasculaires cérébrales préexistantes
Les stimulants du système nerveux central (SNC) doivent être utilisés avec prudence chez les patients présentant une affection cardiovasculaire ou cérébrovasculaire préexistante en tenant compte des prédicteurs de risque pour ces affections. Les patients doivent se soumettre à un dépistage des affections cardiovasculaires ou cérébrovasculaires avant l’instauration du traitement par des stimulants et faire l’objet d’un suivi pour pouvoir détecter l’apparition d’affections du cœur et du cerveau au cours du traitement.
Hypertension et autres affections cardiovasculaires
Une hypertension pourrait se manifester chez certains patients pendant le traitement par le méthylphénidate. La prudence est particulièrement indiquée dans le traitement des patients dont les affections médicales sous-jacentes pourraient être aggravées par une augmentation de la tension artérielle ou de la fréquence cardiaque, par exemple, les patients atteints d’hypertension, d’insuffisance cardiaque, d’hyperthyroïdie ou ceux ayant subi récemment un infarctus du myocarde.
Il convient de surveiller la tension artérielle à des intervalles appropriés chez les patients qui prennent des stimulants, notamment les patients présentant des affections préexistantes susceptibles d’entraîner une hypertension.
Les médicaments sympathomimétiques provoquent une augmentation modérée de la tension artérielle (environ de 2 à 4 mmHg) et de la fréquence cardiaque (environ de 3 à 6 battements/minute [bpm]), mais des augmentations plus importantes peuvent parfois se produire. Dans l’étude contrôlée par placebo portant sur Quillivant ER en suspension orale, on a observé des augmentations pouvant atteindre 3,5 mmHg pour ce qui est de la tension artérielle systolique, 6,0 mmHg pour ce qui est de la tension artérielle diastolique et 9,3 bpm pour ce qui est de la fréquence cardiaque. Dans l’étude contrôlée par placebo consacrée à Quillivant ER comprimés à croquer, on a observé des augmentations de la tension artérielle systolique allant jusqu’à 7,0 mmHg, de la tension artérielle diastolique allant jusqu’à 5,4 mmHg et de la fréquence cardiaque pouvant atteindre 11,6 bpm. Bien qu’on ne s’attende pas à ce que les variations moyennes aient à elles seules des répercussions à court terme, il convient de surveiller tous les patients pour vérifier s’il se produit des variations plus importantes de la fréquence cardiaque et de la tension artérielle (voir 2 Contre-indications et 9 Interactions médicamenteuses).
Mésusage et effets indésirables cardiovasculaires graves
L’utilisation abusive de stimulants du système nerveux central peut entraîner des effets indésirables cardiovasculaires graves et la mort subite.
Vasculopathie périphérique, dont le phénomène de Raynaud
Les stimulants utilisés pour traiter le TDAH, comme les produits à base de méthylphénidate, sont associés à la vasculopathie périphérique, dont le phénomène de Raynaud. Les signes et symptômes sont généralement intermittents et légers; toutefois, on peut observer des séquelles très rares comme l’ulcération digitale et/ou la dégradation des tissus mous. Des effets de la vasculopathie périphérique, dont le phénomène de Raynaud, ont été signalés après la commercialisation à différents moments et à des doses thérapeutiques dans tous les groupes d’âge tout au long du traitement. Les signes et symptômes s’atténuent généralement après la réduction de la dose ou l’arrêt du traitement. Il est nécessaire de porter une attention particulière aux changements digitaux lors d’un traitement contre le TDAH par des stimulants. Une évaluation clinique plus approfondie (p. ex., orientation vers un rhumatologue) pourrait être indiquée chez certains patients.
Dépendance, tolérance et risque d’abus
Quillivant ER en suspension orale et Quillivant ER comprimés à croquer doivent être administrés avec prudence, notamment aux patients qui présentent des antécédents de toxicomanie ou d’alcoolisme, parce que ces patients peuvent augmenter leur posologie de leur propre initiative.
Une utilisation abusive chronique peut entraîner une accoutumance marquée et une dépendance psychologique accompagnées de comportement anormal à des degrés divers. Des épisodes psychotiques manifestes peuvent survenir, notamment en cas d’abus par voie parentérale.
Une surveillance attentive est nécessaire pendant la période de sevrage, car une dépression grave peut survenir. Le sevrage suivant une utilisation thérapeutique chronique pourrait mettre en évidence des symptômes d’un trouble sous-jacent qui peut nécessiter un suivi.
Conduite et utilisation de machines
La prudence reste de mise au moment de conduire un véhicule motorisé ou de faire fonctionner des machines potentiellement dangereuses. Les stimulants peuvent altérer la capacité du patient à conduire un véhicule ou à faire fonctionner de la machinerie potentiellement dangereuse. On doit donc mettre en garde les patients d’attendre d’être raisonnablement certains que Quillivant ER en suspension orale et Quillivant ER comprimés à croquer n’affectent pas leurs capacités avant d’effectuer de telles tâches.
Système endocrinien et métabolisme
Ralentissement de la croissance à long terme
On ne dispose pas encore de données suffisantes sur l’innocuité de l’utilisation à long terme du méthylphénidate chez les enfants et les adolescents. Bien qu’aucune relation de cause à effet n’ait été établie entre l’utilisation prolongée de stimulants et la suppression de la croissance (c.-à-d. gain pondéral ou augmentation de la taille) chez les enfants, des cas ont été signalés. Par conséquent, on doit surveiller de près les patients qui nécessitent un traitement à long terme. Il convient d’interrompre le traitement des patients qui arrêtent de grandir ou de prendre du poids normalement.
Bien que Quillivant ER en suspension orale et Quillivant ER comprimés à croquer ne soient pas indiqués chez les enfants de moins de 6 ans, les stimulants, y compris le méthylphénidate, peuvent entraîner un risque plus élevé de perte de poids et d’autres effets indésirables que chez les enfants plus âgés recevant la même dose du même médicament (voir 7.1.3 Enfants et adolescents).
Surveillance et examens de laboratoire
Il est recommandé de procéder périodiquement à des analyses de laboratoire au cours d’un traitement prolongé. Ces tests devraient inclure, notamment, les paramètres hématologiques comme la formule sanguine complète, les numérations différentielles globulaire et plaquettaire, et les enzymes hépatiques.
Système nerveux
Convulsions
Il existe des preuves cliniques selon lesquelles le méthylphénidate pourrait abaisser le seuil de convulsions chez les patients ayant des antécédents de convulsions, chez des patients présentant des anomalies à l’électroencéphalographie (EEG) en l’absence de convulsions et, très rarement, chez des patients n’ayant aucune anomalie du tracé EEG ni aucun antécédent de convulsions. L’expérience clinique a montré qu’un faible nombre de patients pourraient présenter une augmentation de la fréquence des convulsions lorsqu’ils sont traités par le méthylphénidate. En cas de crises convulsives ou de convulsions présumées, il convient d’arrêter la prise du médicament.
Tics moteurs et vocaux, et aggravation du syndrome de Gilles de la Tourette
Les stimulants du SNC, y compris le méthylphénidate, ont été associés à l’apparition ou à l’exacerbation de tics moteurs et vocaux. Une aggravation du syndrome de Gilles de la Tourette a également été signalée avec d’autres stimulants du SNC. Il est recommandé d’évaluer les antécédents familiaux et d’effectuer une évaluation clinique des tics ou du syndrome de Gilles de la Tourette du patient avant l’instauration d’un traitement par le méthylphénidate. Il est recommandé de surveiller régulièrement l’apparition ou l’aggravation de tics ou du syndrome de Gilles de la Tourette pendant le traitement par le méthylphénidate, notamment lors de chaque ajustement posologique et de chaque consultation, et d’arrêter le traitement si cela est cliniquement justifié.
Toxicité sérotoninergique/syndrome sérotoninergique
La toxicité sérotoninergique, aussi appelée syndrome sérotoninergique, est une affection qui peut mettre la vie en danger et qui a été signalée avec le méthylphénidate, y compris Quillivant ER en suspension orale et Quillivant ER comprimés à croquer, ainsi qu’avec l’utilisation concomitante de médicaments sérotoninergiques ou dopaminergiques (voir 9.4 Interactions médicament-médicament, Agents sérotoninergiques). La toxicité sérotoninergique se caractérise par une excitation neuromusculaire, une stimulation du système nerveux autonome (p. ex., tachycardie, bouffées vasomotrices) et une altération de l’état mental (p. ex., anxiété, agitation, hypomanie). Selon les critères de Hunter, le diagnostic de toxicité sérotoninergique peut être posé si, en présence d’au moins un agent sérotoninergique, l’une des situations suivantes est observée :
- Clonus spontané
- Clonus inductible ou oculaire accompagné d’agitation ou de diaphorèse
- Tremblements et hyperréflexie
- Hypertonie, température corporelle supérieure à 38 °C et clonus oculaire ou inductible
Lorsque l’administration de Quillivant ER en suspension orale et Quillivant ER comprimés à croquer en concomitance avec d’autres agents sérotoninergiques est justifiée sur le plan clinique, il est conseillé d’observer attentivement l’état du patient, en particulier au début du traitement et lors des augmentations de dose (voir 9.4 Interactions médicament-médicament, Agents sérotoninergiques). Si l’on soupçonne la présence d’une toxicité sérotoninergique, il faut envisager l’arrêt du traitement au moyen de Quillivant ER en suspension orale et de Quillivant ER comprimés à croquer et d’autres agents sérotoninergiques, et instaurer un traitement approprié.
Fonction visuelle
Augmentation de la pression intraoculaire et glaucome
Des cas d’augmentation de la pression intraoculaire (PIO) et de glaucome associé au traitement par le méthylphénidate ont été signalés. Quillivant ER en suspension orale et Quillivant ER comprimés à croquer sont également contre-indiqués dans les cas de glaucome (voir 2 Contre-indications).
Troubles visuels
De rares cas de symptômes de troubles visuels ont été observés. On a signalé des troubles de l’accommodation et une vision brouillée (voir 8 Effets indésirables).
Fonction psychiatrique
Psychose préexistante
L’administration de stimulants du SNC peut exacerber les symptômes de troubles du comportement et de troubles de la pensée chez les patients ayant un trouble psychotique préexistant.
Dépistage du trouble bipolaire chez les patients
Il convient d’être particulièrement prudent quand on se sert de stimulants pour traiter le TDAH chez les patients qui souffrent de trouble bipolaire comorbide en raison d’une crainte d’une induction possible d’un épisode mixte/maniaque chez ces patients. Avant l’instauration du traitement par un stimulant, les patients présentant des symptômes dépressifs comorbides doivent faire l’objet d’un dépistage adéquat pour déterminer s’ils sont à risque de trouble bipolaire. Ce dépistage doit inclure une anamnèse psychiatrique détaillée, notamment des antécédents familiaux de suicide, de trouble bipolaire ou de dépression.
Apparition de nouveaux symptômes psychotiques ou maniaques
Les symptômes psychotiques ou maniaques survenant pendant le traitement (p. ex., hallucinations, pensées délirantes ou manie) chez les enfants et les adolescents sans antécédents de maladie psychotique ou maniaque peuvent être causés par des stimulants aux doses habituelles. Si de tels symptômes apparaissent, il convient de considérer le rôle causal possible du stimulant, et l’interruption du traitement peut être appropriée. Dans une analyse groupée de plusieurs études à court terme et contrôlées par placebo, de tels symptômes sont survenus chez environ 0,1 % (4 patients ayant subi des événements sur 3 482 patients exposés au méthylphénidate ou à l’amphétamine pendant plusieurs semaines à des doses habituelles) des patients traités par un stimulant comparativement à 0 chez les patients recevant un placebo.
Agressivité, anxiété et agitation
Les patients agités peuvent réagir négativement; interrompre le traitement si nécessaire.
Un comportement agressif, une anxiété marquée ou de l’agitation sont souvent observés chez les patients atteints de TDAH et ont été signalés au cours d’essais cliniques et de l’expérience de pharmacovigilance de certains médicaments indiqués pour le traitement du TDAH. Bien qu’il n’existe aucune preuve systématique que les stimulants provoquent un comportement agressif ou de l’hostilité, les patients qui commencent un traitement contre le TDAH doivent être surveillés pour détecter l’apparition ou l’aggravation d’un comportement agressif, d’une anxiété marquée ou d’un comportement d’agitation.
Comportement et idées suicidaires
Des rapports de post-commercialisation ont fait état d’événements liés au suicide chez des patients traités avec des médicaments contre le TDAH, notamment des idées suicidaires, des tentatives de suicide et, très rarement, des suicides. Le mécanisme de ce risque n’est pas connu. Le TDAH et ses comorbidités pourraient être associés à un risque accru d’idées et/ou de comportement suicidaires.
Par conséquent, on recommande aux aidants et aux professionnels de la santé de patients atteints de TDAH de surveiller ceux-ci pour déceler des signes de comportement suicidaire lors de l’instauration du traitement, de l’optimisation de la dose et de l’arrêt du traitement, notamment. Il faut encourager les patients à signaler toute pensée ou toute émotion angoissante à leur professionnel de la santé en tout temps. Les patients qui commencent à avoir un comportement ou des idées suicidaires doivent être évalués immédiatement. Le professionnel de la santé doit instaurer un traitement approprié contre l’affection psychiatrique sous-jacente et envisager de modifier le schéma thérapeutique contre le TDAH (voir 8.5 Effets indésirables observés après la commercialisation).
Dépression
On ne doit pas utiliser Quillivant ER en suspension orale ni Quillivant ER comprimés à croquer pour traiter la dépression exogène ou endogène grave.
Santé reproductive
Fonction sexuelle
- Priapisme :
Des érections prolongées et douloureuses, nécessitant parfois une intervention chirurgicale, ont été signalées en association à la prise de produits à base de méthylphénidate chez les patients pédiatriques et adultes (voir 8.5 Effets indésirables observés après la commercialisation). Le priapisme peut survenir quelque temps après l’instauration du traitement par le méthylphénidate, souvent à la suite d’une augmentation de la dose. Le priapisme s’est également manifesté pendant une période de sevrage du méthylphénidate (fenêtre thérapeutique ou arrêt du médicament). Les patients qui présentent des érections anormalement soutenues ou fréquentes et douloureuses doivent consulter immédiatement un médecin.
7.1 Populations particulières
7.1.1 Grossesse
Il a été établi que le chlorhydrate de méthylphénidate a des effets tératogènes chez le lapin lorsqu’il est administré à des doses de 200 mg/kg/jour, soit environ 100 fois et 40 fois la dose maximale recommandée chez l’homme en mg/kg et mg/m2, respectivement.
Aucune étude n’a été menée pour établir si l’utilisation du méthylphénidate est sans risque pour les femmes enceintes. Par conséquent, Quillivant ER en suspension orale et Quillivant ER comprimés à croquer ne doivent être prescrits aux femmes enceintes que si les bienfaits escomptés l’emportent sur les risques possibles pour le fœtus.
Effets indésirables embryonnaires, fœtaux et néonataux
Les médicaments qui stimulent le SNC, tels que Quillivant ER en suspension orale et Quillivant ER comprimés à croquer, peuvent provoquer une vasoconstriction et diminuer ainsi la perfusion placentaire. Des accouchements prématurés et des nourrissons de faibles poids à la naissance ont été signalés chez des mères dépendantes des amphétamines. 7.1.2 Allaitement
Une étude menée chez le rat a indiqué que les profils de distribution du méthylphénidate sont semblables dans le lait et dans le plasma. Des rapports de cas ont montré que le méthylphénidate passait dans le lait maternel, atteignant un rapport lait/plasma d’environ 2,7 (voir 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Grossesse ou allaitement). Un des rapports décrit le cas d’un nourrisson qui a présenté une perte de poids non spécifiée au cours de la période d’exposition pour ensuite se rétablir et prendre du poids après que la mère ait cessé le traitement par le méthylphénidate. On ne peut exclure un risque pour l’enfant allaité. La décision de ne pas allaiter ou de ne pas prendre Quillivant ER en suspension orale ou Quillivant ER comprimés à croquer doit être prise après avoir soupesé les avantages de l’allaitement pour l’enfant et ceux du traitement pour la mère.
Il faut surveiller les nourrissons allaités pour détecter des réactions indésirables, telles que l’agitation, l’insomnie, l’anorexie et la diminution de la prise de poids.
7.1.3 Enfants et adolescents
Enfants (< 6 ans) : On ne doit pas administrer Quillivant ER en suspension orale et Quillivant ER comprimés à croquer aux enfants âgés de moins de 6 ans. D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de Quillivant ER en suspension orale et Quillivant ER comprimés à croquer chez les enfants âgés de moins de 6 ans n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada. La prudence s’impose particulièrement chez cette population de patients en raison d’un risque accru de perte de poids et d’autres effets indésirables associés à des concentrations plasmatiques plus élevées que celles observées chez les patients âgés de 6 ans et plus recevant la même dose (voir 7 Mises en garde et précautions, Système endocrinien et métabolisme).
Enfants (de 6 à 12 ans) : On n’a pas établi avec certitude les effets à long terme de Quillivant ER en suspension orale et Quillivant ER comprimés à croquer au-delà de 8 semaines et de 7 semaines, respectivement.
Adolescents (de 13 à 17 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de Quillivant ER en suspension orale et Quillivant ER comprimés à croquer chez les adolescents n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Quillivant ER en suspension orale et Quillivant ER comprimés à croquer n’ont pas été étudiés chez les patients âgés de plus de 65 ans; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada (voir 1.2 Gériatrie).
8 Effets indésirables
8.1 Aperçu des effets indésirables
Au cours de l’étude contrôlée portant sur Quillivant ER en suspension orale menée chez des enfants atteints de TDAH, trois sujets ont ressenti des effets indésirables sévères liés au traitement (labilité des affects, agressivité et insomnie de début de nuit) et deux sujets ont ressenti des effets indésirables qui ont mené à l’arrêt du traitement pendant la phase d’optimisation de la dose en mode ouvert. L’effet indésirable le plus fréquemment signalé (≥ 5 %) pendant la phase ouverte de cette étude était la diminution de l’appétit. Pendant la phase à double insu, aucun effet indésirable sévère lié au traitement ni d’effet indésirable ayant mené à l’arrêt du traitement n’a été observé. Aucun effet indésirable grave n’a été observé au cours de l’étude. L’effet indésirable le plus fréquemment signalé (≥ 5 %) pendant la phase menée à double insu était la labilité des affects.
Au cours de l’étude contrôlée portant sur Quillivant ER comprimés à croquer menée chez des enfants atteints de TDAH, deux sujets ont ressenti des effets indésirables qui ont conduit à l’arrêt du traitement pendant la phase ouverte. L’effet indésirable le plus fréquemment signalé (≥ 5 %) pendant la phase ouverte de cette étude était la diminution de l’appétit. Pendant la phase à double insu, aucun effet indésirable ayant mené à l’arrêt du traitement n’a été observé. Aucun effet indésirable sévère ou grave n’a été observé au cours de l’étude. L’effet indésirable le plus couramment (≥ 5 %) signalé pendant la phase menée à double insu était une infection des voies respiratoires supérieures, qui a été signalée à un taux similaire dans le groupe recevant le placebo.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Le programme d’essais cliniques portant sur Quillivant ER en suspension orale incluait 114 sujets, dont 44 enfants (âgés de 6 à 12 ans) atteints de TDAH, dans le cadre d’une étude interventionnelle menée à l’école pendant 8 semaines, de phase 3 à double insu, contrôlée par placebo. Le programme d’essais cliniques portant sur Quillivant ER comprimés à croquer incluait 149 sujets, dont 90 enfants (âgés de 6 à 12 ans) atteints de TDAH, dans le cadre d’une étude interventionnelle menée à l’école pendant 7 semaines, de phase 3 à double insu, contrôlée par placebo.
L’information incluse dans la présente section est fondée sur les données provenant de ces études. Les manifestations indésirables ont été évaluées en se basant sur la collecte des événements indésirables (EI), des résultats des examens physiques, des signes vitaux, du poids, des analyses de laboratoire et des électrocardiogrammes.
Les fréquences indiquées pour les effets indésirables représentent la proportion de personnes ayant présenté, au moins une fois, un effet indésirable survenu en cours de traitement (EIST) du type indiqué. Un événement a été considéré comme apparaissant sous traitement s’il est survenu pour la première fois ou s’est aggravé pendant l’administration du traitement par rapport aux valeurs de départ.
Les effets indésirables observés lors du traitement par Quillivant ER en suspension orale et Quillivant ER comprimés à croquer reflètent principalement ceux généralement associés à l’utilisation du méthylphénidate. Les événements indésirables très courants signalés par les patients traités par Quillivant ER en suspension orale et Quillivant ER comprimés à croquer comprenaient : les céphalées, l’insomnie, la diminution de l’appétit et les douleurs abdominales. La plupart des effets indésirables étaient d’intensité légère à modérée.
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents
Effets indésirables graves et effets indésirables ayant mené à l’arrêt du traitement :
Enfants (de 6 à 12 ans)
Quillivant ER en suspension orale
Dans le cadre d’un essai contrôlé par placebo mené auprès d’enfants, au cours de la période de traitement à double insu, aucune interruption n’a été signalée en raison d’EI ou d’effets indésirables graves (EIG). Au cours de la phase ouverte de l’essai, 4,4 % (2/45) des patients traités par Quillivant ER en suspension orale ont cessé le traitement en raison d’EI; un (2,2 %) sujet a présenté une labilité des affects sévère et un (2,2 %) sujet, une agressivité sévère. Aucun EIG n’a été signalé.
Quillivant ER comprimés à croquer
Dans le cadre d’un essai contrôlé par placebo mené auprès d’enfants, au cours de la période de traitement à double insu, aucune interruption n’a été signalée en raison d’EI ou d’effets indésirables graves (EIG). Au cours de la phase ouverte de l’essai, 2,2 % (2/90) des patients traités au moyen de Quillivant ER comprimés à croquer ont cessé le traitement en raison d’EI; un (1,1 %) sujet a présenté une dysgueusie d’intensité modérée et un (1,1 %) sujet, une diminution de l’appétit. Aucun EIG n’a été signalé.
L’expérience avec Quillivant ER en suspension orale et Quillivant ER comprimés à croquer dans le cadre d’essais cliniques contrôlés est limitée. Les EIST signalés dans le cadre des essais contrôlés menés auprès d’enfants atteints de TDAH traités au moyen de Quillivant ER en suspension orale et de Quillivant ER comprimés à croquer, dont la fréquence était égale ou supérieure à 1 %, sont présentés dans les tableaux ci-dessous.
Quillivant ER en suspension orale et Quillivant ER comprimés à croquer
Tableau 3 – Quillivant ER en suspension orale : Effets indésirables survenus en cours de traitement signalés par au moins 1 % des enfants (âgés de 6 à 12 ans) atteints de TDAH dans le cadre d’une étude interventionnelle menée à l’école avec phase de titrage en mode ouvert d’une durée maximale de 6 semaines, suivie d’une phase de traitement croisée à double insu et contrôlée par placebo menée sur une période de 2 semaines*
| Terme privilégié | Phase ouverte (jusqu’à 6 semaines) N = 45 N (%) | Phase croisée à double insu | |||||
| (2 semaines) | |||||||
| Placebo N = 45 N (%) | Quillivant ER en suspension | ||||||
| orale | |||||||
| N = 45 | |||||||
| N (%) | |||||||
| Affections cardiaques | |||||||
| Palpitations | 1 (2,2) | 0 (0,0) | 0 (0,0) | ||||
| Affections de l’oreille et du labyrinthe | |||||||
| Cinétose | 1 (2,2) | 0 (0,0) | 1 (2,2) | ||||
| Affections oculaires | |||||||
Vision floue Douleur oculaire | 1 (2,2) 0 (0,0) | 0 (0,0) 0 (0,0) | 0 (0,0) 1 (2,2) | ||||
| Affections gastro-intestinales | |||||||
| Terme privilégié | Phase ouverte (jusqu’à 6 semaines) N = 45 N (%) | Phase croisée à double insu | |||||
| (2 semaines) | |||||||
| Placebo N = 45 N (%) | Quillivant ER en suspension | ||||||
| orale | |||||||
| N = 45 | |||||||
| N (%) | |||||||
Douleur dans le haut de l’abdomen Diarrhée Nausées Vomissements Sécheresse buccale | 18 (40,0) 2 (4,4) 2 (4,4) 2 (4,4) 1 (2,2) | 1 (2,2) 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) | 1 (2,2) 0 (0,0) 0 (0,0) 1 (2,2) 0 (0,0) | ||||
| Troubles généraux et anomalies au site d’administration | |||||||
| Irritabilité Fatigue | 6 (13,3) 4 (8,9) | 0 (0,0) 0 (0,0) | 0 (0,0) 0 (0,0) | ||||
| Troubles du métabolisme et de la nutrition | |||||||
| Diminution de l’appétit | 25 (55,6) | 0 (0,0) | 1 (2,2) | ||||
| Affections du système nerveux | |||||||
Céphalées Étourdissements Vertiges orthostatiques Léthargie Déficience mentale Dystonie oromandibulaire | 7 (15,6) 3 (6,7) 1 (2,2) 1 (2,2) 1 (2,2) 1 (2,2) | 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) | 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) | ||||
| Affections psychiatriques | |||||||
Labilité des affects Agressivité Insomnie de début de nuit Insomnie Logorrhée Agressivité Diminution de l’attention soutenue Onychophagie Trouble déficitaire de l’attention avec hyperactivité (TDAH) Bruxisme Humeur dépressive Évitement social Stéréotypie Tics | 12 (26,7) 0 (0,0) 9 (20,0) 8 (17,8) 4 (8,9) 3 (6,7) 2 (4,4) 2 (4,4) 1 (2,2) 1 (2,2) 1 (2,2) 1 (2,2) 0 (0,0) 0 (0,0) | 1 (1,2) 1 (2,2) 0 (0,0) 0 (0,0) 0 (0,0) 1 (1,2) 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) 1 (2,2) 0 (0,0) | 4 (8,9) 0 (0,0) 1 (2,2) 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) 1 (2,2) | ||||
| Affections respiratoires, thoraciques et médiastinales | |||||||
| Douleur oropharyngée | 1 (2,2) | 0 (0,0) | 0 (0,0) | ||||
| Affections de la peau et du tissu sous-cutané | |||||||
| Prurit | 1 (2,2) | 0 (0,0) | 0 (0,0) | ||||
| Affections vasculaires | |||||||
| Bouffées vasomotrices | 2 (4,4) | 0 (0,0) | 0 (0,0) | ||||
* Durée de l’étude : jusqu’à 8 semaines. Période de traitement, comprenant une période d’ajustement de la dose en mode ouvert de 4 à 6 semaines (dose initiale de 20 mg augmentée chaque semaine par paliers de 10 ou 20 mg jusqu’à l’atteinte de la dose optimale ou de la dose maximale de 60 mg/jour), suivie de 2 semaines de traitement stable par Quillivant ER en suspension orale ou par le placebo, selon un schéma croisé à répartition aléatoire, chaque patient recevant Quillivant ER en suspension orale pendant une semaine et le placebo pendant l’autre semaine.
Tableau 4 – Quillivant ER comprimés à croquer : Effets indésirables survenus en cours de traitement signalés par au moins 1 % des enfants (âgés de 6 à 12 ans) atteints de TDAH dans le cadre d’une étude interventionnelle menée à l’école avec phase de titrage en mode ouvert d’une durée maximale de 6 semaines, suivie d’une phase de traitement à double insu et contrôlée par placebo menée sur une période de 1 semaine*
| Terme privilégié | Phase ouverte (jusqu’à 6 semaines) N = 90 N (%) | Phase à double insu | |||||
| (1 semaine) | |||||||
| Placebo N = 44 N (%) | Quillivant ER comprimés à | ||||||
| croquer | |||||||
| N = 42 | |||||||
| N (%) | |||||||
| Affections cardiaques | |||||||
| Tachycardie | 2 (2,2) | 0 (0,0) | 0 (0,0) | ||||
| Affections de l’oreille et du labyrinthe | |||||||
| Acouphènes | 2 (2,2) | 0 (0,0) | 0 (0,0) | ||||
| Affections oculaires | |||||||
Sécheresse oculaire Clignement excessif des yeux | 1 (1,1) 1 (1,1) | 0 (0,0) 0 (0,0) | 0 (0,0) 0 (0,0) | ||||
| Affections gastro-intestinales | |||||||
Douleur dans le haut de l’abdomen Sécheresse buccale Nausées Douleur abdominale Vomissements Diarrhée Dyspepsie Flatulences | 10 (11,1) 3 (3,3) 3 (3,3) 2 (2,2) 2 (2,2) 1 (1,1) 1 (1,1) 1 (1,1) | 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) | 0 (0,0) 0 (0,0) 1 (2,4) 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) | ||||
| Troubles généraux et anomalies au site d’administration | |||||||
| Irritabilité Fatigue Nervosité | 11 (12,2) 2 (2,2) 2 (2,2) | 0 (0,0) 0 (0,0) 0 (0,0) | 0 (0,0) 0 (0,0) 0 (0,0) | ||||
| Investigations | |||||||
Augmentation de la tension artérielle systolique Perte de poids | 1 (1,1) 0 (0,0) | 0 (0,0) 0 (0,0) | 0 (0,0) 1 (2,4) | ||||
| Troubles du métabolisme et de la nutrition | |||||||
| Diminution de l’appétit | 33 (36,7) | 0 (0,0) | 1 (2,4) | ||||
| Affections du système nerveux | |||||||
| Dysgueusie Céphalées | 8 (8,9) 3 (3,3) | 0 (0,0) 0 (0,0) | 0 (0,0) 0 (0,0) | ||||
| Terme privilégié | Phase ouverte (jusqu’à 6 semaines) N = 90 N (%) | Phase à double insu | |||||
| (1 semaine) | |||||||
| Placebo N = 44 N (%) | Quillivant ER comprimés à | ||||||
| croquer | |||||||
| N = 42 | |||||||
| N (%) | |||||||
Léthargie Étourdissements Hyperactivité psychomotrice Somnolence | 2 (2,2) 1 (1,1) 1 (1,1) 1 (1,1) | 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) | 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) | ||||
| Affections psychiatriques | |||||||
Sautes d’humeur Insomnie Insomnie de début de nuit Tics Insomnie de milieu de nuit Colère Diminution de l’attention soutenue Onychophagie | 12 (13,3) 10 (11,1) 4 (4,4) 3 (3,3) 2 (2,2) 1 (1,1) 1 (1,1) 1 (1,1) | 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) | 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) | ||||
| Affections du rein et des voies urinaires | |||||||
| Énurésie | 0 (0,0) | 1 (2,3) | 0 (0,0) | ||||
| Affections respiratoires, thoraciques et médiastinales | |||||||
| Épistaxis | 1 (1,1) | 0 (0,0) | 0 (0,0) | ||||
| Affections de la peau et du tissu sous-cutané | |||||||
| Sueurs nocturnes | 1 (1,1) | 0 (0,0) | 0 (0,0) | ||||
* Durée de l’étude : jusqu’à 7 semaines. Période de traitement, comprenant une période d’ajustement de la dose en mode ouvert de 6 semaines (dose initiale de 20 mg augmentée chaque semaine par paliers de 10 ou 20 mg jusqu’à l’atteinte de la dose optimale ou de la dose maximale de 60 mg/jour), suivie de 1 semaine de traitement stable par Quillivant ER comprimés à croquer ou par le placebo, selon un schéma à double insu, chaque patient recevant pendant une semaine soit Quillivant ER comprimés à croquer, soit le placebo.
Autres effets indésirables survenus en cours de traitement signalés pendant les essais cliniques ayant porté sur d’autres produits à base de méthylphénidate
Les effets indésirables fréquemment rapportés (≥ 2 % du groupe sous méthylphénidate et au moins deux fois le taux du groupe sous placebo) lors des essais contrôlés par placebo ayant porté sur des produits à base de méthylphénidate comprennent : diminution de l’appétit, dyspepsie, anxiété, nervosité, agitation, labilité des affects, agitation, irritabilité, vertiges, tremblements, vision trouble, augmentation de la tension artérielle, augmentation de la fréquence cardiaque, tachycardie, palpitations et hyperhidrose.
8.5 Effets indésirables observés après la commercialisation
- Comportement et idées suicidaires
Des événements liés au suicide, notamment des suicides, des tentatives de suicide et des idées suicidaires, ont été signalés dans les rapports de pharmacovigilance chez des patients recevant des médicaments contre le TDAH. Dans quelques-uns de ces rapports, des affections concomitantes ont pu contribuer à la survenue de l’événement (voir 7 Mises en garde et précautions, Comportement et idées suicidaires).
Effets indésirables signalés avec le chlorhydrate de méthylphénidate
Les effets indésirables suivants ont été répertoriés lors de l’utilisation après approbation de produits à base de méthylphénidate. Comme ces réactions sont signalées volontairement par une proportion de la population dont l’ampleur est incertaine, il n’est pas possible d’estimer leur fréquence ni d’établir un lien de causalité avec l’exposition au médicament de manière fiable. Ces effets indésirables sont les suivants :
Affections hématologiques et du système lymphatique : anémie aplasique, pancytopénie, thrombopénie, purpura thrombopénique
Affections cardiaques : angine de poitrine, arythmie, bradycardie, extrasystole, infarctus du myocarde, tachycardie supraventriculaire, extrasystole ventriculaire
Affections oculaires : diplopie, mydriase, déficience visuelle
Affections gastro-intestinales : constipation, diarrhée, pancréatite
Troubles généraux et anomalies au site d’administration : douleur thoracique, inconfort à la poitrine, hyperpyrexie
Affections hépatobiliaires : insuffisance hépatique aiguë, lésion hépatocellulaire, lésion hépatocellulaire sévère
Affections du système immunitaire : réactions d’hypersensibilité, notamment angio-œdème, réactions anaphylactiques, gonflement auriculaire, affections bulleuses, affections exfoliatives, urticaire, prurit non par ailleurs classifié, éruptions cutanées, éruptions et exanthème non par ailleurs classifiés
Investigations : augmentation du taux de la phosphatase alcaline, augmentation du taux de bilirubine, augmentation du taux d’enzymes hépatiques, diminution du nombre de plaquettes, taux anormal de globules blancs
Affections musculosquelettiques et du tissu conjonctif : arthralgie, myalgie, contractions musculaires, rhabdomyolyse, trismus
Affections du système nerveux : accident vasculaire cérébral, trouble vasculaire cérébral (y compris vasculite cérébrale, hémorragie cérébrale, artérite cérébrale, occlusion vasculaire cérébrale), convulsion, dyskinésie, crise tonico-clonique, syndrome sérotoninergique en association avec des agents sérotoninergiques
Affections psychiatriques : désorientation, hallucinations, hallucinations auditives, hallucinations visuelles, modification de la libido, manie, suicide, idées suicidaires, tentative de suicide, trouble obsessionnel-compulsif, trouble psychotique, logorrhée, trouble de la libido
Affections des organes de reproduction et du sein : gynécomastie, priapisme
Affections de la peau et du tissu sous-cutané : alopécie, dermatite exfoliative, érythème
Affections vasculaires : phénomène de Raynaud
Les effets indésirables les plus fréquents qui ont été signalés avec l’emploi d’autres préparations de méthylphénidate sont la nervosité et l’insomnie. Les autres réactions observées comprennent les manifestations suivantes : hypersensibilité (éruptions cutanées, urticaire, fièvre, arthralgie, dermatite exfoliative, érythème polymorphe avec signes histopathologiques de vascularite nécrosante et purpura thrombopénique, entre autres), anorexie, nausées, étourdissements, céphalées, dyskinésie, somnolence, augmentation ou diminution de la tension artérielle et de la fréquence cardiaque, tachycardie, angine, douleurs abdominales et diminution pondérale au cours d’un traitement prolongé. De rares cas de syndrome de Gilles de la Tourette ont été signalés. Des cas de psychose toxique ont également été signalés. Bien qu’aucune relation de cause à effet avec le médicament n’ait été clairement définie, les réactions suivantes ont été signalées chez certains patients : anomalies de la fonction hépatique (p. ex., coma hépatique), cas isolés d’artérite et/ou d’occlusion cérébrales, leucopénie et/ou anémie, dépression transitoire de l’humeur et cas peu nombreux d’alopécie. Des cas de syndrome sérotoninergique ont été signalés à la suite de la coadministration de méthylphénidate et d’agents sérotoninergiques. De très rares comptes rendus font état de syndrome malin des neuroleptiques (SMN) et, dans la plupart des cas, les patients recevaient également un autre traitement associé au SMN. Un compte rendu unique fait état d’une réaction évoquant le SMN observée 45 minutes après la prise d’une première dose de venlafaxine par un garçon de 10 ans qui était sous méthylphénidate depuis environ 18 mois. On ignore si cette réaction constitue une interaction médicament-médicament, s’il s’agit d’une réponse à l’un ou l’autre des deux agents ou encore si elle relève d’une autre cause.
Bien qu’aucune relation de cause à effet avec le médicament n’ait été clairement définie, les réactions suivantes ont été signalées chez certains patients traités au moyen d’autres produits à base de méthylphénidate : anomalies de la fonction hépatique (p. ex., coma hépatique), cas isolés d’artérite et/ou d’occlusion cérébrales, leucopénie et/ou anémie, dépression transitoire de l’humeur et cas peu nombreux d’alopécie. De très rares cas de syndrome de Stevens-Johnson et de syndrome malin des neuroleptiques (SMN) ont été signalés. Dans la plupart des cas de SMN, les patients recevaient concomitamment un traitement associé au SMN. Un rapport isolé a fait état d’un garçon de 10 ans qui avait pris du méthylphénidate pendant environ 18 mois et qui a subi un événement ressemblant à un SMN moins de 45 minutes après l’ingestion de sa première dose de venlafaxine. Il est incertain si ce cas découlait d’une interaction médicamenteuse, d’une réponse à l’un ou l’autre médicament pris séparément, ou de toute autre cause.
Des cas de priapisme et de phénomène de Raynaud ont également été signalés avec l’utilisation de préparations de méthylphénidate.
9 Interactions médicamenteuses
9.1 Interactions médicamenteuses graves
- Administration concomitante d’inhibiteurs de la monoamine-oxydase (IMAO) [voir 2 Contre-indications et 9.4 Interactions médicament-médicament, Inhibiteurs de la monoamine-oxydase (IMAO)]
Administration concomitante de clonidine (voir 9.4 Interactions médicament-médicament,
Clonidine)
9.2 Aperçu des interactions médicamenteuses
Compte tenu de l’augmentation possible de la tension artérielle et de la fréquence cardiaque, Quillivant ER en suspension orale et Quillivant ER comprimés à croquer doivent être employés avec prudence chez les patients qui reçoivent également d’autres agents ayant des effets pharmacologiques semblables.
On doit conseiller aux patients traités au moyen de Quillivant ER en suspension orale et de Quillivant ER comprimés à croquer d’éviter de boire de l’alcool pendant le traitement.
Une diminution de la dose d’anticoagulants, d’anticonvulsivants et de certains antidépresseurs peut être nécessaire lorsqu’ils sont administrés en concomitance avec le méthylphénidate.
Il ne faut pas administrer Quillivant ER en suspension orale et Quillivant ER comprimés à croquer en concomitance avec des inhibiteurs de la monoamine-oxydase (IMAO) ni dans les 14 jours après l’arrêt d’un traitement par IMAO.
Des effets indésirables graves, dont la mort subite, ont été signalés lors d’une utilisation concomitante avec de la clonidine.
9.3 Interactions médicament-comportement
Alcool
La consommation concomitante d’alcool doit être évitée (voir 7 Mises en garde et précautions, Dépendance, tolérance et risque d’abus).
L’alcool peut exacerber les effets indésirables des agents psychotropes sur le SNC. Les patients qui se voient prescrire Quillivant ER en suspension orale ou Quillivant ER comprimés à croquer devraient donc éviter d’en consommer pendant leur traitement.
Une étude in vitro a été menée afin d’évaluer les effets de l’alcool sur les caractéristiques de libération du méthylphénidate de Quillivant ER en suspension orale. À des concentrations de 5 % et 10 %, l’alcool n’a eu aucun effet sur les caractéristiques de libération du méthylphénidate. À une concentration d’alcool de 20 %, on a observé une augmentation moyenne de 20 % à l’exposition au médicament.
À une concentration d’alcool de 40 %, on a observé une libération de méthylphénidate d’environ 90 % de Quillivant ER comprimés à croquer de 40 mg en une demi-heure. Les résultats obtenus avec le comprimé à croquer de 40 mg sont considérés comme étant représentatifs des autres concentrations de comprimés disponibles.
Caféine
La caféine, un stimulant, peut accroître le risque d’élévations d’importance clinique de la tension artérielle lorsqu’elle est utilisée en association avec Quillivant ER en suspension orale et Quillivant ER comprimés à croquer. Il faut conseiller aux patients de limiter leur consommation de caféine dans les 24 heures précédant et suivant l’administration de Quillivant ER en suspension orale et de Quillivant ER comprimés à croquer (voir 7 Mises en garde et précautions, Généralités et 7 Mises en garde et précautions, Appareil cardiovasculaire). 9.4 Interactions médicament-médicament
Vasopresseurs
Compte tenu de l’augmentation possible de la tension artérielle, Quillivant ER en suspension orale et Quillivant ER comprimés à croquer doivent être employés avec prudence chez les patients qui reçoivent également des agents vasopresseurs (voir 7 Mises en garde et précautions, Appareil cardiovasculaire, Hypertension et autres affections cardiovasculaires).
Inhibition du métabolisme des médicaments par le méthylphénidate
Des études pharmacologiques menées chez l’être humain ont montré que le méthylphénidate pouvait inhiber le métabolisme des anticoagulants coumariniques (p. ex., la warfarine), des anticonvulsivants (p. ex., le phénobarbital, la phénytoïne, la primidone) et de certains antidépresseurs (p. ex., les tricycliques, les inhibiteurs sélectifs de la recapture de la sérotonine [ISRS]). Une diminution de la dose de ces médicaments pourrait être nécessaire lorsqu’ils sont administrés en concomitance avec le méthylphénidate. Il pourrait être nécessaire d’ajuster la posologie et de surveiller les concentrations plasmatiques du médicament (ou, dans le cas de la coumarine, le temps de coagulation) lors de l’instauration ou de l’arrêt de la prise concomitante de méthylphénidate.
Inhibiteurs de la monoamine-oxydase (IMAO)
L’administration de méthylphénidate est contre-indiquée pendant un traitement par un IMAO, de même que pendant les 14 jours suivant l’arrêt d’un tel traitement (car une crise hypertensive pourrait se produire en cas contraire). La même précaution s’impose dans le cas de Quillivant ER en suspension orale et de Quillivant ER comprimés à croquer (voir 2 Contre-indications).
Clonidine
Des effets indésirables graves, dont la mort subite, ont été signalés lors d’une utilisation concomitante avec de la clonidine. Dans ces cas, aucun lien de causalité pour l’association n’a pu être établi en raison de l’insuffisance des données.
Antihypertenseurs
Les produits à base de méthylphénidate peuvent diminuer l’efficacité des médicaments contre l’hypertension (voir 7 Mises en garde et précautions, Appareil cardiovasculaire, Hypertension et autres affections cardiovasculaires).
Antipsychotiques
Comme un des principaux effets du méthylphénidate est d’augmenter les taux de dopamine extracellulaire, Quillivant ER en suspension orale et Quillivant ER comprimés à croquer peuvent être associés à des interactions pharmacodynamiques lorsqu’ils sont administrés en même temps que certains antipsychotiques. La prudence est de mise lorsque Quillivant ER en suspension orale et Quillivant ER comprimés à croquer sont administrés en association avec un antipsychotique, car des symptômes extrapyramidaux pourraient apparaître lors de l’administration concomitante de ces médicaments ou lors de l’ajustement de la posologie de l’un des médicaments ou des deux.
Agents sérotoninergiques
Des cas de syndrome sérotoninergique ont été signalés à la suite de la coadministration de méthylphénidate et d’agents sérotoninergiques, y compris Quillivant ER en suspension orale et Quillivant ER comprimés à croquer. Si l’administration de Quillivant ER en suspension orale et Quillivant ER comprimés à croquer en concomitance avec d’autres agents sérotoninergiques est cliniquement justifiée, il est conseillé d’observer attentivement l’état du patient (voir 7 Mises en garde et précautions, Système nerveux, Toxicité sérotoninergique/syndrome sérotoninergique). Si l’on soupçonne la présence d’une toxicité sérotoninergique, il faut arrêter le traitement au moyen de Quillivant ER en suspension orale et Quillivant ER comprimés à croquer (et des autres agents sérotoninergiques) immédiatement et instaurer un traitement approprié.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
Le chlorhydrate de méthylphénidate est un stimulant du système nerveux central (SNC). Les propriétés pharmacologiques du méthylphénidate sont semblables à celles des amphétamines. Toutefois, contrairement aux amphétamines, le méthylphénidate a des effets plus dominants sur les activités mentales que motrices. Le mode d’action des stimulants dans le TDAH n’est pas encore parfaitement compris, mais on pense qu’il agit principalement par des mécanismes indirects, notamment la libération de dopamine et de norépinéphrine des réserves neuronales, et l’inhibition du recaptage des neurotransmetteurs. Le méthylphénidate augmente les concentrations extracellulaires de dopamine et de norépinéphrine en inhibant leur recaptage neuronal, et est aussi un IMAO. Les symptômes comportementaux et cognitifs dans le TDAH et leur réponse aux stimulants sont considérés comme un reflet de l’activité des systèmes dopaminergique et noradrénergique. Les sites de liaison du transporteur de la dopamine sont plus nombreux dans le cerveau des patients atteints de TDAH et il existe des preuves d’un fondement génétique sur lesquelles repose ce constat. On a observé que le méthylphénidate entraîne non seulement une augmentation de la dopamine extracellulaire dans le cerveau humain, mais aussi une réduction du nombre de sites de liaison du transporteur de la dopamine chez les patients atteints de TDAH.
10.2 Pharmacodynamie
Le méthylphénidate existe sous la forme d’isomères érythro et thréo, mais seulement l’isomère thréo exerce des effets stimulants moteurs. Comme les deux isomères inhibent la monoamine-oxydase, cela laisse supposer que cette activité n’est pas un mécanisme d’action primaire de l’isomère dl-thréo en utilisation clinique dans le TDAH.
Le méthylphénidate est un mélange racémique des stéréoisomères d et l de la forme thréo. L’isomère d est pharmacologiquement actif, tandis que l’isomère l possède peu d’activité pharmacologique. Le méthylphénidate dl-thréo affiche une pharmacocinétique énantiosélective. Après l’administration du dl-méthylphénidate, les concentrations plasmatiques de d-méthylphénidate sont plus élevées que celles du l-méthylphénidate, en raison du métabolisme présystémique préférentiel du l-énantiomère en acide l-ritalinique. De plus, la présence du d-énantiomère inhibe la conversion du l-énantiomère en acide ritalinique. Le mode d’action thérapeutique dans le TDAH n’est pas connu. Le méthylphénidate bloque la recapture de la norépinéphrine et de la dopamine dans le neurone présynaptique et augmente la libération de ces monoamines dans l’espace extraneuronal.
Quillivant ER, offert sous forme de comprimés et de suspension orale, a été conçu avec une technologie de la formulation appelée LiquiXR, qui est composée d’un médicament à libération immédiate non enrobé lié à une résine et d’un médicament à libération prolongée lié à une résine et avec enrobage d’épaisseur variable. L’association d’un médicament libre, d’un médicament non enrobé lié à une résine et d’un médicament enrobé lié à une résine et avec enrobage d’épaisseur variable assure la libération continue de méthylphénidate.
10.3 Pharmacocinétique
La pharmacocinétique du d-MPH à dose unique chez des patients qui n’étaient pas à jeun est résumée ci-dessous et est fondée sur des études menées chez des enfants et des adolescents atteints de TDAH, ainsi que chez des adultes en bonne santé après une administration par voie orale de 60 mg de Quillivant ER.
Tableau 5 – Résumé des paramètres pharmacocinétiques du d-méthylphénidate après
l’administration de 60 mg de Quillivant ER en suspension orale
| Cmax | Tmax | t½ (h) | ASC0-∞ | CL | |||||||||||||
| Enfants (n = 3) | 34,4 ± 14,0 | 4,05 (3,98; 6,0) | 5,2 ± 0,1 | 378 ± 175 | 4,27 ± 0,70 | ||||||||||||
Adolescents (n = 4) | 21,1 ± 5,9 | 2,0 (1,98; 4,0) | 5,0 ± 0,2 | 178 ± 54,2 | 5,06 ± 1,42 | ||||||||||||
| Adultes (n = 27) | 17,0 ± 7,7 | 4,0 (1,3; 7,3) | 5,2 ± 1,0 | 163,2 ± 80,3 | 5,66 ± 2,15 | ||||||||||||
* Le déjeuner a été donné 30 minutes avant l’administration du médicament.
† MPH total mesuré chez des enfants (9 à 12 ans) et des adolescents (13 à 15 ans), l-MPH < 2 % du d-MPH dans la circulation sanguine.
‡ Données présentées sous forme de médiane (fourchette).
Absorption : Après l’administration par voie orale d’une dose unique de 60 mg de Quillivant ER en suspension orale dans le cadre d’une étude croisée menée chez 28 sujets adultes en bonne santé et à jeun, l’obtention des concentrations plasmatiques maximales moyennes (± écart-type) de d-méthylphénidate (d-MPH) de 13,6 (± 5,8) ng/mL s’est produite dans une période médiane de 5,0 heures après l’administration de la dose (Figure 2). La biodisponibilité relative de Quillivant ER en suspension orale par rapport à la solution orale de méthylphénidate à libération immédiate (2 x 30 mg, toutes les 6 heures) est de 95 %.
Figure 2 – Profils de la concentration plasmatique moyenne du d-méthylphénidate en fonction du temps
Au cours d’une étude menée chez des volontaires adultes visant à évaluer les effets d’un repas à forte teneur en matières grasses sur la biodisponibilité de Quillivant ER en suspension orale à une dose de 60 mg, on a observé que la présence de nourriture réduisait le temps nécessaire pour atteindre la concentration maximale d’environ 1 heure (sujets nourris : 4 heures vs sujets à jeun : 5 heures). Dans l’ensemble, un repas à forte teneur en matières grasses a augmenté la Cmax moyenne de Quillivant ER en suspension orale d’environ 28 % et l’ASC d’environ 19 %. Ces changements ne sont pas considérés comme étant significatifs sur le plan clinique.
Après l’administration par voie orale d’une dose unique de 40 mg de Quillivant ER comprimés à croquer chez des patients à jeun, l’obtention de la concentration plasmatique maximale (Cmax) de méthylphénidate s’est produite dans une période médiane de 5 heures après l’administration de la dose. Par rapport à une formulation à libération immédiate de méthylphénidate en comprimé à croquer (40 mg en 2 doses égales de 20 mg à 6 heures d’intervalle), la concentration maximale moyenne du méthylphénidate et l’exposition maximale moyenne (ASC∞) du médicament étaient inférieures d’environ 20 % et 11 %, respectivement, après l’administration d’une dose unique de 40 mg de Quillivant ER comprimés à croquer (Figure 3). 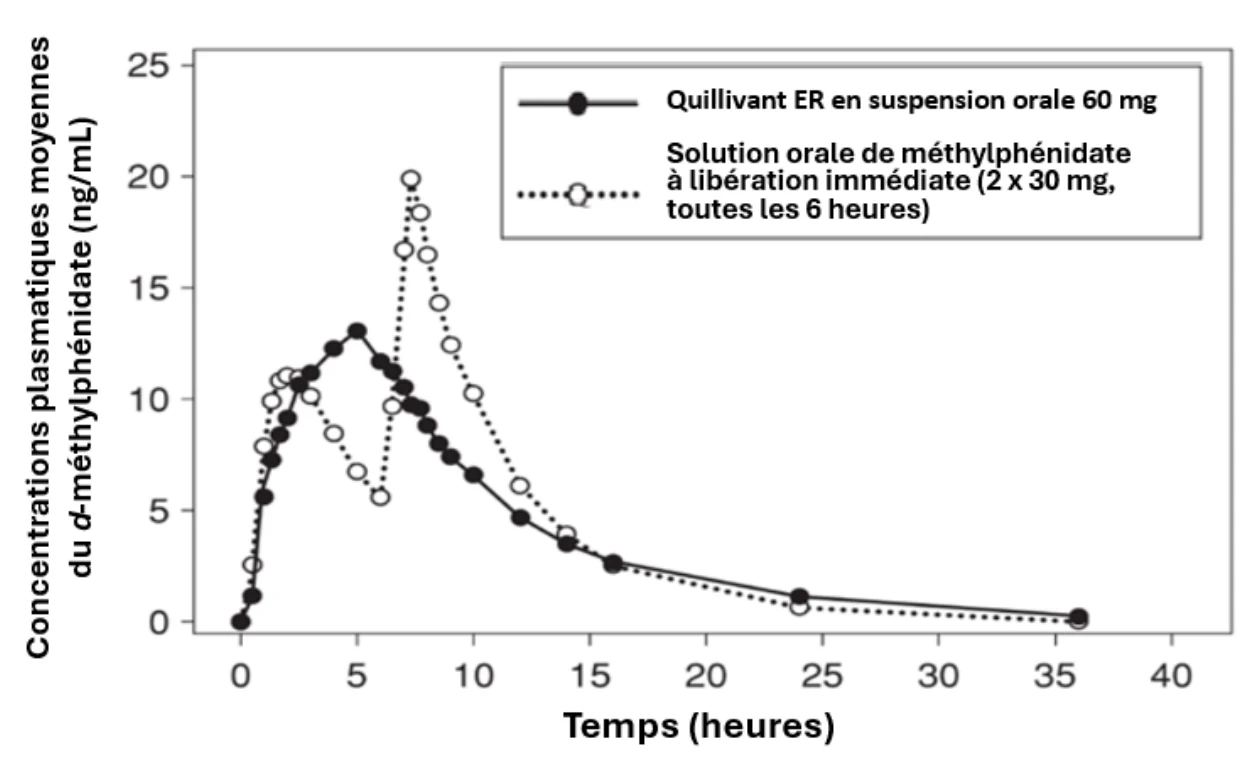
Figure 3 – Profils de la concentration plasmatique moyenne du méthylphénidate en fonction du temps après l’administration de 40 mg de Quillivant ER comprimés à croquer ou de comprimés à croquer à libération immédiate (CCLI) de méthylphénidate (2 doses égales de 20 mg à 6 heures d’intervalle) chez des volontaires en bonne santé à jeun
Un repas à teneur élevée en matières grasses n’a eu aucun effet sur le temps nécessaire pour atteindre la concentration maximale et a augmenté la Cmax et l’exposition générale (ASC∞) du méthylphénidate d’environ 20 % et 4 %, respectivement, après l’administration d’une dose unique de 40 mg de Quillivant ER comprimés à croquer.
Métabolisme : Chez l’être humain, le méthylphénidate est métabolisé principalement par la rétro-estérification en acide alpha-phényl-pipéridine acétique (APPA). Le métabolite a peu ou pas d’activité pharmacologique.
Élimination : Les concentrations plasmatiques de méthylphénidate diminuent de façon monophasique après l’administration orale. Après l’administration d’une dose unique de 60 mg par voie orale de Quillivant ER en suspension orale chez 28 sujets adultes en bonne santé à jeun, la demi-vie d’élimination terminale plasmatique moyenne du d-méthylphénidate était de 5,6 (± 0,8) heures. Après l’administration d’une dose unique de 40 mg de Quillivant ER comprimés à croquer, la demi-vie d’élimination terminale plasmatique moyenne du méthylphénidate était d’environ 5,2 heures chez des volontaires en bonne santé.
Après l’administration par voie orale de méthylphénidate radiomarqué chez l’être humain, on a retrouvé environ 90 % de la radioactivité dans l’urine. Le principal métabolite urinaire était l’APPA, qui correspondait à environ 80 % de la dose.
Populations et états pathologiques particuliers
- Enfants et adolescents : La pharmacocinétique du méthylphénidate après l’administration de
Quillivant ER en suspension orale a fait l’objet d’études chez des patients pédiatriques atteints de TDAH et âgés de 9 à 15 ans. Après l’administration d’une dose unique de 60 mg par voie orale de Quillivant ER en suspension orale, les concentrations plasmatiques de méthylphénidate chez les enfants (de 9 à 12 ans; n = 3) étaient environ deux fois supérieures aux concentrations observées 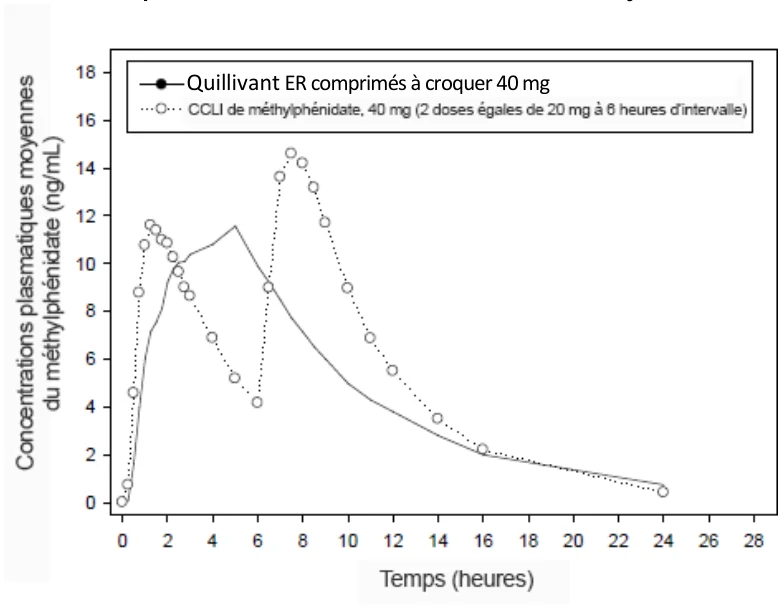
Quillivant ER comprimés à croquer 40 mg chez les adultes. Il n’existe pas d’étude de pharmacocinétique menée spécifiquement chez les enfants pour Quillivant ER comprimés à croquer. Toutefois, on ne s’attend pas à ce que la pharmacocinétique du méthylphénidate chez les patients pédiatriques de 6 à 12 ans soit significativement différente de celle des adultes après l’administration de Quillivant ER comprimés à croquer.
Personnes âgées : Aucune étude particulière évaluant Quillivant ER en suspension orale et
Quillivant ER comprimés à croquer chez les patients âgés n’a été menée.
- Sexe : L’expérience sur l’utilisation de Quillivant ER en suspension orale ou de Quillivant ER comprimés à croquer pour détecter les variations pharmacocinétiques entre les sexes est insuffisante.
Origine ethnique : L’expérience sur l’utilisation de Quillivant ER en suspension orale ou de
Quillivant ER comprimés à croquer pour détecter les variations pharmacocinétiques entre les origines ethniques est insuffisante.
- Grossesse ou allaitement : Deux rapports de cas ont révélé que le méthylphénidate était excrété dans le lait maternel; la dose relative transmise au nourrisson correspondait à ≤ 0,2 % de la dose maternelle ajustée en fonction du poids.
- Insuffisance hépatique : L’utilisation de Quillivant ER en suspension orale ou de Quillivant ER comprimés à croquer n’a pas été étudiée chez les patients présentant une insuffisance hépatique.
- Insuffisance rénale : Il n’existe aucune donnée relative à l’utilisation de Quillivant ER en suspension orale ou de Quillivant ER comprimés à croquer chez les patients présentant une insuffisance rénale. Après l’administration orale de méthylphénidate radiomarqué chez l’être humain, on a observé que le méthylphénidate était en grande partie métabolisé et qu’environ 80 % de la radioactivité était excrétée dans l’urine sous forme d’APPA. Puisque la clairance rénale n’est pas une voie d’élimination importante du méthylphénidate, on s’attend à ce que l’insuffisance rénale ait peu d’effet sur la pharmacocinétique de Quillivant ER en suspension orale ou de Quillivant ER comprimés à croquer.
11 Conservation, stabilité et mise au rebut
Entreposer Quillivant ER en suspension orale et Quillivant ER comprimés à croquer entre 15 °C et 30 °C.
Distribuer Quillivant ER en suspension orale dans son emballage d’origine.
Conserver Quillivant ER en suspension orale reconstituée entre 15 °C et 30 °C. Après reconstitution, Quillivant ER en suspension orale est stable pendant une période maximale de 4 mois.
Retourner tout flacon ou comprimé restant, non utilisé ou périmé de Quillivant ER en suspension orale et de Quillivant ER comprimés à croquer à la pharmacie. Ne pas les jeter pas dans les ordures ménagères.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : chlorhydrate de méthylphénidate
Nom chimique : chlorhydrate d, l (racémique) de méthyl α-phényl-α-(2-pipéridyl) acétate
Formule moléculaire et masse moléculaire : C14H19NO2‧HCl, 269,77 g/mol
Formule développée :
Propriétés physicochimiques : Le chlorhydrate de méthylphénidate USP est une poudre blanche cristalline inodore.
pH : Les solutions de chlorhydrate de méthylphénidate sont acides au papier de tournesol.
pKa : 8,9
Solubilité : Librement soluble dans l’eau et le méthanol, soluble dans l’alcool et légèrement soluble dans le chloroforme et dans l’acétone.
Point de fusion : 224 °C à 226 °C 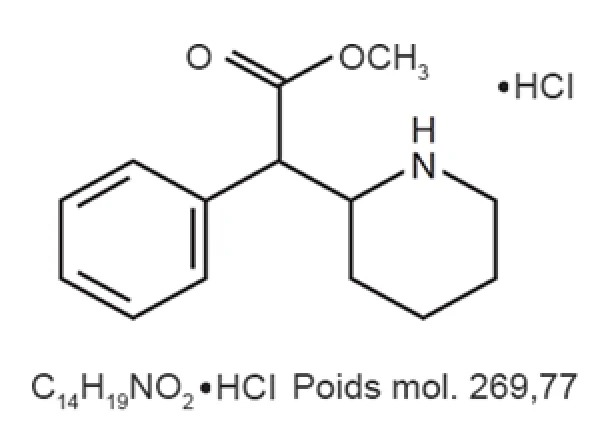
14 Études cliniques
L’efficacité de Quillivant ER en suspension orale a fait l’objet d’évaluations dans le cadre d’une étude interventionnelle menée à l’école chez 45 patients pédiatriques (âgés de 6 à 12 ans) atteints de TDAH. Les patients qui ont participé à l’essai répondaient aux critères pour le TDAH de la 4e édition du Manuel diagnostique et statistique des troubles mentaux (Diagnostic and Statistical Manual of Mental Diseases, 4th edition ou DSM-IV). L’étude a commencé par une période d’optimisation de la dose en mode ouvert (de 4 à 6 semaines) avec une dose initiale de 20 mg de Quillivant ER en suspension orale une fois par jour le matin. La dose pouvait être titrée chaque semaine par palier de 10 mg ou de 20 mg jusqu’à l’obtention d’une dose thérapeutique ou d’une dose maximale de 60 mg/jour. À la fin de la période d’optimisation de la dose, environ 6,8 % des sujets recevaient 20 mg/jour, 68,2 % recevaient 30 à 40 mg/jour et 25 % recevaient 50 à 60 mg/jour. Les sujets ont ensuite suivi un traitement croisé, avec répartition aléatoire et à double insu de deux semaines avec la dose individuellement optimisée de Quillivant ER en suspension orale ou du placebo. À la fin de chaque semaine, les enseignants et les évaluateurs ont évalué le niveau d’attention et le comportement des sujets dans une classe-laboratoire à l’aide de l’échelle d’évaluation de Swanson, Kotkin, Agler, M-Flynn et Pelham (SKAMP). L’échelle d’évaluation SKAMP comprend 13 éléments notés par les enseignants et permet d’évaluer les manifestations du TDAH dans une salle de classe. Chaque élément est évalué sur une échelle de déficience en 7 points.
L’efficacité de Quillivant ER comprimés à croquer a fait l’objet d’évaluations dans le cadre d’une étude interventionnelle menée dans une école chez 90 enfants (âgés de 6 à 12 ans) atteints de TDAH. Les patients de l’essai répondaient aux critères pour le TDAH du DSM-IV. L’étude a commencé par une période d’optimisation de la dose en mode ouvert de 6 semaines avec une dose initiale de 20 mg de Quillivant ER comprimés à croquer. Les patients avaient comme consigne de croquer chaque dose une fois par jour le matin. La dose pouvait être titrée chaque semaine par palier de 10 mg à 20 mg jusqu’à l’obtention d’une dose thérapeutique ou d’une dose maximale de 60 mg/jour. À la fin de la période d’optimisation de la dose, environ 12,2 % des sujets recevaient 20 mg/jour, 43,3 % recevaient 30 à 40 mg/jour et 44,5 % recevaient 50 à 60 mg/jour.
14.1 Études cliniques par indication
Trouble déficitaire de l’attention avec hyperactivité (TDAH)
Quillivant ER en suspension orale
Tableau 6 – Résumé des données démographiques des patients dans l’étude clinique pivot portant sur
Quillivant ER en suspension orale dans le traitement du TDAH (étude NWP06-ADD-100)*
| Plan de l’essai | Posologie, durée | Nombre de | Âge moyen | Sexe |
| sujets (n) | (tranche) | |||
Étude multicentrique de phase 3 avec dose optimisée, contrôlée par placebo, à répartition aléatoire et à double insu effectuée dans une classe-laboratoire | Période d’optimisation de la dose en mode ouvert (6 semaines) : La dose initiale de méthylphénidate pour tous les sujets était de 20 mg, à prendre une fois par jour le matin; elle pouvait être augmentée chaque semaine par paliers de 10 ou 20 mg jusqu’à l’atteinte de la dose optimale ou de la dose maximale de 60 mg/jour). Phase de traitement à double insu (2 semaines) : | 44 | 8,8 ans (6 à 12 ans) | H : 32 F : 12 |
| Plan de l’essai | Posologie, durée | Nombre de | Âge moyen (tranche) | Sexe |
| sujets (n) | ||||
Les sujets ont été traités avec du méthylphénidate pharmacologiquement actif pendant une semaine. Ils ont ensuite reçu un placebo pendant une semaine (séquence A) ou inversement (séquence B). Les sujets ont reçu la dose optimale qui a été établie dans la phase d’optimisation ouverte. |
* Population en intention de traiter
L’échelle d’évaluation SKAMP comprend 13 éléments notés par les enseignants et permet d’évaluer les manifestations du TDAH dans une salle de classe. Chaque élément est évalué sur une échelle de déficience en 7 points.
Le principal critère d’évaluation de l’efficacité était le score combiné à l’échelle SKAMP 4 heures après l’administration de la dose. Les paramètres d’efficacité secondaires clés, établis conformément aux scores combinés obtenus à l’échelle SKAMP avant l’administration de la dose et après chaque point d’évaluation post-dose (45 minutes, puis 2, 8, 10 et 12 heures) et chaque jour de l’étude en classe-laboratoire, comprenaient l’apparition et la durée de l’effet clinique. La différence de la moyenne des moindres carrés dans le score combiné obtenu à l’échelle SKAMP 4 heures après l’administration de la dose était significativement inférieure sur le plan statistique (c.-à-d. amélioration accrue) dans le groupe de patients recevant Quillivant ER en suspension orale que dans le groupe de patients recevant le placebo. Quillivant ER en suspension orale s’est révélé avoir un début d’action en 0,75 heure (p < 0,0001) et une durée d’action de 12 heures (p = 0,0016) chez les enfants. Les résultats des deux semaines de l’étude à double insu avec permutation sont résumés au tableau 7 et regroupés à la figure
4.
Tableau 7 – Résultats relatifs à l’efficacité selon le principal critère d’évaluation (population en IT)
Échelle Point d’évaluation | Statistique | Traitement Placebo (N = 44) Quillivant ER en suspension orale (N = 44) | Différence de | ||
| traitement | |||||
| (Quillivant ER en | |||||
| suspension orale – | |||||
| placebo) | |||||
| (N = 44) | |||||
Échelle combinée SKAMP 4 heures après la dose | N Moyenne (É.-T.) Médiane Min., max. Moyenne des MC (erreur type) IC à 95 % Valeur p Ampleur de l’effet | 39 19,3 (8,38) 19,0 4, 40 19,58 (1,14) (17,31, 21,86) | 39 7,1 (5,64) 6,0 0, 30 7,12 (1,14) (4,85, 9,39) | 39 -12,2 (7,19) -10,0 -25, 0 -12,49 (1,13) (-14,75, -10,17) < 0,0001 2,519 | |
Abréviations : É.-T. = écart-type; IC = intervalle de confiance; max. = maximum; MC = moindres carrés; min. = minimum; N = nombre de patients
Figure 4 – Scores combinés obtenus à l’échelle SKAMP au fil du temps (moyenne des MC
± erreur type), par groupe de traitement, dans le cadre d’une étude de laboratoire menée en deux séquences, avec permutation (population en IT) comprenant l’administration de Quillivant ER en suspension orale chez des patients (âgés de 6 à 12 ans) atteints de TDAH (N = 44)
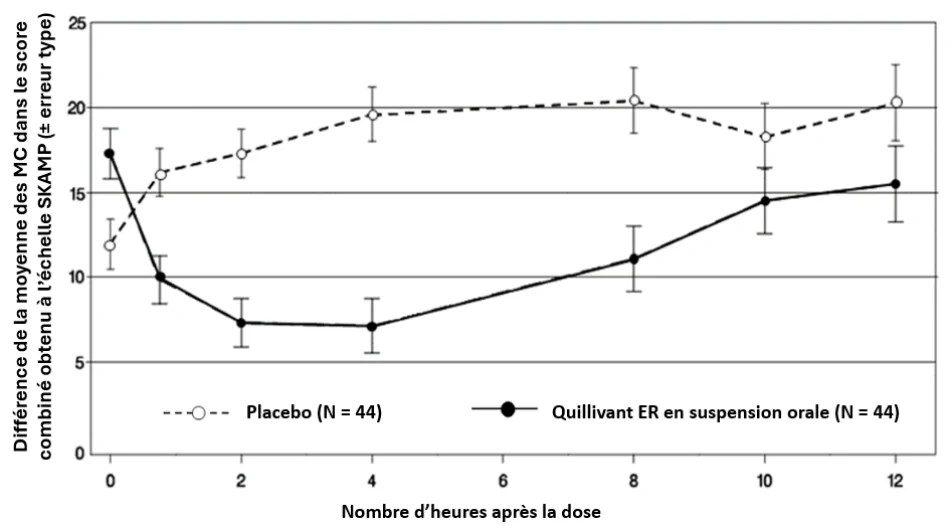
Abréviations : IT = intention de traiter; MC = moindres carrés; N = nombre de patients. Les moyennes des MC obtenues aux points d’évaluation après l’administration de la dose proviennent d’un modèle à effet mixte et à mesures répétées comprenant les termes suivants : centre, nombre d’heures, traitement et interaction traitement-heure. Les moyennes arithmétiques et les erreurs types sont fournies pour le point d’évaluation précédant l’administration de la dose. Les scores les moins élevés indiquent une amélioration.
Quillivant ER comprimés à croquer
Tableau 8 – Résumé des données démographiques des patients dans l’étude clinique pivot portant sur
Quillivant ER comprimés à croquer dans le traitement du TDAH (étude B7491005)*
| Plan de l’essai | Posologie, durée | Nombre | Âge moyen (tranche) | Sexe | ||
| de sujets | ||||||
| (n) | ||||||
Étude multicentrique de phase 3 avec dose optimisée, contrôlée par placebo, à répartition aléatoire et à double insu effectuée dans une classe-laboratoire | Période d’optimisation de la dose en mode ouvert (6 semaines) : Chlorhydrate de méthylphénidate comprimés à croquer à libération prolongée de 20 à 60 mg/jour par voie orale une fois par jour le matin avant 10 h. La dose initiale de 20 mg/jour peut être augmentée ou diminuée en fonction du jugement clinique à intervalles hebdomadaires par paliers de 10 à 20 mg/jour pour atteindre une dose stable de 20 à 60 mg/jour. Phase de traitement à double insu (1 semaine) : Les sujets ont été répartis au hasard pour recevoir | 90 | 9,6 ans (6 à 12 ans) | H : 53 F : 32 | ||
| Plan de l’essai | Posologie, durée | Nombre | Âge moyen (tranche) | Sexe | ||
| de sujets | ||||||
| (n) | ||||||
| le chlorhydrate de méthylphénidate comprimés à croquer à libération prolongée (à la dose optimisée) ou un placebo par voie orale une fois par jour le matin avant 10 h à la dose optimale établie lors de la période d’optimisation de la dose. | ||||||
* Population en intention de traiter
Quatre-vingt-six (86) des 90 sujets inscrits ont ensuite commencé une période de traitement à répartition aléatoire, à double insu et en groupes parallèles d’une semaine avec la dose individuellement optimisée de Quillivant ER comprimés à croquer ou du placebo. La population en intention de traiter (IT) comprenait 85 sujets répartis au hasard ayant reçu au moins une dose du médicament à l’étude en double insu et ayant fait l’objet d’au moins une évaluation après le début de l’étude en ce qui concerne la variable primaire d’efficacité. À la fin de la période de traitement à double insu, les évaluateurs et les enseignants de la classe-laboratoire ont évalué le niveau d’attention et le comportement des sujets tout au long de la journée à l’aide de l’échelle d’évaluation SKAMP.
Le score combiné à l’échelle SKAMP, mesuré à 45 minutes, puis à 2, 4, 8, 10, 12 et 13 heures après l’administration de la dose pendant la journée dans la classe-laboratoire à la fin de la période de traitement à double insu, a été utilisé pour évaluer les paramètres principaux et secondaires clés de l’évaluation de l’efficacité. Le principal critère de l’évaluation de l’efficacité était la moyenne des effets du traitement sur l’ensemble des points d’évaluation mentionnés ci-dessus pendant la journée en classe. Les principaux paramètres secondaires de l’évaluation de l’efficacité étaient l’apparition et la durée de l’effet clinique.
La différence moyenne des moindres carrés (MC) de la moyenne de tous les scores combinés obtenus à l’échelle SKAMP après l’administration de la dose était d’une infériorité statiquement significative (c.-à-d. amélioration accrue) avec Quillivant ER comprimés à croquer comparativement au placebo. Quillivant ER comprimés à croquer s’est révélé plus efficace que le placebo après seulement 45 minutes (avec un début d’action pouvant aller jusqu’à 2 heures, p < 0,001) et a présenté une durée d’action de 8 heures (p < 0,001) chez les enfants. Les résultats des deux semaines de l’étude à double insu avec permutation sont résumés au tableau 9. Les résultats d’efficacité obtenus à chaque point d’évaluation sont résumés à la figure 5.
Tableau 9 – Résultats relatifs à l’efficacité selon le principal critère d’évaluation (population en IT)
| No de l’essai | Groupe de traitement | Mesure relative à l’efficacité selon le principal critère d’évaluation : | ||
| moyenne de l’effet du traitement sur l’ensemble des points | ||||
| d’évaluation selon le score combiné à l’échelle SKAMP | ||||
| Score moyen avant | Moyenne des MC | Différence placebo- | ||
| l’administration de la | (erreur type) pour | soustraita (IC à 95 %) | ||
| dose pendant une | la journée en classe | |||
| journée en classe (É.-T.) | ||||
| Étude 1 | Quillivant ER comprimés à croquer (N = 42) | 17,5 (11,6) | 12,1 (1,4) | -7,0 (-10,9; -3,1) |
| Placebo (N = 43) | 13,8 (10,0) | 19,1 (1,4) | ||
Abréviations : É.-T. = écart-type; IC = intervalle de confiance; MC = moindres carrés; N = nombre de patients a Différence de la moyenne des moindres carrés (médicament moins le placebo).
Figure 5 – Scores combinés obtenus à l’échelle SKAMP au fil du temps (moyenne des MC
± erreur type), par groupe de traitement (population en IT), dans le cadre d’une étude interventionnelle menée à l’école portant sur l’administration de Quillivant ER comprimés à croquer chez des patients (âgés de 6 à 12 ans) atteints de TDAH (N = 85)
Abréviations : IT = intention de traiter; MC = moindres carrés; N = nombre de patients. Les moyennes des MC obtenues aux points d’évaluation après l’administration de la dose proviennent d’un modèle à effet mixte et à mesures répétées comprenant les termes suivants : centre, nombre d’heures, traitement et interaction traitement-heure. Les moyennes arithmétiques et les erreurs types sont fournies pour le point d’évaluation précédant l’administration de la dose. Les scores les moins élevés indiquent une amélioration.
16 Toxicologie non clinique
Génotoxicité : Le méthylphénidate ne s’est pas révélé mutagène dans le test de mutation inverse d’Ames in vitro ou dans l’essai de mutation directe in vitro dans des cellules de lymphomes de souris. Une augmentation des échanges de chromatides sœurs et des aberrations chromosomiques a été observée dans un essai in vitro sur cellules ovariennes de hamster chinois, ce qui indique un faible effet clastogène. Le test in vivo du micronoyau de la moelle osseuse de souris traitées par le méthylphénidate a donné des résultats négatifs.
Cancérogénicité : Au cours d’une étude de cancérogénicité sur toute la durée de vie menée sur des souris B6C3F1, le méthylphénidate administré à raison d’environ 60 mg/kg/jour a provoqué une augmentation de la fréquence des adénomes hépatocellulaires et, chez les mâles seulement, une augmentation de la fréquence des hépatoblastomes. Cette dose est environ 3,4 fois supérieure à la dose maximale recommandée chez l’homme (pour un enfant pesant 30 kg) calculée en mg/m2. L’hépatoblastome est un type de tumeur maligne relativement rare chez les rongeurs. Aucune augmentation du nombre total de tumeurs hépatiques malignes n’a été observée. Les souris de la 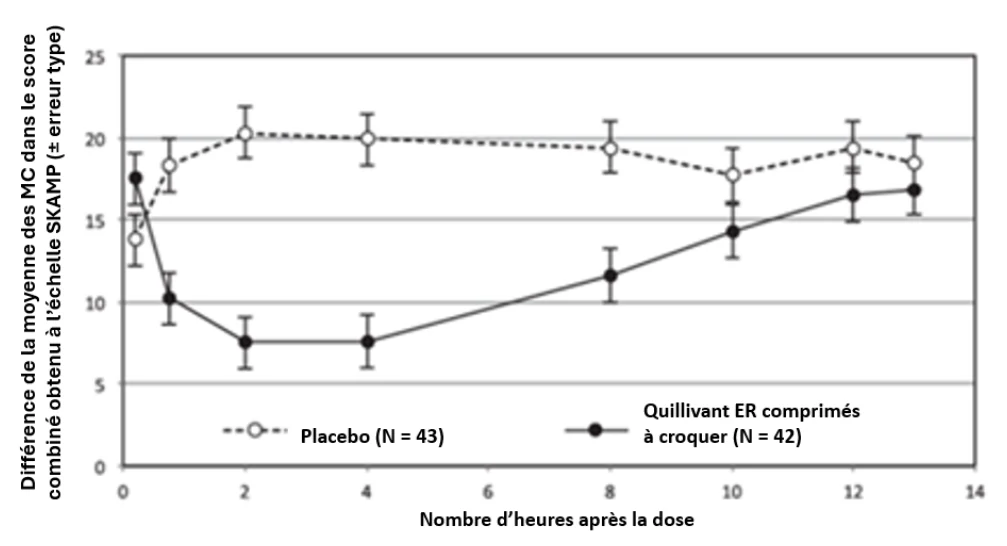 souche utilisée sont sensibles au développement de tumeurs hépatiques et on ignore la signification de ces résultats pour l’être humain.
Selon une étude de cancérogénicité sur toute la durée de vie de rats F344, le méthylphénidate n’a pas augmenté la fréquence des tumeurs; la dose la plus élevée utilisée était d’environ 45 mg/kg/jour, ce qui représente environ 5 fois la dose maximale recommandée chez l’homme calculée en mg/m2.
Toxicité pour la reproduction et le développement : Le méthylphénidate n’a pas altéré la fertilité des souris mâles ou femelles qui recevaient le médicament dans leurs aliments dans le cadre d’une étude de reproduction continue de 18 semaines. L’étude utilisait des doses allant jusqu’à 160 mg/kg/jour, environ 8 fois la dose maximale recommandée chez l’homme calculée en mg/m2.
Aucun effet tératogène n’a été observé chez le rat par suite de l’administration d’une dose de 75 mg/kg/jour, soit 37,5 et 8,2 fois la dose humaine maximale recommandée en mg/kg et en mg/m2, respectivement. Dans une autre étude, cependant, le méthylphénidate s’est révélé tératogène chez le lapin lorsqu’il était administré à une dose de 200 mg/kg/jour, ce qui est environ 100 fois et 40 fois plus élevé que la dose maximale recommandée chez l’homme en mg/kg et en mg/m2, respectivement.
Toxicité juvénile : Les rats traités par le méthylphénidate au début de la période postnatale jusqu’à la maturation sexuelle ont montré une diminution de l’activité locomotrice spontanée à l’âge adulte. Un retard dans l’acquisition d’une tâche d’apprentissage spécifique a été observé chez les femelles uniquement.
Dans l’étude menée sur de jeunes rats, le méthylphénidate a été administré par voie orale à des doses allant jusqu’à 100 mg/kg/jour pendant 9 semaines à partir du début de la période postnatale (7e jour suivant leur naissance) jusqu’à la maturation sexuelle (10e semaine suivant leur naissance). Lorsque ces animaux ont été testés à l’âge adulte (13e et 14e semaines suivant leur naissance), une diminution de l’activité locomotrice spontanée a été observée chez les mâles et les femelles qui avaient été précédemment traités avec 50 mg/kg/jour (environ 4,4 fois la dose maximale recommandée chez l’homme [DMRH] calculée en mg/m2) ou plus, et un retard dans l’acquisition d’une tâche d’apprentissage spécifique a été observé chez les femelles exposées à la dose la plus élevée (environ 9 fois la DMRH calculée en mg/m2). La dose sans effet observable sur le développement neurocomportemental des jeunes rats était de 5 mg/kg/jour (soit environ la moitié de la DMRH calculée en mg/m2). La pertinence clinique des effets comportementaux à long terme observés chez les rats est inconnue.