


Monographie de produit - Apo-Etidronate
PARTIE II: RENSEIGNEMENTS SCIENTIFIQUES
.......................................................... 15
RENSEIGNEMENTS PHARMACEUTIQUES .............................................................. 15 ESSAIS CLINIQUES ....................................................................................................... 16 PHARMACOLOGIE DÉTAILLÉE ................................................................................. 20 TOXICOLOGIE ............................................................................................................... 21 RÉFÉRENCES ................................................................................................................. 23
PARTIE III: RENSEIGNEMENTS POUR LE CONSOMMATEUR .................................. 25
Pr APO ETIDRONATE
Étidronate disodique en comprimés dosés à 200 mg et 400 mg
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique et concentration | Ingrédients non médicamenteux |
| Orale | Comprimés dosés à 200 mg, 400 mg | Les ingrédients non médicamenteux sont les suivants : crospovidone et stéarate de magnésium. |
INDICATIONS ET UTILISATION CLINIQUE
APO ETIDRONATE (étidronate disodique) est indiqué pour :
- le traitement de la maladie osseuse de Paget symptomatique (ostéite déformante hypertrophique);
- le maintien à court terme (30 à 90 jours) d'un taux de calcium sérique cliniquement acceptable après le traitement par l'étidronate disodique administré par perfusion (chez les patients présentant une hypercalcémie tumorale). Le taux de rechute après environ un mois sans traitement de suivi par l'étidronate administré par voie orale est élevé (90 %); avec un tel suivi, il est moindre (50 %). Un second traitement par l'étidronate disodique administré par perfusion peut être efficace en cas de récurrence de l'hypercalcémie.
Pédiatrie :
L'innocuité et l'efficacité d’APO ETIDRONATE chez l'enfant n'ont pas été établies.
CONTRE-INDICATIONS
APO ETIDRONATE (étidronate disodique) est contre-indiqué :
- chez les patients présentant une hypersensibilité connue à ce médicament, à l'un des ingrédients de la préparation ou à l'un des composants du contenant. Pour obtenir la liste complète de ces ingrédients et composants, voir la section intitulée FORMES
POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT;
- chez les patients présentant une ostéomalacie manifeste. Un traitement efficace visant la résolution de l'ostéomalacie doit être instauré chez ces patients avant de leur prescrire APO ETIDRONATE.
MISES EN GARDE ET PRÉCAUTIONS
Généralités
Le médecin doit se conformer au schéma posologique recommandé afin d'éviter tout traitement excessif à APO ETIDRONATE (voir la section intitulée POSOLOGIE ET ADMINISTRATION).
Les rapports de pharmacovigilance font état de cas d'ostéonécrose de la mâchoire chez des patients traités par des bisphosphonates. La majorité des cas rapportés sont survenus à la suite d'interventions dentaires, comme des extractions, et concernaient des patients cancéreux traités par des bisphosphonates administrés par voie intraveineuse, bien que certains soient survenus chez des patientes recevant un traitement par voie orale contre l'ostéoporose postménopausique ou une autre affection diagnostiquée. De nombreux patients présentaient des signes d'infection locale, dont une ostéomyélite. Un examen dentaire et une intervention dentaire préventive appropriée doivent être envisagés avant de traiter par des bisphosphonates des patients présentant des facteurs de risque concomitants (p. ex. cancer, immunodépression, radiothérapie de la tête et du cou ou mauvaise hygiène buccale). Autant que possible, pendant le traitement, ces patients ne doivent pas faire l'objet d'interventions dentaires effractives. Pour les patients qui ont besoin de subir une intervention dentaire, il n'existe pas de données permettant de savoir si l'interruption du traitement par les bisphosphonates avant l'intervention permet de réduire le risque d'ostéonécrose de la mâchoire. L'appréciation clinique, basée sur l'évaluation des risques individuels, doit guider la prise en charge des patients devant faire l'objet d'une intervention dentaire. L’évaluation du risque d’ostéonécrose de la mâchoire doit tenir compte des éléments suivants :
- Puissance de l’agent antirésorptif utilisé (le risque étant plus élevé dans le cas des agents plus puissants)
- Voie d’administration (risque plus élevé avec la voie parentérale)
- Dose cumulative d’agent antirésorptif reçue
- Affections comorbides (p. ex. anémie, coagulopathies) et tabagisme
- Parodontopathie, prothèses dentaires mal ajustées, antécédents d’affections dentaires
Carcinogenèse
Il est connu que l'incidence des sarcomes ostéogéniques est accrue en cas de maladie osseuse de Paget. Aux rayons X, les lésions pagétiques avec ou sans traitement peuvent sembler progresser de façon marquée, avec parfois une perte de définition des marges périostiques. Ces lésions doivent être évaluées avec soin pour les différencier des sarcomes ostéogéniques.
Appareil digestif
Le traitement à APO ETIDRONATE doit être envisagé avec prudence chez les patients atteints
d'affections gastro-intestinales car APO ETIDRONATE est susceptible de provoquer des diarrhées chez certains patients à des doses supérieures à 5 mg/kg/jour.
Appareil locomoteur
Bien qu'il n'existe aucune preuve d'une perturbation de la guérison des fractures sous APO ETIDRONATE, en cas de fractures spontanées ou pathologiques se produisant pendant le traitement de la maladie osseuse de Paget à APO ETIDRONATE, le traitement doit être interrompu jusqu'à la guérison complète de la fracture (voir la section intitulée EFFETS INDÉSIRABLES).
Minéralisation ostéoïde :
Chez les patients atteints de la maladie osseuse de Paget, APO ETIDRONATE est susceptible de retarder la minéralisation du tissu ostéoïde sous-jacent pendant le processus d'accrétion osseuse. Cet effet est proportionnel à la dose et à la durée d'administration. Il peut y avoir un chevauchement des effets bénéfiques et des effets inhibiteurs sur la minéralisation chez certains patients recevant des doses élevées. Le traitement continu pendant des périodes prolongées doit être envisagé avec prudence.
Lorsqu'il est administré à des doses de 20 mg/kg/jour, APO ETIDRONATE supprime le renouvellement de la masse osseuse et bloque essentiellement la minéralisation du nouveau tissu osseux au niveau des lésions pagétiques et, dans une moindre mesure, au niveau de la partie non atteinte du squelette. Il a été démontré que la minéralisation des lésions pagétiques se produit normalement après l'arrêt du traitement médicamenteux (voir la section intitulée CONTRE-INDICATIONS).
Douleur osseuse :
La douleur osseuse au siège de la lésion pagétique peut s'intensifier ou réapparaître pendant le traitement à APO ETIDRONATE même chez les patients qui présentent un soulagement des symptômes originaux. La poursuite du traitement se traduit habituellement par une disparation de la douleur. Cependant, il arrive parfois que le traitement doive être interrompu (voir la section intitulée EFFETS INDÉSIRABLES).
Nutrition
Les patients atteints de la maladie osseuse de Paget doivent préserver leur état nutritionnel et, en particulier, conserver un apport suffisant en calcium et en vitamine D. Les patients dont l'apport en calcium et en vitamine D est limité peuvent être particulièrement sensibles aux médicaments qui influent sur l'homéostase du calcium et doivent donc être étroitement surveillés pendant le traitement à APO ETIDRONATE.
Fonction rénale
Après absorption, l'étidronate est excrété par les reins, une évaluation périodique de la fonction rénale doit donc être mise en œuvre chez les patients dont la fonction rénale peut se dégrader. Comme il n'existe aucune expérience permettant de guider spécifiquement le traitement des patients présentant une insuffisance rénale, la fonction rénale de ces derniers doit être étroitement surveillée.
Ophtalmologique
Des troubles oculaires, incluant une conjonctivite, une uvéite, une épisclérite, une iritite et une sclérite, ont été signalés lors du traitement par un bisphosphonate. Des rapports publiés ont relevé des cas de conjonctivite lors de l’utilisation de l’étidronate. Les patients présentant d’autres troubles oculaires qu’une conjonctivite non compliquée doivent être adressés à un ophtalmologiste en vue d’une évaluation. Si l’on observe des symptômes inflammatoires oculaires, l’arrêt du traitement pourrait être nécessaire.
Fractures fémorales sous-trochantériennes et diaphysaires atypiques
Des fractures atypiques du corps du fémur dites « à faible énergie » ou attribuables à un traumatisme léger ont été signalées chez les patients traités par des bisphosphonates. Ces fractures peuvent se produire n’importe où dans le corps du fémur, juste au-dessous du petit trochanter jusqu’au-dessus de la saillie sus-condylienne; elles ont une orientation transversale ou oblique courte, sans signes probants de comminution osseuse.
Les fractures fémorales atypiques surviennent le plus souvent après un léger traumatisme ou en l’absence de traumatisme dans la région atteinte. Elles peuvent se produire de façon bilatérale. De nombreux patients signalent des douleurs prodromiques dans la région atteinte, qui se manifestent habituellement sous forme d’une douleur sourde et permanente au niveau de la cuisse quelques semaines ou quelques mois avant la fracture complète. Il a également été signalé que ces fractures guérissaient mal.
Il faut soupçonner, chez tout patient ayant déjà reçu un traitement par un bisphosphonate qui se présente avec des douleurs à la cuisse ou à l’aine, la présence d’une fracture atypique et évaluer l’état de ces patients afin d’écarter la possibilité d’une fracture fémorale incomplète. Les patients présentant une fracture fémorale atypique doivent également subir une évaluation pour déceler les signes et symptômes de fracture du membre controlatéral. L’arrêt du traitement par les bisphosphonates doit être envisagé en attendant les résultats d’une évaluation des risques et des bienfaits. Ces fractures surviennent également chez les patients atteints d’ostéoporose qui n’ont pas été traités par des bisphosphonates, et chez qui le lien de cause à effet n’a pas été établi.
Populations particulières
Femmes enceintes : Les études menées chez le rat et le lapin à l'aide de l'étidronate disodique administré par voie orale à des doses jusqu'à 5 fois supérieures aux doses maximales n'ont montré aucun signe d’altération de la fertilité ou de nocivité pour le fœtus. À des doses de 22 fois la dose maximale, une diminution du nombre de fœtus nés vivants a été observée chez le rat. Des malformations ne sont apparues chez le rat que lorsque des doses exagérées étaient administrées par voie parentérale; elles ont été de nature squelettique. Ces malformations ont été considérées comme résultant de l'action pharmacologique du médicament. La relation entre les voies d'administration orale et intraveineuse au cours des études portant sur la reproduction ou la tératologie est inconnue. Aucune étude suffisante et bien contrôlée n'a été menée chez la femme enceinte. Comme les études portant sur la reproduction animale ne sont pas toujours prédictives
de la réponse humaine, ce médicament ne doit être utilisé en cours de grossesse que s'il est clairement nécessaire.
Femmes qui allaitent : APO ETIDRONATE n'est pas destiné à être administré pendant la lactation. On ignore si l'étidronate est éliminé dans le lait humain; il est éliminé dans le lait des rates. Comme de nombreux médicaments sont éliminés dans le lait humain et qu’ils peuvent avoir des effets indésirables sur le squelette du nourrisson, il convient de décider d’interrompre l'allaitement ou l’administration du médicament, en évaluant l'importance de ce dernier pour la mère.
Gériatrie : Aucune précaution spéciale quant à l'utilisation d’APO ETIDRONATE chez des patients âgés n'a été identifiée. Cependant, les taux de créatinine sérique doivent être étroitement surveillés chez les patients atteints d’insuffisance rénale.
Surveillance et essais de laboratoire
Pendant le traitement de la maladie osseuse de Paget, une surveillance périodique de l'excrétion urinaire d'hydroxyproline et/ou de la phosphatase alcaline sérique permettant d'évaluer l'activité de la maladie est souhaitable. De plus, une surveillance des taux de phosphate sérique peut fournir des indications sur l’observance du traitement par le patient. L'absence d'augmentation des taux sériques de phosphate pour des doses d'étidronate de 10 mg/kg/jour ou plus peut suggérer un non-respect du traitement par le malade.
Hyperphosphatémie
Le traitement de la maladie osseuse de Paget par l'étidronate à des doses de 10 mg/kg/jour et plus, et parfois à des doses de 5 mg/kg/jour, est associé à des élévations du taux de phosphate sérique, probablement en raison d'une réabsorption tubulaire accrue du phosphate. Des taux sériques pouvant atteindre 2,26 mmol/L (7 mg %) ont été observés pour les doses les plus élevées. Les augmentations habituelles sont d'environ 0,32 mmol/L (1 mg %) par rapport aux taux observés avant le traitement. Le phosphate sérique revient à la normale deux à quatre semaines après l’interruption du traitement médicamenteux.
Le traitement par l'étidronate disodique en monothérapie ne s'accompagne pas de modifications cliniquement significatives des taux sériques de l'hormone parathyroïdienne ou du calcium.
Hypercalcémie tumorale : Les concentrations sériques de calcium doivent être surveillées chez les patients qui reçoivent de l'étidronate disodique en perfusion et/ou un traitement d'entretien à APO ETIDRONATE administré par voie orale pour l'hypercalcémie tumorale. L'élément important du point de vue physiologique en ce qui concerne le calcium sérique est sa partie ionisée. Dans la plupart des établissements, elle ne peut pas être mesurée directement. Il est important de savoir que les facteurs qui influencent le rapport calcium libre et calcium lié, comme les protéines sériques, en particulier l'albumine, peuvent rendre plus difficile l'interprétation des dosages du calcium sérique total. Si nécessaire, une valeur du calcium sérique corrigée (ajustée) devra être calculée à l'aide d'un algorithme validé, tel que :
Caaj = CaT-0,71(A-Am),
où, Caaj = concentration en calcium ajustée (mg/100 mL)
CaT = concentration en calcium totale (mg/100 mL) A = concentration en albumine (g/100 mL) Am = concentration moyenne normale en albumine pour un laboratoire donné (g/100 mL)
La créatine sérique et l'azote uréique sérique doivent être surveillés chez les patients chez qui une insuffisance rénale est connue ou soupçonnée.
EFFETS INDÉSIRABLES
Effets indésirables à un médicament déterminés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables à un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
Généralités
Des diarrhées et une accélération du transit intestinal peuvent se produire chez certains patients après l’administration d'étidronate à des doses supérieures à 5 mg/kg/jour. Leur incidence est d'environ 20 % chez les patients traités par 20 mg/kg/jour d'étidronate disodique.
Maladie osseuse de Paget
Des douleurs osseuses accrues ou récurrentes au niveau des sites pagétiques existants et/ou l'apparition de douleurs au niveau de sites auparavant asymptomatiques peuvent se produire même si l'état clinique global du patient s’est amélioré. Leur incidence a été d'environ 7 % chez les patients recevant le placebo et à peine plus élevée à la dose de 5 mg/kg/jour. Pour des doses plus élevées, ce chiffre s'est élevé à environ 20 %. Dans le cas des patients traités par l'étidronate disodique, la douleur a disparu pendant la poursuite du traitement chez certains patients, mais elle a persisté pendant plusieurs mois chez d'autres patients.
Les fractures constituent une caractéristique courante chez les patients atteints de la maladie osseuse de Paget. Le risque de fracture peut être accru quand APO ETIDRONATE est administré
à la dose de 20 mg/kg/jour pendant plus de 3 mois. Le risque peut être plus grand chez les patients présentant une atteinte étendue et grave, des antécédents de fractures multiples et/ou des lésions ostéolytiques évoluant rapidement. Il est recommandé d'interrompre le traitement médicamenteux en présence de fractures et de ne pas le reprendre avant la guérison complète de la fracture.
Hypercalcémie tumorale
Un traitement continu par voie orale à des doses de 20 mg/kg/jour pendant plus de 3 mois ou de 10 mg/kg/jour pendant plus de 6 mois peut se traduire par une accumulation de tissu ostéoïde non minéralisé. Aucun effet indésirable associé à de telles modifications n'a été signalé chez les patients traités pour une hypercalcémie tumorale.
Effets indésirables du médicament déterminés à la suite de la surveillance après commercialisation
Les autres effets indésirables qui ont été signalés au cours d'études réalisées après la commercialisation du produit pour un grand nombre d'indications et qui pourraient êtres liés à l'étidronate disodique sont les suivants : nausées, alopécie, arthropathie, dont arthralgie et arthrite, fracture osseuse, œsophagite, glossite, réactions d'hypersensibilité, dont œdème de Quincke, éruptions cutanées (éruptions folliculaires, éruptions maculaires, éruptions maculopapuleuses), prurit, syndrome de Stevens-Johnson et urticaire, ostéomalacie, troubles neuropsychiatriques, dont amnésie, confusion, dépression et hallucinations, paresthésie, brûlure de la langue, érythème polymorphe et exacerbation de l'asthme.
Chez les patients recevant de l'étidronate disodique, de rares cas de leucopénie, d'agranulocytose et de pancytopénie ont été observés. En outre, de très rares cas de leucémie associée à l'étidronate (1/100 000) ont été observés dans le cadre de la surveillance continue de l'innocuité exercée depuis 1978 représentant environ 1,5 million d'années-patients et de traitement. Aucun rapport de causalité attribuable soit au traitement, soit à l'affection sous-jacente du patient n'a pu être établi.
Un certain nombre de cas d'ostéonécrose (principalement au niveau de la mâchoire) ont été signalés chez les patients recevant un traitement par les bisphosphonates. L'ostéonécrose est associée à d'autres facteurs de risque multiples bien documentés. Il n'a pas été possible de déterminer si ces événements sont liés aux bisphosphonates, à des traitements médicamenteux simultanés, ou à d'autres traitements (tels que chimiothérapie, radiothérapie ou corticostéroïdes),
à l'affection sous-jacente du patient ou à d'autres facteurs de risque comorbides (p. ex. anémie, infection ou maladie buccale antérieure). Voir la section intitulée MISES EN GARDE ET
PRÉCAUTIONS, Généralités.
L'exacerbation d'un ulcère gastroduodénal existant, avec les complications qui en résultent, a été signalée chez quelques patients.
INTERACTIONS MÉDICAMENTEUSES
Interactions médicament-médicament
L’emploi simultané d’APO ETIDRONATE et de corticostéroïdes, de phosphate, de calcitonine, de furosémide ou de mithramycine peut se traduire par des effets additifs.
L’emploi simultané d’étidronate disodique et de warfarine a été associé à des signalements isolés d’augmentation du temps de Quick. La majorité de ces signalements concernent des élévations
variables des temps de Quick sans séquelles cliniquement significatives. Bien que la pertinence de ces signalements et des altérations des mécanismes de coagulation ne soient pas clairs, les patients prenant de la warfarine doivent faire l’objet d’une surveillance étroite de leurs temps de Quick.
Interactions médicament-aliment
La présence de nourriture dans l’estomac ou dans les parties supérieures de l’intestin grêle, en particulier des produits ayant une forte teneur en calcium comme le lait, est susceptible de réduire l’absorption de l’étidronate disodique. (Voir la section intitulée POSOLOGIE ET MODE D’ADMINISTRATION.)
Interactions médicament-herbe médicinale
Aucune interaction avec des produits à base d’herbes médicinales n’a été établie.
Interactions avec les épreuves de laboratoire
Selon le temps écoulé depuis la dernière administration d’étidronate, le traitement par l’étidronate disodique est susceptible d’empêcher les agents diagnostiques d’imagerie osseuse (par exemple, le méthyl-bisphosphonate marqué au technétium 99m) utilisés dans les examens des os, de se fixer sur l’os et, par conséquent, de perturber l’interprétation des résultats de l’examen d’imagerie.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
- Pour le traitement de la maladie osseuse de Paget, le médecin doit se conformer au schéma posologique recommandé afin d’éviter tout surtraitement non nécessaire par APO ETIDRONATE (voir la section intitulée EFFETS INDÉSIRABLES).
- L’apparition de la réponse au traitement peut être lente et se poursuivre pendant des mois après la fin du traitement médicamenteux. La dose ne doit pas être augmentée de façon prématurée et le traitement ne doit pas être repris avant qu’il n’existe de signes clairs de réactivation du processus pathologique.
- Un nouveau traitement ne doit pas être entrepris tant que le patient n’a pas bénéficié d’une période d’au moins trois mois sans traitement, ceci afin de déterminer si la rémission s’est produite et de favoriser la minéralisation du tissu ostéoïde non minéralisé susceptible de s’être développé.
APO ETIDRONATE doit être pris à jeun, en prise quotidienne unique, au moins deux heures avant ou après le repas, avec un grand verre d’eau. Cependant, en cas d’inconfort gastro-intestinal, la dose peut être fractionnée. Pour maximaliser l’absorption, les patients doivent éviter de prendre les produits suivants deux heures avant la prise du médicament :
- des aliments, en particulier ceux qui sont riches en calcium comme le lait et les produits laitiers;
- des vitamines avec compléments minéraux ou des antiacides riches en minéraux comme le calcium, le fer, le magnésium ou l’aluminium.
Posologie recommandée et ajustement posologique
Maladie osseuse de Paget
Directives de traitement : La posologie initiale d’APO ETIDRONATE disodique est de
5 mg/kg de poids corporel /jour, sur une période maximale de six mois. Les doses supérieures à 10 mg/kg/jour doivent être réservées aux cas où il est nécessaire de procéder à la suppression d’un renouvellement osseux accru associé à la maladie osseuse de Paget ou quand le patient nécessite une réduction plus rapide d’un débit cardiaque élevé. Le traitement par des doses supérieures à 10 mg/kg/jour doit être envisagé avec précaution et sa durée ne doit pas dépasser trois mois. Les doses supérieures à 20 mg/kg/jour ne sont pas recommandées.
L’excrétion urinaire d’hydroxyproline et/ou les concentrations sériques de phosphatase alcaline doivent être surveillées périodiquement pendant le traitement à APO ETIDRONATE disodique.
Directives pour la reprise d’un traitement
Un nouveau traitement ne doit être entrepris :
- 1. que si une période sans administration d’étidronate disodique d’au moins 90 jours s’est écoulée et,
- 2. qu’il y a des signes biochimiques, symptomatiques ou autres d’un processus pathologique actif.
Il est conseillé d’évaluer les patients tous les 3 à 6 mois, bien que certains d’entre eux puissent se passer de traitement médicamenteux pendant de longues périodes. Les doses de reprise du traitement sont les mêmes que celles des traitements initiaux. Pour la plupart des patients, la dose initiale conviendra pour la reprise du traitement. Si ce n’est pas le cas, il convient de prendre en considération une augmentation de la dose en respectant les directives recommandées.
Hypercalcémie tumorale
L’administration de comprimés d’APO ETIDRONATE peut commencer le lendemain de la dernière perfusion d’étidronate disodique. La dose recommandée d’APO ETIDRONATE administrée par voie orale pour les patients atteints d’hypercalcémie est de 20 mg/kg de poids corporel/jour pendant 30 jours. Si les taux sériques de calcium restent normaux ou à des valeurs cliniquement acceptables, le traitement peut être prolongé. Un traitement de plus de 90 jours n’a pas été étudié de façon suffisante et n’est pas recommandé.
Dose oubliée
Les patients doivent être informés qu’en cas d’oubli d’une dose d’APO ETIDRONATE, ils doivent prendre 1 comprimé comme ils le feraient normalement à la prise suivante. Les patients ne doivent en aucun cas doubler la dose suivante ou prendre 2 comprimés le même jour.
SURDOSAGE
L’expérience clinique de surdosages survenus avec l’étidronate disodique est extrêmement limitée. Une diminution du calcium sérique par suite d’un surdosage important peut être observée chez certains patients. Des signes et des symptômes d’hypocalcémie peuvent également apparaître chez certains patients. Dans un cas, une femme âgée de 18 ans qui avait pris une dose unique estimée être de 4000 à 6000 mg (67-100 mg/kg) d’étidronate disodique a présenté une légère hypocalcémie (1,88 mmol/L ou 7,52 mg/dL) et des paresthésies aux doigts. L’hypocalcémie s’est résorbée 6 heures après un lavage gastrique et un traitement par du gluconate de calcium administré par voie intraveineuse. Une femme âgée de 92 ans qui avait accidentellement reçu 1 600 mg d’étidronate disodique par jour pendant 3,5 jours a présenté des diarrhées marquées et a nécessité un traitement pour un déséquilibre électrolytique. Certains patients peuvent avoir des vomissements et rejeter ainsi le médicament.
Un lavage gastrique permet d’éliminer le médicament non absorbé. Les procédures standard de traitement de l’hypocalcémie, qui comportent l’administration par voie intraveineuse de sels de calcium ionisables, sont destinées à restaurer les quantités physiologiques de calcium ionisé et à atténuer les signes et les symptômes de l’hypocalcémie. Un tel traitement s’est révélé efficace.
Pour la prise en charge d’un surdosage médicamenteux soupçonné, veuillez communiquer avec le centre antipoison de votre région.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
L’étidronate disodique agit principalement sur les os. Il peut inhiber la formation, la croissance et la dissolution des cristaux d’hydroxylapatite et de leurs précurseurs amorphes par l’adsorption chimique sur les surfaces de phosphate de calcium. L’inhibition de la résorption des cristaux se produit à des posologies inférieures à celles nécessaires pour inhiber la croissance des cristaux. L’augmentation de ces deux effets est liée à l’augmentation de la dose.
Généralités
L’absorption gastro-intestinale de l’étidronate disodique est d’environ 3,5 %. Sa demi -vie plasmatique (t1/2) est de 1 à 6 heures. Le médicament n’est pas métabolisé. Il est soit rapidement éliminé dans l’urine sous forme inchangée, soit capté par l’os. Environ la moitié de la dose se dépose sur le squelette, l’élimination ultérieure étant régie par la vitesse de renouvellement osseux qui, à son tour, est influencée par les conditions métaboliques et le type d’os.
Maladie osseuse de Paget
L’étidronate disodique agit sur les os en ralentissant la vitesse de renouvellement (la résorption et l’accrétion) au niveau des lésions pagétiques et dans une moindre mesure au niveau du processus de remodelage de l’os normal. Pendant le traitement par l’étidronate disodique, l’examen histologique des os provenant de lésions pagétiques montre une diminution de l’activité cellulaire excessive accompagnée d’une suppression du renouvellement osseux, une amélioration du profil histologique avec formation d’os lamellaire, une diminution du profil fibreux de la moelle, une diminution de la vascularité et une augmentation du nombre des éléments médullaires hématopoïétiques normaux.
Le traitement par l’étidronate disodique, chez les patients atteints de la maladie osseuse de Paget, se traduit par une diminution de l’hydroxyproline urinaire ainsi que de la phosphatase alcaline. La recapture des radionucléides par l’os pagétique est réduite chez de nombreux patients. Les manifestations physiopathologiques associées d’augmentation de la vascularité osseuse, d’augmentation de la température cutanée et d’augmentation du débit cardiaque sont également améliorées. Ces actions s’accompagnent en général d’une amélioration symptomatique, dont une réduction des douleurs osseuses.
L’administration d’une dose de 20 mg/kg/jour pendant plus de trois mois et d’une dose de 10 mg/kg/jour pendant six mois ou plus de traitement peut résulter en une accumulation de tissu ostéoïde non minéralisé (voir la section intitulée MISE EN GARDE ET PRÉCAUTIONS).
Hypercalcémie tumorale
L’hypercalcémie tumorale est habituellement liée à une augmentation de la résorption osseuse associée à la présence de tissus néoplasiques. Elle survient chez 8 à 20 % des patients atteints d’une affection maligne. Bien que l’hypercalcémie soit plus souvent observée chez les patients ayant des tumeurs métastatiques ostéolytiques, ostéoblastiques ou mixtes manifestes au niveau de l’os, il n’est pas possible de mettre en évidence des lésions squelettiques discrètes chez au moins 30 % des patients. La réduction de la résorption osseuse anormale obtenue avec l’étidronate disodique est responsable de son activité thérapeutique bénéfique dans les cas d’hypercalcémie. Après l’administration d’un traitement réussi par perfusion d’étidronate disodique, qui a réduit efficacement le calcium sérique total et ionisé, les comprimés d’étidronate disodique permettent de conserver les concentrations sériques de calcium à des niveaux cliniquement acceptables.
ENTREPOSAGE ET STABILITÉ
Conserver à la température ambiante contrôlée (entre 15 °C et 30 °C).
INSTRUCTIONS PARTICULIÈRES DE
MANIPULATION
Garder hors de la portée et de la vue des enfants.
FORMES POSOLOGIQUES, COMPOSITION ET
CONDITIONNEMENT Formes posologiques et présentation:
APO-ETIDRONATE en comprimés dosés à 200 mg : Chaque comprimé blanc rectangulaire, portant les inscriptions « APO » sur un côté et « 200 » sur l’autre, contient 200 mg d’étidronate disodique. Offert en bouteilles de 100 comprimés.
APO-ETIDRONATE en comprimés dosés à 400 mg : Chaque comprimé blanc ou blanc cassé, biconvexe et en forme de capsule, porte les inscriptions « ETI » et « 400 » séparées par une rainure sur un côté, et l’inscription « APO » sur l’autre; chaque comprimé contient 400 mg d’étidronate disodique. Offert en bouteilles de 100 comprimés et en plaquettes alvéolées de 100 comprimés.
Conditionnement
En plus de l’étidronate disodique (ingrédient actif), chaque comprimé contient de la crospovidone et du stéarate de magnésium.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre: Étidronate disodique
Nom chimique: (1-hydroxyéthylidène) bisphosphonate disodique
Formule moléculaire: C2H6Na2O7P2
Masse moléculaire: 249,99g/mol
Formule dévelop 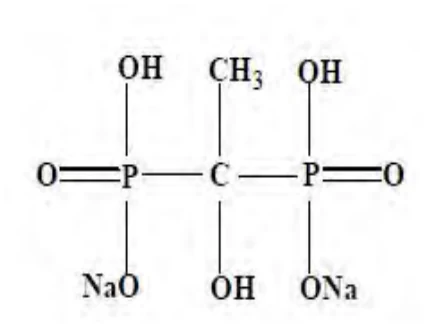
Propriétés physicochimiques: L'étidronate disodique est une poudre blanche, hautement soluble dans l'eau mais insoluble dans la plupart des autres solvants. À des températures supérieures à 250 °C, l'étidronate disodique subit une décomposition thermique.
ESSAIS CLINIQUES
Une étude de biodisponibilité comparative standard, à répartition aléatoire, à dose unique, à l’insu et avec permutations, a été menée auprès d’hommes volontaires en bonne santé et à jeun. Les résultats observés chez les 40 volontaires ayant terminé l’étude sont résumés dans le tableau suivant. La vitesse et le degré d’absorption de l’étidronate ont été mesurés et comparés après l’administration d’une dose orale unique (2 x 200 mg) d’APO-ETIDRONATE (étidronate disodique) en comprimés dosés à 200 mg (Apotex Inc.) et de DIDRONEL® (étidronate disodique) en comprimés dosés à 200 mg (Proctor & Gamble Pharmaceuticals Canada Inc.).
Résumé des études de biodisponibilité comparative Étidronate (dose : 2 x 200 mg) – données d’observation – sujets à jeun Données basées sur l’étidronate | ||||
| Paramètre | Moyenne géométrique Moyenne arithmétique (CV %) | Rapport des moyennes géométriques (%)** | Intervalle de confiance à 90 % (%)** | |
| APO-ETIDRONATE | Didronel®† | |||
| ASCT (ng•h/mL) | 1 053 1 193 (49) | 1 036 1 248 (63) | 101,6 | 88,9-116,2 |
| ASCI (ng•h/mL) | 1 087 1 230 (49) | 1 068 1 285 (63) | 101,8 | 89,1-116,3 |
| Cmax (ng/mL) | 330 395 (59) | 292 365 (69) | 113,0 | 92,9-137,4 |
| Tmax* (h) | 1,17 (93) | 1,68 (76) | -- | -- |
| T½* (h) | 4,41 (31) | 4,19 (24) | -- | -- |
* Moyennes arithmétiques (CV %). ** Basé sur la moyenne des moindres carrés. † Didronel® est commercialisé par Procter & Gamble Pharmaceuticals Canada Inc., Canada. | ||||
Maladie osseuse de Paget
L'étidronate disodique agit essentiellement sur l'os. Il peut modifier la croissance des cristaux d'hydroxyapatite par adsorption chimique à la surface des cristaux. Selon sa concentration, le médicament peut inhiber soit la résorption, soit la croissance des cristaux. L'étidronate disodique réduit le taux de renouvellement de la masse osseuse (la résorption et l'accrétion osseuses) dans le cas des lésions osseuses pagétiques ainsi que dans le cadre du processus normal de remodelage osseux.
La maladie osseuse de Paget est une affection osseuse caractérisée par la résorption et la formation anormales et accélérées du tissu osseux dans un ou plusieurs os. L'importance et la gravité de la maladie varient beaucoup. Les symptômes caractéristiques peuvent être une douleur osseuse, un degré variable de déformation des os ainsi que des troubles vasculaires, dont un débit cardiaque anormalement élevé consécutif à une augmentation de la vascularité associée à la maladie osseuse de Paget.
Une élévation du taux de phosphate sérique a été observée lorsque l'étidronate disodique est administré à des doses quotidiennes égales ou supérieures à 10 mg/kg de poids corporel/jour, et parfois à une dose de 5 mg/kg/jour. Cependant, il n'a pas été démontré que cette élévation indique qu'il faut cesser le traitement. Cette élévation d'origine médicamenteuse semble être la conséquence de l'augmentation de la réabsorption tubulaire du phosphate dans le rein, et des valeurs sériques dépassant 2,3 mmol/L (7 mg/l00 mL) ont été observées après l'administration de doses élevées. Aucun effet indésirable lié à l'hyperphosphatémie provoquée par l'étidronate disodique n'a été constaté. Le taux de phosphate sérique revient généralement à la normale de 2 à 4 semaines après l'arrêt du traitement.
Pour déterminer les effets du médicament, des patients atteints de la maladie osseuse de Paget, de myosite ossifiante progressive ainsi que des volontaires en santé maintenus au lit pendant une période prolongée ont été étudiés. En général, l'étidronate disodique, administré à une dose de 20 mg/kg/jour, a entraîné une diminution d'environ 50 % des taux d'accrétion minérale et de résorption minérale tels que mesurés par la cinétique du calcium-47. Dans l'ensemble, les patients ont présenté une augmentation de l'absorption intestinale de calcium (et de l'excrétion urinaire de calcium) et un meilleur équilibre calcique pendant le traitement, mais seulement une augmentation légère du taux de calcium sérique, non significative sur le plan clinique.
Chez les patients atteints de la maladie osseuse de Paget, le premier signe de réponse thérapeutique à l'étidronate disodique, soit la diminution de l'excrétion urinaire d'hydroxyproline, est habituellement observé après un à trois mois de traitement. La figure 1 montre la diminution moyenne, en pourcentage, des taux élevés d'hydroxyproline et de phosphatase alcaline pendant le traitement par l'étidronate disodique administré à la dose recommandée de 5 mg/kg/jour pendant 6 mois.
L'efficacité de l'étidronate disodique a été démontrée principalement chez les patients atteints de la forme polyostosique de la maladie osseuse de Paget et présentant de la douleur et une élévation importante sur le plan clinique des taux d'hydroxyproline urinaire et de phosphatase alcaline sérique. Chez les patients traités par l'étidronate disodique à la dose de 5 mg/kg/jour, les taux élevés d'hydroxyproline urinaire et de phosphatase alcaline sérique ont diminué de 30 % ou plus chez environ 80 % des patients. Les taux d'hydroxyproline et de phosphatase alcaline sont revenus à la normale ou ont diminué au moins de moitié chez environ 60 et 50 % des patients, respectivement.
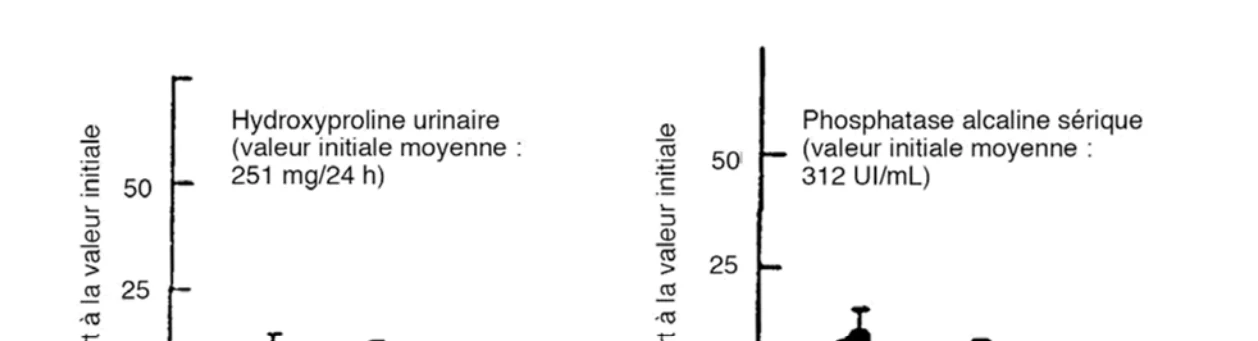
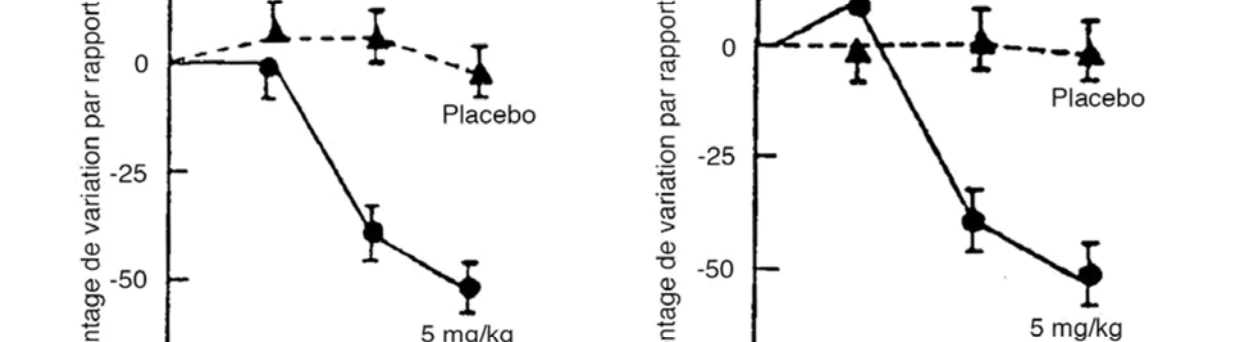
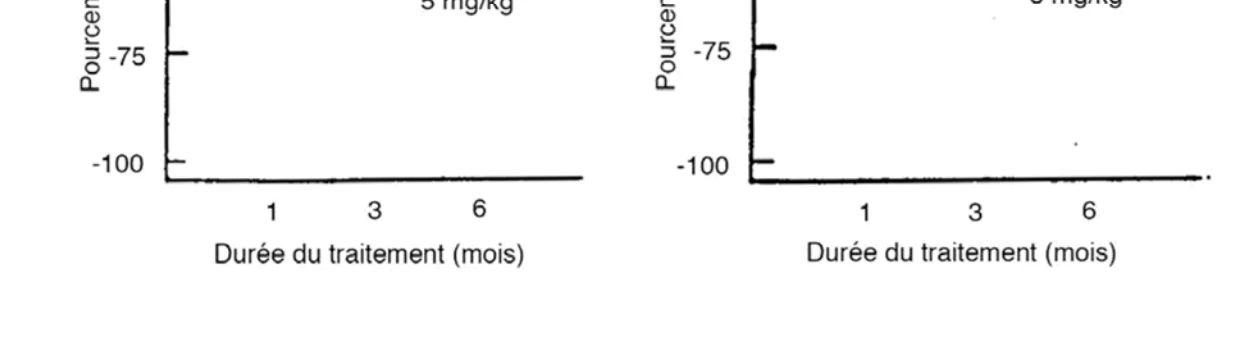 Figure 1: Variation, en pourcentage, des paramètres biochimiques élevés (patients traités
par l'étidronate à raison de 5 mg/kg/jour dans des études à double insu contrôlées par placebo)
Dans des études contrôlées menées auprès de patients atteints de la maladie osseuse de Paget, environ 60 % des patients ont vu leur douleur diminuer et leur mobilité augmenter. Environ 40 % des patients du groupe recevant le placebo ont présenté une amélioration subjective similaire. Les mesures objectives prises chez les patients traités par l'étidronate disodique ont montré une diminution du débit cardiaque élevé chez environ 65 % des patients. La diminution de la température cutanée au niveau des lésions pagétiques a également été mesurée. Le nombre de patients traités dans ces catégories est encore trop petit pour permettre de prédire avec certitude dans quelle mesure il sera possible d'obtenir ce résultat chez un patient donné. Il n’y a pas de preuve objective démontrée que le processus de guérison soit amélioré.
L'examen histologique des os pagétiques chez des patients traités par l'étidronate disodique montre une diminution de l'activité cellulaire excessive accompagnée d'une suppression de la résorption et de l'accrétion osseuses anormales. Les espaces médullaires deviennent moins vascularisés et du tissu adipeux et des éléments cellulaires hématopoïétiques normaux remplacent la moelle fibreuse pagétique. Une accumulation de tissu ostéoïde non minéralisé a été fréquemment observée chez les patients traités par l'étidronate disodique à raison de 20 mg/kg/jour pendant six mois et, chez certains patients, après une période de traitement plus longue à des doses plus faibles. Cette accumulation de tissu ostéoïde est plus marquée dans les os pagétiques que dans la partie non atteinte du squelette. L'arrêt du traitement permet une minéralisation normale du tissu ostéoïde.
L'altération du métabolisme de la vitamine D a été associée à la diminution de l'absorption de calcium. À une dose clinique de 20 mg/kg/jour, on a observé que l'étidronate disodique augmente l'absorption intestinale de calcium. De plus, l'administration de vitamine D3 ou de son métabolite actif n'inverse pas l'inhibition de la minéralisation induite par l'étidronate disodique. Cela semble exclure tout effet important du médicament sur le métabolisme de la vitamine D aux doses administrées dans la pratique clinique.
Hypercalcémie tumorale
Dans une étude multicentrique à répartition aléatoire et à double insu, des patients présentant une hypercalcémie causée par une tumeur cancéreuse ou une hypercalcémie causée par une hyperparathyroïdie primitive ont été traités par perfusions quotidiennes d'étidronate disodique et de solution physiologique salée ou de solution physiologique salée seule. Tous les patients pouvaient recevoir jusqu'à 3 litres supplémentaires de solution physiologique salée et 80 mg de furosémide par jour pendant la période de traitement par perfusion.
Les patients de cette étude pouvaient participer à une ou plusieurs des quatre périodes de traitement qui, par elles -mêmes, constituaient des études individuelles. Dans trois de ces périodes, on évaluait la réponse au traitement par perfusion; dans l'autre, on évaluait la réponse au traitement d'entretien par l'étidronate disodique administré par voie orale (étidronate disodique administré par voie orale en aveugle ou placebo administré par voie orale).
Dans cet essai, les patients présentant une diminution du taux de calcium sérique ramenant celui-ci dans les limites de la normale après le traitement par l'étidronate disodique administré par perfusion ont été répartis aléatoirement de façon à recevoir de l'étidronate disodique par voie orale à raison de 20 mg/kg/jour pendant 90 jours ou un placebo administré selon un schéma similaire.
Quatre-vingt -un des 233 patients originaux ont participé à la période de traitement par voie orale de l'étude, et les résultats de 63 d'entre eux ont pu être analysés. Parmi les patients dont les résultats étaient analysables, environ la moitié ont été traités par l'étidronate disodique administré par voie orale. Une comparaison de la durée de la réponse entre les deux groupes, effectuée selon la méthode d'analyse basée sur les tables de survie, a montré une période médiane de normocalcémie significativement plus longue sur le plan statistique (p < 0,01) chez les patients traités par l'étidronate disodique administré par voie orale (29 jours) que chez ceux traités par le placebo (11 jours) (figure 2).
Les taux de réussite étaient de 35 % pour l'étidronate disodique administré par voie orale et de
6 % pour le placebo lorsque le taux de calcium sérique total était analysé. La différence entre les groupes était significative sur le plan statistique (p < 0,01). Le taux de calcium sérique ajusté en fonction de l'albumine a pu être analysé chez vingt patients. Les taux de réussite étaient de 38 et de 0 %, respectivement. 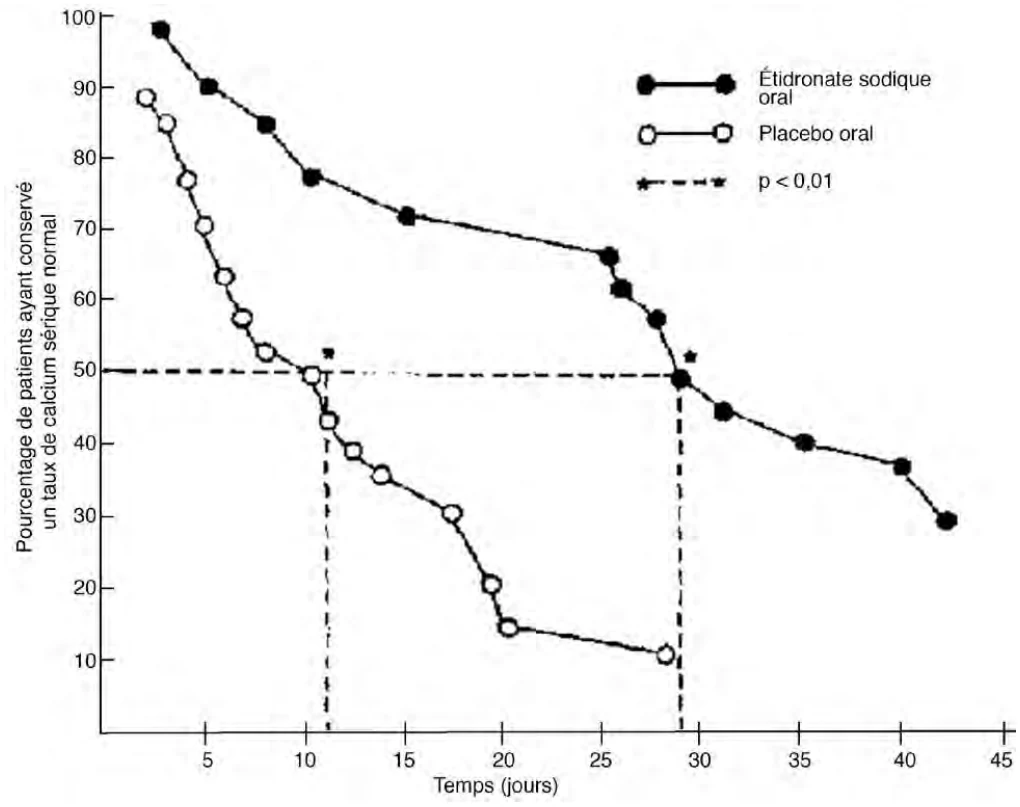
Figure 2 : Pourcentage de patients atteints d'hypercalcémie tumorale conservant un taux de calcium sérique total normal en fonction du temps (jours).
PHARMACOLOGIE DÉTAILLÉE
L'étidronate disodique est adsorbé chimiquement à la surface des cristaux d'hydroxyapatite (un phosphate de calcium) à un pH physiologique. Ce phénomène peut être à l'origine de l'activité de l'étidronate disodique in vivo – à faible dose, du ralentissement du taux de renouvellement de la masse osseuse (résorption et formation) et à dose élevée, de l'inhibition de l'accrétion minérale.
Après l'administration par voie orale à des animaux, l'absorption de l'étidronate disodique varie de 3 % chez le rat et le lapin, à une fourchette allant de 5 à 21 % chez le jeune chien. Chez l'humain, l'absorption de la dose administrée par voie orale est de 3 à 4 %. La fraction non absorbée de l'étidronate disodique administré par voie orale est excrétée sous forme inchangée dans les fèces; environ la moitié de la fraction absorbée se dépose dans le squelette, tandis que le reste est rapidement excrété sans être métabolisé dans l'urine. Selon l'analyse non compartimentale des données pharmacocinétiques obtenues chez des volontaires en santé, la demi-vie plasmatique de l'étidronate disodique varie de 1 à 6 heures.
L'élimination de l'étidronate disodique des os est lente (la demi-vie d'élimination est d'environ 120 jours) et elle est contrôlée par le taux de renouvellement de la masse osseuse qui, lui, est influencé par les conditions de métabolisation et le type particulier d'os.
Les études pharmacologiques menées chez l'animal concluent que l'étidronate disodique diminue de façon significative le taux de renouvellement de la masse osseuse. Les données appuient la conclusion selon laquelle le degré de réponse à l'étidronate disodique peut être contrôlé en modifiant la dose ou la durée d'administration, ou les deux à la fois. L'effet de l'étidronate disodique sur l'inhibition de la minéralisation est réversible à l'arrêt du traitement.
TOXICOLOGIE
La toxicité aiguë par voie orale de l’étidronate disodique est faible par rapport à la posologie clinique. La DL50 par voie orale est d’environ 1 300 mg/kg chez le rat et la dose qui provoque des vomissements chez le chien est d’environ 85 mg/kg.
Aucun effet indésirable important n’a été noté chez les rats et les chiens qui ont reçu des aliments contenant jusqu’à 1 % d’étidronate disodique pendant 2 ans, seule une anémie microcytaire et hypochromique spontanément rémittente étant survenue chez le chien au cours des 6 premiers mois de l’étude. Chez les rats recevant pendant 1 an le médicament par gavage à des doses pouvant atteindre 216 mg/kg, le principal effet noté était une prolongation des effets pharmacologiques sur le squelette provoquée par l’administration continue prolongée, avec des effets secondaires subséquents sur les systèmes organiques.
Des fractures spontanées sont survenues chez des chiens recevant de l’étidronate disodique à des doses de 2 mg/kg par voie sous-cutanée pendant 1 an et à des doses de 100 mg/jour par voie orale pendant 2 ans. L'administration de doses plus élevées a complètement inhibé l'accrétion minérale et le renouvellement de la masse osseuse, entraînant une susceptibilité aux fractures après 9 à 12 mois de traitement continu. Les fractures spontanées ont guéri normalement après l’arrêt du traitement et, à des doses plus faibles administrées par voie parentérale, elles sont survenues et ont guéri normalement pendant la poursuite du traitement par l'étidronate disodique. Des études menées ultérieurement sur la guérison des fractures chez le chien et le rat ont montré que lorsque l'étidronate disodique est administré à des doses faibles et non élevées, l'os fracturé guérit normalement.
Afin d'étudier les effets de la perfusion suivie de l'administration par voie orale pour l'indication d'hypercalcémie, de l'étidronate disodique a été administré par voie intraveineuse à des chiens à des doses de 0, de 10 ou de 20 mg/kg pendant 5 jours (2 h/jour), puis par voie orale, à raison de 0 ou de 300 mg (environ 20 mg/kg) pendant 7 (cycle court) ou 21 (cycle long) jours. Ce schéma a été répété trois fois. Aucune variation des paramètres cliniques biochimiques, hématologiques ou histologiques liée au composé n'a été observée dans le groupe recevant le cycle de traitement long à raison de 10 mg/kg par voie intraveineuse et de 300 mg par voie orale ni dans les groupes recevant les cycles de traitement long et court à raison de 0 mg/kg par voie intraveineuse et de 300 mg par voie orale. Une néphrite interstitielle chronique a été observée dans les groupes recevant le cycle de traitement long à raison de 20 mg/kg par voie intraveineuse et de 300 mg par voie orale ainsi que dans les groupes recevant le cycle de traitement court à raison de 10 ou de 20 mg/kg par voie intraveineuse et de 0 ou de 300 mg par voie orale.
Mutagenèse, carcinogenèse et altération de la fécondité
Une étude alimentaire de deux ans effectuée chez le rat et cinq essais de mutagénicité (test de mutation létale dominante chez la souris, deux études du pouvoir mutagène en présence de microsomes sur Salmonella, un test du micronoyau sur des cellules de moelle osseuse de hamster chinois et un essai de mutation ponctuelle MP-1 sur Saccharomyces cerevisiae in vitro) montrent que l’étidronate disodique ne possède pas d’action carcinogène ou mutagène.
RÉFÉRENCES
- 1.
Monographie – PrACT ETIDRONATE (étidronate disodique en comprimés, USP),
Actavis Pharma Company. Date de révision : 12 avril 2017 (numéro de contrôle de la présentation : 201916).
- 2.
Monographie de produit de Mylan-Etidronate (étidronate disodique en comprimé, USP)
fabriqué par Mylan Pharmaceuticals ULC. Numéro de contrôle : 148017, Date of révision: 8 septembre, 2011.
- 3. Une étude de biodisponibilité à répartition aléatoire, à dose unique, avec inversion de traitement, visant à comparer des comprimés à 200 mg d'étidronate disodique avec des comprimés à 200 mg de Didronel®, a été effectuée chez des hommes volontaires en bonne santé à jeun. 2002. Données archivées chez Actavis Pharma Company.
Revues
- 1.
Fleisch, H. Bisphosphonates. Pharmacology and Use in the Treatment of Tumour-
Induced Hypercalcemia and Metastatic Bone Disease. Drugs, 42:919-944, 1991.
- 2.
Ibbertson, H.K., Fraser, T.R.C., Scott, D.J., Cullen, J.C., Henley, J.W., Stephens, E.S.,
Tait, B. et Wattie, D.J. Paget’s Disease of Bone: Assessment and Management. Drugs, 18:33-47(1979).
- 3.
Russell, R.G.G. Diphosphonates and Polyphosphates in Medicine. Br.J. Hosp. Med.,
274-314(1975).
- 4.
Russell, R.G.G. et Fleisch, H. Pyrophosphate and Diphosphonates in Skeletal
Metabolism. Physiological, Clinical and Therapeutic Aspects. Clin. Orthoped., 108,241-263(1975).
- 5.
Russell, R.G.G. et Fleisch, H. Biochemistry and Physiology of Bone, vol. III.
Calcification and Physiology. G.H. Bourne, Academic Press, Inc., New York, chapitre 2, 61-104.
- 6. Ruggiero SL, Mehrotra B, Rosenberg TJ, Engroff SL. Osteonecrosis of the jaws associated with the use of bisphosphonates: a review of 63 cases. J Oral Maxillofac Surg, 2004;62(5):527-34.
Maladie osseuse de Paget
- 1.
Altman, R.D., Johnston, C. Conrad, Khairi, M.R.A., Wellman, H., Serafini, A.N.
et Sankey, R.R. Influence of Disodium Etidronate on Clinical and Laboratory Manifestations of Paget’s Disease of Bone (Osteitis Deformans). N. Engl.J.Med., 289:1379(1973).
- 2.
Canfield, R., Rosner, W., Skinner, J., McWhorter, I., Resnick, L., Feldman, F.,
Kammerman, S., Ryan, K., Kunigonis, M. et Bohne, W. Diphosphonate Therapy of Paget’s Disease of Bone. J. Chin. Endocrinol. Metab., 44(1):96(1977).
- 3.
Guncago, J., Lauffenburger, T., Lentner, C., Dambacher, MA., Haas, G.H., Fleisch,
H. et Olah, A.J. Diphosphonate Treatment of Paget’s Disease of Bone: A Correlated Metabolic, Calcium Kinetic and Morphometric Study. Horm. Metab. Res., 6:62(1974).
- 4.
Johnston, C.C., Khairi, M.R.A. et Meunier, P.J. Use of Etidronate (EHDP) in
Paget’s Disease of Bone. Arthritis and Rheumatism, 23:1172-1176(1980).
- 5.
Khairi, M.RA., Altman, R.D., DeRosa, G.P., Zimmerman, J., Schenk, R.K. et
Johnston, C.C. Sodium Etidronate in the Treatment of Paget’s Disease of Bone: A study of Long-Term Results. Ann. Intern. Med., 87(6):656(1977).
- 6.
Russell, R.G.G., Smith, R., Preston, C., Walton, R.J. et Woods, C.G.
Diphosphonates in Paget’s Disease. Lancet, 1:894(1974).
- 7.
Siris, E.S., Canfield, R.E., Jacobs, T.P. et Baquiran, D.C. Long-Term Therapy of Paget s
Disease of Bone with EHDP. Arthritis and Rheumatism, 23:1177-1184(1980).
- 8. Stein, I., Shapiro, B., Ostnun, B. et Beller, M.L. Evaluation of Sodium Etidronate in the Treatment of Paget’s Disease of Bone. Clin. Orthop. Related Res., 122:347(1977).
Hypercalcémie tumorale
- 1.
Ringenberg, Q.S., Ritch, P.S. Efficacy of Oral Administration of Etidronate
Disodium in Maintaining Normal Serum Calcium Levels in Previously Hypercalcemic Cancer Patients. Clin. Thera., 1987;9(3) 318-325.
- 2.
Shevrin. D.H., Bressler, L.R., McGuire, W.P., Kukreja, S.C., Kulka, L.J. et Lad,
T.E. Treatment of Cancer-Associated Hypercalcemia with Mithramycin and Oral Etidronate Disodium. Clin. Pharm., 1985; 4(2):204-205.