


Monographie de produit - Zoledronic Acid for Injection (Teva Canada)
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Forme pharmaceutique / Teneur | Tous les ingrédients non médicinaux |
| Perfusion intraveineuse |
|
|
† Quantité à laquelle équivalent 4,264 mg d’acide zolédronique monohydraté.
INDICATIONS ET USAGE CLINIQUE
Hypercalcémie d’origine tumorale
L’ACIDE ZOLÉDRONIQUE pour INJECTION est indiqué dans le traitement de l’hypercalcémie d’origine tumorale, définie comme une concentration de calcium sérique corrigée en fonction de l’albumine (cCa ≥ 12,0 mg/dL (3,00 mmol/L), après une réhydratation appropriée à l’aide d’un soluté physiologique. On recommande de stimuler l’excrétion rénale de l’excédent de calcium avant d’amorcer le traitement, en rétablissant et en maintenant un équilibre liquidien et un débit urinaire suffisants.
Métastases osseuses de tumeurs solides et lésions ostéolytiques associées au myélome multiple
L’ACIDE ZOLÉDRONIQUE pour INJECTION est indiqué dans le traitement des métastases osseuses documentées découlant de tumeurs solides (y compris les cancers de la prostate, du sein et du poumon, l’adénocarcinome du rein et d’autres tumeurs solides) ainsi que dans le traitement des lésions ostéolytiques associées au myélome multiple en association avec un traitement standard aux fins de prévenir ou de retarder les éventuelles complications entraînées par les lésions osseuses (voir MISES EN GARDE ET PRÉCAUTIONS, Détérioration de la fonction rénale).
L’ACIDE ZOLÉDRONIQUE pour INJECTION ne doit être administré que par un professionnel de la santé ayant de l’expérience dans l’utilisation des bisphosphonates intraveineux.
CONTRE-INDICATIONS
- Hypersensibilité à l’acide zolédronique, à d’autres bisphosphonates ou à l’un des excipients de l’ACIDE ZOLÉDRONIQUE pour INJECTION (voir FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT).
Hypocalcémie non corrigée au moment de la perfusion (voir MISES EN GARDE ET
PRÉCAUTIONS, Hypocalcémie).
Emploi chez les femmes enceintes et celles qui allaitent (voir MISES EN GARDE ET
PRÉCAUTIONS, Populations particulières).
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes
- Ostéonécrose de la mâchoire (voir Appareil locomoteur, Ostéonécrose de la mâchoire ci-dessous).
- Détérioration de la fonction rénale (voir Fonction rénale ci-dessous).
- L’emploi de l’ACIDE ZOLÉDRONIQUE pour INJECTION n’est pas recommandé chez les patients souffrant d’insuffisance rénale grave (voir Populations particulières ci-dessous).
- Hypocalcémie (voir Généralités, Hypocalcémie ci-dessous).
- L’ACIDE ZOLÉDRONIQUE pour INJECTION s’administre par perfusion d’une durée d’au moins 15 minutes, en dose unique de 4 mg tout au plus (voir Fonction rénale et POSOLOGIE ET ADMINISTRATION ci-dessous).
Généralités
Interactions médicamenteuses
L’ACIDE ZOLÉDRONIQUE pour INJECTION (0,8 mg/mL) renferme le même ingrédient actif que celui qui est contenu dans les préparations d’acide zolédronique (à 0,05 mg/mL) prêtes à l’emploi. Par conséquent, les patients qui reçoivent un traitement par l’ACIDE ZOLÉDRONIQUE pour INJECTION ne doivent pas recevoir d’acide zolédronique prêt à l’emploi (préparations à 0,05 mg/mL) en concomitance.
L’ACIDE ZOLÉDRONIQUE pour INJECTION ne doit pas être administré avec d’autres bisphosphonates, car on ignore les effets que peut avoir une telle combinaison.
L’acide zolédronique est excrété par les reins, aussi doit-on faire preuve de prudence lorsqu’on l’administre en concomitance avec des médicaments potentiellement néphrotoxiques (p. ex. les aminosides, d’autres agents antinéoplasiques, l’AAS et les AINS) ou qui peuvent avoir des effets importants sur la fonction rénale (p. ex. les diurétiques et les inhibiteurs de l’ECA, qui entraînent une déshydratation).
La prudence est de mise lorsque l’ACIDE ZOLÉDRONIQUE pour INJECTION est administré avec un agent antiangiogenèse, car leur utilisation concomitante fait augmenter l’incidence d’ostéonécrose de la mâchoire (voir Ostéonécrose de la mâchoire et INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament).
On doit faire preuve de prudence lorsque l’ACIDE ZOLÉDRONIQUE pour INJECTION est administré avec des diurétiques de l’anse (particulièrement chez les patients traités pour l’hypercalcémie d’origine tumorale), des aminosides ou de la calcitonine, étant donné que la prise de ces médicaments en concomitance avec l’ACIDE ZOLÉDRONIQUE pour INJECTION peut accroître le risque d’hypocalcémie.
L’ACIDE ZOLÉDRONIQUE pour INJECTION doit être utilisé avec une extrême prudence chez les patients qui reçoivent d’autres antinéoplasiques susceptibles de produire un dysfonctionnement rénal (auquel cas on recommande de surveiller la fonction rénale) ou dont la dose dépend du fonctionnement des reins (p. ex. les agents contenant du platine).
L’ACIDE ZOLÉDRONIQUE pour INJECTION ne doit pas être mélangé à des solutions de perfusion intraveineuse contenant du calcium.
Effets sur la capacité à conduire ou à utiliser des machines
Dans de rares cas, l’acide zolédronique peut provoquer de la somnolence et/ou des étourdissements. Le cas échéant, le patient doit s’abstenir de conduire un véhicule automobile, d’utiliser des machines ou d’entreprendre des activités pouvant être dangereuses.
Hypocalcémie
On a signalé des cas d’hypocalcémie chez des patients traités par l’acide zolédronique. L’allongement de l’intervalle QTc et des effets indésirables d’origine neurologique (convulsions de type tonique-clonique, tétanie et engourdissements) ont été signalés par suite d’une hypocalcémie grave. Dans certains cas, l’hypocalcémie a nécessité l’hospitalisation et/ou a mis la vie des personnes atteintes en danger.
La prudence est de mise lorsque l’ACIDE ZOLÉDRONIQUE pour INJECTION est administré en concomitance avec d’autres médicaments susceptibles de provoquer une hypocalcémie (notamment les aminosides, la calcitonine et les diurétiques de l’anse), car ceux-ci peuvent avoir des effets additifs entraînant une hypocalcémie grave (voir INTERACTIONS MÉDICAMENTEUSES).
Les patients qui ont subi une intervention chirurgicale à la thyroïde peuvent être particulièrement susceptibles de présenter une hypocalcémie en raison d’une hypoparathyroïdie probable.
Il importe de mesurer le taux sérique de calcium corrigé en fonction de l’albumine avant l’administration de chaque dose d’ACIDE ZOLÉDRONIQUE pour INJECTION et durant le traitement par ce médicament (voir Surveillance et épreuves de laboratoire). La prise de l’ACIDE ZOLÉDRONIQUE pour INJECTION est contre-indiquée chez les patients dont on n’a pas corrigé l’hypocalcémie au moment de sa perfusion (voir CONTRE-INDICATIONS).
Hypercalcémie d’origine tumorale
Il est essentiel, dans le traitement initial de l’hypercalcémie d’origine tumorale, de procéder à une réhydratation intraveineuse afin de rétablir le débit urinaire. Tous les patients, y compris ceux qui présentent une insuffisance rénale légère à modérée, doivent être suffisamment hydratés durant toute la durée du traitement, mais il faut prendre garde que l’hydratation ne soit pas excessive.
Chez les cardiaques, en particulier chez ceux qui sont âgés, la surcharge de soluté physiologique peut précipiter une insuffisance cardiaque (insuffisance ventriculaire gauche ou insuffisance cardiaque congestive). La fièvre (symptômes pseudogrippaux) peut également contribuer à une telle détérioration.
Pouvoir carcinogène et pouvoir mutagène
Dans le cadre d’études sur le pouvoir carcinogène, des rats et des souris ont reçu de l’acide zolédronique par voie orale (gavage) pendant au moins 104 semaines sans qu’aucun signe d’effet carcinogène n’ait été décelé. Le composé étant susceptible de causer une grave irritation locale, il n’a pas été possible de procéder à une administration parentérale prolongée. Dans tous les groupes posologiques, l’exposition générale à l’acide zolédronique chez les deux espèces a été clairement mise en évidence par la survenue de certaines modifications osseuses d’origine médicamenteuse (hyperostose non proliférative) que l’on observe habituellement à la suite de l’administration prolongée d’un bisphosphonate chez un jeune animal dont le squelette est en formation.
Le pouvoir mutagène de l’acide zolédronique a été évalué dans six études : trois tests de Ames (avec E. coli et/ou S. typhimurium), un test de mutations géniques dans des cellules V79 du hamster, un test cytogénétique réalisé avec des cellules du hamster chinois et un test des micronoyaux, mené in vivo chez le rat. Aucun signe de potentiel mutagène n’a été observé dans ces épreuves.
Fonction cardiovasculaire
Lors d’un essai contrôlé de 3 ans mené à double insu après répartition aléatoire visant à comparer l’efficacité et l’innocuité d’une dose annuelle de 5 mg d’acide zolédronique à celles d’un placebo pour le traitement de l’ostéoporose postménopausique, la fréquence globale de fibrillation auriculaire a été de 2,5 % (96 patientes sur 3862) et de 1,9 % (75 patientes sur 3852) dans les groupes qui avaient reçu respectivement 5 mg d’acide zolédronique prêt à l’emploi et un placebo. Le taux d’effets indésirables graves liés à la fibrillation auriculaire a été respectivement de 1,3 % (51 patientes sur 3862) et de 0,6 % (22 patientes sur 3852) dans ces mêmes groupes de patientes. On constate qu’une telle différence dans la fréquence de ces manifestations n’a pas été observée dans d’autres essais sur l’acide zolédronique, notamment dans ceux qui comportaient l’administration d’une dose de 4 mg d’acide zolédronique toutes les 3 ou 4 semaines à des patients atteints d’un cancer. On ignore le mécanisme à l’origine de la fréquence accrue de fibrillation auriculaire observée uniquement dans cet essai clinique.
Fonctions hépatique/biliaire/pancréatique
Insuffisance hépatique
Comme il n’existe que des données cliniques limitées concernant l’emploi de cet agent chez les insuffisants hépatiques, on ne peut formuler de recommandations posologiques pour cette population.
Appareil locomoteur
Fractures fémorales atypiques
Des fractures fémorales sous-trochantériennes et diaphysaires atypiques ont été signalées au cours du traitement par des bisphosphonates, principalement chez des patients qui recevaient un traitement de longue durée contre l’ostéoporose. Des cas de fracture fémorale atypique ont également été rapportés chez des patients traités par l’acide zolédronique. Ces fractures, qui ont une orientation transversale ou oblique courte, peuvent se produire n’importe où dans le corps du fémur, depuis juste au-dessous du petit trochanter jusqu’au-dessus de la saillie sus-condylienne. Ces fractures surviennent après un léger traumatisme ou en l’absence de traumatisme; elles entraînent, chez certains patients, des douleurs à la cuisse ou à l’aine et elles présentent souvent les caractéristiques des fractures de fatigue sur les clichés d’imagerie, quelques semaines ou quelques mois avant la fracture complète. Souvent, les fractures sont bilatérales; par conséquent, chez les patients traités par l’ACIDE ZOLÉDRONIQUE pour INJECTION qui ont subi une fracture de la diaphyse fémorale, il faut aussi examiner l’autre fémur. Il a également été signalé que ces fractures guérissaient mal. Lorsqu’on soupçonne la présence d’une fracture fémorale atypique, il faut envisager l’arrêt du traitement par l’ACIDE ZOLÉDRONIQUE pour INJECTION après évaluation de l’état du patient et des risques par rapport aux bienfaits chez chaque patient.
On doit aviser les patients de signaler à leur médecin la présence de douleurs à la cuisse, à la hanche ou à l’aine survenant durant le traitement par l’ACIDE ZOLÉDRONIQUE pour INJECTION. En présence de ces symptômes, le patient doit faire l’objet d’une évaluation visant le dépistage de fractures fémorales incomplètes.
Douleur musculosquelettique
Des cas de douleurs osseuses, articulaires et/ou musculaires graves et parfois invalidantes ont été signalés au cours de la période de pharmacovigilance chez des patients prenant des bisphosphonates, classe de médicaments dont fait partie l’acide zolédronique (voir EFFETS INDÉSIRABLES). Le temps écoulé avant que ces symptômes n’apparaissent va de un jour à plusieurs mois après le début du traitement. En présence de symptômes graves, il faut cesser l’administration de l’ACIDE ZOLÉDRONIQUE pour INJECTION. Chez la plupart des patients, l’arrêt du traitement a entraîné un soulagement des symptômes. Un retour des symptômes a cependant été observé chez un sous-ensemble de patients lors d’une seconde prise du même médicament ou d’un autre bisphosphonate.
Ostéonécrose
Ostéonécrose de la mâchoire
Des cas d’ostéonécrose de la mâchoire ont été signalés chez des cancéreux traités par des bisphosphonates, dont l’acide zolédronique. Bien qu’aucun lien de causalité n’ait été établi entre l’administration des bisphosphonates et l’ostéonécrose de la mâchoire, il existe une association entre les deux. L’expérience acquise après la commercialisation du produit semble indiquer que le nombre de cas et, de ce fait, le risque d’ostéonécrose de la mâchoire, sont plus élevés en présence de certains types de tumeurs (cancer du sein au stade avancé et myélome multiple) et d’affections dentaires (extractions dentaires, maladie parodontale et traumatisme local, p. ex. des lésions causées par un mauvais ajustement des prothèses dentaires). Les patients cancéreux reçoivent également d’autres traitements susceptibles de contribuer à l’apparition de l’ostéonécrose de la mâchoire, tels que la chimiothérapie et la glucocorticothérapie. De nombreux patients présentaient des signes d’infection locale, entre autres une ostéomyélite (voir EFFETS INDÉSIRABLES, Effets indésirables du médicament signalés durant la période de pharmacovigilance).
L’ostéonécrose de la mâchoire peut se manifester sous la forme d’une altération de la sensation locale (hyperesthésie ou engourdissement), d’une douleur maxillofaciale, de « maux de dents », de lésions dues à une prothèse dentaire, du déchaussement d’une dent, d’une exposition de l’os dans la cavité buccale, d’une altération de la guérison, d’une infection récurrente ou persistante des tissus mous de la cavité buccale et d’une odeur forte émanant de la bouche. Elle peut survenir des mois ou des années après le début d’un traitement par un bisphosphonate. Les patients doivent maintenir une bonne hygiène buccale; il est recommandé de suggérer aux patients atteints d’un cancer de subir un examen buccal des tissus durs et mous, et de prendre les mesures de dentisterie préventives appropriées avant d’amorcer le traitement par l’acide zolédronique. Il est également recommandé de procéder à de tels examens à intervalles réguliers après la mise en route du traitement par l’acide zolédronique et durant celui-ci (voir la section Surveillance et épreuves de laboratoire). Au cours du traitement par l’acide zolédronique, les patients doivent immédiatement signaler tout symptôme buccal. Il leur est par ailleurs recommandé de subir des examens dentaires de routine au cours de leur traitement par l’acide zolédronique. Les patients devraient éviter, si possible, les interventions dentaires invasives, mais continuer de recevoir des nettoyages dentaires réguliers et maintenir une bonne hygiène buccale. Les biopsies ne sont pas recommandées à moins qu’on soupçonne la présence de métastases à la mâchoire. Chez les patients qui développent une ostéonécrose de la mâchoire pendant un traitement par des bisphosphonates, la chirurgie dentaire pourrait exacerber leur état. Dans les cas de patients devant subir une intervention dentaire, on ne dispose d’aucune donnée suggérant que l’interruption du traitement par les bisphosphonates diminuerait le risque d’ostéonécrose de la mâchoire. Le médecin traitant doit se fier à son jugement clinique pour établir un plan de traitement en fonction de l’évaluation des risques par rapport aux bienfaits chez chaque patient.
L’amorce du traitement ou d'un nouveau cycle de traitement doit être retardée chez les patients présentant des lésions ouvertes non cicatrisées des tissus mous de la bouche.
L’évaluation des facteurs de risque d’apparition d’une ostéonécrose de la mâchoire doit tenir compte des points suivants :
- puissance du médicament qui inhibe la résorption osseuse (risque élevé associé aux molécules très puissantes);
- voie d'administration (risque élevé associé à l'administration par voie parentérale);
- dose cumulative de l’inhibiteur de la résorption osseuse;
- affections concomitantes (p. ex. anémie, coagulopathies) et tabagisme;
- maladie périodontale, mauvais ajustement des prothèses dentaires et antécédents de maladie dentaire.
Une interruption temporaire du traitement par l’ACIDE ZOLÉDRONIQUE pour INJECTION doit être envisagée jusqu'à ce que ces situations se soient normalisées et, si possible, que les facteurs de risque qui y contribuent soient atténués.
La prudence est de mise lorsque l’ACIDE ZOLÉDRONIQUE pour INJECTION est administré avec un agent antiangiogenèse, car leur utilisation concomitante fait augmenter l’incidence d’ostéonécrose de la mâchoire (voir INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament).
Ostéonécrose d’autres parties du corps
Des cas d’ostéonécrose d’autres parties du corps (comme le fémur, la hanche, l’humérus, le conduit auditif externe, le tibia, les côtes, la colonne vertébrale, le genou et les os métatarsiens) ont été signalés chez des patients traités par l’acide zolédronique (voir EFFETS INDÉSIRABLES, Effets indésirables du médicament signalés durant la période de pharmacovigilance).
Ophtalmologie
Des troubles oculaires (conjonctivite, uvéite, épisclérite, sclérite et inflammation de l’orbite) ont été signalés avec l’acide zolédronique. Les patients présentant des manifestations oculaires autres que la conjonctivite non compliquée doivent être adressés à un ophtalmologiste pour une évaluation. Il est possible que le traitement doive être interrompu.
Considérations périopératoires
Les patients recevant de l’ACIDE ZOLÉDRONIQUE pour INJECTION doivent si possible éviter les interventions dentaires effractives pendant le traitement. Les biopsies ne sont pas recommandées, sauf si l’on soupçonne la présence de métastases à la mâchoire. La chirurgie dentaire peut exacerber l’ostéonécrose de la mâchoire dans le cas des patients chez qui elle est apparue pendant le traitement par un bisphosphonate. Dans les cas de patients devant subir une intervention dentaire, on ne dispose d’aucune donnée permettant de croire que l’interruption du traitement par les bisphosphonates réduit le risque d’ostéonécrose de la mâchoire. Le médecin traitant doit donc se fier à son jugement clinique et établir un plan de traitement en fonction du rapport entre les risques et les bienfaits estimés chez chaque patient (voir également Appareil locomoteur, Ostéonécrose, Ostéonécrose de la mâchoire).
Fonction rénale
On recommande d’évaluer la fonction rénale de tous les patients avant l’administration de chaque dose d’ACIDE ZOLÉDRONIQUE pour INJECTION et durant le traitement par ce médicament.
Détérioration de la fonction rénale
ÉTANT DONNÉ LE RISQUE DE DÉTÉRIORATION CLINIQUEMENT SIGNIFICATIVE DE LA FONCTION RÉNALE, LAQUELLE PEUT ÉVOLUER VERS L’INSUFFISANCE RÉNALE, L’ACIDE ZOLÉDRONIQUE pour INJECTION DOIT ÊTRE ADMINISTRÉ À UNE DOSE MAXIMALE DE 4 mg, EN UNE SEULE PERFUSION D’UNE DURÉE D’AU MOINS 15 MINUTES (voir également POSOLOGIE ET ADMINISTRATION).
Les bisphosphonates, dont l’acide zolédronique, ont été associés à des cas de détérioration de la fonction rénale. Les facteurs pouvant accroître le potentiel de détérioration de la fonction rénale sont entre autres la déshydratation, l’insuffisance rénale préexistante, l’administration de cycles répétés de traitement par l’acide zolédronique ou par d’autres bisphosphonates ou une perfusion d’une durée plus courte que celle qui est actuellement recommandée (la dose de 4 mg doit être administrée en une seule perfusion intraveineuse d’une durée d’au moins 15 minutes, après avoir été diluée dans au moins 100 mL de solvant). L’administration concomitante de médicaments potentiellement néphrotoxiques (notamment l’AAS, les AINS, les diurétiques et les inhibiteurs de l’ECA) peut également accroître le risque de détérioration de la fonction rénale. Il convient d’évaluer la fonction rénale avant l’administration de chaque dose d’ACIDE ZOLÉDRONIQUE pour INJECTION et d’exercer une surveillance étroite de celle-ci durant le traitement. De très rares cas de détérioration de la fonction rénale, d’évolution vers une insuffisance rénale (parfois mortelle), de même que la nécessité de recourir à la dialyse, ont été signalés après l’administration de la dose initiale ou d’une dose unique d’acide zolédronique chez des patients atteints d’un cancer (p. ex. ceux qui présentaient une hypercalcémie d’origine tumorale et/ou une néphropathie préexistante). Une augmentation de la créatinine sérique peut se produire chez certains patients par suite de l’administration chronique d’ACIDE ZOLÉDRONIQUE pour INJECTION aux doses recommandées. Les patients qui présentent des signes de détérioration de la fonction rénale doivent faire l’objet d’une évaluation appropriée, et il convient de se demander si les bienfaits potentiels de la poursuite du traitement par l’ACIDE ZOLÉDRONIQUE pour INJECTION l’emportent sur les risques possibles (voir aussi POSOLOGIE ET ADMINISTRATION).
Au cours des essais cliniques et dans le cadre de la pharmacovigilance, on a rapporté des cas graves de syndrome de Fanconi chez des patients traités par l’acide zolédronique. Si on détecte un syndrome de Fanconi acquis (hyperaminoacidurie, glucosurie en présence d’une glycémie normale, fuite de phosphate, au nombre des caractéristiques cliniques), on doit interrompre l’administration d’ACIDE ZOLÉDRONIQUE pour INJECTION et instaurer le traitement qui s’impose.
L’ACIDE ZOLÉDRONIQUE pour INJECTION doit être utilisé avec extrême prudence chez les patients qui reçoivent d’autres antinéoplasiques susceptibles de produire une insuffisance rénale (auquel cas on recommande de surveiller la fonction rénale) ou dont la dose dépend du fonctionnement des reins (p. ex. les agents contenant du platine).
Fonction respiratoire
Asthme
Bien que cet effet n’ait pas été observé dans les essais cliniques sur l’acide zolédronique, l’administration d’autres bisphosphonates a été associée à une bronchoconstriction chez des patients asthmatiques sensibles à l’acide acétylsalicylique (AAS). L’ACIDE ZOLÉDRONIQUE pour INJECTION doit être administré avec prudence chez les asthmatiques sensibles à l’aspirine.
Populations particulières
Insuffisance rénale
L’acide zolédronique est excrété exclusivement par les reins, aussi le risque d’effets indésirables peut-il être plus élevé chez les patients souffrant d’insuffisance rénale. L’emploi d’ACIDE ZOLÉDRONIQUE pour INJECTION n’est pas recommandé chez les patients atteints d’insuffisance rénale grave en raison des répercussions potentielles des bisphosphonates, l’ACIDE ZOLÉDRONIQUE pour INJECTION compris, sur la fonction rénale et de l’absence de données cliniques exhaustives sur l’innocuité de ce produit chez ces patients. Les patients présentant une insuffisance rénale grave (définie par une créatinine sérique > 400 μmol/L ou > 4,5 mg/dL chez les patients atteints d’hypercalcémie d’origine tumorale et une créatinine sérique > 265 μmol/L ou > 3,0 mg/dL chez les patients porteurs de métastases osseuses découlant de tumeurs solides et de lésions ostéolytiques associées au myélome multiple) ont été exclus des essais cliniques et des études pharmacocinétiques limitées (clairance de la créatinine [ClCr] < 30 mL/min) sur l’acide zolédronique.
La fonction rénale doit être surveillée de près chez les patients qui reçoivent en concomitance des médicaments potentiellement néphrotoxiques.
Les taux de créatinine sérique doivent être mesurés avant l’administration de chaque dose d’ACIDE ZOLÉDRONIQUE pour INJECTION.
Le traitement par l’ACIDE ZOLÉDRONIQUE pour INJECTION doit être amorcé à doses réduites chez les patients porteurs de métastases osseuses associées à des tumeurs solides ou de lésions ostéolytiques associées au myélome multiple qui souffrent d’insuffisance rénale légère ou modérée. Les patients qui présentent des signes de détérioration de la fonction rénale durant le traitement doivent faire l’objet d’une évaluation appropriée, et il convient de se demander si les bienfaits potentiels de la poursuite du traitement l’emportent sur les risques possibles. Si l’on décide de poursuivre l’administration de l’ACIDE ZOLÉDRONIQUE pour INJECTION chez ces patients, le traitement ne doit reprendre que lorsque les taux de créatinine sérique sont retournés à une valeur se situant à plus ou moins 10 % de la valeur initiale (voir POSOLOGIE ET ADMINISTRATION).
Femmes aptes à procréer
Il faut conseiller aux femmes aptes à procréer d’éviter de devenir enceintes et les informer des risques auxquels est exposé un fœtus si sa mère suit un traitement par l’ACIDE ZOLÉDRONIQUE pour INJECTION. L’ACIDE ZOLÉDRONIQUE pour INJECTION peut avoir des effets nocifs (p. ex. anomalies touchant notamment le squelette) sur le fœtus d’une femme qui devient enceinte pendant un traitement par ce médicament (voir CONTRE-INDICATIONS). On n’a pas établi l’incidence que pourraient avoir certains facteurs sur ce risque, notamment le délai entre l’arrêt du traitement par l’ACIDE ZOLÉDRONIQUE pour INJECTION et la conception.
Grossesse
L’ACIDE ZOLÉDRONIQUE pour INJECTION est contre-indiqué durant la grossesse (voir CONTRE-INDICATIONS). En effet, il n’existe pas de données cliniques étayant l’usage de l’acide zolédronique chez la femme enceinte et, selon les résultats d’études menées chez l’animal, l’administration d’acide zolédronique à une femme enceinte pourrait causer du tort au fœtus.
Lors d’études sur la reproduction menées chez l’animal, on a administré de l’acide zolédronique par voie sous-cutanée à des rats et à des lapins. Des signes de tératogénicité se manifestant par des malformations externes, viscérales et squelettiques ont été observés chez les ratons de mères ayant reçu des doses ≥ 0,2 mg/kg (soit 2,4 fois l’exposition générale observée chez l’humain après l’administration d’une dose de 4 mg, d’après l’ASC). En outre, on a relevé des signes de toxicité chez la mère à des doses ≥ 0,2 mg/kg et de toxicité fœtale à la dose de 0,4 mg/kg (soit 2,4 et 4,8 fois l’exposition générale observée chez l’humain, respectivement). Chez le lapin, les doses ≥ 0,1 mg/kg ont entraîné des effets toxiques marqués chez la mère en raison d'une baisse de la calcémie. L’acide zolédronique traverse aisément la barrière placentaire et est absorbé par le squelette du fœtus en développement. Le risque pour l’humain est inconnu (voir PHARMACOLOGIE DÉTAILLÉE, Études sur la toxicité pour la reproduction).
Allaitement
L’ACIDE ZOLÉDRONIQUE pour INJECTION est contre-indiqué chez les femmes qui allaitent (voir CONTRE-INDICATIONS), car il n’existe pas de données cliniques sur l’administration de l’acide zolédronique durant l’allaitement, et on ignore si le médicament se retrouve dans le lait maternel. Une étude menée chez le rat a cependant montré qu’un autre bisphosphonate, le pamidronate, passe dans le lait maternel. Les femmes traitées par l’ACIDE ZOLÉDRONIQUE pour INJECTION ne doivent donc pas allaiter.
Fertilité
On a constaté une baisse de la fertilité chez des rats qui avaient reçu 0,01 mg/kg/jour d’acide zolédronique par voie sous-cutanée, soit une dose qui entraîne une exposition générale équivalant à 0,12 fois l’exposition générale observée chez l’humain après l’administration d’une dose de 4 mg d’acide zolédronique par voie intraveineuse (d’après l’ASC). On a observé notamment les effets suivants : pertes de l’embryon avant implantation et diminution du nombre d’implantations et de fœtus vivants. On ne dispose pas de données sur la fertilité chez l’humain.
Enfants (< 18 ans)
L’innocuité et l’efficacité de l’acide zolédronique n’ont pas été établies chez l’enfant. Aucune étude de toxicologie n’a été menée chez de jeunes animaux. Durant les études sur la toxicité de doses répétées, l’anomalie qui a été observée le plus souvent chez les animaux en croissance est l’épaississement de l’os spongieux primaire (hyperostose non proliférative) de la métaphyse des os longs. Par conséquent, l’emploi de l’ACIDE ZOLÉDRONIQUE pour INJECTION n’est pas recommandé chez l’enfant.
Ostéogenèse imparfaite (OI) chez l’enfant
Un essai clinique contrôlé par agent actif a été mené pendant 1 an en vue de comparer l’efficacité de l’ACIDE ZOLÉDRONIQUE pour INJECTION à celle du pamidronate chez 74 enfants âgés de 1 à 17 ans souffrant d’ostéogenèse imparfaite (OI). En présence d’une OI de type I, des fractures d’os longs des membres inférieurs ont été signalées comme effets indésirables chez environ 26 % (fémur) et 11 % (tibia) des patients traités par l’acide zolédronique comparativement à 0 % et 3 %, respectivement, des patients traités par le pamidronate.
Personnes âgées (> 65 ans)
Les essais cliniques contrôlés sur l’emploi de l’acide zolédronique dans le traitement de l’hypercalcémie d’origine tumorale ne comportaient pas suffisamment de personnes âgées pour pouvoir évaluer si les patients de 65 ans ou plus répondent différemment à ce traitement. En effet, l’âge médian de la population des deux essais cliniques contrôlés menés chez des patients atteints d’hypercalcémie d’origine tumorale était de 61 ans (plage : 21 à 87 ans).
Les essais cliniques contrôlés sur l’emploi de l’acide zolédronique dans le traitement des métastases osseuses associées aux tumeurs solides et des lésions ostéolytiques associées au myélome multiple montrent que l’efficacité et l’innocuité observées chez les patients de plus de 65 ans sont comparables à celles qui ont été observées chez les sujets plus jeunes. La proportion de patients ayant présenté des complications osseuses était moins élevée dans le groupe sous acide zolédronique que dans le groupe sous placebo et semblable à celle qu’on a observée dans le groupe recevant 90 mg de pamidronate. Dans l’ensemble, les effets indésirables observés chez les patients âgés étaient semblables à ceux qui ont été signalés dans le reste de la population. Cependant, comme la fréquence de diminution de la fonction hépatique, rénale ou cardiaque est plus élevée chez les personnes âgées et que celles-ci ont davantage d’affections concomitantes ou prennent souvent plus d’un médicament, l’ACIDE ZOLÉDRONIQUE pour INJECTION doit être administré avec prudence chez cette population de patients.
Race
Par rapport à celle que l’on observe dans la population nord-américaine, l’exposition générale au médicament accuse une augmentation importante chez les Japonaises, soit de 47 % pour l’ASC0-24 h et de 39 % pour la Cmax (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et affections particulières, Race).
Surveillance et épreuves de laboratoire
On doit surveiller de près les électrolytes, la créatinine, les phosphates, le magnésium et le calcium sériques, de même que la formule sanguine complète avec numération différentielle, chez tous les patients traités avec l’ACIDE ZOLÉDRONIQUE pour INJECTION. Il faut évaluer la fonction rénale avant l’administration de chaque dose et exercer une surveillance adéquate durant le traitement par l’ACIDE ZOLÉDRONIQUE pour INJECTION (voir MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale). Il importe de mesurer le taux sérique de calcium corrigé en fonction de l’albumine avant l’administration de chaque dose d’ACIDE ZOLÉDRONIQUE pour INJECTION et durant le traitement par ce médicament (voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS, Généralités, Hypocalcémie).
On doit évaluer régulièrement les paramètres hématologiques des patients qui présentent une anémie, une leucopénie ou une thrombocytopénie.
Chez les patients qui souffrent d’hypercalcémie d’origine tumorale, il faut surveiller le taux de calcium ionisé ou le taux de calcium sérique total (corrigé en fonction de l’albumine) au cours du traitement par l’ACIDE ZOLÉDRONIQUE pour INJECTION. Chez ces patients, le taux de calcium sérique ne reflète pas toujours la gravité de l’hypercalcémie, car ceux-ci présentent souvent une hypoalbuminémie concomitante. La valeur corrigée du calcium sérique doit être calculée au moyen d’algorithmes reconnus, par exemple : concentration de calcium sérique corrigée en fonction de l’albumine (Cac, mmol/L) = Cat + 0,02 (médiane de l’éventail du taux d’albumine – albumine mesurée).
Avant d’amorcer le traitement par l’ACIDE ZOLÉDRONIQUE pour INJECTION, il est recommandé de soumettre les patients à un examen buccal des tissus durs et mous, et de prendre les mesures de dentisterie préventives appropriées. Il est également recommandé de procéder minutieusement à de tels examens à intervalles réguliers après la mise en route du traitement par l’ACIDE ZOLÉDRONIQUE pour INJECTION et durant celui-ci (voir MISES EN GARDE ET PRÉCAUTIONS, Appareil locomoteur, Ostéonécrose, Ostéonécrose de la mâchoire).
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
Les effets indésirables les plus graves ayant été signalés chez des patients traités par l’acide zolédronique sont les suivants : réaction anaphylactique, effets indésirables oculaires, ostéonécrose de la mâchoire, fracture fémorale atypique, fibrillation auriculaire, détérioration de la fonction rénale, réaction aiguë et hypocalcémie.
Semblables à celles que l’on observe avec les autres bisphosphonates, les réactions indésirables à l’acide zolédronique sont généralement légères et de courte durée. L’effet le plus fréquent lié à l’administration du produit par voie intraveineuse est la fièvre. Une réaction aiguë, se manifestant par de la fièvre, de la fatigue, une douleur osseuse et/ou une arthralgie, une myalgie, des frissons, des symptômes pseudogrippaux, de l’arthrite et un gonflement articulaire a été fréquemment signalée dans les 3 jours suivant l’administration de l’acide zolédronique; les symptômes sont habituellement disparus en quelques jours.
Des cas de réactions gastro-intestinales telles que nausées et vomissements ont été signalés fréquemment après la perfusion intraveineuse d’acide zolédronique. Des cas peu fréquents de réactions au point de perfusion ont également été signalés, comme de la rougeur ou un œdème et/ou de la douleur.
Une éruption cutanée ou un prurit et des douleurs thoraciques ont été signalés peu fréquemment chez des patients ayant reçu de l’acide zolédronique.
Comme avec les autres bisphosphonates, des cas isolés d’hypomagnésiémie ont été signalés. Des cas isolés d’épisclérite, de rares cas d’uvéite, des cas peu fréquents de vision brouillée ainsi que des cas fréquents de conjonctivite ont également été signalés.
De rares cas d’arythmies cardiaques associées à une hypocalcémie ont été observés après le traitement par l’acide zolédronique. On a également signalé des cas de fibrillation auriculaire qui n’étaient pas associés à une hypocalcémie après le traitement par l’acide zolédronique.
De rares cas de pneumopathie interstitielle ont été signalés après le traitement par l’acide zolédronique.
Effets indésirables observés au cours des essais cliniques
Essais cliniques sur l’hypercalcémie d’origine tumorale
Les patients atteints d’hypercalcémie d’origine tumorale peuvent présenter plusieurs affections concomitantes qui compliquent l’établissement d’un lien de cause à effet en présence de réactions indésirables, étant donné la prévalence et la gamme étendue des symptômes de la maladie sous-jacente, l’évolution de celle-ci et les effets indésirables de la chimiothérapie cytotoxique.
Les patients traités par l’acide zolédronique peuvent connaître une baisse de la calcémie pouvant conduire à une hypocalcémie asymptomatique. Cela entraîne souvent une réduction de l’excrétion rénale de calcium accompagnée d’une chute de la phosphatémie ne commandant aucun traitement.
Lors des essais cliniques sur l’hypercalcémie d’origine tumorale, une toxicité de stade 3 (selon les Common Toxicity Criteria [CTC]) a été signalée relativement à la créatinine sérique chez respectivement 2,3 % et 3,0 % des patients traités par l’acide zolédronique administré à raison de 4 mg, et par le pamidronate à 90 mg. Toujours selon les CTC, une toxicité de stade 4 a été signalée relativement à la créatinine sérique chez respectivement 0 % et 1,0 % des patients ayant reçu 4 mg d’acide zolédronique et 90 mg de pamidronate.
Le tableau I présente une liste des effets indésirables ayant été considérés comme liés au traitement lors des essais sur l’hypercalcémie d’origine tumorale.
Tableau I — Effets indésirables considérés comme étant liés au traitement et signalés lors des essais sur l’hypercalcémie d’origine tumorale
Acide zolédronique à 4 mg % (n = 86) | Pamidronate à 90 mg % (n = 103) | |
| Fièvre | 7,0 | 9,7 |
| Hypocalcémie | 5,8 | 1,9 |
| Hypophosphatémie | 3,5 | 1,0 |
| Nausées | 1,2 | 1,0 |
| Prurit | 1,2 | 0 |
| Douleurs osseuses | 1,2 | 1,0 |
| Hypomagnésiémie | 1,2 | 0 |
| Dysgueusie | 1,2 | 0 |
| Soif | 1,2 | 0 |
| Pancytopénie | 1,2 | 0 |
| Arthralgie | 1,2 | 0 |
| Bradycardie | 1,2 | 0 |
| Confusion | 1,2 | 0 |
| Fatigue | 1,2 | 0 |
| Hallucinations | 1,2 | 0 |
| Vomissements | 1,2 | 0 |
| Douleur thoracique | 1,2 | 0 |
Essais cliniques sur les métastases osseuses associées aux tumeurs solides et les lésions ostéolytiques associées au myélome multiple
Les données sur les effets indésirables relativement aux métastases osseuses associées aux tumeurs solides et aux lésions ostéolytiques associées au myélome multiple sont basées sur la phase principale et la phase de prolongation des trois essais pivots contrôlés menés dans cette indication (voir PHARMACOLOGIE DÉTAILLÉE et ESSAIS CLINIQUES). Ces essais comprenaient 2042 patients évaluables sur le plan de l’innocuité, lesquels ont reçu l’un des traitements suivants : acide zolédronique (4 mg), pamidronate (90 mg), placebo. Parmi les 2042 patients ayant été admis à la phase principale des essais, 969 ont terminé la phase principale, 619 ont été admis à la phase de prolongation sur l’innocuité et 347 ont poursuivi la phase de prolongation jusqu’à la fin. La durée médiane de l’exposition à l’acide zolédronique (4 mg) (phase principale et phase de prolongation) a été de 10,5 mois dans le cas des patients atteints d’un cancer de la prostate, de 12,8 mois chez les patientes atteintes d’un cancer du sein et d’un myélome multiple et enfin de 4,0 mois pour les patients atteints d’un cancer du poumon et les sujets porteurs d’un autre type de tumeurs solides. La durée moyenne de l’exposition à l’acide zolédronique (4 mg) (phase principale et phase de prolongation) a été de 11,8 mois dans le cas des patients atteints d’un cancer de la prostate, de 13,9 mois chez les patientes atteintes d’un cancer du sein et d’un myélome multiple et enfin de 5,7 mois pour les patients atteints d’un cancer du poumon et les sujets porteurs d’un autre type de tumeurs solides (voir ESSAIS CLINIQUES).
En général, l’acide zolédronique a été bien toléré dans toutes les études portant sur divers types de tumeurs chez les patients ayant des métastases osseuses et chez les porteurs d’un myélome multiple. La proportion de patients ayant éprouvé des effets indésirables et ayant obtenu des résultats anormaux de stade 3 et de stade 4 aux analyses de laboratoire était semblable dans le groupe de traitement par l’acide zolédronique et le groupe de traitement par le pamidronate.
Une toxicité de stade 3 (selon les Common Toxicity Criteria [CTC]) a été signalée relativement à la créatinine sérique chez 1,3 % des patients traités par l’acide zolédronique administré à raison de 4 mg, chez 1,5 % de ceux qui ont reçu 90 mg de pamidronate et chez 1,7 % des sujets sous placebo. Toujours selon les Common Toxicity Criteria [CTC], une toxicité de stade 4 a été signalée relativement à la créatinine sérique chez 0,4 % des patients traités par l’acide zolédronique administré à raison de 4 mg, chez 0,4 % de ceux qui ont reçu 90 mg de pamidronate et chez 0 % des sujets sous placebo.
Les effets indésirables signalés le plus souvent (> 15 %) sont survenus à une fréquence semblable dans les trois groupes de traitement (acide zolédronique, pamidronate et placebo), et, dans la plupart des cas, il est possible que ces effets aient été liés à l’état pathologique sous-jacent ou au traitement anticancéreux. Le tableau II présente, par terme privilégié et par groupe de traitement, les effets indésirables qui se sont manifestés chez au moins 15 % des patients durant les essais sur les métastases osseuses, indépendamment du lien qui existe entre eux et le traitement.
Tableau II — Effets indésirables signalés fréquemment au cours des trois essais cliniques sur les métastases osseuses
Acide zolédronique
à 4 mg
Pamidronate
à 90 mg Placebo n (%) n (%) n (%) Patients à l’étude Nombre total de patients à l’étude 1031 (100) 556 (100) 455 (100) Nombre total de patients ayant
présenté un effet indésirable 1015 (98,4) 548 (98,6) 445 (97,8) Effet indésirable (terme privilégié) Douleurs osseuses 55,2 % 56,8 % 62,4 % Nausées 46,2 % 47,8 % 37,6 % Fatigue 38,6 % 43,2 % 28,6 % Anémie 33,4 % 31,5 % 28,1 % Vomissements 32,3 % 32,9 % 26,8 % Pyrexie 31,8 % 30,9 % 19,6 % Constipation 31,0 % 29,1 % 38,2 % Dyspnée (SAP) 27,4 % 27,9 % 23,5 % Faiblesse 24,4 % 19,4 % 25,1 % Diarrhée (SAP) 24,2 % 29,1 % 18,2 % Myalgie 23,2 % 25,7 % 16,3 % Anorexie 22,4 % 14,6 % 23,1 % Toux 21,7 % 23,2 % 14,3 % Arthralgie 21,0 % 23,6 % 16,0 % Œdème des membres inférieurs 20,9 % 22,7 % 18,5 % Aggravation du néoplasme malin 19,9 % 17,4 % 19,6 % Céphalées (SAP) 18,5 % 26,8 % 11,0 % Étourdissements (vertige excepté) 17,5 % 16,4 % 12,7 % Insomnie (NCA) 16,1 % 20,0 % 16,0 % Perte pondérale 15,9 % 9,0 % 13,4 % Dorsalgie 15,1 % 19,1 % 8,8 % Paresthésie (NCA) 14,5 % 15,3 % 7,7 % Dépression (NCA) 14,2 % 17,1 % 10,8 % Douleur dans les membres 13,9 % 15,1 % 11,4 % SAP : Sans autre précision; NCA : Non classé ailleurs.
En général, le type et la fréquence des effets indésirables observés au cours de ces études cadraient avec ceux auxquels on s’attend chez des patients atteints d’un cancer et présentant des métastases osseuses; plusieurs de ces patients suivaient un traitement antinéoplasique. Sauf en ce qui a trait à la pyrexie, la différence absolue entre la proportion de patients du groupe sous acide zolédronique à 4 mg et celle du groupe sous placebo ayant éprouvé un ou plusieurs des effets indésirables fréquents n’a pas dépassé 10 %. La pyrexie, ou fièvre, peut survenir au cours d’une réaction aiguë pendant l’administration de bisphosphonates.
Parmi les effets indésirables moins fréquents (< 15 % des sujets dans l’un ou l’autre des groupes), mentionnons l’hypocalcémie, signalée chez 4,7 %, 2,5 % et 0,7 % des patients ayant reçu respectivement : de l’acide zolédronique à 4 mg, du pamidronate ou un placebo. Une hypokaliémie a été signalée chez 9,7 %, 9,0 % et 4,8 % des patients ayant reçu respectivement : de l’acide zolédronique à 4 mg, du pamidronate ou un placebo. De l’arthrite a été signalée chez 2,42 %, 4,32 % et 3,08 % des patients et un gonflement articulaire chez 1,55 %, 2,88 % et 1,32 % des patients ayant reçu respectivement : de l’acide zolédronique à 4 mg, du pamidronate ou un placebo.
Hypotension
D’après l’expérience acquise lors des essais cliniques, la fréquence des événements hypotensifs non graves est peu élevée (entre 0,1 % et 1,0 %).
Détérioration de la fonction rénale
D’après une analyse groupée des résultats des épreuves de laboratoire obtenus au cours des trois essais visant l’homologation de l’acide zolédronique pour le traitement du myélome multiple et des métastases osseuses associées aux cancers du sein, de la prostate et du poumon ainsi qu’à d’autres tumeurs solides, la détérioration rénale a été définie comme une augmentation de la créatinine de 44,2 μmol/L (0,5 mg/dL) chez les patients présentant une créatininémie normale au départ (< 123,76 μmol/L ou < 1,4 mg/dL) ou une augmentation de 88,4 μmol/L (1,0 mg/dL) chez les patients présentant un taux de créatinine initial anormal (≥ 123,76 μmol/L ou ≥ 1,4 mg/dL). Le tableau III présente la fréquence des cas de détérioration de la fonction rénale chez les patients ayant reçu, lors de ces essais, 4 mg d’acide zolédronique par perfusion intraveineuse d’une durée de 15 minutes.
Tableau III — Pourcentage de patients ayant présenté une détérioration de la fonction rénale qui ont fait l’objet d’une répartition aléatoire après l’augmentation de la durée de la perfusion à 15 minutes
| Population de patients / Créatininémie initiale | ||||
| Myélome multiple et cancer du sein | Acide zolédronique à 4 mg | Pamidronate à 90 mg | ||
| n/N | (%) | n/N | (%) | |
| Normale | 27/246 | (11,0) | 23/246 | (9,3) |
| Anormale | 2/26 | (7,7) | 2/22 | (9,1) |
| Total | 29/272 | (10,7) | 25/268 | (9,3) |
| Tumeurs solides | Acide zolédronique à 4 mg | Placebo | ||
| n/N | (%) | n/N | (%) | |
| Normale | 17/154 | (11) | 10/143 | (7) |
| Anormale | 1/11 | (9,1) | 1/20 | (5) |
| Total | 18/165 | (10,9) | 11/163 | (6,7) |
| Cancer de la prostate | Acide zolédronique à 4 mg | Placebo | ||
| n/N | (%) | n/N | (%) | |
| Normale | 12/82 | (14,6) | 8/68 | (11,8) |
| Anormale | 4/10 | (40) | 2/10 | (20) |
| Total | 16/92 | (17,4) | 10/78 | (12,8) |
Il semble que le risque de détérioration de la fonction rénale soit lié à la durée de la participation à l’étude, peu importe que les patients aient reçu l’acide zolédronique (4 mg en perfusion de 15 minutes), le placebo ou le pamidronate.
Selon une analyse des données d’innocuité groupées des trois essais visant l’homologation de l’acide zolédronique pour le traitement du myélome multiple et des métastases osseuses associées aux cancers du sein, de la prostate et du poumon et à d’autres tumeurs solides, la fréquence des effets indésirables (réactions indésirables) liés à la fonction rénale soupçonnés être liés à l’acide zolédronique s’établissait comme suit : myélome multiple (3,2 %), cancer de la prostate (3,1 %), cancer du sein (4,3 %), cancer du poumon et autres tumeurs solides (3,2 %).
Le tableau IV présente la répartition de la fréquence des effets indésirables associés à la chimiothérapie par type de chimiothérapie, incidence sur la fonction rénale et groupe de traitement chez les patients faisant partie de la population primaire pour l’évaluation de l’innocuité. Celle-ci comprend les patients ayant reçu au moins un agent chimiothérapeutique durant l’étude (c.-à-d. que les patients qui n’ont reçu que des agents hormonaux ne sont pas inclus). Chaque agent chimiothérapeutique est classé dans l’une des trois catégories suivantes : agent excrété par voie rénale, agent néphrotoxique ou agent n’ayant pas d’incidence sur la fonction rénale (voir les tableaux IV-1 et IV-2). Les agents qui sont à la fois excrétés par voie rénale et néphrotoxiques ont été classés dans la catégorie des « agents néphrotoxiques ».
Par comparaison avec le cas des patients traités par des agents néphrotoxiques, la fréquence de nausées observée dans le groupe sous acide zolédronique était semblable à celle qui a été observée dans le groupe sous placebo dans le cas des patients ayant reçu des agents excrétés par voie rénale mais non néphrotoxiques. Les nausées étaient plus fréquentes dans le groupe sous pamidronate avec les agents néphrotoxiques qu’avec les agents non néphrotoxiques mais excrétés par voie rénale. La fréquence des vomissements, de la stomatite et de l’anorexie était semblable dans tous les groupes de traitement, peu importe si les agents utilisés étaient excrétés par voie rénale ou s’ils étaient néphrotoxiques. La fréquence d’alopécie était plus élevée dans tous les groupes traités par des agents néphrotoxiques que dans les groupes traités par des agents excrétés par voie rénale.
Tableau IV — Répartition de la fréquence des effets associés à la chimiotoxicité (> 1 %)
par incidence sur la fonction rénale et groupe de traitement chez les patients ayant été traités par au moins un agent chimiothérapeutique (patients évaluables sur le plan de l’innocuité)
Incidence sur la fonction rénale† Acide zolédronique
à 4 mg
Pamidronate
à 90 mg
Placebo
Agents excrétés par voie rénale
Nombre de patients
Nombre total de patients ayant
éprouvé un effet lié à la
chimiotoxicité
221
161 (72,9 %)
163
100 (61,3 %)
76
54 (71,1 %)
Nausées
Vomissements (SAP)1
Anorexie
Diminution de l’appétit (SAP)
Stomatite
Alopécie
Malaise
Cachexie
Gingivite
Ulcération buccale
Trouble gingival (SAP)
Malnutrition (SAP)
Pâleur
113 (51,1 %) 75 (33,9 %) 55 (24,9 %) 39 (17,6 %) 25 (11,3 %) 24 (10,9 %) 6 (2,7 %) 4 (1,8 %) 3 (1,4 %) 3 (1,4 %) 0 (0,0 %) 0 (0,0 %) 0 (0,0 %)
68 (41,7 %) 48 (29,4 %) 23 (14,1 %) 16 (9,8 %) 21 (12,9 %) 18 (11,0 %) 3 (1,8 %) 1 (0,6 %) 3 (1,8 %) 2 (1,2 %) 0 (0,0 %) 2 (1,2 %) 0 (0,0 %)
37 (48,7 %) 23 (30,3 %) 28 (36,8 %) 7 (9,2 %) 6 (7,9 %) 9 (11,8 %) 5 (6,6 %) 3 (3,9 %) 0 (0,0 %) 0 (0,0 %) 1 (1,3 %) 0 (0,0 %) 1 (1,3 %) Agents néphrotoxiques
Nombre de patients
Nombre total de patients ayant
éprouvé un effet lié à la
chimiotoxicité
471
345 (73,2 %)
248
191 (77,0 %)
164
116 (70,7 %)
Nausées
Vomissements (SAP)
Anorexie
Alopécie
Diminution de l’appétit (SAP)
Stomatite
Malaise
Ulcération buccale
Malnutrition (SAP)
Pâleur
Gingivite
Cachexie
249 (52,9 %) 194 (41,2 %) 117 (24,8 %) 93 (19,7 %) 63 (13,4 %) 59 (12,5 %) 18 (3,8 %) 13 (2,8 %) 6 (1,3 %) 6 (1,3 %) 5 (1,1 %) 3 (0,6 %)
136 (54,8 %) 99 (39,9 %) 46 (18,5 %) 54 (21,8 %) 23 (9,3 %) 36 (14,5 %) 10 (4,0 %) 5 (2,0 %) 2 (0,8 %) 2 (0,8 %) 2 (0,8 %) 0 (0,0 %)
73 (44,5 %) 58 (35,4 %) 48 (29,3 %) 24 (14,6 %) 17 (10,4 %) 7 (4,3 %) 8 (4,9 %) 1 (0,6 %) 1 (0,6 %) 2 (1,2 %) 0 (0,0 %) 4 (2,4 %) Agents n’ayant aucune incidence
sur la fonction rénale
Nombre de patients
Nombre total de patients ayant
éprouvé un effet lié à la
chimiotoxicité
0
0 (0 %)
1
1 (100 %)
0
0 (0 %)
Nausées 0 (0 %) 1 (100 %) 0 (0 %) 1 SAP : Sans autre précision.
† Chaque agent chimiothérapeutique est classé dans l’une des trois catégories suivantes : agent excrété par voie rénale, agent néphrotoxique ou agent n’ayant pas d’incidence sur la fonction rénale (voir les tableaux IV-1 et IV-2).
Tableau IV-1 — Liste des agents chimiothérapeutiques en fonction de leur incidence sur la fonction rénale*
| Néphrotoxiques | |
| Terme privilégié | Terme privilégié |
Adriamycine + Cyclophosphamide Adriamycine + Vincristine + MTX Aldesleukine Vaccin BCG Carboplatine Cisplatine Cyclophosphamide Cyclophosphamide + 5-FU + Méthotrexate Cyclophosphamide + 5-FU + Prednisolone Cyclophosphamide + Doxorubicine + 5-FU Cyclophosphamide + Épirubicine Dacarbazine Étanercept Nitrate de gallium Gemcitabine Chlorhydrate de gemcitabine Hydroxycarbamide Ifosfamide Interféron Interféron alfa Interféron bêta Interféron gamma Interféron (SAP)1 lnterleukine-2 MVAC | Méthotrexate Méthotrexate sodique Mitomycine Oxaliplatine Paclitaxel Raltitrexed Streptozocine Strontium-89 Taxol – Carboplatine Tégafur Tégafur uracile Téniposide Thalidomide Thiotépa Chlorhydrate de topotécan Trastuzumab Carboplatine + Étoposide CMF + Dexamethasone CMF + Tamoxifène FAC + Citrate de tamoxifène Topotécan EVCMF (épirubicine + vincristine + cyclophamide + MTX + 5-FU) |
1 SAP : Sans autre précision.
* David S. Fischer, M. Tish Knobf, Henry J. Durivage. The Cancer Chemotherapy Handbook, 5e édition. 1997.
Tableau IV-2 — Liste des agents chimiothérapeutiques en fonction de leur incidence sur la fonction rénale*
| Excrétés par voie rénale | |
| Terme privilégié | Terme privilégié |
5-FU + folinate de calcium Adriamycine + 5-FU Bétaméthasone Phosphate sodique de bétaméthasone Bléomycine Sulfate de bléomycine Busulfan Capécitabine Carmustine Cytarabine Daunorubicine Chlorhydrate de dexrazoxane Docetaxel Doxorubicine Chlorhydrate de doxorubicine Épirubicine Chlorhydrate d’épirubicine Étoposide Exémestane | Floxuridine Flurouracile Formestane Irinotécan Chlorhydrate d’irinotécan Lomustine Melphalan Melphalan + Prednisolone Mitoxantrone Chlorhydrate de mitoxantrone Chlorhydrate de tropisétron Vinblastine Sulfate de vinblastine Vincristine Sulfate de vincristine Vindésine Vinorelbine Bitartrate de vinorelbine Ditartrate de vinorelbine Pirarubicine |
* David S. Fischer, M. Tish Knobf, Henry J. Durivage. The Cancer Chemotherapy Handbook, 5e édition. 1997.
Métastases osseuses attribuables au cancer du sein : essai contrôlé par placebo mené chez des patientes japonaises
Dans le cadre d’une étude clinique contrôlée par placebo menée chez des patientes atteintes d’un cancer du sein et présentant des métastases osseuses, 227 patientes ont fait l’objet d’une évaluation portant sur l’innocuité (114 ont reçu de l’acide zolédronique et 113, un placebo) (voir ESSAIS CLINIQUES). Le tableau V ci-dessous illustre les effets indésirables qui sont survenus plus fréquemment dans le groupe sous acide zolédronique que dans le groupe sous placebo. La fréquence et le type d’effets indésirables observés durant cette étude cadraient généralement avec ceux auxquels on s’attend chez les patientes atteintes d’un cancer avec métastases osseuses, dont bon nombre faisaient l’objet d’un traitement antinéoplasique concomitant.
Tableau V — Effets indésirables signalés le plus fréquemment (fréquence > 10 %) et s’étant manifestés plus souvent dans le groupe sous acide zolédronique que dans le groupe sous placebo
Acide zolédronique à 4 mg (n = 114) n (%) | Placebo (n = 113) n (%) | |
| Pyrexie | 63 (55,3) | 37 (32,7) |
| Malaise | 51 (44,7) | 36 (31,9) |
| Céphalées (SAP) | 34 (29,8) | 32 (28,3) |
| Hypoesthésie | 28 (24,6) | 22 (19,5) |
| Arthralgie | 24 (21,1) | 18 (15,9) |
| Dyspnée (SAP) | 21 (18,4) | 15 (13,3) |
| Douleur épigastrique | 19 (16,7) | 8 (7,1) |
| Leucopénie (SAP) | 17 (14,9) | 16 (14,2) |
| Myalgie | 15 (13,2) | 13 (11,5) |
| Prurit (SAP) | 13 (11,4) | 12 (10,6) |
| Œdème des membres inférieurs | 13 (11,4) | 4 (3,5) |
| Anémie (SAP) | 12 (10,5) | 7 (6,2) |
| Douleur (SAP) | 12 (10,5) | 11 (9,7) |
Ce tableau fait état du nombre de sujets ayant présenté au moins 1 effet indésirable de la catégorie en question.
Effets indésirables du médicament signalés durant la période de pharmacovigilance
Les cas d’ostéonécrose de la mâchoire ont été rapportés chez des patients traités par l’acide zolédronique. Cependant, une vaste étude rétrospective du nombre de cas et des facteurs de risque d’ostéonécrose de la mâchoire chez des patients cancéreux ayant reçu des bisphosphonates par voie intraveineuse (Hoff A et collab., 2008) signale avoir observé une fréquence plus élevée en présence de certains types de cancer — notamment le cancer du sein au stade avancé (1,2 %) et le myélome multiple (2,4 %) — que dans l’ensemble de la population étudiée (0,72 %). La majorité des cas signalés ont été associés à des interventions dentaires effractives (telles que l’extraction d’une dent, une chirurgie dentaire ou un traumatisme local, y compris des lésions dues à un mauvais ajustement des prothèses dentaires) ou encore à une maladie parodontale. De nombreux patients atteints d’ostéonécrose de la mâchoire présentaient également des signes d’infection locale, comme une ostéomyélite (voir MISES EN GARDE ET PRÉCAUTIONS, Appareil locomoteur, Ostéonécrose, Ostéonécrose de la mâchoire).
Des cas d’ostéonécrose d’autres parties du corps (comme le fémur, la hanche, l’humérus, le conduit auditif externe, le tibia, les côtes, la colonne vertébrale, le genou et les os métatarsiens) ont également été signalés chez des patients traités par l’acide zolédronique (voir MISES EN GARDE ET PRÉCAUTIONS, Appareil locomoteur, Ostéonécrose, Ostéonécrose d’autres parties du corps).
Des cas de réaction/choc anaphylactique, de fibrillation auriculaire, d’hypotension entraînant une syncope ou un collapsus circulatoire (principalement chez des patients qui présentaient des facteurs de risque sous-jacents), de somnolence, d’uvéite, d’épisclérite, de sclérite et d’inflammation de l’orbite, de réactions d’hypersensibilité comme des cas de réaction allergique grave, de bronchospasme, de pneumopathie interstitielle et d’urticaire, de douleurs osseuses, articulaires et/ou musculaires graves, voire parfois débilitantes, ainsi que des cas de fractures fémorales sous-trochantériennes et diaphysaires atypiques ont également été signalés. Il y a eu des cas d’événements oculaires, de douleurs osseuses, articulaires et/ou musculaires et de pneumopathie interstitielle avec les bisphosphonates, y compris l’acide zolédronique, et une récurrence à la reprise du traitement.
Durant la pharmacovigilance, des cas d’arthrite et de gonflement articulaire, symptômes probablement liés à une réaction de phase aiguë, ont été signalés avec l’administration d’acide zolédronique.
On a signalé des cas d’hypocalcémie chez des patients traités par l’acide zolédronique lors d’essais cliniques et dans le cadre de la pharmacovigilance effectuée après la commercialisation du médicament. Un allongement de l’intervalle QTc et des effets indésirables d’origine neurologique (et notamment des convulsions, des engourdissements et de la tétanie) liés à des cas d’hypocalcémie grave ont été signalés. En outre, des arythmies cardiaques ont été signalées en présence de cas d’hypocalcémie grave. Des cas d’hypocalcémie grave ayant nécessité une hospitalisation ont été signalés. Dans certains cas, l’hypocalcémie a mis la vie des personnes atteintes en danger. Le temps écoulé entre la première injection d’acide zolédronique et la première survenue des effets indésirables neurologiques ou cardiaques liés à l’hypocalcémie variait entre un jour et plusieurs mois.
Des données probantes viennent appuyer l’existence d’une relation de cause à effet entre l’hypocalcémie et le traitement par l’acide zolédronique, lesquelles se fondent sur la relation temporelle ainsi que sur la prolongation de l’intervalle QTc et les événements d’ordre neurologique qui sont consécutifs à l’hypocalcémie.
Au cours des essais cliniques et dans le cadre de la pharmacovigilance, des cas graves de syndrome de Fanconi acquis ont été rapportés chez des patients traités par l’acide zolédronique (voir MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale).
Certains effets indésirables du médicament, présentés ci-dessus, ont été signalés spontanément. Comme le signalement a été fait sur une base volontaire par une population de patients de taille inconnue, il n’est pas toujours possible d’évaluer de manière fiable la fréquence de ces effets ni d’établir avec certitude s’il existe un lien causal entre leur survenue et l’exposition à l’acide zolédronique.
INTERACTIONS MÉDICAMENTEUSES
L’acide zolédronique ne subit pas de métabolisme général et n’a pas d’incidence in vitro sur les enzymes du cytochrome P450 humain. Il ne se lie pas grandement aux protéines plasmatiques (environ 55 %); c’est pourquoi il est peu probable que surviennent des interactions résultant du déplacement de médicaments se liant fortement aux protéines.
Interactions médicament-médicament
L’administration concomitante de thalidomide (100 mg, 1 fois par jour, durant 14 jours, puis 200 mg par la suite) avec l’acide zolédronique (4 mg administrés en une perfusion de 15 minutes) au cours d’une étude de phase III n’a pas modifié de façon significative la pharmacocinétique de l’acide zolédronique ni la clairance de la créatinine chez les patients atteints d’un myélome multiple.
La prudence s’impose lorsque l’acide zolédronique est pris en concomitance avec d’autres médicaments susceptibles d’avoir des effets néphrotoxiques (voir MISES EN GARDE ET PRÉCAUTIONS, Généralités, Interactions médicamenteuses).
La prudence est de mise lorsque l’acide zolédronique est administré en concomitance avec un aminoside, de la calcitonine ou un diurétique de l’anse, étant donné que ces agents peuvent avoir des effets additifs sur le risque d’hypocalcémie (voir MISES EN GARDE ET PRÉCAUTIONS, Généralités, Interactions médicamenteuses).
Une interaction entre l’acide zolédronique et des agents antiangiogenèse utilisés en concomitance a été établie dans certains cas d’ostéonécrose de la mâchoire. Certaines analyses rétrospectives ont révélé que le risque d’ostéonécrose de la mâchoire augmente chez les patients traités par des bisphosphonates en concomitance avec des agents antiangiogenèse.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
On doit vérifier la fonction rénale de tous les patients avant l’administration de chaque dose d’ACIDE ZOLÉDRONIQUE pour INJECTION. En présence d’insuffisance rénale légère ou modérée, il convient de réduire la dose (voir POSOLOGIE ET ADMINISTRATION, Dose recommandée et ajustement posologique). L’emploi d’ACIDE ZOLÉDRONIQUE pour INJECTION n’est pas recommandé chez les patients atteints d’insuffisance rénale grave (voir MISES EN GARDE ET PRÉCAUTIONS, l’encadré Mises en garde et précautions importantes, et Populations particulières, Insuffisance rénale).
Il importe de mesurer le taux sérique de calcium avant l’administration de chaque dose d’ACIDE ZOLÉDRONIQUE pour INJECTION. L’ACIDE ZOLÉDRONIQUE pour INJECTION est contre-indiqué chez les patients dont l’hypocalcémie est non corrigée au moment de la perfusion (voir CONTRE-INDICATIONS).
Les patients doivent être bien hydratés avant et après l’administration d’ACIDE ZOLÉDRONIQUE pour INJECTION.
Insuffisance rénale
L’ACIDE ZOLÉDRONIQUE pour INJECTION est excrété exclusivement par les reins, aussi le risque d’effets indésirables peut être plus élevé chez les patients dont la fonction rénale est altérée.
L’acide zolédronique n’a pas été testé chez les patients souffrant d’insuffisance rénale grave (définie au cours des essais cliniques par une créatinine sérique > 400 µmol/L ou > 4,5 mg/dL chez les patients atteints d’hypercalcémie d’origine tumorale et une créatinine sérique > 265 µmol/L ou 3,0 mg/dL chez les patients porteurs de métastases osseuses associées à des tumeurs solides et de lésions ostéolytiques associées au myélome multiple; caractérisée au cours des études de pharmacocinétique par une clairance de la créatinine < 30 mL/min au départ). C’est pourquoi on n’en recommande pas l’utilisation chez cette population de patients (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et affections particulières).
Insuffisance hépatique
Étant donné qu’on ne dispose que de données cliniques limitées concernant les insuffisants hépatiques, on ne peut pas formuler de recommandations posologiques pour cette population de patients.
Dose recommandée et ajustement posologique
Hypercalcémie d’origine tumorale
La dose d’ACIDE ZOLÉDRONIQUE pour INJECTION recommandée pour le traitement de l’hypercalcémie (concentration de calcium sérique ajustée en fonction de l’albumine ≥ 3,0 mmol/L [12 mg/dL]) est de 4 mg administrés en une seule perfusion intraveineuse d’une durée d’au moins 15 minutes après réhydratation du patient selon les mesures standard.
Concentration de calcium sérique corrigée en fonction de l’albumine (Cac, mmol/L) = Cat + 0,02 (médiane de l’éventail du taux d’albumine – albumine mesurée).
On recommande de stimuler l’excrétion rénale de l’excédent de calcium avant d’amorcer le traitement par l’ACIDE ZOLÉDRONIQUE pour INJECTION, en rétablissant et en maintenant un équilibre liquidien et un débit urinaire suffisants.
Les patients qui présentent initialement une réponse complète ou partielle à l’ACIDE ZOLÉDRONIQUE pour INJECTION peuvent recevoir une dose additionnelle de 4 mg si la calcémie ne revient pas à la normale ou ne demeure pas normale après le traitement initial, mais aucune étude prospective n’a évalué l’efficacité et l’innocuité d’un second traitement par l’acide zolédronique à 4 mg chez les patients atteints d’hypercalcémie d’origine tumorale. On recommande d’attendre au moins une semaine avant de répéter le traitement pour permettre une réponse complète à la dose initiale. De plus, seuls les patients pouvant tolérer le protocole courant de réhydratation (qui consiste à administrer de 3 à 5 L de liquide par jour en concomitance avec plus de 400 mEq de chlorure de sodium par jour) peuvent être traités de nouveau. Chez les patients ayant besoin d’une reprise de traitement, l’azote uréique du sang et la créatininémie, de même que le risque de détérioration de la fonction rénale, doivent être évalués avant toute nouvelle administration (voir MISES EN GARDE ET PRÉCAUTIONS).
Ajustement posologique : Insuffisance rénale légère ou modérée
Il n’est pas recommandé de réduire la dose dans les cas d’hypercalcémie d’origine tumorale s’accompagnant d’insuffisance rénale légère ou modérée.
Métastases osseuses associées aux tumeurs solides et lésions ostéolytiques associées au myélome multiple
La dose d’ACIDE ZOLÉDRONIQUE pour INJECTION recommandée dans le traitement des patients présentant des lésions osseuses métastatiques documentées découlant de tumeurs solides et dans celui des patients présentant des lésions ostéolytiques associées au myélome multiple dont la ClCr est > 60 mL/min est de 4 mg administrés en une seule perfusion intraveineuse d’une durée d’au moins 15 minutes toutes les 3 ou 4 semaines. Les patients devant suivre un traitement antinéoplasique doivent recevoir l’ACIDE ZOLÉDRONIQUE pour INJECTION avant ou après ce traitement. Les patients devront prendre chaque jour un supplément de calcium de 500 mg ainsi qu’une multivitamine contenant au moins 400 UI de vitamine D, tous deux par voie orale. Dans le cas des patients qui ont des antécédents d’hypercalcémie ou chez qui une hypercalcémie se déclare durant le traitement par les suppléments de calcium et de vitamine D, on conseille de mettre fin à la prise du calcium et de la vitamine D.
L’acide zolédronique a été utilisé en association avec le cyclophosphamide, la doxorubicine, le paclitaxel, l’anastrozole, le melphalan et le tamoxifène. On l’a également administré, mais moins souvent, avec le docetaxel, le dexaméthasone, la prednisone, le carboplatine, le létrozole, la vinorelbine, le cisplatine et la gemcitabine.
Ajustement posologique : Insuffisance rénale légère ou modérée
Lors des essais cliniques, on a constaté que l’administration d’acide zolédronique chez des patients présentant des métastases osseuses découlant de tumeurs solides ou des lésions ostéolytiques associées au myélome multiple comportait un risque de détérioration de la fonction rénale plus grand en présence d’insuffisance rénale légère ou modérée que dans le cas où les sujets jouissaient d’une fonction rénale normale. Par conséquent, s’il faut administrer l’ACIDE ZOLÉDRONIQUE pour INJECTION en présence d’insuffisance rénale légère ou modérée (ClCr initiale de 30 à 60 mL/min), il convient de réduire la dose. Les recommandations posologiques suivantes s’appuient sur les résultats des études de pharmacocinétique. Cela dit, aucun essai clinique prospectif n’a évalué l’efficacité ni l’innocuité d’un tel ajustement posologique.
Le tableau ci-après indique les doses initiales d’ACIDE ZOLÉDRONIQUE pour INJECTION recommandées chez les patients dont la fonction rénale est compromise (insuffisance rénale légère ou modérée). Établies d’après des données pharmacocinétiques, ces doses ont été calculées de sorte que l’ASC obtenue chez ces patients soit identique à celle qu’on observe chez les patients ayant une ClCr de 75 mL/min (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et affections particulières, Insuffisance rénale). La clairance de la créatinine est calculée à l’aide de la formule de Cockcroft-Gault†.
† ClCr (mL/min) = 1,2 [140 − âge (années)] × [poids corporel total (kg)] {× 0,85 chez les femmes} créatinine sérique (µmol/L)
| Clairance de la créatinine au départ (mL/min) | ACIDE ZOLÉDRONIQUE pour INJECTION Dose recommandée‡ |
| > 60 | 4,0 mg |
| 50 – 60 | 3,5 mg |
| 40 – 49 | 3,3 mg |
| 30 – 39 | 3,0 mg |
‡ Doses calculées en fonction d’une ASC cible de 0,66 mg•h/L (ClCr = 75 mL/min).
Durant le traitement, la créatininémie doit être mesurée avant chaque dose d’ACIDE ZOLÉDRONIQUE pour INJECTION et, en cas de détérioration de la fonction rénale, le traitement doit être suspendu. Lors des études cliniques, la détérioration de la fonction rénale a été définie comme suit :
Chez les patients présentant un taux de créatinine normal au départ (< 123 μmol/L ou
< 1,4 mg/dL) : augmentation de 44 μmol/L ou 0,5 mg/dL;
Chez les patients présentant un taux de créatinine anormal au départ (> 123 μmol/L ou
> 1,4 mg/dL) : augmentation de 88 μmol/L ou 1,0 mg/dL.
Lors des études cliniques, l’administration de l’acide zolédronique n’a été reprise qu’à partir du moment où la créatininémie est retournée à plus ou moins 10 % de la valeur initiale. La dose d’ACIDE ZOLÉDRONIQUE pour INJECTION utilisée lors de la poursuite du traitement doit être la même que celle qui était administrée au moment où celui-ci a été interrompu.
La fonction rénale doit faire l’objet d’une surveillance appropriée durant le traitement par l’ACIDE ZOLÉDRONIQUE pour INJECTION. Les patients qui présentent des signes de détérioration de la fonction rénale doivent faire l’objet d’une évaluation appropriée, et il faut se demander si les bienfaits potentiels du traitement surpassent les risques éventuels.
Administration
Dilution
Mode de préparation
ACIDE ZOLÉDRONIQUE pour INJECTION sous forme de concentré
Les fioles de concentré d’ACIDE ZOLÉDRONIQUE pour INJECTION renferment une quantité supplémentaire de solution, afin qu’il soit possible de prélever 5 mL de concentré (équivalant à 4 mg d’acide zolédronique pour injection). Le contenu des fioles doit être prélevé au moyen d’une seringue stérile, après quoi le concentré doit être dilué immédiatement dans 100 mL de chlorure de sodium injectable USP stérile à 0,9 % p/v ou de dextrose injectable USP stérile à 5 % p/v. Afin d’éviter toute injection accidentelle du concentré, on recommande de ne pas conserver le concentré non dilué dans une seringue. Jeter toute portion inutilisée de concentré d’ACIDE ZOLÉDRONIQUE pour INJECTION.
Doses réduites pour les patients dont la ClCr initiale est ≤ 60 mL/min : Sur les 5 mL, prélever le volume approprié de concentré d’ACIDE ZOLÉDRONIQUE pour INJECTION en suivant les directives ci-dessous :
- 4,4 mL pour une dose de 3,5 mg
- 4,1 mL pour une dose de 3,3 mg
- 3,8 mL pour une dose de 3,0 mg
Diluer la quantité de concentré prélevée dans 100 mL de chlorure de sodium injectable USP stérile à 0,9 % p/v ou de dextrose injectable USP stérile à 5 % p/v. Cette dose doit être administrée en une seule perfusion intraveineuse d’une durée d’au moins 15 minutes.
Incompatibilité
L’ACIDE ZOLÉDRONIQUE pour INJECTION ne doit pas être mélangé à des solutions injectables contenant du calcium ou d’autres cations bivalents, comme le lactate de Ringer, ni être mis en contact avec elles et il doit être administré par perfusion unique d’une durée d’au moins 15 minutes dans une tubulure indépendante de tout autre agent.
Aucune incompatibilité n’a été observée avec l’ACIDE ZOLÉDRONIQUE pour INJECTION lors d’études au cours desquelles on en a vérifié le potentiel avec des bouteilles de verre, de même qu’avec plusieurs types de poches et de tubulures pour perfusion en chlorure de polyvinyle, en polyéthylène ou en polypropylène (contenant une solution de chlorure de sodium à 0,9 % p/v ou de glucose à 5 % p/v).
Stabilité des solutions diluées d’ACIDE ZOLÉDRONIQUE pour INJECTION
Après sa dilution dans des conditions aseptiques, il est préférable d’utiliser immédiatement le produit. Si elle n’est pas administrée immédiatement après la dilution, la solution doit être conservée à la température ambiante, à l’abri des rayons directs du soleil, ou à une température de 2 °C à 8 °C, afin d’en préserver l’intégrité microbiologique. Si elle est réfrigérée, la solution doit être ramenée à la température ambiante avant d’être administrée. L’intervalle de temps entre la dilution et la fin de la perfusion ne doit pas dépasser 24 heures, ce qui comprend la période pendant laquelle la solution est conservée à la température ambiante ou à une température de 2 °C à 8 °C. Jeter toute solution inutilisée 24 heures après sa préparation.
Pour l’administration parentérale de l’ACIDE ZOLÉDRONIQUE pour INJECTION, il est recommandé d’utiliser strictement la voie intraveineuse.
Remarque : Avant d’administrer un produit pour usage parentéral, il faut vérifier, dans la mesure où le contenant le permet, si la solution contient des particules en suspension ou si elle a changé de couleur.
Conserver le concentré d’ACIDE ZOLÉDRONIQUE pour INJECTION à la température ambiante (entre 15 °C et 30 °C). Il faut le garder à l’abri des rayons directs du soleil durant l’entreposage, la dilution ou l’administration au patient. Laisser la fiole dans sa boîte d’origine jusqu’au moment de l’emploi. La solution est stable quand elle est diluée et administrée au patient dans les conditions d’éclairage normales qu’on trouve généralement en milieu hospitalier ou clinique.
SURDOSAGE
| Pour connaître les mesures à prendre en cas de surdosage présumé, communiquez avec le centre | ||
| antipoison de votre région. |
L’expérience clinique relative au surdosage aigu d’acide zolédronique est limitée. Deux patients ont reçu par erreur 32 mg d’acide zolédronique sur une période de 5 minutes. Ni l’un ni l’autre n’ont présenté de signe clinique ou biochimique d’intoxication. En cas d’hypocalcémie pertinente du point de vue clinique, administrer du gluconate de calcium intraveineux pour corriger la situation.
Lors d’une étude ouverte sur l’administration de l’acide zolédronique à 4 mg chez des patientes atteintes d’un cancer du sein, une femme a reçu par erreur une dose unique de 48 mg d’acide zolédronique. Deux jours après l’administration de cette dose excessive, la patiente a présenté un épisode unique d’hyperthermie (38 °C), qui s’est résolu à l’arrêt du traitement. Tous les autres paramètres évalués étaient normaux, et la patiente a obtenu son congé sept jours après le surdosage.
Un patient ayant un lymphome non hodgkinien a reçu 4 mg d’acide zolédronique par jour pendant 4 journées consécutives, soit une dose totale de 16 mg. Le patient a présenté une paresthésie, et des résultats anormaux des épreuves fonctionnelles hépatiques — entre autres une augmentation de la gamma-glutamyl-transférase (de près de 100 U/L; la valeur exacte est inconnue) — ont été observés. On ignore ce qui lui est arrivé par la suite.
Les patients qui ont reçu des doses plus élevées que celles qui sont recommandées doivent faire l’objet d’une surveillance étroite, car des cas d’atteinte de la fonction rénale (entre autres l’insuffisance rénale) et de perturbation des électrolytes sériques (y compris du calcium, du phosphore et du magnésium) ont été observés.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
La principale action pharmacologique de l’acide zolédronique est l’inhibition de la résorption osseuse. Bien qu’on ne comprenne pas complètement le mécanisme par lequel la résorption osseuse est inhibée, on croit que plusieurs facteurs contribuent à l’action du médicament. L’acide zolédronique s’accumule dans le tissu osseux, où il bloque la résorption de l’os minéralisé et du cartilage. Le rapport in vitro entre l’inhibition de la résorption osseuse — effet souhaité de l’acide zolédronique — et les effets indésirables de cet agent sur la minéralisation de l’os est très élevé. In vitro, l’acide zolédronique inhibe l’activité ostéoclastique et induit l’apoptose des ostéoclastes d’une part, tandis que, d’autre part, il diminue la formation des ostéoclastes et leur mobilisation dans le tissu osseux. L’acide zolédronique inhibe l’hyperactivité ostéoclastique ainsi que la résorption osseuse accélérée provoquées par divers facteurs stimulants d’origine tumorale. Lors d’études à long terme menées chez l’animal, l’administration de doses d’acide zolédronique comparables à celles que l’on recommande pour le traitement de l’hypercalcémie a produit une inhibition de la résorption osseuse sans nuire à la formation de l’os ni à sa minéralisation ou à ses propriétés mécaniques.
En plus d’inhiber la résorption osseuse ostéoclastique, l’acide zolédronique a des effets antitumoraux directs sur des cellules humaines de myélome et de cancer du sein mises en culture, inhibant leur prolifération et induisant leur apoptose. L’acide zolédronique inhibe également la prolifération in vitro de cellules endothéliales humaines et est antiangiogénique dans des modèles animaux de tumeurs. In vitro, l’acide zolédronique réduit l’envahissement de la matrice extracellulaire par des cellules humaines de cancer du sein.
Selon certaines données précliniques, à faible concentration micromolaire, l’acide zolédronique exerce in vitro une action cytostatique et proapoptotique à l’endroit de diverses lignées de cellules cancéreuses humaines (cancers du sein, de la prostate, du poumon, de la vessie et myélome). Cette efficacité antitumorale peut être accrue par l’emploi concomitant d’autres agents anticancéreux. Les données précliniques suggèrent également que l’acide zolédronique exerce un effet antiprolifératif à l’endroit des ostéoblastes fœtaux humains et qu’il en favorise la différenciation, propriété qui pourrait se révéler pertinente dans le traitement des métastases osseuses associées au cancer de la prostate. L’acide zolédronique, a-t-on montré, inhibe in vitro la prolifération des cellules endothéliales humaines et exerce une action antiangiogénique in vivo. Des modèles précliniques de cancer ont permis de montrer qu’en concentrations picomolaires, l’acide zolédronique inhibe l’envahissement de la matrice extracellulaire par des cellules tumorales.
Pharmacodynamie
Des essais cliniques sur l’hypercalcémie d’origine tumorale ont montré que l’effet de l’acide zolédronique se caractérise par une diminution de la calcémie et de l’excrétion urinaire du calcium. Après 4 jours, le pourcentage de patients chez qui la calcémie s’était normalisée était plus élevé dans les groupes ayant reçu l’acide zolédronique à 4 mg et à 8 mg (respectivement 45 % et 56 %) que dans le groupe ayant reçu 90 mg de pamidronate (33 %).
Hypercalcémie d’origine tumorale
L’hypercalcémie d’origine tumorale, ou « hypercalcémie maligne », et le cancer métastatique des os se caractérisent, sur le plan physiopathologique, par une hyperactivité ostéoclastique donnant lieu à une résorption osseuse excessive. La libération excessive de calcium dans le sang consécutive à la résorption osseuse entraîne une polyurie et des troubles gastro-intestinaux accompagnés d’une déshydratation progressive et d’une diminution du taux de filtration glomérulaire. S’ensuit alors une augmentation de la résorption rénale du calcium, d’où une hypercalcémie générale qui s’aggrave progressivement. Il est donc essentiel, pour prendre en charge l’hypercalcémie, de corriger la résorption osseuse excessive et de réhydrater le patient par un apport liquidien suffisant.
La plupart des cas d’hypercalcémie d’origine tumorale s’observent chez les patients souffrant d’un cancer du sein, d’un épithélioma épidermoïde des poumons, de la tête et du cou, d’un hypernéphrome et de certains cancers hématologiques tels le myélome multiple et certains lymphomes. En outre, l’hypercalcémie représente une complication métabolique fréquente de certains cancers moins courants, notamment les tumeurs intestinales sécrétant le peptide vasoactif et les cholangiomes. Les patients souffrant d’hypercalcémie d’origine tumorale peuvent généralement être répartis en deux groupes, selon le mécanisme physiopathologique en cause.
Dans l’hypercalcémie d’origine humorale, l’activation des ostéoclastes et la stimulation de la résorption osseuse sont dues à des facteurs élaborés par la tumeur (p. ex. la protéine apparentée à la parathormone) dans la circulation générale. L’hypercalcémie d’origine humorale survient habituellement dans les cas d’épithélioma épidermoïde des poumons, de la tête et du cou ou de cancers génito-urinaires tels que l’hypernéphrome ou le cancer des ovaires. Chez ces patients, les métastases osseuses peuvent être très peu nombreuses, voire inexistantes.
L’envahissement étendu du tissu osseux par des cellules tumorales peut également entraîner une hypercalcémie en raison de substances libérées localement par la tumeur, substances qui stimulent la résorption osseuse ostéoclastique. Les tumeurs souvent associées à une hypercalcémie locale comprennent le cancer du sein et le myélome multiple.
Le taux sérique de calcium total ne reflète pas toujours la gravité de l’hypercalcémie lorsque celle-ci est d’origine tumorale, car il existe souvent une hypoalbuminémie concomitante. Dans l’idéal, le diagnostic de l’hypercalcémie et la surveillance de son évolution devraient reposer sur la mesure des taux de calcium ionisé, mais dans bon nombre de situations cliniques, ces données sont longues ou difficiles à obtenir. Par conséquent, au lieu de mesurer le calcium ionisé, on utilise souvent la calcémie totale, que l’on corrige en fonction du taux d’albumine. Plusieurs nomogrammes peuvent être utilisés à cette fin (voir POSOLOGIE ET ADMINISTRATION).
Métastases osseuses associées aux tumeurs solides et lésions ostéolytiques associées au myélome multiple
Les lésions osseuses ostéolytiques et les métastases s’observent souvent chez les patients qui sont atteints d’un myélome multiple, d’un cancer du sein, d’un cancer du poumon non à petites cellules ou d’un hypernéphrome, ou encore qui présentent d’autres types de tumeurs solides. Les lésions osseuses associées aux métastases provoquées par le cancer de la prostate sont habituellement de type ostéoblastique, contrairement à celles qui sont associées à d’autres carcinomes, qui sont habituellement ostéolytiques ou à la fois ostéolytiques et ostéoblastiques. L’adénocarcinome de la prostate se propage le plus souvent dans les régions bien vascularisées du squelette, comme la colonne vertébrale, les côtes, le crâne et les extrémités proximales des os longs. On pense depuis longtemps que les cellules du cancer de la prostate accèdent à la colonne vertébrale et aux côtes par l’intermédiaire du plexus veineux de Batson, un réseau de basse tension et de haut volume de veines vertébrales qui rejoignent les veines intercostales.
Chez les patients qui présentent des signes de destruction squelettique d’origine ostéolytique et ostéoblastique, ces altérations osseuses peuvent provoquer des douleurs osseuses intenses dont le soulagement symptomatique nécessite la radiothérapie et/ou l’administration d’analgésiques narcotiques. Ces altérations peuvent également causer des fractures osseuses pathologiques du squelette axial et du squelette appendiculaire. Les fractures du squelette axial atteignant les corps vertébraux peuvent provoquer une compression médullaire ou un collapsus des vertèbres, entraînant des complications neurologiques importantes. Des épisodes d’hypercalcémie peuvent également survenir.
Pharmacocinétique
Résumé : Des perfusions uniques ou multiples de 2, 4, 8 ou 16 mg d’acide zolédronique d’une durée de 5 ou de 15 minutes ont été administrées tous les 28 jours à 64 patients atteints d’un cancer et présentant des métastases osseuses. La diminution de la concentration plasmatique de l’acide zolédronique après la perfusion cadre avec un processus triphasique. En effet, on observe d’abord une baisse rapide des concentrations maximales de fin de perfusion, lesquelles, après 24 heures, sont désormais < 1 % de la Cmax, ce qui se traduit par une demi-vie alpha (t½α) de 0,24 heure et une demi-vie bêta (t½β) de 1,87 heure correspondant aux phases initiales de l’élimination du médicament. Par la suite, on observe de très faibles concentrations plasmatiques qui se maintiennent durant une longue période, soit du 2e au 28e jour après la perfusion, donnant une demi-vie terminale (t½γ) de 146 heures. L’aire sous la courbe de la concentration plasmatique en fonction du temps (ASC0-24 h) de l’acide zolédronique présente une relation linéaire avec la dose. L’accumulation d’acide zolédronique après un schéma posologique de 3 cycles de traitement tous les 28 jours est faible, le ratio moyen de l’ASC0-24 h des 2e et 3e cycles par rapport à l’ASC0-24 h du 1er cycle étant respectivement de 1,13 ± 0,30 et de 1,16 ± 0,36.
Distribution : Des études in vitro et ex vivo ont démontré que l’acide zolédronique possède une faible affinité pour les composantes cellulaires du sang humain (rapport moyen entre les concentrations sanguine et plasmatique de 0,59 pour des concentrations comprises entre 30 ng/mL et 5000 ng/mL), ainsi qu’une faible liaison aux protéines plasmatiques humaines (sa fraction libre variant de 60 % après l’administration d’une dose de 2 ng/mL à 77 % après celle d’une dose de 2000 ng/mL).
Biotransformation/métabolisme : L’acide zolédronique n’inhibe pas les enzymes du cytochrome P450 humain in vitro. Il ne subit pas de biotransformation non plus.
Excrétion : Lors d’études menées chez l’animal, moins de 3 % de la dose administrée par voie intraveineuse s’est retrouvée dans les fèces, le reste ayant été soit récupéré dans l’urine, soit absorbé par les os, ce qui indique que le médicament est éliminé tel quel par voie rénale. Après administration d’une dose intraveineuse de 20 nCi d’acide zolédronique marqué au 14C à un patient cancéreux présentant des métastases osseuses, la radioactivité excrétée dans l’urine ne provenait que du médicament inchangé.
La quantité de médicament récupérée dans l’urine dans les 24 heures suivant l’administration du produit chez 64 patients cancéreux présentant des métastases osseuses s’élevait en moyenne à 39 ± 16 % (± ÉT) de la dose administrée. Seules des traces de médicament ont été retrouvées dans l’urine après le 2e jour. Le pourcentage cumulatif de médicament excrété dans l’urine durant la période allant de 0 à 24 heures était indépendant de la dose. La fraction de médicament non récupérée dans l’urine entre 0 et 24 heures, qui représente, croit-on, le médicament fixé au tissu osseux, est lentement libérée dans la circulation générale, ce qui explique la longue période de faibles concentrations plasmatiques observée entre le 2e et le 28e jour après l’administration. La ClCr0-24 h moyenne de l’acide zolédronique est de 3,7 ± 2,0 L/h (± ÉT).
Linéarité ou non-linéarité du comportement : La clairance de l’acide zolédronique est raisonnablement indépendante de la dose et des variables démographiques, le poids corporel, le sexe et la race exerçant sur la clairance des effets se situant dans les limites de la variabilité observée entre les patients, laquelle s’est établie à 36 %.
L’augmentation de la durée de la perfusion, qui est passée de 5 à 15 minutes, a entraîné une diminution de 30 % de la concentration d’acide zolédronique en fin de perfusion, mais elle n’a pas eu d’effet sur l’aire sous la courbe de la concentration plasmatique en fonction du temps.
Populations et affections particulières
On ne possède pas de données pharmacocinétiques chez les patients atteints d’hypercalcémie.
Enfants : On ne possède pas de données pharmacocinétiques chez les enfants (voir MISES EN GARDE ET PRÉCAUTIONS).
Personnes âgées : L’âge n’a pas eu d’incidence sur la pharmacocinétique de l’acide zolédronique chez des patients de 38 à 84 ans atteints d’un cancer avec métastases osseuses.
Race : La pharmacocinétique de l’acide zolédronique administré à raison de 2, 4 et 8 mg a été évaluée dans le cadre d’une étude de phase I menée chez des patientes japonaises atteintes d’un cancer avec métastases osseuses.
À la suite de l’administration intraveineuse d’une dose unique d’acide zolédronique (perfusion de 4 mg sur 15 minutes), l’absorption générale observée chez les Japonaises était substantiellement plus élevée (de 47 % en ce qui a trait à l’ASC0-24 h et de 39 % pour la Cmax) que celle qui a été observée chez les patientes nord-américaines (voir le tableau ci-dessous). Par contre, d’après les données limitées dont on dispose (n = 4 dans le cas de l’ASC et 1 dans celui de la Cmax), l’absorption du médicament chez les hommes japonais s’est révélée comparable à celle qu’on observe dans la population nord-américaine.
Comparaison de la pharmacocinétique de l’acide zolédronique dans les populations japonaise et nord-américaine
(moyenne ± écart-type)
Japon Amérique du Nord Femmes (n = 14) Hommes (n = 4 ou 1) Femmes (n = 16) Hommes (n = 29) ASC0-24 h (ng•h/mL) 154 ± 38 118 ± 40 114 ± 22 100 ± 32 Cmax (ng•h/mL) 111 ± 22 64 87 ± 20 77 ± 28
Insuffisance hépatique : On ne possède pas de données pharmacocinétiques chez les patients souffrant d’insuffisance hépatique. Toutefois, comme l’acide zolédronique n’est pas éliminé par le foie, il est possible que l’insuffisance hépatique n’ait pas d’incidence sur sa pharmacocinétique.
Insuffisance rénale : On possède des données pharmacocinétiques limitées sur l’emploi de l’acide zolédronique chez les patients atteints d’insuffisance rénale grave (ClCr < 30 mL/min). Les études pharmacocinétiques ont été menées chez des patients cancéreux (n = 64) représentatifs de la population clinique cible, c’est-à-dire des patients chez qui les paramètres de la fonction rénale se situaient principalement entre la normale et l’insuffisance modérée (ClCr = 84 ± 29 mL/min [± ÉT] en moyenne; intervalle allant de 22 à 143 mL/min). Chez ces 64 patients, la clairance rénale de l’acide zolédronique était en étroite corrélation avec la clairance de la créatinine, la première se chiffrant en moyenne à 75 ± 33 % (± ÉT) de la seconde. La clairance de la créatinine est calculée à l’aide de la formule de Cockcroft-Gault† (voir POSOLOGIE ET ADMINISTRATION).
† ClCr (mL/min) = 1,2 [140 − âge (années)] × [poids corporel total (kg)] {multiplier par 0,85 chez les femmes} créatinine sérique (µmol/L)
Par comparaison avec les valeurs observées chez les patients jouissant d’une fonction rénale normale (ClCr > 80 mL/min), l’ASC plasmatique a accusé une augmentation de 26 % à 36 % chez les patients atteints d’insuffisance rénale légère (ClCr de 50 à 80 mL/min), et de 27 % à 41 % chez les patients atteints d’insuffisance rénale modérée (ClCr de 30 à 50 mL/min). Cependant, aucune augmentation ultérieure de l’exposition générale n’a été observée consécutivement à l’administration de doses multiples chez les patients atteints d’insuffisance rénale (voir MISES EN GARDE ET PRÉCAUTIONS).
Le lien observé entre la clairance de l’acide zolédronique et la clairance de la créatinine dans la population traitée offre un algorithme pour calculer la réduction de la dose en présence d’insuffisance rénale. Ainsi on peut calculer la clairance générale (CL) de l’acide zolédronique chez un patient donné à partir de la clairance de l’acide zolédronique observée dans cette population et de la clairance de la créatinine du patient en question selon la formule suivante : CL (L/h) = 6,5 × (ClCr/90)0,4. Cette formule peut servir à prévoir l’ASC de l’acide zolédronique chez les patients traités, puisque CL = dose/ASC0-∞. Par suite de l’administration d’une dose de 4 mg d’acide zolédronique, l’ASC0-24 h moyenne observée chez les patients jouissant d’une fonction rénale normale s’élevait à 0,42 mg•h/L, et l’ASC0-∞ calculée chez un patient dont la ClCr était de 75 mL/min s’est établie à 0,66 mg•h/L.
ENTREPOSAGE ET STABILITÉ
Conserver le concentré d’ACIDE ZOLÉDRONIQUE pour INJECTION à la température ambiante (15 °C – 30 °C). Il faut le garder à l’abri des rayons directs du soleil durant l’entreposage, la dilution ou l’administration au patient. Laisser la fiole dans sa boîte d’origine jusqu’au moment de l’emploi. La solution est stable quand elle est diluée et administrée au patient dans les conditions d’éclairage normales qu’on trouve généralement en milieu hospitalier ou clinique.
Après sa dilution dans des conditions aseptiques, il est préférable d’utiliser immédiatement l’ACIDE ZOLÉDRONIQUE pour INJECTION. Si elle n’est pas administrée immédiatement après la dilution, la solution doit être conservée à la température ambiante, à l’abri des rayons directs du soleil, ou à une température de 2 °C à 8 °C, afin d’en préserver l’intégrité microbiologique. Si elle est réfrigérée, la solution doit être ramenée à la température ambiante avant d’être administrée. L’intervalle de temps entre la dilution et la fin de la perfusion ne doit pas dépasser 24 heures, ce qui comprend la période pendant laquelle la solution est conservée à la température ambiante ou à une température de 2 °C à 8 °C. Jeter toute solution inutilisée 24 heures après sa préparation. On ne doit utiliser la solution que si elle est claire, incolore et dépourvue de particules (voir POSOLOGIE ET ADMINISTRATION, Administration).
Ne pas utiliser la solution si elle est trouble, si elle contient des particules, si elle a changé de couleur ou si le contenant fuit.
L’ACIDE ZOLÉDRONIQUE pour INJECTION doit être gardé hors de la portée et de la vue des enfants et des animaux domestiques.
FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT
L’ACIDE ZOLÉDRONIQUE pour INJECTION est offert sous forme de concentré, en fioles de verre clair de type I de 5 mL USP (et/ou en fioles de plastique COP de 5 mL) et munies d’un bouchon en plastique scellé par un sceau d’aluminium.
Composition
Concentré d’ACIDE ZOLÉDRONIQUE pour INJECTION :
Chaque fiole de 5 mL de concentré d’ACIDE ZOLÉDRONIQUE pour INJECTION contient 4 mg d’acide zolédronique sous forme de concentré liquide stérile correspondant à 4,264 mg d’acide zolédronique monohydraté. Ingrédients inactifs : Chaque fiole renferme 220 mg de mannitol comme agent d’isotonicité, 24 mg de citrate de sodium dihydraté comme agent tampon ainsi que de l’eau pour injection.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination courante : Acide zolédronique
Dénomination systématique : Acide [1-hydroxy-2-(1H-imidazol-1-)éthylidène]
bisphosphonique
Formule moléculaire : C5H10N2O7P2 • H2O
Masse moléculaire : 290,11 g/mol
Formule développée :
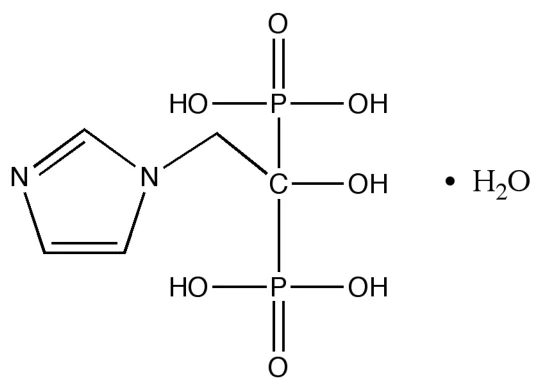
Propriétés physico-chimiques
Description : Poudre cristalline blanche.
Solubilité : Modérément soluble dans l’hydroxyde de sodium 0,1 N, légèrement soluble dans l’eau et l’acide chlorhydrique 0,1 N et pratiquement insoluble dans les solvants organiques.
pH : Le pH d’une solution à 0,7 % d’acide zolédronique dans de l’eau est d’environ 2,0.
ESSAIS CLINIQUES
Hypercalcémie tumorale
Les effets d’une perfusion de 4 mg d’acide zolédronique sur une période de 5 minutes ont été comparés avec ceux d’une perfusion de 90 mg de pamidronate sur 2 heures dans deux essais multicentriques identiques à répartition aléatoire, à double insu et à double placebo, menés chez des patients atteints d’hypercalcémie d’origine tumorale. Remarque : On a montré que l’administration d’acide zolédronique à raison de 4 mg sous forme de perfusion intraveineuse d’une durée de 5 minutes augmente le risque de néphrotoxicité (mis en évidence par une augmentation de la créatinine sérique), laquelle peut évoluer vers l’insuffisance rénale. Toutefois, on a montré aussi que la fréquence de néphrotoxicité et d’insuffisance rénale est plus faible lorsque ces 4 mg d’acide zolédronique sont administrés en une perfusion d’au moins 15 minutes (voir MISES EN GARDE ET PRÉCAUTIONS et POSOLOGIE ET ADMINISTRATION). Dans ces essais, l’hypercalcémie d’origine tumorale a été définie par une calcémie corrigée (CC) ≥ 12,0 mg/dL (3,00 mmol/L). Le paramètre d’efficacité principal était la proportion de patients ayant présenté une réponse complète, soit une diminution de la CC à ≤ 10,8 mg/dL (2,70 mmol/L) dans les 10 jours suivant la perfusion. Le traitement a été considéré comme efficace dans les cas où la limite inférieure de l’intervalle de confiance à 95 % pour la proportion de patients ayant obtenu une réponse complète était > 70 %. Cette condition a été réalisée dans le groupe sous acide zolédronique à 4 mg de chaque essai, mais non dans le groupe sous pamidronate à 90 mg. Afin de comparer les effets de l’acide zolédronique avec ceux du pamidronate, on a réuni les deux essais multicentriques sur l’hypercalcémie d’origine tumorale afin d’en analyser les résultats, conformément à ce que l’on avait prévu initialement. Les résultats montrent que, sur le plan statistique, le traitement par l’acide zolédronique à 4 mg s’est révélé supérieur au traitement par le pamidronate à 90 mg en ce qui à trait à la proportion de patients ayant obtenu une réponse complète les jours 7 et 10. En outre, la CC s’est normalisé plus rapidement dans le groupe de traitement par l’acide zolédronique à 4 mg (au jour 7).
Les taux de réponse observés figurent dans le tableau VI.
Tableau VI — Proportion de patients ayant obtenu une réponse complète – Études groupées sur l’hypercalcémie d’origine tumorale
| Jour 4 | Jour 7 | Jour 10 | |
| Acide zolédronique à 4 mg (N = 86) | 45,3 % ( 0,104) | 82,6 % (p = 0,005) | 88,4 % (p = 0,002) |
| Pamidronate à 90 mg (N = 99) | 33,3 % | 63,6 % | 69,7 % |
Valeurs de p par rapport au pamidronate à 90 mg, selon le test de Cochran, Mantel-Haenzel ajusté en fonction de la CC initiale.
D’autres paramètres, d’efficacité secondaire ceux-là, ont été évalués, à savoir le temps écoulé avant la survenue d’une rechute et la durée de la réponse complète. Le temps écoulé avant la rechute a été défini comme étant le nombre de jours écoulés entre la perfusion du médicament et l’obtention de la dernière CC ≤ 11,6 mg/dL (2,90 mmol/L). En l’absence de réponse complète, on a considéré que ce laps de temps s’établissait à 0 jour. La durée de la réponse complète a été définie comme le nombre de jours écoulés entre l’obtention de la réponse complète et l’obtention de la dernière CC ≤ 10,8 mg/dL (2,70 mmol/L). Les résultats indiquent que le temps de rechute a été statistiquement plus long dans le groupe traité par l’acide zolédronique à 4 mg que dans le groupe sous pamidronate.
Tableau VII — Paramètres d’efficacité secondaires – Études groupées sur l’hypercalcémie d’origine tumorale
| Acide zolédronique à 4 mg | Pamidronate à 90 mg | ||||
| N | Médiane (jours) | p | N | Médiane (jours) | |
| Temps de rechute | 86 | 30 | 0 | 99 | 17 |
Durée de la réponse complète | 76 | 32 | s.o. | 69 | 18 |
Valeurs de p par rapport au pamidronate à 90 mg, selon le modèle de régression de Cox, ajusté en fonction de la CC initiale.
S.O. : Sans objet – La durée de la réponse complète n’a pas été analysée dans le sous-groupe de patients ayant obtenu une réponse complète.
Métastases osseuses de tumeurs solides et lésions ostéolytiques du myélome multiple
Trois essais contrôlés avec répartition aléatoire portant sur l’emploi de l’acide zolédronique ont été effectués chez des patients présentant des métastases osseuses découlant de tumeurs solides et des lésions ostéolytiques associées au myélome multiple. La durée de traitement prévue lors des études principales s’établissait comme suit : 15 mois pour le cancer de la prostate ; 13 mois pour le cancer du sein et le myélome multiple et 9 mois pour le cancer du poumon et les autres types de tumeurs solides. En outre, chaque essai a fait l’objet d’une prolongation en vue de déterminer principalement l’innocuité d’une exposition à long terme à l’acide zolédronique. Ainsi, les patients ayant terminé avec succès la phase principale de l’étude ont eu le choix de poursuivre le traitement durant un total de 24 mois (cancer de la prostate), de 25 mois (cancer du sein et myélome multiple) ou de 21 mois (cancer du poumon et autres tumeurs solides). Dans le cas de l’étude sur le cancer du sein et le myélome multiple, ainsi que de l’étude sur le cancer du poumon et d’autres tumeurs solides, seules les données obtenues lors de la phase principale ont été utilisées pour l’évaluation de l’efficacité, car un pourcentage élevé de patients de ces groupes ont choisi de ne pas prendre part à la phase de prolongation.
Les études ont été modifiées à deux reprises en raison de toxicité rénale. La durée de perfusion de l’acide zolédronique a ainsi été portée de 5 à 15 minutes. Une fois la durée de perfusion prolongée chez tous les patients, mais tandis que se poursuivaient le traitement et le suivi, les patients faisant partie du groupe de traitement par l’acide zolédronique à 8 mg sont passés à la dose de 4 mg. Les patients qui avaient reçu la dose de 8 mg dès après la répartition aléatoire ont été exclus de ces analyses.
Les complications squelettiques, définies comme l’une des manifestations suivantes : fractures osseuses pathologiques (vertébrales ou non vertébrales), radiothérapie osseuse (incluant l’emploi de radio-isotopes), chirurgie des os ou compression médullaire et, dans le cas de l’essai sur le cancer de la prostate seulement, la modification du traitement antinéoplasique en raison de douleurs accrues, ont été évaluées dans chacune des études. Les analyses prévues comprenaient la proportion de patients présentant des complications squelettiques durant la phase principale de l’étude (paramètre d’efficacité principal), l’analyse des paramètres d’efficacité secondaire clés — dont le temps écoulé avant l’apparition de la première complication squelettique (c.-à-d. risque relatif d’apparition de la première complication squelettique, les cas de mortalité n’ayant pas été pris en considération [les cas de mortalité ont été censurés]) — ainsi que l’analyse de manifestations multiples. L’analyse des manifestations multiples a été réalisée à l’aide du modèle d’Andersen-Gill afin d’évaluer l’effet global de l’acide zolédronique sur la survenue des complications squelettiques. Cette analyse tient compte de toutes les manifestations cliniquement pertinentes présentées par les participants à l’étude ainsi que du nombre total de manifestations et de l’intervalle avant la survenue de chaque manifestation, à partir du moment de la répartition aléatoire. Cependant, les hypothèses requises pour cette analyse sont exigeantes, et il est difficile d’évaluer si les données y satisfont. Dans le cas de l’analyse des manifestations multiples, les manifestations s’étant produites de façon rapprochée ont été comptées comme une seule manifestation. La radiothérapie osseuse et les fractures pathologiques ont été les complications squelettiques les plus fréquentes.
Métastases osseuses dues au cancer de la prostate
Les effets de l’acide zolédronique dans la prévention des complications squelettiques chez des patients atteints d’un cancer de la prostate accompagné de métastases osseuses ont été comparés avec ceux d’un placebo dans le cadre étude de phase III à double insu et répartition aléatoire. Au total, 422 patients (214 sous acide zolédronique à 4 mg et 208 sous placebo) atteints d’une maladie osseuse métastatique due au cancer de la prostate et présentant un taux d’antigène prostatique spécifique (APS) à la hausse malgré l’hormonothérapie ont été répartis aléatoirement dans deux groupes de traitements, l’un devant recevoir 4 mg d’acide zolédronique par perfusion de 15 minutes, l’autre un placebo, toutes les 3 semaines. Le paramètre d’efficacité principal était la proportion de patients ayant présenté une complication squelettique au bout de 15 mois. Comme l’illustre la figure 1, la proportion de patients ayant présenté au moins une complication squelettique (33 % avec l’acide zolédronique à 4 mg contre 44 % avec le placebo ; p = 0,02) montre une supériorité statistiquement significative de l’acide zolédronique sur le placebo.
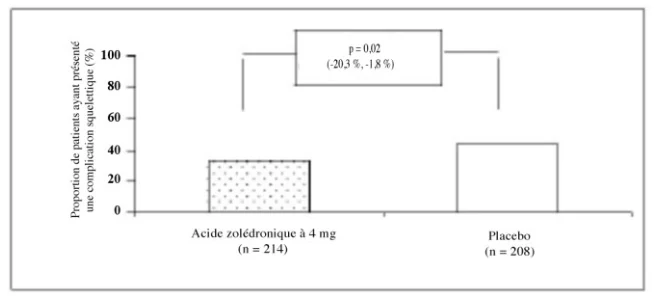
Figure 1. Proportion de patients ayant présenté une complication squelettique après 15 mois (cancer de la prostate).
L’acide zolédronique s’est révélé supérieur au placebo en ce qui concerne le temps écoulé avant l’apparition de la première complication squelettique à 15 mois (risque relatif de 0,67 ; IC95 % : 0,49, 0,91 ; temps médian de 321 jours pour le placebo p/r à temps médian non atteint pour l’acide zolédronique à 4 mg). En ce qui a trait au temps écoulé avant la survenue d’une fracture, l’acide zolédronique s’est également révélé statistiquement supérieur au placebo (p = 0,01).
De plus, parmi les 146 patients (81 sous acide zolédronique et 65 sous placebo) ayant terminé la phase principale de l’essai, 132 (74 patients sous acide zolédronique et 58 sous placebo) ont consenti à prendre part à la phase de prolongation, et 85 (49 patients sous acide zolédronique et 36 sous placebo) l’ont terminée. Après 24 mois, la proportion de patients ayant présenté au moins une complication squelettique (parmi tous les patients ayant été répartis aléatoirement au départ) était significativement moins élevée dans le groupe ayant reçu l’acide zolédronique à 4 mg que dans le groupe ayant pris le placebo (38 % contre 49 % respectivement ; p = 0,03). La valeur du paramètre p n’a été ajustée ni dans l’une ni dans l’autre analyse. L’analyse des manifestations multiples a montré que, durant l’étude et par comparaison avec les patients sous placebo, le risque de complications squelettiques a accusé une réduction globale de 36 % (risque relatif de 0,64 ; IC95 % : 0,485, 0,84 ; p = 0,002) chez les patients atteints d’un cancer de la prostate ayant reçu l’acide zolédronique à 4 mg. Les résultats obtenus pour les principaux paramètres d’efficacité secondaires sont présentés dans le tableau VIII.
Tableau VIII — Résultats obtenus pour les principaux paramètres d’efficacité secondaires
(phase principale + phase de prolongation) – Patients atteints d’un cancer de la prostate – Ensemble des CS
| Phase principale | Phase principale + phase de prolongation | |||
Acide zolédronique 4 mg | Placebo | Acide zolédronique 4 mg | Placebo | |
| N | 214 | 208 | 214 | 208 |
| Temps de survenue de la première CS | ||||
| Risque relatif (IC95 %) p/r au placebo | 0,67 (0,49 ; 0,91) | 0,68 (0,05, 0,91) | ||
| Temps de survenue médian de la première CS* (jours) | Non atteint | 321 | 488 | 321 |
| p† | 0,01 | 0,01 | ||
| Analyse des manifestations multiples | ||||
| Risque relatif (IC95 %) p/r au placebo | 0,64 (0,47, 0,87) | 0,64 (0,48, 0,84) | ||
| p† | 0,004 | 0,002 | ||
* Laps de temps médian écoulé avant l’apparition de la première complication squelettique, sans égard aux cas de mortalité (ces derniers ayant été censurés).
† Valeurs de p p/r au placebo selon le modèle de régression de Cox, après stratification en fonction de la présence ou de l’absence de métastases à distance lors du diagnostic initial.
CS = Complication squelettique
Métastases osseuses du cancer du sein et lésions ostéolytiques du myélome multiple
Le deuxième essai de phase III, mené à double insu après répartition aléatoire, avait pour objectif de démontrer l’efficacité comparable de l’acide zolédronique à 4 mg et du pamidronate à 90 mg. Au total, 1116 patients (561 sous acide zolédronique à 4 mg et 555 sous pamidronate à 90 mg) atteints d’un myélome multiple de stade III selon la classification de Durie-Salmon ou d’un cancer du sein de stade IV accompagnés d’au moins une lésion osseuse ont reçu, toutes les 3 ou 4 semaines, soit de l’acide zolédronique à 4 mg sous forme de perfusion intraveineuse de 15 minutes, soit du pamidronate à 90 mg en perfusion intraveineuse de deux heures. Le paramètre d’efficacité principal était la proportion de patients ayant présenté au moins une complication squelettique après 13 mois, proportion qui s’est établie à 44 % chez les patients sous acide zolédronique à 4 mg et à 46 % chez les patients sous pamidronate à 90 mg (p = 0,46) (Figure 2).
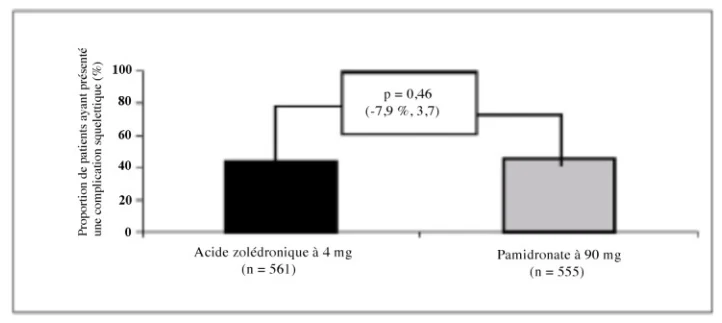
Figure 2. Proportion de patients ayant présenté une complication squelettique après 13 mois (cancer du sein et myélome multiple).
Une analyse de non-infériorité a montré que l’efficacité de l’acide zolédronique est comparable à celle du pamidronate eu égard à la proportion de patients ayant présenté une complication squelettique à 13 mois. En effet, aucune différence significative n’a été observée entre l’acide zolédronique et le pamidronate en ce qui concerne le temps écoulé avant l’apparition d’une première complication squelettique.
L’analyse des manifestations multiples a montré que, durant la phase principale de l’étude, le risque de complications squelettiques a accusé une réduction globale de 11,5 % (risque relatif de 0,88 ; IC95 % : 0,75, 1,05 ; p = 0,15) chez les patients atteints d’un cancer du sein ou d’un myélome multiple ayant reçu l’acide zolédronique à 4 mg plutôt que le pamidronate à 90 mg. Les résultats obtenus pour les principaux paramètres d’efficacité secondaires sont présentés dans le tableau IX.
Tableau IX — Résultats obtenus pour les paramètres d’efficacité secondaires clés (phase principale) – Patients atteints d’un cancer du sein ou d’un myélome multiple – Ensemble des CS
| Acide zolédronique à 4 mg | Pamidronate à 90 mg | |
| N | 561 | 555 |
| Temps de survenue de la première CS | ||
| Risque relatif (IC95 %) p/r au pamidronate à 90 mg | 0,91 (0,77 ; 1,09) | |
| Temps de survenue médian de la première CS* (jours) | 373 | 363 |
| p† | 0,32 | |
| Analyse des manifestations multiples | ||
| Risque relatif (IC95 %) p/r au pamidronate à 90 mg | 0,88 (0,75 ; 1,05) | |
| p† | 0,15 | |
* Laps de temps médian écoulé avant l’apparition de la première complication squelettique, sans égard aux cas de mortalité (ces derniers ayant été censurés). † Valeurs de p p/r au au pamidronate à 90 mg selon le modèle de régression de Cox, après stratification en fonction du type de cancer. CS = Complication squelettique | ||
D’autre part, parmi les 690 patients (353 sous acide zolédronique et 337 sous pamidronate) ayant terminé la phase principale de l’essai, 417 (212 patients sous acide zolédronique et 205 sous pamidronate) ont consenti à prendre part à la phase de prolongation ; 111 autres patients ont poursuivi le traitement par le pamidronate, administré en mode ouvert, traitement standard à cette période. Au total, 246 patients (123 sous acide zolédronique et 123 sous pamidronate) ont terminé la phase de prolongation, pour laquelle seules les données sur l’innocuité ont été rapportées (voir EFFETS INDÉSIRABLES).
Métastases osseuses du cancer du sein : essai contrôlé par placebo mené chez des Japonaises
L’acide zolédronique a également fait l’objet d’un essai clinique de phase III mené à double insu, avec répartition aléatoire et témoins placebos chez 228 patientes présentant des métastases osseuses documentées, attribuables au cancer du sein. Cet essai visait à évaluer l’effet de l’acide zolédronique sur le ratio des taux de complications squelettiques, calculé en fonction du nombre total de complications squelettiques (à l’exception de l’hypercalcémie et pondéré en fonction des antécédents de fracture), divisé par la période totale de risque. Réparties à parts égales dans les deux groupes, les patientes ont reçu les unes de l’acide zolédronique à 4 mg, les autres un placebo, toutes les 4 semaines durant 1 an.
Le ratio des taux de complications squelettiques après 1 an était de 0,61, ce qui indique que le traitement par l’acide zolédronique a réduit le taux de complications squelettiques de 39 % comparativement au placebo (p = 0,027). La proportion de patientes ayant eu au moins une complication squelettique (à l’exception de l’hypercalcémie) s’est élevée à 29,8 % dans le groupe sous acide zolédronique, par rapport à 49,6 % dans le groupe sous placebo (p = 0,003). À la fin de l’étude, le temps de survenue de la première complication squelettique n’avait pas atteint la valeur médiane dans le groupe sous acide zolédronique, et il était significativement plus long que celui observé avec le placebo (p = 0,007). Une analyse des manifestations multiples a montré que, par comparaison avec le placebo, l’acide zolédronique a réduit le risque de complications squelettiques de 41 % (risque relatif = 0,59, p = 0,019).
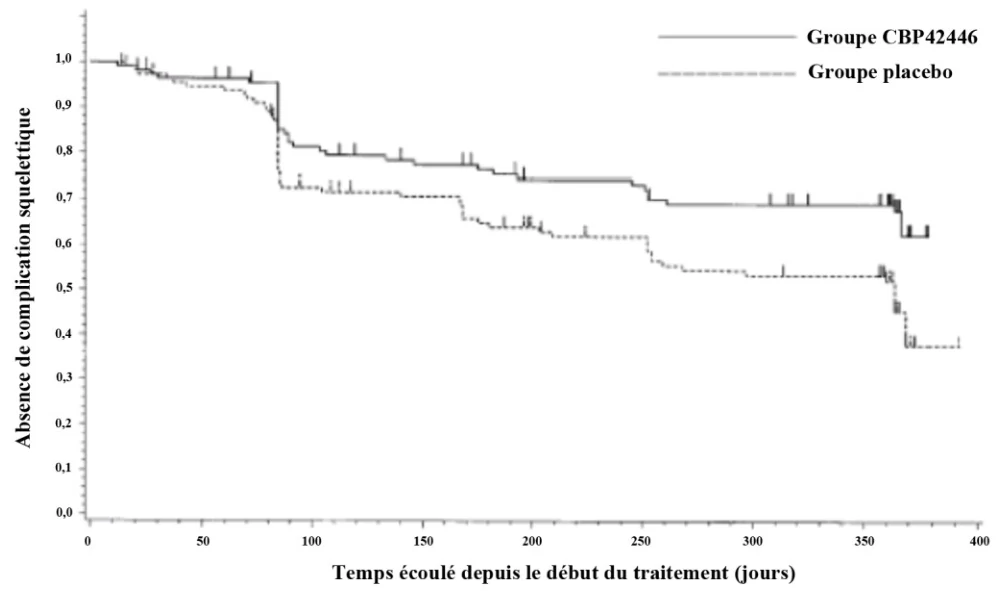
Figure 3. Temps écoulé avant la première complication squelettique (à l’exclusion de l’hypercalcémie d’origine tumorale).
Dans le groupe sous acide zolédronique, la réduction des scores de la douleur, par rapport aux valeurs initiales (mesurés à l’échelle BPI [Brief Pain Inventory]) s’est manifestée dès la 4e semaine et a été observée lors de chaque mesure subséquente durant l’étude, alors que dans le groupe sous placebo, le score n’a pas changé ou a augmenté par rapport aux valeurs initiales (Figure 4). L’acide zolédronique a inhibé davantage l’aggravation du score d’analgésie que le placebo. En outre, au moment de la dernière observation, 71,8 % des patients traités par l’acide zolédronique présentaient une amélioration (ou une absence de variation) du score à l’échelle de performance de l’ECOG (Eastern Cooperative Oncology Group), contre 63,1 % chez les patients du groupe sous placebo.
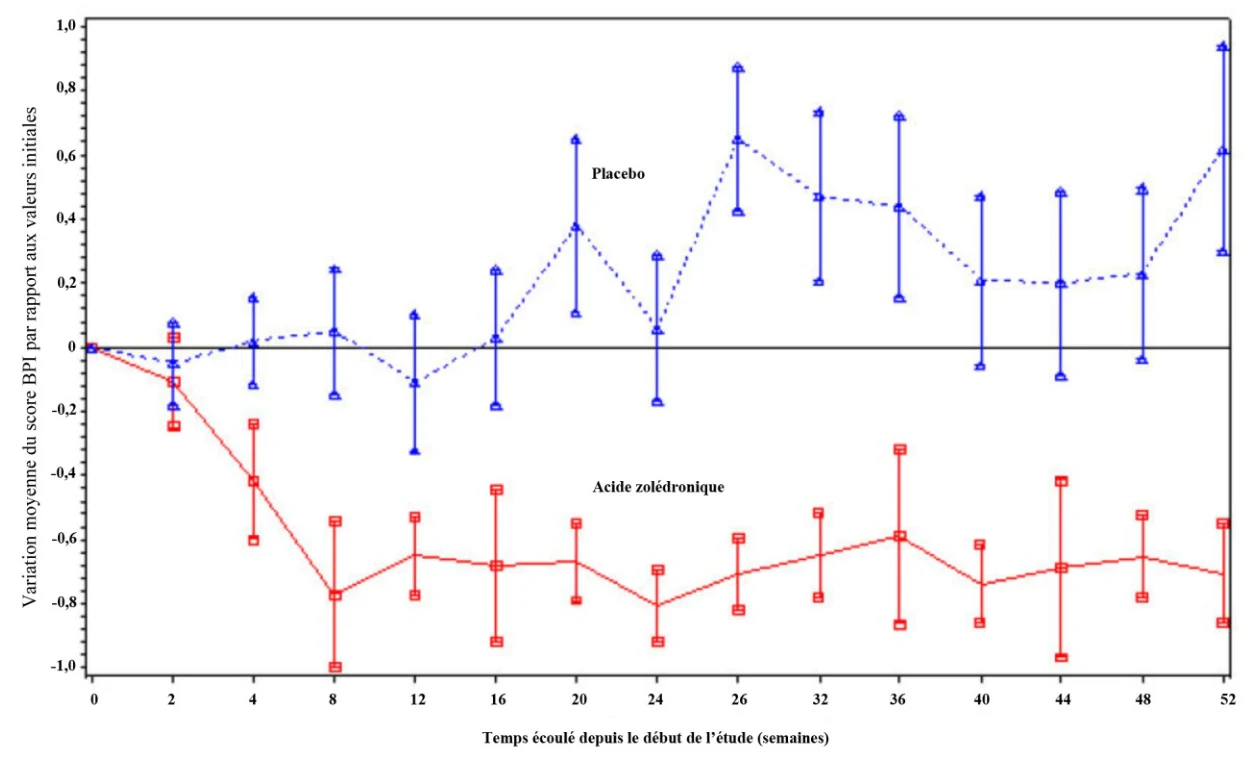
Figure 4. Variation moyenne, par rapport aux valeurs initiales, du score de la douleur BPI (Brief Pain Inventory) par groupe de traitement et en fonction du temps écoulé depuis le début de l’étude.
Métastases osseuses issues de tumeurs solides autres qu’un cancer du sein ou de la prostate
Un troisième essai de phase III, à double insu et répartition aléatoire, a été mené afin de comparer les effets de l’acide zolédronique avec ceux d’un placebo dans la prévention des complications squelettiques chez des patients porteurs de tumeurs solides autres qu’un cancer du sein ou de la prostate et accompagnées de métastases osseuses ostéolytiques ou mixtes. Pour être admis à l’essai, les patients devaient présenter au moins une métastase de type lytique. Au total, 257 patients ont reçu, après répartition aléatoire, l’acide zolédronique à 4 mg : 134 étaient atteints d’un cancer du poumon non à petites cellules (CPNPC) et 123 étaient porteurs de tumeurs solides d’un autre type (TSAT). Au total, 250 patients ont reçu le placebo après répartition aléatoire : 130 étaient atteints d’un cancer du poumon non à petites cellules et 120 étaient porteurs de tumeurs solides d’un autre type. Ces patients ont reçu soit de l’acide zolédronique, à raison de 4 mg administrés par perfusion intraveineuse, soit un placebo, toutes les 3 semaines. Le paramètre d’efficacité principal était la proportion de patients ayant présenté une complication squelettique à 9 mois. Or après 9 mois, la proportion de patients ayant présenté une complication squelettique était moins élevée dans le groupe sous acide zolédronique à 4 mg que dans le groupe sous placebo (respectivement 38 % contre 44 %, p = 0,13 [Figure 5]). La différence observée entre les deux traitements n’était pas statistiquement significative eu égard au paramètre d’efficacité principal, mais si l’on inclut les cas d’hypercalcémie d’origine tumorale dans les complications squelettiques, la proportion de patients ayant présenté une complication squelettique atteint le seuil de signification statistique, démontrant la supériorité de l’acide zolédronique à 4mg sur le placebo (respectivement 38 % contre 47 %, p = 0,04).
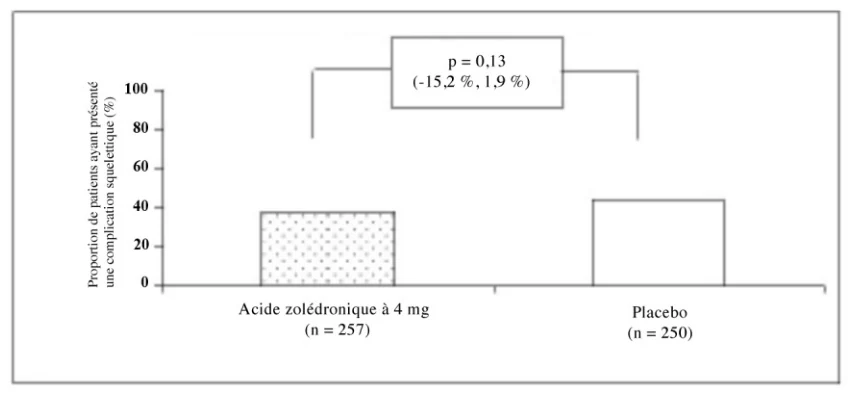
Figure 5. Proportion de patients ayant présenté une complication squelettique (à l’exclusion de l’hypercalcémie tumorale) au bout de 9 mois (CPNPC et TSAT).
La survie globale médiane des patients ayant pris part à l’étude a été de 6 mois. L’acide zolédronique a prolongé de plus de deux mois (67 jours) le temps de survenue médian d’une complication squelettique (laps de temps médian de 230 jours c. 163 jours, p 0,02 [Tableau 10]).
L’analyse des manifestations multiples a montré que, durant la phase principale de l’étude, le risque de complications squelettiques a accusé une réduction globale de 27 % (risque relatif de 0,73 ; IC95 % : 0,57, 0,95 ; p = 0,02) chez les patients atteints d’un cancer du poumon et les patients porteurs de tumeurs solides d’un autre type (autres qu’un cancer du sein ou de la prostate) ayant reçu l’acide zolédronique à 4 mg plutôt que le placebo. Les résultats obtenus pour les principaux paramètres d’efficacité secondaires sont présentés dans le tableau X.
Tableau X — Résultats obtenus pour les principaux paramètres d’efficacité secondaires (phase principale)
Patients atteints d’un CPNPC ou de TSAT Ensemble des CS à l’exclusion de l’hypercalcémie tumorale
| Acide zolédronique à 4 mg | Placebo | |
| N | 257 | 250 |
| Tеmps de survenue de la première CS | ||
| Risque relatif (IC95 %) p/r au placebo | 0,73 (0,55; 0,96) | |
| Temps de survenue médian de la CS* (jours) | 230 | 163 |
| p† | 0,02 | |
| Analyse des manifestations multiples | ||
| Risque relatif (IC95 %) p/r au placebo | 0,73 (0,57, 0,95) | |
| p† | 0,02 | |
* Laps de temps médian écoulé avant l’apparition de la première complication squelettique, sans égard aux cas de mortalité (ces derniers ayant été censurés). † Valeurs de p p/r au placebo selon le modèle de régression de Cox, après stratification en fonction du type de cancer. | ||
CPNPC = Cancer du poumon non à petites cellules
TAST = Tumeurs solides d’un autre type
CS = Complication squelettique
Parmi les 131 patients (68 sous acide zolédronique et 63 sous placebo) ayant terminé la phase principale de l’étude, 69 (34 patients sous acide zolédronique et 35 sous placebo) ont en outre accepté de prendre part à la phase de prolongation, et 16 d’entre eux (8 patients dans les deux groupes) l’ont terminée. Seules les données sur l’innocuité ont été rapportées dans le cadre de cette phase (voir EFFETS INDÉSIRABLES).
PHARMACOLOGIE DÉTAILLÉE
L’acide zolédronique, qui un inhibiteur de la résorption osseuse ostéoclastique, appartient à une classe de bisphosphonates hautement puissants qui agissent spécifiquement sur l’os.
L’action sélective des bisphosphonates sur le tissu osseux repose sur leur affinité élevée pour l’os minéralisé, mais on ne comprend pas encore parfaitement bien le mécanisme moléculaire précis à l’origine de l’inhibition de l’activité ostéoclastique. Divers essais précliniques sur le métabolisme osseux ont révélé que l’acide zolédronique inhibe la résorption osseuse in vitro à des concentrations de 0,3 à 30 nM, et in vivo à des doses de 0,3 à 30 mcg/kg, cela sans entraîner d’effets nocifs sur la formation du tissu osseux, non plus que sur sa minéralisation.
En plus d’inhiber la résorption osseuse ostéoclastique, l’acide zolédronique exerce des effets antitumoraux directs sur des cultures cellulaires de myélome et de cancer du sein humains, inhibant la prolifération des cellules et déclenchant leur apoptose. Qui plus est, l’acide zolédronique inhibe également la prolifération des cellules endothéliales humaines in vitro et possède des propriétés anti-angiogéniques chez l’animal. De plus, on a observé que l’acide zolédronique réduit, in vitro, l’envahissement de la matrice extracellulaire par des cellules humaines de cancer du sein, ce qui laisse penser qu’il pourrait être doté de propriétés antimétastatiques.
Lors d’épreuves étendues sur l’innocuité du produit, aucun effet indésirable sur l’appareil cardiovasculaire ou sur le système nerveux central n’a été observé à des doses pharmacologiquement pertinentes pour l’inhibition de la résorption osseuse.
TOXICOLOGIE
Toxicité aiguë
| Espèce | Voie d’administration | Doses (mg/kg) | Observations |
| Rat | i.v. | 0,6, 6, 30, 60, 80 | ≥ 6 mg/kg : décès et signes cliniques 6 mg/kg : observations rénales DL50 = environ 13 mg/kg |
| Rat | i.v. | 1,6, 8, 16, 32 | ≥ 8 mg/kg : décès, signes cliniques, signes d’atteinte rénale, hépatique et GI à l’autopsie ≥ 1,6 mg/kg : ↓ poids corporel, consommation alimentaire, irritation au point d’injection Dose max. non létale : 1,6 mg/kg Dose létale min. : 8 mg/kg |
| Chien | i.v. | 2, 10 | 2 mg/kg : absence de signes cliniques 10 mg/kg : décès |
| Souris | s.c. | 10, 50 | 10 mg/kg : absence de signes cliniques 50 mg/kg : décès, signes cliniques DL50 : 10–50 mg/kg chez les mâles et > 10 mg/kg chez les femelles |
| Rat | p.o. | 200, 2000 | ≥ 200 mg/kg : ↓ consommation alimentaire, poids corporel, signes cliniques, signes d’atteinte gastrique à l’autopsie : hypertrophie, lésions de couleur rouge 2000 mg/kg : taux de mortalité de 100 % |
L’administration d’acide zolédronique par voie parentérale a eu des effets toxiques aigus modérés ou marqués chez la souris, le rat et le chien. La DL50 approximative chez la souris (s.c.) a été de 10 à 50 mg/kg (mâles) et > 10 mg/kg (femelles), et chez le rat (i.v.), de 13 mg/kg (mâles). Des lésions des tubules rénaux liées au médicament ont été observées chez le rat après l’administration d’une dose de 6 mg/kg. Chez le chien, l’administration d’une seule injection intraveineuse a entraîné des signes cliniques, une hémorragie intestinale et un décès après 6 jours chez un mâle ayant reçu 10 mg/kg. L’autre mâle, qui avait reçu une dose de 2 mg/kg, a survécu sans présenter de signes cliniques pendant les 14 jours d’observation ayant suivi l’administration du médicament.
Toxicité subaiguë et toxicité chronique
| Type d’étude | Espèce | Voie d’administration | Doses (mg/kg) | Observations | ||
| Voie intraveineuse | ||||||
10 jours Détermination de l’intervalle posologique | Rat | i.v. | 0,06, 0,6, 6 | 0,06 mg/kg : traitement bien toléré 0,6 mg/kg : signes cliniques, observations microscopiques dans les reins et le foie 6 mg/kg : sacrifice en raison de signes cliniques graves ; observations microscopiques dans les os, les reins, l’estomac, le foie, le thymus, la rate et les ganglions lymphatiques DSENO : 0,06 mg/kg | ||
| 2 semaines | Rat | i.v. | 0,06, 0,6, 3,2 (aux 3 jours pendant 18 jours) | ≥ 0,06 mg/kg : irritation locale, hyperostose non proliférante ≥ 0,6 mg/kg : lésions gastriques 3,2 mg/kg : décès, signes cliniques, ↓ poids corporel / consommation alimentaire, altérations des paramètres de biochimie clinique, ↑ poids des surrénales, des reins et du foie, néphropathie, hypertrophie hépatocellulaire DSENO : non établie | ||
10 jours Détermination de l’intervalle posologique | Chien | i.v. | 0,1, 1 | ≥ 0,1 mg/kg : observations microscopiques dans les côtes et au point d’injection 1 mg/kg : signes cliniques, observations microscopiques dans l’estomac, les intestins, le foie, les poumons et le thymus DSENO : 0,1 mg/kg | ||
4 semaies + 1 mois de récupération | Chien | i.v. | 0,02, 0,06, 0,2 | ≥ 0,06 mg/kg : signes cliniques 0,2 mg/kg : signes cliniques, observations microscopiques dans le tractus GI DSENO : 0,02 mg/kg | ||
3 mois + 1 mois de récupération | Chien | i.v. | 0,01, 0,03, 0,1→0,2 | ≥ 0,01 mg/kg : atrophie des voies génitales (F), ↑ substance spongieuse primitive, histiocytose splénique, inflammation pulmonaire, atrophie du thymus ≥ 0,03 mg/kg : sacrifice des moribonds (doses de 0,1 → 0,2 mg/kg) en raison d’irritation au point d’injection, ↓ poids corporel / consommation alimentaire, ↑ ALAT / ASAT, ↓ phosphatase alcaline osseuse, des phosphates, de la créatinine et ↓ indices érythrocytaires, ulcération au point d’injection, lésions rénales, atrophie des voies génitales (M) et du pancréas, inflammation de la vessie, de l’œsophage, de l’estomac et du foie DSENO : non établie | ||
26/52 semaines + 6 mois de récupération | Chien | i.v. | 0,005, 0,03, 0,1 | Toutes les doses : irritation au point d’injection, ↓ des phosphates, hyperostose non proliférante ≥ 0,03 mg/kg : observations microscopiques dans les reins, le tractus GI, ↑ azote uréique du sang, ↑ protéines totales 0,1 mg/kg : ↓ créatinine, ↑ASAT, ↓ Ca DSENO : 0,005 mg/kg | ||
| Analyses osseuses | Chien | i.v. | 0,005, 0,03, 0,1 | Tous les paramètres biomécaniques d’évaluation de la qualité du tissu osseux ont montré soit aucun | ||
| Type d’étude | Espèce | Voie d’administration | Doses (mg/kg) | Observations | ||
(26/52 semaines+ 6 mois de récupération) | effet délétère, soit une amélioration de la qualité aux doses pharmacologiquement efficaces. | |||||
| Voie sous-cutanée | ||||||
10 jours Détermination de l’intervalle posologique | Rat | s.c | 0,2, 0,6, 2 | 2 mg/kg : signes cliniques, altérations microscopiques dans les reins, le foie, la rate, le thymus, les ganglions lymphatiques, les poumons et les surrénales ≥ 0,6 mg/kg : signes cliniques ≥ 0,2 mg/kg : irritation au point d’injection | ||
1 mois + 1 mois de récupération | Rat | s.c. | 0,02, 0,06, 0,2 | 0,2 mg/kg : œdème au point d’injection, signes cliniques, observations microscopiques dans le foie et les ganglions lymphatiques ≥ 0,06 mg/kg : signes cliniques, observations microscopiques dans la rate, au point d’injection et dans les muscles squelettiques DSENO : 0,02 mg/kg | ||
3 mois + 1 mois de récupération | Rat | s.c. | 0,01, 0,03, 0,1 | Traitement toléré sans décès jusqu’à 0,1 mg/kg inclusivement. Hyperostose non proliférante. DSENO : 0,01 mg/kg chez les femelles. DSENO non déterminée chez les mâles en raison d’une réduction du poids corporel et de la consommation alimentaire à toutes les doses. | ||
6/12 mois + 6 mois de récupération | Rat | s.c. | 0,001, 0,003, 0,01 | ≥ 0,001 mg/kg : ↓ phosphatase alcaline osseuse, ↑ nombre de réticulocytes, hémosidérose et congestion spléniques, ↑ hématopoïèse splénique, ↑ cellularité de la moelle osseuse fémorale et tibiale, hyperostose non proliférante ; d’après la morphométrie osseuse, absence d’effets délétères après un traitement de 12 mois. ≥ 0,003 mg/kg : ↓ paramètres érythrocytaires, ↑ fibrinogène, altération des tubules rénaux, néphropathie progressive 0,01 mg/kg : atrophie des tubules testiculaires Absence d’effet délétère, d’après la morphométrie du tibia DSENO : 0,001 mg/kg | ||
| Voie orale | ||||||
| 13 semaines | Souris | p.o. | 0, 0,3, 3, 10, 30→20 | 0,3 – 30 → 20 mg/kg : décès, signes respiratoires, ↓ consommation alimentaire, hyperostose non proliférante 3 – 30 → 20 mg/kg : ↓ poids corporel, inflammation du larynx, de la trachée et des bronches | ||
10 jours Détermination de l’intervalle posologique | Rat | p.o. | 1, 10, 100 | 1 et 10 mg/kg : traitement bien toléré 100 mg/kg : décès et sacrifice des moribonds après 1 semaine, signes cliniques, gastrite, nécrose du tractus GI, lésions aiguës des tubules rénaux, altérations hépatiques ; déplétion lymphoïde (rate, thymus). | ||
| 1 mois + 1 mois de | Rat | p.o. | 62060 | 6 mg/kg : traitement bien toléré ≥ 20 mg/kg : signes cliniques, foie, rate, ganglions | ||
| Type d’étude | Espèce | Voie d’administration | Doses (mg/kg) | Observations |
| récupération | lymphatiques 60 mg/kg : décès, tractus GI, reins, glandes salivaires, thymus, surrénales, poumons, trachée DSENO : 6 mg/kg | |||
6 mois + 1 mois de récupération | Rat | p.o. | 0,1, 1, 10 | ≥ 0,1 mg/kg : os ≥ 1 mg/kg : signes cliniques 10 mg/kg : décès DSENO : 0,1 mg/kg |
| 10 jours | Chien | p.o. | 1→30, 10 (pendant 9 jours); 30 (pendant 10 jours)a | 1 → 30 mg/kg : signes cliniques, observations microscopiques dans les reins, l’œsophage et le foie, hyperostose non proliférante 10 mg/kg : aucune observation significative |
| 1 mois | Chien | p.o. | 3, 10, 30 | ≥ 3 mg/kg : signes cliniques ≥ 10 mg/kg : décès, foie, poumons, thymus 30 mg/kg : gencives, pancréas, surrénales |
6 mois + 1 mois de récupération | Chien | p.o. | 0,01, 0.1, 1 | Traitement bien toléré jusqu’à 1 mg/kg. Altérations osseuses histologiques considérées comme liées au médicament DSENO : 1 mg/kg |
a À partir du 9e jour d’administration : 30 mg/kg pendant 10 jours additionnels. Études sur la toxicité pour la reproduction
Les effets indésirables potentiels de l’acide zolédronique sur la fécondité, le travail, l’accouchement et l’allaitement des parents et sur le développement, le comportement et la fécondité de la première génération filiale (F1) ont été étudiés chez le rat, à des doses de 0,01, 0,03 et 0,1 mg/kg. Cependant, comme de nombreuses femelles des groupes traités sont décédées ou ont été sacrifiées moribondes au moment d’un accouchement difficile (dystocie), l’étude a été interrompue le 7e jour de l’allaitement.
Des études de tératologie ont été effectuées chez deux espèces, les animaux de chacune d’elles ayant reçu de l’acide zolédronique par voie sous-cutanée. Des signes de tératogénicité se manifestant par des malformations externes, viscérales et squelettiques ont été observés à des doses ≥ 0,2 mg/kg chez le rat. On a aussi noté une hausse dose-dépendante des cas d’ossification déficiente aux doses ≥ 0,2 mg/kg ainsi que des signes de toxicité maternelle (à des doses ≥ 0,2 mg/kg) et de toxicité fœtale à la dose de 0,4 mg/kg. Chez le lapin, on a observé une diminution du nombre de portées comportant des fœtus viables, une augmentation du nombre de pertes après l’implantation ainsi que des résorptions totales à la dose de 0,1 mg/kg. Des décès ont été constatés chez les mères, de même qu’une baisse de la calcémie à toutes les doses.
| Type d’étude | Espèce | Voie d’admi-nistration | Dose (mg/kg) | Observations |
| Segment I | Rat | s.c. | 0,01, 0,03, 0,1 | ≥ 0,01 : toxicité maternelle et effets sur l’accouchement d’une gravité telle, qu’on a mis fin à l’étude le 7e jour de l’allaitement. |
Segment II Détermination de l’intervalle posologique | Rat | s.c. | 0,2, 0,6, 2 | ≥ 0,2 mg/kg : irritation au point d’injection ≥ 0,6 mg/kg : ↓ poids corporel de la mère, résorption totale (mort de l’embryon ou du fœtus) de la progéniture de 9 mères sur 10 ; la 10e mère n’avait que 2 fœtus, dont l’un présentait une fente palatine |
| Segment II | Rat | s.c. | 0,1, 0,2, 0,4 | ≥ 0,2 mg/kg : ↓ poids corporel de la mère, ↓ poids des fœtus, anomalies viscérales et(ou) squelettiques avec côtes ondulées et retard de maturation du squelette 0,4 mg/kg : résorption totale du fœtus chez 9 mères sur 24 et, chez certains fœtus, œdème, fente palatine, mâchoire inférieure trop courte, ossification anormale |
Segment II Détermination de l’intervalle posologique (lapines gravides) | Lapin | s.c. | 0,1, 0,2, 0,4 | 0,2, 0,4 mg/kg : interruption prématurée en raison de signes cliniques et de manifestations toxiques graves 0,1 mg/kg : Réduction du poids fœtal ; le développement des viscères et du squelette des fœtus n’ont pas été examinés. |
| Segment II | Lapin | s.c. | 0,01, 0,03, 0,1 | Toxicité maternelle aux doses ≥ 0,01 mg/kg, en raison d’une ↓ de la calcémie. 0,1 mg/kg : diminution du nombre de portées comportant des fœtus viables, augmentation du nombre de pertes après l’implantation et des résorptions totales. Les mères ayant survécu n’ayant pas été suffisamment exposées au médicament, il n’a pas été possible d’évaluer |
| les anomalies du développement chez le fœtus et l’embryon. |
Pouvoir carcinogène
De l’acide zolédronique a été administré par voie orale (gavage) pendant au moins 104 semaines à des rats et à des souris, sans qu’aucun signe d’effet cancérogène ne soit décelé. Par contre, comme le produit peut entraîner une grave irritation locale, souvent après quelques doses seulement, voire une seule, il n’a pas été possible de l’administrer par voie parentérale à long terme. La biodisponibilité orale de l’acide zolédronique étant, comme celle des autres bisphosphonates, faible, on a fait jeûner les animaux afin de favoriser l’absorption du médicament. Néanmoins, les altérations osseuses médicamenteuses (hyperostose non proliférante) observées, typiques de celles que l’on constate après l’administration prolongée d’un bisphosphonate à un jeune animal dont le squelette est en formation, ont fait clairement état de l’exposition générale à l’acide zolédronique chez les deux espèces et dans tous les groupes posologiques. Une augmentation de la fréquence des adénomes/adénocarcinomes de la glande de Harder a été observée chez les mâles ayant reçu les doses de 0,1 et 1,0 mg/kg et chez les femelles ayant reçu des doses ≥ 0,3 mg/kg, cependant, l’être humain ne possédant pas cet organe hautement spécialisé qu’est la glande de Harder ni d’organe analogue à celle-ci, cette hausse n’est pas considérée comme biologiquement pertinente, pas plus d’ailleurs qu’elle n’est considérée comme liée à l’acide zolédronique.
| Espèces | Voie d’admini-stration | Doses (mg/kg) | Observations |
| Souris | p.o. | 0,1, 0,3, 1,0 | ≥ 0,1 mg/kg : hyperostose non proliférante ≥ 0,3 mg/kg : ↓ poids corporel |
| Rat | p.o. | 0,1, 0,5, 2,0 | ≥ 0,1 mg/kg : hyperostose non proliférante ≥ 0,5 mg/kg : ↓ poids corporel et de la consommation alimentaire 2,0 mg/kg : ↑ hématopoïèse extramédullaire |
Pouvoir mutagène
| Type d’étude | Observations |
In vitro : Amesa, Amesb, Amesc Intervalle : a5000 mcg/boîte de Petri (-S9/+S9), b390 – 25 000 mcg/boîte de Petri, c1250 mcg/boîte de Petri (-S9/+S9) | Négatif |
| In vitro : Test cytogénétique sur cellules du hamster chinois Intervalle : 9,7 – 1250 mcg/mL | Négatif |
| In vitro : Test de mutations géniques sur cellules V79 du hamster chinois Intervalle : 2 – 15 mcg/mL | Négatif |
| In vivo : Test des micronoyaux chez le rat Intervalle : 2,6 – 10,4 mg/kg | Négatif |
a Système bactérien (S. typhimurium), avec ou sans activation métabolique. b Lot de référence. c Système bactérien (S. typhimurium/E. coli), avec ou sans activation métabolique. | |
Aucun signe de pouvoir mutagène de l’acide zolédronique n’a été observé dans une série d’épreuves sur divers paramètres de génotoxicité.
RÉFÉRENCES
- 1. Anderson PK, and Gill RD, Cox’s regression model for counting processes: a large sample study. Ann Statist 1982; 10: 1100-20.
- 2. Arden-Cordone M, Siris E, Lyles K, et al., Antiresorptive effect of a single infusion of microgram quantities of zoledronate in Paget’s disease of bone. Calcif Tissue Int 1997; 60: 415-418.
- 3. Body J, Jortholary A, Romieu G, et al., A dose-finding study of zoledronate in hypercalcemic cancer patients. J Bone Miner Res 1999; 9: 1557-1561.
- 4. Buckler H, Fraser W, Hosking D, et al., Single infusion of zoledronate in Paget’s disease of bone: a placebo-controlled, dose-ranging study. Bone 1999; 24 (S5): 81S-85S.
- 5.
Fraunfelder FW, Fraunfelder FT. Bisphosphonates and ocular inflammation. N Engl J Med
2003;348(12):1187-8.
- 6.
Fraunfelder FW, Rosenbaum JT. Drug-induced uveitis. Incidence, prevention and treatment.
Drug Safety 1997;17(3):197-207.
- 7. Garnero P, Gineyts E, Schaffer A, et al., Measurement of urinary excretion of nonisomerized and beta-isomerized forms of type I collagen breakdown products to monitor the effects of the biphosphonate zoledronate in Paget’s disease. Arthritis Rheum 1998; 41: 354-360.
- 8. Green JR, Müller K, Jaeggi KA, Preclinical Pharmacology of CGP 42-446, a new, potent, heterocyclic bisphosphonate compound. J Bone Miner Res 1994; 9: 745-751.
- 9. Green J, Seltenmeyer Y, Jaeggi K, Widler L, Renal tolerability profile of novel, potent bisphosphonates in two short-term rat models, Pharmacol Toxicol 1997; 80: 225-230.
10.Ishizuna K, Ota D, Fukuuchi A, et al., A case of femoral diaphyseal fracture after long-term
treatment with zoledronic acid. Breast Cancer 2011; 18:DOI 10.1007/s12282-
011-
0304-3
- 11. Moore MM, Beith JM. Acute unilateral anterior uveitis and scleritis following a single infusion of zoledronate for metastatic breast cancer. Med J Aust 2008; 188(6): 370-371
- 12.
Puhaindran ME, Farooki A, Steensma M, et al., Atypical Subtrochanteric Femoral Fractures in Patients with Skeletal Malignant Involvement Treated with Intravenous
Bisphosphonates. J Bone Joint Surg Am. 2011; 93:1235-42
- 13. Risser F, Pfister C, Degen P, An enzyme inhibition assay for the quantitative determination of the new bisphosphonate zoledronate in plasma. J Pharm Biomed Anal 1997; 15: 1877-1880.
- 14. Rosen Lee S, Gordon D, Kaminski M, et al., Zoledronic acid versus pamidronate in the treatment of skeletal metastases in patients with breast cancer or osteolytic lesions of multiple myeloma: A phase III double-blind, comparative trial. The Cancer Journal. September/October 2001; 7 (5), 377-387.
- 15. Rosen LS, Gordon DH, Dugan W, et al., Zoledronic acid is superior to pamidronate for treatment of bone metastases in breast carcinoma patients with at least one osteolytic lesion. Cancer. 2004; 100:36-43.
- 16. Rosen LS, Gordon DH, Kaminski M, et al., Long-term efficacy and safety of zoledronic acid compared with pamidronate disodium in the treatment of skeletal complications in patients with advanced multiple myeloma and breast cancer. Cancer. 2003;98:1735-1744.
- 17. Saad F, Gleason Donald M, Murray R, et. al., A randomized, placebo-controlled trial of zoledronic acid in patients with hormone-refractory metastatic prostate carcinoma. Journal of the National Cancer Institute October 2, 2002; 94 (19), 1458-1468.
- 18. Saad F, Gleason Donald M, et al. Long-term efficacy of zoledronic acid for the prevention of skeletal complications in patients with metastatic hormone-refractory prostate cancer. Journal of the National Cancer Institute June 2, 2004; 96 (11):879-882.
- 19.
Therneau M, Hamilton SA. rhDNase as an example of recurrent event analysis. Statist Med
1997; 16:2029-47.
- 20. McArthur H, Estilo C, Huryn J, et al (2008). Osteonecrosis of the jaw (ONJ) among intravenous (IV) bisphosphonate- and/or bevacizumab-treated patients at Memorial Sloan-Kettering Cancer Center (MSKCC). J Clin Oncol 26S: Updated Abstract 9588 (with poster, presented at ASCO 2008)
- 21.
Monographie de produit de PrZOMETA* en concentré, Novartis Pharma Canada Inc.,
Québec, Canada. Date de révision : 13 avril 2017. Numéro de contrôle de la présentation : 200447.