


Monographie de produit - Arcosyl (Servier Canada, 2.5 mg, 10 mg)
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Présentation/ teneur | Tous les ingrédients non médicinaux |
| Orale | Comprimés pelliculés à 2,5 mg, 5 mg et 10 mg | Noyau du comprimé : glycolate d’amidon sodique, lactose monohydraté, maltodextrine, silice colloïdale anhydre, stéarate de magnésium. Pellicule : glycérol, hypromellose, macrogol 6000, stéarate de magnésium, dioxyde de titane; comprimés pelliculés à 5 mg et à 10 mg : chlorophylline (E141ii). |
| Orale | Comprimés orodispersibles à 5 mg et 10 mg | Acésulfame-potassium, amidon de maïs, aspartame, lactose monohydraté, silice colloïdale anhydre, stéarate de magnésium. |
INDICATIONS ET USAGE CLINIQUE
ARCOSYL® (perindopril arginine) est indiqué pour :
Hypertension
- Le traitement de l’hypertension essentielle légère à modérée. Il peut être utilisé seul ou en association avec d’autres médicaments, en particulier des diurétiques de type thiazidique.
- L’innocuité et l’efficacité d’ARCOSYL® dans le traitement de l’hypertension rénovasculaire n’ont pas été établies. Son utilisation n’est donc pas recommandée pour traiter cette affection.
- L’innocuité et l’efficacité d’ARCOSYL® administré en concomitance avec des agents antihypertenseurs autres que l’amlodipine et les diurétiques de type thiazidique n’ont pas été établies.
Insuffisance cardiaque congestive
- Traitement de l’insuffisance cardiaque congestive légère à modérée, généralement en association avec des diurétiques, et lorsqu’approprié, un glycoside digitalique. Le traitement doit être débuté sous stricte surveillance médicale. L’innocuité et l’efficacité d’ARCOSYL® n’ont pas été démontrées chez les patients de catégorie IV selon la classification du New York Heart Institute (NYHA).
Patients hypertendus et/ou en post-infarctus du myocarde, atteints d’une maladie coronarienne stable.
- Réduction du risque cardiovasculaire chez les patients hypertendus ou en post-infarctus du myocarde et atteints d’une maladie coronarienne stable.
Il a été démontré qu’ARCOSYL® réduisait le risque de mortalité cardiovasculaire, d’infarctus du myocarde non fatal et d’arrêt cardiaque chez les patients atteints d’hypertension légère à modérée et de maladie coronarienne stable, ou chez les patients ayant un antécédent d’infarctus du myocarde (datant de plus de 3 mois) et une maladie coronarienne stable, y compris les patients ayant subi une revascularisation antérieure, lorsqu’il est administré en plus d’un traitement conventionnel tel que les inhibiteurs de l’agrégation plaquettaire, les bêtabloquants, les agents hypolipidémiants, les dérivés nitrés, les antagonistes calciques ou les diurétiques (voir POSOLOGIE ET ADMINISTRATION).
Gériatrie (> 65 ans)
Bien que l’expérience clinique n’ait pas révélé de différences significatives entre la réponse au traitement chez les personnes âgées (plus de 65 ans) et chez les patients plus jeunes, une plus grande sensibilité chez certains patients âgés ne peut pas être écartée.
Pédiatrie :
L’innocuité et l’efficacité d’ARCOSYL® chez l’enfant n’ont pas été établies. L’administration du médicament dans ce groupe d’âge n’est donc pas recommandée.
CONTRE-INDICATIONS
ARCOSYL® (perindopril arginine) est contre-indiqué dans les cas suivants:
- patients hypersensibles à ce médicament ou à tout ingrédient de la préparation. Pour obtenir une liste complète, voir PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT;
- patients ayant des antécédents d’angio-œdème héréditaire/idiopathique ou d’angio-œdème lié à la prise antérieure d’un inhibiteur de l’enzyme de conversion de l’angiotensine (voir MISES EN GARDE ET PRÉCAUTIONS, Généralités);
- femmes enceintes, qui ont l’intention de le devenir ou qui sont aptes à procréer et qui n’utilisent pas de moyen contraceptif adéquat (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Femmes enceintes);
- femmes qui allaitent (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Femmes qui allaitent);
- patients atteints de problèmes héréditaires d’intolérance au galactose, de malabsorption du glucose-galactose ou de déficit en lactase de Lapp, car ARCOSYL® contient du lactose (voir MISES EN GARDE ET PRÉCAUTIONS, Sensibilité/résistance);
- en association avec le sacubitril/le valsartan en raison d’un risque accru d’angio-œdème.
- en association avec des médicaments contenant de l’aliskirène chez les patients atteints de diabète (type 1 ou type 2) ou d’insuffisance rénale modérée ou grave (débit de filtration glomérulaire [DFG] < 60 mL/min/1,73 m2) (voir MISES EN GARDE ET PRÉCAUTIONS, Double inhibition du système rénine-angiotensine (SRA), Rénal et INTERACTIONS MÉDICAMENTEUSES, Double inhibition du système rénine-angiontensine (SRA) par les inhibiteurs de l’ECA, les ARA ou les médicaments contenant de l’aliskirène).
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes Administrés pendant la grossesse, les inhibiteurs de l'enzyme de conversion de l’angiotensine (ECA) peuvent provoquer des lésions ou même la mort du fœtus. Lorsque la grossesse est détectée, le traitement par ARCOSYL® doit être interrompu le plus tôt possible. |
Généralités
Conduite d’un véhicule ou exécution de tâches dangereuses
Le perindopril pourrait avoir une influence mineure ou modérée sur la capacité de conduire et d’utiliser des machines. Si les patients présentent des étourdissements, des céphalées, de la fatigue, de la lassitude ou des nausées, leur aptitude à réagir peut être altérée. Des précautions sont recommandées en particulier au début du traitement par ARCOSYL®.
Angio-œdème cervico-facial :
La formation d’un angio-œdème mettant la vie en danger a été signalée lors de l’emploi d’inhibiteurs de l’ECA. L’incidence de cet effet indésirable se situe, approximativement, autour de 0,1 à 0,2 %. L’étiologie ne serait pas immunogène et pourrait être liée à une intensification de l’activité de la bradykinine. Généralement, il s’agit d’un œdème qui ne prend pas le godet et qui touche la muqueuse cutanée et le tissu sous-cutané.
Des cas d’angio-œdème touchant le visage, les extrémités, les lèvres, la langue, la glotte et/ou le larynx ont été signalés chez des patients traités à l’aide d’inhibiteurs de l’ECA, y compris ARCOSYL® (perindopril). L’angio-œdème, lorsqu’il est associé à une atteinte laryngée, peut être fatal. Si un stridor laryngé ou un angio-œdème du visage, de la langue ou de la glotte survient, on doit interrompre sur-le-champ le traitement par ARCOSYL® et traiter le patient de façon adéquate, conformément aux soins médicaux reconnus, en assurant une surveillance étroite jusqu'à ce que l'œdème disparaisse. Dans les cas où l'œdème est limité au visage et aux lèvres, le problème se résorbe généralement de lui-même, bien que des antihistaminiques puissent être utiles pour soulager les symptômes. Lorsque la langue, la glotte ou le larynx sont touchés, l’angio-œdème peut s’avérer mortel en raison de l’obstruction des voies aériennes; il faut rapidement instaurer un traitement adéquat (incluant, entre autres choses, l’administration sous-cutanée de 0,3 à 0,5 mL d'une solution d'adrénaline à 1:1000 et d’oxygène) (voir EFFETS INDÉSIRABLES).
Le traitement de l’angio-œdème progressif doit être énergique. Si le traitement médicamenteux ne donne pas rapidement les résultats escomptés, il faut utiliser des méthodes mécaniques pour assurer la perméabilité des voies aériennes avant qu’un œdème massif complique l’intubation orale ou nasale.
Un phénomène de rebond demeure possible chez les patients qui répondent au traitement médicamenteux, d’où la nécessité d’assurer une surveillance attentive.
L’angio-œdème associé à l’emploi des inhibiteurs de l’ECA peut survenir des semaines, voire des mois après la mise en route du traitement. Les patients peuvent faire de multiples épisodes d’angio-œdème séparés par de longs intervalles sans symptômes. L’angio-œdème peut s’accompagner ou non d’urticaire.
On a observé que l’incidence d’angio-œdème associé aux inhibiteurs de l’ECA était plus élevée chez les personnes de race noire que chez les patients d'autres races.
On a rapporté que le passage à un autre inhibiteur de l’ECA pourrait entraîner un retour de l’angio-œdème. Compte tenu de la gravité potentielle de cet événement rare, on ne doit pas administrer d’autres inhibiteurs de l’ECA aux patients qui ont des antécédents d’angio-œdème (voir CONTRE-INDICATIONS).
Chez les patients ayant des antécédents d’angio-œdème sans lien avec un traitement par les inhibiteurs de l'ECA, l’administration d’un inhibiteur de l'ECA peut accroître le risque d’apparition d’angio-œdème (voir CONTRE-INDICATIONS).
Utilisation concomitante d’inhibiteurs de mTOR, d’inhibiteurs de la DPP-IV et d’inhibiteurs de l’endopeptidase neutre
Les patients traités de façon concomitante par un inhibiteur de mTOR (p. ex., sirolimus, évérolimus, temsirolimus), un inhibiteur de la DPP-IV (p. ex., sitagliptine) ou un inhibiteur de l’endopeptidase neutre peuvent avoir un risque plus élevé d’angio-oedème. La prudence est de mise lors de l’instauration d’un traitement par un inhibiteur de l’ECA chez les patients prenant déjà un inhibiteur de mTOR, de la DPP-IV ou de l’endopeptidase neutre ou inversement (voir INTERACTIONS MÉDICAMENTEUSES).
Angio-œdème intestinal
Des cas d’angio-œdème intestinal ont été signalés chez des patients sous inhibiteurs de l’ECA. Ces patients présentaient des douleurs abdominales (s’accompagnant ou non de nausées et de vomissements). Certains d’entre eux n’avaient pas d’antécédents d’angio-œdème du visage et affichaient des concentrations d’estérase C-1 normales. Le diagnostic d’angio-œdème a été posé au moyen de techniques comme la tomodensitométrie ou l’échographie de la région abdominale ou encore lors d’une intervention chirurgicale. Les symptômes ont disparus après l’arrêt de l’inhibiteur de l’ECA. L’angio-œdème intestinal doit faire partie du diagnostic différentiel chez les patients sous inhibiteurs de l’ECA ayant des douleurs à l’abdomen.
Cardiovasculaire
Maladie coronarienne stable
Si un épisode d’angine de poitrine instable (majeur ou non) se produit au cours du premier mois de traitement avec le perindopril, une évaluation soigneuse du rapport bénéfice/risque du traitement doit être réalisée avant de le poursuivre.
Hypotension :
L’administration d’ARCOSYL® peut causer une hypotension symptomatique. Lors d’essais contrôlés par placebo menés aux États-Unis, ARCOSYL® a été associé à une hypotension chez 0,3 % des patients souffrant d’hypertension non compliquée. Des symptômes liés à une hypotension orthostatique ont par ailleurs été signalés chez 0,8 % de patients additionnels.
L’hypotension est plus probable après la première ou la deuxième dose, ou après l’augmentation de la dose, et chez les patients présentant une déplétion volumique causée par un traitement diurétique, un régime restrictif en sel, une dialyse, une diarrhée ou des vomissements, ou chez les patients avec une fonction rénale altérée. La déplétion volumique et/ou en sel doit être corrigée avant de débuter le traitement par ARCOSYL® (voir POSOLOGIE ET ADMINISTRATION).
Chez les patients qui présentent une cardiopathie ischémique ou une maladie vasculaire cérébrale et/ou une insuffisance cardiaque congestive sévère, associée ou non à de l’insuffisance rénale, les inhibiteurs de l’ECA peuvent causer une chute excessive de la pression artérielle qui pourrait entraîner une syncope, un infarctus du myocarde, des déficits neurologiques, de l’oligurie et/ou une azotémie progressive et, rarement, une insuffisance rénale aiguë et/ou la mort (voir EFFETS INDÉSIRABLES).
Chez tous les patients à haut risque, il est recommandé d’entreprendre le traitement avec les comprimés ARCOSYL® à 2,5 mg.
Étant donné la possibilité d’une chute de la pression artérielle chez ces patients, le traitement par ARCOSYL® doit être instauré sous très stricte surveillance médicale. Cette surveillance doit être poursuivie attentivement durant les deux premières semaines de traitement et reprise à chaque augmentation de la dose d’ARCOSYL® et/ou du diurétique.
Au cours d’études contrôlées chez des patients souffrant d’insuffisance cardiaque légère à modérée, comparant à d’autres inhibiteurs de l’ECA et à un placebo, la première administration de perindopril à une dose équivalente à 2,5 mg d’ARCOSYL® (perindopril arginine) n’a pas été associée à une baisse significative de la pression artérielle par rapport au placebo (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE – Pharmacodynamie).
En cas d’hypotension, il faut placer le patient en position couchée et, si nécessaire, lui administrer une perfusion intraveineuse de chlorure de sodium à 0,9 %. Une hypotension transitoire n’est pas une contre-indication à la poursuite du traitement, qui peut généralement être repris sans difficulté une fois la pression artérielle remontée suite à l’augmentation de la volémie. Toutefois, une diminution des doses d’ARCOSYL® et/ou du diurétique administré en association doit être envisagée.
Sténose aortique/myocardiopathie hypertrophique :
Tout comme les autres inhibiteurs de l’ECA, ARCOSYL® doit être administré avec prudence aux patients souffrant de sténose de la valve mitrale et présentant une obstruction à l’éjection du ventricule gauche, telle qu’une sténose aortique ou une myocardiopathie hypertrophique. Certaines données théoriques laissent supposer que des patients souffrant de sténose aortique pourraient présenter un risque particulier de diminution de l’irrigation coronarienne lors du traitement par vasodilatateurs, incluant les inhibiteurs de l’ECA, car ces produits n’entraînent pas une diminution aussi importante de la post-charge. Les vasodilatateurs ont tendance à faire baisser la pression diastolique et donc, la pression coronarienne, sans entraîner la réduction concomitante de la demande en oxygène du myocarde qui accompagne normalement la vasodilatation.
Double inhibition du système rénine-angiotensine (SRA)
Il existe des données démontrant que l’administration concomitante d’aliskirène avec un antagoniste des récepteurs de l’angiotensine (ARA) ou un inhibiteur de l’enzyme de conversion de l’angiotensine (ECA), comme ARCOSYL®, à des patients atteints de diabète (de type 1 ou de type 2) et/ou d’une insuffisance rénale modérée ou grave (DFG < 60 mL/min/1,73 m2) augmente le risque d’hypotension, de syncope, d’accident vasculaire cérébral, d’hyperkaliémie et de détérioration de la fonction rénale (y compris une insuffisance rénale). Par conséquent, l’emploi d’ARCOSYL® en association avec des médicaments contenant de l’aliskirène est contre-indiqué chez ces patients (voir CONTRE-INDICATIONS).
En outre, l’administration concomitante d’inhibiteurs de l’ECA, incluant ARCOSYL®, avec d’autres agents inhibant le SRA, comme les ARA ou les médicaments contenant de l’aliskirène, n’est généralement pas recommandée chez d’autres types de patients puisque l’emploi d’un tel traitement a été associé à une incidence accrue d’hypotension grave, d’insuffisance rénale et d’hyperkaliémie.
Aldostéronisme primaire
Les patients souffrant d'aldostéronisme primaire ne répondront généralement pas aux médicaments antihypertenseurs agissant par inhibition du SRA. L’administration d’ARCOSYL® n’est donc pas recommandée chez ces patients.
Hématologique
Neutropénie/ agranulocytose/ thrombocytopénie/ anémie :
Plusieurs cas de neutropénie/d’agranulocytose, de thrombocytopénie et d’anémie ont été signalés chez des patients traités par des inhibiteurs de l’ECA. La neutropénie est rare chez les patients dont la fonction rénale est normale qui ne présentent aucun autre facteur de complication. Le perindopril doit être utilisé avec une extrême prudence chez les patients atteints de maladie du collagène avec atteinte vasculaire telle que le lupus érythémateux disséminé ou la sclérodermie, et ceux traités avec plusieurs médicaments connus pour être néphrotoxiques ou myélosuppresseurs (immunosuppresseurs, allopurinol ou procaïnamide), ou chez les patients présentant une combinaison de tous ces facteurs de risque, et spécialement en cas d’insuffisance rénale préexistante. Certains de ces patients ont développé des infections graves qui, dans un petit nombre de cas, n’ont pas répondu à une antibiothérapie intensive (voir MISES EN GARDE EET PRÉCAUTIONS – Surveillance et essais de laboratoire). Les patients doivent être avisés de signaler tout signe d’infection.
Hépatique
Insuffisance hépatique :
Dans de rares cas, l’administration d’inhibiteurs de l’ECA a été associée à un syndrome débutant par un ictère cholostatique évoluant vers une nécrose hépatique fulminante et (parfois) la mort. Le mécanisme de ce syndrome demeure inexpliqué. Les patients traités par des inhibiteurs de l’ECA chez qui un ictère ou une forte élévation du taux d’enzymes hépatiques est observé doivent cesser le traitement par les inhibiteurs de l’ECA et recevoir le suivi médical approprié.
Immunitaire
Réactions anaphylactoïdes aux membranes utilisées pendant l’hémodialyse (patients hémodialysés) :
Des réactions anaphylactoïdes ont été signalées chez des sujets dialysés au moyen de membranes à perméabilité élevée (p. ex., celles composées de polyacrylonitrile [PAN]) et traités parallèlement par un inhibiteur de l’ECA. Il faut cesser la dialyse immédiatement en cas de symptômes tels que nausées, crampes abdominales, sensations de brûlure, angio-œdème, essoufflement et hypotension grave. Les symptômes ne sont pas soulagés par les antihistaminiques. Pour ces patients, l’utilisation d’un autre type de membrane de dialyse ou d’une autre classe d’antihypertenseur est à envisager.
Réactions anaphylactoïdes durant l’aphérèse des LDL :
Rarement, des patients traités avec des inhibiteurs de l’ECA ont présenté des réactions anaphylactoïdes mettant leur pronostic vital en jeu lors de l’aphérèse des lipoprotéines de basse densité (LDL) par l’absorption de sulfate de dextran. Ces réactions ont pu être évitées en interrompant temporairement le traitement par inhibiteur de l’ECA avant chaque aphérèse.
Réactions anaphylactoïdes durant la désensibilisation :
On a signalé des cas isolés de réactions anaphylactoïdes prolongées mettant en jeu le pronostic vital des patients lors de l’administration d’un inhibiteur de l’ECA pendant un traitement de désensibilisation avec du venin d’hyménoptère (abeilles, guêpes). Ces réactions ont pu être évitées en interrompant momentanément l’administration de l’inhibiteur de l’ECA pendant au moins 24 heures, mais sont réapparues lors de la réintroduction par inadvertance du médicament.
Réactions nitritoïdes – Or :
De rares cas de réactions nitritoïdes (dont les symptômes comprennent une rougeur du visage, des nausées, des vomissements et une hypotension symptomatique) ont été rapportés chez des patients traités par injection d’or (aurothiomalate de sodium) et ayant reçu de façon concomitante un inhibiteur de l’ECA comprenant ARCOSYL® (voir INTERACTIONS MÉDICAMENTEUSES).
Considérations périopératoires
Les inhibiteurs de l’ECA peuvent intensifier les effets hypotenseurs des anesthésiques et des analgésiques. Chez les patients qui subissent une intervention chirurgicale majeure ou durant l’anesthésie avec des agents hypotenseurs, ARCOSYL® bloquera la formation de l’angiotensine II qui sinon, pourrait avoir lieu suite à la libération compensatrice de rénine. Le traitement doit être interrompu 1 jour avant l’intervention chirurgicale. Si une hypotension attribuable à ce mécanisme survient, il est possible d’y remédier par expansion volumique.
Rénal
Insuffisance rénale :
En raison de l’inhibition du système rénine-angiotensine-aldostérone (SRAA), des altérations de la fonction rénale sont à prévoir chez les sujets prédisposés.
En cas d’insuffisance rénale (clairance de la créatinine < 60 mL/min), la posologie initiale de perindopril doit être ajustée en fonction de la clairance de la créatinine du patient, puis selon sa réponse au traitement. Une surveillance périodique des niveaux sériques de potassium et de créatinine devrait faire partie des examens de routine chez ces patients (voir MISES EN GARDE ET PRÉCAUTIONS – Surveillance et essais de laboratoire).
L’emploi d’inhibiteurs de l’ECA, incluant ARCOSYL®, ou d’ARA en association avec des médicaments contenant de l’aliskirène est contre-indiqué chez les patients atteints d’une insuffisance rénale modérée ou grave (DFG < 60 mL/min/1,73 m2) (voir CONTRE-INDICATIONS et INTERACTIONS MÉDICAMENTEUSES, Double inhibition du système rénine-angiotensine (SRA) par les inhibiteurs de l’ECA, les ARA ou les médicaments contenant de l’aliskirène).
Patients hypertendus et souffrant d’insuffisance cardiaque congestive :
Chez les patients souffrant d’insuffisance cardiaque congestive grave dont la fonction rénale peut dépendre de l’activité du SRAA, le traitement par inhibiteurs de l’ECA, incluant ARCOSYL®, peut être associé à une oligurie et/ou une azotémie progressive, et rarement, une insuffisance rénale aiguë et/ou au décès.
Chez les patients souffrant d’insuffisance cardiaque symptomatique, une hypotension consécutive
à l’instauration du traitement par un inhibiteur de l’ECA peut aggraver l’insuffisance rénale. Des cas d’insuffisance rénale aiguë, généralement réversibles, ont été signalés chez ces patients.
Patients hypertendus présentant une sténose de l’artère rénale :
Au cours d’essais cliniques, des élévations de la concentration d’azote uréique du sang et de la créatinine sérique ont été observées chez 20 % des patients hypertendus présentant une sténose unilatérale ou bilatérale de l’artère rénale. D’après l’expérience avec les inhibiteurs de l’ECA, ces élévations sont généralement réversibles à l’arrêt du traitement. Chez ces patients, la fonction rénale devrait être surveillée durant les premières semaines de traitement. Il faut éviter d’administrer des inhibiteurs de l’ECA aux patients ayant une sténose de l’artère rénale ou chez qui une sténose de l’artère rénale est soupçonnée. L’administration d’un inhibiteur de l’ECA à un patient ayant une sténose de l’artère rénale sur rein unique ou une sténose bilatérale de l’artère rénale expose ce patient à un risque d’insuffisance rénale aiguë.
L’inhibition de l’ECA peut également entraîner une diminution de la fonction rénale chez les patients ayant une sténose de l’artère qui achemine le sang vers un rein transplanté. On pense que la sténose de l’artère rénale fait baisser la pression dans l’artériole glomérulaire afférente; la pression hydrostatique transglomérulaire se trouve dès lors maintenue par la constriction de l’artériole efférente, constriction induite par l’angiotensine II. L’administration d’un inhibiteur de l’ECA provoque le relâchement de l’artériole efférente et une réduction de la filtration glomérulaire, ce qui peut entraîner une insuffisance rénale. L’obstruction thrombotique d’une artère rénale sténosée peut être accélérée par la prise d’un inhibiteur de l’ECA (voir MISES EN GARDE ET PRECAUTIONS – Surveillance et essais de laboratoire).
Des élévations de la concentration d’azote uréique du sang et de la créatinine sérique, généralement mineures et passagères, ont été observées chez certains patients hypertendus ne présentant aucun signe clinique de pathologie vasculaire rénale préexistante. Ces élévations sont plus susceptibles de se produire chez les patients qui reçoivent un diurétique en concomitance et chez ceux atteints d’une insuffisance rénale préexistante. Une réduction de la dose d’ARCOSYL®, du diurétique, ou des deux produits peut être nécessaire. Dans certains cas, l’arrêt de l’un ou des deux médicaments peut être nécessaire. L’évaluation des patients hypertendus doit toujours inclure un examen approprié de la fonction rénale (voir POSOLOGIE ET ADMINISTRATION). Si une détérioration de la fonction rénale s’est produite suite à l’administration d’un inhibiteur de l’ECA, il est probable que l’administration d’un agent de la même classe précipite aussi cet effet. Chez ces patients, l’usage d’un agent antihypertenseur appartenant à une classe différente est préférable. Les patients présentant une pathologie artérielle rénale unilatérale posent un problème particulier, car la détérioration de la fonction rénale peut ne pas être décelée avec la mesure de l’urée sanguine et de la créatinine sérique.
Protéinurie :
Certains inhibiteurs de l’ECA sont associés à une protéinurie (au plus 0,7 % des patients; < 1 gramme par 24 heures) et/ou à une détérioration de la fonction rénale chez les patients présentant au moins l’une des caractéristiques suivantes : âge avancé, maladie rénale préexistante, traitement concomitant avec un diurétique d’épargne potassique ou administration d’autres diurétiques à de fortes doses, réserve cardiaque limitée, ou traitement par un anti-inflammatoire non stéroïdien.
Le perindoprilate, la forme active du perindopril, est dialysable avec une clairance de 70 mL/min (voir POSOLOGIE ET ADMINISTRATION).
Hyperkaliémie et agents augmentant le taux de potassium :
Dans le cadre d’essais cliniques, une hyperkaliémie (potassium sérique > 5,5 mEq/L) a été observée chez environ 2,2 % des patients hypertendus par rapport à 1,4 % de ceux du groupe placebo (voir EFFETS INDÉSIRABLES). Dans la plupart des cas, il s’agissait de valeurs isolées et un retour à la normale a eu lieu malgré la poursuite du traitement. Dans les études contrôlées, aucun patient n’a interrompu le traitement pour cause d’hyperkaliémie.
Les facteurs de risque d’hyperkaliémie peuvent comprendre l’insuffisance rénale, la détérioration de la fonction rénale, le diabète sucré, l’âge avancé, les événements intercurrents, en particulier la déshydratation, la décompensation cardiaque aiguë et l’acidose métabolique, ainsi que l’administration simultanée de diurétiques d’épargne potassique (p. ex., la spironolactone, l’éplérénone, le triamtérène ou l’amiloride), de suppléments potassiques, de substituts de sel contenant du potassium ou d’autres médicaments associés à une augmentation du taux sérique de potassium (p. ex., l’aliskirène, les AINS, l’héparine, la cyclosporine, le tacrolimus, le triméthoprime y compris en association à dose fixe avec le sulfaméthoxazole et les agonistes des récepteurs de l’angiotensine). Ces agents doivent être utilisés avec prudence avec ARCOSYL®, sinon évités (voir INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament).
L’utilisation de suppléments potassiques, de diurétiques d’épargne potassique ou de succédanés du sel contenant du potassium, en particulier chez les patients atteints d’insuffisance rénale, peut provoquer une augmentation significative de la kaliémie. L’hyperkaliémie peut causer des arythmies graves, parfois mortelles.
Chez certains patients, une hyponatrémie peut accompagner l’hyperkaliémie (voir MISES EN GARDE ET PRÉCAUTIONS – Surveillance et essais de laboratoire). Si l’utilisation concomitante des agents énumérés ci-dessus est jugée appropriée, un suivi régulier des taux sériques de potassium et d’urée est recommandé.
Respiratoire
Toux
Une toux sèche, persistante, ne disparaissant habituellement qu’après l’interruption du traitement ou la diminution de la dose d’ARCOSYL®, a été rapportée. Cette possibilité doit être envisagée dans le cadre du diagnostic différentiel de la toux.
La toux est souvent aggravée en position couchée ou la nuit. Elle a été plus fréquemment signalée chez les femmes (qui représentent deux tiers des cas rapportés). La réactivité bronchique peut se trouver exacerbée chez les patients qui toussent. La fréquence plus élevée de cet effet secondaire observée chez les non-fumeurs pourrait être attribuable à une plus grande tolérance à la toux chez les fumeurs.
La toux est très probablement causée par la stimulation du réflexe tussigène pulmonaire par les kinines (bradykinine) et/ou les prostaglandines qui s’accumulent du fait de l’inhibition de l’ECA. Dès que la toux devient intolérable, on peut tenter de faire passer le patient à un autre inhibiteur de l’ECA; la réaction peut à nouveau se manifester, mais ce n’est pas systématique. Dans les cas sévères, il peut être nécessaire de passer à une autre classe de médicaments.
Sensibilité / résistance
Les patients qui présentent des problèmes héréditaires d’intolérance au galactose, de malabsorption du glucose-galactose ou de déficit en lactase de Lapp ne doivent pas prendre ARCOSYL®, car il contient du lactose.
Les comprimés orodispersibles ARCOSYL® contiennent de l’aspartame, une source de phénylalanine, qui peut être néfaste pour les personnes atteintes de phenylcétonurie.
Peau
Des réactions dermatologiques caractérisées par des éruptions maculo-papulaires prurigineuses et parfois, une photosensibilité, ont été signalées avec un autre inhibiteur de l’ECA. Des réactions cutanées rares et parfois graves (éruptions lichénoïdes, psoriasis, éruptions cutanées s’apparentant au pemphigus, éruptions cutanées, rosacée, syndrome de Stevens-Johnson, etc.) se sont manifestées.
Les patients ayant manifesté une réaction cutanée à un inhibiteur de l’ECA ne présenteront pas nécessairement de réaction lorsqu’ils passent à un autre médicament de la même classe, bien que certains rapports fassent état d’une réactivité croisée.
Populations particulières
Femmes enceintes :
Administrés à des femmes enceintes, les inhibiteurs de l’ECA peuvent être associés à une morbidité et à une mortalité chez le fœtus et le nouveau-né. Dès que la grossesse est constatée, le traitement par ARCOSYL® doit être interrompu le plus tôt possible (voir CONTRE-INDICATIONS).
L’administration d’inhibiteurs de l’ECA est contre-indiquée pendant le deuxième et le troisième trimestre de la grossesse, car elle a été associée à des atteintes fœtales et néonatales, à savoir l’hypotension, l’hypoplasie crânienne du nouveau-né, l’anurie, l’insuffisance rénale réversible ou irréversible, et la mort.
L’oligohydramnios, résultant vraisemblablement d’une diminution de la fonction rénale chez le fœtus, a également été rapporté, associé à des contractures des membres du fœtus, à une déformation craniofaciale et à un développement pulmonaire hypoplasique du fœtus.
Une prématurité, une persistance du canal artériel et d’autres malformations cardiaques structurales, ainsi que des malformations neurologiques, ont été également rapportées suite à l’exposition pendant le premier trimestre de la grossesse.
Les nourrissons exposés in utero aux inhibiteurs de l’ECA doivent faire l’objet d’une stricte surveillance pour déceler une hypotension, une oligurie ou une hyperkaliémie possible. En cas d’oligurie, il faut prendre les mesures nécessaires pour maintenir la pression artérielle et l’irrigation rénale. Il peut être nécessaire d’effectuer une exsanguino-transfusion ou une dialyse pour neutraliser l’hypotension et/ou compenser la fonction rénale insuffisante. Cependant, le peu d’expérience disponible sur ces procédures n’a pas révélé d’avantages cliniques significatifs.
L’hémodialyse peut être utilisée pour assurer l’élimination du perindoprilate, la forme active du perindopril (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE – Pharmacocinétique, Métabolisme, Populations particulières et Insuffisance rénale).
Données chez les animaux
Voir Partie II – Renseignements scientifiques – TOXICOLOGIE, Études de tératogénicité.
Femmes qui allaitent
La présence dans le lait maternel de concentrations d’inhibiteurs de l’ECA a été rapportée. L’administration d’inhibiteurs de l’ECA durant l’allaitement est contre-indiquée (voir CONTRE-INDICATIONS).
Pédiatrie
L’innocuité et l’efficacité d’ARCOSYL® chez l’enfant n’ont pas été établies. L’administration du médicament dans ce groupe d’âge n’est donc pas recommandée.
Gériatrie (> 65 ans)
Bien que l’expérience clinique n’ait pas révélé de différences entre la réponse au traitement chez les personnes âgées (65 ans et plus) et chez les patients plus jeunes, une plus grande sensibilité chez certains patients âgés ne peut pas être écartée.
L’insuffisance rénale est fréquente chez les personnes âgées. La prudence est donc de rigueur lorsque l’on prescrit ARCOSYL® à des patients âgés. La dose initiale d’ARCOSYL® chez les personnes âgées doit toujours être de 2,5 mg par jour. Les patients doivent faire l’objet d’une étroite surveillance au début du traitement (voir POSOLOGIE ET ADMINISTRATION).
Dans une étude menée auprès de 91 patients âgés dont l’âge moyen était de 71,9 ans, le taux de potassium sérique a augmenté de 6 % au cours du premier mois de traitement pour se stabiliser par la suite. Aucune variation de l’urée sanguine, de la créatinine ou de la clairance de la créatinine n’a été observée dans ce groupe.
Une prudence particulière s’impose à l’égard des patients âgés souffrant d’insuffisance cardiaque congestive et d’insuffisance rénale et/ou hépatique.
Patients diabétiques
Chez les patients diabétiques traités par des antidiabétiques oraux ou par l’insuline, la maîtrise de la glycémie doit être étroitement surveillée pendant le premier mois de traitement par l’inhibiteur de l’ECA.
Patients présentant une insuffisance hépatique
Une hépatite (hépatocellulaire et/ou cholostatique), une augmentation des enzymes hépatiques et/ou de la bilirubine sérique sont survenues au cours du traitement avec des inhibiteurs de l’ECA chez des patients présentant ou non des anomalies hépatiques préexistantes. Dans la plupart des cas, les modifications ont été réversibles à l’arrêt du traitement.
Une augmentation des enzymes hépatiques et/ou de la bilirubine sérique a été observée au cours du traitement par ARCOSYL® (voir EFFETS INDÉSIRABLES). Si un patient recevant ARCOSYL® présente un symptôme inexpliqué, particulièrement au cours des premières semaines ou des premiers mois de traitement, il est recommandé de réaliser un bilan complet de la fonction hépatique et tout autre examen jugé nécessaire. Le cas échéant, l’arrêt du traitement par ARCOSYL® doit être envisagé.
ARCOSYL® doit être administré avec une prudence particulière chez les patients présentant des anomalies hépatiques préexistantes. Chez ces patients, un bilan initial de la fonction hépatique doit être réalisé avant l’administration du médicament et une surveillance étroite de la réponse au traitement et des effets métaboliques doit être effectuée.
Surveillance et essais de laboratoire
Suivi hématologique
Il est recommandé de procéder périodiquement à une numération des globules blancs chez les patients souffrant d’une maladie vasculaire du collagène telle que le lupus érythémateux disséminé ou la sclérodermie, et ceux qui suivent une polythérapie s’articulant autour d’agents connus pour être néphrotoxiques ou myélosuppressifs (immunosuppresseurs, allopurinol ou procaïnamide), ou chez les patients présentant une combinaison de ces facteurs de complication, particulièrement en cas d’insuffisance rénale pré-existante.
Suivi de la fonction rénale
Une surveillance périodique des taux de potassium et de la créatinine doit faire partie des examens médicaux de routine chez les patients atteints d’insuffisance rénale (clairance de la créatinine < 60 mL/min), particulièrement chez les patients hypertendus présentant une sténose artérielle rénale. Chez ces derniers, la fonction rénale doit être surveillée durant les premières semaines de traitement.
Surveillance des électrolytes
Si l’utilisation concomitante de diurétiques d’épargne potassique, de suppléments de potassium, de succédanés du sel contenant du potassium, de médicaments associés à une augmentation du potassium sérique ou d’autres inhibiteurs du SRAA est jugée appropriée, un suivi régulier du potassium sérique et de l’urée est recommandé.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
Les effets indésirables le plus souvent observés avec le perindopril sont la toux, les étourdissements, les maux de tête, l’asthénie et les troubles gastro-intestinaux (douleurs abdominales, nausées, dyspepsie).
Les effets indésirables les plus graves sont les réactions d’hypersensibilité (angio-œdème), le dysfonctionnement rénal (chez les patients à risque élevé), la pancréatite et les troubles sanguins (pancytopénie, agranulocytose et thrombocytopénie).
Les effets indésirables graves le plus souvent mis en évidence lors de l’évaluation de l’innocuité à long terme réalisée auprès de patients souffrant d’insuffisance cardiaque étaient l’angine de poitrine et l’hypotension orthostatique.
Les effets indésirables les plus graves signalés après la commercialisation du produit étaient la pancréatite et les troubles sanguins (pancytopénie, agranulocytose et thrombocytopénie).
Effets indésirables observés lors des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux.
- Hypertension
Le perindopril a fait l’objet d’une évaluation de l’innocuité auprès d’environ 3400 patients hypertendus (1216 patients admis à des essais cliniques contrôlés incluant 181 patients âgés). L’innocuité à long terme du perindopril a été évaluée auprès d’environ 1000 patients traités pendant au moins 1 an.
Au cours des essais cliniques, les effets indésirables les plus graves survenus chez les patients hypertendus traités avec perindopril ont été l’œdème angioneurotique et l’insuffisance rénale.
Au cours d’une étude européenne en mode ouvert portant sur 47 000 patients présentant une hypertension essentielle, suivis dans le cadre de la pratique médicale quotidienne, et traités pendant 1 an par le perindopril avec ou sans autres médicaments, les effets indésirables les plus fréquemment observés ont été la toux (9,7 %), les symptômes digestifs (2,0 %), la fatigue (1,8 %), les céphalées (1,4 %) et les étourdissements (1,4 %). Dans cette étude, au total, 5,1 % des patients ont dû interrompre le traitement pour cause d’effets indésirables et 3,2 % d’entre eux
à cause de la toux.
Dans le cadre d’essais contrôlés par placebo menés aux États-Unis, 1012 patients ont reçu soit le perindopril en monothérapie (n = 630), le perindopril/HCT (n = 159) ou un placebo (n = 230). Le tableau 1 présente les effets indésirables survenus chez au moins 1 % des patients sous perindopril en monothérapie ou sous placebo.
| Tableau 1: | Effets indésirables non reliés au traitement, ou éventuellement/probablement liés au traitement, signalés chez ≥ 1 % des patients traités pour de l’hypertension dans le cadre d’essais contrôlés par placebo menés aux États-Unis |
|---|
Effets indésirables
| Effets indésirables non reliés au traitement | Effets indésirables éventuellement ou probablement reliés au traitement | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|
Perindopril n = 630 | Placebo n = 223 | Perindopril n = 630 | Placebo n = 223 | |||||||
| Maux de tête | 26,0 | 29,6 | 9,4 | 10,8 | ||||||
| Toux | 13,0 | 4,5 | 6,2 | 1,8 | ||||||
| Asthénie | 8,7 | 9,9 | 5,4 | 4,0 | ||||||
| Étourdissements | 8,6 | 8,5 | 4,9 | 5,8 | ||||||
| Infection des voies respiratoires supérieures | 7,9 | 8,5 | 0,0 | 0,9 | ||||||
| Diarrhée | 4,6 | 4,0 | 1,8 | 0,5 | ||||||
| Œdème | 4,3 | 4,9 | 0,6 | 0,9 | ||||||
| Troubles du sommeil | 2,5 | 2,7 | 1,6 | 0,9 | ||||||
| Système nerveux | 1,4 | 1,4 | 1,1 | 0,9 | ||||||
| Dépression | 1,9 | 1,4 | 1,1 | 0,5 | ||||||
| Protéinurie | 1,8 | 0,5 | 1,1 | 0,5 | ||||||
| Éruption cutanée | 2,5 | 4,9 | 1,0 | 1,8 | ||||||
L’incidence de l’arrêt prématuré du traitement suite à un effet indésirable observé dans les essais cliniques contrôlés par placebo menés aux États-Unis a été de 6,5 % chez les patients traités par le perindopril et de 6,7 % chez ceux ayant reçu le placebo. Les causes les plus fréquentes d’arrêt prématuré du traitement ont été la toux, les céphalées, l’asthénie et les étourdissements. La toux a été la cause du retrait de l’étude chez 1,3 % et 0,4 % des patients traités par le perindopril et le placebo, respectivement. Même si les étourdissements n’ont pas été signalés plus souvent dans le groupe traité par le perindopril (8,2 %) que dans celui ayant reçu le placebo (8,5 %), leur fréquence était incontestablement proportionnelle à la dose administrée, ce qui indique une relation de cause à effet avec le perindopril.
Les autres effets indésirables signalés (par au moins 1 % des patients), sans tenir compte du lien de causalité, comprennent les maux de dos (6,8 %), la rhinite, la sinusite (5,2 % dans chaque cas), la douleur dans les membres inférieurs (5,1 %), la pharyngite (3,7 %), l’infection virale (3,3 %), l’infection des voies urinaires (3,2 %), la douleur aux membres supérieurs (2,9 %), les nausées (2,7 %), les douleurs abdominales (2,5 %), les blessures accidentelles, l’hypertonie, la paresthésie (2,4 % dans chaque cas), la douleur thoracique non spécifique, les anomalies à l’ECG
(2,2 % dans chaque cas), la dyspepsie (2,1 %), les vomissements (1,9 %), la fièvre, l’allergie saisonnière (1,8 % dans chaque cas), l’élévation du taux d’ALT (1,6 %), la myalgie généralisée, les douleurs cervicales, les acouphènes (1,4 % dans chaque cas), les douleurs articulaires, la somnolence (1,1 % dans chaque cas), les flatulences, l’arthrite, les palpitations (1,0 % dans chaque cas).
L’infarctus du myocarde et l’accident vasculaire cérébral peuvent être associés à une hypotension excessive chez les patients à risque élevé (voir MISES EN GARDE ET PRÉCAUTIONS – Cardiovasculaire).
Arrêt du traitement
Au total, 56 des 1275 patients étudiés (4,4 %) ont cessé le traitement à cause des effets indésirables. Dans une étude précise portant sur 632 patients, 36 patients (5,7 %) ont mis fin à leur participation en raison des effets indésirables. Un lien plausible ou probable avec le traitement par le perindopril a été mis en évidence dans 19 cas (3 %).
Les effets indésirables ayant le plus souvent conduit à l’arrêt prématuré du traitement ont été la toux (0,5 %), les maux de tête (0,5 %), les étourdissements (0,5 %) et l’asthénie (0,4 %).
- Insuffisance cardiaque congestive
Lors d’essais cliniques dans l’indication d’insuffisance cardiaque, 167 patients ont été traités avec le perindopril dans le cadre d’essais de 3 mois contrôlés par placebo, et l’innocuité à long terme a été évaluée chez 513 patients traités pendant au moins 6 mois, dont 352 patients suivis pendant au moins 1 an.
Le tableau 2 présente les effets indésirables survenus chez au moins 1 % des 167 patients traités avec le perindopril pendant la phase à double insu de 3 mois, comparativement aux mêmes effets indésirables survenus chez les 170 patients ayant reçu le placebo. L’abandon du traitement en raison d’effets indésirables a été nécessaire chez 5,4 % des 167 patients traités par le perindopril, comparativement à 4,7 % des 170 patients sous placebo.
| Tableau 2 : | Effets indésirables reliés au médicament rapportés chez ≥ 1 % des patients traités pour une insuffisance cardiaque congestive (%) | ||||
|---|---|---|---|---|---|
| Effet indésirable | Perindopril n = 167 | Placebo n = 170 | |||
| Asthénie | 6,6 | 5,3 | |||
| Étourdissements | 6,0 | 6,5 | |||
| Troubles cutanés | 4,2 | 2,4 | |||
| Douleurs abdominales (voies digestives supérieures)/gastralgie | 4,2 | 2,9 | |||
| Nausées/vomissements | 3,6 | 1,2 | |||
| Maux de tête | 3,0 | 2,4 | |||
| Palpitations | 2,4 | 1,8 | |||
| Crampes musculaires | 2,4 | 0,0 | |||
| Toux | 1,8 | 0,6 | |||
| Douleurs thoraciques – cardiaques | 1,8 | 0,0 | |||
| Dyspnée | 1,8 | 2,4 | |||
| Diarrhée | 1,8 | 1,8 | |||
| Modification de l’humeur et troubles du sommeil | 1,8 | 2,9 | |||
| Œdème | 1,2 | 1,8 | |||
| Transpiration | 1,2 | 0,6 | |||
| Dysfonction érectile | 1,2 | 0,6 | |||
- Patients hypertendus et/ou en post-infarctus du myocarde et atteints d’une maladie coronarienne stable
L’innocuité du perindopril a été évaluée dans le cadre de l’étude EUROPA. Il s’agissait d’une étude à double insu, contrôlée par placebo, ayant inclus 12 218 patients atteints de maladie coronarienne stable; la majorité des patients étaient hypertendus et/ou avaient survécu à une crise cardiaque. Le taux global d’arrêt du traitement était d’environ 22,8 % (1391/6110 patients) et de 20,7 % (1266/6108 patients) dans les groupes perindopril et placebo, respectivement.
Les raisons les plus courantes d’arrêt du traitement, qui étaient plus fréquentes dans le groupe du perindopril que dans le groupe placebo, étaient la toux (2,7 %), l’intolérance au médicament (2,4 %), l’hypotension (1,0 %) et l’insuffisance rénale (0,3 %).
Effets indésirables graves survenus durant l’étude EUROPA
Aucune différence significative n’a été observée entre le groupe perindopril (n = 375) et le groupe témoin (n = 420) au niveau du nombre de décès. Toutefois, 10 patients sont morts pendant la période de sélection en mode ouvert de l’étude. Sept de ces patients sont morts d’une cause cardiovasculaire, dont l’AVC. Au total, 795 patients (sur 12 230, soit 6,5 %) sont décédés pendant l’étude, et 464 sur 795 (58 %) sont morts d’une cause cardiovasculaire.
Durant la période de randomisation de l’étude EUROPA, seuls les événements indésirables graves ont été rapportés. Peu de patients ont signalé des événements indésirables graves : 16 (0,3 %) des 6122 patients traités par le perindopril et 12 (0,2 %) des 6107 patients sous placebo. Dans le groupe perindopril, une hypotension a été observée chez 6 patients, l’angio-œdème chez 3 patients et un arrêt cardiaque soudain chez 1 patient. Plus de patients recevant le perindopril (6,0 %, n = 366) que le placebo (2,1 %, n = 129) ont abandonné leur traitement en raison d’une toux, d’une hypotension ou d’autres intolérances au perindopril.
En revanche, une cardioversion auriculaire a dû être effectuée nettement plus souvent dans le groupe traité avec le perindopril (0,5 %, n = 42) que dans le groupe témoin (0,3 %, n = 17).
Effets indésirables moins fréquents observés dans les essais cliniques (< 1 %)
Dans les essais cliniques, les effets indésirables, sans égard à la relation de cause à effet avec le médicament, survenus chez < 1,0 % des patients hypertendus et atteints d’insuffisance cardiaque traités par le perindopril, sont énumérés ci-dessous :
| Troubles du système sanguin et lymphatique : | Anémie hémolytique, leucopénie dont la neutropénie, thrombocytopénie, ecchymose, hématome. |
| Troubles cardiaques : | Arythmie, extrasystole ventriculaire, trouble de la conduction, souffle cardiaque, palpitations, bradycardie, infarctus du myocarde. |
| Troubles de l’oreille et du labyrinthe : | Douleurs auriculaires, acouphène. |
| Troubles oculaires : | Vision anormale, larmoiement, conjonctivite. |
| Troubles gastro-intestinaux : | Constipation, sécheresse buccale, dysgueusie, flatulences, hématémèse, hémorragie gastro-intestinale, stomatite, diarrhée, vomissements, dyspepsie. |
| Troubles généraux et réactions au point d’administration : | Douleurs thoraciques, pyrexie, malaise, douleurs, œdème périphérique, soif, sensation de froid et de chaud, frisson. |
| Troubles du système immunitaire : | Réaction anaphylactique, angio-œdème (tête, cou, visage, extrémités, lèvres, langue, glotte et/ou larynx). |
| Infections et infestations : | Herpès simplex, infection péritonéale (infarctus mésentérique, 1 patient), bronchite, pharyngite, pneumonie, rhinite, sinusite, infection cutanée, teigne, gastro-entérite, vaginite. |
| Troubles du métabolisme et de la nutrition : | Anorexie, augmentation de l’appétit, goutte. |
| Troubles musculosquelettiques et du tissu conjonctif : | Douleurs cervicales, œdème, arthralgie, arthrite, douleurs osseuses, myalgie, myasthénie, sciatalgie, hypertonie/crampes musculaires, douleurs lombaires. |
| Troubles du système nerveux : | Hyperkinésie, amnésie, accident vasculaire cérébral (0,2 %), troubles cognitifs, troubles de la mémoire, trouble de la perception, somnolence, problèmes d’élocution, syncope, tremblements, migraine, vertige. |
| Troubles psychiatriques : | Rêves anormaux, agitation, confusion, dépression, modification de l’humeur, nervosité, illusions, trouble du sommeil, troubles de la libido, anxiété, trouble psychosexuel. |
| Troubles rénaux et urinaires : | Hématurie, lithiase rénale, nycturie, oligurie, polyurie, pollakiurie, incontinence urinaire, rétention urinaire, rétention liquidienne, insuffisance rénale, douleur du flanc. |
| Troubles du système reproducteur et mammaires: | Troubles menstruels, œdème scrotal, dysfonction érectile. |
| Troubles respiratoires/thoraciques et médiastinaux : | Asthme, bronchospasme, dyspnée, fibrose pulmonaire, maux de gorge, rhinorrhée, épistaxis, écoulement post-nasal, enrouement, éternuements. |
| Troubles cutanés et sous-cutanés : | Alopécie, érythème, sécheresse cutanée, troubles cutanés, dermatite, pemphigus, prurit, purpura, éruptions cutanées, syndrome de Steven-Johnson, hyperhidrose, éruption cutanée toxique, urticaire, trouble des muqueuses. |
| Troubles vasculaires : | Hypotension, hypotension orthostatique, refroidissement des extrémités, claudication intermittente, vasodilatation, bouffées de chaleur, maladie vasculaire périphérique (mauvaise circulation périphérique, jambes enflées). |
Effets indésirables possibles signalés avec les inhibiteurs de l’ECA
Les autres effets indésirables importants sur le plan médical signalés avec d’autres inhibiteurs de l’ECA disponibles sur le marché sont l’arrêt cardiaque, la pneumonie à éosinophiles, la neutropénie/l’agranulocytose, la pancytopénie, l’anémie (y compris hémolytique et aplasique), la thrombocytopénie, l’insuffisance rénale aiguë, la néphrite, l’insuffisance hépatique, l’ictère (hépatocellulaire ou cholostatique), l’hyponatrémie symptomatique, le pemphigus bulleux, la pancréatite aiguë, la dermatite exfoliatrice et un syndrome qui peut comprendre ce qui suit : arthralgie/arthrite, vasculite, sérite, myalgie, fièvre, éruption cutanée ou autres manifestations dermatologiques, présence d’anticorps antinucléaires, leucocytose, éosinophilie ou élévation du taux d’ESR. Nombre de ces effets indésirables ont aussi été rapportés avec le perindopril.
Modification du goût (dysgueusie)
Des modifications du goût ont été souvent signalées (prévalence allant jusqu’à 12,5 %) avec un autre inhibiteur de l’ECA administré à de fortes doses.
La modification du goût associée aux inhibiteurs de l’ECA est décrite comme une perte du goût ou une sensation métallique dans la bouche. La dysgueusie se manifeste généralement au cours des premières semaines de traitement et disparaît, dans la plupart des cas, en l’espace de 1 à 3 mois.
Résultats hématologiques et biologiques anormaux
Électrolytes sériques : Dans le cadre d’essais cliniques, une hyperkaliémie (potassium sérique > 5,5 mEq/L) a été observée chez environ 2,2 % des patients hypertendus traités par le perindopril comparativement à 1,4 % de ceux traités par le placebo. L’hyperkaliémie peut survenir particulièrement en présence d’une insuffisance rénale, d’une insuffisance cardiaque sévère et d’une hypertension rénovasculaire (voir MISES EN GARDE ET PRÉCAUTIONS – Rénal).
Azote uréique du sang et créatinine sérique : Des élévations des concentrations d’azote uréique du sang (> 40 mg/dL) ou de créatinine sérique (> 2,5 mg/dL) ont été observées chez 0,2 % et 0,3 %, respectivement, des patients traités par le perindopril en monothérapie. Les baisses de sodium sérique et les augmentations de créatinine sérique étaient plus fréquentes lorsqu’ARCOSYL® était administré avec un diurétique que lorsque le perindopril était administré seul. Une élévation du taux d’urée sanguine, de la créatinine plasmatique et une hématurie ont été observées et peuvent se manifester, surtout en présence d’insuffisance rénale.
Hématologie : De faibles diminutions de l’hémoglobine et de l’hématocrite chez des patients hypertendus traités par le perindopril, rarement d’importance clinique, ont été observées. Aucun des patients participant aux essais cliniques contrôlés n’a eu à abandonner le traitement à cause d’une anémie.
Fonction hépatique : Une élévation des enzymes hépatiques (ALT : 1,6 % sous le perindopril comparativement à 0,9 % sous placebo; AST : 0,5 % sous le perindopril comparativement à 0,4 % sous placebo) a été observée lors d’essais cliniques américains contrôlés par placebo. Des élévations de la bilirubine sérique ont également été signalées (voir MISES EN GARDE ET PRÉCAUTIONS – Populations particulières).
Autre : Une augmentation du taux sérique de cholestérol et de la glycémie a été observée.
Effets indésirables signalés après la commercialisation du médicament
Les effets indésirables les plus fréquents après la commercialisation du médicament sont la toux, les symptômes gastro-intestinaux (douleurs abdominales, nausées, dyspepsie), l’asthénie, la fatigue, les étourdissements et les céphalées.
| Troubles des systèmes sanguin et lymphatique : | Agranulocytose ou pancytopénie, diminution de l’hémoglobine et de l’hématocrite, anémie hémolytique chez les patients présentant un déficit héréditaire en G-6PDH, leucopénie/neutropénie, thrombocytopénie, éosinophilie. |
| Troubles cardiaques : | Angine de poitrine, arythmie, infarctus du myocarde, possiblement secondaires à une hypotension excessive, palpitations, tachycardie. |
| Troubles de l’oreille et du labyrinthe : | Acouphène. |
| Troubles endocriniens : | Syndrome de sécrétion inappropriée d’hormone antidiurétique (SIADH). |
| Troubles oculaires: | Vision anormale. |
| Troubles gastro-intestinaux : | Douleurs abdominales (y compris des voies digestives supérieures), constipation, diarrhée, sécheresse de la bouche, dysgueusie, dyspepsie, nausées, pancréatite, vomissements. |
| Troubles généraux et réactions au point d’administration : | Asthénie, douleurs thoraciques, malaise, œdème périphérique, pyrexie, transpiration. |
| Troubles hépatiques et biliaires : | Hépatite cholostatique ou cytolytique. |
| Lésion, empoisonnement et complications post-interventionnelles : | Chutes. |
| Troubles du métabolisme et de la nutrition : | Hypoglycémie, hyperkaliémie réversible à l’arrêt du traitement, hyponatrémie. |
| Troubles musculosquelettiques et des tissus conjonctifs : | Arthralgie, mal de dos, œdème, hypertonie, crampes musculaires, douleur dans les membres, myalgie. |
| Troubles du système nerveux : | Confusion, étourdissements, maux de tête, paresthésie, somnolence, syncope, vertige. |
| Troubles psychiatriques : | Troubles de l’humeur ou du sommeil. |
| Troubles rénaux et urinaires : | Insuffisance rénale aiguë, insuffisance rénale, protéinurie. |
| Troubles du système reproducteur et mammaires : | Dysfonction érectile. |
| Troubles respiratoires, thoraciques et médiastinaux : | Bronchospasme, toux, dyspnée, pneumonie à éosinophiles, rhinite. |
| Troubles cutanés et sous-cutanés : | Œdème angioneurotique (visage, membres, lèvres, membranes muqueuses, langue, glotte et/ou larynx, érythème polymorphe), érythème polymorphe, prurit, éruption cutanée, urticaire, eczéma, réaction de photosensibilité, pemphigoïde, pemphigus, aggravation du psoriasis. |
| Troubles vasculaires : | Accident vasculaire cérébral (possiblement secondaire à une hypotension excessive chez les patients à haut risque), hypotension, maladie vasculaire périphérique (mauvaise circulation périphérique). |
Les données recueillies après la commercialisation indiquent que, pour tous les inhibiteurs de l’ECA, l’exposition in utero pourrait être associée à une hypotension et à une diminution de la perfusion rénale fœtale. Les inhibiteurs de l’ECA ont également été associés à la mort fœtale in utero. Aucun inhibiteur de l’ECA ne doit être utilisé pendant la grossesse.
INTERACTIONS MÉDICAMENTEUSES
Interactions médicament-médicament
Tableau 3 – Interactions médicament-médicament établies ou possibles
| Dénomination commune | Réf. | Effet | Commentaire clinique |
|---|---|---|---|
| Agents affectant l’activité sympathique | EC E | Les bêta-bloquants augmentent l’effet antihypertenseur d’ARCOSYL®. | Les agents qui affectent l’activité sympathique (p. ex., les ganglioplégiques ou les adrénolytiques) doivent être utilisés avec prudence. |
| Agents provoquant la libération de rénine | EC E | L’effet antihypertenseur d’ARCOSYL® est augmenté par les agents antihypertenseurs provoquant la libération de rénine (p. ex., les diurétiques). | |
| Agents augmentant le potassium sérique | EC | Du fait qu’ARCOSYL® diminue la production d’aldostérone, une élévation du potassium sérique peut survenir. | Il faut donc réserver l’administration de diurétiques d’épargne potassique tels que la spironolactone, l’éplérénone, le triamtérène ou l’amiloride, ou des suppléments de potassium, succédanés de sel contenant du potassium ou tout médicament associé à une augmentation du potassium sérique (tels que l’aliskirène, les AINS, l’héparine, la cyclosporine, le tacrolimus, le triméthoprime, les antagonistes des récepteurs de l’angiotensine et autres) aux cas d’hypokaliémie avérée, et ce avec prudence, et avec un contrôle fréquent du potassium sérique, ces agents pouvant entraîner une augmentation significative du potassium sérique. Les substituts contenant des sels de potassium doivent aussi être utilisés avec prudence. (voir MISES EN GARDE ET PRÉCAUTIONS, Rénal, Hyperkaliémie et agents augmentant le taux de potassium). |
| Agents antihypertenseurs et vasodilatateurs | L’emploi concomitant de ces agents peut accentuer les effets hypotenseurs du perindopril. L’emploi concomitant avec la nitroglycérine et d’autres dérivés nitrés ou d’autres vasodilatateurs peut faire baisser davantage la pression artérielle. | ||
| Agents antidiabétiques | Les études épidémiologiques indiquent que l’administration concomitante d’inhibiteurs de l’ECA et de médicaments antidiabétiques (insulines, agents hypoglycémiants oraux) peut accentuer l’effet hypoglycémiant et est associée à un risque d’hypoglycémie. | Ce phénomène serait plus susceptible de se produire pendant les premières semaines du traitement d’association et chez les patients atteints d’insuffisance rénale. | |
| Baclofène | Augmentation de l'effet antihypertenseur | Surveiller la pression artérielle et adapter la posologie de l’antihypertenseur si nécessaire. |
| Dénomination commune | Réf. | Effet | Commentaire clinique |
|---|---|---|---|
| Traitement diurétique concomitant | E | Les patients traités simultanément par des inhibiteurs de l’ECA et des diurétiques, et particulièrement ceux chez qui le traitement diurétique a été entrepris récemment et qui présentent une hypovolémie et/ou une déplétion hydrosodée, peuvent présenter une baisse excessive de la pression artérielle lors de l’instauration du traitement par un inhibiteur de l’ECA. | Le risque d’un effet hypotenseur après la première dose d’ARCOSYL® peut être minimisé soit en interrompant la prise du diurétique soit en augmentant le volume ou la prise de sel avant l’introduction du traitement par doses faibles et progressives d’ARCOSYL®. S’il n’est pas possible d’interrompre le traitement diurétique, la dose initiale d’ARCOSYL® peut être diminuée et le patient doit être placé sous observation stricte pendant plusieurs heures après la dose initiale et jusqu’à stabilisation de la pression artérielle. Le taux et l’étendue de l’absorption et de l’élimination du perindopril ne sont pas affectés par la prise concomitante de diurétiques. La biodisponibilité du perindoprilate a été réduite par les diurétiques avec une diminution de l’inhibition de l’ACE plasmatique (voir MISES EN GARDE ET PRÉCAUTIONS et POSOLOGIE ET ADMINISTRATION). |
| Digoxine | E | Une étude pharmacocinétique n’a montré aucun effet sur la concentration de digoxine plasmatique lorsque la digoxine était co-administrée avec ARCOSYL® mais un effet de la digoxine sur la concentration plasmatique du perindopril/perindoprilate n’est toutefois pas exclu. | |
| Inhibiteurs de la DPP-IV (linagliptine, saxagliptine, sitagliptine) | Les patients traités simultanément par un inhibiteur de la DPP-IV peuvent présenter un risque accru d’angio-œdème. | Utiliser avec précaution lors de l’instauration d’un traitement par ARCOSYL® chez les patients prenant déjà un inhibiteur de la DPP-IV ou inversement (voir MISES EN GARDE ET PRÉCAUTIONS, Généralités, Angio-œdème cervico-facial). | |
| Double inhibition du système rénine-angiotensine (SRA) par les inhibiteurs de l’ECA, les ARA ou les médicaments contenant de l’aliskirène | EC | Incidence accrue d’hypotension grave, d’insuffisance rénale et d’hyperkaliémie. | La double inhibition du système rénine-angiotensine (SRA) par les inhibiteurs de l’ECA, les ARA ou les médicaments contenant de l’aliskirène est contre-indiquée chez les patients atteints de diabète et/ou d’insuffisance rénale, et n’est généralement pas recommandée chez d’autres types de patients (voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS, Double inhibition du système rénine-angiotensine [RAS]). |
| Estramustine | Risque d’augmentation des effets indésirables tels que l’œdème angioneurotique (angio-œdème). | Utiliser avec précaution lorsqu’ARCOSYL® est administré conjointement avec l’estramustine. | |
| Gentamicine | Les données recueillies chez l’animal indiquent la possibilité d’une interaction entre le perindopril et la gentamicine. Cependant, cette interaction n’a fait l’objet d’aucune étude chez l’humain. | Il faut envisager avec prudence l’administration de ces deux médicaments en concomitance. | |
| Sels d’or | EC | Des réactions nitritoïdes (symptômes comprenant bouffées vasomotrices, nausées, vomissements et hypotension symptomatique) ont été rarement rapportées chez des patients recevant des injections de sels d’or (aurothiomalate de sodium) et un inhibiteur de l’ECA (dont le perindopril) de façon concomitante. | Utiliser avec précaution lorsqu’ARCOSYL® est administré conjointement avec des sels d’or. |
| Dénomination commune | Réf. | Effet | Commentaire clinique |
|---|---|---|---|
| Lithium | E | Une augmentation des taux de lithium sérique ainsi que des symptômes d’intoxication au lithium ont été rapportés chez des patients recevant de façon concomitante du lithium et un traitement par inhibiteur de l’ECA. | La co-administration de ces médicaments doit se faire avec prudence et un contrôle fréquent des taux de lithium sérique est recommandé. Si un diurétique est aussi utilisé, le risque d’intoxication au lithium peut être encore plus élevé. |
| Inhibiteurs de mTOR (p. ex., sirolimus, évérolimus, temsirolimus) | Les patients traités de façon concomitante par un inhibiteur de mTOR peuvent présenter un risque accru d’angio-œdème. | Utiliser avec précaution lors de l’instauration d’un traitement par ARCOSYL® chez les patients prenant déjà un inhibiteur de mTOR ou inversement (voir MISES EN GARDE ET PRÉCAUTIONS, Généralités, Angio-œdème cervico-facial). | |
| Anti-inflammatoires non stéroïdiens (AINS), y compris l’acide acétylsalicylique (≥ 3 g/jour) | L’administration d’un AINS peut atténuer l’effet antihypertenseur des inhibiteurs de l’ECA. Les AINS exercent également un effet sur l’élévation du taux de potassium sérique et peuvent entraîner une détérioration de la fonction rénale. | Ces effets sont généralement réversibles. Dans de rares cas, une insuffisance rénale aiguë peut se produire, surtout chez les patients dont la fonction rénale est détériorée, comme les patients âgés ou déshydratés. | |
| Inhibiteur de l’endopeptidase neutre | Les inhibiteurs de l’ECA sont connus pour causer des angio-œdèmes. Ce risque peut être accru lors de l’utilisation concomitante avec un inhibiteur de l’endopeptidase neutre. | Utiliser avec précaution lors de l’instauration d’un traitement par ARCOSYL® chez les patients prenant déjà un inhibiteur de l’endopeptidase neutre ou inversement (voir MISES EN GARDE ET PRÉCAUTIONS, Généralités, Angio-œdème cervico-facial). | |
| Sympathomimétiques | Les sympathomimétiques peuvent réduire l’effet antihypertenseur des inhibiteurs de l’ECA. | Utiliser avec précaution lorsqu’ARCOSYL® est administré conjointement avec des sympathomimétiques. | |
| Antidépresseurs tricycliques/ antipsychotiques/ anesthésiants | L’emploi concomitant de certains anesthésiants, antidépresseurs tricycliques et antipsychotiques et d’inhibiteurs de l’ECA peut accentuer la baisse de la pression artérielle. | Utiliser avec précaution lorsqu’ARCOSYL® est administré conjointement avec ces médicaments. |
Légende : E = Étude de cas; EC = Essai clinique; T = Théorique
Interactions médicament-aliment
La présence d’aliments dans le tractus gastro-intestinal n’affecte ni le taux ni l’étendue de l’absorption du perindopril. Cependant, le taux de biotransformation du perindopril en perindoprilate est réduit, ce qui résulte en une diminution de la biodisponibilité du perindoprilate de 35 %. Les interactions entre les aliments et le perindopril arginine n’ont pas été étudiées. Une biodisponibilité comparable entre perindopril erbumine et perindopril arginine a été démontrée chez des sujets à jeun seulement. Il est donc recommandé de prendre ARCOSYL® avant un repas.
Interactions médicament-herbe médicinale
Les interactions avec les produits à base de plantes n’ont pas été établies.
Effets du médicament sur les essais de laboratoire
Les interactions sur les essais/méthodes de laboratoire n’ont pas été établies.
Effets du médicament sur le mode de vie
Les interactions avec le mode de vie n’ont pas été établies.
POSOLOGIE ET ADMINISTRATION
Considérations relatives à la posologie
La posologie d’ARCOSYL® (perindopril arginine) doit être adaptée à chaque cas, et un ajustement est nécessaire chez les patients âgés et dans le cas d’une insuffisance rénale.
Dose recommandée et adaptation posologique
- Hypertension
Avant d’entreprendre le traitement, on doit tenir compte des traitements antihypertenseurs récents, de l’importance de l’hypertension et de la restriction sodée. Il peut s’avérer nécessaire d’adapter la posologie des autres médicaments antihypertenseurs administrés avec ARCOSYL®. La présence d’aliments dans le tractus gastro-intestinal réduit la biodisponibilité du perindoprilate.
Monothérapie : La dose initiale recommandée d’ARCOSYL®, chez les patients non traités par diurétiques, est de 5 mg une fois par jour. Il convient d’adapter la posologie selon la réponse tensionnelle, en respectant habituellement des intervalles d’au moins 2 semaines. La dose d’entretien habituelle est de 5 à 10 mg par jour, administrée en une dose quotidienne unique. Aucune baisse supplémentaire de la pression artérielle n’a été observée après l’administration de doses supérieures à 10 mg par jour.
Chez certains patients traités par une dose quotidienne unique, l’effet antihypertenseur peut diminuer vers la fin de l’intervalle posologique. La mesure de la pression artérielle juste avant la prise du médicament permettra de déterminer si on obtient une maîtrise tensionnelle satisfaisante sur 24 heures. Si ce n’est pas le cas, l’administration de la dose quotidienne en 2 prises fractionnées ou une augmentation de la dose doit être envisagée. Si la pression artérielle n’est pas maîtrisée avec ARCOSYL® seul, un diurétique peut être ajouté. Suite à l’ajout d’un diurétique, une diminution de la dose d’ARCOSYL® peut être possible.
Traitement diurétique concomitant : Une hypotension symptomatique peut survenir occasionnellement après la prise de la dose initiale d’ARCOSYL® et est plus probable chez les patients déjà traités par diurétique. Si possible, le traitement par diurétique sera interrompu 2 ou
3 jours avant l’instauration du traitement par ARCOSYL® afin de réduire le risque d’hypotension (voir MISES EN GARDE ET PRÉCAUTIONS). Si le traitement diurétique ne peut être interrompu, une dose initiale de 2,5 mg d’ARCOSYL® devra être utilisée, accompagnée d’une étroite surveillance médicale pendant plusieurs heures et jusqu’à ce que la pression artérielle soit stabilisée. La posologie d’ARCOSYL® doit ensuite être ajustée jusqu’à l’obtention de la réponse optimale.
Personnes âgées : Chez les personnes âgées, le traitement devra être instauré à une dose de 2,5 mg administrée le matin. Si nécessaire, après un mois de traitement, cette dose peut être augmentée à 5 mg par jour, puis à 10 mg, administrée en une ou deux prises, selon la fonction rénale du patient.
Insuffisance cardiaque congestive
ARCOSYL® est généralement utilisé conjointement à un diurétique et, lorsqu’approprié, un glycoside digitalique chez les patients souffrant d’insuffisance cardiaque congestive. Le traitement doit être instauré sous stricte surveillance médicale. La pression artérielle et la fonction rénale doivent être surveillées, à la fois avant et pendant le traitement avec le perindopril, parce que des cas d’hypotension sévère et, plus rarement, d’insuffisance rénale consécutive, ont été rapportés (voir MISES EN GARDE ET PRÉCAUTIONS).
L’instauration du traitement nécessite la prise en compte de tout traitement diurétique récent et de la possibilité d’une déplétion hydrosodée sévère. Si possible, la dose de diurétique doit être diminuée avant l’instauration du traitement. Le potassium sérique doit également être contrôlé (voir INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament).
La dose initiale recommandée est de 2,5 mg, prise une fois par jour, le matin, sous stricte surveillance médicale. La dose peut, dans la plupart des cas, être augmentée à 5 mg une fois par jour (après vérification de la tolérance tensionnelle). La dose efficace habituelle lors des essais cliniques était de 5 mg/jour administrée en une seule prise. L’ajustement de la posologie peut être effectué sur une période de 2 à 4 semaines.
Personnes âgées : Aucun ajustement posologique particulier n’est nécessaire chez les patients âgés souffrant d’insuffisance cardiaque congestive.
- Patients hypertendus et/ou en post-infarctus du myocarde et atteints d’une maladie coronarienne stable
Chez les patients hypertendus atteints d’une maladie coronarienne stable ou en post-infarctus du myocarde et atteints d’une maladie coronarienne stable, ARCOSYL® (perindopril arginine) doit être administré à une dose initiale de 5 mg une fois par jour pendant 2 semaines. La dose peut ensuite être augmentée selon la tolérance, jusqu’à l’atteinte de la dose d’entretien de 10 mg une fois par jour, prise tôt le matin de préférence. Chez ces patients, ARCOSYL® doit être administré en plus d’un traitement conventionnel tel que les inhibiteurs de l’agrégation plaquettaire, les bêtabloquants, les agents hypolipidémiants, les nitrates, les antagonistes calciques ou les diurétiques.
Personnes âgées : Chez les patients âgés (> 70 ans), ARCOSYL® doit être administré à une dose de 2,5 mg une fois par jour la première semaine, puis à une dose de 5 mg une fois par jour la deuxième semaine et ensuite à une dose d’entretien de 10 mg une fois par jour, selon la tolérance.
Insuffisance rénale
En cas d’insuffisance rénale, la posologie d’ARCOSYL® doit être ajustée en fonction de la clairance de la créatinine. Les doses ci-dessous sont recommandées :
| Clairance de la créatinine | Posologie recommandée |
| ≥ 60 mL/min (clairance normale) | 5 mg par jour (la dose quotidienne ne doit pas dépasser 10 mg) |
| Entre 30 et 60 mL/min | 2,5 mg par jour |
| Entre 15 et 30 mL/min | 2,5 mg un jour sur deux |
| Patients sous hémodialyse (< 15 ml/min) | 2,5 mg le jour de la dialyse (à prendre après la dialyse) |
Le suivi médical de ces patients inclut une évaluation périodique des concentrations de potassium et de créatinine.
Omission d’une dose
Si une dose est oubliée, il ne faut pas prendre une double dose, mais continuer simplement avec la dose suivante au moment habituel.
Administration
Il est recommandé de prendre ARCOSYL® une fois par jour le matin avant un repas.
Les comprimés ARCOSYL® doivent être avalés entiers, avec de l’eau.
Les comprimés orodispersibles ARCOSYL® doivent être placés sur la langue, où ils se désagrégeront et pourront être avalés avec la salive. On peut aussi les disperser dans un verre d’eau et boire la suspension obtenue.
SURDOSAGE
Les données sur le surdosage par ARCOSYL® (perindopril arginine) chez les humains sont limitées. Les manifestations cliniques les plus probables seraient des symptômes attribuables à une hypotension marquée. En cas de surdosage, les traitements recommandés sont le lavage gastrique et la perfusion intraveineuse d’un soluté physiologique.
Cependant, les essais cliniques sur le perindopril rapportent deux cas où un patient (dose inconnue) a nécessité une assistance ventilatoire et un autre patient a présenté des symptômes d’hypothermie et d’arrêt circulatoire, et est décédé après avoir ingéré une dose allant jusqu’à l’équivalent de 221,21 mg d’ARCOSYL® (perindopril arginine). L’intervention en cas de surdosage par ARCOSYL® peut donc nécessiter un soutien énergique.
ARCOSYL® peut être éliminé par hémodialyse, avec une clairance d’environ 52 mL/min pour le perindopril et 67 mL/min pour le perindoprilate, son métabolite actif (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE – Populations et affections particulières – Insuffisance rénale).
| EN CAS DE SURDOSAGE PRÉSUMÉ, COMMUNIQUER AVEC LE CENTRE ANTIPOISON DE VOTRE RÉGION. |
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
ARCOSYL® (perindopril arginine) est un inhibiteur de l’enzyme de conversion de l’angiotensine (ECA) sans groupement mercapto, utilisé dans le traitement de l’hypertension et de l’insuffisance cardiaque congestive légère à modérée. Après administration orale, ARCOSYL® est rapidement hydrolysé en perindoprilate, son principal métabolite actif.
L’enzyme de conversion de l’angiotensine catalyse la conversion de l’angiotensine I en une substance vasoconstrictrice, l’angiotensine II. L’angiotensine II stimule aussi la sécrétion d’aldostérone par la glande corticosurrénale.
L’inhibition de l’activité de l’ECA entraîne une baisse des concentrations d’angiotensine II, produisant ainsi une diminution de la vasoconstriction et de la sécrétion d’aldostérone. Ce dernier changement peut entraîner une légère augmentation du potassium sérique (voir MISES EN GARDE ET PRÉCAUTIONS – Hyperkaliémie et agents augmentant le taux de potassium). Des taux plus faibles d’angiotensine II et l’absence de rétrocontrôle négatif de la libération de rénine rénale qui l’accompagne entraînent une augmentation de l’activité rénine plasmatique.
L’ECA est identique à la kininase II. Ainsi, l’administration de perindopril erbumine peut retarder la dégradation de la bradykinine, peptide vasodilatateur. Nous ne savons pas si cet effet contribue à l’activité thérapeutique d’ARCOSYL®.
Le mécanisme par lequel ARCOSYL® abaisse la pression artérielle semble être dû principalement à l’inhibition du SRAA.
Pharmacodynamie
Chez la plupart des patients atteints d’hypertension essentielle légère à modérée, l’administration quotidienne d’une dose équivalant à 5 à 10 mg d’ARCOSYL® entraîne une diminution de la pression artérielle à la fois en décubitus et en station debout, avec peu ou pas d’effet sur la fréquence cardiaque. L’effet antihypertenseur se manifeste dans l’heure qui suit l’administration, lequel atteint généralement son maximum dans les 4 à 6 heures. Aux doses recommandées administrées une fois par jour, les effets antihypertenseurs persistent plus de 24 heures. Les baisses de pression artérielle observées à la concentration plasmatique minimale correspondent à 75-100 % de celles observées à la concentration plasmatique maximale.
La comparaison des niveaux de pression artérielle entre une et deux prises quotidiennes accorde un effet légèrement supérieur à la seconde, mais seulement de l’ordre de 0,5 à 1,0 mm Hg. L’interruption brusque du traitement du perindopril n’a pas été associée à une augmentation rapide de la pression artérielle. Lors d’études menées chez des patients souffrant d’hypertension essentielle légère à modérée, la réduction de la pression artérielle s’accompagnait d’une réduction de la résistance vasculaire périphérique sans modification du taux de filtration glomérulaire. L’administration simultanée d’ARCOSYL® avec un diurétique de type thiazidique entraîne des effets antihypertenseurs additifs.
Des études non contrôlées menées chez des patients diabétiques insulinodépendants ont révélé que le perindopril ne semble pas affecter la maîtrise de la glycémie. Durant le traitement à long terme dans cette population, aucun effet sur l’excrétion urinaire des protéines n’a été observé.
L’administration du perindopril à des patients présentant une insuffisance cardiaque congestive diminue le travail cardiaque par une diminution de la pré-charge et de la post-charge. Des essais cliniques ont démontré que le perindopril abaisse les pressions de remplissage ventriculaire gauche et droit, diminue la résistance vasculaire périphérique totale, augmente le débit cardiaque avec un indice cardiaque amélioré et augmente la circulation sanguine dans le myocarde. La tolérance à l’exercice de ces patients est améliorée et est associée à une amélioration de la symptomatologie clinique. Aux doses recommandées, les effets hémodynamiques se maintiennent pendant tout l’intervalle de 24 heures entre deux prises chez la plupart des patients.
Au cours d’études contrôlées par placebo chez des patients souffrant d’insuffisance cardiaque légère à modérée, comparant le perindopril à d’autres inhibiteurs de l’ECA et à un placebo, la première administration de perindopril, à une dose équivalant à 2,5 mg de perindopril arginine, n’a pas été associée à une baisse significative de la pression artérielle par rapport au placebo.
L’efficacité du perindopril erbumine pour réduire le risque cardiovasculaire chez les hypertendus ou en post-infarctus du myocarde est basée sur une étude de morbidité/mortalité (étude EUROPA; voir ESSAIS CLINIQUES).
Pharmacocinétique
Le perindopril arginine est un inhibiteur de l’enzyme de conversion de l’angiotensine (ECA) sans groupement mercapto. Après l’administration orale, le perindopril arginine est rapidement hydrolysé en perindoprilate, son métabolite actif. L’élimination du perindoprilate et des autres métabolites se fait principalement par voie rénale.
Tableau 4a - Résumé des paramètres pharmacocinétiques du perindopril et du perindoprilate après administration orale répétée de trois doses du sel d’arginine du perindopril chez des volontaires sains masculins (Cmax - T½ - ASC)
Cmax (ng/mL) Moyenne +/- ÉT | T½ (h) Moyenne +/- SD | ASC24h (ng.h/L) Moyenne +/- SD | ||||||||
| 2,5 mg de perindopril arginine | Perindopril | 15,0 +/-3,7 | 0,42 +/-0,08 | 17,0 +/-3,5 | ||||||
| Perindoprilate | 3,8 +/-0,9 | ND | 52,0 +/-7,7 | |||||||
| 5 mg de perindopril arginine | Perindopril | 26,0 +/-3,3 | 0,45 +/-0,09 | 34,0 +/-6,9 | ||||||
| Perindoprilate | 8,3 +/-2,7 | ND | 81 +/-16 | |||||||
| 10 mg de perindopril arginine | Perindopril | 61 +/-13 | 0,42 +/-0,04 | 69 +/-14 | ||||||
| Perindoprilate | 16,0 +/-5,3 | ND | 127 +/-23 | |||||||
ND : non déterminé; corrigé en fonction des valeurs initiales
Tableau 4b – Résumé des paramètres pharmacocinétiques du perindopril et du perindoprilate : méta-analyse de la pharmacocinétique de population
(clairance, volumes de distribution central et périphérique)
Clairance (mL/min) | Volume de distribution central (L) | Volume de distribution périphérique (L) | |
| Perindopril | 367 | 13 | 7,2 |
| Perindoprilate | 167 | 32 | 93 |
Tableau 4c – Résumé des paramètres pharmacocinétiques du perindopril et du perindoprilate après l’administration d’une dose unique par voie orale de sel d’arginine du perindopril (orodispersible) à des volontaires en bonne santé (Cmax, T½,, ASC).
Cmax (ng/mL) Moyenne +/- ÉT | T½, (h) Moyenne +/- ÉT | ASCt (ng.h/L) Moyenne +/- ÉT | ||
| 10 mg de perindopril arginine | Perindopril | 70,0 +/- 22,9 | 0,63 +/- 0,09 | 80 +/- 22 |
| Perindoprilat | 14,0 +/- 7,1 | 95,2 +/- 19,5 | 248 +/- 63 |
t : à 144 ou à 168 heures
Absorption
Après administration orale de perindopril arginine, le perindopril est absorbé rapidement; sa concentration plasmatique maximale est observée après environ 1 heure et sa biodisponibilité est de 24 %.
Une fois absorbé, le perindopril est converti en perindoprilate, son métabolite actif, dont la biodisponibilité moyenne est de 25 %. Le pic de concentration plasmatique du perindoprilate est atteint environ 4 heures après l’administration du perindopril arginine par voie orale.
La présence d’aliments dans le tractus gastro-intestinal n’affecte ni le taux ni l’étendue de l’absorption du perindopril après l’administration du perindopril erbumine par voie orale. Cependant, le taux de biotransformation du perindopril en perindoprilate est réduit, ce qui résulte en une diminution de la biodisponibilité du perindoprilate de 35 %. Les interactions entre les aliments et le perindopril arginine n’ont pas été étudiées. La biodisponibilité comparable du perindopril erbumine et du perindopril arginine a été démontrée chez des sujets à jeun seulement. Il est donc recommandé de prendre ARCOSYL® avant un repas.
Distribution
La liaison du perindoprilate aux protéines plasmatiques est faible (10 à 35 %). Cette liaison est dépendante de la concentration due à la liaison saturable du perindoprilate à l’enzyme de conversion de l’angiotensine en circulation. Le volume de distribution est d’approximativement 0,5 L/kg pour le perindoprilate non lié.
Métabolisme
Après administration orale, le perindopril est fortement métabolisé, seulement 4 à 12 % de la dose initiale se retrouvant inchangés dans les urines. Six métabolites ont été identifiés. Il s’agit du perindoprilate, la forme active, et de cinq autres métabolites qui ne possèdent pas de propriétés thérapeutiques appréciables (glucuronide de perindopril, glucuronide de perindoprilate, un lactame de perindopril et deux lactames de perindoprilate).
Les 2 principaux métabolites circulants du perindopril sont le perindoprilate et le glucuronide de perindoprilate.
Deux voies différentes de formation du perindoprilate qui ont été identifiées et quantifiées sont l’hydrolyse du perindopril avant son arrivée dans la circulation générale (effet de premier passage) et l’hydrolyse après son arrivée dans la circulation générale. Le perindopril est en effet sensible à l’effet de premier passage, qui représente 63 % du processus de formation du perindoprilate. Les 37 % restants sont attribuables à l’hydrolyse du perindopril en perindoprilate dans la circulation générale.
Excrétion
Le perindoprilate et les autres métabolites sont principalement éliminés par les reins. La clairance générale du perindopril (367 mL/min) peut être divisée ainsi : 39 % mène à la formation de perindoprilate et 61 %, à l’excrétion rénale ou à d’autres biotransformations.
La demi-vie plasmatique terminale du perindopril est très courte (1,2 h), ce qui n’entraîne aucune accumulation avec une administration uniquotidienne. La demi-vie plasmatique terminale du perindoprilate libre étant d’environ 17 heures, un état d’équilibre est atteint en 3 jours.
Populations et affections particulières
Pédiatrie
L’innocuité et l’efficacité d’ARCOSYL® chez l’enfant n’ont pas été établies. L’administration du médicament dans ce groupe d’âge n’est donc pas recommandée.
Gériatrie
Lors d’une étude de pharmacocinétique avec administration d’une dose unique, les pics de concentration plasmatique moyens de perindoprilate étaient significativement plus élevés chez les volontaires sains âgés (32,5 ng/mL) que chez les volontaires plus jeunes (13,5 ng/mL) en raison d’une biodisponibilité plus élevée et d’une élimination rénale réduite chez les sujets âgés.
La pharmacocinétique du perindopril à dose unique et à doses multiples a fait l’objet d’une étude menée chez des sujets âgés hypertendus (âgés de 72 à 91 ans). L’aire sous la courbe (ASC) et les concentrations maximales (Cmax) ont été environ deux fois plus élevées que celles observées chez les sujets sains plus jeunes. Les concentrations plus élevées de perindoprilate observées chez ces patients sont reflétées par l’inhibition plus grande de l’ECA (voir MISES EN GARDE ET PRÉCAUTIONS – Gériatrie et POSOLOGIE ET ADMINISTRATION – Adaptation posologique).
Sexe
L’efficacité d’ARCOSYL® n’est pas influencée par le sexe.
Race
Les effets hypotenseurs des inhibiteurs de l’enzyme de conversion de l’angiotensine (ECA) sont généralement plus faibles chez les personnes de race noire que chez les patients de race blanche. Les avantages cardiovasculaires des inhibiteurs de l’ECA, en termes de réduction du risque de coronaropathie, n’ont pas été étudiés de façon approfondie chez les personnes de race noire.
Insuffisance hépatique
La biodisponibilité du perindoprilate est augmentée chez les patients présentant une insuffisance hépatique. Les concentrations plasmatiques chez les patients souffrant d’une altération de la fonction hépatique étaient environ 50 % plus élevées que celles observées chez les sujets sains ou les patients hypertendus ayant une fonction hépatique normale.
Insuffisance rénale
Chez les patients présentant une insuffisance rénale, l’ASC du perindoprilate augmente avec la baisse de la fonction rénale. Lorsque la clairance de la créatinine atteint 30-80 mL/min, l’ASC est environ deux fois plus élevée qu’à 100 mL/min. Quand la clairance de la créatinine chute sous 30 mL/min, l’ASC augmente de façon encore plus marquée. La posologie d’ARCOSYL® doit donc être ajustée chez les patients ayant une clairance à la créatinine inférieure à 30 mL/min.
Le perindopril et son métabolite actif, le perindoprilate, sont dialysables. Chez un nombre limité de patients étudiés, la clairance par hémodialyse du perindopril variait de 41,7 à 76,7 mL/min (moyenne : 52,0 mL/min). La clairance par hémodialyse du perindoprilate variait de 37,4 à 91,0 mL/min (moyenne : 67,2 mL/min).
Insuffisance cardiaque
Les patients présentant une insuffisance cardiaque ont une clairance réduite du perindoprilate pouvant entraîner une augmentation de l’ASC (sur l’intervalle posologique) d’au plus 40 %, ce qui devrait conduire à une diminution de la dose initiale de perindopril.
Polymorphisme génétique
Les différences pharmacocinétiques attribuables au polymorphisme génétique n’ont pas été étudiées.
ENTREPOSAGE ET STABILITÉ
Conserver entre 15°C et 30°C.
INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Aucune exigence particulière.
PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT
Formes posologiques
Comprimés pelliculés ARCOSYL® (perindopril arginine) :
- 2,5 mg : Un comprimé pelliculé blanc, rond et convexe, contient : perindopril arginine à 2,5 mg.
- 5 mg : Un comprimé pelliculé vert pâle, de forme oblongue, portant sur une face le symbole
 et une rainure de chaque côté, contient : perindopril arginine à 5 mg.
- 10 mg : Un comprimé pelliculé vert, rond et biconvexe, portant sur une face les symboles
 sur une face et
 sur l’autre, contient : perindopril arginine à 10 mg.
Comprimés orodispersibles ARCOSYL® (perindopril arginine) :
- 5 mg : Un comprimé orodispersible blanc, rond, contient : perindopril arginine à 5 mg.
- 10 mg : Un comprimé orodispersible blanc, rond, contient : perindopril arginine à 10 mg.
Composition
Comprimés pelliculés ARCOSYL® (perindopril arginine) :
Comprimés à 2,5 mg
Ingrédient actif : Perindopril arginine
Excipients :
- Comprimé : Glycolate d’amidon sodique (type A), lactose monohydraté, maltodextrine, silice colloïdale hydrophobe, stéarate de magnésium
- Pellicule : Macrogol 6000, prémélangé pour pellicule blanche [dioxyde de titane (E171), glycérol, hypromellose, stéarate de magnésium]
Comprimés à 5 mg
Ingrédient actif : Perindopril arginine
Excipients :
- Comprimé : Glycolate d’amidon sodique (type A), lactose monohydraté, maltodextrine, silice colloïdale hydrophobe, stéarate de magnésium
- Pellicule : Macrogol 6000, prémélange pour pellicule vert pâle [chlorophylline (E141ii), dioxyde de titane (E171), glycérol, hypromellose, stéarate de magnésium]
Comprimés à 10 mg
Ingrédient actif : Perindopril arginine
Excipients :
- Comprimé : Glycolate d’amidon sodique (type A), lactose monohydraté, maltodextrine, silice colloïdale hydrophobe, stéarate de magnésium
- Pellicule : Macrogol 6000, prémélange pour pellicule verte [chlorophylline (E141ii), dioxyde de titane (E171), glycérol, hypromellose, stéarate de magnésium]
Comprimés orodispersibles ARCOSYL® (perindopril arginine) :
Comprimés à 5 mg
Ingrédient actif : Perindopril arginine
Excipients :
- Comprimé : Acésulfame-potassium (E950), aspartame (E951), composé d’amidon et de lactose séché par pulvérisation, silice colloïdale anhydre (E551), stéarate de magnésium (E470B).
Comprimés à 10 mg
Ingrédient actif : Perindopril arginine
Excipients :
- Comprimé : Acésulfame-potassium (E950), aspartame (E951), composé d’amidon et de lactose séché par pulvérisation, silice colloïdale anhydre (E551), stéarate de magnésium (E470B).
Conditionnement
Les comprimés pelliculés ARCOSYL® (perindopril arginine) sont offerts en flacons de 30 comprimés pelliculés.
Les comprimés orodispersibles ARCOSYL® (perindopril arginine) sont offerts en flacons de 30 comprimés orodispersibles.
Tous les formats ne seront pas nécessairement mis en marché.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique :
Dénomination commune : Perindopril (INN)
Perindopril arginine (INNM)
Nom chimique : L-arginine (2S, 3aS, 7aS) -1 - [(2S) - 2-[[(1S) - 1 -éthoxycarbonyl)butyl] amino] propanoyl] octahydro-1H-indole-2-carboxylate
ou (synonyme) :
acide (2S, 3aS, 7aS) -1 - [(S) - N - [(S) - 1 - éthoxycarbonyl)butyl] alanyl] octahydro - 1H- indole-2-carboxylique, sel d’arginine
Formule moléculaire : C19 H32 N2 O5, C6 H14 N4 O2
Poids moléculaire : 368,47 (perindopril)/542,7 (perindopril arginine)
Formule développée :
, N H H COOH O NH CH3 CH3 O O CH3 NH2 NH NH COOH NH2
Propriétés physicochimiques : Poudre cristalline blanche ou blanchâtre, facilement soluble dans l’eau et légèrement insoluble dans les solvants organiques.
Le pH d’une solution aqueuse à 10 mg/mL est de 7,5.
La valeur de pKa de la paire NH2+/NH est de 5,66 et celle de la paire COOH/COO-, de 3,50.
ESSAIS CLINIQUES
Le perindopril erbumine COVERSYL® a d’abord été approuvé en France en 1988, puis dans 106 autres pays, dont les états membres de l’Union Européenne, les États-Unis et le Japon. L’efficacité et l’innocuité du perindopril erbumine sont également établies dans un vaste éventail de populations particulières.
Études de biodisponibilité comparative
La biodisponibilité comparative des sels d’arginine et d’erbumine du perindopril a d’abord été déterminée en administrant par voie orale une dose unique des deux sels (sel d’erbumine du perindopril, 4 x 2 mg, et sel d’arginine du perindopril, 10 mg) chez des volontaires sains de sexe masculin.
Tableau 5 : Résumé des caractéristiques démographiques des patients dans le cadre de l’étude de biodisponibilité comparative
| No de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Sujets de l’étude (n = nombre) | Âge moyen | Indice de masse corporelle (IMC) moyen | Sexe |
| CL1-06490-001-FRA | Étude croisée en deux périodes, randomisée, en mode ouvert | Perindopril erbumine : 2 comprimés x 4 mg Perindopril arginine : 1 comprimé x 10 mg Administration d’une dose unique par voie orale et période d’élimination de 8 jours | Volontaires de race blanche en bonne santé n = 36 | 31,3 +/- 9,6 ans | 23,3 +/-1,7 kg/m2 | Hommes |
Il s’agissait d’une étude croisée en deux périodes, randomisée, en mode ouvert, comportant une période d’élimination d’au moins 8 jours entre les deux périodes d’administration. Comme la linéarité a été établie pour des doses allant jusqu’à 8 mg pour le sel d’erbumine et jusqu’à 10 mg pour le sel d’arginine, une seule dose a été choisie pour l’étude de biodisponibilité comparative (8 mg p/r à 10 mg).
Des échantillons sanguins ont été prélevés à différents moments avant et après l’administration de la dose (jusqu’à 120 h) pour mesurer les concentrations de perindopril. Une analyse pharmacocinétique non compartimentale a été effectuée au moyen des profils de concentration plasmatique en fonction du temps du perindopril, afin de déterminer la Cmax, le Tmax, l’ASC, l’ASCt et le T1/2,z.
Les données de l’étude CL1-06490-001-FRA ont démontré que les deux sels de perindopril (d’erbumine et d’arginine) ont une biodisponibilité comparable (ASC et Cmax) pour ce qui est de l’exposition au perindopril. Pour le perindopril, le rapport moyen des ASC était de 96,3 %
(limites de l’intervalle de confiance [IC] : 92 à 100 %; cette valeur se situe dans la plage recommandée de 80 à 125 %) et le rapport moyen de la Cmax, de 98,2 % (cette valeur se situe dans la plage recommandée de 80 à 125 %).
Tableau 6 : Résumé des paramètres pharmacocinétiques du perindopril
Perindopril Administration d’une dose unique de sel d’arginine du perindopril (1 comprimé à 10 mg) et de sel d’erbumine du perindopril (2 comprimés à 4 mg) D’après les données mesurées Moyenne géometrique Moyenne arithmétique (CV %) | ||||
| PARAMÈTRE | Épreuve* | Référence † | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
| ASCT (ng.h/mL) | 62,3 65,0 (29,3 %) | 64,9 67,2 (26,7 %) | 96,00 % | 92% à 100 % |
| ASCI (ng.h/mL) | 63,0 65,6 (28,9 %) | 65,7 67,9 (26,4 %) | 96,27 % | 92 % à 100 % |
| Cmax (ng/mL) | 53,1 56,7 (36,5 %) | 54,1 58,6 (36,8 %) | 98,23 % | 88 % à 109 % |
| Tmax§ (h) | 0,75 (0,5 à 2) | 0,75 (0,5 à 3) | ||
| T½ € (h) | 0,80 (23,6 %) | 0,77 (20,0 %) | ||
* Perindopril arginine, 10 mg (S 6490)
†Perindopril erbumine, 2 x 4 mg (S 9490)
§ Exprimé sous forme de médiane (plage)
€ Exprimé sous forme de moyenne arithmétique (CV %)
Dans une deuxième étude, on a déterminé la biodisponibilité comparative du sel d’arginine du perindopril (orodispersible) et du sel d’erbumine du perindopril en administrant une dose unique par voie orale des deux substances : sel d’erbumine du perindopril (8 mg) et sel d’arginine du perindopril (orodispersible, 10 mg) à des volontaires en bonne santé de sexe masculin (PKH-90652-003).
Tableau 7 : Résumé des caractéristiques démographiques des patients dans le cadre de l’étude de bioéquivalence
| No de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Sujets de l’étude (n = nombre) | Âge moyen | Indice de masse corporelle (IMC) moyen | Sexe |
| PKH-90652-003 | Étude croisée de phase I en deux périodes, randomisée, en mode ouvert | Perindopril erbumine : comprimés à 8 mg Perindopril arginine : comprimés orodispersibles à 10 mg Administration d’une dose unique par voie orale et période d’élimination de 2 semaines | Volontaires de race blanche en bonne santé n = 36 | 26,8 +/- 6,5 ans | 22,4 +/- 2,5 kg/m² | Hommes |
Il s’agissait d’une étude croisée en 2 périodes, randomisée, en mode ouvert, comportant une période d’élimination de 2 semaines entre les 2 périodes d’administration. Comme la linéarité a été établie pour des doses allant jusqu’à 8 mg pour le sel d’erbumine et jusqu’à 10 mg pour le sel d’arginine, une seule dose a été choisie pour l’étude de biodisponibilité comparative (8 mg p/r à 10 mg).
Des échantillons sanguins ont été prélevés à différents moments avant et après l’administration de la dose (jusqu’à 120 h) pour mesurer les concentrations de perindopril et de perindoprilate.
Une analyse pharmacocinétique non compartimentale a été effectuée au moyen des profils de concentration plasmatique en fonction du temps du perindopril, afin de déterminer la Cmax, le Tmax, l’ASC, l’ASCt et le T1/2,z.
Les données de l’étude PKH-90652-003 ont démontré que les deux sels de perindopril (d’erbumine et d’arginine) ont une biodisponibilité comparable (ASC et Cmax) pour ce qui est de l’exposition au perindopril. Pour le perindopril, le rapport moyen des ASC était de 108,0 % (limites de l’intervalle de confiance [IC] : 104 à 112 %; cette valeur se situe dans la plage recommandée de 80 à 125 %) et le rapport moyen de la Cmax, de 108 % (cette valeur se situe dans la plage recommandée de 80 à 125 %).
Tableau 8 : Résumé des paramètres pharmacocinétiques du perindopril
* Perindopril arginine, 10 mg (S 6490)
†Perindopril erbumine, 2 x 4 mg (S 9490)
§ Exprimé sous forme de médiane (plage)
€ Exprimé sous forme de moyenne arithmétique (CV %)
Administration d’une dose unique de sel d’arginine du perindopril (1 comprimé orodispersible à 10 mg) et de sel d’erbumine du perindopril (1 comprimé à 8 mg) D’après les données mesurées Moyenne géometrique Moyenne arithmétique (CV %) | ||||
|---|---|---|---|---|
| Paramètre | Épreuve* | Référence † | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
| ASCT (ng.h/ml) | 77,3 79,9 (28 %) | 71,8 74,0 (26 %) | 108 % | 104 % à 112 % |
| ASCI (ng.h/ml) | 78,1 80,7 (27 %) | 72,5 74,7 (26 %) | 108 % | 104 % à 112 % |
| Cmax (ng/ml) | 66,6 70,0 (33 %) | 61,6 64,0 (31 %) | 108 % | 100 % à 117 % |
| Tmax§ (h) | 0,75 (0,5 à 2,5) | 0,75 (0,5 à 1,5) | ||
| T½ € (h) | 0,63 (14,9 %) | 0,63 (16,3 %) | ||
Hypertension
Données démographiques et modalités des essais
L’efficacité du perindopril erbumine dans le traitement de l’hypertension essentielle légère modérée a été démontrée dans deux études multicentriques à double insu contrôlées par placebo menées aux États-Unis (protocoles PB et PC).
Tableau 9 : Résumé des caractéristiques démographiques de la population des études cliniques pivots menées aux États-Unis dans l’hypertension essentielle légère à modérée
| Étude | Plan de l’étude | Posologie, voie d’administration et durée | Nbre de sujets (répartition aléatoire) | Âge moyen [plage] | Sexe ( %) H/F |
|---|---|---|---|---|---|
| Protocole PB | Étude randomisée, à double insu, contrôlée par placebo, avec groupes parallèles, précédée d’une période de sélection de 4 semaines à simple insu avec placebo | Placebo ou perindopril erbumine à 2 mg, 4 mg, 8 mg ou 16 mg 1 f.p.j. Voie orale Ajustement posologique 12 semaines Prolongation de 24 mois en ouvert | 293 (Efficacité : 258) Placebo : 58 Per à 2 mg : 62 Per à 4 mg : 57 Per à 8 mg : 59 Per à 16 mg : 57 | 53,1 [30-71] 51,1 [29-74] 56,3 [32-76] 51,2 [26-78] 51,2 [24-73] | 57,3/42,7 |
| Protocole PC | Étude randomisée, à double insu, avec groupes parallèles, portant sur plusieurs doses, avec ajustement posologique forcé, précédée d’une période de sélection de 4 semaines à simple insu avec placebo | Placebo ou perindopril erbumine, 4 à 16 mg/jour Une ou deux prises par jour Voie orale Ajustement posologique forcé à toutes les 4 semaines 16 semaines Prolongation de 24 mois en ouvert | 289 Placebo : 59 1 f.p.j. : 117 1 f.p.j. : 113 | 51,0 [23-72] 55,0 [27-82] 53,0 [22-79] | 63,0/37,0 |
1 f.p.j. Une fois par jour
2 f.p.j. Deux fois par jour
Résultats sur l’efficacité
Les résultats sur l’efficacité provenant des 2 études américaines multicentriques menées en double aveugle contrôlées par placebo (protocoles PB et PC) visant à évaluer le perindopril erbumine chez les patients atteints d’hypertension essentielle légère à modérée sont présentés au Tableau 10. Dans l’étude PB, les résultats de pression artérielle (PA) sont ceux recueillis au moment du creux (mesures réalisées avant l’administration du médicament) et du pic de concentration (mesures réalisées 6 heures après l’administration du médicament), tandis que dans l’étude PC, seules les mesures au moment du creux (mesures réalisées avant l’administration du médicament) ont été recueillies. Dans les deux études, les mesures de la pression artérielle ont été prises en position couchée.
Tableau 10 : Résultats sur l’efficacité pour les principaux paramètres d’évaluation dans les études cliniques pivots américaines contrôlées par placebo dans l’hypertension essentielle légère à modérée
| Mesures de la PA au moment du creux | Mesures de la PA au moment du pic | Ratio creux/pic | ||||||||||||||||||||||||
| Moy. au départ | Moy. à la visite finale | Variation moy. à la visite finale | Variation de la TA (variation obtenue avec le placebo déduite) | Moy. au départ | Moy. à la visite finale | Variation moy. à la visite finale | Variation de la TA (variation obtenue avec le placebo déduite) | Variation au moment du creux/ variation au moment du pic | ||||||||||||||||||
| mm Hg | mm Hg | mm Hg | mm Hg | mm Hg | mm Hg | mm Hg | mm Hg | % | ||||||||||||||||||
| Étude PB | ||||||||||||||||||||||||||
| TA systolique | ||||||||||||||||||||||||||
| Placebo | 151,5 | 152,2 | 0,7 | -- | 153,8 | 150,9 | -2,9 | -- | -- | |||||||||||||||||
| Per 2 | 153,6 | 150,9 | -2,7 | -3,4 | 154,7 | 147,2 | -7,5 | -4,6 | 73,9 | |||||||||||||||||
| Per 4 | 153,8 | 149,1 | -4,7 | -5,4 | 154,1 | 144,9 | -9,21 | -6,3 | 85,7 | |||||||||||||||||
| Per 8 | 152,5 | 141,3 | -11,21 | -11,9 | 153,0 | 137,1 | -15,91 | -13,0 | 91,5 | |||||||||||||||||
| Per 16 | 154,2 | 144,6 | -9,61 | -10,3 | 154,6 | 139,1 | -15,51 | -12,6 | 81.7 | |||||||||||||||||
| TA diastolique | ||||||||||||||||||||||||||
| Placebo | 99,5 | 97,7 | -1,8 | -- | 99,6 | 94,8 | -4,8 | -- | -- | |||||||||||||||||
| Per 2 | 99,3 | 94,8 | -4,5 | -2,7 | 100,4 | 93,2 | -7,2 | -2,4 | 112,5 | |||||||||||||||||
| Per 4 | 101,2 | 95,3 | -5,91 | -4,1 | 99,8 | 91,4 | -8,41 | -3,6 | 113,9 | |||||||||||||||||
| Per 8 | 100,2 | 92,3 | -7,91 | -6,1 | 100,1 | 89,0 | -11,11 | -6,3 | 96,8 | |||||||||||||||||
| Per 16 | 100,0 | 92,7 | -7,31 | -5,5 | 99,1 | 86,9 | -12,21 | -7,4 | 74,3 | |||||||||||||||||
| Étude PC | ||||||||||||||||||||||||||
| TA systolique | ||||||||||||||||||||||||||
| Placebo | 152,8 | 154,6 | 1,8 | -- | NM | NM | -- | -- | -- | |||||||||||||||||
| Per 4-16 mg/j 1 f.p.j. | 155,8 | 144,8 | -11,01 | -12,8 | NM | NM | -- | -- | -- | |||||||||||||||||
| Per 4-16 mg/j 2 f.p.j. | 151,8 | 140,4 | -11,41 | -13,2 | NM | NM | -- | -- | -- | |||||||||||||||||
| TA diastolique | ||||||||||||||||||||||||||
| Placebo | 100,5 | 97,9 | -2,6 | -- | NM | NM | -- | -- | -- | |||||||||||||||||
| Per 4-16 mg/j 1 f.p.j. | 100,3 | 92,1 | -8,21 | -5,6 | NM | NM | -- | -- | -- | |||||||||||||||||
| Per 4-16 mg/j 2 f.p.j. | 99,5 | 90,9 | -8,61 | -6,0 | NM | NM | -- | -- | -- | |||||||||||||||||
- 1. Différence statistiquement significative entre le perindopril et le placebo (p ≤ 0,05)
NM Non mesuré – La pression artérielle au moment du pic de concentration n’a pas été mesurée dans l’étude PC.
1 f.p.j. Une fois par jour
2 f.p.j. Deux fois par jour
Insuffisance cardiaque congestive
Données démographiques et modalités des essais
L’efficacité du perindopril erbumine dans le traitement de l’insuffisance cardiaque congestive a fait l’objet de 2 études pivots (NP00032 et NP05251) multicentriques, randomisées, en double aveugle, contrôlées par placebo, en plus du traitement de fond habituel.
Tableau 11 : Résumé des caractéristiques démographiques des patients ayant participé aux études cliniques dans l’indication de l’insuffisance cardiaque congestive
| N° de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nbre de sujets (randomisés) | Âge moyen [plage] en années | Sexe (H/F) |
|---|---|---|---|---|---|
| NP00032 | Étude multicentrique, randomisée, à double insu, contrôlée par placebo, avec groupes parallèles | Perindopril erbumine à 2 mg puis à 4 mg (une fois par jour), par voie orale. Au départ : diurétique ou diurétique + digitalique, durée de 3 mois | Perindopril : 61 Placebo : 64 | 59,5 ± 0,8 [37-75] | 75,2/24,8 |
| NP05251 | Étude multicentrique, randomisée, à double insu, contrôlée par placebo, avec groupes parallèles | Perindopril erbumine à 2 mg puis à 4 mg (une fois par jour), par voie orale. Au départ : diurétique ou diurétique + digitalique, durée de 6 mois | Perindopril : 106 Placebo : 106 | 57,2 ± 10,2 [18-77] | 80,2/19,8 |
Résultats relatifs à l’efficacité
La première étude pivot (rapport NP 32) était une étude multicentrique de phase III, en double aveugle, contrôlée par placebo, visant à évaluer l’efficacité et l’innocuité du perindopril erbumine (2 à 4 mg) à raison d’une prise quotidienne pendant 3 mois chez 125 patients externes atteints d’insuffisance cardiaque congestive chronique (ICC) recevant un traitement de fond par diurétique avec ou sans digitalique. Soixante-et-un (61) patients ont été affectés au hasard au groupe traité par le perindopril et 64, au groupe placebo.
Le critère principal d’efficacité était le nombre de patients ayant répondu au traitement selon une évaluation globale de l’efficacité. La réponse a été définie selon les paramètres combinés suivants : amélioration du score global de gravité de l’insuffisance cardiaque (IC) entre la visite 0 (jour 1) et la visite 3 (jour 90), augmentation de la durée de l’épreuve d’effort ≥ 10 % entre les visites 0 et 3, stabilité ou diminution de la dose de diurétique et/ou de digitalique, absence d’administration parentérale de diurétiques ou de dérivés nitrés, absence d’arrêt prématuré de l’étude pour un ou plusieurs des motifs suivants : décès, effet indésirable, inobservance du traitement à l’étude, patient perdu de vue. Les patients chez qui un ou plusieurs de ces paramètres n’ont pu être évalués ont été considérés comme n’ayant pas répondu au traitement. Les critères secondaires d’efficacité étaient le changement de classe fonctionnelle selon la classification de la NYHA entre les visites 0 et 3, le score global de gravité de l’IC, la durée de l’épreuve d’effort et le ratio cardiothoracique (C/T) à la radiographie pulmonaire.
S’agissant des résultats sur l’efficacité liés au critère principal, le nombre (et le pourcentage) de patients ayant atteint ce critère a été de 56 % (34 sur 61) et de 31 % (20 sur 64) dans le groupe traité par le perindopril et dans le groupe placebo, respectivement. Cette différence était significative sur le plan statistique (p = 0,006).
L’évaluation de l’innocuité a été réalisée à partir du nombre de patients présentant des effets indésirables (EI) conduisant à l’arrêt de l’étude, du nombre de patients ayant présenté un ou plusieurs EI (plaintes spontanées, à l’exception de celles déjà formulées dans les dossiers au début de l’étude) et du nombre de patients ayant présenté des changements cliniques significatifs par rapport aux résultats de laboratoire au début de l’étude.
Cette étude en double aveugle, contrôlée par placebo, d’une durée de 3 mois, a montré que le perindopril erbumine (de 2 à 4 mg par voie orale en une prise par jour) avait conduit à une amélioration des signes cliniques et des symptômes chez les patients atteints d’insuffisance cardiaque congestive chronique légère à modérée recevant un diurétique et un digitalique en traitement de fond. L’amélioration clinique a été confirmée par une augmentation de la durée de l’épreuve d’effort et associée à un profil d’innocuité clinique et biologique favorable.
Tableau 12 : Résultats sur l’efficacité pour les critères d’évaluation primaire et secondaire des études dans l’indication de l’insuffisance cardiaque congestive
| Critères d’évaluation | Valeur associée au perindopril | Valeur associée au placebo | Valeur p (population FAS) |
|---|---|---|---|
| Étude NP00032 | |||
Variation p/r au départ : Durée de l’épreuve d’effort | Perindopril : +130 ± 19 sec | Placebo : +23 ± 19 sec | p < 0,001 |
| Critères d’évaluation secondaires | |||
Classe d’IC Score total de l’IC Ratio cardiothoracique | -0,6 ± 0,1 -3,1 ± 0,5 -0,023 ± 0,008 | -0,2 ± 0,1 -0,5 ± 0,5 -0,006 ± 0,005 | p = 0,017 p < 0,001 p = 0,071 |
| Étude NP05251 | |||
Variation p/r au départ : Durée de l’épreuve d’effort Patients correspondant aux classes III et IV de la NYHA seulement | Perindopril : 75,4 ± 126,3 sec 106 ± 149 sec | Placebo : 46,9 ± 148,9 sec 1,2 ± 145 sec | p = 0,152 p = 0,023 |
IC : Insuffisance cardiaque p/r : par rapport
La seconde étude pivot (rapport NP 5251) intitulée « Étude du perindopril pour le traitement de l’insuffisance cardiaque congestive. Une étude de six mois multicentrique en double aveugle, comparant le perindopril à un placebo » était également une étude de phase III. Le but de cette étude consistait à évaluer l’efficacité et l’innocuité du perindopril erbumine à raison de 2 à 4 mg en une prise par jour pendant 6 mois chez 212 patients externes atteints d’insuffisance cardiaque congestive (ICC) qui recevaient un traitement de fond par diurétique avec ou sans digitalique.
Cent six (106) patients ont été répartis de façon aléatoire dans le groupe traité par le perindopril et 106 dans le groupe placebo.
Le critère principal d’efficacité était la variation de la durée de l’épreuve d’effort. Les critères secondaires étaient les suivants : variation du score global de gravité de l’IC et changement de classe fonctionnelle selon la classification de la NYHA, variation du ratio cardiothoracique (C/T) à la radiographie pulmonaire, variation de la fraction d’éjection ventriculaire gauche (FÉVG), débit cardiaque (DC), consommation maximale d’O2 (VO2max) et seuil anaérobie, et nombre de patients ayant répondu au traitement selon l’évaluation globale de l’efficacité.
L’augmentation de la durée de l’épreuve d’effort a été plus importante dans le groupe traité par le perindopril comparativement au groupe placebo, mais la différence n’a pas été statistiquement significative; l’augmentation de la durée a été respectivement de 84,4 (écart-type de 126,4) et de 55,0 (écart-type de 148,5) secondes (p = 0,21) dans l’analyse conforme au protocole. La valeur p était de 0,15 pour l’analyse en intention de traiter.
L’évaluation de l’innocuité a été réalisée à partir du nombre de patients ayant présenté des effets indésirables (EI) conduisant à l’arrêt de l’étude, du nombre de patients ayant présenté un ou plusieurs EI (plaintes spontanées, à l’exception de celles déjà formulées dans les dossiers au début de l’étude) et du nombre de patients ayant obtenu des changements cliniques significatifs par rapport aux résultats de laboratoire au début de l’étude.
Cette étude contrôlée par placebo en double aveugle d’une durée de six mois, menée auprès de 212 patients, a montré que le perindopril erbumine (de 2 à 4 mg par voie orale en une prise par jour) avait conduit à une amélioration des signes cliniques et des symptômes chez les patients atteints d’insuffisance cardiaque congestive chronique recevant un diurétique ou un diurétique et un digitalique en traitement de fond. Cette amélioration a été clairement démontrée et était statistiquement significative chez les patients plus gravement atteints.
Patients hypertendus et/ou en post-infarctus du myocarde et atteints d’une maladie coronarienne stable
Données démographiques et modalités des essais
L’efficacité du perindopril erbumine pour réduire le risque cardiovasculaire chez les patients hypertendus ou en post-infarctus du myocarde est basée sur une étude de morbidité/mortalité (l’étude EUROPA, NP15314). Il s’agissait d’une étude multicentrique, randomisée, en double aveugle, contrôlée par placebo, visant à comparer le perindopril erbumine administré en plus d’un traitement conventionnel tel que les inhibiteurs de l’agrégation plaquettaire, les bêtabloquants, les agents hypolipidémiants, les dérivés nitrés, les antagonistes calciques ou les diurétiques.
Tableau 13 : Résumé des caractéristiques démographiques des patients ayant pris part aux essais cliniques dans l’indication de réduction du risque cardiovasculaire chez les hypertendus ou en post-infarctus du myocarde
| Étude | Plan de l’étude | Posologie, voie d’administration et durée | Nbre de sujets (à répartition aléatoire) | Âge moyen [plage] en année | Sexe (H/F) | |||
|---|---|---|---|---|---|---|---|---|
| Étude de morbidité/mortalité | ||||||||
NP15314 (étude EUROPA) | Étude multicentrique, randomisée, à double insu, contrôlée par placebo | perindopril erbumine, 2 mg puis 4 mg, puis augmentée à 8 mg (1 f.p.j.), par voie orale en plus d’un traitement conventionnel, 4,2 ans | Perindopril : 6110 Placebo : 6108 | 60,1 ± 9,3 [26-89] | 85,4/14,6 | |||
L’étude EUROPA (EURopean trial On reduction of cardiac events with Perindopril in stable coronary Artery disease) ayant inclus 12 218 patients (dont 98 % étaient de race blanche) présentant une maladie coronarienne stable sans signe clinique d’insuffisance cardiaque. Les patients présentaient des signes avérés de maladie coronarienne stable documentée par un antécédent d’infarctus du myocarde datant de plus de 3 mois avant la visite de sélection, un antécédent de revascularisation coronarienne datant de plus de 6 mois avant la visite de sélection, une sténose coronarienne (≥ 70 % à la coronarographie dans au moins une artère coronaire majeure), ou une épreuve d’effort positive chez les hommes présentant des antécédents de douleur thoracique. Après une période de sélection de 4 semaines durant laquelle tous les patients ont reçu de 2 à 8 mg de perindopril, les patients ont été randomisés et ont reçu 8 mg de perindopril en une prise par jour (n = 6110) ou le placebo (n = 6108), en plus d’un traitement conventionnel. La période moyenne de suivi a été de 4,2 années.
L’étude avait pour but d’évaluer les effets à long terme du perindopril sur la survenue du premier événement de mortalité cardiovasculaire, d’infarctus du myocarde non fatal ou d’arrêt cardiaque avec réanimation réussie chez les patients atteints de maladie coronarienne stable et présentant de l’hypertension et/ou des antécédents d’infarctus du myocarde. L’hypertension était définie par une PA ≥ 140/90 mm Hg ou par le fait d’être traité pour l’hypertension au début de l’étude.
L’âge moyen des patients était de 60 ans et 85 % d’entre eux étaient des hommes. La majorité des patients étaient hypertendus (58 %), avaient un antécédent d’infarctus du myocarde (65 %), ou les deux, et 92 % des patients étaient traités par des inhibiteurs de l’agrégation plaquettaire, 63 % par des β-bloquants, 56 % par un agent hypolipidémiant, 43 % par des dérivés nitrés, 31 % par des antagonistes calciques et 9 % par des diurétiques.
Résultats sur l’efficacité
L’étude EUROPA a démontré que le perindopril réduisait significativement le risque relatif pour le critère principal d’efficacité composite (ARR = -1,9 %, Tableau 14). Cet effet bénéfique est largement attribuable à la réduction du risque d’infarctus du myocarde non fatal. L’effet bénéfique du perindopril sur le critère principal, avéré après environ 1 an de traitement, est devenu statistiquement significatif après 3 ans de traitement (Figure 1). La réduction des pressions artérielles systolique et diastolique était supérieure de 4,9 ± 16,3 mm Hg et de 2,4 ± 8,7 mm Hg dans le groupe traité avec le perindopril par rapport au groupe recevant le placebo durant toute l’étude (Figure 2).
Tableau 14 : Critère principal et réduction du risque relatif
Perindopril (N = 6110) | Placebo (N = 6108) | RRR [IC à 95 %] | p | ||
Critère composite Mortalité cardiovasculaire, IM non fatal ou arrêt cardiaque Paramètres du critère composite Mortalité cardiovasculaire IM non fatal Arrêt cardiaque | 488 (8,0 %) 215 (3,5 %) 295 (4,8 %) 6 (0,1 %) | 603 (9,9 %) 249 (4,1 %) 378 (6,2 %) 11 (0,2 %) | 20% [9 à 29] 14% [-3 à 28] 22% [10 à 33] 46% [-47 à 80] | 0,0003 0,107 0,001 0,22 | |
| RRR : réduction du risque relatif; IM : infarctus du myocarde; IC : intervalle de confiance | |||||
Aucune différence significative quant au nombre de décès entre les groupes (375 dans le groupe perindopril et 420 dans le groupe témoin) n’a été notée. Dix patients sont cependant décédés durant la phase préliminaire en mode ouvert de l’essai; 7 de causes cardiovasculaires, y compris l’accident vasculaire cérébral. Pendant l’étude, un total de 795 patients (sur 12 230; 6,5 %) sont décédés, dont 464 (58 %) de cause cardiovasculaire.
Le résultat était semblable pour tous les sous-groupes prédéfinis en fonction de l’âge, de la maladie sous-jacente ou des traitements concomitants (Figure 3).
Figure 1 – Délai de survenue du premier événement du critère principal
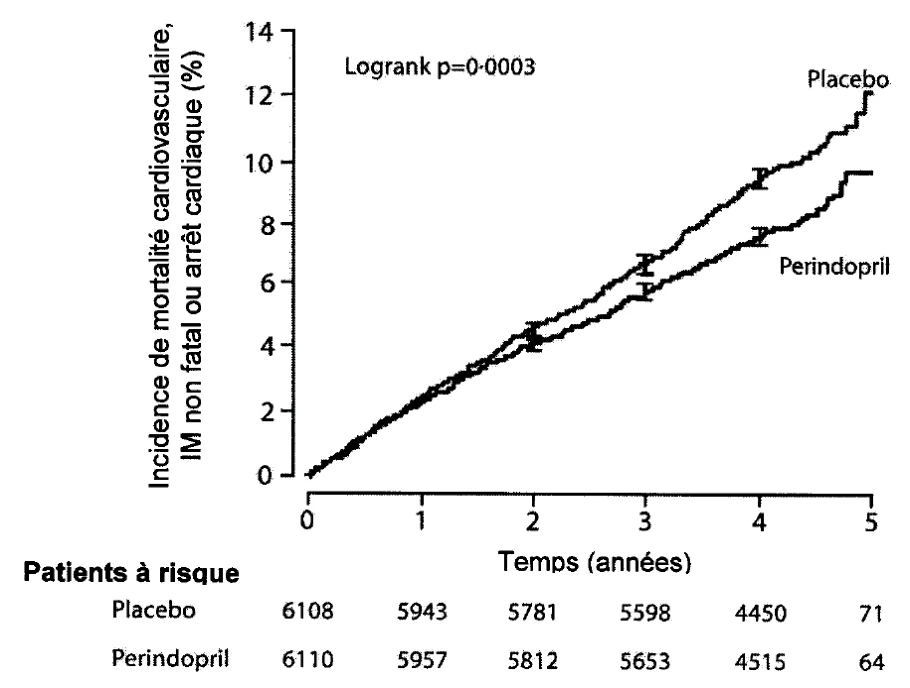
Figure 2 – Pression artérielle systolique et diastolique pour les groupes perindopril et placebo (période de traitement en double aveugle)
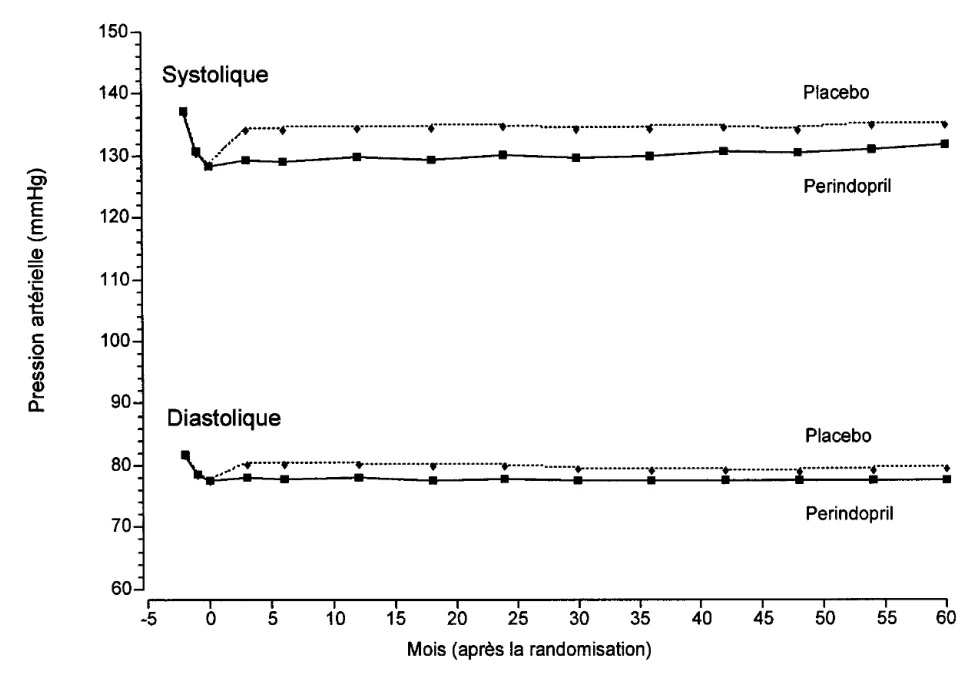
Figure 3 - Effet du traitement par le perindopril dans les sous-groupes prédéfinis
Critère principal (%)
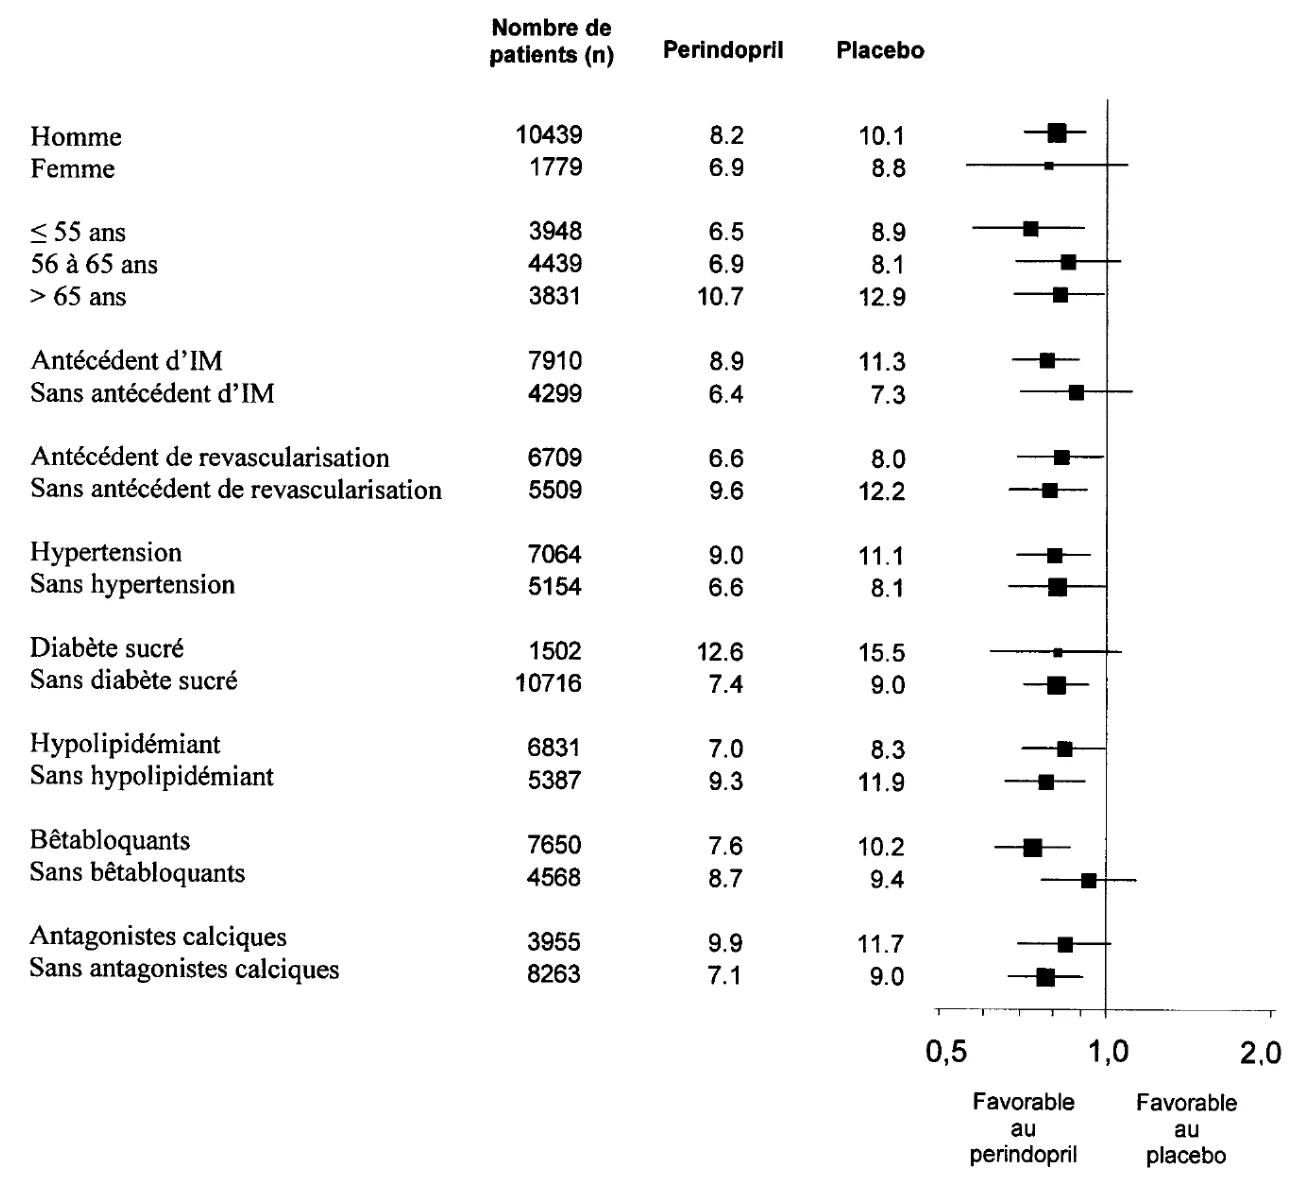
PHARMACOLOGIE DÉTAILLÉE
Mécanisme d’action
Études in vitro :
Il a été démontré que le perindopril est un inhibiteur de l’enzyme de conversion de l’angiotensine (ECA) agissant tant au niveau plasmatique que tissulaire. Le perindoprilate, la forme diacide du perindopril, a produit une plus forte inhibition de l’activité de l’ECA que le perindopril (IC50 = 2 x 10⁻⁹ et 800 x 10-9 M, respectivement). Il a été démontré que les diacides actifs du perindopril (perindoprilate) et du ramipril (ramiprilate) possèdent un potentiel inhibiteur semblable pour l’enzyme de conversion plasmatique du rat (IC50 = 2 à x 10-9 M). Les deux diacides se sont révélés plus actifs que l’énalaprilate ou le captopril (IC50 = 1 à 6 x 10⁻⁸).
Études in vivo :
Suite à l’administration orale de perindopril à des rats normotendus (à une dose équivalant à 0,04 à 1,23 mg/kg de perindopril arginine) ou hypertendus (à une dose équivalant à 0,37 à 3,68 mg/kg de perindopril arginine), l’inhibition de l’ECA dans le plasma a été évaluée in vivo par la diminution de la réponse vasopressive à un apport intraveineux d’angiotensine I.
Administré par voie orale à des chiens conscients, le perindopril a produit une réduction dose-dépendante (34 % à une dose équivalant à 0,12 mg/kg de perindopril arginine, 60 % à une dose équivalant à 0,37 mg/kg de perindopril arginine et 92 % à une dose équivalant à 1,23 mg/kg de perindopril arginine) de la réponse vasopressive à l’angiotensine I (à une dose équivalant à 184,34 ng/kg de perindopril arginine par voie i.v.), mais n’a eu aucun effet sur la réponse à l’angiotensine II (à une dose équivalant à 122,89 ng/kg de perindopril arginine par voie i.v.).
Chez les rats normotendus, l’inhibition maximale (≥ 90 %) de l’ECA plasmatique a été obtenue avec le perindopril (à une dose équivalant à 1,23, 5 ou 10 mg/kg de perindopril arginine p.o.) 1 heure après l’administration, avec retour aux taux normaux 24 heures plus tard. Après 4 semaines de traitement par voie orale (à une dose équivalant à 12,29 mg/kg de perindopril arginine) chez les rats spontanément hypertendus sujets aux accidents vasculaires cérébraux, l’inhibition de l’enzyme de conversion était principalement observée dans les reins (96 %), l’aorte (64 %), le cœur (52 %), les poumons (36 %) et le cerveau (26 %). Le perindopril administré oralement à 1 mg/kg à des rats spontanément hypertendus saturés en sodium s’est révélé plus puissant que l’énalapril (1 mg/kg) tant en termes d’intensité (91 % d’inhibition comparativement à 64 %, 4 heures après l’administration) que de durée d’action (68 % d’inhibition comparativement à 12 %, 12 heures après l’administration).
Chez l’homme, des doses uniques de perindopril à des doses équivalant à 5 à 10 mg/jour de perindopril arginine ont produit 80 % d’inhibition de l’activité de l’ECA plasmatique entre 2 et 8 heures après l’administration de la dose, avec 40 à 60 % d’inhibition demeurant 24 heures après l’administration de la dose. Des doses orales répétitives de perindopril pendant 7 jours (4 à 8 mg/jour) ont confirmé l’effet d’inhibition sur l’ECA plasmatique et ont démontré que le perindopril produit des diminutions correspondantes de l’angiotensine II avec des augmentations significatives de l’activité de la rénine plasmatique.
TOXICOLOGIE
L’évaluation toxicologique du perindopril arginine est fondée sur le profil toxicologique global du sel d’erbumine, qui est bien connu, et a été complétée par des études spécifiques effectuées sur le sel d’arginine : études générales de toxicité aiguë et chronique, études sur la génotoxicité et qualification des impuretés liées au procédé.
Les données recueillies dans le cadre de l’évaluation toxicologique démontrent que le sel d’arginine du perindopril affiche un profil toxicologique semblable à celui du perindopril erbumine. Les résultats des études pivots, d’abord pour le perindopril erbumine, puis pour le sel d’arginine, sont présentés ci-dessous sous forme de tableaux.
Études de toxicité aiguë
Perindopril erbumine
Les doses létales médianes (DL50), exprimées en quantités de sel d’erbumine du perindopril, figurent au tableau suivant. Un mg de perindopril erbumine équivaut à 0,83 mg d’acide libre de perindopril et à une dose de 1,23 mg de perindopril arginine.
| Espèce | Voie d’administration | Sexe | DL50 (mg/kg) |
| Souris | IV | M F | 704 (693 à 715) 679 (667 à 690) |
| Souris | PO | M F | > 2500 > 2500 |
| Rat | IV | M F | 323 (315 à 331) 423 (407 à 440) |
| Rat | PO | M F | > 3000 > 3000 |
| Chien | PO | M F | > 1600 > 1600 |
Aucun cas de mortalité n’a été rapporté lors des études sur le perindopril administré par voie orale (PO) à des rats et à des souris. Les signes de toxicité observés chez les animaux traités par voie intraveineuse (IV) ont été les suivants :
- symptômes convulsifs et dyspnée grave chez les souris;
- hypermobilité considérable chez les rats;
- décès par un arrêt respiratoire dans les minutes suivant l’injection.
Chez les chiens traités par voie orale avec des doses croissantes de perindopril erbumine, des vomissements, une diminution de l’activité, de la salivation et de la tachycardie ont été observés, mais il n’y a pas eu de mortalité.
Perindopril arginine
La toxicité aiguë du sel d’arginine du perindopril a été évaluée chez des rats Wistar et des souris Swiss OF1.
| Espèce | Nombre d’animaux | Voie d’administration | Doses (mg d’acide libre de perindopril/kg) | Durée du traitement | Investigations majeures | Conclusions |
| Souris Swiss (OF1) | 6 par sexe par groupe | Gavage oral | 0 et 2000 | Aigu | Mortalité Signes cliniques Poids corporel Observations macroscopiques Nécropsie | Aucun décès ne s’est produit pendant l’étude. On n’a observé aucun changement d’apparence et de comportement chez les animaux traités et les animaux témoins. Le poids corporel moyen et le gain de poids moyen des animaux traités étaient semblables aux paramètres observés chez les animaux témoins. Un examen macroscopique n’a permis d’identifier aucun organe cible. La seule anomalie macroscopique décelée a été une zone blanchâtre (5 mm) sur le lobe gauche du foie d’un mâle recevant 2000 mg d’acide libre/kg. On a conclu que ce changement était lié aux caractéristiques des souris de laboratoire de cette souche et de cet âge. |
| Rat Wistar | 6 par sexe par groupe | Gavage oral | 0 et 2000 | Aigu | Mortalité Signes cliniques Poids corporel Observations macroscopiques Nécropsie | Aucun décès ne s’est produit pendant l’étude. Le ptyalisme a été le seul changement d’apparence et de comportement noté après l’administration du sel d’arginine. Cet effet a été observé chez tous les rats dans les 30 minutes suivant l’administration du médicament. Le poids corporel moyen et le gain de poids moyen des animaux traités étaient semblables aux paramètres observés chez les animaux témoins. On n’a observé aucun changement macroscopique lors des examens des rats ayant reçu le sel d’arginine. Un examen macroscopique n’a permis d’identifier aucun organe cible. |
Dans les conditions de ces études, aucun décès n’est survenu chez les mâles ou les femelles recevant des doses allant jusqu’à la dose maximale recommandée de 2000 mg d’acide libre de perindopril/kg. Un examen macroscopique n’a permis d’identifier aucun organe cible. Le seul changement noté chez les rats a été le ptyalisme après l’administration de la dose de sel d’arginine. On n’a observé aucune variation du poids corporel moyen et du gain de poids moyen liée à l’administration du sel d’arginine.
Études de toxicité chronique
Perindopril erbumine
Dans les tableaux suivants, les doses ou les concentrations indiquées sont exprimées en quantités de sel d’erbumine du perindopril.
Un mg de perindopril erbumine équivaut à 0,83 mg d’acide libre de perindopril et à une dose de 1,23 mg de perindopril arginine.
Études de toxicité chronique
| Espèce | Durée du traitement | Nombre d’animaux/ groupe | Voie d’admin. | Posologie (mg/kg/jour) | Information | |||
Rat (OFA) | 3 mois | 10 M + 10 F | PO | 0, 1, 5, 30 | 1 mg/kg : dose non toxique 5 mg/kg : effets sur la croissance (gain de poids moyen comparativement au groupe témoin de -16 % et -4 % chez les mâles et les femelles, respectivement [Mâles : diminution significative à partir de S9; femelles : pas de différence statistique]) et l’urémie (+53 % et +5 % chez les mâles et les femelles, respectivement, comparativement au groupe témoin). 30 mg/kg : effets sur les paramètres des globules rouges (-12 % et -9 % chez les mâles et les femelles, respectivement, comparativement au groupe témoin) et effets clairs sur la mortalité (2 morts (1M, 1F) dans le groupe traité; aucun mort dans le groupe témoin); croissance (gain de poids moyen comparativement au groupe témoin de -25 % et -10 % chez les mâles et les femelles, respectivement [mâles : diminution significative à partir de S3; femelles : pas de différence statistique]); ingestion de nourriture (-5 % et -8 % comparativement au groupe témoin chez les mâles et les femelles, respectivement); urémie (+244 % et +104 % comparativement au groupe témoin chez les mâles et les femelles, respectivement) et créatininémie (comparativement au groupe témoin, les augmentations varient entre +7,2 % et +42 % chez les mâles et entre +4 % et +42 % chez les femelles). Des cas de néphrite tubulaire ont été observés chez 4 animaux sur 20. | |||
Rat (Wistar) | 6 mois | 20 M + 20 F | PO | 0, 1, 3, 12 | Légère diminution de l’ingestion d’aliments à 3 mg/kg et 12 mg/kg (mâles : dans le groupe à 3 mg/kg/jour, légère baisse transitoire de la consommation alimentaire aux semaines 3 [-13 %], 6 [-10 %] et 7 [-8 %]). Après la semaine 7, la consommation alimentaire moyenne variait autour de la valeur témoin ± 6 %. Dans le groupe à 12 mg/kg/jour, la chute transitoire de la consommation alimentaire a été particulièrement prononcée de la S2 à la S7 : -8 à -16 %. Ensuite, la valeur a fluctué de -6 % à +1 % autour de la valeur témoin. Femelles : aucune différence au cours de l’étude. Polydipsie marquée dans tous les groupes, accompagnée de polyurie, plus particulièrement chez les mâles. Consommation d’eau, comparativement au groupe témoin : Mâles : 1 mg/k/jour : +29 % à +51 % à partir de la S9. 3 mg/kg/jour : +93 % à +139 % à partir de la S7 12 mg/kg/jour : +90 % à +129 % à partir de S5 Polydipsie réversible, tel que démontré par l’étude de recouvrement. Femelles : pas de différence significative entre les groupes traités et le groupe témoin. Augmentation de la consommation d’eau dans les groupes à 1 et 3 mg/kg/jour (+11 et +9 %, respectivement) et baisse modérée de la consommation dans le groupe à dose plus forte (-2,8 %) de S1 à S26. Volume urinaire, comparativement aux groupes témoin : | |||
Mâles : 1 mg/kg/jour : +93 % 3 mg/kg/jour : +108 % 12 mg/kg/jour : +63 % | Femelles : 1 mg/kg/jour : +49 % 3 mg/kg/jour : +59 % 12 mg/kg/jour : +17 % | |||||||
Chez les mâles : changements biochimiques liés aux troubles de la fonction rénale. Tout au long de l’étude : Urémie moyenne, comparativement aux groupes témoin : | ||||||||
Mâles : 1 mg/kg/jour : +19 % 3 mg/kg/jour : +226 % 12 mg/kg/jour : +363 % | Femelles : 1 mg/kg/jour : +1,5 % 3 mg/kg/jour : +8,7 % 12 mg/kg/jour : +15 % | |||||||
S = semaine
Études de toxicité chronique (suite)
| Espèce | Durée du traitement | Nombre d’animaux/ groupe | Voie d’admin. | Posologie (mg/kg/jour) | Information |
Créatininémie moyenne, comparativement aux groupes témoin : Mâles : Femelles : 1 mg/kg/jour : -0,8 % 1 mg/kg/jour : -1,4 % 3 mg/kg/jour : +17 % 3 mg/kg/jour : -1,4 % 12 mg/kg/jour : +27 % 12 mg/kg/jour : +1,1 % Sodium plasmatique moyen, comparativement aux groupes témoin : Mâles : Femelles : 1 mg/kg/jour : -2,9 % 1 mg/kg/jour : -1,7 % 3 mg/kg/jour : -3,9 % 3 mg/kg/jour : -1,2 % 12 mg/kg/jour : -2,9 % 12 mg/kg/jour : +1,0 % | |||||
Potassium plasmatique moyen, comparativement aux groupes témoin : Mâles : Femelles : 1 mg/kg/jour : +2,9 % 1 mg/kg/jour : +1,8 % 3 mg/kg/jour : +13,1 % 3 mg/kg/jour : +1,5 % 12 mg/kg/jour : +20 % 12 mg/kg/jour : +2,4 % Excrétion rénale moyenne de créatinine, comparativement aux groupes témoin : Mâles : Femelles : 1 mg/kg/jour : +14 % 1 mg/kg/jour : +1,3 % 3 mg/kg/jour : +9,1 % 3 mg/kg/jour : +19 % 12 mg/kg/jour : +9,1 % 12 mg/kg/jour : +6,3 % Excrétion rénale moyenne de sodium, comparativement aux groupes témoin : Mâles : Femelles : 1 mg/kg/jour : +32 % 1 mg/kg/jour : +6,5 % 3 mg/kg/jour : -15 % 3 mg/kg/jour : +0,8 % 12 mg/kg/jour : -33 % 12 mg/kg/jour : -15 % Excrétion rénale moyenne de potassium, comparativement aux groupes témoin : Mâles : Femelles : 1 mg/kg/jour : +48 % 1 mg/kg/jour : +43 % 3 mg/kg/jour : +30 % 3 mg/kg/jour : +44 % 12 mg/kg/jour : +18 % 12 mg/kg/jour : +15 % | |||||
Augmentation de l’incidence de néphrite interstitielle et néphrite tubulaire. Néphrite interstitielle : Témoin 1 mg/kg/jour 3 mg/kg/jour 12 mg/kg/jour Mâles 0 0 3/16 10/15 Femelles 0 0 0 0 Néphrite tubulaire : Témoin 1 mg/kg/jour 3 mg/kg/jour 12 mg/kg/jour Mâles 0 0 1/16 5/15 Femelles 0 0 0 0 Augmentation de la masse des reins, particulièrement aux doses élevées (mâles : augmentation dans les groupes traités, comparativement au groupe témoin, de +6 %, +16 % et +15 %, respectivement, statistiquement significatif dans les groupes avec les deux plus fortes doses; femelles : augmentation de +6 %, +4 % et +9 %, respectivement, dans les 3 groupes traités, statistiquement significative dans le groupe à 12 mg/kg/jour). Tous ces troubles de la fonction rénale ont été réversibles. Anémie et lymphocytose réversible chez les mâles aux doses moyennes et élevées. Numération des globules rouges (NGR) : Mâles : 3 mg/kg/jour : diminution de -2 % à -7 % (statistiquement significatif à la S14); 12 mg/kg/jour : diminution statistiquement significative de -9 % à -11 % comparativement au groupe témoin. Femelles : baisse (-5 %) de la NGR seulement à la S26 à la plus forte dose. Lymphocytes : Mâles : 3 mg et 12 mg/kg/jour : augmentation statistiquement significative de +15 % comparativement au groupe témoin. Femelles : numération des lymphocytes comparable dans tous les groupes. |
S = semaine
Études de toxicité chronique (suite)
| Espèce | Durée du traitement | Nombre d’animaux/ groupe | Voie d’admin. | Posologie (mg/kg/jour) | Information |
Augmentation, dose-dépendante, de la glycémie (tout au long de la période de traitement, pour les mâles : +19 % et +23 % et pour les femelles : +5,6 % et +3,6 % dans les groupes à 3 et 12 mg/kg/jour, respectivement, comparativement au groupe témoin) et du cholestérol (femelles : les groupes sont demeurés comparables tout au long de l’étude; mâles : le groupe témoin et le groupe à 1 mg/kg/jour sont demeurés comparables tout au long de l’étude; pour les groupes à 3 et 12 mg/kg/jour, respectivement, les augmentations du cholestérol sanguin total ont été de + 15 % et + 19 % comparativement au groupe témoin). Hypoprotéinémie modérée (mâles : la plus forte baisse a été observée à la S14, soit -3 %, -7 % et -6 % comparativement au groupe témoin pour les 3 groupes traités, respectivement; femelles : effet maximal (-3 %) observé dans le groupe à 3 mg/kg/jour aux S14 et S26). Réduction de la masse cardiaque comparativement aux groupes témoin : Mâles : Femelles : 1 mg/kg/jour : -12 % 1 mg/kg/jour : -8 % 3 mg/kg/jour : -23 % 3 mg/kg/jour : -9 % 12 mg/kg/jour : -10 % 12 mg/kg/jour : -10 % Toutes ces valeurs sont statistiquement plus basses que celles du groupe témoin. Effet réversible après l’arrêt du traitement pour tous les groupes traités. Bulles d’emphysème plus fréquentes dans les poumons des animaux traités : Témoin 1 mg/kg/jour 3 mg/kg/jour 12 mg/kg/jour Mâles 0 2/15 13/16 13/15 Femelles 4/15 9/15 11/15 13/15 | |||||
Rat (Fischer 344) | 18 mois | 20 M + 20 F | PO | 0; 0,75; 2; 7,5 | Pour toutes les doses : retard de croissance (mâles : diminution du gain de poids comparativement au groupe témoin tout au long de l’étude variant de -9 à -16 % dans le groupe à 0,75 mg/kg/jour et de -7 % à -11 % dans les 2 groupes à doses plus élevées; femelles : -4 % à -6 % comparativement au groupe témoin à partir de la deuxième semaine de traitement, avec un maximum de -11 %, -10 % et -7 % dans les groupes à 0,75 mg, 2 mg et 7,5 mg/kg/jour, respectivement) avec une réduction transitoire de l’ingestion de nourriture (n’excédant pas -16 % chez les mâles et -19 % chez les femelles). Augmentation de l’urémie, en fonction de la dose (mâles : durant la première série de prélèvements sanguins (12e semaine), augmentations de +12 %, +36 % et +87 % dans les groupes à 0,75 mg, 2 mg et 7,5 mg/kg/jour, respectivement, comparativement au groupe témoin; à la fin de l’étude, l’augmentation était de +136 %, +225 % et +254 %, respectivement; femelles : durant la première série de prélèvements sanguins, -8 %, +16 % et +37 % dans les 3 groupes traités, respectivement; à la fin de l’étude, l’augmentation était de +41 % et +76 % dans les 2 groupes à plus faibles doses et +125 % à la S53 pour le groupe à dose plus élevée) et de la créatinine (mâles : à la fin de l’étude, la valeur atteignait +21 %, +37 % et +37 % dans les groupes à 0,75 mg, 2 mg et 7,5 mg/kg/jour, respectivement, comparativement au groupe témoin; femelles : en raison d’un grand nombre de données manquantes, aucune hétérogénéité statistique n’a été rapportée entre les groupes) et élimination urinaire de sodium (mâles : les différences comparativement au groupe témoin ont atteint de +73 % à +129 %, de +34 % à +82 %, et de +47 % à +49 % dans les 3 groupes traités, respectivement; femelles : les différences comparativement au groupe témoin ont atteint de +57 % à +142 %, de +57 % à +132 % et de +38 % à +86 % dans les 3 groupes traités, respectivement). L’étude histologique a confirmé la présence de lésions rénales avec des signes de néphropathie chronique aux doses élevées. Anémie observée (hémoglobine : mâles : une réduction significative a été observée chez les animaux traités comparativement au groupe témoin, soit -3 % à partir de la S52, de -6 % à -8 % et de -3 % à -9 % dans les 3 groupes traités, respectivement; femelles : la réduction a été significative (-5 %) seulement dans le groupe à la plus forte dose). |
S = semaine
Études de toxicité chronique (suite)
| Espèce | Durée du traitement | Nombre d’animaux/ groupe | Voie d’admin. | Posologie (mg/kg/jour) | Information |
Rat (Wistar) | 14 semaines | S- : 7 groupes de 18 M N : 5 groupes de 12 M S+ : 5 groupes de 12 M | PO | S- : 0; 0,5; 1; 2; 4; 8; 16 N et S+ : 0; 4; 8; 16; 32 | S- : symptômes rénaux à partir de 2 mg/kg. S+ : 32 mg/kg n’a produit aucun effet rénal majeur même suite à l’analyse histologique. La réversibilité des effets a été améliorée par un retour à une diète normosodée. |
Singe (macaque de Buffon) | 3 mois | 3 M + 3 F | PO | 0; 0,5; 2,5; 10 | Tous les groupes : perte d’appétit. Groupe à plus forte dose seulement : diminution du poids comparativement au poids avant le traitement (chez les mâles, perte de poids variant de -21,9 % à +5,2 % dans le groupe témoin et de -6,3 % à -12,2 % dans le groupe traité; chez les femelles, de -1,7 % à -5,9 % dans le groupe témoin et de -6,7 % à -12,9 % dans le groupe traité; pas de différence significative entre le groupe témoin et le groupe traité). L’examen histologique (les reins et le foie particulièrement) a seulement révélé des anomalies dues aux agents infectieux. |
Singe (macaque de Buffon) | 1 an | 6 M + 6 F (groupes témoin et à dose élevée) 4 M + 4 F (groupes à dose faible et moyenne) | PO | 0; 1; 4; 16 | Dans le groupe à dose élevée, 1 F et 2 M sont morts ou ont dû être sacrifiés pour des raisons d’éthique en raison de diarrhée importante. Autrement, les effets du traitement ont été jugés mineurs et seule la réduction de poids des mâles traités a été liée au médicament (c.-à-d. 8 %, 16 % et 9 % plus bas que les valeurs témoin pour les groupes à 1, 4 et 16 mg/kg/jour, respectivement). |
Singe (macaque de Buffon) | 27 à 63 jours selon le profil biochimique individuel | 2 M + 2 F (témoin) 4 M + 4 F (traité) | PO | Initialement 100 mg | Aux doses élevées, le produit a causé des lésions rénales de type néphrose osmotique qui ont été entièrement réversibles suite à l’arrêt du traitement. |
| Chien (beagle) | 6 mois | 6 M + 6 F (groupe témoin et groupe à dose élevée) 4 M + 4 F (autres groupes) | PO | 0, 1, 5, 25 | Variations pondérales (sur toute la période de traitement, comparativement aux groupes témoin, le poids était de +39 %, +6,8 %, +11,3 % chez les mâles et -27 %, -14 %, -79 % chez les femelles dans les groupes à 1, 5, 25 mg/kg/jour, respectivement). Chute de pression artérielle, particulièrement la pression artérielle diastolique à la dose élevée. Sur toute la période de traitement, la chute moyenne de la PAD (mesurée en mm Hg) comparativement aux groupes témoin a été : 1,5 h après 24 h après l’administration l’administration Mâles -22 % -17 % Femelles -23 % -17 % |
S- : diète à faible teneur en sodium N : diète à teneur normale en sodium S+ : diète à forte teneur en sodium
PAD : pression artérielle diastolique
Toxicité de doses répétées de perindopril arginine chez des rongeurs et des non-rongeurs
La toxicité orale du perindopril a fait l’objet d’études chez des rats Wistar et des beagles, qui sont présentées dans le tableau suivant.
| Espèce (et âge au début du traitement) | Nombre d’animaux | Voie d’administration | Doses (mg d’acide libre de perindopril/kg) | Durée du traitement | Investigations majeures | Conclusions |
Rats Wistar (6 semaines) | 10 par sexe par groupe principal + 6/sexe aux fins de l’évaluation toxicocinétique (J1 et J28) | Gavage oral | 0 Sel d’arginine : 0,8 8 33 Sel d’erbumine : 8 33 | Administration quotidienne durant 4 semaines | Mortalité Signes cliniques Poids corporel et apport alimentaire Apport en eau Ophthalmologie Hématologie Biochimie clinique Analyse d’urine Pathologie anatomique (poids corporel au moment de la nécropsie et poids des organes) Observations macroscopiques Histomorphologie Toxicocinétique | Dans l’ensemble, le portrait du perindopril était largement similaire, quel que soit le sel administré. Après l’administration orale des sels d’arginine et d’erbumine du perindopril, la plupart des principaux résultats, notamment la hausse de l’apport en eau et du volume urinaire, la diminution des taux sériques d’électrolytes (Na+ et Cl-), le plus faible poids du cœur, les érosions/ulcères de la muqueuse gastriques ou de moindre gravité que les résultats observés lors de l’étude de toxicologie antérieure d’une durée de 6 semaines menée sur des rats, aux mêmes doses de perindopril erbumine. Ces observations ont été considérées comme étant des effets de classe des inhibiteurs de l’ECA, en accord avec la littérature. En conclusion, dans les conditions de l’étude, les sels d’arginine et d’erbumine ont affiché un profil d’innocuité semblable. |
Beagles (6 semaines) | 3 par sexe par groupe + 6/sexe aux fins de l’évaluation toxicocinétique (J1 et J28) | Gavage oral | 0 Sel d’arginine : 0,83 4,17 20,87 Sel d’erbumine : 4,17 20,87 | Administration quotidienne durant 4 semaines | Mortalité Signes cliniques Poids corporel Apport alimentaire Signes vitaux (température rectale, électrocardiogramme, évaluations quantitatives et qualitatives) Examen des fèces Opthalmologie Pathologie clinique (hématologie, biochimie clinique, analyse d’urine) Pathologie anatomique (poids des organes, gross observations macroscopiques, histomorphologie) Toxicocinétique | Dans les conditions de l’étude, il n’y avait aucune différence dans l’innocuité et le profil toxicocinétique des sels d’arginine et d’erbumine du perindopril. |
L’administration de doses répétées de sel d’arginine du perindopril a été bien tolérée chez le rat et le chien et n’a pas provoqué de toxicité inattendue comparativement aux effets connus du sel d’erbumine. La dose sans effet nocif observé (DSENO) a été établie à 0,8 mg d’acide libre de perindopril/kg/jour chez le rat; elle s’accompagnait de variations mineures des taux sériques d’électrolytes et d’une diminution du poids du cœur chez les femelles. Ces variations étaient liées à la pharmacologie du perindopril.
Des lésions gastriques ont été observées chez les animaux ayant reçu des doses élevées. Aucune toxicité manifeste n’a été relevée chez le chien, et la DSENO a été établie à 20,87 mg d’acide libre de perindopril/kg/jour chez le beagle.
Carcinogénicité
Aucune étude de carcinogénicité n’a été menée sur le perindopril arginine.
Aucune indication de carcinogénicité n’a été observée au cours de l’étude de 104 semaines avec les souris B6 C3 F1 traitées par des doses orales de perindopril équivalentes à des doses de 0,92, 2,5 et 9,21/kg/jour mg de perindopril arginine.
Aucune indication de carcinogénicité n’a été observée au cours de l’étude de 104 semaines avec les rats Fischer 344 traités par des doses orales de perindopril équivalentes à des doses de 0,92, 2,5 et 9,21 mg/kg/jour de perindopril arginine.
Au moins un inhibiteur de l’ECA a causé une augmentation du nombre de cellules tubulorénales acidophiles et de la fréquence d’oncocytomes chez les rats. On ignore si les inhibiteurs de l’ECA peuvent avoir le même effet chez l’humain. Il est toutefois rare que les cellules acidophiles évoluent en oncocytomes chez les humains et, lorsque le phénomène se produit, il est considéré comme étant bénin.
Génotoxicité
Les études avec le perindopril erbumine n’ont pas révélé de mutation génétique (test d’AMES et test des cellules du lymphome chez les souris), de mutation chromosomique (test de clastogénicité in vivo et in vitro et test du micronoyau) dans les procaryotes et les eucaryotes, ni de changements primaires au niveau de l’ADN de la levure (test de conversion génétique).
Le potentiel génotoxique du perindopril arginine a été évalué lors d’une série de tests in vitro et in vivo, présentés dans les tableaux suivants.
In vitro
| Test | Concentration (μg d’acide libre de perindopril/boîte de Pétri) | Conclusion |
|---|---|---|
| Détection de mutations réverses chez des souches de Salmonella typhimurium auxotrophes pour l’histidine et d’Escherichia coli auxotrophes pour le tryptophane (test d’Ames) | ||
| Salmonella typhimurium (TA100, TA1535, TA1537 et TA98) et Escherichia coli (WP2 [pKM101] et WP2 uvrA [pKM101]) | 50 150 500 1500 5000 en présence et en l’absence de mélange S9 | Aucune hausse significative, reproductible ou liée à la concentration du nombre de colonies, n’a été observée aux concentrations de perindopril arginine testées, quelle que soit la souche, avec ou sans activation métabolique par préincubation lors de l’étalement direct sur gélose. Dans les conditions de cette étude, le sel d’arginine du perindopril a été considéré comme dépourvu de potentiel mutagène. |
| Mutation du locus thymidine kinase (TK), test sur des cellules de lymphome de souris L5178Y | ||
| Cellules de lymphome de souris L5178Y | 0 112,5 225 450 900 1800 3685 en présence et en l’absence de S9 | Dans deux expériences indépendantes, en présence et en l’absence de S9 (enzymes microsomiques de foie de rat), le sel d’arginine du perindopril à des concentrations allant jusqu’à 10mM n’a induit aucune mutation au locus TK des cellules de lymphome de souris L5178Y. Dans les conditions de cette étude et dans ce système de test, on a conclu que le sel d’arginine du perindopril n’est pas mutagène, que ce soit en présence ou en l’absence de S9. |
| Induction d’aberrations chromosomiques dans des lymphocytes périphériques humains de culture | ||
| Lymphocytes primaires humains provenant du sang regroupé de trois volontaires masculins en bonne santé | 1887 2358 3685 en présence et en l’absence de S9 | On a conclu que le perindopril arginine induisait des aberrations chromosomiques dans des lymphocytes périphériques humains de culture. En l’absence de S9, cet effet était provoqué uniquement par l’exposition prolongée au médicament. L’accumulation mitotique et les effets de la substance à l’étude sur la morphologie chromosomique faisaient en sorte qu’après une exposition prolongée (20 heures), on observait un raccourcissement des chromosomes, une accumulation mitotique et des aberrations chromosomiques. Dans ces cas, il a été impossible d’évaluer précisément la toxicité aux concentrations choisies pour l’analyse des aberrations chromosomiques. Ainsi, l’importance des données sur le plan biologique est difficile à évaluer. Il a été estimé qu’une sélection pertinente de concentrations à examiner pour déceler des aberrations chromosomiques n’a pas pu être effectuée pour cette phase de l’étude. |
In vivo
| Espèce (+ âge au début du traitement) | Nombre d’animaux | Voie d’administration | Concentration (mg d’acide libre de perindopril/kg) | Investigations majeures | Conclusion |
| Test cytogénétique sur des micronoyaux (moelle osseuse de souris) après administration orale | |||||
Souris Swiss (OF1) (8 semaines) | 4 groupes de 6 à 12 par sexe | Orale (gavage) | 0 500 1000 2000 | Toxicité générale Taux plasmatiques Acceptabilité de l’étude Évaluation de la génotoxicité | Aucune hausse statistiquement significative ou liée à la dose du nombre d’érythrocytes polychromatiques micronucléés n’a été observée chez les animaux ayant reçu du sel d’arginine du perindopril, comparativement aux témoins négatifs. Dans les conditions de cette étude, le sel d’arginine du perindopril était dépourvu de potentiel clastogène. |
Le test d’Ames, le test sur des cellules de lymphome chez les souris, le test d’aberrations chromosomiques et le test sur des micronoyaux de moelle osseuse en utilisant des doses allant jusqu’à 2000 mg d’acide libre de perindopril/kg n’ont révélé aucun potentiel mutagène ou clastogène. Des aberrations chromosomiques ont été relevées lorsque des lymphocytes humains ont subi une exposition prolongée (20 h) à 1294 µg d’acide libre de perindopril/mL. Cependant, le test a été considéré comme inapproprié, étant donné qu’il a été impossible d’évaluer précisément la toxicité. L’absence d’effet clastogène in vitro après une exposition plus prolongée (24 h) à des concentrations plus élevées (jusqu’à 3685 µg d’acide libre de perindopril/mL) lors du test sur des cellules de lymphome de souris, associé à l’absence de potentiel clastogène in vivo après l’administration d’une dose unique allant jusqu’à 2000 mg d’acide libre de perindopril/kg, appuient le potentiel non génotoxique global du sel d’arginine du perindopril.
Toxicité reproductive et développementale
Études de fertilité
Dans ces études, on a administré du perindopril erbumine par voie orale. Les études pivots sont présentées dans les tableaux suivants.
Dans le tableau ci-dessous, les doses ou concentrations indiquées sont exprimées en quantités de sel d’erbumine du perindopril. Un mg de perindopril erbumine équivaut à 0,83 mg d’acide libre de perindopril et à une dose de 1,23 mg de perindopril arginine.
Études de fertilité (suite)
| Espèce | Nombre d’animaux/ groupe | Posologie mg/kg/jour | Voie d’administration | Information |
Rat (Wistar) | 12 M + 24 F | 0, 1, 3, 10 M : de 80 jours avant l’accouplement jusqu’au sacrifice. F : de 14 jours avant l’accouplement jusqu’au GR7 | PO | Mâles : réduction de la croissance sans trouble de la fonction reproductive. Le gain de poids moyen comparativement au groupe témoin était de -30 %, -36 %, -35 % pour les groupes à 1, 3, 10 mg/kg/jour, respectivement. Femelles : réduction de la croissance à la dose élevée. Durant le traitement avant l’accouplement, le gain de poids moyen comparativement au groupe témoin a été de -10 % à -26 %. Durant la période de gestation pendant laquelle le traitement a été administré, le gain de poids moyen comparativement au témoin a été de -23 %, -21 % et -48 % dans les groupes à 1, 3 et 10 mg/kg/jour, respectivement. Réduction du nombre d’ovules produits dans les trois groupes. Le nombre moyen de corps jaunes a varié de 9,4 (-15 % comparativement au groupe témoin) à 10,0 (-9,9 %). Aucune anomalie n’a été rapportée relativement à la migration ovulaire, l’implantation et le développement embryonnaire et fœtal. |
Rat (Wistar) | 30 M + 30F | 0, 1, 2, 4 M : 80 jours avant l’accouplement jusqu’au sacrifice. F : 14 avant l’accouplement jusqu’au GR20 ou jusqu’à la mise bas. | PO | La croissance des animaux a été retardée. La fertilité des mâles (100 %, 93 % et 90 % dans les groupes à 1, 2, 4 mg/kg/jour, respectivement, comparativement à 97 % dans le groupe témoin) et la libido des femelles ont été réduites aux doses moyennes et élevées (le pourcentage d’accouplement efficace des femelles reproductrices G0 dans les 2 groupes à plus fortes doses a été 0,97 et 0,93, respectivement, comparativement à 1,0 dans le groupe témoin). Il n’y a eu aucun effet sur la fertilité des femelles. Les fœtus des mères traitées avec la dose élevée ont présenté une incidence accrue de dilatation du bassinet rénal (2,0 %, 2,5 % et 7,1 % dans les groupes à 1, 2, 4 mg/kg/jour, respectivement, comparativement à 3,3 % dans le groupe témoin) et de retard d’ossification du sternum (18 %, 20 %, 38 % dans les 3 groupes traités, respectivement), mais sans effet tératogénique. Le taux de mortalité des petits de G1 était plus élevé à forte dose (le taux de mortalité à la naissance n’a pas été affecté par le traitement; il était de 0 % dans les groupes à plus faibles doses et 1,7 % dans le groupe à forte dose, comparativement à 0 % pour les groupes témoin; le taux de mortalité entre J1 et J21 de lactation a été de 0 %, 1,8 %, 5,4 % dans les groupes à 1, 2, 4 mg/kg/jour, respectivement, comparativement à 3,6 % dans le groupe témoin) et leur croissance et développement physique ont été retardés. Ces changements n’ont pas affecté la capacité de reproduction de la génération G1, la gestation des femelles G1 et les caractéristiques des petits G2. |
GR (n) = ne jour de grossesse
G = génération
J = jour
Études de tératogénicité
Dans ces études, on a administré du perindopril erbumine par voie orale. Les doses ou concentrations indiquées sont exprimées en quantités de sel d’erbumine du perindopril. Un mg de perindopril erbumine équivaut à 0,83 mg d’acide libre de perindopril et à une dose de 1,23 mg de perindopril arginine.
| Espèce | Nombre d’animaux/ groupe | Posologie (mg/kg/jour) | Voie d’administration | Information |
Souris (NRMI) | De 31 à 37 F inséminées | 0; 1; 4,5; 20 de GR6 à GR15 | PO | Mise à part une légère, quoique non significative, baisse de poids des mères traitées avec la dose élevée entre le 6e et le 15e jour de gestation (comparativement au groupe témoin : -14,9 %), aucune anomalie, et plus particulièrement, aucune embryotoxicité ou tératogénicité n’a été observée. |
| Rat (Wistar) | 25 F traitées | 0, 1, 4, 16 de GR6 à GR7 | PO | Mères : augmentation de la consommation d’eau (durant la première semaine de traitement, augmentation moyenne de +4,0 g, +5,0 g et +3,9 g/jour pour les groupes à 1, 4, 16 mg/kg/jour, respectivement, soit +567 %, +733 % et +550 % comparativement au groupe témoin; durant la seconde semaine de traitement, l’augmentation de consommation d’eau était de +39 %, +42 % et +165 % comparativement au groupe témoin dans les 3 groupes traités, respectivement). Le développement intra-utérin des fœtus n’a pas changé bien qu’il y ait eu une plus forte incidence d’hydronéphrose qui semblait être liée à la dose (2 cas avec les doses faibles et intermédiaires; 5 cas avec la dose élevée) et un retard d’ossification dans le groupe à dose élevée seulement (c.-à-d. 11,5 %, 15,5 %, 21,1 % dans les 3 groupes traités, respectivement, comparativement à 11,6 % dans le groupe témoin. Aucun signe de tératogénicité. |
Lapin (néo-zélandais) | Témoin C1 : 18 F Témoin C2 : 27 F Traités : 18 F 27 F 24 F | Eau sans NaCl : 0 Eau avec 0,9 % NaCl : 0 0,5 1,5 5,0 De GR6 à GR18 | PO | Dans ces conditions, il n’y a pas eu de toxicité maternelle ni d’effet embryotoxique ou tératogénique sur les fœtus. Une légère augmentation de pertes post-implantation (c.-à-d. 21,2 % comparativement à 11 % dans le groupe témoin. |
Singe (macaque de Buffon) | 10 F enceintes 12 F enceintes 12 F enceintes 12 F enceintes | 0 1 4 16 De GR 20 à GR 50 | PO | 2 animaux dans chaque groupe sont morts suite à des épisodes de diarrhée. À 16 mg/kg, la toxicité maternelle a entraîné une baisse de la consommation d’eau (-45 % comparativement au groupe témoin) durant la période de traitement. Cependant, aucun effet indésirable n’a été observé chez les fœtus. |
GR (n) = ne jour de grossesse
Aucun effet tératogène n’a été révélé avec le perindopril lors des études avec les rats, souris, lapins et macaque de Buffon enceintes. Sur une base de mg/m2, les doses utilisées lors de ces études représentaient 6 fois (chez les souris), 670 fois (chez les rats), 50 fois (chez les lapins) et 17 fois (chez les macaques de Buffon), la dose maximale recommandée chez l’homme (assumant une adulte de 50 kg). Sur une base de mg/kg, ces multiples représentent 60 fois (chez les souris), 3750 fois (chez les rats), 150 fois (chez les lapins) et 50 fois (chez les macaques de Buffon), la dose maximale recommandée chez l’homme.
Études postnatales
Dans ces études, on a administré du perindopril erbumine par voie orale. Les doses ou concentrations indiquées sont exprimées en quantités de sel d’erbumine du perindopril. Un mg de perindopril erbumine équivaut à 0,83 mg d’acide libre de perindopril et à une dose de 1,23 mg de perindopril arginine.
| Espèce | Nombre d’animaux/ groupe | Posologie mg/kg/jour | Voie d’administration | Information |
|---|---|---|---|---|
Rat (Wistar) | 4 groupes de 30 F accouplées/ groupe | 0 1 2 3 1 fois/jour 7 jours/semaine De PA 15 à PN 21 | PO | À la dose élevée, diminutions faibles mais significatives de la consommation de nourriture (chez les femelles [F0], la diminution de la consommation de nourriture variait de -3,8 % à -9,3 % comparativement au groupe témoin). Tous les autres paramètres reliés aux mères ou aux petits sont demeurés inchangés. |
Rat (Wistar) | 4 groupes : 25 F 25 F 25 F 25 F | 0 1 4 16 teneur en sodium dans la nourriture des rats : 0,65 g.kg-1 1 fois/jour 7 jours/semaine de GR 17 jusqu’au sacrifice | PO | Aux doses intermédiaires et élevées, une toxicité maternelle a été observée à la fin de la gestation et a causé une baisse de la consommation de nourriture (24,1 g/jour, 22,0 g/jour et 20,5 g/jour dans les groupes à 1, 4 et 16 mg/kg/jour, respectivement, c.-à-d. -4 %, -12 %, -18 % comparativement au groupe témoin) et un gain de poids (c.-à-d. -3,7 g et +1,6 g dans les groupes traités, respectivement, comparativement à +9,1 g dans le groupe témoin). La dystocie a causé le décès de 4 F durant la mise bas à la dose élevée. Il y a aussi eu significativement moins de nouveau-nés aux 3 doses (c.-à-d. à la naissance, le taux de mortalité était de 0,4 % chez les nouveau-nés des femelles du groupe témoin et 3,2 %, 4,5 % et 2,3 % chez les nouveau-nés des femelles des groupes à 1, 4 et 16 mg/kg/jour, respectivement), bien que le poids moyen des petits G1 soit demeuré le même. Durant la période de lactation, les doses intermédiaires et élevées ont entraîné une réduction du gain pondéral liée à la dose chez les mères G0 (c.-à-d. un gain de poids de +36,9 g, +24,2 g, +17,3 g et +8,4 g pour le groupe témoin et les groupes à 1, 4 et 16 mg/kg/jour, respectivement, soit -34 %, -53 %, -77 %, respectivement, comparativement au groupe témoin), et pour les petits G1 (c.-à-d. un gain pondéral durant cette période de +35,5 g, +36,1 g, +28,6 g et +22,8 g dans le groupe témoin et les groupes à 1, 4 et 16 mg/kg/jour, respectivement, soit +1,7 %, -19 %, -36 %, respectivement, comparativement au groupe témoin), avec une augmentation de la mortalité postnatale (c.-à-d. l’indice de viabilité à la fin du traitement était de 0,95, 0,87, 0,79 et 0,43 dans le groupe témoin et les groupes à 1, 4 et 16 mg/kg/jour, respectivement). À la dose la plus forte, il y a eu un retard du développement physique et comportemental chez les petits G1 (c.-à-d. le pourcentage de succès pour le test de détachement du pavillon de l’oreille sur LA2 était de 56 %, 24,5 % et 0 % pour le témoin et les groupes à 1 et 16 mg/kg/jour, respectivement), une réduction de la fertilité des mères G1 (déterminée par le pourcentage de femelles gestantes par rapport aux femelles accouplées, soit 100 % dans le groupe témoin et le groupe à 1 mg/kg/jour et 95 % et 74 % dans les groupes à 4 et 16 mg/kg/jour, respectivement), la présence de polyurie chez les animaux G1 (mâles : le volume urinaire était de 16,9 mL/24 h dans le groupe témoin comparativement à 37,4 mL/24 h pour le groupe à 16 mg/kg/jour, soit une augmentation de 121 %) et de lésions rénales chez les parents G1 (néphropathies diffuses observées chez 5 % des mâles dans le groupe à 1 mg/kg/jour et chez 25 % des femelles et 60 % des mâles à la plus forte dose; incidence de reins en éponge de 20 % et 15 % chez les mâles et les femelles, respectivement, dans le groupe à la plus forte dose). Cependant, tous ces effets ont disparus dans la génération G2. |
| Espèce | Nombre d’animaux/ groupe | Posologie mg/kg/jour | Voie d’administration | Information |
|---|---|---|---|---|
Rat (Wistar) | 2 groupes : 8 F accouplées 18 F accouplées | 0 16 Teneur en sodium dans la nourriture des rats : 1,9 g.kg-1 Une fois/jour 7 jours/semaine De GR 17 jusqu’au sacrifice des mères | PO | Avec cette teneur en sodium dans la nourriture, le produit s’est avéré beaucoup moins toxique que dans l’étude précédente : bien que la croissance des mères ait été plus lente à la fin de la période de gestation (gain pondéral de +33,6 g dans le groupe témoin comparativement à +27,9 g dans le groupe traité, soit -17 %), elle est devenue similaire à celles des mères du groupe témoin durant la période de lactation. Le nombre moyen de petits par portée était plus faible (c.-à-d. 12,8 % par femelle dans le groupe témoin comparativement à 11,2 % dans le groupe traité) et le taux de mortalité postnatale était 10 fois plus élevé, bien que le poids et la production d’urine des petits G1 aient été normaux et que les lésions rénales observées aient été les mêmes que ce qu’on observe normalement chez cette lignée de rat. |
PA (n) = ne jour après l’accouplement
PN (n) = ne jour après la naissance
GR (n) = ne jour de grossesse
G = génération
RÉFÉRENCES
| 1 | Atkinson J. Perindopril. Cardiovascular Drug Reviews 1992;10(4):446-471 |
| 2 | Chrysant SG, Mc Donald RH, Wright JT, Barden PL, Weiss RJ. Perindopril as monotherapy in hypertension: a multicenter comparison of two dosing regimens. Clin Pharmacol Ther 1993;53(4):479-484. |
| 3 | Degaute JP, Leeman M, Desche P. Long-term acceptability of perindopril: European multicenter trial on 856 patients. Am J Med 1992;(suppl 4B):84S-90S. |
| 4 | Denolle T, Renucci JF, Poggi L. 47 351 hypertendus traités par Coversyl en médecine générale pendant 1 an. Rev Prat Med Gen 1993;7(212 suppl):5-34. |
| 5 | Desché P, Antony I, Lerebours G, Violet I, Robert S, Weber C. Acceptability of perindopril in mild-to-moderate chronic congestive heart failure. Results of a long-term open study in 320 patients. Am J Cardiol 1993;71:61E-68E |
| 6 | Devissaguet JP, Ammoury N, Devissaguet M, Perret L. Pharmacokinetics of perindopril and its metabolites in healthy volunteers. Fundam Clin Pharmacol 1990;4:175-189. |
| 7 | Dratwa M, Sennesael J, Taillard F, Baguet F, Suc JM, Lins RL, Lameire N. Long term tolerance of perindopril in hypertensive patients with impaired renal function. J Cardiovasc Pharmacol 1991;18(suppl 7):S40-S44. |
| 8 | Harrap SB, Nicolaci JA, Doyle AE. Persistent effects on blood pressure and renal haemodynamics following chronic angiotensin converting enzyme inhibition with perindopril. Clin Exp Pharmacol Physiol 1986;13:753-765 |
| 9 | Lechat P, Garnham SP, Desché P, Bounhoure J-P. Efficacy and acceptability of perindopril in mild-to-moderate chronic congestive heart failure. Am Heart J 1993;(3 part 2):798-806 |
| 10 | Louis WJ, Conway EL, Krum H, Workman B, Drummer OH, Lam W, Phillips P, Howes LG, Jackson B. Comparison of the pharmacokinetics and pharmacodynamics of perindopril, cilazapril and enalapril. Clin Exp Pharmacol Physiol 1992;19(suppl 19): 55-60 |
| 11 | Speirs C, Wagniart F, Poggi L. Perindopril postmarketing surveillance: a 12 month study in 47 351 hypertensive patients. Br J Clin Pharmacol 1998;46:63-70 |
| 12 | Todd PA, Fitton A. Perindopril - A review of its pharmacological properties and therapeutic use in cardiovascular disorders. Drugs 1991;42(1):90-114 |
| 13 | EUROPA Investigators. Efficacy of perindopril in reduction of cardiovascular events among patients with stable coronary artery disease : randomized, double-blind, placebo controlled, multiplecentre trial (the EUROPA study). The Lancet, 2003, 362:782-8 |