


Monographie de produit - Bosentan
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique / dosage | Ingrédients non médicinaux pertinents sur le plan clinique |
| Orale | Comprimé de 62,5 mg et de 125 mg de bosentan (monohydrate de bosentan) | Contenu du comprimé : amidon de maïs, béhénate de glycérol, stéarate de magnésium, povidone, amidon prégélifié et glycolate d’amidon sodique. Pellicule d’enrobage : hypromellose, dioxyde de titane, triacétine, talc, oxyde de fer jaune, éthylcellulose, oxyde de fer rouge et alcool isopropylique. Il s’agit d’une liste complète. |
INDICATIONS ET UTILISATION CLINIQUE
Le bosentan (Bosentan) est indiqué pour le traitement de l’hypertension artérielle pulmonaire de classe fonctionnelle III ou IV selon la classification de l’OMS chez les patients présentant une hypertension artérielle pulmonaire primitive ou une hypertension pulmonaire consécutive à la sclérodermie, à une cardiopathie congénitale ou au virus de l’immunodéficience humaine qui ne répondent pas bien au traitement classique. En outre, une prolongation du temps écoulé avant l’aggravation de l’état clinique a été démontrée chez les patients atteints d’hypertension artérielle pulmonaire de classe fonctionnelle II selon la classification de l’OMS.
CONTRE-INDICATIONS
Le bosentan est contre-indiqué :
- chez les patients présentant une hypersensibilité au bosentan ou à l’un des excipients du médicament. Pour consulter la liste complète des excipients, veuillez-vous reporter à la section Formes posologiques, composition et conditionnement de la monographie de produit;
- chez les femmes enceintes ou en âge de procréer qui n’utilisent pas une méthode contraceptive fiable. Des malformations fœtales ont été signalées chez les animaux (voir la section MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Femmes enceintes);
- chez les patients présentant une insuffisance hépatique modérée ou grave ou dont le taux initial de transaminases hépatiques, c’est-à-dire d’aspartate-aminotransférase (AST) ou d’alanine-aminotransférase (ALT), ou des deux, est trois fois plus élevé que la limite supérieure de la normale (LSN), en particulier lorsque le taux total de bilirubine atteint plus de deux fois la LSN (voir la section MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique / biliaire / pancréatique);
- chez les patients traités en concomitance par la cyclosporine A;
- chez les patients traités en concomitance par le glyburide.
MISES EN GARDE ET PRÉCAUTIONS
Fonctions hépatique / biliaire / pancréatique
L’administration du bosentan a été liée à une élévation réversible et fonction de la dose du taux d’aspartate-aminotransférase (AST) et d’alanine-aminotransférase (ALT), accompagnée dans certains cas d’une augmentation du taux de bilirubine. Cette élévation des enzymes hépatiques survient habituellement dans les 26 semaines qui suivent le début du traitement. Que ce soit spontanément ou après la réduction de la dose ou l’interruption du traitement, le taux des enzymes est revenu à la valeur de départ dans un délai de quelques jours à 9 semaines, sans laisser de séquelle. Cette élévation peut également se produire tardivement pendant le traitement.
Durant la période suivant la commercialisation, de rares cas de cirrhose hépatique inexpliqués ont été signalés après un traitement prolongé (de plus de 12 mois) par le bosentan chez des patients atteints de plusieurs troubles concomitants et suivant de multiples traitements médicamenteux. De rares cas d’insuffisance hépatique ont également été signalés. La possibilité que le bosentan ait contribué à ces troubles ne peut être exclue.
Dans au moins un cas, au moment de la première manifestation (après plus de 20 mois de traitement), une élévation prononcée des taux de transaminases et de bilirubine accompagnée de symptômes non spécifiques a été observée. Peu à peu, les taux sont revenus à la normale et les symptômes ont disparu après l’interruption du traitement par le bosentan. Ce cas souligne l’importance d’observer de façon stricte le calendrier de suivi mensuel pendant toute la durée du traitement ainsi que l’algorithme de traitement qui indique d’interrompre le traitement par le bosentan en cas d’élévation du taux des transaminases accompagnée de signes ou de symptômes d’insuffisance hépatique.
Le taux de transaminases hépatiques doit être mesuré avant le début du traitement, puis à intervalles mensuels.
Insuffisance hépatique préexistante :
L’administration du bosentan est contre-indiquée chez les patients dont le taux initial de transaminases hépatiques, c’est-à-dire d’aspartate-aminotransférase (AST) ou d’alanine-aminotransférase (ALT), ou des deux, est trois fois plus élevé que la limite supérieure de la normale (LSN), en particulier lorsque le taux total de bilirubine atteint plus de deux fois la LSN (voir la section CONTRE-INDICATIONS).
Prise en charge des patients présentant une augmentation de leur taux de transaminases hépatiques :
Taux d’ALT/AST Voici les recommandations en matière de traitement et de suivi :
> 3 et ≤ 5 x LSN Confirmer par des tests de la fonction hépatique; si l’augmentation est confirmée, réduire la dose quotidienne ou interrompre le traitement et vérifier le taux de transaminases au moins toutes les 2 semaines. Si le taux revient à la valeur de départ, poursuivre ou reprendre le traitement par le bosentan s’il y a lieu (voir la section Reprise du traitement ci-dessous).
> 5 et ≤ 8 x LSN Confirmer par des tests de la fonction hépatique; si l’augmentation est confirmée, interrompre le traitement et vérifier le taux de transaminases au moins toutes les 2 semaines. Une fois le taux revenu à la valeur de départ, reprendre le traitement par le bosentan (voir la section Reprise du traitement ci-dessous).
> 8 x LSN Interrompre définitivement le traitement par le bosentan.
En cas d’élévation du taux de transaminases accompagnée de signes cliniques d’atteinte hépatique (tels que nausée, vomissement, fièvre, douleur abdominale, ictère ou léthargie ou fatigue inhabituelles) ou d’élévation du taux de bilirubine égale ou supérieure à deux fois la LSN, le traitement par le bosentan doit être interrompu définitivement.
Reprise du traitement
La reprise du traitement par le bosentan ne doit être envisagée que si les bienfaits escomptés l’emportent sur les risques potentiels et que le taux de transaminases est revenu à la valeur de départ. On doit reprendre le traitement à la dose de départ et vérifier le taux de transaminases après trois jours, puis après deux semaines et, par la suite, selon les recommandations ci-dessus.
Généralités
Maladie veino-occlusive pulmonaire
Des cas d’œdème pulmonaire ont été signalés chez des patients atteints de la maladie veino- occlusive pulmonaire prenant des vasodilatateurs (principalement des prostacyclines). Par conséquent, si des signes d’œdème pulmonaire se manifestent lorsque le bosentan est administré à des patients atteints d’HTAP, la présence possible d’une maladie veino-occlusive associée doit être envisagée. Durant la période suivant la commercialisation, de rares cas d’œdème pulmonaire ont été signalés chez des patients traités par le bosentan avec un diagnostic présumé de maladie veino-occlusive pulmonaire.
Rétention liquidienne
Au cours d’une étude contrôlée par placebo, 1 611 patients atteints d’insuffisance cardiaque chronique grave ont été traités p a r l e bosentan pendant une durée médiane de 1,5 an. À cette occasion, on a fait une observation sur l’innocuité marquant un précédent par rapport aux études antérieures sur l’hypertension artérielle pulmonaire. Il s’agissait d’une plus grande incidence d’hospitalisation précoce attribuable à l’aggravation de l’insuffisance cardiaque chronique qui n’entraînait aucune différence de mortalité entre les patients traités par le bosentan et les sujets témoins. À la fin de l’étude, il n’existait aucune différence entre les patients traités par le bosentan et ceux qui prenaient le placebo sur les plans des hospitalisations globales et de la mortalité. Cet effet, observé pendant les 4 à 8 premières semaines de traitement par le bosentan, pourrait résulter d’une rétention liquidienne. Dans cette étude, la rétention liquidienne s’est manifestée par un gain pondéral rapide, une baisse du taux d’hémoglobine et une augmentation de l’incidence d’œdème des jambes.
Pendant les essais contrôlés par placebo menés chez des patients atteints d’hypertension artérielle pulmonaire, on a signalé un œdème périphérique et une diminution du taux d’hémoglobine sans qu’ils soient accompagnés d’une incidence plus élevée d’hospitalisation précoce causée par une aggravation de l’état clinique.
On recommande donc de surveiller les signes de rétention liquidienne chez les patients (par exemple, œdème des jambes, gain pondéral). En présence de tels signes, on conseille d’instaurer un traitement par diurétiques ou d’augmenter la dose des diurétiques en cours. On recommande d’administrer des diurétiques aux patients présentant des signes de rétention liquidienne avant le début du traitement par le bosentan.
Fonction hématologique
Le traitement par le bosentan a été associé à des diminutions du taux d’hémoglobine (moyenne générale de 0,9 g/dL), liées à la dose, résultant probablement d’une hémodilution. Dans le cadre d’études contrôlées par placebo, ces diminutions du taux d’hémoglobine n’étaient pas progressives, et elles se stabilisaient de 4 à 12 semaines après le début du traitement. Il est donc recommandé de vérifier le taux d’hémoglobine avant le début du traitement, puis après un et trois mois et, par la suite, tous les trois mois. Si une diminution marquée de la concentration d’hémoglobine se produit, des examens complémentaires doivent être réalisés afin d’en déterminer la cause et d’envisager la nécessité d’administrer un traitement spécifique. Durant la période suivant la commercialisation, des cas d’anémie nécessitant une transfusion de globules rouges ont été signalés (voir la section EFFETS INDÉSIRABLES, Effets indésirables du médicament après la commercialisation).
Fonction cardiovasculaire
Le traitement par le bosentan doit être instauré avec prudence chez les patients dont la tension artérielle systolique systémique est inférieure à 85 mm Hg.
Carcinogenèse et mutagenèse (voir la section Toxicologie)
Populations particulières
Femmes enceintes : le bosentan doit être considéré comme un agent éventuellement tératogène chez l’être humain. Administrés à la rate en doses égales ou supérieures à 60 mg/kg/jour (deux fois la dose thérapeutique de 125 mg, 2 f.p.j., administrée par voie orale recommandée chez l’être humain, sur la base d’un mg/m2), le bosentan e s t tératogène. La tenue d’un essai de toxicité embryofœtale sur des rates a permis d’observer des effets tératogènes liés à la dose de bosentan chez les ratons, notamment des malformations de la tête, de la face et des gros vaisseaux sanguins. Aucune malformation congénitale n’a été observée chez les petits de lapines qui avaient reçu le bosentan à des doses pouvant aller jusqu’à 1 500 mg/kg/jour; cependant, le taux plasmatique de bosentan était plus faible chez les lapines que chez les rates. La similitude entre les malformations liées à l’emploi du bosentan et celles qu’on observe chez la souris dont le gène codant pour l’ET-1 a été inactivé et les animaux qui reçoivent d’autres antagonistes des récepteurs de l’endothéline indique que la tératogénicité est un effet de classe de ces agents. L’emploi du bosentan chez la femme enceinte n’a jamais fait l’objet d’une étude.
La femme en âge de procréer ne doit pas être traitée par le bosentan à moins qu’elle n’utilise une méthode de contraception fiable et que le résultat d’un test de grossesse subi avant le début du traitement ne soit négatif.
Avant d’instaurer le traitement par le bosentan chez la femme en âge de procréer, il faut vérifier qu’elle n’est pas enceinte, lui conseiller une méthode de contraception fiable et veiller à ce qu’elle l’adopte. La patiente et le médecin prescripteur doivent savoir que, en raison de la possibilité d’interactions pharmacocinétiques, le bosentan peut nuire à l’efficacité des contraceptifs hormonaux (voir la section INTERACTIONS MÉDICAMENTEUSES, Interactions médicament – médicament, Contraceptifs hormonaux). Par conséquent, la femme en âge de procréer ne doit pas utiliser un contraceptif hormonal (y compris les contraceptifs oraux, injectables, transdermiques et implantables) comme seule méthode de contraception; elle doit avoir recours à un moyen contraceptif supplémentaire ou opter pour une autre forme de contraception fiable. En cas de doute sur la méthode de contraception à conseiller à la patiente, il est recommandé d’adresser cette dernière à un gynécologue.
En raison de la possibilité d’échec de la contraception hormonale pendant le traitement par le bosentan et du risque d’aggravation importante de l’hypertension artérielle pulmonaire durant la grossesse, il est recommandé de faire subir à la patiente un test de grossesse mensuel pendant la durée du traitement par le bosentan pour déceler rapidement une éventuelle grossesse.
Femmes qui allaitent : On ignore si le bosentan passe dans le lait maternel. Comme un grand nombre de médicaments sont excrétés dans le lait maternel, il faut aviser la femme traitée par le bosentan de cesser d’allaiter.
Fertilité : Il ne peut être exclu que le bosentan puisse avoir un effet néfaste sur la spermatogenèse chez l’homme. Chez les enfants de sexe masculin, un impact à long terme sur la fertilité après traitement par le bosentan ne peut être exclu.
Pédiatrie (3 à 18 ans) : L’innocuité et l’efficacité du bosentan chez l’enfant ont été étudiées chez un groupe de 19 patients âgés de 3 à 15 ans atteints d’HTAP primitive ou consécutive à diverses cardiopathies congénitales, de classe fonctionnelle II ou III selon la classification de l’OMS. Parmi ces 19 patients, 10 recevaient Flolan® (époprosténol) de façon concomitante. Après 12 semaines de traitement, l’efficacité du bosentan n’a pu être démontrée en fonction d’une augmentation de l’endurance à l’effort. Cependant, on a noté une amélioration significative sur le plan statistique de certains indices hémodynamiques (pression artérielle pulmonaire moyenne, pression artérielle systémique moyenne, résistance vasculaire pulmonaire et index de résistance vasculaire pulmonaire, résistance vasculaire systémique et index de résistance vasculaire systémique, débit cardiaque et index systolique). Aucune amélioration significative sur le plan statistique des paramètres respiratoires (oxygène et CO2) ou de l’index cardiaque n’a été observée. À la fin du traitement, cinq patients présentaient une amélioration de un niveau au classement fonctionnel de l’hypertension artérielle pulmonaire alors qu’un autre présentait une détérioration du classement fonctionnel. Aucun problème d’innocuité n’est survenu durant l’étude, bien qu’un patient ait dû cesser de prendre le bosentan en raison d’une augmentation de son taux de transaminases hépatiques.
Le schéma posologique utilisé dans l’étude était fondé sur le poids corporel, la dose cible recommandée étant de 2 mg/kg, matin et soir. L’expérience clinique chez les enfants de moins de 1 an est extrêmement limitée.
| Poids corporel (kg) | Dose de départ | Dose d’entretien |
| 10 ≤ x ≤ 20 | 31,25 mg, 1 f.p.j. | 31,25 mg, 2 f.p.j. |
| 20 ≤ x ≤ 40 | 31,25 mg, 2 f.p.j. | 62,5 mg, 2 f.p.j. |
| > 40 | 62,5 mg, 2 f.p.j. | 125 mg, 2 f.p.j. |
Gériatrie (65 ans ou plus) : Les rapports limités sur l’emploi clinique du bosentan chez les patients âgés de 65 ans ou plus ne font état d’aucune différence entre le patient âgé et le patient plus jeune en ce qui a trait à la réponse thérapeutique. Toutefois, un ralentissement possible de la fonction hépatique chez le patient âgé doit être envisagé (voir la section POSOLOGIE ET ADMINISTRATION).
Surveillance et tests de laboratoire
Suivi des anomalies hépatiques :
Le taux de transaminases hépatiques doit être mesuré avant le début du traitement, puis à intervalles mensuels. Pour plus de détails sur la conduite à tenir en ce qui a trait aux anomalies hépatiques, voir la section MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique / biliaire / pancréatique.
Suivi de la concentration d’hémoglobine :
Le taux d’hémoglobine doit être vérifié avant le début du traitement, puis après un et trois mois et, par la suite, tous les trois mois. Si une diminution marquée de la concentration d’hémoglobine se produit, des examens complémentaires doivent être réalisés afin d’en déterminer la cause et d’envisager la nécessité d’administrer un traitement spécifique (voir la section MISES EN GARDE ET PRÉCAUTIONS, Fonction hématologique).
EFFETS INDÉSIRABLES
Vue d’ensemble des effets indésirables du médicament
Effets indésirables du médicament pendant les essais cliniques
Les essais cliniques étant menés dans des conditions très précises, les taux d’effets indésirables notés durant ceux-ci pourraient ne pas refléter les taux observés dans la pratique clinique et ils ne devraient pas être comparés à ceux relevés dans les essais cliniques d’un autre médicament. Les renseignements sur les effets indésirables du médicament survenus durant les essais cliniques sont utiles pour répertorier ceux qui sont associés au médicament et pour déterminer approximativement leurs taux.
Dans les études contrôlées par placebo, 258 patients étaient atteints d’hypertension artérielle pulmonaire. Ces patients ont reçu l e bosentan à raison d’une dose quotidienne de 250 mg (n = 188) ou de 500 mg (n = 70). Les données relatives à l’innocuité du bosentan sont tirées d’essais contrôlés par placebo et d’essais ouverts auxquels participaient 677 patients atteints d’hypertension artérielle pulmonaire ou d’autres affections. Durant ces essais, des doses jusqu’à 8 fois plus élevées que la dose d’entretien actuellement recommandée dans les cas d’hypertension artérielle pulmonaire ont été administrées. La durée du traitement s’étalait de 1 journée à 4,1 années. Les effets indésirables dont l’incidence était supérieure à 1 % à la suite de l’administration de la dose d’entretien recommandée du bosentan, soit 125 mg, 2 f.p.j., à des patients atteints d’hypertension artérielle pulmonaire sont énumérés dans le tableau qui suit.
Tableau 1 - Incidence des effets indésirables, sans rapport de cause à effet avec le médicament, survenus chez > 1 % des patients traités par le bosentan (125 mg, 2 f.p.j.) durant les essais contrôlés par placebo portant sur l’hypertension artérielle pulmonaire
| Classe de système organique / Effets indésirables (EI) | Bosentan n = 188 | Placebo n = 172 | ||||
| n | (%) | N | (%) | |||
| Ensemble des classes de systèmes organiques | ||||||
| Nombre total de patients ayant eu au moins un EI | 155 | (82) | 135 | (79) | ||
| Nombre total d’EI | 504 | 548 | ||||
| Infections et infestations | ||||||
| Rhinopharyngite | 16 | (9) | 14 | (8) | ||
| Infection des voies respiratoires supérieures | 15 | (8) | 11 | (6) | ||
| Sinusite | 7 | (4) | 4 | (2) | ||
| Bronchite | 6 | (3) | 12 | (7) | ||
| Infection des voies urinaires | 5 | (3) | 6 | (4) | ||
| Infection des voies respiratoires | 5 | (3) | 5 | (3) | ||
| Grippe | 4 | (2) | 8 | (5) | ||
| Infection des voies respiratoires inférieures | 3 | (2) | 4 | (2) | ||
| Pharyngite | 3 | (2) | 1 | (1) | ||
| Infection des oreilles | 3 | (2) | ||||
| Troubles gastro-intestinaux | ||||||
| Nausées | 15 | (8) | 19 | (11) | ||
| Diarrhée | 8 | (4) | 13 | (8) | ||
| Douleurs abdominales | 5 | (3) | 7 | (4) | ||
| Vomissements | 4 | (2) | 10 | (6) | ||
| Dyspepsie | 4 | (2) | 4 | (2) | ||
| Météorisme abdominal | 4 | (2) | 3 | (2) | ||
| Hémorragie rectale | 4 | (2) | ||||
| Constipation | 3 | (2) | 4 | (2) | ||
| Xérostomie | 3 | (2) | 2 | (1) | ||
| Classe de système organique / Effets indésirables (EI) | Bosentan n = 188 | Placebo n = 172 | ||||
| n | (%) | N | (%) | |||
| Ulcération buccale | 3 | (2) | ||||
| Troubles du système nerveux | ||||||
| Céphalées | 24 | (13) | 25 | (15) | ||
| Étourdissements | 18 | (10) | 23 | (13) | ||
| Syncope | 8 | (4) | 7 | (4) | ||
| Troubles généraux et anomalies au point d’administration | ||||||
| Œdème périphérique | 15 | (8) | 13 | (8) | ||
| Douleurs thoraciques | 10 | (5) | 8 | (5) | ||
| Œdème | 5 | (3) | 4 | (2) | ||
| Syndrome pseudo-grippal | 4 | (2) | 2 | (1) | ||
| Troubles respiratoires, thoraciques et médiastinaux | ||||||
| Toux | 9 | (5) | 14 | (8) | ||
| Hypertension pulmonaire | 8 | (4) | 23 | (13) | ||
| Dyspnée | 6 | (3) | 7 | (4) | ||
| Épistaxis | 6 | (3) | 7 | (4) | ||
| Hémoptysie | 4 | (2) | 4 | (2) | ||
| Exacerbation de la dyspnée | 3 | (2) | 6 | (4) | ||
| Dyspnée d’effort | 3 | (2) | 1 | (1) | ||
| Troubles de l’appareil locomoteur et du tissu conjonctif | ||||||
| Douleur lombaire | 7 | (4) | 6 | (4) | ||
| Arthralgie | 6 | (3) | 3 | (2) | ||
| Spasmes musculaires | 5 | (3) | 6 | (4) | ||
| Douleur dans les épaules | 4 | (2) | 4 | (2) | ||
| Examens exploratoires | ||||||
| Résultats anormaux des tests de l’exploration fonctionnelle hépatique | 8 | (4) | 3 | (2) | ||
| Augmentation du taux d’enzymes hépatiques | 3 | (2) | ||||
| Troubles vasculaires | ||||||
| Bouffées vasomotrices | 8 | (4) | 5 | (3) | ||
| Hypotension | 6 | (3) | 3 | (2) | ||
| Troubles cardiaques | ||||||
| Palpitations | 6 | (3) | 3 | (2) | ||
| Troubles de la vue | ||||||
| Vision floue | 3 | (2) | 2 | (1) | ||
| Troubles du système sanguin et du système lymphatique | ||||||
| Anémie | 6 | (3) | ||||
| Blessure, empoisonnement et complications liées aux interventions | ||||||
| Contusion | 4 | (2) | 1 | (1) | ||
Au cours d’études contrôlées par placebo, 677 patients atteints d’hypertension artérielle pulmonaire et d’autres affections ont été traités par le bosentan à une dose quotidienne de 100 à 2 000 mg et 288 patients ont reçu un placebo, pour une durée de traitement variant de 4 semaines à 6 mois. Les effets indésirables survenus chez plus de 1 % des patients traités sont énumérés dans le tableau ci-après.
Tableau 2 –Incidence des effets indésirables, sans rapport de cause à effet avec le médicament, survenus chez
> 1 % des patients traités par le bosentan durant les essais contrôlés par placebo
| Classe de système organique / Effets indésirables (EI) | Bosentan n = 677 | Placebo n = 288 | ||||
| n | (%) | n | (%) | |||
| Ensemble des classes de systèmes organiques | ||||||
| Nombre total de patients ayant eu au moins un EI | 529 | (78) | 220 | (76) | ||
| Nombre total d’EI | 1591 | 840 | ||||
| Troubles du système sanguin et du système lymphatique | ||||||
| Anémie (sans autre indication) | 23 | (3) | 3 | (1) | ||
| Troubles cardiaques | ||||||
| Angine de poitrine | 15 | (2) | 3 | (1) | ||
| Insuffisance cardiaque | 120 | (18) | 64 | (22) | ||
| Œdème (sans autre indication) | 16 | (2) | 3 | (1) | ||
| Œdème des jambes (œdème des membres inférieurs) | 32 | (5) | 4 | (1) | ||
| Palpitations | 18 | (3) | 5 | (2) | ||
| Troubles gastro-intestinaux | ||||||
| Douleur abdominale (sans autre indication) | 13 | (2) | 11 | (4) | ||
| Constipation | 15 | (2) | 7 | (2) | ||
| Diarrhée (sans autre indication) | 30 | (4) | 18 | (6) | ||
| Dyspepsie | 11 | (2) | 3 | (1) | ||
| Nausées | 31 | (5) | 30 | (10) | ||
| Vomissements | 16 | (2) | 12 | (4) | ||
| Troubles généraux | ||||||
| Douleur thoracique (non classé ailleurs) | 27 | (4) | 20 | (7) | ||
| Fatigue | 14 | (2) | 12 | (4) | ||
| Pyrexie | 13 | (2) | 5 | (2) | ||
| Troubles hépato-biliaires | ||||||
| Anomalie fonctionnelle hépatique | 40 | (6) | 6 | (2) | ||
| Infections et infestations | ||||||
| Grippe | 20 | (3) | 14 | (5) | ||
| Troubles du métabolisme et de la nutrition | ||||||
| Goutte | 12 | (2) | 7 | (2) | ||
Troubles de l’appareil locomoteur, du tissu conjonctif et des os | ||||||
| Arthralgie | 14 | (2) | 10 | (3) | ||
| Douleur lombaire | 17 | (3) | 8 | (3) | ||
| Douleur dans les membres | 12 | (2) | 7 | (2) | ||
| Classe de système organique / Effets indésirables (EI) | Bosentan n = 677 | Placebo n = 288 | ||||
| n | (%) | n | (%) | |||
| Troubles du système nerveux | ||||||
| Étourdissements (à l’exception du vertige) | 80 | (12) | 39 | (14) | ||
| Céphalée sans autre indication | 107 | (16) | 37 | (13) | ||
| Trouble visuel | 20 | (3) | 7 | (2) | ||
| Syncope | 20 | (3) | 12 | (4) | ||
| Troubles respiratoires, thoraciques et médiastinaux | ||||||
| Bronchite | 19 | (3) | 10 | (3) | ||
| Toux | 26 | (4) | 13 | (5) | ||
| Dyspnée (sans autre indication) | 26 | (4) | 14 | (5) | ||
| Rhinopharyngite | 23 | (3) | 10 | (3) | ||
| Pneumonie | 11 | (2) | 2 | (1) | ||
| Sinusite | 12 | (2) | 5 | (2) | ||
| Infection des voies respiratoires inférieures | 12 | (2) | 5 | (2) | ||
| Infection des voies respiratoires supérieures | 32 | (5) | 18 | (6) | ||
| Troubles rénaux et urinaires | ||||||
| Infection des voies urinaires | 18 | (3) | 12 | (4) | ||
| Troubles de la peau et des tissus sous-cutanés | ||||||
| Prurit (sans autre indication) | 12 | (2) | ||||
| Troubles vasculaires | ||||||
| Épistaxis | 12 | (2) | 5 | (2) | ||
| Bouffées vasomotrices | 45 | (7) | 5 | (2) | ||
| Hypotension (sans autre indication) | 46 | (7) | 22 | (8) | ||
| Hypotension orthostatique | 13 | (2) | 14 | (5) | ||
Note : La population étudiée comprenait autant de patients atteints d’hypertension artérielle pulmonaire que de patients atteints d’autres affections. Les doses administrées durant certains des essais contrôlés par placebo dépassaient les doses recommandées dans les cas d’hypertension artérielle pulmonaire.
Les effets indésirables qui ont touché le groupe traité plus souvent que le groupe témoin étaient les céphalées, les bouffées vasomotrices, les anomalies fonctionnelles hépatiques, l’anémie et l’œdème des membres inférieurs.
Effets indésirables peu fréquents pendant les essais cliniques (< 1 %)
Troubles du système sanguin et du système lymphatique : ecchymoses, thrombopénie Troubles cardiaques : arrêt cardiaque, arythmie ventriculaire, bloc auriculo-ventriculaire complet, infarctus du myocarde, tachycardie, tachycardie ventriculaire
Troubles de la vue : conjonctivite, inflammation de l’œil, photophobie, xérophtalmie Troubles gastro-intestinaux : anorexie, ascite, flatulences, gastro-entérite, occlusion intestinale, selles diarrhéiques, ulcération buccale, ulcère duodénal
Troubles généraux : chaleurs, douleur thoracique (non cardiaque), douleur, faiblesse, frissons, léthargie, soif
Troubles du système immunitaire : choc anaphylactique,
urticaire
Infections et infestations :
infection
Examens exploratoires : allongement du temps de coagulation, augmentation du nombre de polynucléaires éosinophiles, augmentation du taux d’urée sanguine, diminution de poids, élévation du taux de lactate-déshydrogénase sérique, élévation du taux de phosphatase alcaline sérique, hyperglycémie, hypoglycémie, raccourcissement du temps de coagulation Troubles du métabolisme et de la nutrition : déshydratation, diminution de la tolérance au glucose, hypokaliémie, hyponatrémie
Troubles de l’appareil locomoteur : contractions musculaires, crampes musculaires, douleur musculo-squelettique, goutte, sensation de lourdeur
Troubles du système nerveux : accident vasculaire cérébral, acouphènes, attaque vaso-vagale, dépression du système nerveux central, hémiparésie, hydrocéphalie, hypoesthésie, insomnie, paresthésie, somnolence, tremblements, vertige
Troubles psychiques : anxiété, perturbation de l’attention, irritabilité, augmentation de la libido, sautes d’humeur, cauchemars, crise de panique
Troubles respiratoires, thoraciques et médiastinaux : aspiration, asthme, bronchospasme, hémoptysie, pneumonie, dépression respiratoire, insuffisance respiratoire, production accrue de crachat
Troubles de la peau et des tissus sous-cutanés : dermatite, peau sèche, eczéma, érythème polymorphe, érythème, décoloration de la peau, syndrome de Stevens-Johnson, augmentation de la sudation
Troubles rénaux : cystite, dysurie, hématurie, insuffisance rénale, pollakiurie, décoloration de l’urine
Troubles vasculaires : épistaxis, hypertension, ischémie périphérique, hémorragie sous- arachnoïdienne, syndrome des jambes sans repos
Résultats anormaux des analyses hématologiques et biochimiques
Durant les essais contrôlés par placebo, on a observé des augmentations des taux d’alanine-aminotransférase (ALT) et d’aspartate-aminotransférase (AST) portant ces derniers à plus de 3 fois la limite supérieure de la normale (LSN) chez 11 et 2 % respectivement des patients traités (n = 658) et témoins (n = 280). Parmi les patients atteints d’hypertension artérielle pulmonaire, des élévations du taux de transaminases égales ou supérieures à 3 fois la LSN ont été notées chez 12,4 % des 188 patients traités par la dose de 125 mg, 2 f.p.j., et chez 14 % des 70 patients ayant reçu la dose de 250 mg, 2 f.p.j. On a observé des élévations du taux de transaminases égales ou supérieures à 8 fois la LSN chez 3,8 % des patients traités par la dose de 125 mg, 2 f.p.j., et chez 7 % des patients ayant reçu la dose de 250 mg, 2 f.p.j. Chez 2 des 658 patients (0,3 %) traités par le bosentan, une augmentation du taux de bilirubine portant celui-ci à plus de 3 fois la limite supérieure de la normale était associée à l’augmentation du taux de transaminases.
Les augmentations du taux d’ALT et d’AST associées au bosentan sont liées à la dose et n’entraînent généralement pas de symptôme clinique. Observées le plus souvent au stade initial, mais parfois aussi au stade tardif du traitement, elles progressent en général lentement et, à ce jour, sont revenues à la normale après une pause ou l’interruption du traitement. Il arrive à l’occasion que ces élévations des taux de transaminases régressent spontanément malgré la poursuite du traitement par le bosentan. Durant la période suivant la commercialisation, de rares cas de cirrhose du foie et d’insuffisance hépatique ont été signalés (voir la section MISES EN GARDE ET PRÉCAUTIONS).
Dans le cadre des essais contrôlés par placebo du bosentan pour toutes les indications, on a observé une diminution marquée du taux d’hémoglobine (baisse de plus de 15 % de la valeur de départ, portant ce taux à moins de 11 g/dL) chez 6,2 et 2,9 % des patients traités et témoins respectivement. Chez les patients atteints d’hypertension artérielle pulmonaire traités avec les doses de 125 mg et de 250 mg, 2 f.p.j., une réduction importante du taux d’hémoglobine s’est produite chez 4,3 % des patients traités comparativement à 1,2 % des patients témoins.
Une diminution du taux d’hémoglobine d’au moins 1 g/dL a été constatée chez 57 et 29 % des patients traités et témoins, respectivement. Chez 80 % des patients, cette réduction s’est produite durant les 6 premières semaines du traitement par le bosentan.
Durant les essais, le taux d’hémoglobine est demeuré dans les limites normales chez 68 % des patients traités par le bosentan et 76 % des patients ayant reçu le placebo. On ne connaît pas la cause de cette variation du taux d’hémoglobine; aucun signe ne semble la lier à une hémorragie, à une hémolyse ni à une toxicité médullaire.
Durant la période suivant la commercialisation, des cas d’anémie nécessitant une transfusion de globules rouges ont été signalés (voir la section EFFETS INDÉSIRABLES, Effets indésirables du médicament après la commercialisation).
Il est recommandé de vérifier le taux d’hémoglobine un mois et trois mois après le début du traitement, puis par la suite, tous les trois mois.
Fonction testiculaire
Dans une étude d’innocuité multicentrique et ouverte comportant un seul groupe de traitement, on a évalué l’effet sur la fonction testiculaire du bosentan administré à raison de 62,5 mg 2 f.p.j. pendant 4 semaines, puis à raison de 125 mg 2 f.p.j. pendant 5 mois. Vingt-cinq patients de sexe masculin qui étaient atteints d’HTAP de classe fonctionnelle III ou IV selon la classification de l’OMS et qui présentaient un nombre normal de spermatozoïdes au départ ont participé à l’étude; vingt-trois ont terminé l’étude et deux l’ont abandonnée en raison d’effets indésirables non liés à la fonction testiculaire. Le nombre de spermatozoïdes est resté à l’intérieur des limites de la normale chez les 22 patients pour lesquels on disposait de données après 6 mois, et aucune variation n’a été observée en ce qui concerne la morphologie et la motilité des spermatozoïdes ainsi que le taux d’hormones. À 3 mois, une oligospermie marquée est apparue chez un patient et le nombre de spermatozoïdes est demeuré faible selon deux mesures de suivi effectuées au cours des 6 semaines suivantes. Le traitement par le bosentan a été interrompu et, après deux mois, le nombre de spermatozoïdes est revenu à ce qu’il était au départ. On ignore la pertinence de cette observation, compte tenu de la grande variabilité de la numération des spermatozoïdes d’un sujet à l’autre. Bien qu’à la lumière de ces résultats on ne puisse pas exclure la possibilité que les antagonistes des récepteurs de l’endothéline comme le bosentan exercent un effet sur la spermatogenèse, l’absence d’un effet systématique du traitement prolongé par le bosentan sur la fonction testiculaire chez l’humain observée dans cette étude est conforme aux données toxicologiques sur le bosentan.
Pédiatrie
Au cours d’une étude menée auprès d’enfants et d’adolescents, sur 19 patients, 17 (89,5 %) ont signalé au moins un effet indésirable. Les effets indésirables les plus fréquents comprenaient les bouffées vasomotrices (chez quatre patients), les céphalées et les anomalies fonctionnelles hépatiques (tous ces effets se sont manifestés chez trois patients). Des étourdissements, une rétention liquidienne, une aggravation de l’HTAP, une pyrexie et diverses infections se sont tous manifestés chez deux patients.
Les bouffées vasomotrices n’ont été observées que chez des patients prenant également de l’époprosténol. Une légère rétention liquidienne a été signalée chez deux patients et un œdème modéré a été signalé chez un autre mais, contrairement à la plupart des cas observés dans les études précédentes, ces effets ne se sont pas produits dans la phase initiale du traitement, mais après au moins 79 jours de traitement. L’incidence de ces réactions et d’autres effets indésirables ne semblait pas liée au groupe pondéral.
Association à l’époprosténol
Dans l’étude AC-052-355 (BREATHE-2) menée auprès de patients adultes, l’effet indésirable survenant le plus fréquemment avec cette association était la douleur à la mâchoire (chez 59,1 % des patients prenant le bosentan et l’époprosténol et 90,9 % des patients prenant le placebo et l’époprosténol), un effet secondaire connu du traitement par l’époprosténol. Parmi tous les effets indésirables associés au traitement par le bosentan, seul l’œdème des jambes survenait plus fréquemment avec l’association bosentan et époprosténol qu’avec l’association placebo et époprosténol (27,3 % c. 9,1 %). Peu de patients dans chaque groupe ont manifesté un effet indésirable grave ou ont dû interrompre leur traitement en raison d’un effet indésirable. Deux patients qui recevaient un traitement d’association sont morts pendant l’étude en raison de l’évolution de leur maladie, et un autre est mort 36 jours après avoir été retiré de l’étude parce que son état s’aggravait. L’investigateur a estimé qu’aucune de ces morts n’était reliée au traitement, mais qu’elles reflétaient plutôt l’évolution naturelle de la maladie.
L’incidence de l’augmentation du taux de transaminases hépatiques à des valeurs pertinentes sur le plan clinique était plus élevée dans le cas du traitement associant le placebo et l’époprosténol (18,2 %) que dans celui du traitement associant le bosentan et l’époprosténol (9,5 %). De même, l’incidence de la diminution du taux d’hémoglobine ayant une pertinence sur le plan clinique était plus élevée dans le cas du traitement associant le placebo et l’époprosténol (10,0 %) que dans celui du traitement associant le bosentan et l’époprosténol (0 %). Le tableau des anomalies biologiques dans le groupe prenant le bosentan et l’époprosténol de façon concomitante correspondait aux résultats obtenus dans les études précédentes. Aucune variation importante des paramètres électrocardiographiques n’a été constatée dans l’un ou l’autre des groupes et aucune variation dans la fréquence du pouls n’a été observée chez les patients prenant simultanément le bosentan et l’époprosténol. Une diminution de la pression artérielle a été observée dans les deux groupes, mais la diminution de la pression artérielle systolique était moins importante dans le groupe suivant le traitement d’association que dans celui prenant en association le placebo et l’époprosténol. Aucun cas d’hypotension ou d’hypotension orthostatique n’a été signalé chez les patients suivant le traitement d’association.
Effets indésirables du médicament après la commercialisation
En se fondant sur l’exposition de quelque 147 000 patients au bosentan durant la période suivant la commercialisation, on peut affirmer que la majorité des effets indésirables ont été semblables à ceux signalés au cours des essais cliniques.
Les effets indésirables sont classés selon leur fréquence, à l’aide des termes conventionnels suivants : très fréquent (≥ 1/10); fréquent (> 1/100, < 1/10); peu fréquent (> 1/1 000, ≤ 1/100); rare (> 1/10 000, ≤ 1/1 000); très rare (≤ 1/10 000).
Troubles gastro-intestinaux :
Fréquent : nausées.
Peu fréquent : vomissements, douleur abdominale, diarrhée.
Troubles hépato-biliaires :
Peu fréquent : Élévation du taux de transaminases associée à l’hépatite ou à un ictère. Rare : cirrhose hépatique et insuffisance hépatique (voir la section MISES EN GARDE ET PRÉCAUTIONS).
Troubles de la peau et des tissus sous-cutanés :
Peu fréquent : réaction d’hypersensibilité, y compris la dermatite, le prurit et l’éruption cutanée.
Système immunitaire :
Rare : anaphylaxie, œdème de Quincke, ou les deux.
Troubles du système sanguin et du système lymphatique :
Fréquent : anémie ou diminution du taux d’hémoglobine nécessitant parfois une transfusion de globules rouges (voir la section MISES EN GARDE ET PRÉCAUTIONS).
Peu fréquent : thrombocytopénie.
Rare : neutropénie, leucopénie.
Troubles respiratoires, thoraciques et médiastinaux :
Fréquent : congestion nasale
INTERACTIONS MÉDICAMENTEUSES
Vue d’ensemble
Système du cytochrome P450 : Le bosentan n’a eu aucun effet inhibiteur pertinent sur les isoenzymes CYP1A2, CYP2A6, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6, CYP2E1 et CYP3A4 du cytochrome P450. Par conséquent, on ne s’attend pas à ce que l’emploi du bosentan entraîne l’augmentation du taux plasmatique des médicaments métabolisés par ces enzymes.
Le bosentan a un effet inducteur sur les isoenzymes CYP3A4 et CYP2C9. Il s’ensuit que l’emploi du bosentan peut occasionner la diminution du taux plasmatique des médicaments métabolisés par ces deux isoenzymes et pris simultanément. L’administration simultanée d’un inhibiteur de l’isoenzyme CYP2C9 (comme le fluconazole ou le voriconazole), d’un inhibiteur de l’isoenzyme CYP3A4 (comme le kétoconazole, l’itraconazole ou le ritonavir) et de bosentan peut théoriquement provoquer une forte augmentation du taux plasmatique de bosentan. La prise concomitante d’un puissant inhibiteur de l’isoenzyme CYP2C9 et d’un inhibiteur de l’isoenzyme CYP3A4 associés au bosentan n’est donc pas recommandée.
Interactions médicament – médicament
Warfarine : L’administration simultanée de warfarine S ou de warfarine R et de 500 mg de bosentan, 2 f.p.j., a entraîné une baisse d’environ 30 % du taux plasmatique de ces deux anticoagulants. Chez des patients atteints d’hypertension artérielle pulmonaire qui recevaient un traitement prolongé par la warfarine, l’emploi du bosentan à raison de 125 mg, 2 f.p.j., n’a eu aucun effet clinique notable sur le temps de Quick ou le RIN (Rapport international normalisé). Hormis la surveillance du RIN normalement recommandée, le traitement par la warfarine ne devrait nécessiter aucune adaptation posologique.
Simvastatine et autres statines : L’administration simultanée de bosentan et de simvastatine s’est traduite par une diminution d’environ 50 % du taux plasmatique de simvastatine et de son métabolite acide ß-hydroxylé actif. Le taux plasmatique de bosentan n’est pas modifié par cette association médicamenteuse. On s’attend également à ce que le bosentan diminue le taux plasmatique des autres statines métabolisées en grande partie par l’isoenzyme CYP3A4. La possibilité que le traitement hypolipidémiant soit moins efficace doit être prise en considération.
Glyburide : Le risque d’élévation du taux de transaminases s’est révélé plus élevé chez les patients qui reçoivent simultanément du bosentan et du glyburide. L’administration en concomitance de ces médicaments est donc contre-indiquée, et le choix d’un autre agent hypoglycémiant doit être envisagé (voir la section CONTRE-INDICATIONS).
L’administration simultanée de bosentan et de glyburide s’est traduite par une diminution d’environ 40 % du taux plasmatique de glyburide. Le taux plasmatique de bosentan a également diminué d’environ 30 %. On s’attend également à ce que le bosentan réduise le taux plasmatique des autres hypoglycémiants métabolisés en grande partie par les isoenzymes CYP2C9 ou CYP3A4. Il faut envisager la possibilité que la glycémie soit plus difficile à maîtriser chez les patients traités par ces agents.
Kétoconazole : L’administration concomitante de bosentan et de kétoconazole s’est traduite par l’augmentation du taux plasmatique de bosentan, qui a presque doublé. Aucune adaptation de la posologie n’est nécessaire; cela dit, il se peut que les effets du traitement par le bosentan soient plus prononcés.
Nimodipine, digoxine et losartan : On n’a observé aucune interaction entre la digoxine, la nimodipine et le bosentan sur le plan pharmacocinétique. Le losartan n’a aucun effet sur le taux plasmatique de bosentan.
Cyclosporine A : L’administration concomitante de bosentan et de cyclosporine A a entraîné une diminution d’environ 50 % du taux sanguin de cyclosporine A. Cette diminution est sans doute attribuable à l’induction de l’isoenzyme CYP3A4 par le bosentan. Au début du traitement, les creux plasmatiques de bosentan étaient environ 30 fois plus élevés que les creux obtenus quand cet agent était employé seul. Cependant, le taux plasmatique de bosentan n’était que 3 ou 4 fois plus élevé une fois l’état d’équilibre atteint. Le mécanisme en cause dans cette interaction est très probablement l’inhibition par la cyclosporine du captage du bosentan réalisé par les protéines de transport dans les hépatocytes. L’administration simultanée de bosentan et de cyclosporine A est contre-indiquée (voir la section CONTRE- INDICATIONS).
Tacrolimus et sirolimus : Aucune étude n’a été menée sur l’administration concomitante de bosentan et de tacrolimus ou de sirolimus; on doit cependant s’attendre au même type d’interaction médicamenteuse qu’avec la cyclosporine A. Il est donc recommandé d’éviter l’administration simultanée de bosentan et de tacrolimus ou de sirolimus.
Contraceptifs hormonaux : L’administration simultanée de bosentan, d’éthinyloestradiol et de noréthistérone a occasionné une réduction du taux plasmatique de l’éthinyloestradiol et de la noréthistérone de l’ordre de 31 % et de 14 % respectivement. Cependant, la diminution de l’exposition hormonale chez les patientes atteignait jusqu’à 56 et 66 % respectivement. On s’attend également à ce que le bosentan diminue le taux plasmatique des autres stéroïdes contraceptifs métabolisés en grande partie par l’isoenzyme CYP3A4. Par conséquent, les contraceptifs hormonaux employés seuls, peu importe la voie d’administration (c.-à-d. les formes orales, injectables, transdermiques et implantables), ne sont pas considérés comme des méthodes de contraception fiables (voir la section MISES EN GARDE ET PRÉCAUTIONS, Femmes enceintes).
Sildénafil : Chez des volontaires sains, l’administration concomitante de bosentan à raison de 125 mg, 2 f.p.j., (état d’équilibre) et de sildénafil à raison de 80 mg, 3 f.p.j., (état d’équilibre) a entraîné une diminution de 63 % de l’ASC du sildénafil et une augmentation de 50 % de l’ASC du bosentan. L’association était bien tolérée. Aucun ajustement posologique n’est jugé nécessaire dans le cas de l’un ou l’autre des médicaments.
Rifampicine : La prise concomitante de bosentan, à raison de 125 mg, 2 f.p.j., pendant 7 jours, et de rifampicine, qui a un effet inducteur puissant sur les isoenzymes CYP2C9 et CYP3A4, a entraîné une baisse de 58 % du taux plasmatique de bosentan, cette baisse atteignant près de 90 % dans un cas particulier. Par conséquent, on peut s’attendre à une diminution considérable de l’effet du bosentan lorsqu’il est administré en même temps que la rifampicine. Il n’existe aucune donnée sur les autres inducteurs de l’isoenzyme CYP3A4, comme la carbamazépine, le phénobarbital, la phénytoïne et le millepertuis, mais leur administration concomitante devrait entraîner une diminution de l’exposition générale au bosentan. Une nette diminution de l’efficacité du bosentan sur le plan clinique ne peut être exclue.
Époprosténol : Les données tirées d’une étude menée chez des enfants atteints d’HTAP (voir la section sur les essais cliniques) montrent qu’après l’administration d’une dose unique et de doses multiples de bosentan, la Cmax et l’ASC du médicament étaient similaires chez les patients recevant une perfusion continue d’époprosténol et chez ceux n’en recevant pas.
Antirétroviraux : lopinavir + ritonavir (et autres antiprotéases potentialisées) :
L’administration concomitante du bosentan à raison de 125 mg, 2 f.p.j., et de lopinavir + ritonavir à raison de 400 + 100 mg, 2 f.p.j. pendant 9,5 jours à des volontaires en santé a entraîné, au 3e et au 4e jour de traitement, des creux plasmatiques de bosentan environ 48 fois plus élevés que ceux mesurés après l’administration du bosentan en monothérapie. Le 9e jour, les taux plasmatiques de bosentan ont diminué jusqu’à environ 5 fois ceux mesurés après l’administration du bosentan en monothérapie. L’inhibition par le ritonavir de l’isoenzyme CYP3A4 et du captage du bosentan réalisé par les protéines de transport dans les hépatocytes, laquelle entraîne une diminution de la clairance du bosentan, est la cause la plus probable de cette interaction. Lorsqu’il est administré en association avec le lopinavir+ritonavir ou toute autre antiprotéase potentialisée par le ritonavir, le traitement par le bosentan doit être instauré à une dose de 62,5 mg, 1 f.p.j. La tolérabilité du bosentan chez le patient doit être surveillée de près et avec une attention particulière au début de la phase d’instauration du traitement ainsi que pendant la période d’ajustement posologique où la dose est augmentée à 125 mg deux fois par jour, soit la dose d’entretien, afin d’évaluer le risque d’hypotension et d’effectuer des tests de l’exploration fonctionnelle hépatique.
Après l’administration concomitante du bosentan pendant 9,5 jours, l’exposition plasmatique au lopinavir et au ritonavir a diminué de façon non significative sur le plan clinique (diminution d’environ 14 et 17 %, respectivement). Cependant, l’induction par le bosentan peut ne pas avoir été complète et une diminution supplémentaire des concentrations d’antiprotéases ne peut être exclue. Il est recommandé de surveiller attentivement le traitement contre le VIH. On peut s’attendre à des effets similaires en cas d’administration concomitante avec d’autres antiprotéases potentialisées par le ritonavir.
Autres antirétroviraux :
Le manque de données nous empêche de formuler des recommandations particulières en ce qui concerne les autres antirétroviraux. Il importe de souligner que l’association de névirapine et de bosentan n’est pas recommandée, une hépatotoxicité marquée causée par la névirapine pouvant venir s’ajouter aux effets potentiels du bosentan sur le foie.
Interactions médicament – aliment
La prise concomitante du bosentan et de nourriture provoque une légère augmentation de la Cmax (22 %) et de l’ASC (10 %), laquelle n’est pas pertinente sur le plan clinique. Le bosentan peut être administré avec ou sans nourriture.
Interactions médicament – herbe médicinale
Les interactions entre l e bosentan et les produits à base d’herbes médicinales n’ont pas été établies.
Interactions médicament – tests de laboratoire
Les effets du bosentan sur les tests de laboratoire n’ont pas été établis (voir la section EFFETS INDÉSIRABLES, Résultats anormaux des analyses hématologiques et biochimiques).
POSOLOGIE ET ADMINISTRATION
Considérations particulières
Emploi chez le patient atteint d’insuffisance hépatique : Aucune adaptation de la posologie du bosentan n’est nécessaire chez le patient atteint d’une légère insuffisance hépatique (classe A de Child-Pugh). L’emploi du bosentan chez le patient atteint d’insuffisance hépatique modérée ou grave est contre-indiqué (voir les sections ACTION ET PHARMACOLOGIE CLINIQUE, CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS).
Administration avec un inhibiteur de la protéase :
Administration du bosentan aux patients qui prennent déjà un inhibiteur de la protéase depuis au moins 10 jours : Instaurer le traitement à une dose de 62,5 mg une fois par jour ou tous les deux jours selon la tolérabilité du patient.
Administration d’un inhibiteur de la protéase ou d’un médicament antirétroviral aux patients qui prennent du bosentan : Cesser l’administration du bosentan au moins 36 heures avant l’instauration du traitement par l’inhibiteur de la protéase. Après une période d’au moins 10 jours suivant l’instauration du traitement par l’inhibiteur de la protéase, reprendre l’administration du bosentan à une dose de 62,5 mg une fois par jour ou tous les deux jours selon la tolérabilité du patient.
Posologie recommandée et ajustement de la dose
La posologie de départ du bosentan est de 62,5 mg, 2 f.p.j., pendant 4 semaines; la dose est ensuite portée à la dose d’entretien recommandée de 125 mg, 2 f.p.j. Les doses supérieures à 125 mg, 2 f.p.j. ne confèrent aucun avantage supplémentaire suffisant pour compenser le risque accru d’atteinte hépatique. Il faut avaler les comprimés pelliculés avec de l’eau.
Le bosentan doit être pris matin et soir, régulièrement, avec ou sans aliments.
- Emploi chez l’enfant : L’expérience de l’utilisation du bosentan est limitée chez les patients de moins de 18 ans (voir la section MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Pédiatrie (3 à 18 ans).
- Emploi chez la personne âgée : Les essais cliniques portant sur le bosentan ne comprenaient pas assez de participants âgés de 65 ans ou plus pour permettre de vérifier si la réponse au traitement de l’hypertension artérielle pulmonaire est différente de celle de patients plus jeunes. En général, il faut choisir les doses à administrer à la personne âgée avec prudence, compte tenu du ralentissement possible des fonctions rénale ou cardiaque, de la présence de maladie concomitante ou de l’emploi d’autres médicaments et, particulièrement, du ralentissement de la fonction hépatique.
- Emploi chez le patient atteint d’insuffisance rénale : Comme l’insuffisance rénale influe peu sur le comportement pharmacocinétique du bosentan, l’adaptation de la posologie n’est pas nécessaire chez le patient atteint d’insuffisance rénale, même sous dialyse.
Oubli d’une dose
Le patient qui a oublié de prendre une dose de bosentan ne doit pas prendre deux doses à la fois pour rattraper la dose oubliée, mais prendre la dose suivante au moment habituel.
Abandon du traitement
On n’a aucune expérience d’abandon soudain de l’administration du bosentan aux doses recommandées dans le traitement de l’hypertension artérielle pulmonaire. Cependant, il faut surveiller étroitement l’état du patient et réduire graduellement les doses administrées (en diminuant la dose de moitié pendant 3 à 7 jours avant d’interrompre le traitement), afin d’éviter une détérioration soudaine de l’état clinique comme on en a observée après l’arrêt d’autres traitements.
SURDOSAGE
Pour le traitement d’une surdose soupçonnée, communiquez avec le centre antipoison de votre région.
On a administré des doses uniques de bosentan atteignant 2 400 mg à des volontaires sains ou 2 000 mg par jour pendant 2 mois à des patients, sans observer de répercussion clinique notable. L’effet indésirable le plus fréquent était une céphalée d’intensité légère ou modérée. Dans le cadre d’une étude d’interaction comportant l’administration simultanée de cyclosporine A et de doses de 500 et de 1 000 mg de bosentan, le creux plasmatique initial du bosentan était 30 fois plus élevé. Cette élévation s’est traduite par de graves céphalées, des nausées et des vomissements, mais aucun effet indésirable grave n’est survenu. Une légère diminution de la pression artérielle de même qu’une légère augmentation de la fréquence cardiaque ont été observées.
Le surdosage massif peut entraîner une hypotension profonde exigeant des mesures de soutien cardiovasculaire actives. Durant la période suivant la commercialisation, un cas de surdosage a été signalé chez un adolescent ayant pris 10 000 mg de bosentan. Ce patient a manifesté les symptômes suivants : nausées, vomissements, hypotension, étourdissements, transpiration et vision brouillée. Il s’est complètement rétabli en 24 heures grâce à des mesures de soutien de la tension artérielle. Remarque : le bosentan n’est pas éliminé par dialyse.
ACTION ET PHARMACOLOGIE CLINIQUES
Mode d’action / pharmacodynamique
Le bosentan est un antagoniste mixte des récepteurs de l’endothéline (ARE) ayant une affinité pour les récepteurs de l’endothéline (ET) de types A et B (ETA et ETB). L’emploi du bosentan entraîne la diminution des résistances vasculaires pulmonaire et systémique et, par conséquent, l’augmentation du débit cardiaque sans accélération de la fréquence cardiaque.
La neurohormone endothéline est un puissant vasoconstricteur en mesure de favoriser la fibrose, la prolifération cellulaire et le remodelage tissulaire. L’élévation des taux d’endothéline plasmatique et tissulaire observée en présence de nombreuses affections cardiovasculaires, dont l’hypertension pulmonaire, incite à penser que cette neurohormone participe aux processus pathologiques en cause dans ces maladies. En présence d’hypertension artérielle pulmonaire, on observe une forte corrélation entre le taux d’endothéline plasmatique et la médiocrité du pronostic.
Le bosentan est doté d’une affinité spécifique pour les récepteurs de l’endothéline. Il concurrence l’endothéline pour les récepteurs ETA et ETB, mais il a un peu plus d’affinité pour le récepteur ETA. Dans les modèles animaux d’hypertension pulmonaire, l’administration du bosentan par voie orale sur une longue période entraîne la réduction de la résistance vasculaire pulmonaire et la rétrocession de l’hypertrophie vasculaire pulmonaire et ventriculaire droite. Dans le modèle animal de fibrose pulmonaire, le bosentan diminue les dépôts de collagène.
Pharmacocinétique
Tableau 3 – Résumé des paramètres pharmacocinétiques du bosentan administré à des patients atteints d’hypertension artérielle pulmonaire
| Cmax | t½ | AUC0-4 | |
| 14 jours (125 mg, 2 f.p.j.) | 2 286 ng/mL (1 234, 3 337) | 2,3 h (1,0 – 6,0) | 8 912 ng·h/mL (6 296, 11 531) |
Les données sont exprimées sous forme de moyenne arithmétique (limites de confiance à 95 %) ou, dans le cas du tmax, de médiane (et de fourchette). Les données ont été recueillies auprès de patients atteints d’HTAP ayant reçu pendant au moins deux semaines la dose d’entretien de 125 mg, 2 f.p.j.
Absorption : La biodisponibilité absolue du bosentan correspond à environ 50 % de la dose administrée et n’est pas modifiée par la consommation d’aliments. La concentration plasmatique maximale est atteinte dans un délai de 3 à 5 heures suivant l’administration du médicament par voie orale. Les données pharmacocinétiques obtenues après l’administration par voies orale et intraveineuse de bosentan chez des patients adultes atteints d’hypertension artérielle pulmonaire montrent que l’exposition au bosentan chez ces patients est environ 2 fois plus importante que chez les adultes sains.
Distribution : Le volume de distribution s’établit à environ 18 L et la clairance est approximativement de 8 L/h. Le bosentan se lie aux protéines plasmatiques, surtout à l’albumine, dans une forte proportion (plus de 98 %). Il ne pénètre pas dans les érythrocytes.
Métabolisation : Le bosentan est métabolisé dans le foie par les isoenzymes CYP3A4 et CYP2C9 du cytochrome P450. On a identifié trois métabolites dans le plasma humain, dont un seul (Ro 48-5033) est actif sur le plan pharmacologique. Chez le patient adulte, l’exposition à ce métabolite actif est plus important que chez le sujet sain, et jusqu’à 25 % de l’effet du bosentan pourrait lui être attribuable. L’exposition au métabolite actif peut augmenter chez le patient qui manifeste des signes de la présence d’une cholestase.
Excrétion : Le bosentan est excrété dans la bile. La demi-vie d’élimination apparente (t1/2) est de 5,4 heures.
Populations et conditions particulières
Pédiatrie : La pharmacocinétique d’une dose unique et de doses multiples de bosentan administrées par voie orale a été étudiée (voir la section MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Pédiatrie (3 à 18 ans)) chez l’enfant atteint d’hypertension artérielle pulmonaire. L’exposition au médicament diminuait avec le temps d’une manière compatible avec les propriétés d’auto-induction du bosentan. L’ASC moyenne (CV en %) chez les enfants traités à des doses de 31,25, 62,5 ou 125 mg, 2 f.p.j., était de 3 496 (49), 5 428 (79) et 6 124 (27) ng·h/mL, respectivement, et ces valeurs étaient inférieures à l’ASC moyenne de 8 149 (47) ng·h/mL observée chez les patients adultes recevant 125 mg, 2 f.p.j.
Gériatrie : La pharmacocinétique du bosentan n’a pas été évaluée chez les patients de plus de 65 ans.
Sexe : On n’a noté aucune relation ni tendance marquée liant les paramètres pharmacocinétiques du bosentan et le sexe.
Origine raciale : La pharmacocinétique du bosentan a été comparée chez des sujets d’origine caucasienne et japonaise après l’administration d’une dose unique et de doses multiples du médicament. La pharmacocinétique du bosentan était similaire et proportionnelle à la dose chez les sujets d’origine caucasienne et japonaise. La pharmacocinétique du bosentan n’a pas été comparée chez d’autres ethnies.
Insuffisance hépatique : Chez les patients dont la fonction hépatique est légèrement diminuée (classe A de Child-Pugh), aucune variation pertinente sur le plan de la pharmacocinétique n’a été observée et aucune adaptation posologique n’est nécessaire. L’ASC à l’état d’équilibre du bosentan a augmenté de 9 % et l’ASC du principal métabolite (Ro 48-5033) a augmenté de 33 % chez les patients atteints d’une légère insuffisance hépatique que chez les volontaires sains. La pharmacocinétique du bosentan n’a pas été étudiée chez les patients atteints d’insuffisance hépatique correspondant à la classe B ou C de la classification de Child-Pugh et le médicament est contre-indiqué chez ces patients (voir les sections CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS).
Insuffisance rénale : Chez la personne atteinte d’insuffisance rénale grave (avec une clairance de la créatinine de 15 à 30 mL/min), le taux plasmatique du bosentan est inférieur d’environ 10 % et la concentration plasmatique des trois métabolites est environ deux fois plus élevée que chez le volontaire dont la fonction rénale est normale. Toutefois, il n’est pas nécessaire d’ajuster la dose de médicament chez les patients atteints d’insuffisance rénale puisque moins de 3 % de la dose administrée est excrétée dans l’urine. On n’a pas établi dans quelle mesure le bosentan est éliminé par hémodialyse.
ENTREPOSAGE ET STABILITÉ
Le bosentan doit être gardés à la température ambiante (entre 15 et 30 °C).
INSTRUCTIONS DE MANIPULATION PARTICULIÈRES
Aucune directive de manutention particulière n’est rattachée au bosentan.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Le bosentan est offert sous forme de monohydrate de bosentan à prise orale dosé à 62,5 et à 125 mg et contient les excipients suivants : amidon de maïs, dibéhénate de glycérol, stéarate de magnésium, povidone, amidon prégélifié, et glycolate d’amidon sodique. La pellicule d’enrobage est composée d’hypromellose, d’oxyde de titane, de tracétine, de talc, d’oxyde de fer jaune, d’éthylcellulose, d’oxyde de fer rouge et d’alcool isopropylique.
Le bosentan est offert dans les formats suivants :
Comprimés pelliculés de 62,5 mg, ronds, de couleur orange, portant la marque A53 sur une face et rien sur l’autre
Boîte de carton contenant 3 plaquettes alvéolées renfermant chacune 10 comprimés
(30 comprimés en tout).
Boîte de carton contenant 6 plaquettes alvéolées renfermant chacune 10 comprimés
(60 comprimés en tout).
- Bouteille contenant 60 comprimés
- Bouteille contenant 100 comprimés
Comprimés pelliculés de 125 mg, ovales, biconvexes, de couleur orange, portant la marque A54 sur une face et rien sur l’autre
Boîte de carton contenant 3 plaquettes alvéolées renfermant chacune 10 comprimés
(30 comprimés en tout).
Boîte de carton contenant 6 plaquettes alvéolées renfermant chacune 10 comprimés
(60 comprimés en tout).
- Bouteille contenant 60 comprimés
Bouteille contenant 100 comprimés
DEUXIÈME PARTIE : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Nom propre : Monohydrate de bosentan
Dénomination chimique : Le Bosentan (monohydrate de bosentan) appartient à une famille de dérivés de la pyrimidine fortement substitués et dépourvus d’atome chiral. Sa dénomination chimique est monohydrate de 4-tert-butyl-N-[6-(2-hydroxy-éthoxy)-5-(2- méthoxy-phénoxy)-[2,2'] bipyrimidine-4-yl]-benzènesulfonamide.
Formule moléculaire : formule moléculaire est C27H29N5O6S≅ H2O.
Poids moléculaire : Le monohydrate de bosentan a un poids moléculaire de 569,64.
Formule développée :
Propriétés physicochimiques : Le monohydrate de bosentan est une poudre blanche ou jaunâtre.
Solubilité : Il est peu soluble dans l’eau (1 mg/100 mL) et dans les solutions aqueuses de faible pH (0,1 mg/100 mL aux pH de 1,1 et de 4,0; 0,2 mg/100 mL à un pH de 5,0). La solubilité de ce composé augmente avec le pH (43 mg/100 mL à un pH de 7,5). À l’état solide, le bosentan est très stable, non hygroscopique et ne craint pas la lumière. 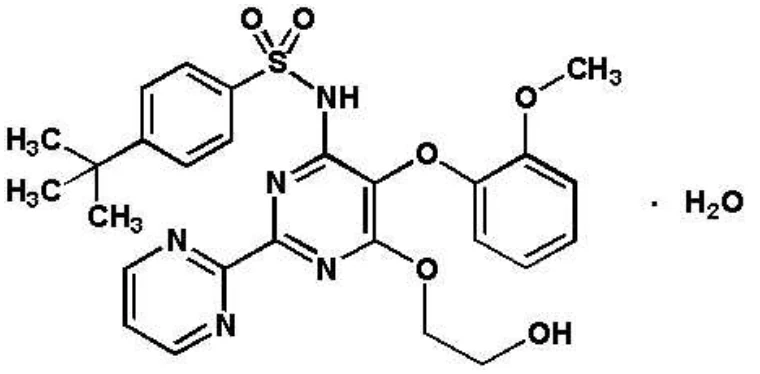 ESSAIS CLINIQUES
Études comparatives de biodisponibilité
Une étude comparative de biodisponibilité unicentrique, randomisée, à dose unique, à l’insu, croisée en 2 périodes et 2 séquences a été menée pour comparer le Bosentan (monohydrate de bosentan) à 125 mg (PANDA Pharmaceuticals Inc.), avec TRACLEER® (monohydrate de bosentan) à 125 mg (Actelion Pharmaceuticals Canada inc.), administrés en 1 dose de 125 mg à 51 hommes adultes sains volontaires sous conditions de jeûne. Les données de biodisponibilité ont été mesurées et les résultats sont résumés dans le tableau suivant :
Tableau 4 – Étude comparative de biodisponibilité
Bosentan (1x125 mg) À partir de données mesurées Moyenne géométrique Moyenne arithmétique (CV %) | ||||||||
| Paramètre | Test1 | Référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance 90 % | ||||
ASCT (ng.h/mL) | 13080,993 13807,818 (33,08) | 12147,964 12990,354 (36,77) | 107,9 | (98,8 à 117,8) | ||||
ASCI (ng.h/mL) | 13473,899 14193,810 (32,54) | 12514,100 13337,343 (35,85) | 107,9 | (99,1 à 117,5) | ||||
CMAX (ng/mL) | 2238,512 2504,876 (48,09) | 1987,925 2252,776 (50,09) | 112,9 | (99,0 à 128,8) | ||||
| TMAX3 (h) | 4,50 (1,50 - 8,00) | 4,50 (2,00 - 8,00) | ||||||
| T½4 (h) | 5,576 (62,75) | 5,890 (44,48) | ||||||
- 1. Comprimés de bosentan (monohydrate de bosentan) de 125 mg (PANDA Pharmaceuticals Inc.)
- 2.
Comprimés de PrTRACLEER® (bosentan) de 125 mg (Actelion Pharmaceuticals Canada Inc. a été achetée au
Canada).
- 3. Représenté sous forme de médiane (fourchette) seulement
- 4. Représenté sous forme de moyenne arithmétique seulement (CV %).
Des essais cliniques ont été menées pour établir l’efficacité et l’innocuité du bosentan pour le traitement de l’hypertension artérielle pulmonaire décrite à la section INDICATIONS ET UTILISATIONS CLINIQUES. Cette section fournit les données cliniques pour les indications décrites.
Données démographiques et méthodologie
Tableau 6 – Résumé des données démographiques des essais cliniques par indication précise
| Étude | Méthodologie | Posologie, voie d’administration et durée | Sujets de l’étude (n = nombre) | Moyenne d’âge (fourchette) | Sexe |
| AC-052- 351 | À répartition aléatoire, à double insu, contrôlée par placebo | Dose initiale : 62,5 mg, 2 f.p.j., par voie orale, pendant 4 semaines. Augmentation à 125 mg, 2 f.p.j., par voie orale, pendant 8 semaines. | Placebo n = 11 Bosentan n = 21 | Placebo : 47,4 (25-67) Bosentan : 52,2 (33-73) | Placebo : 0 H 11 F Bosentan : 4 H 17 F |
| AC-052- 352 | À répartition aléatoire, à double insu, contrôlée par placebo | Dose initiale : 62,5 mg, 2 f.p.j., par voie orale, pendant 4 semaines. Augmentation à 125 mg, 2 f.p.j., par voie orale ou à 250 mg, 2 f.p.j., par voie orale, pendant 12 semaines. | Placebo n = 69 Bosentan n = 144 | Placebo : 47,2 (12-80) Bosentan : 48,7 (13-80) | Placebo : 15 H 54 F Bosentan : 30 H 114 F |
| AC-052- 353 | Essai de prolongation ouvert, à une seule branche, à la suite de l’étude AC-052-351 | Dose initiale : 62,5 mg, 2 f.p.j., par voie orale, pendant 4 semaines. Augmentation à 125 mg, 2 f.p.j., par voie orale. Durée : 706 ± 146 jours. | n = 29 | 50,2 (26-74) | 4 H 25 F |
| AC-052- 354 | Essai de prolongation ouvert, à une seule branche, à la suite de l’étude AC-052-352 | Dose initiale : 62,5 mg, 2 f.p.j., par voie orale, pendant 4 semaines. Augmentation à 125 mg, 2 f.p.j., par voie orale. Durée : 479 ± 164 jours. | n = 200 | 48,5 (13-81) | 42 H 158 F |
| Étude | Méthodologie | Posologie, voie d’administration et durée | Sujets de l’étude (n = nombre) | Moyenne d’âge (fourchette) | Sexe |
| AC-052- 364 | À répartition aléatoire, à double insu, contrôlée par placebo | Dose initiale : 62,5 mg, 2 f.p.j., par voie orale, pendant 4 semaines. Augmentation à 125 mg, 2 f.p.j., par voie orale, pendant 5 mois. | Placebo n = 92 Bosentan n = 93 | Placebo : 44,2 (19-79) Bosentan : 45,2 (15-85) | Placebo : 34 H 58 F Bosentan : 22 H 71 F |
| AC-052- 405 | À répartition aléatoire, à double insu, contrôlée par placebo Patients atteints d’HTAP consécutive à une cardiopathie congénitale | Dose initiale : 62,5 mg, 2 f.p.j., par voie orale, pendant 4 semaines. Augmentation à 125 mg, 2 f.p.j., par voie orale, pendant 12 semaines. | Placebo n = 17 Bosentan n = 37 | Placebo : 44,2 (30-56) Bosentan : 37,2 (15-73) | Placebo : 7 H 10 F Bosentan : 14 H 23 F |
| AC-052- 355 | À répartition aléatoire, à double insu, contrôlée par placebo, traitement d’association bosentan + époprosténol | Bosentan : dose initiale de 62,5 mg, 2 f.p.j., par voie orale, pendant 4 semaines. Augmentation à 125 mg, 2 f.p.j., par voie orale, pendant 12 semaines. Époprosténol : dose initiale de 2 ng/kg/min, par voie i.v., amenée à 4 ng/kg/min sur une période de 4 jours. Augmentation de 2 ng/kg/min, par voie i.v., toutes les 2 semaines. Dose cible de 12 à 16 ng/kg/min, par voie i.v., à atteindre à la 14e et à la 16e semaine. | Placebo n = 11 Bosentan n = 22 | Placebo : 46,6 (15-68) Bosentan : 44,8 (16-69) | Placebo : 5 H 6 F Bosentan : 5 H 17 F |
| Étude | Méthodologie | Posologie, voie d’administration et durée | Sujets de l’étude (n = nombre) | Moyenne d’âge (fourchette) | Sexe |
| AC-052- 362 | Ouverte, non comparative Patients atteints d’HTAP consécutive au VIH | Dose initiale : 62,5 mg, 2 f.p.j., par voie orale, pendant 4 semaines. Augmentation à 125 mg, 2 f.p.j., par voie orale, pendant 12 semaines. | n = 16 | 39,2 (29-61) | 9 H 7 F |
Résultats des essais
Deux essais multicentriques, à répartition aléatoire, à double insu et contrôlés par placebo ont été menés auprès de 32 patients (étude AC-052-351) et de 213 patients (étude AC-052-352 – BREATHE-1) respectivement, atteints d’hypertension artérielle pulmonaire de classe fonctionnelle III ou IV selon la classification de l’OMS, primitive (HTAPP) ou consécutive à la sclérodermie ou à une autre infection chronique du tissu conjonctif. L’étude BREATHE-1 comparait deux doses (125 mg, 2 f.p.j. et 250 mg, 2 f.p.j.) de bosentan à un placebo tandis que l’étude AC-052-351 comparait une dose 125 mg, 2 f.p.j. à un placebo.
Dans les deux études, le bosentan ou un placebo ont été ajoutés au traitement déjà suivi par les patients (vasodilatateurs par voie orale, anticoagulants, diurétiques, glucosides cardiotoniques et (ou) oxygénothérapie, à l’exclusion de l’époprosténol). Les patients ont reçu le bosentan à raison de 62,5 mg ou le placebo correspondant deux fois par jour pendant 4 semaines, puis le bosentan à raison de 125 mg ou de 250 mg ou le placebo correspondant deux fois par jour pendant 8 semaines (étude AC-052-351) ou 12 semaines (BREATHE-1) supplémentaires. Le principal critère d’évaluation de l’étude était le périmètre de marche du test de 6 minutes. En outre, les symptômes et l’état fonctionnel ont été évalués. Des mesures hémodynamiques ont été réalisées à la 12e semaine de l’étude AC-052-351.
Les principales évaluations ont été effectuées à la 12e semaine (étude AC-052-351) ou à la 16e semaine (BREATHE-1) et les patients ont été suivis pendant une période allant jusqu’à 28 semaines. Au c o u r s des deux essais, l’emploi du bosentan s’est traduit par une augmentation significative du périmètre de marche. Comparativement aux valeurs de départ, les augmentations du principal paramètre d’efficacité, le périmètre de marche du test de 6 minutes, corrigées pour tenir compte de l’effet placebo, étaient de 75,9 ± 31,0 m (IC à 95 % allant de 12,5 à 139,2; test t, p = 0,0205) et de 44,2 ± 11,6 (IC à 95 % allant de 21,4 à 67,0; test U de Mann- Whitney, p = 0,0002). L’amélioration du périmètre de marche s’est manifestée après un mois de traitement (à une dose de 62,5 mg, 2 f.p.j.) et a atteint son maximum après environ deux mois de traitement. Elle a persisté jusqu’à sept mois après le début du traitement à double insu (voir la section POSOLOGIE ET ADMINISTRATION).
Les paramètres hémodynamiques invasifs ont été évalués pendant l’étude AC-052-351. On a observé des améliorations significatives chez les patients traités par le bosentan, comparativement à ceux qui ont reçu le placebo, en ce qui a trait à la pression artérielle pulmonaire (PAP), à l’index cardiaque (IC), à la résistance vasculaire pulmonaire (RVP), à la
pression auriculaire droite (PAD) et à la pression capillaire pulmonaire bloquée (PCPB) mesurés au départ et à la 12e semaine.
Tableau 5 – Variation des paramètres hémodynamiques entre le début de l’étude et la 12e semaine dans l’étude AC-052-351
| Début de l’étude | Variation absolue | Différence entre les traitements | |||
| Bosentan | Placebo | Bosentan | Placebo | ||
PAP moyenne (mm Hg) Index cardiaque (L/min/m2) RVP (dyn≅sec/cm5) PAD moyenne (mm Hg) PCPB (mm Hg) | n = 20 53,7 ± 13,4 n = 20 2,35 ± 0,73 n = 19 896 ± 425 n = 19 9,7 ± 5,6 n = 19 9,3 ± 2,4 | n = 10 55,7 ± 10,5 n = 10 2,48 ± 10,33 n = 10 942 ± 430 n = 10 9,9 ± 4,13 n = 10 8,3 ± 3,4 | n = 20 -1,6 ± 5,1 n = 20 0,50 ± 0,46 n = 19 -223 ± 245 n = 19 -1,3 ± 4,1 n = 19 0,1 ± 3,6 | n = 10 5,1 ± 8,8 n = 10 -0,52 ± 0,48 n = 10 191 ± 235 n = 10 4,9 ± 4,6 n = 10 3,9 ± 5,6 | -6,7* 1,02** -415** -6,2** -3,8* |
Valeurs constituées de la moyenne ± l’ÉT
* p < 0,05
** p < 0,001
Les symptômes de l’hypertension artérielle pulmonaire ont été évalués en fonction de la classe fonctionnelle selon la classification de l’OMS, du score de dyspnée mesuré par l’échelle de Borg et du temps écoulé jusqu’à l’aggravation de l’état clinique. On a noté une atténuation de la dyspnée pendant le test de marche (score de dyspnée mesuré par l’échelle de Borg), une amélioration de la classe fonctionnelle selon la classification de l’OMS et une réduction significative du temps écoulé jusqu’à l’aggravation de l’état clinique chez les patients traités par le bosentan.
Dans le cadre de l’étude AC-052-351, 9 patients (42,8 %) traités par le bosentan ont vu leur hypertension pulmonaire s’améliorer et passer de la classe fonctionnelle III à la classe fonctionnelle II selon la classification de l’OMS. Dans le groupe témoin, 1 seul cas d’hypertension pulmonaire (9,1 %) est passé de la classe III à la classe II, tandis que 2 autres (18,1 %) ont rétrogradé de la classe III à la classe IV. Au début de l’essai AC-052-352 (BREATHE-1), l’hypertension pulmonaire de 92 % des 213 patients appartenaient à la classe III et 8 % à la classe IV. Le traitement p a r l e bosentan a entraîné une amélioration de la classe fonctionnelle chez 42,4 % des patients, alors que cette amélioration était de 30,4 % chez les patients recevant un placebo.
L’aggravation de l’état clinique était évaluée en fonction du temps écoulé jusqu’à la mort ou à l’hospitalisation imputable à l’HTAP ou jusqu’à l’interruption du traitement en raison de l’HTAP ou de la nécessité d’instaurer un traitement par l’époprosténol. La figure 1 ci-dessous montre le test Mantel-Haenzel reflétant l’aggravation de l’état clinique au cours d’une période de 28 semaines. L’incidence de chacun des principaux critères d’évaluation de cette aggravation est décrite dans le tableau 6 ci-dessous.
Tableau 7 – Incidence de l’aggravation de l’état clinique*
| BREATHE-1 | Étude AC-052-351 | |||
Bosentan 125 mg, 2 f.p.j. (n = 74) | Placebo (n = 69) | Bosentan 125 mg, 2 f.p.j (n = 21) | Placebo (n = 11) | |
Patients présentant une aggravation de leur état clinique [n (%)] | 5 (7 %)(a) | 14 (20 %) | 0 (0 %)(b) | 3 (27 %) |
| Mort | 1 (1 %) | 2 (3 %) | 0 (0 %) | 0 (0 %) |
Hospitalisation imputable à l’HTAP | 3 (4 %) | 9 (13 %) | 0 (0 %) | 3 (27 %) |
| Interruption en raison de l’aggravation de l’HTAP | 3 (4 %) | 6 (9 %) | 0 (0 %) | 3 (27 %) |
| Administration d’époprosténol(c) | 2 (3 %) | 3 (4 %) | 0 (0 %) | 3 (27 %) |
Note : Plus d’une raison pouvait expliquer l’aggravation de l’état clinique d’un patient.
(a)p = 0,015 par rapport au placebo selon le test Mantel-Haenzel.
(b)p = 0,033 par rapport au placebo selon le test exact de Fisher.
(c)L’administration d’époprosténol était toujours une conséquence de l’aggravation de l’état clinique. *Le délai le plus court jusqu’à la mort, l’arrêt prématuré du traitement, l’hospitalisation imputable à l’aggravation de l’hypertension pulmonaire ou l’instauration du traitement par l’époprosténol.
Figure 1 – Temps écoulé entre le moment de la répartition aléatoire et celui de l’aggravation de l’état clinique jusqu’à la 28e semaine de l’étude BREATHE-1
Temps écoulé jusqu’à l’aggravation de l’état clinique
Temps (semaines)
Temps écoulé entre le moment de la répartition aléatoire et de l’aggravation de l’état clinique, ainsi que la proportion d’échecs au cours de l’étude BREATHE-1 estimée à l’aide de la méthode de Kaplan-Meier. Tous les patients (n = 74 dans le groupe recevant le bosentan et n = 69 dans le groupe témoin) ont participé aux 16 premières semaines de l’étude. Un sous-groupe de cette population (n = 19 dans le groupe recevant le bosentan et n = 13 dans le groupe témoin) a poursuivi le traitement en double aveugle pendant une période allant jusqu’à 28 semaines.
Dans un essai multicentrique à répartition aléatoire et à double insu contrôlé par placebo, 185 patients atteints d’HTAP de classe fonctionnelle II selon la classification de l’OMS présentant des symptômes légers (périmètre de marche moyen du test de 6 minutes de 443 mètres au début de l’étude) ont reçu du bosentan à raison de 62,5 mg 2 f.p.j. pendant 4 semaines suivi de 125 mg 2 f.p.j. (n = 93) ou un placebo (n = 92) pendant 5 mois. Les patients recrutés n’avaient jamais été traités auparavant (n = 156) ou recevaient une dose stable de sildénafil (n = 29). Les paramètres d’évaluation coprimaires étaient la variation de la RVP et du paramètre de marche du test de 6 minutes entre le début de l’étude et le 6e mois. Le temps écoulé avant l’aggravation de l’état clinique (celle-ci étant évaluée comme la mort, l’hospitalisation imputable aux complications de l’HTAP ou l’évolution des symptômes d’HTAP), l’index de dyspnée à l’échelle de Borg, les variations relatives à la classe fonctionnelle selon la classification de l’OMS et les paramètres hémodynamiques ont été évalués comme paramètres d’évaluation secondaires.
Après 6 mois de traitement, les patients recevant le bosentan présentaient une diminution de 22,6 % de la RVP comparativement à ce qui a été observé chez les patients recevant le placebo (p < 0,0001). L’augmentation du périmètre de marche du test de 6 minutes notée chez les patients recevant le bosentan et la diminution observée chez les patients recevant le placebo se sont traduites par des effets thérapeutiques moyen et médian de +19,1 mètres et de +13,8 mètres, respectivement. L’effet n’était pas significatif sur le plan statistique (p = 0,0758 dans le cas de l’effet thérapeutique médian). On a noté un retard significatif de l’aggravation de l’état clinique (celle-ci ayant d’abord été observée surtout sous la forme d’une évolution des symptômes de l’HTAP) chez les patients recevant le bosentan comparativement à ce qui a été observé chez les patients recevant le placebo (rapport des risques instantanés de 0,227, p = 0,0114). Comparativement au placebo, le traitement par le bosentan était également associé à une diminution de l’incidence de détérioration d’au moins une classe fonctionnelle (3,4 % pour le bosentan c. à 13,2 % pour le placebo, p = 0,0285), et à une amélioration significative sur le plan statistique des variables hémodynamiques (PAPm, RPT, index cardiaque et SvO2; p < 0,05). Les résultats correspondaient dans les strates de patients traités par le sildénafil au début de l’étude et dans les strates de patients qui ne recevaient pas ce traitement.
Figure 2 – Temps écoulé entre le moment de la répartition aléatoire et celui de l’aggravation de l’état clinique jusqu’à la 32e semaine de l’étude EARLY
Temps écoulé jusqu’à l’aggravation de l’état clinique
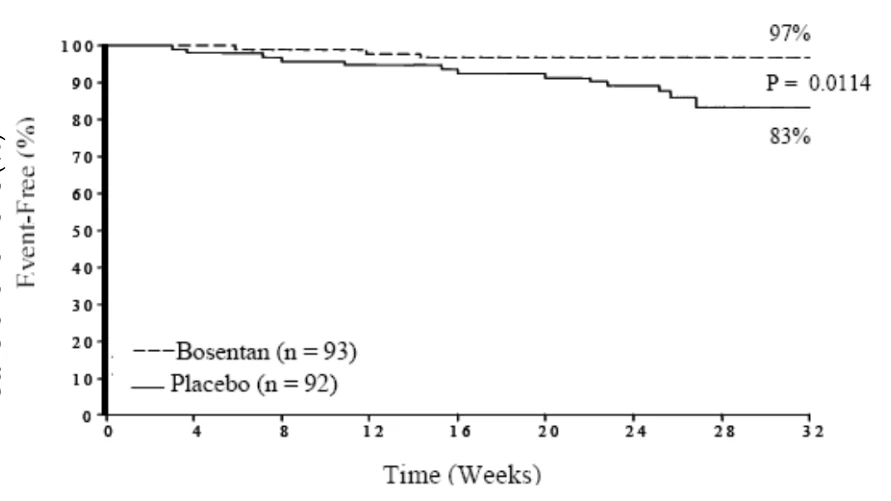
Temps (semaines)
Temps écoulé entre le moment de la répartition aléatoire et celui de l’aggravation de l’état clinique estimé à l’aide de la méthode de Kaplan-Meier dans l’étude EARLY.
Traitement de longue durée
L’effet à long terme du bosentan a été évalué au cours de deux études ouvertes (essais de prolongation ouverts à la suite des études AC-052-351 et AC-052-352) menées auprès de 229 patients traités par le bosentan pendant une période allant jusqu’à 2,5 ans (durée de traitement moyenne de 1,9 ± 0,7 ans). Durant cette période, les effets consécutifs à l’emploi du bosentan se sont maintenus chez les patients qui avaient reçu cet agent pendant l’essai précédent. Chez les patients qui avaient reçu le placebo, l’administration du bosentan a entraîné une amélioration de l’endurance à l’effort. L’amélioration de la classe fonctionnelle observée durant la période initiale de l’étude s’est par la suite atténuée.
Survie prolongée
Des données sur la survie des 235 patients traités par le bosentan ont été consignées au cours des deux importantes études contrôlées par placebo ainsi que dans les essais de prolongation ayant suivi ces études. Les résultats indiquent que 93 et 84 % des patients étaient encore en vie après 1 et 2 ans, respectivement, après l’instauration du traitement par le bosentan. Ces estimations peuvent avoir été influencées par l’instauration d’un traitement par l’époprosténol chez 43 des 235 patients. Chez un sous-groupe de patients atteints d’hypertension artérielle pulmonaire primitive (HTAPP) (n = 169), la survie estimée par la méthode de Kaplan-Meier était de 96 % après un an et de 89 % après 2 ans, comparativement à la survie prévue (calculée à l’aide de la formule du registre des NIH) de 69 % et de 57 %, respectivement.
Patients atteints d’hypertension artérielle pulmonaire associée à une cardiopathie congénitale Une étude multicentrique à répartition aléatoire et à double insu contrôlée par placebo a été menée chez 54 patients atteints d’hypertension artérielle pulmonaire de classe fonctionnelle III selon la classification de l’OMS associée au syndrome d’Eisenmenger lui-même associé à une cardiopathie congénitale (entraînant l’apparition d’un shunt droite-gauche). Les patients ont reçu le bosentan à raison de 62,5 mg (n = 37) ou un placebo correspondant (n = 17) deux fois par jour pendant 4 semaines, puis le bosentan à raison de 125 mg, 2 f.p.j., ou un placebo correspondant deux fois par jour pendant 12 semaines supplémentaires.
Cette étude comportait deux paramètres primaires. Le premier paramètre primaire consistait à montrer que le bosentan n’aggravait pas le shunt et n’augmentait pas l’hypoxémie. Le second paramètre primaire était la variation moyenne de l’index de résistance vasculaire pulmonaire (IRVP) par rapport à la valeur de départ après 16 semaines, comparativement au placebo. De plus, le périmètre de marche du test de 6 minutes a été évalué.
Après 16 semaines, le bosentan augmentait de 1,0 % la saturation moyenne en oxygène (IC à 95 % allant de -0,7 à 2,8) par rapport au placebo, démontrant ainsi que le bosentan n’aggravait pas de façon significative l’hypoxémie. Comparativement au placebo, le traitement par le bosentan diminuait de -472.0 ± 221,9 dyn·sec·cm-5 l’index de résistance vasculaire pulmonaire, ce qui est significatif sur le plan statistique (IC à 95 % allant de -917,6 à -26,5; test t, p = 0,0383).
Le traitement par le bosentan était associé à une amélioration du périmètre de marche significative sur le plan statistique, les augmentations corrigées pour tenir compte de l’effet placebo étant de 53,1 ± 19,2 m (IC à 95 % allant de 14,5 à 91,7; test t, p = 0,0079) comparativement au placebo.
Patients atteints d’hypertension artérielle pulmonaire associée au virus de l’immuno- déficience humaine
Dans le cadre d’une étude ouverte sans groupe témoin, 16 patients naïfs à l’époprosténol atteints d’hypertension artérielle pulmonaire de classe fonctionnelle III ou IV selon la classification de l’OMS associée à une infection au virus de l’immunodéficience humaine (VIH) (stable, nombre de cellules CD4 supérieur à 100 cellules/mm3) ont été traités par le bosentan à raison de 62,5 mg, 2 f.p.j., pendant 4 semaines, suivi d’une dose à 125 mg, 2 f.p.j., pendant les 12 dernières semaines de l’étude.
Après 16 semaines de traitement, une augmentation significative de 91,4 ± 59,5 m du périmètre de marche du test de 6 minutes a été observée par rapport au début de l’étude (IC à 95 % allant de 59,7 à 123,3; test t, p < 0,001), de même qu’une amélioration de l’index de dyspnée à l’échelle de Borg qui avait diminué de façon importante á la 16e semaine (1,5 ± 1,6) par rapport au début de l’étude (3,4 ± 2,5) (IC à 95 % allant de -3,3 à -0,5; test t, p < 0,013).
Au début de l’étude, 15 des 16 patients présentaient une HTAP de classe fonctionnelle III et un patient présentait une HTAP de classe fonctionnelle IV. Après 4 semaines de traitement par le bosentan à raison de 62,5 mg, 2 f.p.j., 9 patients (56,3 %) ont connu une amélioration de la classe fonctionnelle. Après 12 semaines de traitement supplémentaire à raison de 125 mg, 2 f.p.j., 14 des 16 patients (87,5 %) ont vu la classe fonctionnelle originale de leur HTAP s’améliorer, y compris le patient présentant une HTAP de classe fonctionnelle IV. Trois patients ont vu leur HTAP passer de la classe III au début de l’étude à la classe I et aucun patient n’a présenté de détérioration de la classe fonctionnelle. L’hypertension artérielle pulmonaire s’est aggravée chez un patient qui a dû être hospitalisé.
Chez les patients traités par le bosentan, une amélioration a été observée entre le début de l’étude et la 16e semaine. On a noté une augmentation moyenne de l’index cardiaque (0,88 L/min/m2 ± 0,72; IC à 95 % allant de 0,49 à 1,26; test t, p < 0,001) ainsi qu’une diminution moyenne de la PAP moyenne (-11,0 mmHg; IC à 95 % allant de -17,4 à -4,7; test t, p = 0,0002) et de la RVP (-339 dyn·sec/cm5; IC à 95 % allant de -454 à -223; test t, p < 0,001). Comme ces observations ont été faites dans le cadre d’une étude ouverte sans groupe témoin, les données obtenues doivent être interprétées avec prudence.
Patients traités par l’époprosténol
L’association du bosentan et de l’époprosténol a fait l’objet de deux études, soit les études AC-052-355 (BREATHE-2) et AC-052-356 (BREATHE-3). L’étude AC-052-355 était un essai multicentrique, à répartition aléatoire, à double insu et en groupes parallèles comparant le bosentan à un placebo chez 33 patients atteints d’hypertension artérielle pulmonaire grave recevant un traitement par l’époprosténol de façon concomitante. L’étude AC-052-356 était un essai ouvert sans groupe témoin mené chez des enfants. Durant cet essai de 12 semaines, sur 19 enfants, 10 ont reçu un traitement associant le bosentan et l’époprosténol.
Le traitement associant le bosentan et l’époprosténol s’est révélé sans danger et a été bien toléré par les enfants et les adultes. Chez l’enfant, le traitement par le bosentan, associé ou non à l’époprosténol, a entraîné une amélioration significative des paramètres hémodynamiques. Chez l’adulte, le traitement d’association était lié à une plus grande amélioration des paramètres hémodynamiques comparativement à l’époprosténol administré en monothérapie, bien qu’en aucun cas les différences entre les groupes aient été significatives sur le plan statistique.
INFORMATION PHARMACOLOGIQUE DÉTAILLÉE
Études in vivo chez l’animal :
Le bosentan agit non seulement sur les paramètres hémodynamiques, mais également sur les variations morphologiques et la progression de la maladie dans des modèles murins d’hypertension pulmonaire.
Dans des modèles murins à la monocrotaline et à l’hypoxie chronique, l’administration d’une dose de 100 mg/kg/jour de bosentan pour une période pouvant atteindre 4 semaines entraîne une réduction de la résistance vasculaire pulmonaire et une rétrocession de l’hypertrophie vasculaire pulmonaire et de l’hypertrophie ventriculaire droite.
Dans un modèle murin de fibrose pulmonaire induite par la bléomycine, l’administration d’une dose de 100 mg/kg/jour de bosentan pour une période pouvant atteindre 4 semaines se traduit par une diminution des dépôts de collagène dans les poumons, amenant ainsi une réduction de la fibrose interstitielle pulmonaire.
Dans des modèles porcins d’hypertension pulmonaire aiguë, l’administration par voie intraveineuse de doses de 3 à 10 mg/kg de bosentan prévient l’hypertension pulmonaire aiguë.
Études in vivo chez l’être humain :
Le programme d’études de pharmacologie clinique du bosentan comprenait 23 études menées pendant moins de 14 jours chez 350 sujets en santé et 221 patients; 434 personnes au total ont reçu le bosentan.
Pharmacocinétique
La pharmacocinétique du bosentan a été étudiée principalement chez des sujets en santé. Les données limitées obtenues auprès de patients montrent que l’exposition au bosentan chez les patients adultes atteints d’hypertension artérielle pulmonaire est environ 2 fois plus importante que chez les adultes en santé.
Chez les sujets en santé, la pharmacocinétique du bosentan est fonction de la dose et du temps. La clairance et le volume de distribution diminuent avec l’augmentation des doses administrées par voie intraveineuse et augmentent avec le temps. Après l’administration par voie orale, l’exposition générale est proportionnelle à la dose jusqu’à 500 mg. À des doses plus élevées, la Cmax et l’ASC augmentent moins que proportionnellement à la dose.
L’administration de multiples doses de bosentan entraîne une diminution graduelle de sa concentration plasmatique, qui atteint de 50 à 65 % de celle qui est obtenue à la suite de l’administration d’une dose unique. Cette réduction résulte probablement d’une auto-induction des enzymes hépatiques assurant le métabolisme du médicament. La concentration d’équilibre est atteinte dans un délai de 3 à 5 jours.
Le bosentan se lie aux protéines plasmatiques, surtout à l’albumine, dans une forte proportion (plus de 98 %). Il ne pénètre pas dans les érythrocytes.
D’après les données dont on dispose, on ne s’attend pas à ce que le sexe, le poids corporel, la race ou l’âge chez l’adulte influent dans une quelconque mesure sur la pharmacocinétique du bosentan. On ne dispose d’aucune donnée pharmacocinétique chez l’enfant âgé de moins de 3 ans.
Pharmacodynamique
Durant les études portant sur l’administration par voie orale d’une dose unique ou de doses multiples de bosentan pouvant atteindre 1 000 mg, on n’a observé aucune répercussion clinique notable sur la fréquence cardiaque ou la tension artérielle chez des volontaires en santé.
Une augmentation des taux plasmatiques d’endothéline, liée à la dose et au dosage, se produit à la suite de l’administration par voie orale et i.v. de bosentan à des sujets en santé. On ne constate aucune variation correspondante des taux plasmatiques des autres paramètres hormonaux. Chez ces sujets, des céphalées liées à la dose, le plus souvent d’intensité légère à modérée, sont l’effet indésirable le plus fréquent.
Chez les patients atteints d’hypertension artérielle pulmonaire primitive et d’hypertension artérielle pulmonaire consécutive à la sclérodermie ou au virus de l’immunodéficience humaine, l’administration par voie orale de bosentan entraîne une diminution notable de la pression artérielle pulmonaire (PAP), de la résistance vasculaire pulmonaire (RVP), de la pression auriculaire droite (PAD) et de la pression capillaire pulmonaire bloquée (PCPB), ainsi qu’une augmentation importante de l’index cardiaque (IC), comparativement au placebo.
MICROBIOLOGIE
Sans objet. Le bosentan ne présente aucun potentiel antimicrobien.
TOXICOLOGIE
Études de toxicité chez l’animal
Le risque de toxicité aiguë associée au bosentan est faible. Les doses non létales maximales variaient entre 125 et 250 mg/kg pour les voies intraveineuse et intrapéritonéale, se situaient à 1 000 mg/kg ou plus pour la voie sous-cutanée et atteignaient de 2 000 à plus de 4 000 mg/kg pour la voie orale.
Toxicité liée à l’administration répétée de doses par voie orale
On a mené des études pour évaluer la toxicité liée à l’administration répétée de doses de bosentan par voie orale chez le rat, le chien et le ouistiti. Trois études d’une durée maximale de 6 mois ont été réalisées chez le rat et 4 études d’une durée maximale de 12 mois ont été menées chez le chien.
On n’a observé aucune toxicité importante chez les rats étudiés. On a toutefois noté une faible réduction (dans les limites normales) des paramètres relatifs aux hématies qui résulterait des effets vasodilatateurs du bosentan et de l’augmentation du volume plasmatique qui leur est associée. Une augmentation du poids du foie a été observée chez les rats étudiés. Par contre, on n’a relevé aucun signe histopathologique d’hépatotoxicité durant les études menées chez le rat.
Dans la plupart des études réalisées chez le chien, une faible diminution des paramètres relatifs aux hématies a aussi été observée. Au cours d’une étude de 4 semaines comportant l’administration de doses très élevées (500 et 1 000 mg/kg), on a noté une élévation des taux sériques d’enzymes hépatiques et, sur le plan histologique, une prolifération biliaire et une nécrose unicellulaire. Durant l’étude de 6 mois (10, 60 et 400 mg/kg), aucune toxicité importante n’a été constatée suivant l’administration de doses allant jusqu’à 400 mg/kg. Pendant l’étude de 12 mois (60, 180 et 500 mg/kg), l’administration de doses élevées s’est traduite par des modifications sur le plan histologique indicatrices d’une cholestase bénigne et un taux sérique accru de sels biliaires. De faibles élévations du taux de phosphatase alcaline accompagnées d’une augmentation du poids du foie et d’une hypertrophie hépatocellulaire concordent avec les propriétés d’induction de l’activité enzymatique microsomale observées chez le chien suivant l’administration du bosentan. Aucun signe de nécrose centrolobulaire n’a été relevé durant les études.
En général, l’administration par voie orale du médicament (10, 80 et 500 mg/kg/jour) chez le ouistiti a été bien tolérée. Elle n’a occasionné aucune toxicité systémique.
Mutagenèse
On a évalué le pouvoir mutagène ou clastogène du bosentan durant une série exhaustive de tests réalisés in vitro et in vivo. Les résultats de tous ces tests n’ont montré aucun signe d’activité mutagène ou clastogène avec les lots de bosentan, y compris ceux qui comportaient le degré d’impuretés le plus élevé.
Carcinogenèse
Chez la souris mâle, l’administration de bosentan par voie orale avec des aliments pendant 2 ans, à raison d’une dose d’à peine 450 mg/kg/jour (environ 8 fois la dose maximale recommandée chez l’humain [DMRH], soit 125 mg 2 f.p.j., selon le principe de un mg/m2), a entraîné une augmentation de la fréquence d’adénome et de carcinome hépatocellulaires. Au cours de la même étude, l’administration de doses excédant 2 000 mg/kg/jour (environ 32 fois la DMRH) était associée à une fréquence accrue d’adénome du côlon tant chez les mâles que chez les femelles.
Chez le rat mâle, l’administration par voie orale de bosentan pendant 2 ans, à raison de 3 000 mg/kg/jour (environ 600 fois la dose thérapeutique administrée par voie orale recommandée chez un patient de 50 kg), s’est traduite par une petite augmentation significative de la fréquence réunie d’adénome et de carcinome des follicules thyroïdiens. Aucune élévation notable de la fréquence des tumeurs n’a été observée chez les rates ou ailleurs que dans la thyroïde chez les mâles. On a noté des signes d’un léger déséquilibre hormonal thyroïdien attribuable au traitement chez les rats. Aucune augmentation du taux de mortalité n’est survenue chez les souris et les rats, quelle que soit la dose administrée.
Le bosentan ayant le pouvoir d’induire l’activité enzymatique microsomale chez la souris, on peut donc s’attendre à ce qu’il entraîne la formation de tumeurs hépatiques. De même, chez le rat, particulièrement le mâle, des tumeurs des follicules thyroïdiens consécutives à un déséquilibre hormonal thyroïdien sont susceptibles d’apparaître. On a jugé qu’aucune autre tumeur n’était reliée à la prise de bosentan chez le rat et la souris. La thyroïde chez le rat et le foie chez la souris comptent parmi les principaux sites touchés par des tumeurs durant les études évaluant la carcinogenèse des agents pharmaceutiques. Cette association tumorale se retrouve également à la suite de l’emploi de nombreux autres médicaments. Les résultats d’une série exhaustive de tests ayant démontré l’absence de potentiel génotoxique du bosentan, on considère que ces observations n’indiquent pas un risque significatif de cancer.
Fonction testiculaire des rats traités par le bosentan
Durant l’étude de carcinogenèse de 2 ans, on a observé une incidence accrue d’atrophie des tubules séminifères chez les rats traités comparativement aux rats témoins. Toutefois, aucune augmentation n’a été notée chez les rats traités pendant 6 mois ni chez les chiens traités pendant 12 mois. On n’a pas non plus constaté d’incidence accrue d’atrophie tubulaire chez les souris ayant reçu pendant 2 ans des doses pouvant atteindre 4 500 mg/kg/jour. Durant les diverses études sur la fertilité, le pouvoir reproducteur, les paramètres relatifs aux spermatozoïdes (mobilité et nombre), le poids des testicules et des épididymes et les résultats histopathologiques étaient tous normaux.
Toxicité génésique
Dans le cadre d’études de reproduction menées sur des rats et des rates, on n’a observé aucune altération de la performance de reproduction ou de la fertilité, ni effet indésirable sur le développement des ovules fécondés avant leur implantation ou sur l’implantation même. De même, on n’a signalé aucune modification du nombre de spermatozoïdes, de leur mobilité ou de leur viabilité ni du poids des testicules.
Administré à la rate en doses atteignant environ 6 fois la dose thérapeutique administrée par voie orale recommandée chez un patient de 50 kg, le bosentan s’est révélé tératogène. La tenue d’un essai de toxicité embryofœtale sur des rates a permis d’observer des effets tératogènes liés à la dose de bosentan chez les ratons, notamment des malformations de la tête, de la face et des gros vaisseaux sanguins. Aucune malformation congénitale n’a été observée chez les petits de lapines qui avaient reçu le bosentan à des doses pouvant aller jusqu’à 1 500 mg/kg/jour. La similitude entre les malformations liées à l’emploi des autres antagonistes des récepteurs de l’endothéline et celles qu’on observe chez la souris dont le gène codant pour l’ET-1 a été inactivé indique que les agents de cette classe sont tous tératogènes.
Au cours d’une étude de toxicité chez de jeunes rats traités dès le quatrième jour après la naissance et jusqu’à l’âge adulte, une diminution du poids absolu des testicules et des épididymes, ainsi qu’une réduction du nombre de spermatozoïdes dans les épididymes ont été observées après le sevrage. La dose sans effet toxique observable (ou NOAEL pour No observable adverse effect level) était respectivement de 21 fois (à 21 jours du post-partum) et 2,3 fois (à 69 jours du post-partum) la dose thérapeutique chez l’humain.
Aucun effet sur le développement général, la croissance, les fonctions sensorielles, la fonction cognitive et les fonctions reproductrices n’a été détecté à 7 fois la dose thérapeutique chez les enfants atteints d’HTAP.
RÉFÉRENCES
- 1.
Barst R, Ivy D, Dingemanse J, Widlitz A, Schmitt K, Doran A, Bingaman D, Nguyen N,
Gaitonde M, Van Giersbergen P. Pharmacokinetics, safety, and efficacy of Bosentan in pediatric patients with pulmonary arterial hypertension. Clin Pharmacol Ther 2003;73:372-382.
- 2.
Channick RN, Simonneau G, Sitbon, O, Robbins IM, Frost A, Tapson VF, Badesch DB,
Roux R, Rainisio M, Bodin F, Rubin LJ. Effects of the dual endothelin-receptor antagonist Bosentan in patients with pulmonary hypertension: a randomised placebo- controlled study. Lancet 2001;358:1119-1123.
- 3.
Galiè N, Beghetti M, Gatzoulis A, Granton J, Berger R, Lauer A, Chiossi E, Landzberg
M. Bosentan therapy in patients with Eisenmenger syndrome. A multicenter, double- blind, randomized, placebo-controlled study. Circulation 2006;114:48-54.
- 4.
Humbert M, Barst RJ, Robbins IM, Channick RN, Galiè N, Boonstra A, Rubin LJ, Horn
EM, Manes A, Simonneau G. Combination of Bosentan with epoprostenol in pulmonary arterial hypertension: BREATHE-2. Eur Respir J 2004;24 :353-9.
- 5. Lal H, Woodward B, Williams KI. Actions of endothelins and sarafotoxin 6c in the rat isolated perfused lung. Br J Pharmacol 1995;115(4):653-9.
- 6.
McLauglin VV, Sitbon O, Badesch DB, Barst RJ, Black C, Galiè N, Rainisio M, Simonneau
G, Rubin LJ. Survival with first-line Bosentan in patients with primary pulmonary hypertension. Eur Respir J 2005;25:1-6.
- 7.
Rubin LJ, Badesch DB, Barst RJ, Galiè N, Black CM, Keogh A, Pulido T, Frost A, Roux
S, Leconte I, Landzberg M, Simonneau G. Bosentan therapy for pulmonary arterial hypertension. N Engl J Med 2002;346:896-903.
- 8.
Sitbon O, Badesch DB, Channick RN, Frost A, Robbins IM, Simonneau G, Tapson VF,
Rubin LJ. Effects of the dual endothelin receptor antagonist Bosentan in patients with pulmonary arterial hypertension: A 1-year follow-up study. Chest 2003;125:247-254.
- 9.
Sitbon O, Gressin V, Speich R, Macdonald PS, Opravil M, Cooper DA, Fourme T,
Humbert M, Delfraissy JF, Simmoneau G. Bosentan for the treatment of human immunodeficiency virus-associated pulmonary arterial hypertension. Am J Respir Crit Care Med 2004;170:1212-1217.
- 10.
TRACLEER®, Actelion Pharmaceuticals ltée, Numéro de contrôle de la présentation :
187757, date de la révision : 14 décembre 2015
TROISIÈME PARTIE : RENSEIGNEMENTS POUR
LE CONSOMMATEUR
RENSEIGNEMENTS IMPORTANTS À LIRE
PrBosentan
(monohydrate de bosentan) Comprimés pelliculés
dosés à 62,5 et à 125 mg
Ce dépliant constitue la troisième et dernière partie d’un document appelé monographie de produit qui a été publié à la suite de l’approbation de la vente du Bosentan au Canada. Il s’adresse spécialement au patient. Il s’agit d’un résumé et non des renseignements complets sur le médicament. Adressez- vous à votre médecin ou à votre pharmacien pour toute question sur le bosentan.
| DESCRIPTION DU MÉDICAMENT |
Utilisation du médicament :
Le Bosentan (monohydrate de bosentan) est prescrit pour le traitement de l’hypertension artérielle pulmonaire (pression élevée dans les vaisseaux sanguins situés entre le cœur et les poumons).
Son action :
Le bosentan réduit la pression artérielle anormalement élevée en dilatant ces vaisseaux sanguins. Le bosentan fait partie de la classe de médicaments appelée antagonistes des récepteurs de l’endothéline.
Avant que vous preniez le Bosentan :
Votre médecin fera effectuer les tests suivants :
une analyse sanguine afin de vérifier votre fonction
hépatique;
une analyse sanguine afin de vérifier si vous êtes
atteint d’anémie (réduction du nombre des globules rouges);
- un test de grossesse.
Les cas où il ne faut pas l’utiliser :
Vous ne devez pas prendre le bosentan si :
vous êtes hypersensible (allergique) au bosentan ou
à tout ingrédient du comprimé (voir la section Ses principaux ingrédients non médicamenteux);
- vous êtes atteint de troubles hépatiques;
vous êtes enceinte ou prévoyez le devenir (les
contraceptifs hormonaux employés seuls ne sont pas
efficaces lorsque vous prenez le bosentan);
- vous êtes une femme en âge de procréer et vous n’utilisez pas une méthode contraceptive fiable;
- vous recevez un traitement par la cyclosporine A ou le glyburide.
Prévenez votre médecin sans tarder si vous êtes enceinte ou songez à le devenir dans un proche avenir car le bosentan peut avoir des effets néfastes sur votre enfant à naître. Vous ne devez pas prendre le bosentan si vous êtes enceinte. Vous ne devez pas non plus devenir enceinte durant votre traitement par le bosentan. Si vous êtes en âge de procréer, votre médecin ou votre gynécologue vous recommandera d’adopter une méthode de contraception efficace pendant que vous prenez le bosentan. Comme le bosentan peut nuire à l’efficacité des contraceptifs hormonaux (p. ex., les pilules, les injections, les implants ou les timbres), cette méthode de contraception employée seule n’est pas fiable. Par conséquent, si vous utilisez un contraceptif hormonal, vous devez également utiliser une méthode de barrière (p. ex., un préservatif féminin, un diaphragme, une éponge contraceptive, ou votre partenaire doit aussi utiliser un condom). Si vous êtes en âge de procréer, il est recommandé de subir un test de grossesse mensuellement pendant votre traitement par le bosentan.
Avisez votre médecin sans délai si vous allaitez. Il est déconseillé d’allaiter pendant que vous prenez le bosentan parce qu’on ignore si le médicament passe dans le lait maternel.
Si vous êtes un homme qui prenez le bosentan, il est possible que le médicament réduise le nombre de vos spermatozoïdes. On ne peut exclure la possibilité de répercussions sur votre capacité de faire un enfant. Parlez à votre médecin si vous avez des questions ou des préoccupations à ce sujet.
Évitez de conduire ou de faire fonctionner des outils ou des machines si vous ressentez des étourdissements durant votre traitement par le bosentan.
Le bosentan n’est recommandé pour les enfants.
Son ingrédient médicamenteux :
Monohydrate de bosentan.
Ses principaux ingrédients non médicamenteux : Amidon de maïs, dibéhénate de glycérol, stéarate de magnésium, povidone, amidon prégélifié, et glycolate d’amidon sodique. La pellicule d’enrobage est composée d’hydromellose, de dioxyde de titane, de triacétine, de talc, d’oxyde de fer jaune, d’éthylcellulose, d’oxyde de fer rouge et d’alcool isopropylique.
Sa forme posologique :
Le bosentan (monohydrate de bosentan) est offert sous forme de comprimés pelliculés ronds, dosés à 62,5 mg, de couleur orangée, sur lesquels est gravé « A53 » sur une face. Le bosentan est également vendu sous forme de comprimés pelliculés ronds, de couleur orangée, dosés à 125 mg, sur lesquels est gravé « A54 » sur une face.
| MISES EN GARDE ET PRÉCAUTIONS |
Mises en garde et précautions
Avant de commencer à prendre le Bosentan, vous devez aviser votre médecin ou votre pharmacien si :
- vous êtes atteint de troubles hépatiques;
vous êtes enceinte ou avez l’intention de le
devenir;
vous êtes une femme en âge de procréer et vous
n’utilisez pas une méthode contraceptive fiable;
- vous allaitez;
vous êtes hypersensible (allergique) au bosentan
ou à l’un des ingrédients du Bosentan.
Avant de commencer à suivre un traitement par le bosentan, indiquez à votre médecin ou à votre pharmacien si vous prenez ou avez pris récemment d’autres médicaments, même s’il s’agit d’un médicament que vous avez obtenu sans ordonnance. Il est particulièrement important d’informer votre médecin si vous prenez :
un contraceptif hormonal (car ces contraceptifs
peuvent se révéler inefficaces si vous les utilisez comme seule méthode de contraception pendant votre traitement par le bosentan);
- du glyburide (pour traiter le diabète);
de la cyclosporine A (un médicament utilisé après
une transplantation ou pour traiter le psoriasis) ou tout autre médicament qui prévient le rejet d’un organe transplanté;
du fluconazole (pour traiter les infections
fongiques);
- de la rifampicine (pour traiter la tuberculose);
- vasodilatateurs (médicaments utilisés pour traiter la pression artérielle élevée).
Analyses sanguines durant le traitement : Certains patients prenant le bosentan ont obtenu des résultats d’analyses sanguines anormaux pour ce qui est de la fonction hépatique (élévation des enzymes hépatiques) et d’autres patients ont été atteints d’anémie (réduction du nombre des globules rouges). Comme ces modifications ne provoquent pas toujours des symptômes que vous pouvez ressentir ou observer vous-même, votre médecin effectuera des analyses sanguines régulièrement afin de surveiller toute modification de votre fonction hépatique ou de votre taux
d’hémoglobine.
Fonction hépatique :
Une analyse sanguine de vérification de la fonction hépatique sera effectuée :
- tous les mois ou plus souvent, au besoin.
Si vous présentez un fonctionnement hépatique anormal, il est possible que votre médecin réduise la dose de Bosentan ou interrompe le traitement. Une fois les résultats relatifs à la fonction hépatique revenus à la normale, votre médecin pourrait vous demander de reprendre votre traitement par le Bosentan.
Anémie :
Une analyse sanguine de détection de l’anémie sera effectuée :
- après 1 et 3 mois de traitement;
- par la suite, tous les trois mois durant le traitement.
Si vous présentez de l’anémie, votre médecin pourra décider de faire effectuer des analyses supplémentaires pour en déterminer la cause.
Les analyses sanguines régulières, effectuées pour vérifier votre fonction hépatique et la présence d’anémie, sont une composante importante de votre traitement. Nous vous suggérons d’inscrire dans un carnet la date de la dernière et de la prochaine analyse (demandez-la à votre médecin) afin de vous aider à vous en rappeler.
Tests de grossesse chez la femme en âge de procréer : En raison du risque d’échec de la contraception hormonale pendant le traitement par le bosentan et du risque d’aggravation rapide et importante de l’hypertension artérielle pulmonaire chez les patientes atteintes de cette maladie, il est recommandé de subir un test de grossesse mensuellement avant et pendant le traitement par le bosentan.
| INTERACTIONS AVEC CE MÉDICAMENT |
Les médicaments qui peuvent interagir avec le bosentan sont notamment la warfarine, la simvastatine et les autres statines, le glyburide, le kétoconazole, la cyclosporine A, le tacrolimus, le sirolimus et les contraceptifs hormonaux.
| MODE D’EMPLOI APPROPRIÉ DU | ||
| MÉDICAMENT |
Prenez toujours le bosentan en suivant les directives de votre médecin. En cas d’incertitude, consultez votre médecin ou votre pharmacien.
Posologie habituelle :
La posologie recommandée du bosentan est de 1 comprimé 2 fois par jour (matin et soir) à avaler avec ou sans aliments. Avaler le comprimé avec de l’eau. Durant les 4 premières semaines de traitement, vous prendrez un comprimé de 62,5 mg 2 fois par jour, après quoi votre médecin augmentera la dose à 125 mg 2 fois par jour, selon votre réaction au bosentan.
Surdosage :
Si vous prenez plus de comprimés de bosentan que ce qui vous a été prescrit, rendez-vous chez un médecin ou à l’hôpital sans tarder.
Oubli d’une dose :
Si vous oubliez de prendre une dose de bosentan, prenez-la dès que vous vous en rendez compte, puis prenez la dose suivante au moment habituel. Ne doublez jamais une dose pour compenser celle que vous avez oubliée. Interruption du traitement :
L’interruption soudaine de votre traitement par le bosentan pourrait aggraver vos symptômes. Ne cessez jamais votre traitement sans avis de votre médecin. Ce dernier pourrait vous demander de réduire votre dose de médicament pendant quelques jours avant d’arrêter
complètement le traitement.
| EFFETS INDÉSIRABLES – MESURES À | ||
| PRENDRE |
Comme tout médicament, le bosentan peut causer des effets secondaires même si vous le prenez en suivant les recommandations.
Si vous remarquez un jaunissement de la peau ou des yeux (jaunisse) ou d’autres symptômes, tels que des nausées, des vomissements, de la fièvre, des douleurs abdominales ou une fatigue inhabituelle, consultez immédiatement votre médecin, car ils peuvent indiquer un mauvais fonctionnement hépatique.
Les maux de tête étaient l’effet secondaire le plus fréquent durant les essais cliniques.
Il est possible que vous fassiez l’expérience d’un ou de plusieurs des effets secondaires suivants :
- bouffées de chaleur, inflammation de la gorge et des voies nasales, gonflement des jambes et des chevilles ou autres signes de rétention liquidienne, baisse de la pression artérielle, battements de cœur irréguliers, brûlures d’estomac, fatigue, démangeaisons, congestion nasale, nausées. Communiquez avec votre médecin si ces effets secondaires deviennent incommodants.
Voici d’autres effets secondaires moins fréquents que vous pourriez ressentir :
- vomissements, douleurs abdominales, diarrhée, éruption cutanée.
Si vous remarquez tout autre effet secondaire ou tout signe de réaction allergique (p. ex. enflure du visage ou de la langue, éruption cutanée ou prurit) pendant que vous prenez le bosentan ou si l’un des effets secondaires mentionnés ci-dessus vous inquiète, veuillez en informer votre médecin ou votre pharmacien.
| EFFETS INDÉSIRABLES GRAVES : FRÉQUENCE ET | ||||
| MESURES À PRENDRE | ||||
| Symptôme / effet | Consultez votre médecin ou votre pharmacien | Cessez de prendre le médicament et communiquez avec votre médecin ou votre pharmacien | ||
| Seulement s’il est grave | Dans tous les cas | |||
| Fréquent | Douleurs abdominales | √ | ||
| Démangeaisons | √ | |||
| Nausées | √ | |||
| Autres signes de rétention liquidienne | √ | |||
| Gonflement des jambes et des chevilles | √ | |||
| Fatigue | √ | |||
| Vomissements | √ | |||
Peu fréquent | Éruption cutanée | √ | ||
Enflure du visage, de la gorge ou de la langue | √ | |||
| Rare | Symptômes de type asthmatique (respiration sifflante) | √ | ||
| Jaunissement de la peau et des yeux (jaunisse) | √ Appelez votre médecin sans tarder | |||
Cette liste d’effets indésirables n’est pas exhaustive. Si vous ressentez un effet inattendu pendant que vous prenez le bosentan, consultez votre médecin ou votre pharmacien.
| ENTREPOSAGE DU MÉDICAMENT |
Gardez le bosentan hors de la portée et de la vue des enfants. Conservez le médicament à la température ambiante (entre 15 et 30 °C). Ne prenez pas les comprimés après la date de péremption indiquée sur la plaquette alvéolée.
INFORMATION SUPPLÉMENTAIRE
Ce document et la monographie de produit complète, rédigés à l’intention des professionnels de la santé, peuvent être obtenus en communiquant avec PANDA Pharmaceuticals Inc. au numéro : 1 647-202-4536 (Information sur les médicaments)
Le présent feuillet a été préparé par PANDA Pharmaceuticals, Caledon, Ontario L7E 1K1
Dernière mise à jour : 20 septembre 2017 DÉCLARATION DES EFFETS SECONDAIRES
Vous pouvez déclarer les effets secondaires soupçonnées d’être associé avec l’utilisation d’un produit de santé en :
- visitant le site Web des déclarations des effets indésirables (http://www.hcsc.gc.ca/dhp-mps/medeff/report-declaration/index-fra.php) pour vous informer sur comment faire une déclaration en ligne, par courrier, ou par télécopieur; ou en
- téléphonant sans frais au 1-866-234-2345.
REMARQUE : Consultez votre professionnel de la santé si vous avez besoin de renseignements sur le traitement des effets secondaires. Le Programme Canada Vigilance ne donne pas de conseils médicaux.