


Monographie de produit - Cold + Sinus Plus
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
2
CONTRE-INDICATIONS
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire, Gastro-
intestinal, Surveillance et tests de laboratoire, Populations
particulières – Oligoamnios/insuffisance rénale néonatale, Femmes
enceintes, et Allaitement
2025-04
TABLEAU DES MATIÈRES
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE .................................................. 2
TABLEAU DES MATIÈRES ....................................................................................................... 2
1 INDICATIONS ............................................................................................................. 4
1.1 Enfants ............................................................................................................... 4
1.2 Personnes âgées ................................................................................................ 4
2 CONTRE-INDICATIONS ............................................................................................... 4
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ............................... 5
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 6
4.1 Considérations posologiques............................................................................. 6
4.2 Dose recommandée et modification posologique ............................................ 6
4.4 Administration ................................................................................................... 6
4.5 Dose oubliée ...................................................................................................... 6
5 SURDOSAGE .............................................................................................................. 6
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........... 9
7 MISES EN GARDE ET PRÉCAUTIONS .......................................................................... 10
7.1 Populations particulières ................................................................................. 16
7.1.1 Femmes enceintes ........................................................................................... 17
7.1.2 Allaitement ....................................................................................................... 18
7.1.3 Enfants ............................................................................................................. 18
7.1.4 Personnes âgées .............................................................................................. 18
8 EFFETS INDÉSIRABLES .............................................................................................. 19
8.1 Aperçu des effets indésirables ........................................................................ 19
8.2 Effets indésirables observées dans les essais cliniques .................................. 19
8.5 Effets indésirables observées après la mise en marché .................................. 24
9 INTERACTIONS MÉDICAMENTEUSES ........................................................................ 28
9.1 Interactions médicamenteuses graves ............................................................ 28
9.2 Aperçu des interactions médicamenteuses .................................................... 28
9.3 Interactions médicament-comportement....................................................... 28
9.4 Interactions médicament-médicament ........................................................... 29
9.5 Interactions médicament-aliment ................................................................... 33
9.6 Interactions médicament-plante médicinale .................................................. 33
9.7 Interactions médicament-tests de laboratoire ............................................... 33
10 PHARMACOLOGIE CLINIQUE .................................................................................... 33
10.1 Mode d’action ................................................................................................. 33
10.2 Pharmacodynamie ........................................................................................... 34
10.3 Pharmacocinétique .......................................................................................... 38
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT .............................................................. 41
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ................................................. 41
PARTIE II : INFORMATION SCIENTIFIQUES ........................................................................... 41
13 INFORMATION PHARMACEUTIQUES ........................................................................ 41
14 ESSAIS CLINIQUES .................................................................................................... 43
14.1 Conception de l’essai et caractéristiques démographiques de l’étude .......... 43
14.3 Études de biodisponibilité comparatives ........................................................ 48
15 MICROBIOLOGIE ...................................................................................................... 52
16 TOXICOLOGIE NON CLINIQUE .................................................................................. 52
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN ............................................................. 55
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................ 56
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
RHUME + SINUS PLUS (Comprimés d’ibuprofène, chlorhydrate de pseudoéphédrine et maléate de chlorphéniramine) est indiqué pour :
- le soulagement temporaire des symptômes du rhume incluant : la congestion nasale, le mal de gorge, le mal de tête, la fièvre, les douleurs légères et les courbatures, la rhinorrhée, l’éternuement, les picotements aux yeux, le larmoiement excessif et les douleurs sinusales.
1.1 Enfants
Enfants (<12 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Personnes âgées
Gériatrie (> 65 ans) : Certaines études cliniques et l’expérience clinique suggèrent que l’usage de ce médicament par la population gériatrique est associé à des différences sur le plan de l’innocuité et de l’efficacité. L’utilisation de Rhume + Sinus Plus chez ces personnes n’est donc pas recommandée (consultez 7 MISES EN GARDE ET PRÉCAUTIONS et POSOLOGIE ET ADMINISTRATION).
2
CONTRE-INDICATIONS
- Ulcère gastroduodénal actif, antécédents d’ulcération récurrente ou de maladie inflammatoire évolutive du système gastro-intestinal, comme la colite ulcéreuse et la maladie de Crohn.
- Hypersensibilité connue ou soupçonnée à l’ibuprofène ou à d’autres anti-inflammatoires non stéroïdiens (AINS). Les patients qui ont une hypersensibilité à ce médicament ou à tout ingrédient dans la formulation ou toute composante du contenant. Pour une liste complète, consultez la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE. Il faut aussi tenir compte du potentiel de réaction croisée entre différents AINS.
- Les caplets Rhume + Sinus Plus ne doivent pas être administrés à des patients souffrant de polypose nasale complète ou partielle ou chez ceux pour qui l’angio-œdème, l’asthme, l’anaphylaxie, la réactivité bronchospastique, l’urticaire, la rhinite ou toute autre manifestation allergique sont précipités par l’acide acétylsalicylique (AAS) ou d’autres anti-inflammatoires non stéroïdiens. Des réactions anaphylactoïdes mortelles ont été recensées chez ces personnes. De plus, les personnes qui souffrent des problèmes de santé énumérés ci-dessus sont susceptibles d’éprouver une réaction grave aux AINS, même si elles en ont déjà utilisé par le passé sans éprouver d’effets indésirables.
- Déficience hépatique importante ou maladie hépatique évolutive.
- Fonction rénale gravement réduite ou déclinante (clairance de la créatinine < 30 mL/min) Les personnes dont la fonction rénale est moins affectée risquent quand même de voir leur état s’aggraver si on leur prescrit des AINS; elles doivent donc faire l’objet d’une surveillance.
- L’usage de l’ibuprofène n’est pas recommandé si on prend d’autres AINS étant donné l’absence de données démontrant un avantage synergique et le risque d’effets secondaires additionnels (consultez 9 INTERACTIONS MÉDICAMENTEUSES).
- Les enfants (c.-à-d. les personnes âgées de 18 ans ou moins) souffrant de maladie rénale et les enfants qui ont subi des pertes importantes de liquides organiques dues aux vomissements, à la diarrhée ou à l’absence d’apport hydrique ne devraient pas prendre de l’ibuprofène.
- Le Rhume + Sinus Plus ne devrait pas être utilisé par les patients présentant une hypersensibilité connue ou soupçonnée à la pseudoéphédrine ou à d’autres amines sympathomimétiques, qui prennent ou qui ont pris des inhibiteurs de la monoamine-oxydase (IMAO) au cours des 14 derniers jours, qui ont reçu un diagnostic d’hypertension sévère ou qui sont atteints d’une coronaropathie sévère (consultez 9 INTERACTIONS MÉDICAMENTEUSES).
- Hypersensibilité à la chlorphéniramine.
- L’ibuprofène ne doit pas être utilisé pendant le troisième trimestre de la grossesse en raison du risque de fermeture prématurée du canal artériel et du risque de prolonger la parturition.
- L’ibuprofène est contre-indiquée chez les patients atteints de lupus érythémateux disséminé, car une réaction anaphylactique accompagnée de fièvre peut survenir, en particulier lorsque de l’ibuprofène a été déjà administré.
- Hyperkaliémie connue (consultez Équilibre des liquides et des électrolytes).
- Immédiatement avant ou après une chirurgie cardiaque.
- Chez les patients souffrant de maladie thyroïdienne.
- Chez les patients atteints du syndrome de Raynaud.
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
- Les patients qui souffrent de diabète, d’un glaucome, ou qui éprouvent des difficultés à uriner dues à une hypertrophie de la prostate ne doivent pas prendre ce médicament, sauf sur l’avis d’un médecin (consultez Généralités).
- Utiliser avec prudence chez les patients souffrant d’insuffisance cardiaque, d’hypertension ou d’autres conditions qui les prédisposent à la rétention hydrique (consultez Cardiovasculaire, Équilibre des liquides et des électrolytes et Antihypertenseurs).
- Utiliser avec prudence chez les patients présentant un risque d’irritation du tractus gastro-intestinal, en particulier ceux avec antécédents d’ulcères gastroduodénaux, de diverticulose, ou d’autres maladies inflammatoires du tractus gastro-intestinal comme la rectocolite hémorragique et la maladie de Crohn (consultez la section Gastro-intestinal et Anticoagulants).
- Utiliser avec prudence chez les patients présentant un risque élevé de toxicité rénale, comme ceux présentant une détérioration de la fonction rénale, d’insuffisance cardiaque, de trouble hépatique, ceux qui prennent des diurétiques et les personnes âgées (consultez Rénal).
- Si des symptômes urinaires (douleur à la vessie, dysurie, fréquence urinaire), une hématurie et une cystite se produisent, il faut immédiatement cesser de prendre le médicament (consultez Génito-urinaire).
- L’utilisation de l’ibuprofène est contre-indiquée pendant le troisième trimestre de la grossesse en raison du risque de fermeture prématurée du canal artériel et du risque d’inertie utérine (parturition prolongée) (consultez 2 CONTRE-INDICATIONS).
- Faire preuve de prudence lors de la prescription d’ibuprofène aux femmes qui tentent de concevoir, au cours du premier et du deuxième trimestres de la grossesse, ou pendant l’allaitement. L’utilisation d’AINS à environ 20 semaines de grossesse ou plus tard peut causer un oligoamnios et un dysfonctionnement rénal, y compris une insuffisance rénale (consultez Populations particulières).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Ne pas prendre pendant plus de 3 jours pour de la fièvre ou pendant plus de 5 jours pour des douleurs ou d’autres symptômes du rhume.
- Les personnes âgées de plus de 65 ans ne devraient pas utiliser Rhume + Sinus Plus.
- La dose efficace la plus faible doit être utilisée pendant la durée la plus courte possible.
4.2 Dose recommandée et modification posologique
- Adultes de moins de 65 ans et enfants de plus de 12 ans : Prenez 1 ou 2 caplets toutes les quatre à six heures au besoin. Ne dépassez pas six caplets en 24 heures, à moins qu’un médecin n’ait indiqué une autre posologie.
4.4 Administration
Consultez 4.2 Dose recommandée et modification posologique.
4.5 Dose oubliée
Prenez la dose manquée dès que vous vous en souvenez. S’il est presque l’heure de la dose suivante, attendez et prenez seulement cette dose et non celle que vous avez manquée. Il ne faut jamais prendre deux doses à la fois.
5 SURDOSAGE
Symptômes de surdosage
Les comprimés Rhume + Sinus Plus contiennent de l’ibuprofène, du chlorhydrate de pseudoéphédrine et du maléate de chlorphéniramine. La toxicité de la surdose dépend de la quantité de produit ingérée et du temps écoulé depuis l’ingestion; les réactions individuelles peuvent varier, rendant nécessaire une évaluation séparée de chaque cas. Les symptômes les plus fréquemment signalés se rapportant aux trois médicaments combinés dans une situation de surdose sont les suivants : douleur abdominale, nausées, vomissements, léthargie et somnolence, maux de tête, acouphène, dépression ou stimulation du SNC (surtout chez les enfants), crises convulsives, anxiété, excitabilité, irritation, délire, convulsions, dilatation des pupilles, rougeur du visage, sécheresse buccale, tachycardie, bradycardie, hypertension ou hypotension, hyperkaliémie, dépression respiratoire, fibrillation auriculaire, discours anormal, hallucinations visuelles et tactiles, ataxie et surréflectivité. Acidose métabolique, perturbation de l’équilibre électrolytique, coma, insuffisance rénale aiguë et apnée (principalement chez les très jeunes enfants) pourraient se produire en de rares cas.
Traitement du surdosage
En cas de surdose aiguë, l’estomac doit être vidé par induction de vomissement (chez les patients alertes seulement) ou lavage gastrique. À cause de l’absorption rapide de la pseudoéphédrine et de
l’ibuprofène par le tube gastrique, le vomissement est plus efficace s’il est initié dans les 30 minutes suivant l’ingestion. Du charbon actif administré oralement pourrait aider à réduire l’absorption de médicament lorsqu’il est donné moins de 2 heures après l’ingestion. Certaines évidences prouvent que l’administration répétée de charbon actif pourrait lier le médicament diffusé depuis la circulation. L’induction de la diurèse pourrait être utile. Le traitement d’une surdose aiguë est principalement un soutien. L’état cardiaque doit être contrôlé et les électrolytes du sérum mesurés. En cas de signe de toxicité cardiaque, on peut administrer du propanolol par voie intraveineuse. Une infusion lente de solution diluée de chlorure de potassium doit être initiée en cas de chute du taux de potassium dans le sérum. En dépit de l’hypokaliémie, le patient n’est pas susceptible de manquer de potassium; par conséquent, il faut éviter toute surcharge. La surveillance du potassium dans le sérum est recommandée pendant plusieurs heures après l’administration de sel. Pour le délire ou les convulsions, une administration de diazépam par voie intraveineuse est indiquée.
On pourrait traiter l’hypotension avec les vasopresseurs, mais il ne faut pas utiliser l’épinéphrine qui pourrait abaisser encore plus la pression artérielle. Les stimulants (agents analeptiques) sont à éviter car ils pourraient causer des crises convulsives.
Chez les enfants, la quantité estimée d’ibuprofène ingérée selon le poids corporel peut s’avérer utile pour prévoir la possibilité de provoquer une toxicité bien que chaque cas doive être évalué. Il est peu probable que l’ingestion de moins de 100 mg/kg soit la cause d’une toxicité. Les enfants qui ingèrent de 100 à 200 mg/kg peuvent être traités à l’aide de vomissements provoqués et gardés sous observation pendant au moins quatre heures. Les enfants qui ingèrent de 200 à 400 mg/kg d’ibuprofène devraient avoir un lavage gastrique immédiatement et rester sous observation pendant au moins quatre heures. Les enfants qui ingèrent plus de 400 mg/kg nécessitent une consultation médicale immédiate, une observation étroite et une thérapie de soutien. Les vomissements provoqués ne sont pas recommandés dans les cas de surdosage supérieur à 400 mg/kg en raison des risques de convulsion et du risque potentiel d’aspiration du contenu gastrique.
Chez les patients adultes, on signale que la dose ingérée ne semble pas être prédictive d’une toxicité. Le besoin de recourir à une consultation et à un suivi doit être déterminé selon les circonstances au moment de l’ingestion de la surdose. Les adultes symptomatiques devraient être évalués attentivement, être sous observation et obtenir du soutien.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
Exemples de surdose d’ibuprofène
Un homme de 41 ans souffrant de multiples problèmes médicaux, notamment d’une insuffisance rénale à long terme, a développé une insuffisance rénale aiguë presque fatale après ingestion d’une dose massive (36 g) d’ibuprofène. Il a dû subir des dialyses pour une période de plusieurs mois après laquelle sa fonction rénale s’est améliorée.
Chez les enfants, il est peu probable qu’un surdosage d’ibuprofène de moins de 100 mg/kg soit la cause d’une toxicité. Chez les adultes, on signale que la dose d’ibuprofène ingérée ne semble pas être prédictive de toxicité.
Après remplacement des électrolytes et d’autres mesures intensives, un enfant de 21 mois a retrouvé la santé 5 jours après ingestion accidentelle de 8 g d’ibuprofène. Un enfant de 2 ans qui avait ingéré environ 8 g d’ibuprofène a été traité au charbon activé; il a développé une acidose métabolique et une insuffisance rénale aiguë et a récupéré en 72 heures. Un enfant de 6 ans est devenu comateux après avoir ingéré 6 g d’ibuprofène. Il a été traité par lavage gastrique, charbon et diverses mesures de soutien et s’est remis en 24 heures.
Exemples de surdose de chlorhydrate de pseudoéphédrine
Une crise d’hypertension (tension artérielle de 200/160 mm Hg) a été signalée chez un homme de 23 ans après ingestion de 840 mg de pseudoéphédrine (en comprimés TrinalinMD; contenant également de l’azatadine). Le patient présentait un mal de tête sévère, des étourdissements, une diaphorèse et des douleurs épigastriques. Son hypertension a été traitée efficacement par une administration intraveineuse de labétalol.
Dans une étude visant à déterminer la toxicité de la pseudoéphédrine chez les enfants de 2 à 6 ans on a exposé 101 enfants à des doses variant de 30 à 180 mg ; 22 % avaient des réactions associées à de la somnolence, tandis que 7 % des enfants ont présenté une hyperactivité légère. Les symptômes étaient légers et les enfants, qui ont été traités avec des fluides, sont restés en observation. Des 39 expositions à des doses supérieures à 180 mg, on a associé 15 % à de la somnolence, tandis que 13 % des enfants ont présenté une hyperactivité légère.
Un bébé de 8 semaines a souffert d’hypertension après administration de 7,5 mg de pseudoéphédrine quatre fois par jour par voie orale et de phényléphrine ¼ % par voie intranasale quatre fois par jour pendant 7 jours. La tension artérielle du nourrisson s’est normalisée après interruption des décongestionnants et est demeurée normale au suivi.
Un garçon de 2 ans a subi une surdose après administration d’une préparation pour le rhume et la toux en vente libre contenant 7,5 mg de dextrométhorphane et 15 mg de pseudoéphédrine par 5 mL. Après avoir ingéré trois doses de 1,5 cuillerée à café à intervalles de 6 heures, ses symptômes se sont manifestés sous forme d’hyperexcitabilité, d’hyper-irritabilité, d’agitation, de babillage incohérent et de difficultés à garder son équilibre. Les symptômes remarqués lors de l’examen étaient l’hyperactivité, l’ataxie, les pupilles dilatées et la tachycardie (180 battements à la minute). Son état s’est normalisé après une période de 4 heures.
Une fille de 3 ans a eu des hallucinations visuelles après administration d’un décongestionnant en vente libre contenant de la pseudoéphédrine. Par erreur on avait administré à l’enfant 20 mg/kg de pseudoéphédrine en deux doses sur les 12 heures précédentes. Un enfant de 5 ans a souffert d’hallucinations graves 5 heures après avoir ingurgité 60 mL d’un sirop contenant de la pseudoéphédrine et de la triprolidine (ActifedMD).
Une surdose de pseudoéphédrine peut précipiter la psychose chez les individus souffrant de troubles psychiatriques sous-jacents.
Un homme de 27 ans aux antécédents de troubles affectifs bipolaires a éprouvé un épisode de psychose paranoïde aiguë après abus chronique du sirop ActifedMD (pseudoéphédrine et triprolidine). Le patient avait abusé de l’ActifedMD pendant plusieurs années, prenant une à deux bouteilles par weekend. Environ 4 jours avant l’apparition des hallucinations visuelles et auditives et de la paranoïa, il était passé à deux bouteilles par jour. Ses hallucinations ont disparu le jour suivant l’interruption de l’ActifedMD.
Un trouble psychotique bipolaire mixte a été précipité par une dose élevée de pseudoéphédrine chez une fille de 13 ans avec prédisposition familiale aux troubles psychotiques. La patiente a ingurgité 8 comprimés de 60 mg de pseudoéphédrine en un après-midi. Elle a été hospitalisée pour traitement psychiatrique et a reçu son congé après 2 semaines. Elle a présenté un autre épisode psychotique 7 mois plus tard, sans exposition à la pseudoéphédrine.
Une fille de 19 mois ayant ingéré environ 600 mg de pseudoéphédrine a présenté une crise clonique tonique généralisée.
Exemples de surdosage de produits mixtes ibuprofène/chlorhydrate de pseudoéphédrine
Sur sept des huit cas signalés de surdosage d’une combinaison ibuprofène/chlorhydrate de pseudoéphédrine, les patients se sont rétablis sans hospitalisation. Une femme de 17 ans a ingéré huit comprimés d’une combinaison ibuprofène/chlorhydrate de pseudoéphédrine accompagnés de 24 à 30 comprimés de Tylénol extra-fort. Elle a été traitée avec Mucomyst et du charbon et a obtenu son congé de l’hôpital après un séjour de 2 jours.
Exemples de surdose de chlorphéniramine
Le surdosage adulte cause en général la dépression SNC avec somnolence ou coma suivis par de l’excitation et des crises convulsives. La toxicité sévère chez les enfants et les adultes peut avoir comme résultat un coma profond, l’insuffisance cardio-respiratoire ou la mort. L’apparition des symptômes peut se faire dans les 30 minutes à 2 heures après l’ingestion; la mort peut en résulter plusieurs jours après l’apparition des symptômes toxiques.
La dose orale de chlorphéniramine qui serait de toute probabilité létale est environ 5 à 50 mg/kg. L’analyse post mortem du sang d’un jeune homme qui est apparemment mort d’œdème pulmonaire a révélé les concentrations suivantes de médicaments : chlorphéniramine, 1,1 mg/L ; éthanol, 0,12 % ; diazépam, 0,2 mg/L ; déméthyldiazépam, 0,2 mg/L.
Les données des centres antipoison pour la période de 1988 à 1992 ont signalé que l’exposition accidentelle aux préparations pédiatriques contre la toux et le rhume qui contenaient de la chlorphéniramine, en comparaison avec les préparations qui n’en contenaient pas, n’a pas augmenté le risque d’une réaction indésirable chez les enfants de moins de 6 ans. On a évalué un total de 10 289 cas d’expositions accidentelles.
Sur les 3,8 millions d’expositions impliquant des enfants de moins de 6 ans qui ont été rapportées aux centres antipoison des É.-U. entre 1985 et 1989, 38 000 étaient liées aux antihistaminiques et dans ce groupe, 20 enfants ont subi des effets graves (risque mortel ou incapacité résiduelle) et quatre enfants sont décédés.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 – Formes posologiques, concentrations, composition et emballage
| Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / | ||||
| composition | ||||
| orale | Caplet/200 mg ibuprofène, 30 mg chlorhydrate de pseudoéphédrine, 2 mg maléate de chlorphéniramine | Acide stéarique, amidon de maïs, amidon prégélatinisé, cellulose microcristalline, croscarmellose de sodium, dioxyde de silicium colloïdal, dioxyde de titane, hypromellose, jaune n° 6 FD&C, polyéthylène glycol, povidone, rouge n° 40 FD&C. | ||
Les comprimés sont de couleur orange, en forme de comprimé-capsule, biconvexes et pelliculés dont l’un des côtés est dégaufré avec la mention « 276 » et l’autre est lisse.
Caplets de RHUME + SINUS PLUS sont offerts dans des emballages alvéolés de 10 et 20 caplets, et des bouteilles de 40 et 72 caplets.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter 3 MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Généralités
Pour minimiser le potentiel risque d’un événement indésirable, la dose efficace la plus faible doit être utilisée pendant la durée la plus courte possible.
Comme tout autre anti-inflammatoire, l’ibuprofène peut masquer les signes habituels d’une infection.
L’ibuprofène n'est PAS recommandé pour une utilisation avec d’autres AINS en raison de l’absence de preuve démontrant des avantages synergiques et le potentiel d’effets indésirables supplémentaires (consultez Acide acétylsalicylique (AAS) ou autres AINS).
Si des signes de nervosité, d’étourdissements ou d’insomnie se produisent, il faut cesser immédiatement l’utilisation de Rhume + Sinus Plus et consulter un médecin. Rhume + Sinus Plus ne devrait pas être utilisé pendant plus de 3 jours pour la fièvre ou 5 jours pour des symptômes ou des douleurs causés par le rhume.
Rhume + Sinus Plus peut causer de la somnolence. La consomption d’alcool peut augmenter cet effet. Il faut éviter la consomption d’alcool pendant l’utilisation de ce produit. Ce médicament ne doit pas être pris avec des sédatifs ou des tranquillisants sans consulter un médecin.
En cas de surdose, une aide médicale ou un centre antipoison doit être contacté immédiatement. Des soins médicaux rapides sont essentiels, même en l’absence de signes ou de symptômes.
Cancérogenèse et mutagenèse
Non applicable.
Cardiovasculaire
On doit utiliser avec prudence Rhume + Sinus Plus chez les patients souffrant d’insuffisance cardiaque, de fonction cardiaque marginale, de palpitations, d’hypertension, de maladie artérielle périphérique ou d’autres conditions prédisposantes à la rétention d’eau. La rétention hydrique et l’œdème ont été observés chez les patients traités avec l’ibuprofène. Il faut noter que comme pour bien d’autres anti-inflammatoires non-steroïdiens, il existe la possibilité de précipiter l’insuffisance cardiaque congestive chez les patients âgés ou chez ceux dont la fonction cardiaque est altérée.
L’utilisation de l’ibuprofène peut provoquer de l’insuffisance cardiaque congestive chez les patients souffrant d’une fonction cardiaque marginale, d’une pression artérielle élevée et de palpitations.
La prise continue et à long terme peut augmenter le risque de crise cardiaque ou d’accident vasculaire cérébral.
Rhume + Sinus Plus devrait être utilisé avec prudence chez les patients souffrant d’hypertension en raison de l’effet vasopressif de la pseudoéphédrine. Il a été démontré que la pseudoéphédrine
augmente la pression artérielle chez les adultes normotensifs et chez les patients souffrant d’hypertension.
Le traitement à la pseudoéphédrine peut augmenter le rythme cardiaque et causer de l’arythmie. Des extrasystoles ventriculaires (ESV) asymptomatiques prématurées ont été rapportées avec l’utilisation d’ActifedMD (combinaison de pseudoéphédrine avec un antihistaminique, la tripolidine), deux comprimés toutes les 4 heures jour et nuit, pendant plusieurs jours pour traiter la congestion nasale. Les ESV ont disparu en l’espace de quelques jours après l’arrêt du médicament.
Il y a eu des rapports de vasoconstriction systémique aiguë avec la pseudoéphédrine.
Les exemples significatifs incluent :
- Syndrome coronarien aigu (SCA) : les symptômes comprennent des douleurs thoraciques soudaines, des sensations d'oppression, une transpiration abondante et une dyspnée au repos.
- Syndrome d’encéphalopathie postérieure réversible (SEPR)/syndrome de vasoconstriction cérébrale réversible (SVCR) : les symptômes comprenaient l'apparition soudaine de maux de tête sévères, de nausées, de vomissements et de troubles visuels. La plupart des cas se sont améliorés ou résolus en quelques jours après un traitement approprié.
La pseudoéphédrine doit être arrêtée immédiatement et un avis médical doit être demandé en cas d'apparition de signes/symptômes d'événements vasoconstricteurs.
Considérations péri-opératoires
Consultez la section Contre-indications. De façon générale, la prise d’AINS doit être interrompue avant toute chirurgie afin de diminuer le risque d’hémorragie post-opératoire.
Dépendance/tolérance
La pseudoéphédrine a le potentiel de causer une dépendance aux médicaments et des effets de sevrage. On rapporte qu’une femme avec antécédents de dépression a éprouvé des effets stimulants après ingestion quotidienne de 50 à 300 mL d’ActifedMD (pseudoéphédrine et triprolidine) (la dose recommandée est de 30 mL par jour). Une femme de 37 ans a admis avoir pris 100 à 150 comprimés de 30 mg de pseudoéphédrine quotidiennement. Elle a augmenté graduellement la dose quotidienne au cours des 5 années précédentes pour combattre la fatigue chronique, l’apathie et la dépression. Une tentative antérieure de cesser l’emploi du médicament a entraîné des hallucinations, une grande fatigue et une dépression. Une diminution lente de 200 à 300 mg/jour a occasionné le retour des symptômes de dépression; par la suite, la dose a été réduite plus lentement, de 90 mg/jour. La patiente a reçu plus tard un diagnostic de troubles mixtes de la personnalité et de dépression réactionnelle.
Endocrinien/métabolisme
Les patients souffrant d’une maladie thyroïdienne ou de diabète ne devraient pas prendre ce médicament. Consultez 2 CONTRE-INDICATIONS.
Équilibre hydrique et électrolytique
La rétention d’eau et l’œdème ont été observés chez les patients traités avec l’ibuprofène. Par conséquent, comme c’est le cas pour de nombreux autres AINS, il faut garder à l’esprit que l’insuffisance cardiaque congestive peut être précipitée chez les patients âgés ou souffrant d’une fonction cardiaque déficiente. Les caplets Rhume + Sinus Plus doivent être utilisés avec prudence chez les patients souffrant d’insuffisance cardiaque, d’hypertension ou d’autres conditions favorisant la rétention hydrique.
Avec le traitement anti-inflammatoire non stéroïdien, il existe un risque d’hyperkaliémie, en particulier chez les patients souffrant de troubles médicaux comme le diabète sucré ou l’insuffisance rénale; les personnes âgées; ou les patients recevant des traitements concomitants avec des bloqueurs adrénolytiques-B, des inhibiteurs de l’enzyme de conversion de l’angiotensine ou d’autres substances diurétiques. Les électrolytes sériques doivent être contrôlés périodiquement pendant les traitements de longue durée, surtout chez les patients qui sont à risque.
Gastro-intestinal
Consultez 2 CONTRE-INDICATIONS. Une toxicité gastro-intestinale sévère, se manifestant par une ulcération gastroduodénale, une perforation des tissus et des saignements gastro-intestinaux – aux conséquences parfois graves, voire mortelles à l’occasion – peut se produire en tout temps chez les patients traités aux AINS, dont l’ibuprofène, en présence ou en l’absence de symptômes.
Des problèmes mineurs au tractus GI supérieur, comme la dyspepsie, sont courants et se développent habituellement tôt durant le traitement. Le médecin doit bien surveiller les patients traités aux anti-inflammatoires non stéroïdiens pour les ulcères ou l’hémorragie, même si aucun symptôme du tractus GI n’a été observé auparavant.
Chez les patients observés lors des études cliniques sur de telles substances, les ulcères symptomatiques au tractus GI supérieur, l’hémorragie massive ou la perforation semblent se produire chez approximativement 1 % des patients traités pendant 3 à 6 mois et chez environ 2 à 4 % des patients traités pendant un an. Le risque se manifeste encore après une année et il est même possible qu’il augmente. L’incidence de ces complications augmente en même temps que la quantité de la dose.
Les caplets Rhume + Sinus devraient être administrés sous supervision médicale étroite chez les patients susceptibles aux irritations du tractus gastro-intestinal, en particulier chez ceux qui ont des antécédents d’ulcère gastroduodénal, de diverticulose ou d’autres maladies inflammatoires du tractus gastro-intestinal comme la colite ulcéreuse et la maladie de Crohn. Dans ces cas le médecin doit considérer les bénéfices du traitement par rapport aux risques possibles.
Les médecins doivent informer leurs patients des signes ou symptômes d’une toxicité gastro-intestinale sévère et leur rappeler qu’ils doivent consulter immédiatement en cas de dyspepsie tenace ou d’autres symptômes ou signes évoquant une ulcération gastro-intestinale ou des saignements. Étant donné la probabilité de graves ulcères ou hémorragies sans symptômes précurseurs, les médecins doivent suivre les patients traités de façon continue, en contrôlant périodiquement l’hémoglobine, en restant vigilant face à l’apparition de signes ou de symptômes d’ulcération et d’hémorragie et doivent informer les patients de l’importance du suivi.
Si un ulcère est soupçonné ou confirmé, ou si une hémorragie gastro-intestinale survient, la prise des caplets Rhume + Sinus doit être immédiatement arrêtée, un traitement approprié doit être entrepris et le patient doit être étroitement suivi.
Aucune étude, à ce jour n’a identifié de groupe de patients ne risquant pas de développer un ulcère ou une hémorragie. Les antécédents de problèmes gastro-intestinaux graves et l’âge sont les principaux facteurs de risque. Il existe d’autres facteurs de risque tels que l’infection à Helicobacter pylori, la consommation excessive d’alcool ou de tabac, le sexe (féminin) et l’utilisation concomitante de stéroïdes oraux et d’anticoagulants. Des risques accrus ont été associés à la prise d’anticoagulants, d’agents antiplaquettaires (y compris l’AAS) ou d’inhibiteurs sélectifs du recaptage de la sérotonine (ISRS). Les études, à ce jour, démontrent que tous les AINS peuvent provoquer des effets indésirables
gastro-intestinaux. Bien que les données existantes ne reconnaissent pas clairement de différences entre les risques associées aux différents AINS, elles pourraient éventuellement le faire.
Des colites ischémiques ont été signalées par rapport à l’ingestion de pseudoéphédrine. Dans quatre cas distincts, des femmes en période de périménopause ont ingéré différentes quantités de pseudoéphédrine (60 mg ou plus quotidiennement) pour le traitement de troubles des voies respiratoires supérieures. Toutes les patientes avaient ingéré de la pseudoéphédrine dans les semaines précédant l’apparition des symptômes et elles se sont toutes présentées en se plaignant de douleurs abdominales aiguës associées à la présence de sang frais dans les selles. Dans chaque cas, une coloscopie a révélé une colite segmentaire caractérisée par une muqueuse du côlon hyperhémique œdémateuse, le plus souvent dans la région de l’angle gauche du côlon, mais se prolongeant parfois plus haut pour affecter le côlon transverse. Plusieurs occurrences d’hémorragie franche de la muqueuse ont été observées. Des échantillons de biopsie de la muqueuse ont révélé des changements inflammatoires aigus cohérents avec une colite ischémique. Dans chaque cas, le patient a pu se rétablir sans autres incidents ou récurrences après l’interruption de la prise de pseudoéphédrine. La pseudoéphédrine doit être arrêtée immédiatement et un avis médical doit être demandé en cas d'apparition de signes/symptômes de colite ischémique.
Génito-urinaire
Certains AINS sont connus pour causer des symptômes urinaires persistants (douleur à la vessie, dysurie, pollakiurie), hématurie ou cystite. L’apparition de ces symptômes peut se produire à tout moment après le début du traitement aux AINS. Certains cas se sont aggravés si le traitement s’est poursuivi. Si des symptômes urinaires se présentent, le traitement à Rhume + Sinus Plus doit être cessé immédiatement afin de parvenir à la guérison. Cette mesure doit être entreprise avant tout traitement ou enquête des voies urinaires.
Hématologique
Les AINS inhibiteurs de biosynthèse de la prostaglandine interagissent avec la fonction plaquettaire à différents degrés; par conséquent, les patients qui peuvent être atteints défavorablement par une telle action, comme les anticoagulants, ou souffrant d’hémophilie ou d’une dysfonction plaquettaire, devraient être observés attentivement lorsqu’on leur administre de l’ibuprofène. De nombreuses études ont démontré que l’utilisation concomitante d’AINS et d’anticoagulants augmente le risque d’hémorragie. Le traitement concomitant par warfarine nécessite une surveillance étroite du Ratio International Normalisé (RIN). Même avec une surveillance thérapeutique du RIN, une augmentation des hémorragies peut survenir. (consultez 9 INTERACTIONS MÉDICAMENTEUSES).
La dyscrasie sanguine (comme la neutropénie, la leucopénie, la thrombocytopénie, l’anémie aplastique et l’agranulocytose) associée à la prise des anti-inflammatoires non stéroïdiens sont rares, mais peuvent survenir avec de graves conséquences.
Hépatique/biliaire/pancréatique
Comme c’est le cas pour d’autres anti-inflammatoires non stéroïdiens, des élévations à la limite de l’un ou de plusieurs tests hépatiques (AST, ALT, phosphatase alcaline) peuvent se produire chez jusqu’à 15 % des patients. Ces anomalies peuvent progresser, rester essentiellement inchangées ou demeurer transitoires dans le cadre d’un traitement continu. Tout patient qui subit un traitement avec ce médicament et qui présente des symptômes ou signes suggérant un trouble hépatique, ou chez qui un test hépatique anormal est intervenu, doit être évalué afin de déceler des indices de développement de réactions hépatiques plus graves. Des réactions hépatiques graves, qui incluent notamment l’ictère et des cas d’hépatite fatale et de nécrose hépatique, ont été signalées suite à la prise d’anti-inflammatoires non stéroïdiens.
Bien que de telles réactions soient rares, si les résultats anormaux des tests hépatiques persistent ou s’aggravent, si des signes et symptômes cliniques cohérents avec une maladie hépatique se développent, ou si des manifestations systémiques se produisent (par ex. éosinophilie, éruption cutanée, etc.), la prise de ce médicament doit être interrompue.
Durant un traitement de longue durée, les fonctions hépatiques doivent être contrôlées de façon périodique. S’il est nécessaire de prescrire ce médicament en présence de fonctions hépatiques altérées, ce doit être sous étroite supervision.
La fréquence de l’atteinte hépatique chez 625 307 de personnes qui ont reçu des AINS en Angleterre et au Pays de Galles entre 1987 et 1991, a été examinée. On a prescrit de l’ibuprofène chez 311 716 de ces patients. L’incidence d’atteinte hépatique chez les personnes qui ont fait usage d’ibuprofène était de 1,6/100 000; c’était la plus faible incidence parmi les 8 AINS à l’étude et l’incidence était significativement plus basse que celle chez les usagers de kétoprofène, piroxicam, fenbufène ou sulindac. Pour le groupe d’usagers des AINS, les seuls facteurs qui avaient des effets indépendants sur l’occurrence de l’atteinte hépatique aiguë furent l’usage simultané de médicaments hépatotoxiques ou la présence d’une polyarthrite rhumatoïde. Selon les données, l’usage à court terme de l’ibuprofène comme analgésique ou antipyrétique ne devrait pas causer de problème concernant le développement des maladies hépatiques.
Immunitaire
Les patients affectés par le syndrome complet ou partiel de polypes nasaux, la rhinite ou d’autres manifestations allergiques ne devraient pas utiliser d’acide acétylsalicylique ou d’autres produits anti-inflammatoires. Des réactions anaphylactoïdes mortelles se sont produites chez ces personnes même si elles ont déjà pris des AINS auparavant sans effet indésirable (consultez 2 CONTRE-INDICATIONS).
Occasionnellement, avec certains AINS, les symptômes de la méningite aseptique (cou raide, maux de tête graves, nausées et vomissements, fièvre ou facultés troubles) ont été observés. Les patients souffrant de maladies auto-immunes (lupus érythémateux disséminé, connectivite mixte, etc.) semblent y être prédisposés. Par conséquent, chez de tels patients, le médecin doit rester vigilant face au développement de cette complication.
Neurologique
Certains patients qui font usage de l’ibuprofène peuvent éprouver de la somnolence, des étourdissements, des vertiges, de l’insomnie ou de la dépression. Les patients qui éprouvent ces effets secondaires doivent être prudents lorsqu’ils effectuent des activités qui exigent de la vigilance.
Les psychoses se sont produites après les surdoses de pseudoéphédrine chez les individus avec des troubles psychiatriques sous-jacents.
Des concentrations élevées de plasma de phénylalanine chez les personnes souffrant de phénylcétonurie peuvent exacerber les effets de la pseudoéphédrine sur le SNC.
Ophtalmologique
Une vision brouillée ou diminuée a été signalée suite à la prise d’ibuprofène et d’autres anti-inflammatoires non stéroïdiens. Si de tels symptômes se manifestent, la prise de ce médicament doit être interrompue et un examen ophtalmologique doit être réalisé; un examen ophtalmologique doit être prévu à intervalles réguliers pour tout patient à qui ce médicament est administré pendant une période prolongée.
Le chlorphéniramine a un effet anticholinergique mydriatique qui peut causer une augmentation de pression intra-oculaire et même provoquer une attaque de glaucome à angle fermé chez les patients qui y sont déjà prédisposés. La pression intra-oculaire peut s’augmenter un peu chez les patients qui souffrent du glaucome à angle ouvert. Les patients atteints de glaucome devraient être surveillés de près.
Oreille/nez/gorge
Consultez 2 CONTRE-INDICATIONS.
Peau
La pseudoéphédrine peut provoquer des éruptions cutanées non pigmentantes de type fixe, généralement indurées, érythémateuses, pruritiques, douloureuses et oedomateuses. La réaction a tendance à survenir 24 heures après l’administration de pseudoéphédrine et à se résorber de 2 à 3 jours après l’interruption.
Dans de rares cas, des réactions cutanées graves telles que le syndrome de Stevens-Johnson, la nécrolyse épidermique toxique, la dermatite exfoliatrice et l’érythème polymorphe ont été associées à l’utilisation de certains AINS. Le taux de ces réactions étant faible, elles ont généralement été notées lors de la surveillance après la mise sur le marché chez les patients prenant d’autres médicaments également associés au développement potentiel de ces réactions cutanées graves. Ainsi, la causalité n’est PAS claire. Ces réactions sont potentiellement mortelles mais peuvent être réversibles si l’agent causal est arrêté et qu’un traitement approprié est instauré. Les patients doivent être informés que s’ils présentent une éruption cutanée, ils doivent arrêter les AINS et contacter leur médecin pour une évaluation et des conseils, y compris les traitements supplémentaires à arrêter.
Psychiatrique
Consultez Neurologique.
Rénal
L’administration d’anti-inflammatoires non stéroïdiens pendant une longue période chez certains animaux a entraîné une nécrose médullaire rénale et d’autres pathologies rénales anormales. Chez les humains, la néphrite interstitielle aiguë avec hématurie, protéinurie et autres syndromes néphrotiques occasionnels a été signalée.
Une deuxième forme de toxicité rénale a été observée chez les patients avec conditions prérénales menant à la réduction du débit ou du volume sanguin rénal, où les prostaglandines rénales jouent un rôle de soutien dans le maintien de la perfusion rénale. Chez ces patients, l’administration d’anti-inflammatoires non stéroïdiens peut entraîner une réduction de la formation de la prostaglandine selon la dose et peut précipiter une décompensation rénale manifeste. Les patients chez qui le risque d’éprouver cette réaction est le plus grand sont ceux qui souffrent d’une déficience des fonctions rénales, d’insuffisance cardiaque, de trouble hépatique, ceux qui prennent des diurétiques et les personnes âgées. L’interruption du traitement aux anti-inflammatoires non stéroïdiens est généralement suivie d’un retour à la condition de santé préalable.
L’ibuprofène et ses métabolites sont éliminés principalement par les reins; par conséquent, le médicament doit être utilisé avec beaucoup de vigilance chez les patients souffrant d’une fonction rénale affaiblie. Dans ces cas-là, l’administration de doses plus faibles de caplets Rhume + Sinus Plus doit être envisagée et les patients surveillés de près.
Durant un traitement de longue durée, les fonctions hépatiques doivent être contrôlées de façon périodique.
La pseudoéphédrine et son métabolite actif sont principalement excrétés par les reins. Conséquemment, le dosage devrait être ajusté pour les patients souffrant d’une fonction rénale affaiblie. Des mouvements spasmodiques myocloniques et un comportement bizarre ont été signalés chez un patient sous hémodialyse avec insuffisance rénale au stade ultime après ingestion de 60 mg de pseudoéphédrine quatre fois par jour pendant 12 jours pour traiter la congestion nasale.
Respiratoire
L’asthme provoqué par l’AAS est une indication rare mais très importante de la sensibilité à l’ASA et aux AINS. Elle survient de façon plus fréquente chez les patients asthmatiques ayant des polypes nasaux.
Les patients souffrant d’asthme ou autres manifestations allergiques ne devraient pas prendre d’acide acétylsalicylique ou d’autres agents anti-inflammatoires. Des réactions anaphylactoïdes mortelles se sont produites chez ces personnes même si elles ont déjà pris des AINS auparavant sans effet indésirable (consultez la section Contre-indications).
Sensibilité/résistance
Les patients sensibles à l’un des médicaments anti-inflammatoires non stéroïdiens pourraient également être sensibles aux autres AINS. Les patients qui souffrent d’anaphylaxie, d’urticaire ou d’autres manifestations précipitées par AAS ou autres agents anti-inflammatoires non-stéroïdiens ne doivent pas prendre Rhume + sinus Plus (consultez la section Contre-indications).
Surveillance et tests de laboratoire
Considérations générales : Pour d’autres Mises en garde et précautions liées à l’utilisation de produits contenant de l’ibuprofène, et pour Surveillance et tests de Laboratoire, consultez Équilibre des liquides et des électrolytes, Gastro-intestinal, Hématologique, Hépatique/biliaire/pancréatique, Rénal and Sous-populations - Personnes âgées.
Grossesse : Si des produits contenant de l’ibuprofène sont administrés entre le milieu (environ 20 semaines) et la fin du deuxième trimestre, une surveillance étroite du volume du liquide amniotique est recommandée chez les femmes enceintes puisque ces produits peuvent entraîner une réduction du volume du liquide amniotique ou même un oligoamnios (consultez Populations particulières). L’utilisation des produits contenant de l’ibuprofène est contre-indiquée pendant le troisième trimestre de la grossesse.
7.1 Populations particulières
Oligoamnios/Insuffisance rénale néonatale
L’utilisation des AINS, y compris les produits contenant de l’ibuprofène, vers la 20e semaine de grossesse ou plus tard peut causer un dysfonctionnement rénal du fœtus résultant en un oligoamnios et, dans certains cas plus graves, des problèmes respiratoires, musculosquelettiques et rénaux chez le nouveau-né (consultez 16 TOXICOLOGIE NON CLINIQUE).
Des études publiées et des rapports de cas (post-commercialisation) associent l’utilisation maternelle d’AINS vers la 20e semaine de grossesse ou plus tard à un dysfonctionnement rénal du fœtus conduisant à un oligoamnios, et dans certains cas, à une dysfonction ou une insuffisance rénale chez le nouveau-né. Il a été démontré que les AINS causent une réduction significative de la production d’urine par le fœtus avant la diminution du volume du liquide amniotique. Un nombre limité de rapports de cas
décrivent l’utilisation maternelle d’AINS et un dysfonctionnement rénal néonatal sans oligoamnios, parfois irréversible, même après l’arrêt du traitement.
Ces effets indésirables s’observent en moyenne après quelques jours ou quelques semaines de traitement, bien que l’oligoamnios soit rarement rapporté dès 48 heures après le début du traitement. L’oligoamnios est souvent, mais pas toujours, réversible lorsque le traitement est interrompu. Un oligoamnios prolongé peut entraîner des complications, par exemple contractures des membres et développement retardé des poumons.
Dans certains cas post-commercialisation d’insuffisance rénale néonatale, des procédures invasives telles que des transfusions ou des dialyses ont été nécessaires.
Si, après un examen approfondi des traitements alternatifs disponibles pour contrôler la douleur, le traitement par AINS est nécessaire à n’importe quel moment entre le milieu (débutant à environ 20 semaines) et la fin du deuxième semestre de la grossesse, il est recommandé de limiter l’utilisation à la dose efficace la plus faible pendant la durée la plus courte possible.
Le contrôle par échographie du bien-être fœtal doit être considéré, y compris l’évaluation du volume de liquide amniotique, si le traitement par des produits contenant de l’ibuprofène se poursuit au-delà de 48 heures. Il est recommandé d’arrêter le traitement par AINS en cas d’oligoamnios, et de procéder à un suivi médical approprié.
Informez les femmes enceintes qu’elles ne doivent pas utiliser de produits contenant de l’ibuprofène ou d’autres AINS à partir du troisième trimestre de la grossesse en raison du risque de fermeture prématurée du canal artériel du fœtus (consultez 2 CONTRE-INDICATIONS). Si une femme enceinte nécessite un traitement par des produits contenant de l’ibuprofène à n’importe quel moment entre le milieu (débutant à environ 20 semaines) et la fin du deuxième semestre de la grossesse, prévenez-la qu’elle devra être suivie pour évaluer le risque d’oligoamnios si le traitement se poursuit pendant plus de 48 heures.
7.1.1 Femmes enceintes
L’utilisation d’ibuprofène est contre-indiquée pendant le troisième trimestre de la grossesse en raison du risque de fermeture prématurée du canal artériel du fœtus avec une possibilité d’hypertension pulmonaire persistante et un risque de dysfonctionnement rénal néonatal suivi d’un oligoamnios. Le déclenchement du travail peut être retardé et sa durée augmentée avec un risque accru de la tendance l’hémorragie à la fois chez la mère et chez l’enfant (consultez 2 CONTRE-INDICATIONS).
Il faudra faire preuve de prudence en prescrivant des produits contenant de l’ibuprofène à des femmes qui tentent de concevoir. L’ibuprofène ne devrait pas être utilisé au cours des deux premiers trimestres de la grossesse sauf si les bienfaits escomptés pour la mère surpassent les risques pour le fœtus (consultez 16 TOXICOLOGIE NON CLINIQUE).
L’inhibition de la synthèse de prostaglandines peut avoir un impact négatif sur la grossesse et/ou sur le développement embryonnaire et fœtal. Des données issues d’études épidémiologiques suggèrent un risque accru de fausse couche et de malformation cardiaque après l’utilisation d’un inhibiteur de la synthèse des prostaglandines en début de grossesse.
Chez les animaux, on a montré que l’administration d’un inhibiteur de la synthèse des prostaglandines entraîne un accroissement de la perte du fœtus avant et après l’implantation et une mortalité embryonnaire et fœtale élevée. De plus, des incidences accrues de diverses malformations, y compris des malformations cardiovasculaires, ont été signalées chez des animaux auxquels on avait administré un inhibiteur de la synthèse des prostaglandines au cours de la période d’organogenèse.
7.1.2 Allaitement
Il faut faire preuve de prudence lorsqu’on prescrit des produits contenant de l’ibuprofène pendant l’allaitement. L’ibuprofène est excrété dans le lait maternel à des concentrations très faibles et il est improbable qu’il affecte négativement les nourrissons allaités (consultez Pharmacocinétique – Élimination).
7.1.3 Enfants
Enfants (<12 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Les patients de plus de 65 ans qui sont frêles ou affaiblis sont les plus susceptibles de souffrir d’une variété d’effets indésirables suite à l’ingestion de médicaments anti-inflammatoires non stéroïdiens (AINS) : l’incidence de ces effets indésirables augmente avec la dose et la durée du traitement. De plus, ces patients sont moins tolérants à l’ulcération et aux saignements. La plupart des rapports d’incidents gastro-intestinaux fatals surviennent dans cette population. Les patients plus âgés courent également le risque de souffrir d’ulcération et de saignement de la partie inférieure de l’œsophage. Le risque de saignement gastrique est plus élevé si vous : avez 60 ans ou plus, avez des antécédents d’ulcère à l’estomac ou des problèmes de saignement gastrique, prenez un anticoagulant ou des stéroïdes, prenez ce produit avec d’autres médicaments contenant un AINS comme l’acide acétylsalicylique (AAS), l’ibuprofène, le naproxène, ou un médicament anti-inflammatoire sur ordonnance, prenez ce produit avec 3 consommations alcoolisées ou plus par jour. La plupart des rapports d’événements gastro-intestinaux fatals surviennent dans cette population. Les patients plus âgés courent également le risque de souffrir d’ulcération et de saignement de la partie inférieure de l’œsophage. Une sensibilité accrue aux effets des amines sympathomimétiques a également été observée chez les personnes âgées.
Les patients âgés sont particulièrement susceptibles aux effets secondaires anticholinergiques de la chlorphéniramine, par exemple la sécheresse de la bouche et la rétention urinaire (chez les mâles).
Pour de tels patients, il faudra songer à donner une dose initiale plus faible que celle qui est généralement recommandée, avec ajustement individuel selon le besoin et sous supervision étroite.
Rhume + Sinus Plus est contre-indiqué chez les patients de plus de 65 ans.
8
EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
COLD + SINUS PLUS peut occasionnellement causer des effets indésirables comme les brûlures d’estomac, la constipation, les nausées, les ballonnements, la sécheresse buccale, la nervosité ou l’insomnie.
8.2 Effets indésirables observées dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Effets indésirables lors d’études cliniques des comprimés d’ibuprofène, de pseudoéphédrine et de chlorphéniramine
Une étude de 7 jours pour examiner l’efficacité et l’innocuité des comprimés d’ibuprofène, de pseudoéphédrine et de chlorphéniramine a été lancée sur 1070 sujets souffrant de la rhinite allergique saisonnière ainsi que deux études de biodisponibilité à dose unique sur 41 sujets en bonne santé. Les effets indésirables se manifestaient rarement dans les deux essais de biodisponibilité ; il n’y avait pas plus de deux sujets qui ont éprouvé un tel effet après un seul traitement. De plus, aucun effet n’était sévère, et aucun des sujets ne s’est retiré des essais à cause des effets indésirables.
Le mode de procédure de l’étude de 7 jours est décrit en Partie II, Essais cliniques. Les sujets ont suivi un des régimes suivants trois fois par jour pour 7 jours : (1) placebo, (2) deux caplets, chacun contenant 200 mg d’ibuprofène, 30 mg de pseudoéphédrine, et 2 mg de chlorphéniramine, (3) un caplet contenant 200 mg d’ibuprofène, 30 mg de pseudoéphédrine, et 2 mg de chlorphéniramine, ou (4) un comprimé contenant 30 mg de pseudoéphédrine et 2 mg de chlorphéniramine.
Des 299 sujets dans l’étude de 7 jours, 27,9 % ont rapporté au moins un effet indésirable : 20,0 % dans le groupe placebo, 42,4 % dans le groupe prenant deux caplets
d’ibuprofène/pseudoéphédrine/chlorphéniramine (2 x I/P/C), 24,0 % dans le groupe prenant un caplet d’ibuprofène/ pseudoéphédrine/chlorphéniramine (1 x I/P/C) et 25,3 % dans le groupe prenant un comprimé de pseudoéphédrine/chlorphéniramine (1 x P/C). Le pourcentage des sujets qui ont rapporté des effets indésirables était notamment plus élévé dans le groupe 2 x I/P/C que dans tous les autres groupes, tandis que les pourcentages pour ces trois autres groupes étaient semblables. (Tableau 1)
Pour les trois groupes au traitement actif, les pourcentages des sujets souffrant des effets indésirables classés dans la catégorie du système nerveux étaient notamment plus élevés que ceux pour le groupe placebo. En comparaison avec les deux autres groupes au traitement actif, le pourcentage identifiant les effets indésirables dans la catégorie du système nerveux était plus élevé dans le groupe 2 x I/P/C. Un autre facteur contribuant au pourcentage total plus élevé des sujets avec des effets indésirables dans le groupe 2 x I/P/C était un plus grand pourcentage avec des effets indésirables dans la catégorie Organisme entier (Tableau 1). Par contre, pour le système du corps Peau et appendices, les effets indésirables se manifestaient moins fréquemment dans les trois groupes au traitement actif que dans le groupe placebo.
Pour les effets indésirables classés dans la catégorie du système digestif, le taux était le plus bas dans le groupe 1 x I/P/C et semblable parmi les trois autres groupes (Tableau 1). Ce résultat montre que l’addition d’ibuprofène à la combinaison P/C n’a pas augmenté l’incidence des effets indésirables sur le système digestif.
Tableau 2. Effets indésirables les plus fréquents d’une étude clinique de 7 jours chez des sujets souffrant de rhinite allergique saisonnière : comparaisons en fonction de système de l’organisme (Étude AD-99-02)
| Système de l’organisme | Nombre (%) de sujets avec un effet indésirable spécifié | ||||
| Placebo (N = 265) | 2 x I/P/C (N = 269) | 1 x I/P/C (N = 263) | 1 x P/C (N = 273) | Valeur-p+ | |
Tous les effets indésirables 53 (20,0) 114 (42,4) 63 (24,0) 69 (25,3) <0,001* Organisme entier 15 (5,7) 24 (8,9) 11 (4,2) 10 (3,7) 0,045* Système cardiovasculaire 1 (0,4) 4 (1,5) 1 (0,4) 5 (1,8) 0,280 Système digestif 17 (6,4) 27 (10,0) 12 (4,6) 23 (8,4) 0,081 Métabolisme et nutrition 0 (0,0) 0 (0,0) 1 (0,4) 0 (0,0) 0,246 Système musculo-squelettique 1 (0,4) 0 (0,0) 0 (0,0) 0 (0,0) 0,493 Système nerveux 11 (4,2 76 (28,3) 42 (16,0) 37 (13,6) <0,001* Système respiratoire 9 (3,4) 13 (4,8) 6 (2,3) 8 (2,9) 0,440 Peau et appendices 10 (3,8) 5 (1,9) 2 (0,8) 0 (0,0) 0,002* Organes des sens 1 (0,4) 4 (1,5) 4 (1,5) 2 (0,7) 0,478 Système uro-génital 2 (0,8) 4 (1,5) 0 (0,0) 3 (1,1) 0,263 | |||||
+ Test exact de Fisher
* Significative sur le plan statistique à p≤0,05.
Quatre des neufs effets indésirables les plus fréquents étaient liés au système nerveux (Tableau 2). L’effet indésirable le plus fréquent était la somnolence. La fréquence de la somnolence et de la sécheresse buccale chez les sujets des trois groupes de traitement actif était significative par rapport aux sujets du groupe placebo. Le groupe 2 x I/P/C avait une fréquence de somnolence significativement plus élévée que celle des deux autres groupes de traitement actif, qui avaient des résultats comparables pour la fréquence de la somnolence. Ces résultats indiquent que la fréquence de la somnolence était influencée par le doublement de la dose de chlorphéniramine entre le groupe 1 x I/P/C et le groupe 2 x I/P/C et non pas par l’addition d’ibuprofène à la combinaison P/C.
Le deuxième effet indésirable le plus fréquent était la sécheresse buccale (Tableau 2). La fréquence de sécheresse buccale était significativement plus élévée dans les trois groupes de traitement actif par rapport au groupe placebo. Le groupe 2 x I/P/C avait une fréquence significativement plus élévée pour les étourdissements (5,9 %) que celle des trois autres groupes (2,3 %, 1,9 %, et 1,5 %), avec une incidence d’insomnie significativement plus fréquente (3,3 %) que celle du groupe placebo (0,4 %). La fréquence de l’asthénie était plus grande dans le groupe 2 x I/P/C (4,1 %) que dans les groupes placebo et 1 x P/C (0 %). Les autres différences dans la fréquence des effets indiqués pour les groupes de l’étude n’étaient pas statistiquement significatives.
Tableau 3. Effets indésirables les plus fréquents d’une étude clinique de 7 jours chez des sujets souffrant de rhinite allergique saisonnière (Étude AD-99-02)
Effets indésirables
Système de l’organisme/
Terme COSTART
Nombre (%) de sujets avec un effet indésirable spécifié
Placebo
(N = 265)
2 x I/P/C (N = 269)
1 x I/P/C (N = 263)
1 x P/C (N = 273)
Valeur-p+
Système nerveux
Somnolence 5 (1,9) 44 (16,4) 24 (9,1) 23 (8,4) <0,001*
Sécheresse buccale 2 (0,8) 15 (5,6) 9 (3,4) 10 (3,7) 0,011*
Étourdissements 6 (2,3) 16 (5,9) 5 (1,9) 4 (1,5) 0,015*
Insomnie 1 (0,4) 9 (3,3) 4 (1,5) 4 (1,5) 0,062
Organisme entier
Céphalées 3 (1,1) 8 (3,0) 2 (0,8) 2 (0,7) 0,138
Asthénie 0 (0,0) 11 (4,1) 3 (1,1) 0 (0,0) <0,001*
Système digestif
Dyspepsie 9 (3,4) 14 (5,2) 5 (1,9) 6 (2,) 0,138
Nausée 5 (1,9) 6 (2,2) 2 (0,8) 8 (2,9) 0,320
Système respiratoire
Pharyngite 6 (2,3) 9 (3,3) 2 (0,8) 3 (1,1) 0,123
+ Test exact de Fisher
* Significative sur le plan statistique à p<0,05.
Note : Le plus fréquent = rapporté par au moins 2 % des sujets dans le groupe traité. I/P/C = 200 mg d’ibuprofène, 30 mg de pseudoéphédrine, 2 mg de chlorphéniramine, P/C = 30 mg de pseudoéphédrine, 2 mg de chlorphéniramine.
Études d’innocuité sur l’ibuprofène
Les résultats d’une étude contrôlée à double insu sur des sujets en santé (N = 1 246) représentatifs d’une population utilisant des analgésiques en vente libre indique que l’ibuprofène à un dosage de 1 200 mg/jour pendant 10 jours consécutifs est bien toléré. La fréquence des effets indésirables était similaire dans le groupe qui prenait le placebo et dans celui qui prenait l’ibuprofène (16 % avec le placebo par rapport à 19 % avec l’ibuprofène). Les effets indésirables les plus fréquents au niveau gastro-intestinal (ceux signalés par ≥ 1 % des sujets) étaient la dyspepsie, les douleurs abdominales, les nausées, la diarrhée, les flatulences et la constipation. Il n’y avait aucune différence entre les deux groupes dans la proportion d’interruption du traitement à cause d’effets indésirables gastro-intestinaux. Dix-sept sujets (1,4 %) présentaient des tests sanguins occultes positifs : la fréquence était comparable pour les deux traitements.
Dans deux analyses multi-études, une méta-analyse et une revue de littérature, l’ibuprofène n’a démontré qu’une faible incidence de réaction gastro-intestinale au médicament, comparable à celle de l’acétaminophène et du placebo. Lors d’études épidémiologiques, l’ibuprofène a exhibé de façon cohérente le risque relatif le plus bas de graves complications gastro-intestinales en comparaison aux autres AINS et à l’acide acétylsalicylique. Aucun symptôme ou syndrome n’a émergé dans les études qui n’était pas prévu par la pharmacologie du médicament ou par l’usage extensif de l’ibuprofène comme analgésique/antipyrétique chez les adultes.
Garcia-Rodriguez a produit un rapport sur la fréquence de l’atteinte hépatique aiguë chez 625 307 personnes qui ont reçu des AINS en Angleterre et au Pays de Galles entre 1987 et 1991, parmi lesquelles 311 716 ont reçu de l’ibuprofène sous prescription. L’incidence d’atteinte hépatique aiguë parmi les utilisateurs d’ibuprofène est de 1,6/100 000. C’est la plus faible incidence parmi les 8 AINS à l’étude et l’incidence était significativement plus basse que celle chez les usagers du kétoprofène, piroxicam, fenbufène ou sulindac. Pour le groupe d’usagers des AINS, les seuls facteurs qui avaient des effets indépendants sur l’occurrence de l’atteinte hépatique aiguë étaient l’usage simultané de médicaments hépatotoxiques ou la présence d’une polyarthrite rhumatoïde.
Événements indésirables avec doses d’ibuprofène de ≥ 1 200 mg/jour
Gastro-intestinal
Lors d’études cliniques sur les AINS, des ulcères symptomatiques au tractus GI supérieur, une hémorragie massive ou une perforation se sont produites chez approximativement 1 % des patients traités pendant 3 à 6 mois et chez environ 2 à 4 % des patients traités pendant un an. Le risque se poursuit après un an. L’incidence de ces complications GI augmente en même temps que la dose.
Incidence 3 à 9 % : nausée, douleurs épigastriques, aigreurs d’estomac. Incidence 1 à 3 % : diarrhée, détresse abdominale, nausées et vomissements, indigestion, constipation, crampes ou douleurs abdominales, plénitude du tractus GI (ballonnements ou flatulence). Incidence < 1 % : ulcère duodénal ou gastrique avec saignement et/ou perforation, maladie des diaphragmes de l’intestin, hémorragie gastro-intestinale parfois létale, surtout chez les personnes âgées, exacerbation de la colite ulcéreuse et de la maladie de Crohn, mélaena, hépatite, jaunisse, fonction hépatique anormale (SGOT, phosphatase alcaline et bilirubine dans le sérum).
Allergique
Incidence < 1 % : anaphylaxie (consultez 2 CONTRE-INDICATIONS), exacerbation de l’asthme et du bronchospasme. Relation de cause à effet inconnue : fièvre, maladie sérique, lupus érythémateux.
Système nerveux central
Incidence 3 à 9 % : vertiges. Incidence 1 à 3 % : maux de tête, nervosité. Incidence < 1 % : dépression, insomnie. Relation de cause à effet inconnue : paresthésie, hallucinations, rêves anormaux.
La méningite aseptique et la méningo-encéphalite, dans un cas avec accompagnement d’éosinophilie dans le liquide céphalorachidien, ont été signalées chez les patients qui prennent de façon intermittente de l’ibuprofène et n’ont aucune maladie des tissus conjonctifs.
Dermatologique
Incidence 3 à 9 % : éruption cutanée (incluant le type maculopapulaire). Incidence 1 à 3 % : prurit. Incidence <1 % : éruptions vésiculobulleuses, urticaire, érythème polyforme. Relation de cause à effet inconnue : alopécie, syndrome de Stevens-Johnson, Nécrolyse Épidermique Toxique, syndrome d’hypersensibilité médicamenteuse(DRESS).
Cardiovasculaire
Incidence < 1 % : insuffisance cardiaque congestive chez les patients avec fonction cardiaque marginale, pression artérielle élevée et palpitations, infarctus du myocarde. Relation de cause à effet inconnue : arythmie (tachycardie sinusale, bradycardie sinusale, palpitations).
Affectant les sens
Incidence 1 à 3 % : acouphènes. Incidence < 1 % : amblyopie (vision embrouillée et/ou diminuée, scotome et/ou changements dans la vision des couleurs). Tout patient se plaignant de problèmes occulaires devrait être soumis à un examen ophtalmologique.
Relation de cause à effet inconnue : conjonctivite, diplopie, névrite optique.
Hématologique
Incidence < 1 % : leucopénie, diminution des taux d’hémoglobine et hématocrite. Relation de cause à effet inconnue : anémie hémolytique, thrombocytopénie, granulocytopénie, épisodes de saignement (par ex. purpura, épistaxis, hématurie, ménorrhagie), pancytopénie.
Hépatique
Une augmentation des enzymes du foie peut se produire chez jusqu’à 15 % des patients traités à l’ibuprofène.
Incidence < 1 % : insuffisance hépatique.
Rénal
La néphrite interstitielle aiguë avec hématurie, protéinurie et autres syndromes néphrotiques occasionnels ont été signalés. La nécrose papillaire rénale a été signalée. Incidence < 1 % : insuffisance rénale aiguë. Relation de cause à effet inconnue : libération ralentie de la créatinine, polyurie, azotémie.
Endocrine
Relation de cause à effet inconnue : gynécomastie, réaction hypoglycémique. Retard menstruel pouvant atteindre 2 semaines et saignement utérin dysfonctionnel sont survenus chez neuf patients prenant de l’ibuprofène, à une dose de 400 mg trois fois par jour, pendant trois jours avant les menstruations.
Métabolique
Incidence 1 à 3 % : diminution de l’appétit, œdème, rétention d’eau.
Études d’innocuité sur la chlorphéniramine
Aux dosages thérapeutiques, l’effet secondaire le plus fréquent des antagonistes des récepteurs H1 de la première génération comme la chlorphéniramine est la sédation. D’autres effets indésirables affectant le SNC incluent les étourdissements, l’acouphène, la lassitude, le manque de coordination, la fatigue, la vue brouillée, la diplopie, l’euphorie, la nervosité, l’insomnie et les tremblements. L’ingestion concomitante d’alcool ou d’autres dépresseurs du SNC produit un effet cumulatif qui altère les compétences motrices.
Dans une étude randomisée à double insu, on a demandé aux patients souffrant de rhinite allergique d’enregistrer leurs symptômes de somnolence, d’étourdissements, de nervosité, de nausée et de maux de tête. Des 29 sujets traités avec la chlorphéniramine (4 mg quatre fois par jour) 86 % ont indiqué la somnolence, comparativement à 61 % des 33 sujets dans le groupe placebo. Les étourdissements ont été indiqués chez 38 % du groupe chlorphéniramine, comparativement à 15 % du groupe placebo. La nervosité a été indiquée chez 45 % du groupe chlorphéniramine et chez 24 % du groupe placebo. Il n’y avait aucun changement dans la fréquence de la nausée et des maux de tête au cours du traitement, en comparaison avec la fréquence de ces mêmes effets indésirables pendant une période de rodage. Deux sujets dans le groupe chlorphéniramine ont indiqué une altération de la perception gustative et il n’y en avait aucun dans le groupe placebo.
Dix-sept des 42 sujets (40 %) souffrant de la rhinite allergique saisonnière ont indiqué la somnolence pendant 2 semaines de traitement avec 4 mg de chlorphéniramine trois à quatre fois par jour dans une étude randomisée. La somnolence était notamment moins fréquente chez les patients traités avec la cétirizine (12 %) ou la terfénadine (7 %). D’autres effets indésirables rapportés fréquemment dans les trois groupes étaient les maux de tête, l’asthénie, et la sécheresse buccale.
Les études sur l’effet sédatif de chlorphéniramine chez les sujets en santé sont résumées dans la section Traitement du surdosage, Exemples de surdosage de chlorphéniramine.
Les antihistaminiques causent souvent les effets secondaires liés au tractus digestif, y compris la perte d’appétit, la nausée, les vomissements, l’épigastralgie, et la constipation ou la diarrhée. On peut réduire l’incidence les effets secondaires gastro-intestinaux en prenant le médicament avec les repas.
La chlorphéniramine peut produire des effets anticholinergiques y compris la sécheresse buccale et des voies respiratoires, la rétention ou la fréquence urinaire, et la dysurie.
Dans trois essais croisés, les sujets souffrant d’asthme ont toléré la chlorphéniramine sans réaction clinique indésirable par rapport à la fonction pulmonaire. Les évaluations incluaient un essai à dose unique chez 10 sujets non-dépendants aux stéroïdes qui souffraient d’asthme léger et de rhinites allergiques et deux études (un chez 18 sujets souffrant d’asthme léger, non dépendant aux stéroïdes et l’autre chez 10 sujets souffrant d’asthme dépendant aux stéroïdes) dans lesquelles on a administré la chlorphéniramine deux fois par jour pour une semaine.
8.5 Effets indésirables observées après la mise en marché
Données d’innocuité sur la pseudoéphédrine à partir des rapports de cas
Hyperthermie
Un homme de 21 ans qui prenait de la pseudoéphédrine dans le but de perdre du poids est mort subitement après avoir reçu un vaccin inactivé par la chaleur et le phénol contre la fièvre typhoïde et un vaccin contre l’encéphalite japonaise. Soixante-quinze minutes après l’inoculation, il s’est effondré en complétant une course de 4 km et a été découvert sans pouls et apnéique. Il était en état d’asystolie, avec une température rectale de 42,2 ºC. Tous les efforts de réanimation et de refroidissement se sont avérés infructueux. Il n’y avait aucune évidence d’urticaire, d’angioedème, d’insuffisance cardiaque, de thrombose, d’œdème cérébral ou d’hémorragie pétéchiale. Les effets sympathomimétiques de la pseudoéphédrine pourraient avoir diminué la capacité de refroidissement de son organisme et avoir accru sa sensibilité aux effets négatifs liés à la chaleur. Les effets pyrogéniques combinés des vaccins, de l’exercice, d’une légère obésité et d’un système thermorégulatoire affaibli pourraient avoir contribué à la mort du patient.
Effets cardiovasculaires indésirables
L’hypertension et la perte de conscience ont été signalées chez un homme de 17 ans, 30 minutes après l’ingestion d’un comprimé de pseudoéphédrine de 60 mg. Lors de son admission, le patient présentait une tension artérielle de 170/110 mm Hg, son pouls battait à 124 battements à la minute et il ne montrait aucune réponse aux stimuli douloureux. Environ 1 heure après l’ingestion de la pseudoéphédrine, le patient s’est réveillé spontanément. Sa tension artérielle était revenue à 124/80 mm Hg; son pouls battait à 96 battements à la minute. La pseudoéphédrine aurait pu induire un état d’ischémie cérébrale relative causée par la vasoconstriction carotidienne.
L’hypotension posturale a été signalée chez un pilote d’avion de 28 ans après l’administration de 60 mg de pseudoéphédrine trois fois par jour pendant 2 jours. Un examen physique a révélé une tension artérielle de 115/74 mm Hg en supination, qui est passée à 96/60 lors du relèvement; elle était associée à des vertiges d’une durée de 10 à 15 secondes. Les symptômes ont disparu après l’interruption de la prise de pseudoéphédrine et sont réapparus après une reprise du médicament.
Il a été signalé que la pseudoéphédrine avait causé un spasme de l’artère coronaire et un infarcissement myocardique chez un homme de 28 ans. Le patient souffrant d’une rhinite a pris 30 mg de pseudoéphédrine et a éprouvé une pression thoracique. Le lendemain soir, il a pris une autre dose de 60 mg du médicament et a éprouvé une pression thoracique écrasante. Un électrocardiogramme a démontré une élévation du segment ST conforme à l’infarcissement myocardique, de plus, létaux d’enzymes cardiaques était surélevé. La douleur et les changements électrocardiographiques ont disparu après administration de nitroglycérine par voie sublinguale.
Effets dermatologiques indésirables
Brownstein a signalé deux cas d’éruptions cutanées de type fixe après usage d’ActifedMD, une combinaison de pseudoéphédrine et de l’antihistaminique, triprolidine. L’éruption a subsisté quelques jours après l’interruption du médicament, mais elle est réapparue après la reprise de l’Actifed. L’un des deux patients a tenté trois fois de prendre de la pseudoéphédrine à des doses de 50 mg. Chaque fois, l’éruption cutanée est réapparue aux mêmes endroits. Une éruption causée par un médicament déterminé a été décrite chez une femme de 48 ans en deux occasions après administration de pseudoéphédrine. Des plaques érythémateuses indurées sont apparues sur la paupière supérieure droite, les coudes, la région cubitale antérieure, les aisselles et la partie inférieure des jambes. Les lésions étaient légèrement pruritiques. L’interruption de l’administration de pseudoéphédrine et un traitement avec un corticostéroïde ont éliminé l’éruption en ces deux occasions. Deux cas similaires d’éruptions causées par un médicament déterminé à base de pseudoéphédrine ont également été signalés.
Dans de multiples épisodes séparés au cours d’une période de 19 ans, un homme a développé un prurit intense des doigts environ 12 heures après avoir ingéré un produit à base de pseudoéphédrine. Ce prurit a été suivi de rougeurs intenses, d’enflure, de sensation de chaleur et de papules blanches sur les doigts. L’enflure a subsisté après 7 jours et a été suivie d’une desquamation qui a duré environ 2 semaines.
Après avoir ingéré un médicament contenant de la triprolidine plus 60 mg de pseudoéphédrine, un garçon de 10 ans a développé une plaque œdémateuse érythémateuse. La lésion a disparu en 2 semaines et est réapparue au même endroit après la reprise de 30 mg de pseudoéphédrine.
La pseudoéphédrine a été associée à la pseudo-scarlatine chez une femme de 32 ans. La réaction est réapparue lors d’une reprise de pseudoéphédrine.
Autres types d’effets indésirables
Une agitation grave, des cris et de la confusion se sont manifestés chez un bébé de 10 mois souffrant de phénylcétonurie après l’administration de 15 mg de pseudoéphédrine toutes les 6 heures pour le traitement d’une otite aiguë. Les symptômes ont été notés une heure après la première dose et sont réapparus après chacune des deux doses subséquentes. Après l’interruption de l’administration de pseudoéphédrine, aucun autre épisode ne s’est produit. La concentration de phénylalanine dans le plasma du patient, qui variait auparavant de 2 à 7 mg/dL, est passée à 12 mg/dL durant la maladie.
Une femme de 18 ans a développé des symptômes du syndrome de choc toxique récurrent après avoir ingéré des préparations contre le rhume contenant de la pseudoéphédrine jusqu’à 60 mg de pseudoéphédrine en tout. Aucun symptôme n’est réapparu pendant 1 an, période durant laquelle elle a évité tout médicament contenant de la pseudoéphédrine. Lorsqu’elle a utilisé par inadvertance un sirop pour la toux contenant de la pseudoéphédrine, les symptômes de choc toxique sont réapparus.
Données d’innocuité sur la chlorphéniramine à partir des rapports de cas
Effets neurologiques indésirables à part de la sédation
Un homme de 36 ans a développé une léthargie extrême, un mal de tête lancinant, des contractions ventriculaires prématurées, et une perte du sens tactile après un traitement pour la sinusite avec de la chlorphéniramine (deux fois par jour pendant 10 jours), de la phényléphrine et de la tétracycline. Les symptômes ont disparu peu après la cessation de tous les médicaments.
Un homme de 57 ans avait développé une dyskinésie progressive du côté gauche du visage 8 ans auparavant. À l’époque, il avait pris des antihistaminiques chaque jour pour traiter une rhinite allergique pendant 20 ans. La dyskinésie avait commencé comme un blépharospasme facial du côté gauche et avait fini par affecter tout le côté gauche du visage et de la bouche; il n’y avait aucune réponse au traitement par la diphénylhydrantoïne, le phénobarbitol, ou la chlordiazépoxide. Le sujet a interrompu la prise du médicament antihistaminique et son état s’est radicalement amélioré au bout de six semaines.
Effets hématologiques indésirables
Les complications hématologiques y compris l’agranulocytose, la thrombocytopénie et l’anémie hémolytique après la prise de chlorphéniramine, sont très rares.
On a signalé deux cas d’agranulocytose pendant la prise de chlorphéniramine. Une femme de 76 ans a développé une agranulocytose suite à l’administration parentérale et orale de chlorphéniramine pour une piqure de guêpe. Lors de l’interruption de l’antihistaminique et après un traitement de soutien, le nombre de globules blancs chez la patiente est redevenu normal. Une femme de 48 ans avec des antécédents d’ictus, d’hypertension, de diabète et d’insuffisance rénale chronique est morte d’agranulocytose 1 semaine après la prise de médicaments en vente libre contre le rhume qui contenaient de la chlorphéniramine, de l’acétaminophène, de la pseudoéphédrine, de la dextrométhorphane, de la phénylpropanolamine et de l’acide acétylsalicylique. Le rôle de la chlorphéniramine dans cette étude de cas n’est pas clair puisque le sujet utilisait d’autres médicaments en vente libre.
On a indiqué deux cas de thrombocytopénie lors d’un traitement avec de la chlorphéniramine. Une femme de 32 ans a développé une thrombocytopénie et a été hospitalisée après avoir utilisé de la chlorphéniramine pendant un mois. À l’hôpital, elle a été traitée avec succès avec de la prednisone. Un an plus tard, elle a de nouveau développé une thrombocytopénie après l’ingestion de trois comprimés
de chlorphéniramine par jour pendant trois jours. Le nombre de plaquettes est repassé à la normale après la cessation du médicament. Un homme de 53 ans a développé une thrombocytopénie sévère après la prise d’une combinaison de chlorphéniramine, d’acide acétylsalicylique et de chlorhydrate de phényléphrine pendant 3 à 4 jours pour traiter une infection des voies respiratoires supérieures. Le nombre des plaquettes du sujet est repassé à la normale après un traitement avec de la prednisone.
Un homme de 51 ans a développé une anémie aplastique après utilisation prolongée de chlorphéniramine (6 mg par jour pour trois à quatre jours par semaine pour plusieurs mois) pour traiter une rhinite allergique. Le sujet s’est rétabli après un traitement avec des stéroïdes. On n’a pas pu établir un lien de cause à effet et, par la suite, le sujet n’a pas été exposé à la chlorphéniramine.
Une femme de 47 ans a développé une anémie hémolytique progressive et a été hospitalisée pour 3 semaines après avoir pris 4 mg de chlorphéniramine par jour pendant 3 jours. On a découvert des complexes immuns dans le sérum du sujet. On a réussi à traiter le sujet avec de la prednisone et une transfusion sanguine.
Hypersensibilité aux antihistaminiques
Les réactions d’hypersensibilité aux antihistaminiques H1 sont rares. Une femme de 57 ans a développé un urticaire généralisé 4 heures après avoir pris 4 mg de chlorphéniramine pour traiter des démangeaisons et des éruptions cutanées du cuir chevelu vraisemblablement causées par les teintures pour les cheveux. On a réussi à traiter l’urticaire avec de la méthylprednisolone. Dans deux différents épisodes, elle a développé des réactions cutanées à d’autres antihistaminiques (cétirizine, triprolidine, loratadine, fexofénadine et méquitazine).
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
Interactions médicamenteuses graves
- Avec l’acétaminophène, le risque d’effet indésirable rénal pourrait augmenter.
- Avec l’acide acétylsalicylique (AAS), d’autres AINS, y compris l’ibuprofène, pourraient entraîner de possibles effets secondaires supplémentaires (consultez 2 CONTRE-INDICATIONS).
- Avec les anticoagulants, un accroissement des risques d’effets indésirables pourrait se déclencher pour le tractus GI (par ex. ulcération et saignement).
- Avec les antihypertenseurs, les avantages et les risques doivent être évalués séparément.
- Avec les dépresseurs du SNC, l’effet dépresseur pourrait augmenter.
- Avec la digoxine, la concentration de digoxine dans le sérum pourrait accroître ainsi que le risque de toxicité associée à la digoxine.
- Avec les diurétiques, l’effet diurétique pourrait être réduit.
- L'utilisation d'inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) peut augmenter le risque d'effets indésirables gastro-intestinaux (par exemple, ulcérations et saignements).
La prise de glucocorticoïdes peut augmenter le risque d'effets indésirables gastro-intestinaux
(par ex. ulcérations et saignements).
- Avec les agents hypoglycémiques (insuline et agents oraux), le risque d’hypoglycémie pourrait augmenter.
- Avec le lithium, le taux de lithium dans le plasma pourrait augmenter, l’élimination de lithium par les reins pourrait être réduite et le risque de toxicité associée au lithium pourrait augmenter.
- Avec le méthotrexate, car le risque de toxicité du méthotrexate pourrait augmenter.
- Avec les inhibiteurs de monoamine - oxydase, une crise d’hypertension et d’autres effets indésirables graves pourraient se déclencher (consultez 2 CONTRE-INDICATIONS).
- Avec la phénytoïne, un délai dans le métabolisme de la phénytoïne pourrait être observé et le risque de la toxicité associée à la phénytoïne pourrait augmenter.
9.2 Aperçu des interactions médicamenteuses
Les caplets Rhume + Sinus Plus ne sont pas recommandés pour un usage concomitant avec d’autres AINS, y compris l’AAS et d’autres produits contenant de l’ibuprofène. Les interactions médicamenteuses documentées ou possibles avec Rhume + Sinus Plus comprennent l’acétaminophène, la digoxine, les anticoagulants, les agents antidiabétiques oraux et l’insuline, les antihypertenseurs, les diurétiques, le méthotrexate, le lithium, l’alcool et d’autres dépresseurs du SNC, la phénytoïne et d’autres médicaments protidiques.
9.3 Interactions médicament-comportement
Évitez de consommer de l’alcool pendant la prise de Rhume + Sinus, car l’alcool peut augmenter le risque de saignements gastriques prononcés et accroître les risques d’effet dépresseur sur le SNC. Évitez de fumer pendant la prise de Rhume + Sinus ou d’autres AINS.
9.4 Interactions médicament-médicament
La liste de médicaments dans cette section est basée soit sur des études et des rapports de cas, soit sur le potentiel d’une interaction prévue par rapport à sa magnitude et sa gravité (c.-à-d. pour les médicaments qui sont identifiés comme contre-indiqués).
Acétaminophène
Bien qu’aucune interaction n’ait été signalée, l’usage conjoint avec Rhume + Sinus Plus n’est pas recommandé : il pourrait accroître le risque d’effet rénal indésirable.
Acide acétylsalicylique (AAS) ou autres AINS
À cause de la possibilité d’effets secondaires supplémentaires, l’utilisation de Rhume + Sinus Plus en conjonction avec tout autre AINS, y compris l’AAS, n’est pas recommandée. Les études animales démontrent que l’acide acétylsalicylique administré en combinaison avec les AINS, incluant l’ibuprofène, entraîne une diminution marquée de l’activité anti-inflammatoire avec un niveau sanguin abaissé par rapport au médicament qui ne contient pas d’acide acétylsalicylique. Des études de biodisponibilité de dose simple sur des volontaires normaux n’ont démontré aucun effet de l’acide acétylsalicylique combiné à l’ibuprofène sur le niveau sanguin. Aucune étude clinique corrélative n’a été menée (consultez 2 CONTRE-INDICATIONS).
Aucune perte cliniquement significative de cardioprotection n’a été observée lorsque des patients sous ASA à faible dose (81 mg) ont reçu 400 mg d’ibuprofène trois fois par jour, en prenant en compte le fait que la thérapie combinée par AINS provoque des effets indésirables supplémentaires.
Acide acétylsalicylique (AAS) à faible dose
L’ibuprofène peut perturber l’effet anti-plaquettaire de l’AAS à faible dose (81 à 325 mg par jour). L’utilisation quotidienne à long terme d’ibuprofène peut rendre l’AAS moins efficace lorsqu’il est utilisé pour la cardioprotection et la prévention des accidents vasculaires cardiaques. Pour minimiser cette interaction, les patients prenant régulièrement de l’ibuprofène et de l’AAS à libération immédiate à faible dose doivent prendre l’ibuprofène au moins 1 heure après ou 11 heures avant l’AAS à faible dose quotidienne. L’utilisation d’ASA à libération retardée (par ex., à enrobage entérosoluble) n’est pas recommandée lors de l’utilisation régulière d’ibuprofène. Les professionnels de la santé doivent conseiller les consommateurs et les patients concernant l’utilisation concomitante appropriée d’ibuprofène et d’AAS.
Aminosides
Réduction de la fonction rénale chez les individus prédisposés, diminution de l’élimination des aminosides et concentrations plasmatiques élevées.
Antiacides
Une étude de biodisponibilité a démontré qu’il n’y avait aucune interférence avec l’absorption d’ibuprofène lorsqu’il est administré en conjonction avec un antiacide contenant de l’hydroxyde d’aluminium et de l’hydroxyde de magnésium.
Anticoagulants
De nombreuses études ont démontré que l’usage concomitant d’AINS et d’anticoagulants augmente le risque d’effets indésirables pour le tractus GI, par exemple ulcération et saignement. Comme les prostaglandines jouent un rôle important dans l’hémostase, et les AINS affectent la fonction plaquettaire, une thérapie conjointe d’ibuprofène avec de la warfarine demande une surveillance étroite afin de s’assurer qu’aucune modification du dosage d’anticoagulant n’est nécessaire. De nombreuses études contrôlées à court terme ne sont pas arrivées à démontrer que l’ibuprofène ait affecté de façon importante le temps de prothrombine ou une série d’autres facteurs de coagulation lorsqu’il est administré à des individus prenant des anticoagulants de type coumarine. Néanmoins, le médecin doit être vigilant lors de l’administration de Rhume + Sinus Plus à des patients prenant des anticoagulants.
Antihypertenseurs
Les associations d’inhibiteurs de l’ECA, d’antagonistes des récepteurs de l’angiotensine II ou de diurétiques avec des AINS peuvent accroître le risque accru d’insuffisance rénale aiguë et d’hyperkaliémie. Dans cette situation, la tension artérielle et la fonction rénale (y compris les électrolytes) doivent être surveillées de près, car une augmentation substantielle de la pression artérielle peut survenir occasionnellement.
Les prostaglandines représentent un facteur important de l’homéostasie cardiovasculaire et l’inhibition de leur synthèse par les AINS pourrait avoir un effet sur le contrôle circulatoire. Les AINS peuvent élever la tension artérielle chez les patients recevant un médicament antihypertenseur. Deux méta-analyses ont observé cette relation avec les AINS en tant que classe et avec certains AINS en particulier, mais l’ibuprofène n’a pas affecté de façon significative la tension artérielle dans l’une ou l’autre des méta-analyses. Conforme à cette absence d’effet, une étude effectuée par Davies et al. a démontré que l’administration de 1600 mg/jour d’ibuprofène pendant 14 jours n’avait pas atténué l’effet antihypertenseur de deux bloquants β-adrénergiques. L’étude de Houston et al. n’a démontré aucun effet suite à un traitement de trois semaines à l’ibuprofène sur l’efficacité antihypertensive du vérapamil, mais on ne sait pas si cette absence d’interaction s’étend aux autres classes d’inhibiteurs calciques.
Lorsque la pression de perfusion rénale est réduite, les prostaglandines et les angiotensines II sont toutes les deux d’importants médiateurs de l’autorégulation rénale. En tant que classe, la combinaison des AINS et des inhibiteurs des enzymes convertissant de l’angiotensine pourrait en théorie présenter le risque de diminuer la fonction rénale. Une étude a découvert une diminution cliniquement significative de la fonction rénale chez 4 sur 17 patients traités à l’hydrochlorothioazide et au fosinopril et ayant reçu 2400 mg/jour d’ibuprofène pendant un mois. Par contre, l’étude de Minuz n’a découvert aucune influence sur l’effet antihypertenseur de l’énalapril ou sur la rénine dans le plasma et l’aldostérone après deux jours de traitement à 1200 mg/jour d’ibuprofène.
Il est clair que le rapport entre l’ibuprofène et les antihypertenseurs n’est pas très bien défini. Les avantages de la médication concomitante devraient être analysés et comparés aux risques potentiels avant qu’elle ne soit prescrite. Si l’ibuprofène est recommandé pour un usage à long terme, alors un contrôle périodique de la tension artérielle pourrait être utile. Le contrôle de la tension artérielle n’est pas nécessaire si l’ibuprofène est recommandé comme analgésique à court terme.
Médicaments contre la toux et le rhume/les allergies
L’usage d’autres décongestionnants, de médicaments contre la toux et le rhume, de médicaments contre les allergies ou de médicaments contenant de la pseudoéphédrine ou de l’ibuprofène devrait être évité, car il peut accroître le risque d’effets secondaires graves et de surdosage.
Cyclosporine
Il y a un risque accru d’effet néphrotoxique.
Inhibiteurs du CYP2C9
L’administration concomitante d’ibuprofène et d’inhibiteurs du CYP2C9 peut augmenter l’exposition à l’ibuprofène (substrat du CYP2C9). Dans une étude avec du voriconazole et du fluconazole (inhibiteurs du CYP2C9), on a montré un accroissement d’environ 80 à 100 % du niveau total d’exposition (ASC) au S(+)-ibuprofène. Une réduction de la dose d’ibuprofène devrait être considérée en cas d’administration concomitante d’inhibiteurs forts du CYP2C9, en particulier lorsque l’ibuprofène est administré avec le voriconazole ou le fluconazole.
Digoxine
On a démontré que l’ibuprofène augmente la concentration de digoxine dans le sérum. Un contrôle accru et des ajustements de dosage de digitaliques pourraient être nécessaires durant et après un traitement à l’ibuprofène administré conjointement.
Diurétiques
Des études cliniques, de même que des observations aléatoires, ont démontré que l’ibuprofène peut réduire le facteur natriurétique du furosémide et des thiazides chez certains patients. Cette réponse a été attribuée à l’inhibition de la synthèse rénale de la prostaglandine. Durant une thérapie concomitante à l’ibuprofène, le patient doit être surveillé de près pour déceler tout signe d’insuffisance rénale aussi bien que pour s’assurer de l’efficacité diurétique.
Glucocorticoïdes
Certaines études ont montré que l'utilisation concomitante d'AINS et de glucocorticoïdes oraux augmente le risque d'événements indésirables gastro-intestinaux tels que des ulcérations et des saignements. C'est particulièrement le cas chez les personnes plus âgées (> 65 ans).
Antagonistes H2
Lors d’études sur des sujets humains, la prise concomitante de cimétidine ou de ranitidine avec de l’ibuprofène n’a présenté aucun effet substantif sur les concentrations de sérum d’ibuprofène. Il n’y a aucune réaction connue quand on utilise le maléate de chlorphéniramine en conjonction avec les antagonistes H2.
Agents hypoglycémiques
L’ibuprofène pourrait augmenter les effets hypoglycémiques des agents antidiabétiques oraux et de l’insuline.
Lithium
L’ibuprofène a produit une augmentation du taux de lithium dans le plasma et une réduction de la libération rénale de lithium dans une étude sur onze volontaires en santé. La moyenne de la concentration minimum de lithium a augmenté de 15 % et la libération rénale de lithium a diminué de 19 % durant cette période d’administration concomitante de médicaments. Cette réponse a été attribuée à l’inhibition de la synthèse rénale de la prostaglandine par l’ibuprofène. Par conséquent, lorsque l’ibuprofène et le lithium sont administrés conjointement, les sujets doivent être observés avec soin pour déceler tout signe de toxicité du lithium.
Méthotrexate
On a signalé que l’ibuprofène, tout aussi bien que d’autres AINS, inhibe concurrentiellement l’accumulation de méthotrexate dans les tranches de reins de lapins. C’est une indication possible que l’ibuprofène pourrait augmenter la toxicité du méthotrexate. Il faut être vigilant lorsque l’ibuprofène est administré conjointement avec le méthotrexate.
Inhibiteurs de monoamine oxydase
Rhume + Sinus Plus ne devrait pas être pris en même temps que des IMAO ni dans les 14 jours suivant l’arrêt d’un IMAO. Les inhibiteurs de la monoamine oxydase sont prescrits dans le traitement de la dépression, des problèmes psychiatriques ou émotionnels ou de la maladie de Parkinson. La crise hypertensive et d’autres effets indésirables graves ont été signalés chez les patients prenant de la pseudoéphédrine et d’autres médicaments sympathomimétiques – tel que l’éphédrine – en combinaison avec un IMAO ou peu après l’interruption de ce médicament (consultez 2 CONTRE-INDICATIONS).
Inhibiteurs sélectifs du recaptage de la sérotonine (ISRS)
Des études rapportent un risque plus élevé d’ulcération gastro-intestinale (GI) et d’hémorragie quand de l’ibuprofène et d’autres AINS sont pris en même temps que des inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) que lorsque l’une de ces classes de médicaments est prise seule (voir Gastro-intestinal).
Phénytoïne
L’emploi concomitant de chlorphéniramine peut retarder le métabolisme hépatique de la phénytoïne, avec un risque de toxicité liée à la phénytoïne. On a signalé deux cas de toxicité liée à la phénytoïne chez les patients qui ont pris de la chlorphéniramine en conjonction.
Une femme de 28 ans qui prenait 250 mg de phénytoïne par jour pour traiter l’épilepsie a commencé un traitement à la chlorphéniramine (12 à 16 mg par jour) pour un rhume des foins. Après deux jours, elle a développé des mouvements involontaires de la mâchoire inférieure et du visage. Elle n’avait pas d’ataxie ou de nystagmus. Après deux semaines de traitement concomitant avec la chlorphéniramine, la concentration sérique de phénytoïne était 30 mg /mL, un taux qui est au-dessus de la plus haute limite de la zone thérapeutique (25 microgrammes/mL). Un mois après l’interruption de chlorphéniramine, ses mouvements anormaux se sont arrêtés et la concentration sérique de phénytoïne était de 16 microgrammes/mL.
Une jeune femme avec des antécédents d’épilepsie et un traitement antérieur à la phénytoïne a commencé une thérapie de 4 mg de chlorphéniramine par jour pour traiter une éruption cutanée. Une semaine après le début du traitement avec la chlorphéniramine, elle a recommencé sa thérapie avec la phénytoïne (100 mg trois fois par jour). Au cours de la semaine suivante, elle a rapidement développé de la somnolence, de l’ataxie, de la diplopie, des acouphènes et des épisodes de maux de tête occipitaux accompagnés de vomissements. Au moment de son entrée à l’hôpital, elle était somnolente et ne pouvait pas se tenir debout comme elle souffrait de nystagmus horizontal bilatéral et de l’ataxie cérébelleuse. Au début le taux de concentration plasmatique de phénytoïne était dans la zone toxique mais il est repassé dans la zone thérapeutique après l’interruption de chlorphéniramine. Au même moment, ses signes et ses symptômes neurologiques se sont résolus.
Autres médicaments dépresseurs du SNC
Il faudra faire preuve de prudence lorsque ces produits sont utilisés chez des patients qui prennent des sédatifs ou des tranquillisants.
Autres médicaments
Faites preuve de prudence lorsque Rhume + Sinus Plus est utilisé en même temps que d’autres médicaments qui ont aussi une affinité pour les sites de fixation de protéines. Bien que l’ibuprofène se fixe pleinement aux protéines plasmatiques, les interactions avec d’autres médicaments qui se fixent aux protéines sont possibles dans de rares cas. Faites preuve de prudence lorsque Rhume + Sinus Plus est pris en même temps que la probénécide, la thyroxine, la cyclosporine, des antibiotiques (p. ex., la lévofloxacine), la phénytoïne, des corticostéroïdes ou des benzodiazépines.
Quinolones
Les AINS peuvent accroître le risque de convulsion lié aux antibiotiques de la famille des quinolones.
Zidovudine
Il y a un risque accru d’hémarthrose et d’hématome chez les hémophiles ayant contracté le VIH.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Ces produits contiennent de la chlorphéniramine, un antihistaminique qui interfère avec les tests allergiques cutanés. Les antihistaminiques peuvent inhiber la réponse histaminique cutanée, produisant ainsi de faux résultats négatifs. On doit cesser l’administration des médicaments contenant des antihistaminiques au moins 72 heures avant le début des tests cutanés.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Ibuprofène
Tout comme les autres médicaments anti-inflammatoires (AINS), l’ibuprofène est un médicament analgésique, antipyrétique et anti-inflammatoire. Le principal mécanisme d’action de l’ibuprofène et des autres AINS est l’inhibition de la biosynthèse des prostaglandines. Les prostaglandines contribuent à la fièvre, aux douleurs et à l’inflammation en sensibilisant les tissus aux médiateurs produisant la douleur et l’inflammation comme l’histamine, la sérotonine et les kinines. L’étape réalisée dans la biosynthèse des prostaglandines est catalysée par la synthase de l’endoperoxyde, également connue sous le nom de cyclo-oxygénase. Les AINS diminuent la biosynthèse des prostaglandines en inhibant la cyclo-oxygénase.
Une étude récente a confirmé que 400 mg d’ibuprofène offraient un soulagement beaucoup plus rapide tel que mesuré par le premier soulagement perceptible, le soulagement perceptible et le soulagement complet, et une efficacité analgésique globale supérieure comparée à 1000 mg d’acétaminophène pour le soulagement d’un mal de tête épisodique de type céphalée de tension.
Chlorhydrate de pseudoéphédrine
La pseudoéphédrine agit directement sur les récepteurs alpha– et à un moindre degré sur les récepteurs béta-adrénergiques. On croit que les effets alpha-adrénergiques résultent de l’inhibition de la production d’adénosine-3 ,5-monophosphate (AMP) par l’inhibition de l’enzyme adénylcyclase, tandis que les effets béta-adrénergiques résultent de la stimulation de l’activité adénylcyclase. Tout comme l’éphédrine, la pseudoéphédrine agit aussi indirectement en libérant la norépinéphrine de ses sites de stockage.
La pseudoéphédrine agit directement sur les récepteurs alpha-adrénergiques de la muqueuse des voies respiratoires, produisant une vasoconstriction qui résulte en une rétraction des membranes muqueuses nasales enflées, une réduction de l’hyperémie des tissus, de l’œdème et de la congestion nasale et, en conséquence, en une augmentation de l’ouverture des voies inhalatoires. Le drainage des sécrétions des sinus augmente et l’ouverture des osties d’Eustache obstruées peut se produire.
Le maléate de chlorphéniramine
La chlorphéniramine fait partie de la classe alkylamine des antihistaminiques et représente un inhibiteur réversible et compétitif de l’interaction de l’histamine avec les récepteurs H1. Les antagonistes des récepteurs H1 bloquent efficacement les actions de l’histamine, qui incluent la perméabilité capillaire augmentée, l’œdème, et la papule. L’érythème et les démangeaisons, manifestations de l’action de l’histamine sur les terminaisons nerveuses, sont supprimés par les antagonistes des récepteurs H1. De plus, Les antagonistes H1 empêchent les effets vasoconstricteurs de l’histamine. Les antagonistes H1 empêchent la plupart des réponses des muscles lisses à l’histamine mais elles n’ont presque pas d’effet sur la bronchoconstriction allergique chez les humains, qui résulte surtout de l’action de médiateurs autres que l’histamine, comme les leucotriènes et le facteur d’activation des plaquettes. La chlorphéniramine est un antihistaminique de première génération et comme tel, a des effets sur le système nerveux central (SNC), y compris la vigilance diminuée, le temps de réaction ralenti, et la somnolence. Il y a une rangée de susceptibilité à ces effets chez les patients, et certains d’entre eux peuvent ressentir une stimulation plutôt qu’une sédation. Les antihistaminiques alkylamines sont moins susceptibles de causer une dépression du SNC et une sédation qu’une autre classe d’antihistaminiques, les éthanolamines, y compris la diphénhydramine.
En plus des récepteurs H1, la chlorphéniramine a de l’affinité pour les sous-types m1-m5 des récepteurs muscariniques-cholinergiques. L’activité anti-cholinergique du médicament peut être liée à sa capacité à réduire les sécrétions nasales.
10.2 Pharmacodynamie
Ibuprofène
Pharmacologie animale
Les inhibiteurs de la cyclo-oxygénase comme l’ibuprofène et d’autres AINS réduisent la production et la libération de thromboxane A2, diminuant ainsi l’agrégation plaquettaire. Comme de nombreux autres AINS, l’ibuprofène inhibe l’agrégation plaquettaire, tel que démontré in vivo par la prévention de la disposition plaquettaire lors de greffes de pontage artériel aortopulmonaire chez les chiens. L’action protectrice contre l’embolie pulmonaire chez les lapins auxquels de l’acide arachidonique a été injecté par voie intraveineuse pourrait aussi être apparentée à l’inhibition de l’agrégation plaquettaire. La diminution de l’agrégation plaquettaire pourrait être due en partie à une réduction de la fluidité de la
membrane.
La pénétration de l’ibuprofène chez les fœtus de rats et de lapins a aussi été examinée. Les lapins et les rats dont la gestation était avancée ont reçu des doses simples de 60 et de 20 mg/kg respectivement d’ibuprofène marqué C14. Les lapins ont été tués 3 heures après l’administration et les rats 1,5 heure après l’administration. Des échantillons sanguins ont été recueillis des mères et des fœtus. Les concentrations de matière radioactivement marquée étaient similaires dans le sang maternel et dans le sang des fœtus, indiquant que l’ibuprofène et ses métabolites avaient rapidement traversé le placenta et pénétré dans la circulation fœtale.
Pharmacologie humaine
Chez des volontaires sains, l’agrégation plaquettaire a diminué de façon importante pour une posologie de 1800 mg d’ibuprofène par jour administré sur une période de 28 jours. L’ibuprofène a influencé l’agrégation induite par l’ADP à un moindre niveau que l’agrégation induite par le collagène. L’agrégation plaquettaire induite par la recalcification du plasma citré riche en plaquettes (une réaction induite par la thrombine) n’était pas influencée par le traitement à l’ibuprofène. De la même façon, l’ibuprofène n’a affecté ni le temps de coagulation sanguine sur recalcification ni le temps de prothrombine. Le temps de saignement mesuré 2 heures après l’administration de l’ibuprofène a démontré une augmentation significative liée à la dose.
Chlorhydrate de pseudoéphédrine
Pharmacologie animale
Chez les chiens, la pseudoéphédrine agit comme vasopresseur et vasoconstricteur avec des effets inotropiques et chronotropiques positifs. Dans tous ces effets, la pseudoéphédrine est moins puissante que l’éphédrine. Les pouvoirs bronchodilatatoires de la pseudoéphédrine et de l’éphédrine chez des chiens anesthésiés sont à peu près égaux, mais la pseudoéphédrine produit un degré de décongestion nasale supérieur avec une implication cardiovasculaire inférieure à l’éphédrine. La pseudoéphédrine augmente les niveaux de corticostérone dans le plasma et entraîne de l’hyperglycémie chez les souris.
Pharmacologie humaine
La capacité de la pseudoéphédrine à produire une tachycardie et une tension artérielle systolique accrue à des doses allant jusqu’à 180 mg est d’environ le quart de celle de l’éphédrine ; la tension artérielle diastolique demeurant inchangée. Après une dose simple de 180 mg de pseudoéphédrine à libération immédiate, de trois doses divisées de 60 mg ou d’une dose de 180 mg à libération soutenue, des augmentations du rythme cardiaque et de la tension artérielle diastolique ont été notées. À des doses variant de 60 mg à 240 mg, on a noté peu de changements dans le rythme du pouls et aucune anomalie ou extrasystole n’a été notée sur un électrocardiogramme; à des doses de 210 mg, des changements dans la tension artérielle diastolique ont été notés.
Des doses simples de 180 mg de pseudoéphédrine ont produit une augmentation mineure de la tension artérielle systolique (environ 7 mm Hg), une augmentation mineure du rythme cardiaque (environ 9 battements à la minute) et aucun changement de la tension artérielle diastolique chez des sujets sains. Des doses simples de 60 mg n’ont eu que des effets minimes.
Les études cliniques sur les effets cardiovasculaires de la pseudoéphédrine chez les patients atteints d’hypertension contrôlée ont donné des résultats différents. Une dose simple de 60 mg de pseudoéphédrine comparée au placebo a entraîné une augmentation importante de la tension artérielle systolique moyenne et du rythme cardiaque chez 20 sujets hypertendus. La tension artérielle diastolique moyenne et la tension artérielle moyenne ont également augmenté, mais pas de façon significative. Beck et al. ont observé des augmentations minimes de la tension artérielle et du rythme cardiaque chez les patients souffrant d’hypertension contrôlée médicalement et traités deux fois par jour avec 120 mg de pseudoéphédrine à libération soutenue. Dans d’autres études, la pseudoéphédrine à dose standard n’a eu aucun effet important sur la tension artérielle diastolique ou systolique. Chez les patients atteints de phéochromocytome, la pseudoéphédrine a augmenté la tension artérielle et la concentration de noradrénaline dans le plasma.
Chez des enfants de 6 à 12 ans, à des doses de 30 mg et 60 mg de pseudoéphédrine administrées lors d’une étude pharmacocinétique, la fréquence du pouls a augmenté considérablement 4 heures après administration, particulièrement après la dose de 60 mg. Aucun effet secondaire cliniquement important sur la pression artérielle ou sur le système nerveux central n’a été signalé.
Une augmentation de la fréquence des arythmies sinusales liée à la dose a été observée après exercice sur tapis roulant chez des sujets sains qui prenaient de la pseudoéphédrine. Le nombre moyen d’épisodes d’arythmie durant la récupération suite à l’exercice était de 0,17, 2,17 et 4,33 chez les sujets préalablement traités respectivement avec un placebo, 60 mg de pseudoéphédrine et 120 mg de pseudoéphédrine. Deux des patients ont éprouvé des contractions ventriculaires unifocales prématurées de courte durée.
Lors d’une investigation sur les effets de la pseudoéphédrine sur le débit sanguin utérin et fœtal, 12 femmes enceintes en bonne santé à 26 à 40 semaines de gestation ont ingéré une dose de 60 mg de pseudoéphédrine. Des mesures au Doppler du débit sanguin prises durant les 3 premières heures suivant l’ingestion du médicament n’ont démontré aucune modification importante de la circulation maternelle ou fœtale.
La pseudoéphédrine à une dose de 180 mg n’a démontré aucune altération d’humeur ni aucun changement de l’évaluation subjective de l’état mental. Dans une étude sur les effets de la pseudoéphédrine sur l’activité – diurne et nocturne – du SNC, aucune évidence de détérioration de l’activité diurne telle que mesurée par des tests objectifs (fréquence critique de fusion, temps de réaction de choix, test d’identification des wagons simulés et test de balayage de mémoire de Sternberg) ou par des tests subjectifs (échelles d’évaluation analogiques) n’a été démontrée. Des améliorations ont été constatées dans la fonction psychomotrice (temps de réaction de choix) et le traitement de l’information (fréquence critique de fusion). Lors de l’administration de doses de 60 mg et de 120 mg de pseudoéphédrine, des effets négatifs sur l’activité nocturne du SNC indiquant des dérangements du sommeil (électroencéphalogramme, questionnaire d’évaluation du sommeil Leeds) ont été notés. Consultez 7 MISES EN GARDE ET PRÉCAUTIONS et Neurologique pour plus de renseignements au sujet des effets SNC de la pseudoéphédrine.
La pseudoéphédrine administrée aux doses simples de 60 mg ou de 120 mg, ou même administrée à 1-2 mg/kg n’avait aucun effet significatif sur la performance de l’exercice. Les doses de 60 mg et 120 mg de pseudoéphédrine n’avaient aucun effet sur le temps nécessaire pour atteindre 85 % de la fréquence cardiaque maximale prévue sur tapis roulant ni pour repasser à la fréquence cardiaque de base ; ni sur la pression artérielle pendant le repos, la période d’exercice ou la période de récupération ; ni sur les niveaux de glucose sanguin et d’insuline mesurés après l’exercice.
L’effet de la pseudoéphédrine comme bronchodilatateur est faible à dose de 210 mg et représente environ la moitié de celui de l’éphédrine. Dans une étude sur des sujets atteints d’obstruction réversible des voies respiratoires, la pseudoéphédrine à des doses de 60 mg et de 180 mg n’a eu aucun effet important sur la bronchodilatation.
Le maléate de chlorphéniramine
Pharmacologie animale
Les antagonistes des récepteurs H1 tels que la chlorphéniramine protègent les cobayes de la mort par asphyxie et aussi du bronchospasme anaphylactique, après administration de faibles doses d’histamine.
Pharmacologie humaine
Dans une étude contrôlée par placebo chez des sujets sains, une dose simple de 4 mg de chlorphéniramine n’a pas altéré la résistance périphérale totale ou la consommation d’oxygène durant l’exercice sous-maximal. Plusieurs études ont étudié les effets de la chlorphéniramine sur le SNC.
À doses de 2 à 4 mg, la chlorphéniramine peut altérer l’EEG, comme démontré par l’augmentation dans la moyenne du contenu de l’énergie électrique. Dans un essai croisé contrôlé par placebo chez 164 sujets sains adultes, une posologie de 8 mg de chlorphéniramine a ralenti le traitement cognitif, évalué par l’enregistrement de potentiels évoqués, et a augmenté l’incidence de somnolence, mesurée par les sujets eux-mêmes.
Dans un essai croisé contrôlé par placebo chez des sujets âgés, une posologie de 8 mg de chlorphéniramine a ralenti le traitement cognitif et a causé de la somnolence, qui a été mesurée par une échelle visuelle analogue. Une réduction de performance et une augmentation de la somnolence sont causées par la chlorphéniramine S-(+) (également connue comme chlorphéniramine-d ou dexchlor-phéniramine), qui a une forte affinité pour le récepteur H1, mais non pas par son isomère optique, la chlorphéniramine R-(-). La performance cognitive dans une activité qui demandait de la concentration a été réduite de façon significative après une posologie intraveineuse de 2 mg de d-chlorphéniramine (équivalente à une posologie de 4 mg de conglomérat racémique) ; la réduction de performance était associée aux changements dans la neuro-imagerie fonctionnelle.
Dans une étude croisée à double insu, la performance de conduite a été évaluée après un traitement chez les sujets ayant reçu de la d-chlorphéniramine (6 mg bid), de la terfénadine (60 mg bid), ou un placebo. Six des 10 sujets n’ont pas pu compléter l’examen de conduite de 150 minutes à cause de facultés affaiblies après la prise de d-chlorphéniramine, tandis que tous les sujets ayant pris la terfénadine ou le placebo ont complété l’examen de conduite. Le pourcentage de l’onde alpha dans l’EEG pendant la conduite était plus élevé avec la d-chlorphéniramine qu’avec la terfénadine ou le placebo, ce qui indique un risque de somnolence pendant la conduite après un traitement à la d-chlorphéniramine.
Parmi 2172 échantillons de sang d’autopsie provenant des pilotes qui sont morts dans les accidents d’aviation aux États-Unis de 1991 à 1996, 2 % contenaient de la chlorphéniramine. La concentration moyenne de chlorphéniramine dans le sang était environ dix fois plus que la concentration thérapeutique.
La co-administration de ranitidine, un antagoniste du récepteur H2, a réduit quelques-uns des effets secondaires de la chlorphéniramine, y compris la somnolence et, à un moindre degré, la fatigue, l’incapacité à se concentrer et la sécheresse buccale.
10.3 Pharmacocinétique
Absorption
Ibuprofène
L’ibuprofène est un mélange racémique d’ibuprofène R-(-) et d’ibuprofène S-(+). L’ibuprofène R-(-) subit une conversion énantiomérique extensive (53 % à 65 %) vers l’ibuprofène S-(+) chez l’humain. L’ibuprofène S-(+) est l’énantiomère pharmacologiquement actif.
L’ibuprofène est rapidement absorbé suite à une administration par voie orale. Les concentrations de sérum atteignent leur intensité maximale dans 1 à 2 heures chez les adultes et chez les enfants. La nourriture diminue le taux, mais pas l’étendue de l’absorption d’ibuprofène.
Chlorhydrate de pseudoéphédrine
Après administration orale, la pseudoéphédrine est facilement et entièrement absorbée du tractus gastro-intestinal, sans évidence de métabolisme de premier passage. Le taux d’absorption de la pseudoéphédrine, tel que mesuré par son taux d’excrétion urinaire, est augmenté de façon significative par l’administration concomitante de gel d’hydroxyde d’aluminium, est diminué par le kaolin, et reste inaffecté par le bicarbonate de sodium. Après l’administration par voie orale de sirops contenant 60 mg ou 120 mg de pseudoéphédrine, des taux plasmatiques maximums de 180 ng/mL à 422 ng/mL, respectivement, ont été obtenus après 1 à 2 heures.
Le taux d’absorption de pseudoéphédrine, tel que mesuré selon son taux d’excrétion urinaire, est augmenté de manière importante lorsqu’il est combiné à l’administration de gel d’hydroxyde d’aluminium, est diminué par le kaolin et n’est pas affecté par le bicarbonate de sodium. Il semble que les aliments aient retardé l’absorption de la pseudoéphédrine des sirops et des capsules à libération contrôlée mais n’aient eu aucun effet sur l’absorption d’une suspension.
Le maléate de chlorphéniramine
On peut déceler la chlorphéniramine dans le plasma dans les 30 minutes après l’administration par voie orale. Les concentrations plasmatiques de chlorphéniramine sont au niveau le plus élevé environ 2 heures après l’administration et diminuent graduellement au cours des 46 heures suivantes. On a rapporté une biodisponibilité par voie orale de 25 à 50 %. La chlorphéniramine est un mélange racémique de chlorphéniramine R-(-) et de chlorphéniramine S-(+). À la suite d’une dose par voie orale, les concentrations dans le sérum de chlorphéniramine S-(+) sont approximativement deux fois celles de chlorphéniramine R-(-), à cause d’une clairance plus lente de chlorphéniramine S-(+).
Distribution :
Ibuprofène
Après administration orale, le volume de distribution de l’ibuprofène était de 0,1–0,2 L/kg chez les adultes. À des concentrations thérapeutiques, l’ibuprofène se lie de façon extensive au plasma humain complet et se lie principalement au site II de l’albumine purifiée.
Chlorhydrate de pseudoéphédrine
Le volume de distribution de la pseudoéphédrine a varié de 2,64 L/kg à 3,51 L/kg dans les études de dose simple et multiple. Les données de concentration-temps de la pseudoéphédrine après administration orale sont bien décrites à l’aide d’un modèle à un compartiment avec absorption et élimination de premier ordre. La clairance approximative de la pseudoéphédrine dans le plasma est de 0,44 L/h/kg.
Le maléate de chlorphéniramine
La chlorphéniramine est largement distribuée, avec des volumes signalés entre 2 et 8 L/kg. On a décelé de la chlorphéniramine chez un patient qui est mort d’un surdosage dans le cerveau, les poumons, les reins et le foie. La chlorphéniramine est liée par environ 70 % aux protéines plasmatiques.
Métabolisme :
Ibuprofène
La demi-vie (t½) de l’ibuprofène dans le plasma, autant chez les adultes que chez les enfants, est de 1,5 à 2,0 heures. Il n’y a pas d’accumulation importante d’ibuprofène dans le plasma ou ses métabolites suite à des doses répétées. Deux métabolites majeurs, l’acide propionique 2 [4 (2-carboxypropyl)phenyl] et l’acide propionique 2-[4-(2-hydroxy-2-methylpropyl], ont été identifiés dans le plasma et dans l’urine. Les médicaments et métabolites parents sont principalement excrétés dans l’urine. La bile et les fèces sont des voies d’élimination relativement mineures. Environ 80 % d’une dose d’ibuprofène se retrouve dans l’urine dans les 24 heures, principalement sous forme de carboxymétabolites et d’hydroxymétabolites, tous deux conjugués et non conjugués.
Le cytochrome P450 (CYP) 2C9 a été identifié comme l’enzyme le plus important dans le métabolisme oxydant de l’ibuprofène R-(-) et S-(+). L’ibuprofène ne semble pas induire la formation d’enzymes métabolisant le médicament chez les rats.
Il n’y a pas d’évidence de changements dans le métabolisme ou d’élimination de l’ibuprofène avec l’âge. Une évaluation pharmacocinétique d’ibuprofène chez des sujets de 65 à 78 ans comparés à des sujets jeunes adultes (22 à 35 ans) n’a démontré aucune différence significative dans les profils pharmacocinétiques de l’ibuprofène pour les deux groupes d’âge. De plus, il n’y avait aucune différence importante sur le plan statistique entre les deux groupes d’âge pour le modèle d’excrétion urinaire du médicament et de ses métabolites majeurs. Les résultats pharmacocinétiques de l’ibuprofène chez les enfants sont similaires aux résultats rencontrés chez les adultes.
Chlorhydrate de pseudoéphédrine
Moins de 1 % de la pseudoéphédrine est éliminé par le métabolisme hépatique. La principale biotransformation de la pseudoéphédrine est la N-déméthylation en norpseudoéphédrine, un métabolite actif.
Comme la pseudoéphédrine est une base faible, avec un pKa de 9,2, sa demi-vie dépend du pH urinaire. La demi-vie du sérum augmente à mesure que le pH urinaire augmente, variant de 1,9 heures à pH 5,6 à 21 heures à pH 7,8. À un pH urinaire supérieur à 7,0, la pseudoéphédrine est extensivement réabsorbée dans les tubules rénaux et, par conséquent, son taux d’excrétion varie selon le débit urinaire. Un débit plus élevé diminue la concentration intratubulaire du médicament et le temps de réabsorption, entraînant une élimination rénale accrue. Lorsque le pH urinaire est acide, la réabsorption rénale est négligeable et le débit urinaire n’a aucune influence sur l’élimination du médicament.
Lors d’une étude chez les enfants dans laquelle le pH urinaire était de 6,5, la pseudoéphédrine avait une demi-vie plus courte (3,1 heures) et une clairance plus rapide (9,2 à 10,3 mL/min/kg) que les études de types similaires chez les adultes dans lesquelles le pH urinaire n’était pas contrôlé ou signalé. Cinquante-six pour cent de la dose de pseudoéphédrine ont été retrouvés dans l’urine dans les 12 heures et 10 % de plus ont été retrouvés au cours d’une période de 12 à 24 heures.
La demi-vie de l’élimination terminale plus courte de la pseudoéphédrine chez les enfants peut indiquer une plus grande sécrétion tubulaire rénale ou réabsorption chez les enfants que les adultes. Le taux de clairance plus rapide et le plus petit volume de distribution chez les enfants que chez les adultes sont probablement dus à une masse maigre relativement inférieure chez les enfants. Dans la gamme des doses de 30 à 60 mg, la cinétique de la pseudoéphédrine chez les enfants n’était pas liée à la dose.
Le maléate de chlorphéniramine
Bien que les données humaines et animales ne soient pas concluantes, il semble bien que la chlorphéniramine et ses métabolites peuvent traverser le placenta et apparaissent dans le lait maternel.
La demi-vie d’élimination de la chlorphéniramine est d’environ 20 heures chez les adultes. Dans une étude de huit femmes âgées en bonne santé (âge moyen de 68 ans), la moyenne de la demi-vie d’élimination dans le sérum était 23 heures. Chez les enfants la clairance de chlorphéniramine est plus élevée et la demi-vie d’élimination est plus courte.
Le métabolisme extensif de premier passage de chlorphéniramine est signalé et peut être saturable. Les métabolites déméthylés (dérivés de didéméthylés et monodéméthylés) ont été identifiés, ainsi que des métabolites polaires : un alcool et un acide.
Élimination
Ibuprofène
L’ibuprofène est rapidement excrété dans le lait maternel. Trente minutes après ingestion orale de 400 mg d’ibuprofène, la concentration dans le lait maternel était de 13 ng/mL. Le rapport du lait: plasma était de 1:126, et le calcul de l’exposition à l’ibuprofène d’un nourrisson à l’allaitement a révélé qu’il était d’environ 0,0008 % de la dose maternelle. Des études animales indiquent que l’ibuprofène est transporté dans le placenta.
Chlorhydrate de pseudoéphédrine
La pseudoéphédrine est excrétée largement inchangée dans l’urine, avec 43 % à 96 % de récupération sur 24 heures. La récupération de norpseudoéphédrine de l’urine commence à moins de 1 % pour atteindre 7,0 % .
Il est présumé que la pseudoéphédrine traverse le placenta et pénètre dans le liquide céphalorachidien. Environ 0,4 % à 0,7 % d’une dose orale est excrétée dans le lait maternel sur 24 heures. Des taux de pseudoéphédrine deux à trois fois plus élevés dans le lait que dans le plasma ont été signalés. Des effets indésirables (irritabilité, pleurs excessifs, sommeil perturbé) ont été signalés chez un nourrisson allaité dont la mère avait ingéré un décongestionnant oral à long terme (120 mg de sulfate de disoéphédrine et 6 mg de dexbromphéniramine) deux fois par jour. Le comportement normal a réapparu dans les 12 heures après l’interruption de la pseudoéphédrine et la substitution d’une formule artificielle pour les deux alimentations suivantes.
Le maléate de chlorphéniramine
La chlorphéniramine et ses métabolites sont principalement excrétés par les reins. L’excrétion fécale représente moins de 1% de la dose administrée. Le pourcentage de médicament inchangé décelé dans l’urine va de 0,3% à 34%, selon le pH de l’urine, le débit urinaire et si on a administré des doses simples ou multiples.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Température :
Rhume + Sinus Plus doit être entreposé dans des contenants hermétiquement fermés à température ambiante (15 à 30 ˚C).
Autres :
Garder hors de la portée et de vue des enfants.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Non applicable.
PARTIE II : INFORMATION SCIENTIFIQUES
13 INFORMATION PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Ibuprofène
Nom chimique : acide alpha-méthyl-4-(2-méthylpropyl)benzènéthanoïque
Formule moléculaire et masse moléculaire : C13H18O2, 206,28 daltons
Formule de structure :
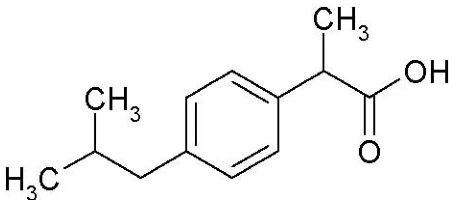
Propriétés physicochimiques : Poudre ou cristaux blancs ou presque blancs à odeur caractéristique.
Solubilité : Faible solubilité dans l’eau (<0,1 mg/mL), soluble dans des proportions de 1 pour 1,5 dans l’alcool, 1 pour 1 dans le chloroforme, 1 pour 2 dans l’éther et 1 pour 1,5 dans l’acétone. L’ibuprofène est également soluble dans une solution aqueuse d’hydroxydes alcalins et de carbonates.
Valeur pKa : pKa = 4,43
Point de fusion : 75−77 °C
Nom propre : Chlorhydrate de pseudoéphédrine
Nom chimique : Chlorhydrate S-(R*, R*)-α-{1-(Méthylamino)éthyl] benzène-méthanol
Autres noms : (+)-Chlorhydrate de pseudoéphédrine
Formule moléculaire et masse moléculaire : C10H15NO.HCl; 201,70 daltons
Formule de structure :
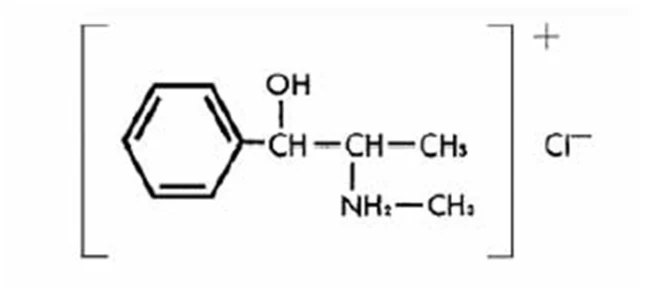
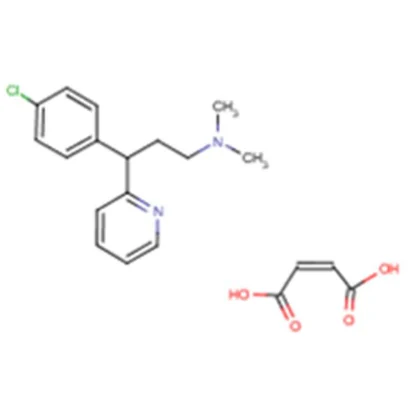
Propriétés physicochimiques : Poudre ou cristaux blancs.
Solubilité : Soluble dans l’eau, l’alcool et le chloroforme
Valeurs pKa et pH : pKa = 9,2, pH = 5,9 dans une solution aqueuse de 1 pour 200
Point de fusion : 180−186 °C
Nom propre : Maléate de chlorphéniramine:
Nom chimique : γ -(4-chlorophényl)-N,N- diméthyl-2-maléate de pyridinepropanamine
Autres noms : 2-[p-chloro-α-(2 diméthylamino éthyl)benzyl]pyridine
Formule moléculaire et masse moléculaire : C20H23C1N2O4, 390,90 daltons
Formule de structure :
Propriétés physicochimiques : Cristaux blancs.
Solubilité : Soluble dans l’eau, l’alcool et le chloroforme
Valeurs pKa et pH : pKa = 9,2, pH = 5 dans une solution aqueuse de 2 %
Point de fusion : 130−135 °C
14 ESSAIS CLINIQUES
14.1 Conception de l’essai et caractéristiques démographiques de l’étude
L’efficacité de l’ibuprofène/chlorhydrate de pseudoéphédrine/maléate de chlorphéniramine pour la rhinite allergique
Une étude de 7 jours de l’efficacité et de l’innocuité de l’ibuprofène, de la pseudoéphédrine et de la chlorphéniramine chez les sujets souffrant de rhinite allergique saisonnière a été commanditée. Afin de se qualifier pour l’étude, les sujets avaient besoin de posséder (1) des antécédents d’au moins 2 ans de rhinite allergique saisonnière comprenant un ou plusieurs des symptômes suivants : écoulements nasaux, picotements/larmoiement/rougeur des yeux, congestion nasale, éternuements, prurit nasal/pharyngé/palatal, maux de tête liés aux allergies, douleur/pression/malaise au niveau du visage, et (2) au minimum, des antécédents de maux de tête modérés, et/ou douleur/pression/malaise au niveau du visage qui s’aggravaient pendant la saison des allergies et a répondaient aux analgésiques en vente libre. Un autre critère d’entrée était un test de piqûre cutanée positif en réponse à l’extrait standard des allergènes pollen/ graminées/arbres/ moisissures dans les 2 années précédentes.
Les sujets s’étant qualifiés pour l’étude ont subi une phase d’exécution durant laquelle ils ont évalué la sévérité de leurs symptômes allergiques (congestion nasale, éternuements, rhinorrhée, prurit nasal/pharyngé/palatal, picotement/larmoiement/ rougeur oculaires, et douleur/pression/malaise au visage) en se servant d’une mesure catégorique de 4 points (0=aucun à 3=sévère) le matin et le soir. Les sujets retournaient au site de l’étude clinique quand ils éprouvaient au minimum un mal de tête et/ou un(e) douleur/pression/malaise modéré(e) au visage lié(e) aux allergies et quand ils avaient évalué la sévérité de leurs symptômes deux fois par jour dans les 3 jours précédents. Les sujets qui retournaient au site recevaient la première dose du médicament de l’étude s’ils avaient indiqué un score total pour les symptômes allergiques d’au moins 48 sur un maximum de 108 dans les six évaluations précédentes faites deux fois par jour (ligne de base).
Les sujets étaient âgés de 12 à 85 ans (âge moyen, 34 ans). Leur assignation de traitement à double insu était randomisée de l’une des façons suivantes (1) placebo, (2) ibuprofène/pseudoéphédrine/ chlorphéniramine, 400 mg/60 mg/4 mg (deux caplets), (3) ibuprofène/pseudoéphédrine/ chlorphéniramine, 200 mg/30 mg/2 mg (un caplet), ou (4) pseudoéphédrine/chlorphéniramine, 30 mg/2 mg (un comprimé). Les sujets devaient prendre trois doses de leur médicament par jour (matin, midi et soir, après un délai d’environ 6 heures) pour 7 jours, même s’ils n’éprouvaient aucun symptôme allergique.
Les sujets ont évalué la sévérité de la douleur liée aux allergies après des délais de 2 et 3 heures suivant la première dose du médicament d’étude. Avant chaque dose suivante du médicament d’étude, ils ont signalé s’ils éprouvaient un mal de tête et/ou un(e) douleur/pression/malaise au visage lié(e) aux allergies. Le soir du Jour 1 et chaque matin et soir des Jours 2 à 7, les sujets ont évalué la sévérité de leurs symptômes allergiques. Le soir du Jour 7, ils ont fourni une évaluation globale du médicament d’étude.
L’augmentation du score de la moyenne cumulative des symptômes en entier par rapport à la ligne de base était plus élevée dans les groupes traités avec la combinaison
d’ibuprofène/pseudoéphédrine/chlorphéniramine (doses de 1 et 2 caplets, 1 x I/P/C et 2 x I/P/C) que dans le groupe traité avec un placebo (Figure 1). Les résultats pour le groupe 1 x I/P/C étaient similaires aux résultats pour le groupe 2 x I/P/C. Le traitement avec 1 x I/P/C était plus bénéfique que le traitement avec la combinaison double, pseudoéphédrine et chlorphéniramine (1 x P/C). On a obtenu des résultats similaires pour le score de moyenne cumulative des symptômes et le score de moyenne cumulative des symptômes antihistaminiques et pour les scores de moyenne cumulative pour le matin et le soir. Figure 1.
Figure 1. Changement de l’analyse de référence pour le score de moyenne cumulative des symptômes chez les sujets avec la rhinite allergique. (Étude AD-99-02)
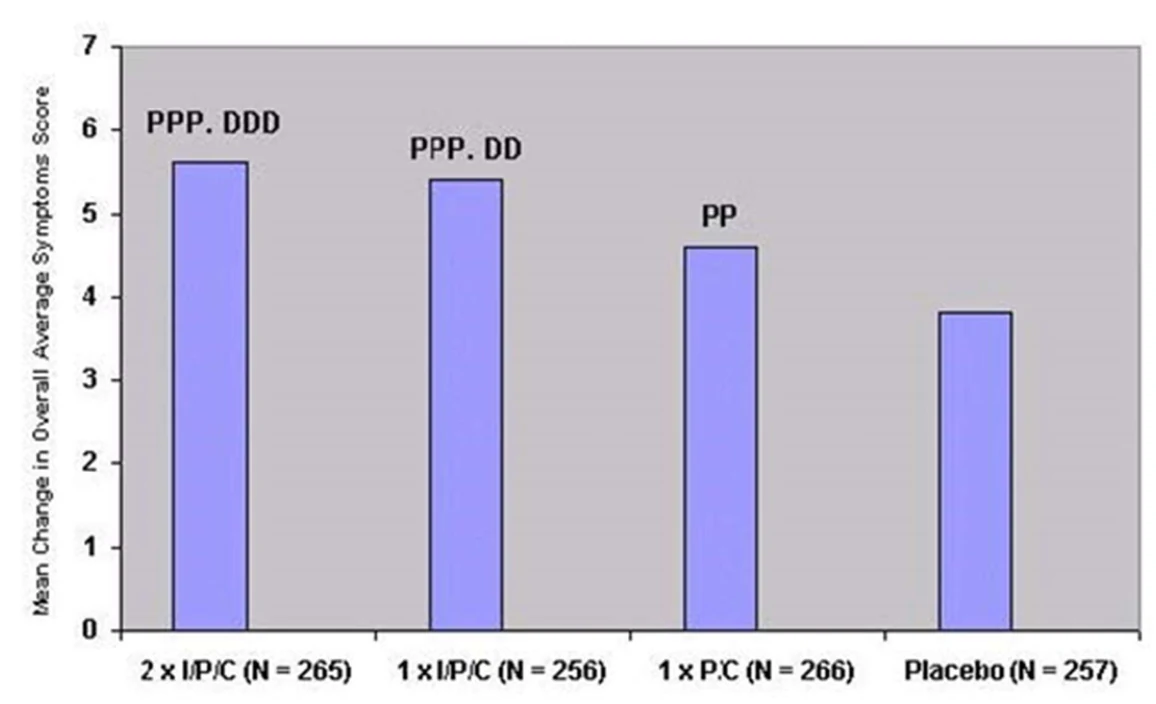
PPP : Supérieur de manière significative au placebo, p<0,001; PP : p<0,01
DDD : Supérieur de manière significative à la combinaison double (1 x P/C), p<0,001; DD : p<0,01.
La sévérité de la douleur était moindre et le pourcentage de sujets souffrant de douleur liée aux allergies était moindre dans les groupes traités avec I/P/C (doses de 1 ou 2 caplets) que dans le groupe placebo ou le groupe traité avec P/C (Tableau 4). Le groupe traité avec P/C était similaire au groupe placebo en termes d'intensité de la douleur, bien que le pourcentage de sujets souffrant de douleur liée aux allergies était moindre. Le traitement avec 1 x I/P/C était plus bénéfique que le traitement avec P/C. Les résultats étaient similaires pour les doses de 1 et 2 caplets d'I/P/C. Dans l'évaluation globale des sujets, les groupes I/P/C et P/C étaient supérieurs au placebo; les résultats étaient similaires entre les trois groupes de traitement actif (Tableau 4).
Tableau 4. Résultats d’efficacité d’une étude de 7 jours chez les sujets souffrant d’une rhinite allergique (Étude AD-99-02)
Paramètre
d’efficacité
Groupe de traitement Comparaison, différence et valeur-p par paire
2 x I/P/C
N=265
1 x I/P/C
N=256
1 x P/C
N=266
Placebo
N=257
2 x
I/P/C
vs.
Placebo
1 x
I/P/C
vs.
Placebo
1 x
I/P/C
vs.
1 x P/C
2 x
I/P/C vs.
1 x
I/P/C
1 x P/C vs.
Placebo
Changement
moyen par
rapport à la ligne
de base et score
moyen de tous les
symptômes (DS)
5,6
(3,5)
5,4
(3,5)
4,6
(3,3)
3,8
(3,5)
1,8
<0,001*
1,6
<0,001*
0,8
0,007*
0,2
0,376
0,8
0,009*
Changement
moyen par
rapport à la ligne
de base et score
moyen de tous les
symptômes
antihistaminiquesa
(DS)
2,9
(1,9)
2,8
(1,9)
2,4
(1,7)
1,9
(1,8)
1,0
<0,001*
0,9
<0,001*
0,4
0,012*
0,1
0,390
0,5
0,003*
Changement
moyen par
rapport à la ligne
de base et score
moyen des
symptômes du
matin (DS)
5,4
(3,4)
5,2
(3,6)
4,5
(3,5)
3,8
(3,6)
1,6
<0,001*
1,4
<0,001*
0,7
0,41*
0,2
0,298
0,7
0,024*
Changement
moyen par
rapport à la ligne
de base et score
moyen des
symptômes du
soir (DS)
5,6
(3,7)
5,8
(3,8)
4,9
(3,4)
4,0
(3,7)
1,6
<0,001*
1,8
<0,001*
0,9
0,005*
-0,2
0,532
0,9
0,005*
Différences
moyennes,
pondérées dans le
temps, de
l’intensité de
douleur
cumulative sur
une période de 3
heuresb (DS)
2,8
(2,2)
2,8
(2,5)
2,1
(2,0)
2,0
(2,1)
0,8
<0,001*
0,8
<0,001*
0,7
<0,001*
0,0
0,553
0,1
0,583
Pourcentage de
sujets avec une
douleur liée aux
allergies
51,6 48,4 56,0 61,6 -10,0
<0,001*
-13,2
<0,001*
-7,6
0,006*
3,2
0,262
-5,6
0,034*
Évaluation de la
moyenne
cumulativeb (DS)
2,0
(1,1)
2,0
(1,1)
1,8
(1,1)
1,3
(1,1)
0,7
<0,001*
0,7
<0,001*
0,2
0,105
0,0
0,883
0,5
<0,001*
Abréviations : I, ibuprofène 200 mg; P, chlorhydrate de pseudoéphédrine 30 mg; C, maléate de chlorphéniramine 2 mg; DS, déviation standard.
* p≤ 0,05 en faveur du premier traitement de la liste. a Éternuements, picotement/écoulement/rougeur oculaire, prurit nasal/pharyngé/palatal. b À cause des données manquantes, le nombre de sujets inclus pour ce paramètre était de 2 à 4 en moins par groupe de traitement par rapport aux autres paramètres d’efficacité. c Basé sur une échelle de 5 points : 0 (insatisfaisant) à 4 (excellent). Efficacité des ingrédients actifs examinés individuellement
Les études publiées ont documenté l’efficacité de doses de 200 mg et de 400 mg d’ibuprofène utilisé dans le traitement de douleurs légères à modérées, notamment pour le mal de gorge, les maux de tête et les douleurs musculaires chez les adultes.
L’efficacité antipyrétique de l’ibuprofène a été démontrée chez les adultes à des doses de 200 et 400 mg et chez les enfants à des doses de 5 à 10 mg/kg. L’ibuprofène est efficace pour le traitement de la douleur due aux maux de gorge chez les enfants.
Une étude randomisée, contrôlée par placebo, à double insu, menée chez 179 sujets souffrant de congestion nasale secondaire à une infection des voies respiratoires supérieures, a démontré une augmentation statistiquement importante du total du débit d’air nasal deux heures après des doses orales uniques de 60 mg de pseudoéphédrine ou de 400 mg d’ibuprofène plus 60 mg de pseudoéphédrine. Le total des changements pondéré dans le temps concernant le débit d’air nasal relativement à la ligne de base était supérieur autant avec les traitements actifs qu’avec le placébo (Tableau 5).
Tableau 5. Moyenne du débit d’air nasal (déviation standard) après des doses uniques de 60 mg de pseudoéphédrine ou de 400 mg d’ibuprofène plus 60 mg de pseudoéphédrine chez les sujets souffrant d’infection des voies respiratoires supérieures
Traitement
N
Moyenne du débit d’air nasal
(mL/sec)
Valeur prédictive contre placeboa
4 premières
heures
suivant la
dose
Période
complète de 6 heures
suivant la dose
4 premières
heures
suivant la
dose
Période complète de 6 heures suivant la dose
Placebo 58 106 (362) 194 (569) --- ---
Pseudoéphédrine
60 mg
61 247 (387) 406 (580) 0,068 0,061
Ibuprofène 400
mg +
pseudoéphédrine
60 mg
60 266 (481) 412 (639) 0,015 0,021 a Comparaisons par paire. Les comparaisons par paire supplémentaires n’ont démontré aucune différence significative entre les deux traitements actifs (p = 0,524 pendant les 4 premières heures suivant la dose, 0,653 pendant la période entière de 6 heures suivant la dose).
La pseudoéphédrine à une dose de 60 mg augmente le débit inhalatoire maximal par voie nasale chez les patients souffrant de rhinite vasomotrice et produit une amélioration objective de la résistance des voies respiratoires nasales. Une dose orale simple de 60 mg de pseudoéphédrine a engendré un effet décongestionnant marqué des voies nasales dans les 30 minutes suivant l’administration du médicament, qui a duré au moins 4 heures.
Chez 40 sujets atteints de congestion nasale associée au rhume, deux doses de 60 mg de pseudoéphédrine prises à intervalles de 4 heures n’ont produit aucune différence importante ayant trait au débit unilatéral maximum d’air nasal ou concernant le total du débit d’air nasal pendant une période de 7 heures; cependant, le débit unilatéral minimum d’air nasal était augmenté de manière 
significative. Une seule dose de 60 mg de pseudoéphédrine administrée à des sujets souffrant de congestion nasale due au rhume a augmenté considérablement le total nasal minimum de la zone en coupe et le volume nasal mesurés par rhinométrie acoustique. Il n’y avait pas de changement significatif ayant trait à la zone nasale tel que mesuré par la rhinomanométrie postérieure active.
Dans une étude randomisée, à double insu, menée par Pfizer Consumer Healthcare, l’activité décongestionnante de la pseudoéphédrine était reliée à la dose dans la gamme de 30 à 60 mg, telle que mesurée par le débit d’air nasal (somme des narines gauche et droite) chez 112 sujets souffrant de congestion nasale associée à une rhinite allergique (Figure 2). Au cours de la plupart des heures suivant la dose, l’effet décongestionnant de la combinaison de 200 mg d’ibuprofène plus 30 mg de pseudoéphédrine était à mi-chemin entre celui observé pour 45 mg et 60 mg de pseudoéphédrine et plus grand que l’effet décongestionnant de 30 mg de pseudoéphédrine (Tableau 6).
Figure 2. Moyenne du changement du débit d’air nasal après des doses orales uniques de pseudoéphédrine chez les sujets atteints de rhinite allergique
Tableau 6. Moyenne du débit d’air nasal (déviation standard) après des doses uniques de pseudoéphédrine (30, 45 ou 60 mg) ou de 200 mg d’ibuprofène plus 30 mg de pseudoéphédrine chez les sujets atteints de rhinite allergique
Traitement N Moyenne du débit d’air nasal (mL/sec) à l’heure spécifiée suivant la dose, en minutes
-30 min 0 min 30 min 60 min 90 min 120 min 180 min
Pseudoéphédrine
30 mg 28 440
(185)
365
(101)
394
(152)
442
(174)
440
(173)
429
(158)
440
(155)
45 mg 28 406
(153)
356
(134)
401
(138)
416
(146)
450
(169)
423
(159)
457
(182)
60 mg 28 422
(143)
328
(119)
393
(157)
454
(217)
451
(196)
485
(214)
435
(136)
Ibuprofène 200 mg
+
pseudoéphédrine
28 416
(147)
365
(143)
416
(196)
454
(173)
429
(154)
468
(177)
477
(201)
30 mg
La chlorphéniramine est similaire, du point de vue de l’efficacité, aux autres antihistaminiques pour le traitement des symptômes de la rhinite allergique. Les essais cliniques précoces menés à la clinique Mayo ont établi l’efficacité des doses de 4 mg de la chlorphéniramine à intervalles de 4 à 6 heures pour traiter les symptômes d’allergie au pollen, y compris la rougeur, le picotement, et le larmoiement oculaires, et le prurit, l’écoulement et la congestion des voies nasales. Récemment, plusieurs essais cliniques contrôlés ont été lancés avec la chlorphéniramine pour traiter la rhinite allergique saisonnière. Plusieurs de ces études se sont servis de la chlorphéniramine comme contrôle positif dans les évaluations de l’innocuité et l’efficacité des antihistaminiques non sédatifs.
Dans une étude à simple insu qui n’était pas contrôlée par placébo, les sujets ont évalué leurs symptômes de rhinite allergique saisonnière (écoulement dans l’arrière-nez, écoulement nasal, éternuements, prurit nasal, congestion nasale, larmoiement, picotement oculaire) à la ligne de base et à la fin de 2 semaines de traitement avec cétirizine (5 à 10 mg par jour), chlorphéniramine (4 mg trois à quatre fois par jour), ou terfénadine (60 mg deux fois par jour). Ils pouvaient prendre de la pseudoéphédrine au besoin. La chlorphéniramine était plus efficace que la terfénadine pour la réduction de la sévérité des symptômes au total et pour le soulagement des éternuements.
Dans une étude à double insu, les sujets ont évalué leurs symptômes de rhinite allergique (action de se moucher, éternuements, écoulement et irritation nasaux, larmoiement, écoulement dans l’arrière-nez, sécheresse nasale, prurit pharyngé, toux) au cours de 4 semaines de traitement avec placebo (N=27), chlorphéniramine (N=23), ou un autre antihistaminique, l’azélastine. Les patients traités avec la chlorphéniramine (4 mg quatre fois par jour) avaient des scores plus bas de symptômes par rapport à la ligne de base que ceux traités avec le placebo, bien que la différence ne soit pas significative du point de vue de statistique, peut-être à cause de la petite taille de l’échantillon.
14.3 Études de biodisponibilité comparatives
Une étude ouverte de bioéquivalence, randomisée, à marque ouverte, à deux traitements, deux périodes et deux séquences, à dose simple et à croisement double, a été menée sur 24 sujets de sexe masculin, adultes et sains, dans des conditions de jeûne comparant les comprimés Rhume + Sinus Plus (200 mg d’ibuprofène/30 mg de chlorhydrate de pseudoéphédrine/2 mg de maléate de chlorphéniramine) (fabriqué par Granules India Limited, India pour Vita Health Products Inc.) aux caplets Advil® Rhume et Sinus Plus (200 mg d’ibuprofène/30 mg de chlorhydrate de pseudoéphédrine/2 mg de maléate de chlorphéniramine) (Wyeth Consumer Healthcare Inc.).
| Ibuprofène | ||||||||
| (1 Comprimé x 200 mg ibuprofène/30 mg chlorhydrate de pseudoéphédrine/2 mg maléate de | ||||||||
| chlorphéniramine) | ||||||||
| À partir des données mesurées | ||||||||
| Moyenne géométrique | ||||||||
| Moyenne arithmétique (% de CV) | ||||||||
| Paramètre | Test1 | Référence2 | Rapport de | Intervalle de confiance de 90 % Inférieur –supérieur | ||||
| moyenne | ||||||||
| géométriques | ||||||||
| (%) | ||||||||
ASCT (ng.hr/mL) | 66572,811 71171,590 (39,03) | 63838,846 68080,579 (39,94) | 104,28 | 98,11 – 110,84 | ||||
ASC∞ (ng.hr/mL) | 68931,561 73723,438 (39,35) | 65877,207 70284,747 (40,54) | 104,64 | 98,66 – 110,97 | ||||
CMAX (ng/mL) | 19215,874 20040,510 (29,67) | 19372,992 20074,654 (28,25) | 99,19 | 91,33 -107,73 | ||||
TMAX3 (h) | 2,187 (36,80) | 1,855 (43,75) | ||||||
T½3 (h) | 2,169 (46,01) | 2,020 (36,64) | ||||||
1 Comprimé Rhume + Sinus (200 mg d’ibuprofène/30 mg de chlorhydrate de pseudoéphédrine/2 mg de maléate de chlorphéniramine) (Vita Health Products Inc., Canada).
2 Caplets Advil Rhume + Sinus Plus (200 mg d’ibuprofène/30 mg de chlorhydrate de pseudoéphédrine/2 mg de maléate de chlorphéniramine) (Wyeth Consumer Healthcare Inc.) achetés au Canada.
3 Exprimé sous forme de moyenne arithmétique (% de CV) seulement.
| Chlorhydrate de Pseudoéphédrine | ||||||||
| (1 comprimé x 200 mg ibuprofène/30 mg chlorhydrate de pseudoéphédrine/2 mg maléate de | ||||||||
| chlorphéniramine) | ||||||||
| À partir des données mesurées | ||||||||
| Moyenne géométrique | ||||||||
| Moyenne arithmétique (% de CV) | ||||||||
| Paramètre | Test4 | Référence5 | Rapport de | Intervalle de confiance de 90 % Inférieur-supérieur | ||||
| moyennes | ||||||||
| géométriques | ||||||||
| (%) | ||||||||
ASCT (ng.hr/mL) | 1357,228 1377,731 (17,43) | 1250,965 1283,987 (22,73) | 108,49 | 103,61 – 113,60 | ||||
ASC∞ (ng.hr/mL) | 1406,812 1427,953 (17,39) | 1308,148 1340,493 (22,07) | 107,54 | 102,77 – 112,53 | ||||
CMAX (ng/mL) | 181,470 186,049 (23,48) | 168,689 172,019 (20,33) | 107,58 | 100,32 – 115,36 | ||||
TMAX6 (h) | 1,229 (56,24) | 1,168 (41,45) | ||||||
T½6 (h) | 5,089 (13,39) | 5,503 (25,41) | ||||||
4 Comprimé Rhume + Sinus (200 mg d’ibuprofène/30 mg de chlorhydrate de pseudoéphédrine/2 mg de maléate de chlorphéniramine) (Vita Health Products Inc., Canada).
5 Caplets Advil Rhume + Sinus Plus (200 mg d’ibuprofène/30 mg de chlorhydrate de pseudoéphédrine/2 mg de maléate de chlorphéniramine) (Wyeth Consumer Healthcare Inc.) achetés au Canada.
6 Exprimé sous forme de moyenne arithmétique (% de CV) seulement.
| Maléate de chlorphéniramine | ||||||||
| (1 comprimé x 200 mg ibuprofène/30 mg chlorhydrate de pseudoéphédrine/2 mg maléate de | ||||||||
| chlorphéniramine) | ||||||||
| À partir des données mesurées | ||||||||
| Moyenne géométrique | ||||||||
| Moyenne arithmétique (% de CV) | ||||||||
| Paramètre | Test7 | Référence8 | Rapport de | Intervalle de confiance de 90 % Inférieur-supérieur | ||||
| moyennes | ||||||||
| géométriques | ||||||||
| (%) | ||||||||
ASCT (ng.hr/mL) | 74,2328 81,0050 (45,20) | 67,1611 71,4090 (39,83) | 110,53 | 102,40 – 119,30 | ||||
ASC∞ (ng.hr/mL) | 88,7709 95,9336 (43,66) | 79,9293 84,7119 (38,72) | 111,06 | 103,52 – 119,16 | ||||
CMAX (ng/mL) | 3,6356 3,7607 (27,23) | 3,5340 3,6285 (24,14) | 102,87 | 94,76 – 111,68 | ||||
TMAX9 (h) | 3,292 (40,91) | 2,969 (74,59) | ||||||
T½9 (h) | 18,261 (38,65) | 17,513 (28,34) | ||||||
7 Comprimé Rhume + Sinus (200 mg d’ibuprofène/30 mg de chlorhydrate de pseudoéphédrine/2 mg de maléate de chlorphéniramine) (Vita Health Products Inc., Canada).
8 Caplets Advil Rhume + Sinus Plus (200 mg d’ibuprofène/30 mg de chlorhydrate de pseudoéphédrine/2 mg de maléate de chlorphéniramine) (Wyeth Consumer Healthcare Inc.) achetés au Canada.
9 Exprimé sous forme de moyenne arithmétique (% de CV) seulement.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Ibuprofène
Des études de toxicité de dose unique.
Des études de toxicité de dose unique ont été menées sur des souris, des rats et des chiens.
Les valeurs de DL50 de l’ibuprofène chez les souris et les rats, exprimées sous forme de mg/kg de poids corporel sont les suivantes.
Souris Orale
Intraperitonéale
800 mg/kg
320 mg/kg
Rats Orale
Sous-cutanée
1600 mg/kg
1300 mg/kg
Les signes aigus d’empoisonnement chez les souris se sont manifestés par la prostration, tandis que chez les rats, on notait de la sédation, de la prostration, la perte du réflexe de redressement et une respiration laborieuse. La mort est survenue dans les 3 jours suite à des ulcères gastriques perforés chez les souris et à de l’ulcération intestinale chez les rats, indépendamment de la voie d’administration. Des doses simples de 125 mg/kg et plus d’ibuprofène administrées à des chiens ont causé des vomissements, une protéinurie provisoire, une perte de sang dans les fèces et des érosions dans le pylore et l’antre pylorique. On n’a noté aucune conséquence négative lorsque les doses étaient de 20 ou de 50 mg/kg.
Études multidoses
Les principaux effets toxiques de l’ibuprofène à des doses répétées chez les rats sont des dommages intestinaux. Pour une posologie de 180 mg/kg/jour pendant 26 semaines, l’ibuprofène modifie le rapport organe-poids corporel de certains organes, par exemple au niveau du foie, des reins, des gonades et des organes sexuels secondaires, bien qu’aucune anomalie histologique n’ait été observée et que les effets soient réversibles. Le grossissement du foie et des reins pourrait être un reflet de l’hypertrophie du travail associée au métabolisme et à l’excrétion du composé, alors que la signification des effets sur d’autres organes est inconnue. Lorsque les doses administrées sont mortelles (540 mg/kg/jour), l’ibuprofène produit de légères lésions aux reins en plus des dommages intestinaux.
Cancérogénicité
Chez les rats ayant reçu 180 mg/kg/jour d’ibuprofène pendant 55 semaines et 60 mg/kg/jour pendant les 60 semaines suivantes, le seul effet pathologique observé était l’ulcération intestinale. Il n’y avait aucune évidence d’induction d’une tumeur, indiquant que l’ibuprofène n’est pas cancérogène chez les rats. L’ibuprofène n’est pas tératogénique lorsqu’il est administré à des doses toxiques (60 mg/kg/jour) aux lapins ou à des doses ulcérogéniques (180 mg/kg/jour) aux rats.
Étude tératologique chez le lapin
Des lapines néo-zélandaises ont reçu 0, 7,5, 20 et 60 mg/kg d’ibuprofène par jour du 1er au 29ème jour de la gestation. Le poids fœtal moyen n’a pas été affecté ; la taille de la portée n’a pas été affectée aux doses les plus faibles. Des malformations congénitales se sont produites dans les groupes traités et non traités sans schéma cohérent, sauf pour une portée de 4 lapereaux atteints de cyclopie. Les résultats de cette expérience indiquent que l’ibuprofène n’est pas tératogène lorsqu’il est administré à des doses toxiques aux lapines.
Étude tératologique chez le rat
Des rates albinos récemment accouplées ont reçu de l’ibuprofène à des doses de 0, 7,5, 20, 60 et 180 mg/kg/jour du 1er au 20ème jour de la gestation ; l’ibuprofène n’a provoqué aucun effet embryotoxique ou tératogène même lorsqu’il était administré à des doses ulcérogènes.
Pénétration de l’ibuprofène dans les fœtus de lapin et de rat
Des lapines et des rates en fin de grossesse ont reçu, respectivement, des doses orales uniques de 60 et 20 mg/kg d’ibuprofène marqué au carbone 14. Les lapines ont été tuées trois heures après l’administration et les rates ont été tuées 1,5 heure après l’administration. Le sang maternel et fœtal a été prélevé. Des concentrations similaires d’ibuprofène radioactif ont été détectées chez la mère et le fœtus, ce qui indique que le médicament et ses métabolites ont facilement traversé la barrière placentaire dans la circulation fœtale.
Génotoxicité
L’ibuprofène n’a montré aucune génotoxicité dans le test in vitro de mutation bactérienne en présence et en l’absence de S9 en utilisant Salmonella typhimurium TA1535, TA1538, TA97a, TA100 et TA102. Il a également été testé dans un essai in vivo d’échange de chromatides sœurs dans les cellules de moelle osseuse de souris, par administration orale ou intrapéritonéale, et a montré une faible génotoxicité. Il n’y avait pas de différence dans la survenue d’aberrations chromosomiques dans les lymphocytes humains en culture chez les patients avant ou après traitement par ibuprofène. Une étude récente sur des cellules de moelle osseuse de souris a suggéré un potentiel d’aberrations chromosomiques après administration orale. Dans l’ensemble, il n’était pas génotoxique in vitro mais était faiblement mutagène in vivo.
Chlorhydrate de pseudoéphédrine
Des souris auxquelles on a administré des doses toxiques de pseudoéphédrine ont manifesté une augmentation de l’activité motrice, de l’horripilation et de la mydriase et elles sont éventuellement mortes d’épuisement respiratoire. La DL50 par voie intraveineuse chez la souris est environ 90 mg/kg. Les valeurs indicatives de DL50 par voie orale sont 726 mg/kg (souris), 2206 mg/kg (rats), 1117 mg/kg (lapins), 105 mg/kg (chiens beagles), et 307 mg/kg (chiens bâtards). Les effets toxiques de la pseudoéphédrine comportaient une augmentation de l’activité respiratoire, de la salivation et du larmoiement; la perte du réflexe pupillaire en réaction à la lumière; des tremblements, des convulsions et des arythmies cardiaques.
Les valeurs de DL50 de pseudoéphédrine exprimées sous forme de mg/kg du poids corporel, sont les suivantes :
Souris Orale 726 Intraveineuse 90 Rats Orale 2206
Lapins Orale 1117
Chiens,
beagle
Orale 105
Chiens,
bâtard
Orale 307
Maléate de chlorphéniramine
Le profil de toxicité du maléate de chlorphéniramine chez les rats et les souris comprend l’excitation, les tremblements musculaires, l’ataxie, et les crises convulsives, suivis par la dépression respiratoire et la mort. Les valeurs de DL50 suivantes (mg/kg poids corporel) ont été rapportées pour le maléate de chlorphéniramine.
Souris Orale
Intrapéritonéale
121, 162, 142
73, 76,7
Rats Orale
Sous-cutanée
118, 680
89
On n’a signalé aucun effet lié au composé après l’administration du maléate de chlorphéniramine par gavage à des groupes de rats - 8 mâles et 8 femelles – 5 jours par semaine pendant 6 semaines à des doses de 5 ou 10 g/kg par jour. Deux macaques Rhésus auxquels on a administré 20 mg/kg de maléate de chlorphéniramine par jour, 5 jours par semaine, durant 7 semaines n’ont montré aucun effet secondaire. Des macaques Rhésus auxquels on a administré 15 mg/kg de maléate de chlorphéniramine, 6 à 7 jours par semaine, durant 105 semaines ont souffert d’arythmie et de syncopes et sont morts d’insuffisance cardiaque.
Une étude de toxicologie reproductive du maléate de chlorphéniramine chez des rats prenant les doses de 5, 10, ou 20 mg/kg par jour n’a signalé aucun effet sur la fertilité ou la fréquence des anomalies fœtales. Le pourcentage de chiots qui sont morts pendant la période d’allaitement était plus élevé et le poids corporel moyen de la progéniture au Jour 4 d’allaitement était inférieur dans le groupe prenant la dose de 20 mg/kg par rapport au groupe contrôle. Le maléate de chlorphéniramine a été associé à une perte de poids corporel de la progéniture dans deux autres études de toxicologie de la reproduction chez les rats, et, dans l’une des études a diminué la survie post-natale, mais cela sans anomalies significatives dans la progéniture. Haley et Berndt ont classé la chlorphéniramine dans l’une des deux catégories suivantes : effets non-identifiés ou sans effets négatifs signalés chez le produit de conception. Les tests de génotoxicité du maléate de chlorphéniramine étaient pour la plupart négatifs.
Cancérogénicité
Dans les conditions d’une étude de gavage d’un programme national de toxicologie, on n’a montré aucune évidence de la cancérogénicité chez des rats F344/N ni chez des souris B6C3F1 de l’un ou l’autre sexe auxquels on avait administré du maléate de chlorphéniramine dans de l’eau 5 jours par
semaine durant 2 années. Les doses maximales étaient de 30 mg/kg chez les rats mâles, 60 mg/kg chez les rats femelles, 50 mg/kg chez les souris mâles, et 20 mg/kg chez les souris femelles.
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
Advil Rhume et Sinus Plus (caplets de 200 mg d’ibuprofène, 30 mg de chlorhydrate de pseudoéphédrine, 2 mg de maléate de chlorphéniramine), numéro de contrôle de la présentation 296430, Monographie de produit, Haleon Canada ULC., le 16 mai 2025.