


Monographie de produit - Naprosyn (Searchlight Pharma, 375 mg)
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
Sans objet
TABLES DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ................................................... 2
TABLES DES MATIÈRES ............................................................................................................ 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................... 4
1.1 Enfants ................................................................................................................... 4
1.2 Personnes âgées ..................................................................................................... 4
2 CONTRE-INDICATIONS ................................................................................................. 5
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ........................ 6
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 7
4.1 Considérations posologiques .................................................................................. 7
4.2 Posologie recommandée et ajustement posologique ............................................ 7
4.4 Administration ........................................................................................................ 9
4.5 Dose oubliée ........................................................................................................... 9
5 SURDOSAGE ................................................................................................................ 9
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT .... 10
7 MISES EN GARDE ET PRÉCAUTIONS ........................................................................... 11
7.1 Populations spéciales ............................................................................................... 19
7.1.1 Femmes enceintes .......................................................................................... 19
7.1.2 Femmes qui allaitent ...................................................................................... 20
7.1.3 Enfants ............................................................................................................ 20
7.1.4 Personnes âgées ............................................................................................. 20
8 EFFETS INDÉSIRABLES ................................................................................................ 21
8.1 Aperçu des effets indésirables .............................................................................. 21
8.2 Effets indésirables observés au cours des études cliniques .................................. 21
8.3 Effets indésirables moins fréquents observés au cours des études cliniques ....... 22
8.5 Effets indésirables observés après la commercialisation ...................................... 23
9 INTERACTIONS MÉDICAMENTEUSES ......................................................................... 25
9.3 Interactions médicament-comportement ............................................................ 25
9.4 Interactions médicamenteuses ............................................................................ 25
9.5 Interactions médicament-aliment ........................................................................ 30
9.6 Interactions médicament-plante médicinale ........................................................ 31
9.7 Interactions médicament-examens de laboratoire .............................................. 31
10 PHARMACOLOGIE CLINIQUE ..................................................................................... 31
10.1 Mécanisme d’action ....................................................................................... 31
10.2 Pharmacodynamie .......................................................................................... 31
10.3 Pharmacocinétique ......................................................................................... 32
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ......................................................... 34
12 PRÉCAUTIONS PARTICULIÈRES DE MANIPULATION ................................................... 34
PARTIE II : INFORMATIONS SCIENTIFIQUES ........................................................................... 35
13 INFORMATIONS PHARMACEUTIQUES ....................................................................... 35
14 ESSAIS CLINIQUES ..................................................................................................... 35
15 MICROBIOLOGIE ....................................................................................................... 35
16 TOXICOLOGIE NON CLINIQUE .................................................................................... 35
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................. 39
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
NAPROSYN (naproxène) est indiqué pour :
- Le traitement des signes et symptômes de l’arthrose, de la polyarthrite rhumatoïde et de la spondylarthrite ankylosante.
- Le soulagement des douleurs mineures au niveau des muscles, des os et des articulations, ainsi que des douleurs légères à modérées accompagnées d’inflammation dans les lésions musculo-squelettiques (entorses et foulures) et dans la dysménorrhée primaire.
Les préparations à libération modifiée de naproxène (comprimés entérosolubles et comprimés à libération prolongée) ne sont pas recommandées pour le traitement initial de la douleur aiguë parce que l’absorption du naproxène est retardée.
Pour les patients présentant un risque accru d’événements cardiovasculaires et/ou gastro-intestinaux indésirables, d’autres stratégies de gestion qui n’incluent PAS l’utilisation des AINS doivent d’abord être considérées. (voir 2 CONTRE-INDICATIONS et 7
MISES EN GARDE ET PRÉCAUTIONS
L’utilisation de NAPROSYN devrait se limiter à la dose efficace la plus faible pendant la plus courte durée de traitement possible afin de minimiser le risque possible d’événements cardiovasculaires ou gastro-intestinaux indésirables. (voir 2 CONTRE-INDICATIONS et 7
MISES EN GARDE ET PRÉCAUTIONS
L’utilisation des AINS, comme NAPROSYN, ne traite PAS la maladie clinique et n’empêche pas sa progression.
NAPROSYN, étant un AINS, soulage les symptômes et réduit l’inflammation tant que le patient continue de le prendre.
1.1 Enfants
Enfants et adolescents (< 18 ans) : Selon les données soumises et examinées par Santé Canada, l'innocuité et l'efficacité de NAPROSYN chez les patients pédiatriques n'ont pas été établies ; par conséquent, Santé Canada n'a pas autorisé une indication pour l'usage pédiatrique. Voir 2
CONTRE-INDICATIONS
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Les données issues des études cliniques et de l'expérience suggèrent que l'utilisation dans la population gériatrique est associée à des différences en termes de sécurité ou d’efficacité. Voir 4 POSOLOGIE ET ADMINISTRATION et 7.1.4 Personnes âgées
2
CONTRE-INDICATIONS
NAPROSYN est contre-indiqué dans les cas suivants :
- Contexte péri-opératoire d’un pontage aorto-coronarien. Bien que NAPROSYN n’ait PAS fait l’objet d’études parmi cette population de patients, un AINS du groupe des inhibiteurs sélectifs de la COX-2 qui a été étudié dans un tel contexte a provoqué une incidence accrue d’événements cardiovasculaires ou thrombo-emboliques, des infections chirurgicales profondes et des complications de plaie sternale.
- Troisième trimestre de la grossesse en raison du risque d’obturation prématurée du canal artériel et d’une parturition prolongée.
- Femmes qui allaitent en raison du risque de réaction indésirable grave chez le nourrisson.
- Insuffisance cardiaque grave non contrôlée.
- Patients présentant une hypersensibilité à ce médicament ou à tout composant de la formulation, y compris tout ingrédient non médicinal, ou composant du contenant. Pour une liste complète, voir 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE).
- Antécédents d’asthme, d’urticaire ou de réaction de type allergique après la prise d’acide acétylsalicylique (AAS) ou d’un autre AINS (c.-à-d. syndrome complet ou partiel d’intolérance à l’AAS - rhinosinusite, urticaire ou œdème de Quincke, polypes nasaux, asthme). Des réactions anaphylactoïdes mortelles se sont produites chez de tels sujets. Les personnes qui présentent les problèmes médicaux mentionnés ci-dessus ont un risque de réaction grave, même si elles ont déjà pris des AINS sans avoir eu de réaction indésirable. Il est important de se rappeler qu’il existe une possibilité de réaction croisée entre les différents AINS. Voir 7
MISES EN GARDE ET PRÉCAUTIONS
- Ulcère gastroduodénal actif, une hémorragie gastro-intestinale active.
- Hémorragie cérébrovasculaire ou autres troubles hémorragiques.
- Maladie intestinale inflammatoire.
- Troubles hépatiques importants ou une maladie active du foie.
Insuffisance rénale grave (clairance de la créatinine < 30 mL/min ou 0,5 mL/sec) ou maladie du rein qui s’aggrave (les personnes atteintes d’une insuffisance rénale moins grave à qui l’on prescrit des AINS ont un risque de détérioration de la fonction rénale et doivent être surveillées). Voir 7
MISES EN GARDE ET PRÉCAUTIONS
Hyperkaliémie connue. Voir 7
MISES EN GARDE ET PRÉCAUTIONS
- Enfants et adolescents âgés de moins de 18 ans, car NAPROSYN (en comprimés entérosolubles ou à libération prolongée) n’a pas été étudié chez les sujets de moins de 18 ans.
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
Risque d’événements cardiovasculaires indésirables : cardiopathie ischémique, maladie cérébrovasculaire, insuffisance cardiaque congestive (de classe II à IV selon la New York Heart Association [NYHA]) :
NAPROSYN est un anti-inflammatoire non stéroïdien (AINS). L’utilisation de certains AINS est associée à une incidence accrue d’événements cardiovasculaires indésirables (comme un infarctus du myocarde, un accident vasculaire cérébral ou des événements thrombotiques) qui peuvent être mortels. Le risque peut augmenter avec la durée d’utilisation. Les patients atteints d’une maladie cardiovasculaire ou présentant des facteurs de risque de maladie cardiovasculaire peuvent s’exposer à des risques plus importants.
La prudence est recommandée lorsque l’on prescrit NAPROSYN à un patient atteint de cardiopathie ischémique (y compris, mais de façon NON limitative, l’infarctus aigu du myocarde, des antécédents d’infarctus du myocarde et/ou d’angine de poitrine), d’une maladie cérébrovasculaire (y compris mais de façon NON limitative, l’accident vasculaire cérébral, les accidents ischémiques transitoires et/ou l’amaurose fugace) et/ou d’insuffisance cardiaque congestive (classe II à IV de la NYHA).
L’utilisation des AINS, comme NAPROSYN, peut favoriser la rétention sodique de façon proportionnelle à la dose administrée, par un mécanisme rénal, ce qui peut provoquer l’augmentation de la tension artérielle et/ou l’exacerbation de l’insuffisance cardiaque congestive.
Les essais cliniques randomisés avec NAPROSYN n’ont pas été conçus de manière à déceler les différences entre les événements cardiovasculaires dans un contexte chronique. Par conséquent, la prudence est recommandée au moment de la prescription de NAPROSYN. Voir 7
MISES EN GARDE ET PRÉCAUTIONS
Risque d’événements indésirables gastro-intestinaux :
L’utilisation des AINS, comme NAPROSYN, est associé à une incidence accrue d’événements indésirables gastro-intestinaux (comme l’ulcération, l’hémorragie, la perforation et l’obstruction des voies gastro-intestinales hautes et basses du tractus gastro-intestinal). Voir 7
MISES EN GARDE ET PRÉCAUTIONS
Risque pendant la grossesse :
La prudence est recommandée lorsqu’on prescrit NAPROSYN pendant les premier et deuxième trimestres de la grossesse L'utilisation de NAPROSYN à environ 20 semaines de gestation ou plus tard peut entraîner un dysfonctionnement rénal fœtal conduisant à un oligohydramnios et à une insuffisance ou une défaillance rénale néonatale (voir 7.1.1 Femmes enceintes). L'utilisation de NAPROSYN est contre-indiquée au cours du
troisième trimestre de la grossesse en raison du risque d’obturation prématurée du canal artériel et du canal artériel et d'inertie utérine (parturition prolongée). Voir 2
CONTRE-INDICATIONS
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- L'utilisation de NAPROSYN doit être limitée à la dose efficace la plus faible pour une durée de traitement la plus courte possible. Voir 1 INDICATIONS.
Pour toutes les indications, le traitement doit être initié avec la dose la plus faible.
D'autres formulations de naproxène 250 mg* sont disponibles pour la dose initiale de 250 mg* en comprimé.
- La prudence est recommandée lorsque l’on prescrit NAPROSYN à un patient atteint de cardiopathie ischémique (y compris, mais de façon NON limitative, l’infarctus aigu du myocarde, des antécédents d’infarctus du myocarde et/ou d’angine de poitrine), d’une maladie cérébrovasculaire (y compris mais de façon NON limitative, l’accident vasculaire cérébral, les accidents ischémiques transitoires et/ou l’amaurose fugace) et/ou d’insuffisance cardiaque congestive (classe II à IV de la NYHA). Voir 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
- Les préparations à libération modifiée de naproxène (comprimés entérosolubles et comprimés à libération prolongée) ne sont pas recommandées pour le traitement initial de la douleur aiguë parce que l’absorption du naproxène est retardée.
- Une dose plus faible doit être envisagée chez les patients présentant une insuffisance rénale ou hépatique ou chez les patients âgés.
* NAPROSYN (comprimés entérosolubles) 250 mg n'est pas commercialisé par Searchlight Pharma Inc au Canada.
4.2 Posologie recommandée et ajustement posologique
Adulte :
Arthrose/polyarthrite rhumatoïde/spondylarthrite ankylosante
La posologie habituelle totale de naproxène dans les cas d’arthrose, de polyarthrite rhumatoïde et de spondylarthrite ankylosante est de 250 mg, deux fois par jour*. Elle peut être augmentée graduellement à 375 ou 500 mg deux fois par jour, selon la réponse du patient.
| Posologie quotidienne recommandée | ||||
NAPROSYN (comprimés entérosolubles) | 250 mg* ou 375 mg | 2 fois par jour* 2 fois par jour | ||
| Posologie quotidienne recommandée | ||||
| ou 500 mg | 2 fois par jour | |||
NAPROSYN (comprimés à libération prolongée) | 750 mg | 1 fois par jour | ||
* NAPROSYN (comprimés entérosolubles) 250 mg n'est pas commercialisé par Searchlight Pharma Inc. au Canada.
Les études n’ont pas montré de bénéfice cliniquement significatif découlant de l’emploi de doses supérieures à 1 000 mg par jour. Chez les patients qui tolèrent bien des doses plus faibles de naproxène et qui ne répondent que partiellement à une dose de 1 000 mg par jour, la dose peut être augmentée à 1 500 mg par jour pour une période limitée. L’expérience avec une dose de 1 500 mg par jour de naproxène se limite aux comprimés ordinaires.
Quand le médecin traite ces patients avec une dose de naproxène de 1 500 mg par jour, il doit observer une augmentation suffisante des bénéfices cliniques pour justifier une augmentation des risque. Voir 8
EFFETS INDÉSIRABLES
En outre, on doit surveiller étroitement les patients prenant 1 500 mg par jour de naproxène afin de déceler la survenue de tout événement indésirable.
Lors d’un traitement prolongé, la dose de NAPROSYN peut être augmentée ou diminuée selon la réponse clinique du patient. Une dose plus faible peut suffire pour un traitement prolongé.
Les patients souffrant de polyarthrite rhumatoïde ou d’arthrose et qui reçoivent une dose d’entretien de 750 mg ou 1 000 mg par jour en prises fractionnées peuvent passer à une dose quotidienne unique de NAPROSYN (comprimé à libération prolongée) de 750 mg. La dose quotidienne unique de NAPROSYN (comprimé à libération prolongée) ne doit pas être dépassée et peut être administrée le matin ou le soir.
Analgésie / lésions musculo-squelettiques
La dose recommandée de naproxène est de 250 mg* trois fois par jour ou de 375 mg deux fois par jour. Cette dose peut être augmentée à 500 mg deux fois par jour au besoin. La plus petite dose efficace doit être utilisée.
* NAPROSYN (comprimés entérosolubles) 250 mg n'est pas commercialisé par Searchlight Pharma Inc. au Canada.
Dysménorrhée
La dose initiale recommandée de naproxène est de deux comprimés de 250 mg (ou d’un comprimé de 500 mg), suivie d’un comprimé de 250 mg toutes les 6 à 8 heures, au besoin. La dose quotidienne totale ne doit pas dépasser 5 comprimés (1 250 mg)*. On peut aussi utiliser à la place un comprimé de 500 mg administré deux fois par jour.
* NAPROSYN (comprimés entérosolubles) 250 mg n'est pas commercialisé par Searchlight Pharma Inc. au Canada.
Enfants et adolescents (< 18 ans) : Santé Canada n'a pas autorisé d'indication pour un usage pédiatrique. Voir 2
CONTRE-INDICATIONS
Personnes âgées (≥ 65 ans) : Chez les personnes âgées, fragiles et affaiblies, la dose doit être réduite au niveau le plus bas permettant de contrôler les symptômes, et ajustée au besoin. Voir 7.1.4 Personnes âgées
Insuffisance rénale : Une dose plus faible doit être envisagée chez les patients présentant une insuffisance rénale légère ou modérée. NAPROSYN est contre-indiqué en cas d’insuffisance rénale grave (clairance de la créatinine < 30 mL/min ou 0,5 mL/sec) ou de maladie du rein qui s’aggrave (les personnes atteintes d’une insuffisance rénale moins grave à qui l’on prescrit des AINS ont un risque de détérioration de la fonction rénale et doivent être surveillées). Voir 2
CONTRE-INDICATIONS
Insuffisance hépatique : Une dose plus faible doit être envisagée chez les patients présentant une insuffisance hépatique légère ou modérée. NAPROSYN est contre-indiqué en cas de troubles hépatiques graves ou une maladie active du foie. Voir 2
CONTRE-INDICATIONS
4.4 Administration
Les comprimés NAPROSYN (entérosolubles et à libération prolongée) doivent être avalés entiers avec des aliments ou du lait.
4.5 Dose oubliée
Si une dose est oubliée, le patient doit la prendre dès que possible. Si le moment de la dose suivante est proche, sauter la dose oubliée et reprendre l’horaire habituel pour la prise du médicament suivante. Le patient doit être informé qu'il ne doit pas prendre 2 doses en même temps.
5 SURDOSAGE
Les signes et symptômes fréquemment observés en cas de surdosage sont les suivants : somnolence, étourdissements, désorientation, brûlures d'estomac, indigestion, douleurs épigastriques, gêne abdominale, nausées, vomissements, perturbations passagères de la fonction hépatique, hypoprothrombinémie, dysfonction rénale, acidose métabolique et apnée. Quelques patients ont eu des convulsions, mais il n’est pas clair que celles-ci soient liées au naproxène.
Des hémorragies gastro-intestinales peuvent se produire. La prise d’un AINS peut également entraîner, quoique rarement, de l’hypertension, une insuffisance rénale aiguë, une dépression respiratoire et le coma.
Des réactions anaphylactoïdes ont été signalées avec la prise d’un AINS à des doses thérapeutiques, ces réactions pouvant également se produire à la suite d’un surdosage.
Après la prise d’une dose excessive d’un AINS, le patient doit recevoir des soins symptomatiques et de soutien. Il n’y a pas d’antidote spécifique. Chez les patients présentant des symptômes de surdosage dans les 4 heures suivant la prise du médicament ou dans les cas d’un surdosage important, la prévention de toute absorption supplémentaire (p. ex., à l’aide de charbon activé) pourrait être indiquée. En raison de la forte liaison du naproxène aux protéines, il se peut qu’une diurèse forcée, une alcalinisation de l’urine, l’hémodialyse ou l’hémoperfusion ne s’avèrent pas utiles.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 1 – Formes pharmaceutiques, teneurs, composition et conditionnement
Description
La suspension entérosoluble est composée de copolymère d’acide méthacrylique, de talc, d’hydroxyde de sodium et de citrate de triéthyle. L’encre noire utilisée pour l’inscription sur les comprimés NAPROSYN (entérosolubles) de 375 mg et de 500 mg contient du fer ferrique.
NAPROSYN 375 mg : Comprimé entérosoluble blanc, ovale et biconvexe, portant l’inscription NPR EC 375 en noir sur un côté. Disponible en flacons de 100 et 500 comprimés.
NAPROSYN 500 mg : Comprimé entérosoluble blanc et oblong, portant l’inscription NPR EC 500 en noir sur un côté. Disponible en flacons de 100 et 500 comprimés.
NAPROSYN 750 mg : Comprimé pêche, ellipsoïdal, portant l’inscription NPR SR 750 sur un côté. Disponible en flacons de 100 comprimés.
Voie d’administration | Forme | Ingrédients non médicinaux (Excipients) | ||
| pharmaceutique / | ||||
| teneur/composition | ||||
| Orale | Comprimés entérosolubles de 375, 500 mg de naproxène | citrate de triéthyle, copolymère d’acide méthacrylique de type c, croscarmellose sodique, hydroxide de sodium, povidone K-90, stéarate de magnésium, talc. | ||
Comprimés à libération prolongée de 750 mg de naproxène | hydroxypropyl méthylcellulose, jaune FD&C no 6 et stéarate de magnésium | |||
7
MISES EN GARDE ET PRÉCAUTIONS
Veuillez voir 3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Généralités
Les patients vulnérables ou affaiblis peuvent moins bien tolérer les effets indésirables et, par conséquent, des soins particuliers sont recommandés pour le traitement de cette population. Afin de minimiser le risque possible d’un événement indésirable, la dose efficace la plus faible devrait être utilisée pendant la durée de traitement la plus courte possible. Comme avec les autres AINS, la prudence est recommandée pour le traitement des patients âgés qui présentent de plus fortes probabilités de souffrir de dysfonction rénale, hépatique ou cardiaque. Pour les patients présentant des risques élevés, des traitements sans AINS devraient être envisagés.
L’utilisation concomitante de NAPROSYN avec d’autres AINS n’est PAS recommandée, à l’exception de l’AAS à faible dose comme prophylaxie cardiovasculaire, en raison de l’absence de données démontrant les bénéfices synergiques et du risque de réactions indésirables en découlant. voir 9
INTERACTIONS MÉDICAMENTEUSES
NAPROSYN (naproxène) ne devrait pas être administré en concomitance avec le médicament apparenté Anaprox® (naproxène sodique), car tous deux circulent dans le plasma sous forme d’anion naproxène.
Carcinogenèse et mutagenèse
Voir 16
TOXICOLOGIE NON CLINIQUE
Appareil cardiovasculaire
NAPROSYN est un anti-inflammatoire non stéroïdien (AINS). L’utilisation de certains AINS est associée à une incidence accrue d’événements cardiovasculaires indésirables (comme un infarctus du myocarde, un accident vasculaire cérébral ou des événements thrombotiques) qui peuvent être mortels. Le risque peut augmenter avec la durée d’utilisation. Les patients atteints d’une maladie cardiovasculaire ou présentant des facteurs de risque de maladie cardiovasculaire peuvent s’exposer à des risques plus importants.
La prudence est de mise lors de la prescription de NAPROSYN à un patient présentant des facteurs de risque de maladie cardiovasculaire, maladie cérébrovasculaire ou maladie rénale, comme dans les cas suivants (cette liste n’est PAS exhaustive) :
- Hypertension
- Dyslipidémie ou hyperlipidémie
- Diabète sucré
- Insuffisance cardiaque congestive (de classe I selon la NYHA)
- Maladie coronarienne (athérosclérose)
- Maladie artérielle périphérique
- Tabagisme
- Clairance de la créatinine < 60 mL/min ou 1 mL/sec
L’utilisation d’AINS, comme NAPROSYN, peut déclencher une hypertension ou aggraver une hypertension préexistante, pouvant l’une comme l’autre aggraver le risque d’événements cardiovasculaires, tel que décrit ci-dessus. La tension artérielle devrait donc être surveillée régulièrement. Il faut envisager d’interrompre le traitement par NAPROSYN en cas d’apparition ou d’aggravation de l’hypertension.
L’utilisation des AINS, comme NAPROSYN, peut entraîner une rétention aqueuse et un œdème, et peut exacerber une insuffisance cardiaque congestive par un mécanisme réglé par la fonction rénale.
Chez les patients qui présentent un risque élevé d’événements cardiovasculaires indésirables, d’autres stratégies de gestion qui n’incluent PAS l’utilisation des AINS doivent d’abord être considérées. Afin de réduire au minimum le risque possible d’événements cardiovasculaires indésirables, il faut administrer la dose efficace la plus faible pendant la durée de traitement la plus courte possible.
Effets sur l'aptitude à conduire des véhicules et à utiliser des machines
Il n'existe pas d'études spécifiques concernant les effets sur la capacité à conduire des véhicules et à utiliser des machines. Les patients qui présentent des troubles visuels ou d'autres troubles du système nerveux central doivent s'abstenir de ces activités.
Fonction endocrinienne et métabolisme
Corticostéroïdes : NAPROSYN (naproxène) n’est PAS un substitut de corticostéroïde. Il ne traite PAS l’insuffisance surrénalienne. L’interruption brusque du traitement par corticostéroïdes peut exacerber toute maladie qui répond à la corticothérapie. Chez les patients qui suivent une corticothérapie prolongée, le traitement devrait être réduit progressivement si l’on décide de cesser l’administration de corticostéroïdes. voir 9
INTERACTIONS MÉDICAMENTEUSES
Appareil gastro-intestinal (GI)
Une toxicité gastro-intestinale grave (parfois mortelle), telle que l’ulcération, l’hémorragie, l’inflammation, la perforation et l’obstruction des voies gastro-intestinales hautes et basses, peut se produire en tout temps, avec ou sans symptômes, chez les patients traités avec des AINS, comme NAPROSYN. Des problèmes mineurs au niveau du tube digestif supérieur, tels que la dyspepsie, se produisent couramment. Les professionnels de la santé doivent surveiller les patients traités avec NAPROSYN afin de s’assurer qu’ils ne présentent pas de symptômes d’ulcère ou d’hémorragie au niveau de l’appareil gastro-intestinal, même s’ils n’en ont jamais eus auparavant. La plupart des notifications volontaires d’événements gastro-intestinaux mortels concernent des patients âgés ou affaiblis et il faut donc prendre des précautions lors du traitement de cette population. Afin de réduire au minimum le risque possible d’événements gastro-intestinaux indésirables, il faut administrer la dose efficace la plus faible pendant la durée de traitement la plus courte possible. Pour les patients présentant des risques élevés, des traitements sans AINS devraient être envisagés. Voir 7.1.4 Personnes âgées Les patients doivent être informés des signes et symptômes de toxicité gastro-intestinale grave et leur recommander de cesser d’utiliser NAPROSYN et d’obtenir des soins médicaux d’urgence s’ils présentent de tels symptômes. L’utilité de la surveillance régulière en laboratoire n’a PAS été démontrée et n’a pas été suffisamment évaluée. La plupart des patients traités avec des AINS qui présentent un événement indésirable grave au niveau du tube digestif supérieur n’ont pas de symptômes. Des ulcères du tube digestif supérieur, d’abondantes hémorragies ou des perforations causées par les AINS semblent se produire chez environ 1 % des patients traités pendant trois à six mois et chez 2 à 4 % des patients traités pendant une année. Ces tendances se poursuivent et accroissent ainsi la probabilité d’un événement gastro-intestinal grave à un moment quelconque du traitement. Même le traitement à court terme présente des risques.
La prudence est recommandée lors de la prescription de NAPROSYN aux patients qui présentent des antécédents d’ulcères gastroduodénaux ou d’hémorragie gastro-intestinale, car lorsqu’elles sont traitées avec des AINS, ces personnes ont un risque d’hémorragie gastro-intestinale plus de dix fois supérieur à celui que courent les personnes qui ne présentent ni l’un ni l’autre de ces facteurs de risque. Parmi les autres facteurs de risque possibles relatifs à l’ulcération et à l’hémorragie gastro-intestinale, notons :
l’infection à Helicobacter pylori, un âge avancé, un traitement prolongé avec des AINS, la consommation excessive d’alcool, le tabagisme, un mauvais état de santé général ou un traitement concomitant avec n’importe laquelle des substances suivantes :
- Anticoagulant (p. ex., warfarine)
- Agent antiplaquettaire (p. ex., AAS, clopidogrel)
- Corticostéroïde oral (p. ex., prednisone)
- Inhibiteur sélectif du recaptage de la sérotonine (ISRS) (p. ex. citalopram, fluoxétine, paroxétine, sertraline)
Appareil génito-urinaire
Certains AINS sont associés à des symptômes urinaires persistants (douleur à la vessie, dysurie, pollakiurie), à une hématurie ou à une cystite. Ces symptômes peuvent apparaître à tout moment après le début du traitement avec un AINS. Si de tels symptômes se manifestent et qu’aucune autre explication n’est possible, interrompre le traitement par NAPROSYN afin de vérifier si les symptômes disparaissent. avant de procéder à des analyses urologiques ou à d’autres traitements.
Hématologie
Les AINS inhibant la biosynthèse de la prostaglandine entravent à des degrés variables la fonction plaquettaire. Par conséquent, les patients chez qui un tel effet indésirable pourrait se produire (p. ex., les patients qui prennent des anticoagulants ou qui sont atteints d’hémophilie
et de troubles plaquettaires) doivent faire l’objet d’une surveillance étroite lorsqu’ils reçoivent NAPROSYN.
Anticoagulants : De nombreuses études ont démontré que l’usage concomitant d’AINS et d’anticoagulants augmente le risque d’hémorragie. L’administration concomitante de NAPROSYN et de warfarine exige une surveillance étroite du Rapport international normalisé (RIN).
Il est possible qu’une augmentation des saignements se produise en dépit de la surveillance du RIN pendant le traitement. voir 9
INTERACTIONS MÉDICAMENTEUSES
Effets antiplaquettaires : Les AINS inhibent l’agrégation des plaquettes et il a été prouvé qu’ils prolongent la durée du temps de saignement chez certains patients. Contrairement à l’acide acétylsalicylique (AAS), leur effet sur la fonction des plaquettes est quantitativement moindre ou de plus courte durée et est réversible.
L’efficacité de NAPROSYN et d’autres AINS en tant qu’agents antiplaquettaires n’a pas été démontrée et c’est pourquoi ils ne devraient PAS être substitués à l’AAS ou à d’autres agents antiplaquettaires pour la prophylaxie des maladies cardiovasculaires thrombo-emboliques. Les traitements antiplaquettaires (p. ex., AAS) ne devraient PAS être interrompus. Certaines données indiquent que l’utilisation des AINS avec l’AAS peut significativement atténuer les effets de protection cardiovasculaire de l’AAS. voir 9
INTERACTIONS MÉDICAMENTEUSES
L’administration concomitante de NAPROSYN et de faibles doses d’AAS augmente les risques d’ulcère du tube digestif et de complications connexes.
Dyscrasies sanguines : Les dyscrasies sanguines (telles que la neutropénie, la leucopénie, la thrombopénie, l’anémie aplastique et l’agranulocytose) associées à l’usage des AINS sont rares, mais elles peuvent avoir de graves conséquences.
L’anémie peut parfois se présenter chez les patients recevant des AINS, y compris NAPROSYN. Cela peut être attribuable à la rétention de fluides, à la perte de sang dans l’appareil gastro-intestinal ou à un effet sur l’érythropoïèse qui n’a pas été complètement décrit. Les patients suivant un traitement à long terme avec des AINS, y compris par NAPROSYN, devraient faire vérifier leur niveau d’hémoglobine ou d’hématocrite s’ils présentent des signes ou des symptômes d’anémie ou de perte de sang.
Hépatique, biliaire ou pancréatique
Comme pour tout autre AINS, une élévation mineure des valeurs des enzymes hépatiques (aspartate aminotransférase, alanine aminotransférase, phosphatase alcaline) peut se produire chez jusqu’à 15 % des patients. Ces anomalies peuvent progresser, demeurer essentiellement stables ou être transitoires durant le cours du traitement. La maladie hépatique chronique associée à l’alcoolisme et probablement d’autres formes de cirrhose diminuent la concentration plasmatique totale du naproxène, mais celle du naproxène non lié est accrue. La signification de cette observation pour l’ajustement posologique du naproxène est inconnue, mais il faut faire preuve de prudence lorsque des doses élevées sont requises. Il est prudent d’avoir recours à la plus faible dose efficace.
Si un patient présente des symptômes et/ou des signes évoquant une dysfonction hépatique, ou si son test de fonction hépatique révèle des résultats anormaux, il convient de l’examiner afin de surveiller l’apparition d’une réaction hépatique plus grave au cours du traitement. Des réactions hépatiques graves, notamment des cas d’ictère et d’hépatite mortelle, de nécrose hépatique et d’insuffisance hépatique, parfois mortelles, ont été signalées avec les AINS.
Bien que de telles réactions soient rares, le traitement par ce médicament doit être interrompu si les résultats du bilan hépatique continuent d’être anormaux ou s’aggravent, si des signes et symptômes cliniques évoquant une maladie du foie se manifestent (p. ex. ictère) ou si des manifestations générales apparaissent (p. ex. éosinophilie, éruption cutanée, etc.).
Si ce médicament doit être prescrit en présence d’une anomalie de la fonction hépatique, une surveillance rigoureuse s’impose.
Système immunitaire
NAPROSYN, comme d'autres AINS, peut masquer les signes et symptômes d'une maladie infectieuse sous-jacente.
Méningite aseptique : Dans certains cas rares, on a observé des symptômes de méningite aseptique (raideur de la nuque, céphalées graves, nausées et vomissements, fièvre ou obnubilation) chez des patients traités avec des AINS. Les personnes atteintes de maladies auto-immunes (lupus érythémateux disséminé, maladies mixtes des tissus conjonctifs, etc.) semblent être prédisposées à la maladie. Le médecin doit donc, chez ces patients, faire preuve de vigilance à l’égard du développement d’une telle complication.
Surveillance et examens de laboratoire
Appareil cardiovasculaire : Il faut vérifier la tension artérielle régulièrement et il y a lieu d’effectuer des examens ophtalmologiques à intervalles réguliers chez tout patient qui reçoit NAPROSYN pendant une période prolongée.
Hématologie : Il y a lieu de vérifier le taux d’hémoglobine, l’hématocrite, la numération érythrocytaire, la leucocytémie et la numération plaquettaire chez tout patient suivant un traitement prolongé par NAPROSYN. En outre, l’administration concomitante de NAPROSYN et de warfarine exige une surveillance étroite du Rapport international normalisé (RIN).
Fonction hépatique : Il faut vérifier régulièrement les taux sériques de transaminases et de bilirubine pendant le traitement par NAPROSYN.
Fonction rénale : Lorsque le patient suit un traitement par NAPROSYN, il est conseillé de vérifier le taux de créatinine sérique, la clairance de la créatine et l’urémie. Il faut aussi surveiller régulièrement les électrolytes, y compris la kaliémie.
Grossesse : Si NAPROSYN est administré entre le milieu (environ 20 semaines) et la fin du deuxième trimestre de grossesse, il est recommandé de surveiller étroitement le volume du liquide amniotique chez les femmes enceintes sous NAPROSYN, car celui-ci peut entraîner une
réduction du volume du liquide amniotique et même un oligohydramnios. Voir 7.1.1 Femmes enceintes
NAPROSYN est CONTRE-INDIQUÉ pour une utilisation pendant le troisième trimestre de la grossesse.
Système nerveux
Certains patients peuvent éprouver une somnolence, des étourdissements, une vision trouble, des vertiges, un acouphène ou une perte d’audition, de l’insomnie ou de la dépression après avoir utilisé des AINS, comme NAPROSYN. Si ces réactions indésirables se manifestent, le patient doit faire preuve de prudence s’il doit accomplir des tâches qui nécessitent une vigilance.
Fonction visuelle
Certains patients ont signalé une vision floue ou réduite après avoir utilisé des AINS. Si de tels symptômes se produisent, l’utilisation de NAPROSYN devrait être interrompue et un examen ophtalmologique devrait être réalisé. L’examen ophtalmologique devrait être effectué régulièrement chez les patients recevant NAPROSYN pendant une période de temps prolongée.
Considérations péri-opératoires
Voir 2
CONTRE-INDICATIONS
Psychiatrie
Certains patients peuvent souffrir de dépression lors de l'utilisation d'AINS, tels que le naproxène.
Fonction rénale
L’administration prolongée d’AINS à des animaux a provoqué une nécrose papillaire rénale et d’autres pathologies rénales anormales. Chez les humains, on a signalé l’apparition de néphrites interstitielles aiguës d’une hématurie, d’une protéinurie légère ou, à l’occasion, d’un syndrome néphrotique.
Une insuffisance rénale due aux AINS a été observée chez des patients atteints d’affections prérénales entraînant une réduction du débit sanguin rénal ou du volume sanguin. Les prostaglandines du rein contribuent au maintien de l’irrigation rénale et du débit de filtration glomérulaire (DFG). Chez ces patients, l’administration d’un AINS peut causer une réduction de la synthèse des prostaglandines et provoquer une altération de la fonction rénale. Les patients qui ont le plus grand risque de souffrir ce genre de réaction sont ceux qui présentent une insuffisance rénale préexistante (DFG < 60 mL/min ou 1 mL/sec), les patients déshydratés, les patients qui suivent un régime faible en sel, les patients qui présentent une insuffisance
cardiaque congestive, une cirrhose ou une dysfonction hépatique, les patients qui prennent des inhibiteurs de l’enzyme de conversion de l’angiotensine, des antagonistes des récepteurs de l’angiotensine, de la cyclosporine ou des diurétiques, ou encore, les personnes âgées. Des cas d'insuffisance rénale grave ou menaçant le pronostic vital ont été rapportés chez des patients ayant une fonction rénale normale ou altérée après un traitement de courte durée par AINS. Même les patients à risque qui tolèrent les AINS dans des conditions stables peuvent décompenser pendant des périodes de stress accru (p. ex. déshydratation causée par une gastro-entérite). L’interruption du traitement avec un AINS est habituellement suivie du retour à l’état précédant le traitement.
La prudence est de mise lorsque l’on amorce un traitement par AINS, notamment par NAPROSYN, chez des patients considérablement déshydratés. Il est conseillé de réhydrater le patient avant de commencer le traitement. La prudence est également recommandée chez les patients qui présentent une néphropathie existante.
Maladie rénale avancée : Voir 2
CONTRE-INDICATIONS
Équilibre hydro-électrolytique : L’utilisation des AINS, comme NAPROSYN, peut favoriser une rétention sodique proportionnelle à la dose, qui peut entraîner une rétention d’eau et un œdème, et en conséquence, une augmentation de la tension artérielle ainsi qu’une exacerbation de l’insuffisance cardiaque congestive. La prudence est donc recommandée lors de la prescription de NAPROSYN à des patients qui ont des antécédents d’insuffisance cardiaque congestive, qui présentent une fonction cardiaque affaiblie, de l’hypertension, qui sont âgés ou qui sont atteints de toute autre affection prédisposant à une rétention aqueuse.
L’utilisation des AINS, comme NAPROSYN, peut accroître le risque d’hyperkaliémie, particulièrement chez les patients atteints de diabète sucré ou d’insuffisance rénale, chez les patients âgés et chez les patients qui reçoivent des adrénolytiques, des inhibiteurs de l’enzyme de conversion de l’angiotensine, des antagonistes des récepteurs de l’angiotensine-II, de la cyclosporine ou certains diurétiques dans le cadre d’un traitement concomitant.
Les électrolytes devraient être surveillés régulièrement. Voir 2
CONTRE-INDICATIONS
Santé reproductive : Risques pour les femmes et les hommes
Fertilité
L’utilisation de NAPROSYN, comme avec tout autre médicament qui inhibe la synthèse de la cyclooxygénase et des prostaglandines, peut entraver la fertilité et n’est pas recommandée pour les femmes tentant de concevoir. Par conséquent, il est recommandé de considérer l’interruption du traitement par NAPROSYN chez les femmes ayant des difficultés de conception ou qui font l’objet d’une étude pour cause d’infertilité. Voir 7.1.1 Femmes enceintes
Fonction respiratoire
L’asthme induit par l’AAS est un signe très important, à défaut d’être courant, de la sensibilité
à l’AAS et aux AINS. Il est plus fréquent chez les patients asthmatiques qui ont des polypes nasaux.
Sensibilité/Résistance
Réactions anaphylactoïdes : Comme pour tous les AINS en général, des réactions anaphylactoïdes se sont produites chez certains patients n’ayant jamais été exposés à NAPROSYN. Au cours de l’expérience post-commercialisation, de rares cas de réactions anaphylactiques ou anaphylactoïdes et d’œdème de Quincke ont été signalés chez des patients recevant du NAPROSYN. NAPROSYN ne devrait PAS être administré à des patients atteints de la triade AAS. Ce complexe symptomatique se rencontre typiquement chez des patients asthmatiques qui souffrent de rhinite avec ou sans polypes nasaux, ou qui manifestent des bronchospasmes graves et potentiellement mortels après avoir pris de l’AAS ou un autre AINS. Voir 2
CONTRE-INDICATIONS
Intolérance à l’AAS : NAPROSYN ne doit PAS être administré aux patients présentant un syndrome partiel ou total d’intolérance à l’AAS (rhinosinusite, urticaire ou œdème de Quincke, polypes nasaux, asthme) chez qui l’asthme, l’anaphylaxie, l’urticaire ou l’œdème de Quincke, la rhinite ou autres signes allergiques sont précipités par l’AAS ou d’autres AINS. Des réactions anaphylactoïdes mortelles se sont produites chez de tels sujets. Les personnes qui présentent les problèmes médicaux mentionnés ci-dessus sont exposées à un risque de réaction grave, même si elles ont déjà pris des AINS sans avoir eu de réaction indésirable. Voir 2
CONTRE-INDICATIONS
Sensibilité croisée : Les patients qui sont sensibles à un AINS peuvent également être sensibles à un autre.
Peau
Réactions cutanées graves : L'utilisation de certains AINS, tels que NAPROSYN, a été associée à de rares cas de réactions cutanées graves, fatales ou mettant en jeu le pronostic vital, après leur autorisation de mise sur le marché, notamment :
- Le syndrome d'hypersensibilité médicamenteuse ou DRESS (drug reaction with eosinophilia and systemic symptoms)
- le syndrome de Stevens-Johnson (SJS)
- la nécrolyse épidermique toxique (TEN)
- la dermatite exfoliative
- l’érythème polymorphe.
Les patients semblent être plus exposés à ces événements au début du traitement, l'apparition des cas se produisant généralement au cours du premier mois de traitement. Ces réactions peuvent être réversibles pourvu que l’agent en cause cesse d’être administré et qu’un traitement approprié soit instauré. Les patients doivent être informés qu'ils doivent interrompre leur traitement AINS à la première apparition d'une éruption cutanée, de lésions muqueuses ou de tout autre signe d'hypersensibilité, et contacter immédiatement leur
médecin pour évaluation et conseils, notamment en ce qui concerne les traitements à interrompre.
Le syndrome DRESS se manifeste généralement, mais pas exclusivement, par de la fièvre, une éruption cutanée, une lymphadénopathie et/ou un gonflement du visage. Les autres manifestations cliniques peuvent inclure une hépatite, une néphrite, des anomalies hématologiques, une myocardite ou une myosite. Parfois, les symptômes du syndrome DRESS peuvent ressembler à une infection virale aiguë, et l'éosinophilie est souvent présente. Comme cette maladie est variable dans sa présentation, d'autres systèmes d'organes non mentionnés ici peuvent être impliqués. Il est important de noter que les premières manifestations d'hypersensibilité, comme la fièvre ou la lymphadénopathie, peuvent être présentes même en l'absence d'éruption cutanée.
7.1 Populations spéciales
7.1.1 Femmes enceintes
L'utilisation de NAPROSYN est contre-indiquée au cours du troisième trimestre de grossesse en raison du risque d’obturation prématurée du canal artériel et du risque d’entraîner une parturition prolongée. Voir 2 CONTRE-INDICATIONS et 16 TOXICOLOGIE NON CLINIQUE. La prudence est recommandée lors de la prescription de NAPROSYN au cours des premier et deuxième trimestres de la grossesse, en particulier du milieu à la fin du deuxième trimestre de la grossesse (début à environ 20 semaines) en raison d'un possible dysfonctionnement rénal fœtal entraînant un oligohydramnios et, dans certains cas, une insuffisance ou une défaillance rénale néonatale.
Des études publiées et des rapports établis après la mise sur le marché décrivent l'utilisation d'AINS par la mère à environ 20 semaines de gestation ou plus tard au cours de la grossesse, associée à une dysfonction rénale fœtale entraînant un oligohydramnios et, dans certains cas, une insuffisance rénale ou une défaillance néonatale. Il a été démontré que les AINS entraînent une réduction significative de la production d'urine chez le fœtus avant la réduction du volume du liquide amniotique. Il y a également eu un nombre limité de rapports de cas liés à l'utilisation d'AINS par la mère et de dysfonctionnement rénal néonatal et d'insuffisance rénale sans oligohydramnios, dont certains étaient irréversibles, même après l'arrêt du traitement.
Ces effets indésirables sont observés, en moyenne, après plusieurs jours à plusieurs semaines de traitement, bien que l'oligohydramnios ait été rarement signalé dès 48 heures après le début du traitement par AINS. Les complications d'un oligohydramnios prolongé peuvent par exemple inclure des contractures des membres et un retard de maturation pulmonaire. Dans certains cas après commercialisation d'altération de la fonction rénale néonatale, des procédures invasives telles qu'une exsanguino-transfusion ou une dialyse ont été nécessaires.
Si, après un examen attentif de la balance bénéfices-risques, il est jugé nécessaire d'administrer un traitement AINS entre le milieu (début à environ 20 semaines) et la fin du
deuxième trimestre de la grossesse, l'utilisation doit être limitée à la plus petite dose efficace et à la plus courte durée possible. Il est également recommandé d'envisager une surveillance échographique du liquide amniotique si le traitement par NAPROSYN se prolonge au-delà de 48 heures et d'interrompre le traitement par AINS en cas d'oligohydramnios, suivi d'un suivi médical approprié.
L’inhibition de la synthèse des prostaglandines peut influencer de façon indésirable la grossesse et/ou le développement de l'embryon et du fœtus. Les données des études épidémiologiques indiquent la possibilité d’un risque accru de fausse couche et de malformation cardiaque après l’utilisation d’inhibiteurs de la synthèse des prostaglandines durant les premiers mois de la grossesse.
Chez les animaux, il a été observé que l’administration d’inhibiteurs de la synthèse des prostaglandines provoque une augmentation des pertes avant et après l’implantation et de la létalité embryo-fœtale. De plus, des incidences accrues de diverses malformations, notamment des malformations cardiovasculaires, ont été signalées chez les animaux ayant reçu des inhibiteurs de la synthèse des prostaglandines durant la période d’organogenèse.
L’utilisation de NAPROSYN est déconseillée au moment du travail et de l’accouchement en raison de leur effet inhibiteur sur la synthèse des prostaglandines, qui pourrait nuire à la circulation sanguine fœtale et inhiber les contractions utérines. Il pourrait en résulter un risque accru d’hémorragie utérine.
7.1.2 Femmes qui allaitent
NAPROSYN est contre-indiqué chez les femmes qui allaitent. Voir 2
CONTRE-INDICATIONS
7.1.3 Enfants
Enfants et adolescents (< 18 ans) : Selon les données soumises et examinées par Santé Canada, l'innocuité et l'efficacité de NAPROSYN chez les patients pédiatriques n'ont pas été établies ; par conséquent, Santé Canada n'a pas autorisé une indication pour l'usage pédiatrique. Voir 2
CONTRE-INDICATIONS
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Les patients âgés de plus de 65 ans (appelés personnes âgées ou patients âgés dans le présent document) et les patients vulnérables ou affaiblis sont plus susceptibles de présenter une variété de réactions indésirables provoquées par des AINS. La fréquence de ces réactions indésirables augmente proportionnellement à la dose et à la durée du traitement. De plus, ces patients tolèrent moins les ulcères et les hémorragies. La plupart des cas d'événements gastro-intestinaux mortels signalés concernent cette population. Les patients âgés présentent aussi un risque accru d’ulcère ou d’hémorragie de l’œsophage inférieur. Chez ces patients, on devrait envisager une dose initiale plus faible que celle habituellement recommandée, apporter des ajustements individuels au besoin et assurer une surveillance étroite. Voir 7
MISES EN GARDE ET PRÉCAUTIONS
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables les plus fréquemment observés avec les AINS sont de nature gastro-intestinale, le plus grave d’entre eux étant l’ulcère gastro-duodénal avec ou sans hémorragie. Des décès sont survenus, en particulier chez les personnes âgées.
Comme pour tous les médicaments de cette classe, la fréquence et la sévérité des événements indésirables dépend de plusieurs facteurs : la dose administrée et la durée du traitement ; l’âge, le sexe et l’état physique du patient ; toute pathologie coexistante ou tout autre facteur de risque particulier.
8.2 Effets indésirables observés au cours des études cliniques
Les études cliniques sont menées dans des conditions très particulières. Les taux des effets indésirables qui y sont observés peuvent donc ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les informations relatives aux effets indésirables provenant d'essais cliniques peuvent s'avérer utiles pour identifier et estimer les taux d'effets indésirables des médicaments dans un contexte réel.
Une étude clinique a montré que les effets indésirables de type gastro-intestinaux étaient plus fréquents et plus sévères chez les patients atteints de polyarthrite rhumatoïde prenant des doses quotidiennes de 1 500 mg de naproxène, comparativement aux patients prenant 750 mg de naproxène.
Les effets indésirables signalés au cours des essais cliniques portant sur 960 sujets atteints de polyarthrite rhumatoïde ou d’arthrose, et traités avec des comprimés standard de NAPROSYN (naproxène), sont énumérés ci-dessous.
Tableau 2 : Effets indésirables les plus fréquents déterminés au cours des essais cliniques (3 % à 9 % et de 1 % à 3 %)
| Classe de système | Incidence | Effet indésirable | ||
| d’organe | ||||
| Affections gastro-intestinales | 3 %-9 % | Pyrosis, constipation, douleur abdominale, nausées | ||
| 1 %-3 % | Diarrhée, dyspepsie, stomatite, diverticulite, hémorragie gastro-intestinale | |||
| Affections du système nerveux | 3 %-9 % | Céphalées, étourdissements, somnolence | ||
| 1 %-3 % | Sensation d’ébriété, vertige, dépression, fatigue. Il est arrivé à l’occasion que des patients doivent cesser le traitement en raison de la sévérité de | |||
| Classe de système | Incidence | Effet indésirable | ||
| d’organe | ||||
| certains de ces symptômes (céphalées et étourdissements). | ||||
| Affections de la peau et du tissus sous-cutané | 3 %-9 % | Prurit, ecchymoses, éruptions cutanées | ||
| 1 %-3 % | Sudation, purpura | |||
| Affections cardiaques | 3 %-9 % | Dyspnée, œdème périphérique | ||
| 1 %-3 % | Palpitations | |||
| Affections de l'oreille et du labyrinthe | 3 %-9 % | Acouphène | ||
| 1 %-3 % | Troubles de l’audition | |||
| Troubles généraux | 1 %-3 % | Soif | ||
8.3 Effets indésirables moins fréquents observés au cours des études cliniques
Tableau 3 : Effets indésirables moins fréquents déterminés au cours des essais cliniques (<1%)
Affections gastro- intestinales | Hémorragie gastro-intestinale, hématémèse, méléna, ulcération gastroduodénale avec ou sans hémorragie ou perforation, vomissements, stomatite ulcérative. |
Affections du système nerveux | Incapacité de se concentrer, malaises, myalgie, insomnie et dysfonctionnement cognitif (c.-à-d. période d’attention réduite, perte de la mémoire des faits récents, difficultés à calculer). |
Affections de la peau et du tissus sous- cutané | Alopécie, urticaire, éruption cutanée, érythème polymorphe, syndrome de Stevens-Johnson, nécrolyse épidermique, dermatite photosensible, dermatite exfoliative, érythème noueux. |
Affections hépatobiliaires | Anomalies dans les résultats des tests de la fonction hépatique, ictère, cholestase et hépatite. |
| Affections cardiaques | Insuffisance cardiaque congestive et vascularite. |
| Fonction rénale | Néphrite glomérulaire, hématurie, néphrite interstitielle, syndrome néphrotique, néphropathie et nécrose tubulaire. |
Affections hématologiques et du système lymphatique | Éosinophilie, granulopénie, leucopénie, thrombopénie, agranulocytose, anémie aplasique et anémie hémolytique. |
| Troubles sensoriels | Altération de l’ouïe et troubles de la vue. |
Affections des organes de reproduction et du sein, femme | Infertilité |
Troubles
généraux
Faiblesse musculaire, réactions anaphylactoïdes, troubles menstruels, pyrexie (frissons et fièvre), œdème de Quincke, hyperglycémie, hypoglycémie et pneumonie à éosinophiles.
8.5 Effets indésirables observés après la commercialisation
Des événements indésirables graves supplémentaires associés à NAPROSYN rapportés après commercialisation au niveau mondial sont inclus ci-dessous. Étant donné que les événements survenant après la commercialisation sont rapportés volontairement et qu’ils proviennent d’une population dont la taille est incertaine, il n’est pas toujours possible d’obtenir une estimation fiable de leur fréquence ou d’établir clairement une relation liée à l’administration de NAPROSYN.
Affections gastro-
intestinales :
Inflammation, (parfois mortelle, surtout chez les personnes âgées), ulcération, perforation et obstruction des voies gastro-intestinales hautes ou basses. Œsophagite, gastrite, pancréatite, stomatite. Exacerbation d’une colite ulcéreuse et de la maladie de Crohn. Brûlures d’estomac, dyspepsie, douleur abdominale, nausées, vomissements, diarrhée, flatulence, constipation, hématémèse, méléna.
Infections :
Méningite aseptique
Affections hématologiques
et du système
lymphatique :
Agranulocytose, anémie aplasique, anémie hémolytique, éosinophilie, leucopénie, thrombopénie
Affections du système
immunitaire :
Réactions anaphylactoïdes
Troubles du métabolisme
et de la nutrition :
Hyperkaliémie
Affections psychiatriques :
Dépression, anomalies oniriques, insomnie
Affections du système
nerveux :
Étourdissements, somnolence, céphalées, sensation de tête légère, névrite rétrobulbaire, convulsions, dysfonctionnement cognitif, incapacité de se concentrer
Affections oculaires :
Troubles de la vue, taie, papillite, œdème papillaire
Affections de l'oreille et du
labyrinthe :
Déficience auditive, troubles de l’ouïe, acouphène, vertige
Affections cardiaques :
Cas d’insuffisance cardiaque signalés en association avec un traitement par AINS, palpitations, insuffisance cardiaque congestive
Affections vasculaires :
Hypertension, vascularite
D’après les données épidémiologiques et les résultats des essais cliniques, l’utilisation des inhibiteurs de la COX-2 et de certains AINS (surtout à fortes doses et sur une période prolongée) serait associée à un risque légèrement accru d’événements thrombotiques artériels (tels qu’un infarctus du myocarde ou un accident vasculaire cérébral). Affections respiratoires, thoraciques et
médiastinales :
Dyspnée, œdème pulmonaire, asthme, pneumonie à éosinophiles.
Affections
hépatobiliaires :
Hépatite (mortelle dans certains cas), ictère.
Affections de la peau et du tissus sous-cutané :
Ecchymoses, démangeaison (prurit), purpura, éruptions cutanées, sudation, alopécie, nécrolyse épidermique, très rares cas d’épidermolyse bulleuse toxique, érythème polymorphe, réactions bulleuses, y compris le syndrome de Stevens-Johnson, érythème noueux, éruption fixe d’origine médicamenteuse, lichen plan, réaction pustuleuse, rougeurs, lupus érythémateux systémique, urticaire, réactions de photosensibilité incluant de rares cas ressemblant à la porphyrie cutanée tardive (« pseudoporphyrie ») ou à l’épidermolyse bulleuse et œdème de Quincke. En cas de survenue d’une fragilité de la peau, d’une vésication ou d’autres symptômes évoquant une pseudoporphyrie, il faut cesser le traitement et surveiller le patient.
Affections musculo-squelettiques et
systémiques :
Myalgie, faiblesse musculaire.
Affections du rein et des voies urinaires :
Hématurie, néphrite interstitielle, syndrome néphrotique, néphropathie, insuffisance rénale, nécrose médullaire rénale
Affections des organes de reproduction et du sein :
Infertilité chez la femme
Troubles généraux et
anomalies au site
d'administration :
Œdème, soif, pyrexie (frissons et fièvre), malaise
Investigations :
Anomalies dans les résultats des tests de la fonction hépatique, élévation des taux de créatinine sérique
9
INTERACTIONS MÉDICAMENTEUSES
9.3 Interactions médicament-comportement
Il n'existe pas d'études spécifiques concernant les effets sur la capacité à conduire des véhicules et à utiliser des machines. Les patients qui présentent des troubles visuels ou d'autres troubles du système nerveux central doivent s'abstenir de ces activités.
La consommation concomitante d’alcool avec un AINS peut augmenter le risque d’effets indésirables gastro-intestinaux, comme l’ulcération et l’hémorragie.
9.
4 Interactions médicamenteuses
Les médicaments figurant dans ce tableau sont basés sur des rapports de cas ou des études d'interactions médicamenteuses, ou sur des interactions potentielles du fait de l'ampleur et de la gravité attendues de l'interaction (c'est-à-dire ceux identifiés comme contre-indiqués).
Tableau 4 - Interactions médicamenteuses établies ou potentielles
| Nom propre/ | Source | Effet | Commentaire clinique | ||||
| Dénomination | de | ||||||
| commune | Preuve | ||||||
Acide acétylsalicylique (AAS) ou autres AINS | EC |
|
| ||||
| Nom propre/ | Source | Effet | Commentaire clinique | ||||
| Dénomination | de | ||||||
| commune | Preuve | ||||||
| l’effet antiplaquettaire de l’AAS ou un analgésique autre qu’un AINS lorsque cela est approprié.
| ||||||
| Inhibiteurs de l'ECA, bloqueurs des récepteurs de l'angiotensine et bêta-bloquants | T |
|
| ||||
| Nom propre/ | Source | Effet | Commentaire clinique | ||||
| Dénomination | de | ||||||
| commune | Preuve | ||||||
| Médicaments liés à l’albumine | T |
|
| ||||
| Antiacides | N/A |
|
| ||||
| Anticoagulants | EC |
|
| ||||
Agents antiplaquettaires (y compris l’AAS) | EC |
|
| ||||
| Nom propre/ | Source | Effet | Commentaire clinique | ||||
| Dénomination | de | ||||||
| commune | Preuve | ||||||
des plaquettes, lorsque les agents antiplaquettaires sont combinés au naproxène. | EN GARDE ET PRÉCAUTIONS | ||||||
| Ciclosporine et tacrolimus | T |
|
| ||||
| Cholestyramine | N/A |
|
| ||||
| Digoxine | C |
|
| ||||
| Diurétiques | EC |
|
| ||||
| Nom propre/ | Source | Effet | Commentaire clinique | ||||
| Dénomination | de | ||||||
| commune | Preuve | ||||||
| Glucocorticoïdes | EC |
|
| ||||
| Lithium | EC |
|
| ||||
| Méthotrexate | N/A |
|
| ||||
| pémétrexed | EC |
|
| ||||
| Nom propre/ | Source | Effet | Commentaire clinique | ||||
| Dénomination | de | ||||||
| commune | Preuve | ||||||
| myélosuppression, de toxicité rénale et digestive associée au pémétrexed. | surveiller le risque de myélosuppression et de toxicité rénale et GI. | ||||||
| Probénécide | EC |
|
| ||||
Inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) | C |
|
| ||||
Antibactériens à base de quinolones | C |
|
| ||||
Légende : C = étude de cas ; EC = essai clinique ; T = théorique ; GI = gastro-intestinal ; CV = cardiovasculaire ; INR = rapport international normalisé ; PD = pharmacodynamique ; AAS = acide acétylsalicylique ; AINS = anti-inflammatoire non stéroïdien ; ECA = enzyme de conversion de l'angiotensine ; ARA = bloqueurs des récepteurs de l'angiotensine ; IR = insuffisance rénale ;
9.5 Interactions médicament-aliment
L’administration concomitante d’aliments peut retarder l’absorption du naproxène mais ne
modifie pas l’étendue de son absorption.
9.6 Interactions médicament-plante médicinale
Les interactions du médicament avec les produits à base d’herbes médicinales n’ont pas été établies
9.7 Interactions médicament-examens de laboratoire
Temps d'hémorragie : Le naproxène peut diminuer l'agrégation plaquettaire et prolonger le temps de saignement. Cet effet doit être pris en compte lors de la détermination des temps de saignement.
Test de Porter-Silber : L'administration de naproxène peut entraîner une augmentation des valeurs urinaires des stéroïdes 17-cétogènes en raison d'une interaction entre le médicament et/ou ses métabolites avec le m-dinitrobenzène utilisé dans ce test. Bien que les mesures des 17-hydroxy-corticostéroïdes (test de Porter-Silber) ne semblent pas être modifiées de façon artéfactuelle, il est suggéré d'interrompre temporairement le traitement au naproxène 72 heures avant les tests de la fonction surrénalienne si le test de Porter-Silber doit être utilisé.
Dosages urinaires de l'acide 5-hydroxy indole acétique (5HIAA) : Le naproxène peut interférer avec certains dosages urinaires de l'acide 5-hydroxy indoleacétique (5HIAA). Il convient de garde tenir compte de cet effet lors du dosage de l'acide 5-hydroxy indoleacétique urinaire.
10 PHARMACOLOGIE CLINIQUE
10.1 Mécanisme d’action
NAPROSYN contient du naproxène, un dérivé de l'acide propionique appartenant au groupe de l'acide arylacétique dans la classe thérapeutique des AINS.
Le naproxène est un anti-inflammatoire non stéroïdien (AINS) ayant des propriétés analgésiques, anti-inflammatoires et antipyrétiques. Comme c’est le cas avec d’autres AINS, le mode d’action exact du naproxène est inconnu, mais il pourrait être lié à l’inhibition de la prostaglandine-synthétase.
10.2 Pharmacodynamie
Dans une étude menée sur des volontaires sains, l'administration concomitante pendant 10 jours de 220 mg de naproxène une fois par jour et d'aspirine à faible dose à libération immédiate (81 mg) a montré une interaction avec l'activité antiplaquettaire de l'aspirine, mesurée par le % d'inhibition sérique du thromboxane B2 24 heures après la dose du jour 10 [98,7 % (aspirine seule) contre 93,1 % (naproxène et aspirine)]. L'interaction a été observée même après l'arrêt du naproxène au jour 11 (alors que la dose d'aspirine était maintenue) mais s'est normalisée au jour 13. Dans la même étude, l'interaction était plus importante lorsque le naproxène était administré 30 minutes avant l'aspirine [98,7 % vs 87,7 %] et minimale lorsque l'aspirine était administrée 30 minutes avant le naproxène [98,7 % vs 95,4 %].
Après l'administration de 220 mg de naproxène deux fois par jour avec de l'aspirine à libération immédiate à faible dose (première dose de naproxène administrée 30 minutes avant l'aspirine), l'interaction était minime 24 heures après la dose du jour 10 [98,7 % vs 95,7 %]. Cependant, l'interaction était plus importante après l'arrêt du naproxène (washout) au jour 11 [98,7 % vs 84,3 %] et ne s'est pas complètement normalisée au jour 13 [98,5 % vs 90,7 %]. voir 9
INTERACTIONS MÉDICAMENTEUSES
10.3 Pharmacocinétique
Absorption
Le naproxène est rapidement et complètement absorbé par le tractus gastro-intestinal. Après l’administration orale de naproxène, les concentrations plasmatiques maximales de l’anion naproxène sont obtenues en 2 à 4 heures et l’état d’équilibre est atteint normalement après 4 ou 5 doses. Les concentrations plasmatiques de naproxène et les aires sous la courbe de concentration plasmatique en fonction du temps (ASC) se sont accrues linéairement avec des augmentations de la dose par paliers jusqu’à 500 mg deux fois par jour, mais des doses plus importantes ont produit un plateau.
Le naproxène entérosoluble est conçu en vue d’une dispersion et d’une dissolution dans l’intestin grêle plutôt que l’estomac. Ainsi, l’absorption est retardée jusqu’à ce que l’estomac soit vidé. Les comprimés de naproxène entérosolubles se sont révélés bioéquivalents comparativement aux comprimés standard de 375 mg et de 500 mg, à l’exception d’une augmentation considérable du temps nécessaire pour obtenir la concentration plasmatique maximale (Tmax). Les concentrations plasmatiques maximales moyennes (Cmax) obtenues après l’administration des comprimés entérosolubles de 375 mg, 2 x 250 mg et 500 mg étaient respectivement de 47,9, de 58,2 et de 60,7 µg/mL, alors que la Cmax atteinte après l’administration des comprimés standard de 375 mg et de 500 mg, à libération immédiate, étaient respectivement de 46,6 et de 63,1 µg/mL. Les Tmax étaient de 4,5, de 4,2 et de 4,2 heures pour les formulations entérosolubles respectives par rapport à 2,3 et 2,6 heures pour les comprimés de naproxène standard. À l’état d’équilibre (doses multiples), la préparation de naproxène entérosoluble et la préparation de naproxène standard étaient équivalentes en termes de Cmax, Cave, Cmax/Cmoy, l’ASC pour 0-12 heures. et la demi-vie. Par ailleurs, les fluctuations des taux plasmatiques par rapport à la Cmoy étaient considérablement moindres avec le naproxène entérosoluble qu’avec le naproxène standard (49,3 % par rapport à 85.3%). L’administration des comprimés de naproxène entérosolubles à 500 mg avec de la nourriture et un antiacide n’a pas modifié le degré d’absorption de naproxène par rapport à l’administration à jeun. Cependant, le traitement par antiacide a donné une Cmax plus élevée (70,7 µg/mL comparativement à 58,5 µg/mL pour la prise à jeun) et un Tmax plus bref (5,2 h comparativement à 8,7 h pour la prise à jeun). Toujours par rapport à la prise à jeun, le Tmax moyen a été prolongé après un repas riche en matières grasses (à jeun : 5,6 à 8,7 h ; après un repas : 9,2 à 10,8 h) alors que la Cmax et l’ASC moyennes étaient bioéquivalentes.
Lorsque le naproxène est administré sous sa forme à libération prolongée, le pic des concentrations plasmatiques est retardée et les concentrations plasmatiques maximales sont
réduites par comparaison à celles que l’on obtient avec les préparations standards de naproxène. Les concentrations plasmatiques minimales, à l'état d'équilibre, sont équivalentes entre le naproxène (comprimé à libération prolongée) administré une fois par jour et la posologie standard correspondante administrée deux fois par jour. Le rapport entre les concentrations plasmatiques maximales et minimales de 2,2 et 2,6 observé avec la formulation standard des comprimés (375 mg deux fois par jour et 500 mg deux fois par jour respectivement) est réduit à 1,6 et 1,8 avec le naproxène (comprimés à libération prolongée) de 750 et 1000 mg respectivement, ce qui entraîne des fluctuations plus faibles des concentrations plasmatiques de naproxène avec les comprimés à libération prolongée.
Le temps nécessaire moyen pour obtenir la concentration plasmatique maximale de naproxène (Tmax) chez des sujets recevant un comprimé à libération prolongée dosé à 1 000 mg immédiatement après un repas très riche en gras, ne différait pas tellement de celui noté à jeun (7,7 heures après un repas ; 9,7 heures à jeun). La concentration plasmatique maximale Cmax moyenne a augmenté considérablement, soit de 63,1 µg/mL (à jeun) à 86,1 µg/mL (après un repas). Cette augmentation de la Cmax demeurait inférieure à celle observée avec une dose de 1 000 mg de comprimés de naproxène (standard). Sur la base d’un intervalle de confiance à 95 %, les valeurs pour l’ASC étaient équivalentes, que les comprimés de naproxène (à libération prolongée) aient été administrés à jeun ou non.
Distribution
Le volume de distribution du naproxène est de 0,16 L/kg. Aux taux thérapeutiques, le naproxène est lié à l'albumine à plus de 99 %. À des doses de naproxène supérieures à 500 mg/jour, il y a une augmentation inférieure à la proportion des concentrations plasmatiques en raison d'une augmentation de la clairance causée par la saturation de la liaison aux protéines plasmatiques à des doses plus élevées.
L'anion naproxène a été retrouvé dans le lait de femmes allaitantes à une concentration équivalente à environ 1 % de la concentration maximale de naproxène dans le plasma. Voir 7.1.2 Allaitement
Métabolisme
Le naproxène est largement métabolisé dans le foie en 6-0-desméthyl naproxène, et la mère et les métabolites n'induisent pas d'enzymes de métabolisation. Le naproxène et le 6-0-desméthyl naproxène sont ensuite métabolisés en leurs métabolites conjugués acylglucuronides respectifs.
Élimination
La demi-vie biologique moyenne de l'anion chez l'homme est d'environ 13 heures. La clairance du naproxène est de 0,13 ml/min/kg. Environ 95 % de la dose est excrétée dans l'urine, principalement sous forme de naproxène, de 6-0-desméthyl naproxène ou de leurs conjugués. On a constaté que le taux d'excrétion coïncide étroitement avec le taux de disparition du médicament dans le plasma. De petites quantités, 3 % ou moins de la dose administrée, sont excrétées dans les fèces. Chez les patients souffrant d'insuffisance rénale, les métabolites peuvent s'accumuler.
Une étude évaluant la perte de globules rouges marqués au chrome 51 dans les selles a été menée pendant 28 jours chez 20 patients auxquels on avait administré des comprimés à libération prolongée de naproxène à 750 mg. Cette analyse n’a révélé aucune différence statistiquement significative dans la perte de globules rouges entre des patients âgés de 60 ans ou moins et d’autres ayant plus de 60 ans.
Populations et conditions particulières
Enfants : Le profil pharmacocinétique du naproxène chez les enfants âgés de 5 à 16 ans atteints d'arthrite est similaire à celui des adultes, bien que la clairance soit généralement plus élevée chez les enfants que chez les adultes. Aucune étude pharmacocinétique du naproxène n'a été réalisée chez les enfants âgés de moins de 5 ans. Santé Canada n'a pas autorisé d'indication pour un usage pédiatrique. Voir 2 CONTRE-INDICATIONS.
Personnes âgées : Les études indiquent que, bien que la concentration plasmatique totale de naproxène demeure inchangée, la fraction plasmatique non liée du naproxène est augmentée chez les personnes âgées, bien que la fraction non liée soit inférieure à 1 % de la concentration totale de naproxène. On a rapporté que les concentrations minimales de naproxène non lié chez les sujets âgés représentaient de 0,12 % à 0,19 % de la concentration totale de naproxène, comparativement à 0,05 % à 0,075 % chez les sujets plus jeunes.
Insuffisance hépatique : La pharmacocinétique du naproxène n'a pas été déterminée chez les sujets atteints d'insuffisance hépatique.
La maladie hépatique chronique associée à l’alcoolisme et probablement d'autres maladies entraînant une diminution ou une anomalie des protéines plasmatiques (albumine) diminuent la concentration plasmatique totale du naproxène, mais celle du naproxène non lié est accrue.
Insuffisance rénale : Étant donné que le naproxène et ses métabolites sont principalement excrétés par les reins, il existe un risque d'accumulation en cas d'insuffisance rénale. L'élimination du naproxène est diminuée chez les patients présentant une insuffisance rénale sévère. Voir 2 CONTRE-INDICATIONS.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
NAPROSYN (comprimés entérosolubles et à libération prolongée) : Conserver à température ambiante (15 à 30 °C).
Maintenir hors de la portée des enfants.
12 PRÉCAUTIONS PARTICULIÈRES DE MANIPULATION
N/A
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Naproxène
Nom chimique : acide (+)-(S)-6-méthoxy-alpha-méthyl-2-naphtalèneacétique
Formule et masse moléculaire : C14H14O3; 230,27 g/mol
Formule de structure :
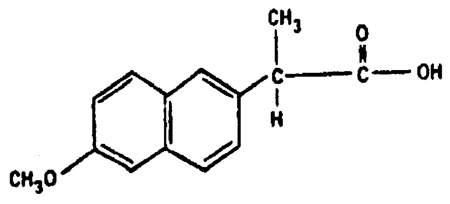
Propriétés physicochimiques : Le naproxène se présente sous forme de poudre cristalline blanche inodore, dont le point de fusion est de 152 à 158 °C. Il est très liposoluble, peu soluble dans l’eau à faible pH et très soluble dans l’eau à pH élevé.
14 ESSAIS CLINIQUES
Les données de l'essai clinique sur lequel repose l'autorisation de l'indication initiale ne sont pas disponibles.
15 MICROBIOLOGIE
Aucune information microbiologique n'est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Toxicité aiguë chez les animaux
Les valeurs de la DL50 du naproxène par voie orale sont les suivantes :
Hamster 4110 mg/kg
Rats 543 mg/kg
Chiens >1000 mg/kg
Souris 1234 mg/kg
Toxicité orale subaiguë et chronique
Au cours d’études de toxicité subaiguë et chronique du naproxène chez plusieurs espèces, les principaux effets pathologiques ont été l’irritation et l’ulcération gastro-intestinales. Les
lésions ont été notées surtout dans l’intestin grêle et ont varié de l’hyperémie à la perforation et à la péritonite.
Une néphropathie a été rapportée à l’occasion chez les rats, les souris et les lapins à des doses élevées de naproxène, mais non chez les singes rhésus ni chez les porcs miniatures. Chez les espèces atteintes, les changements pathologiques se sont produits dans le cortex et les papilles. Quelques rats, examinés 14 jours après administration de doses orales uniques de 230 mg/kg ou plus de naproxène, ont montré des zones nécrotiques du tissu cortical et médullaire. Une dilatation tubulaire (ectasie) s’est produite chez les lapins ayant reçu pendant 14 jours 200 mg/kg/jour ou plus de naproxène par voie orale. Un examen du tissu rénal non fixé de lapins ainsi traités a révélé la présence de caractéristiques de diffraction semblables à celles du naproxène cristallisé. Cela laisse supposer que l’ectasie observée est une réponse physique au dépôt de naproxène excrété dans les tubules.
Chez les souris ayant reçu par voie orale 120 mg/kg/jour ou plus de naproxène pendant 6 mois, les reins ont été caractérisés par une faible incidence, sans relation avec les doses, de sclérose corticale et de nécrose de l’extrémité papillaire. L’administration prolongée de doses élevées de naproxène à des souris semble être associée à une exacerbation d’une néphropathie spontanée.
Une grande variation dans la prédisposition aux lésions gastro-intestinales, suite à l’administration de naproxène, a été mise en évidence au cours des essais chez plusieurs espèces animales. Ainsi, 30 mg/kg/jour ont été bien tolérés par des rats pendant 90 jours, mais la même dose a été ulcérogène lorsqu’elle a été administrée durant 6 mois. Les singes rhésus et les porcs miniatures n'ont présenté aucune pathologie significative lorsqu'ils ont reçu une dose de naproxène de 45 mg/kg/jour pendant 30 jours. Cette dose de naproxène, administrée tous les jours pendant un an, a été aussi tolérée par les porcs miniatures sans signe évident d’effets indésirables. Chez les singes rhésus, des doses aussi élevées que 120 mg/kg/jour administrées deux fois par jour pendant 6 mois n’ont produit aucun signe clinique ou histopathologique d’irritation gastro-intestinale bien que la présence de sang occulte dans les selles ait été remarquée plus fréquemment chez ces animaux que chez le groupe témoin. Chez les lapins, la dose orale répétée maximale tolérée est de 200 mg/kg/jour. Les souris ont toléré des doses orales de 240 mg/kg/jour pendant 6 mois. Chez les lapins et les souris, une toxicité gastro-intestinale et rénale a été signalée à ces doses. Chez les chiens, en revanche, 5,0 mg/kg/jour se rapproche de la dose maximale tolérée. Cette susceptibilité particulière du chien aux effets gastro-intestinaux des AINS a aussi été démontrée avec l’indométhacine et l’ibuprofène.
Chez les chiens, le naproxène montre une demi-vie plasmatique considérablement plus longue que chez les rats, les cobayes, les porcs miniatures, les singes et l’homme. La même observation a été faite avec l’ibuprofène chez les chiens par rapport aux rats et à l’homme. De plus, chez les espèces mentionnées, seulement le chien excrète des quantités significatives de naproxène dans les selles (50 %). Chez le rat, le cobaye, le porc miniature, le singe et l’homme, 86 à 94 % du médicament administré est excrété dans l’urine. Cette circulation entérohépatique suggérée du naproxène chez le chien (déduite par l’excrétion fécale) pourrait être un facteur majeur dans la prédisposition du chien à l’irritation gastro-intestinale par ce
composé.
Des changements pathologiques dans la rate et dans les ganglions mésentériques, ainsi que des adhérences et de l’inflammation péritonéales ont été considérés comme étant clairement secondaires aux effets des fortes doses de naproxène sur le tube digestif. Une perte pondérale modérée des glandes sexuelles secondaires mâles s’est produite au cours de certaines études chez des rats et des chiens traités par naproxène. Sur le plan histopathologique, les glandes affectées présentaient dans certains cas des modifications atrophiques et/ou hypoplasiques caractérisées par une diminution des sécrétions. Une action œstrogénique possible du naproxène comme facteur causal est peu probable puisque dans les tests biologiques habituels, le médicament n’a montré aucune activité œstrogénique. Néanmoins, des doses quotidiennes de naproxène aussi élevées que 30 mg/kg administrées pendant 60 jours avant l'accouplement n'ont eu aucun effet sur la fertilité et les performances de reproduction des rats mâles. Ces résultats reflètent l’intégrité physiologique de l’ensemble de l’appareil reproducteur mâle après l’administration de naproxène durant le cycle de la spermatogenèse.
Effets sur les infections provoquées chez le lapin : Afin de déterminer si le traitement au naproxène affecte la capacité des animaux à répondre à une infection bactérienne, des lapins ont été inoculés par voie sous-cutanée avec Diplococcus pneumoniae. Ces animaux ont été gavés quotidiennement avec 2, 10 ou 20 mg/kg de naproxène pendant les 21 jours avant et les 2 semaines après la provocation bactérienne. L’état clinique, la morbidité, la mortalité et les changements macroscopiques et histopathologiques ont été évalués. Il n’y a eu aucun effet apparent du naproxène sur la réponse des animaux à la provocation bactérienne.
Cancérogénicité
NAPROSYN a été administré à des rats Sprague-Dawley, dans leurs aliments, pendant 24 mois, à raison de 8, 16 ou 24 mg/kg/jour. NAPROSYN n’était pas cancérogène chez le rat.
Génotoxicité
Un pouvoir mutagène n’a pas été mis en évidence dans des cellules Salmonella typhimurium (5 lignées cellulaires) et Saccharomyces cerevisisae (1 lignée cellulaire) ni dans le test du lymphome de la souris.
Toxicologie pour la reproduction et le développement
L’administration orale quotidienne de 15, 30 ou 60 mg/kg de naproxène à des lapines, à partir de 2 semaines avant l’accouplement jusqu’au 20e jour de la gestation, n’a pas influencé la fertilité, la gestation ni le nombre de fœtus vivants.
Dans des études portant sur les périodes périnatale et post-natale chez le rat, des doses orales de naproxène allant jusqu’à 20 mg/kg/jour durant la dernière partie de la gestation jusqu’au sevrage, n’ont produit aucun effet indésirable sur la viabilité des petits, l’indice de lactation, la proportion des sexes ou les gains pondéraux de la progéniture. Toutefois, on a constaté une légère augmentation de la durée de la gestation aux doses de 10 et 20 mg/kg et, à la dose de 10 mg/kg, une augmentation significative du nombre de mort-nés.
Le naproxène administré à des doses orales quotidiennes de 12, 36 ou 108 mg/kg à des souris
femelles à partir de 2 semaines avant l’accouplement jusqu’au sevrage des petits n’a pas modifié la durée de gestation, le nombre de souriceaux vivants à la naissance, le poids moyen des souriceaux à 0, 4, 7, 14 ou 21 jours ni la proportion des sexes. L’indice de fertilité, l’indice de gestation et l’indice de viabilité à 4 jours ont été similaires pour les souris traitées et les souris témoins. La survie à 21 jours et les indices de lactation ont été diminués chez les souris recevant 108 mg/kg/jour de naproxène, mais non chez celles recevant 12 ou 36 mg/kg/jour. La plupart de ces changements étaient dus à la mortalité maternelle dans le groupe recevant les doses les plus élevées.
Des données récentes indiquent que l’inhibition de la synthèse des prostaglandines par les AINS pourrait être liée à la diminution de la contractilité utérine. Par conséquent, le début du travail chez la rate peut être retardé par l’administration du naproxène sans produire davantage de mortalité maternelle ou fœtale que chez les témoins. Puisqu’il a été démontré que le naproxène inhibe la synthèse des prostaglandines in vitro, on pense que les effets du naproxène sur la contractilité utérine dérivent de ce mécanisme.
La mortalité maternelle et fœtale observée chez les rats traités par le naproxène aurait donc été liée à une dystocie plutôt qu’à un effet toxique direct du composé. Le naproxène n’est pas unique à cet égard car des résultats comparables ont été obtenus chez le rat avec d’autres AINS couramment utilisés.
Dans les études de tératologie, aucune anomalie squelettique ou viscérale ni aucun changement pathologique n'ont été induits chez les fœtus de rates et de lapines enceintes traitées pendant l'organogenèse avec des doses orales quotidiennes de naproxène allant jusqu'à 20 mg/kg. Dans ces études, il n'y a pas eu non plus de différences significatives par rapport aux témoins en ce qui concerne le nombre de fœtus vivants, les résorptions, le poids des fœtus ou les distances ano-génitales.