


Monographie de produit - Comirnaty Omicron Xbb.1.5
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE .................. 3
TABLE DES MATIÈRES ........................................................................................................... 3
1 INDICATIONS ........................................................................................................... 6
1.1 Enfants ............................................................................................................................. 6
1.2 Personnes âgées .............................................................................................................. 6
2 CONTRE-INDICATIONS ............................................................................................. 6
3 MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES .................................................. 6
4 POSOLOGIE ET ADMINISTRATION ............................................................................ 6
4.1 Considérations posologiques ........................................................................................... 6
4.2 Posologie recommandée et ajustement posologique ..................................................... 8
4.2.1 Calendrier de vaccination pour les personnes âgées de 12 ans et plus ................ 8
4.2.2 Calendrier de vaccination pour les enfants âgés de 5 ans à < 12 ans .................... 8
4.2.3 Calendrier de vaccination pour les enfants âgés de 6 mois à < 5 ans ................... 9
4.3 Reconstitution.................................................................................................................. 9
4.3.1 Pour les personnes âgées de 12 ans et plus : NE PAS DILUER (fioles unidoses ou multidoses à capuchon gris avec étiquette à bordure grise) .......................................... 9
4.3.2 Pour les enfants âgés de 5 ans à < 12 ans : DILUER AVANT L’ADMINISTRATION (fioles multidoses à capuchon orange avec étiquette à bordure orange) .................... 13
4.3.3 Pour les enfants âgés de 5 ans à < 12 ans : NE PAS DILUER (fioles unidoses ou multidoses à capuchon bleu avec étiquette à bordure bleue) ..................................... 18
4.3.4 Pour les enfants âgés de 6 mois à < 5 ans : DILUER AVANT L’ADMINISTRATION (fioles multidoses à capuchon marron avec étiquette à bordure marron) ................... 23
4.4 Administration ............................................................................................................... 28
4.4.1 Pour les personnes âgées de 12 ans et plus ........................................................ 28
4.4.2 Pour les enfants âgés de 5 ans à < 12 ans ............................................................ 29
4.4.3 Pour les enfants âgés de 6 mois à < 5 ans ............................................................ 30
5 SURDOSAGE .......................................................................................................... 31
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT .. 31
7 MISES EN GARDE ET PRÉCAUTIONS........................................................................ 35
7.1 Populations particulières ............................................................................................... 37
7.1.1 Femmes enceintes................................................................................................ 37
7.1.2 Femmes qui allaitent ............................................................................................ 37
7.1.3 Enfants .................................................................................................................. 37
7.1.4 Personnes âgées ................................................................................................... 37
8 EFFETS INDÉSIRABLES ............................................................................................ 37
8.1 Aperçu des effets indésirables ....................................................................................... 37
8.1.1 COMIRNATY Original & Omicron BA.4/BA.5 (15 mcg/15 mcg) ............................ 37
8.1.2 COMIRNATY Original & Omicron BA.4/BA.5 (5 mcg/5 mcg) ................................ 38
8.1.3 COMIRNATY Original & Omicron BA.4/BA.5 (1,5 mcg/1,5 mcg) .......................... 38
8.1.4 COMIRNATY (30 mcg) ........................................................................................... 39
8.1.5 COMIRNATY (10 mcg) ........................................................................................... 41
8.1.6 COMIRNATY (3 mcg) ............................................................................................. 42
8.2 Effets indésirables observés au cours des études cliniques .......................................... 42
8.2.1 COMIRNATY Original & Omicron BA.4/BA.5 (15 mcg/15 mcg) ............................ 43
8.2.2 COMIRNATY Original & Omicron BA.4/BA.5 (5 mcg/5 mcg) ................................ 45
8.2.3 COMIRNATY Original & Omicron BA.4/BA.5 (1,5 mcg/1,5 mcg) .......................... 48
8.2.4 COMIRNATY (30 mcg) ........................................................................................... 52
8.2.5 COMIRNATY (10 mcg) ........................................................................................... 64
8.2.6 COMIRNATY (3 mcg) ............................................................................................. 70
8.5 Effets indésirables observés après la commercialisation .............................................. 74
9 INTERACTIONS MÉDICAMENTEUSES ...................................................................... 74
10 PHARMACOLOGIE CLINIQUE .................................................................................. 75
10.1 Mode d’action ........................................................................................................... 75
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ...................................................... 75
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT ................................................ 77
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES...................................................................... 78
13 RENSEIGNEMENTS PHARMACEUTIQUES ................................................................ 78
14 ÉTUDES CLINIQUES ................................................................................................ 79
14.1 Plan et caractéristiques démographiques de l’étude ............................................... 79
14.1.1 COMIRNATY Original & Omicron BA.4/BA.5 (15 mcg/15 mcg) ............................ 79
14.1.2 COMIRNATY Original & Omicron BA.4/BA.5 (1,5 mcg/1,5 mcg) .......................... 79
14.1.3 COMIRNATY (30 mcg) ........................................................................................... 80
14.1.4 COMIRNATY (10 mcg) ........................................................................................... 82
14.2 Résultats de l’étude .................................................................................................. 84
14.2.1 COMIRNATY Original &Omicron BA.4/BA.5 (15 mcg/15 mcg) ............................. 84
14.2.1.1 Immunogénicité chez des participants âgés de 12 ans ou plus – Après l’administration d’une 2e dose de rappel (4e dose) .................................................. 84
14.2.2 COMIRNATY Original & Omicron BA.4/BA.5 (1,5 mcg/1,5 mcg) .......................... 88
14.2.2.1 Immunogénicité chez des participants âgés de 6 mois à < 5 ans – Après l’administration d’une dose de rappel (4e dose) ...................................................... 88
14.2.3 COMIRNATY (30 mcg) ........................................................................................... 90
14.2.3.1 Efficacité et immunogénicité chez les participants âgés de 16 ans et plus .... 90
14.2.3.1.1 Efficacité chez les participants âgés de 16 ans et plus après deux doses 90
14.2.3.1.2 Efficacité et immunogénicité chez les participants de 16 ans et plus – Après la dose de rappel .......................................................................................... 93
14.2.3.2 Efficacité et immunogénicité chez les adolescents âgés de 12 à 15 ans ........ 96
14.2.3.2.1 Efficacité et immunogénicité chez les adolescents âgés de 12 à 15 ans après deux doses .................................................................................................... 96
14.2.4 COMIRNATY (10 mcg) ......................................................................................... 100
14.2.4.1 Immunogénicité et efficacité chez les enfants de 5 ans à < 12 ans .............. 100
14.2.4.1.1 Immunogénicité et efficacité chez les enfants de 5 ans à < 12 ans après deux doses ............................................................................................................ 100
14.2.4.2 Immunogénicité chez les enfants âgés de 5 ans à < 12 ans – Après la dose de rappel ...................................................................................................................... 102
14.2.5 COMIRNATY (3 mcg) ........................................................................................... 103
14.2.5.1 Immunogénicité chez des enfants âgés de 6 mois à < 5 ans ........................ 103
14.2.5.1.1 Immunogénicité chez des enfants âgés de 6 mois à < 5 ans – Après une primovaccination à 3 doses .................................................................................. 103
15 MICROBIOLOGIE .................................................................................................. 108
16 TOXICOLOGIE NON CLINIQUE .............................................................................. 108
RENSEIGNEMENTS DESTINÉS AUX PATIENTS ..................................................................... 110
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1 INDICATIONS
COMIRNATY Omicron XBB.1.5 (vaccin à ARNm contre la COVID-19, monovalent [variant Omicron XBB.1.5]) est indiqué pour l’immunisation active des personnes âgées de 6 mois et plus contre la maladie à coronavirus 2019 (COVID-19) causée par le coronavirus du syndrome respiratoire aigu sévère 2 (SRAS-CoV-2) (voir 4.2 Posologie recommandée et ajustement posologique).
L’innocuité et l’efficacité de COMIRNATY Omicron XBB.1.5 chez les personnes âgées de 6 mois et plus ont été déduites des données issues d’études ayant évalué la série de primovaccination et la vaccination de rappel par COMIRNATY et ont été étayées par les résultats des études ayant évalué l’administration d’une dose de rappel de COMIRNATY Original & Omicron BA.4/BA.5 à des personnes âgées de 6 mois et plus.
1.1 Enfants
L’innocuité et l’efficacité de COMIRNATY Omicron XBB.1.5 n’ont pas encore été établies chez les enfants de moins de 6 mois.
1.2 Personnes âgées
Des personnes âgées de 65 ans et plus ont participé aux études cliniques sur COMIRNATY et sur COMIRNATY Original & Omicron BA.4/BA.5, et leurs données contribuent à l’évaluation globale de l’innocuité et de l’efficacité du vaccin COMIRNATY Omicron XBB.1.5 (voir 8 EFFETS INDÉSIRABLES et 14 ÉTUDES CLINIQUES). L’innocuité et l’efficacité de COMIRNATY Omicron XBB.1.5 n’ont pas encore été établies chez les personnes âgées au moyen d’études cliniques.
2 CONTRE-INDICATIONS
COMIRNATY Omicron XBB.1.5 est contre-indiqué chez les personnes qui présentent une hypersensibilité à l’ingrédient actif ou à tout autre ingrédient du vaccin. Pour obtenir la liste complète des ingrédients, veuillez consulter 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
3 MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Au moment de l’autorisation, il n’y avait aucune mise en garde ou précaution importantes connues associées à ce produit.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Les renseignements relatifs à la conservation, à la préparation et à l’administration du vaccin varient selon ses différentes présentations. On doit porter une attention particulière à la couleur du capuchon et de la bordure de l’étiquette de la fiole ainsi qu’à l’information inscrite sur l’étiquette et suivre les directives appropriées qui correspondent au produit utilisé et qui sont énoncées dans les sous-sections ci-dessous.
Pour les personnes âgées de 12 ans et plus
COMIRNATY Omicron XBB.1.5 est une suspension pour injection intramusculaire. NE PAS DILUER (fioles unidoses ou multidoses à capuchon gris avec étiquette à bordure grise).
Chaque dose de ce vaccin est de 0,3 mL.
Pour les enfants âgés de 5 ans à < 12 ans
COMIRNATY Omicron XBB.1.5 pour les enfants âgés de 5 ans à < 12 ans est offert en deux présentations différentes.
DILUER AVANT L’ADMINISTRATION : une suspension pour injection intramusculaire qui doit être diluée avant l’administration (fioles multidoses à capuchon orange avec étiquette à bordure orange).
- Après la préparation, chaque dose de ce vaccin est de 0,2 mL.
NE PAS DILUER : une suspension prête à l’emploi pour injection intramusculaire (fioles unidoses ou multidoses à capuchon bleu avec étiquette à bordure bleue).
- Chaque dose de ce vaccin est de 0,3 mL.
Pour les enfants âgés de 6 mois à < 5 ans
COMIRNATY Omicron XBB.1.5 est une suspension pour injection intramusculaire qui doit être diluée avant l’administration. DILUER AVANT L’ADMINISTRATION (fioles multidoses à capuchon marron avec étiquette à bordure marron).
Après la préparation, chaque dose de ce vaccin est de 0,2 mL.
| Présentation | Couleur du capuchon et de la bordure de l’étiquette de la fiole | Catégorie d’âge | Directives de dilution | Nbre de doses par fiole | Volume de la dose |
|---|---|---|---|---|---|
COMIRNATY Omicron XBB.1.5 Fiole unidose (pour les personnes âgées de 12 ans et plus : NE PAS DILUER) | Gris | 12 ans et plus | NE PAS DILUER avant l’administration | 1 | 0,3 mL |
COMIRNATY Omicron XBB.1.5 Fiole multidose (pour les personnes âgées de 12 ans et plus : NE PAS DILUER) | Gris | 12 ans et plus | NE PAS DILUER avant l’administration | 6 | 0,3 mL |
COMIRNATY Omicron XBB.1.5 Fiole multidose (pour les enfants âgés de 5 ans à < 12 ans : DILUER AVANT L’ADMINISTRATION) | Orange | De 5 ans à < 12 ans | Diluer avec 1,3 mL d’une solution injectable stérile de chlorure de sodium à 0,9 % USP avant l’administration | 10 | 0,2 mL |
| Présentation | Couleur du capuchon et de la bordure de l’étiquette de la fiole | Catégorie d’âge | Directives de dilution | Nbre de doses par fiole | Volume de la dose |
|---|---|---|---|---|---|
COMIRNATY Omicron XBB.1.5 Fiole unidose (pour les enfants âgés de 5 ans à < 12 ans : NE PAS DILUER) | Bleu | De 5 ans à < 12 ans | NE PAS DILUER avant l’administration | 1 | 0,3 mL |
COMIRNATY Omicron XBB.1.5 Fiole multidose (pour les enfants âgés de 5 ans à < 12 ans : NE PAS DILUER) | Bleu | De 5 ans à < 12 ans | NE PAS DILUER avant l’administration | 6 | 0,3 mL |
COMIRNATY Omicron XBB.1.5 Fiole multidose (pour les enfants âgés de 6 mois à < 5 ans : DILUER AVANT L’ADMINISTRATION) | Marron | De 6 mois à < 5 ans | Diluer avec 2,2 mL d’une solution injectable stérile de chlorure de sodium à 0,9 % USP avant l’administration | 10 | 0,2 mL |
4.2 Posologie recommandée et ajustement posologique
4.2.1 Calendrier de vaccination pour les personnes âgées de 12 ans et plus
COMIRNATY Omicron XBB.1.5 s’administre par voie intramusculaire en une seule dose de 0,3 mL, quel que soit le statut vaccinal contre la COVID-19.
Chez les personnes qui ont déjà reçu un vaccin contre la COVID-19, COMIRNATY Omicron XBB.1.5 doit être administré au moins de 3 à 6 mois après l’administration de la dose la plus récente d’un vaccin contre la COVID-19.
Les fioles de COMIRNATY Omicron XBB.1.5 destinées aux personnes âgées de 12 ans et plus (capuchon gris/étiquette à bordure grise) ne peuvent pas être utilisées pour préparer des doses destinées à des enfants de 6 mois à < 12 ans.
4.2.2 Calendrier de vaccination pour les enfants âgés de 5 ans à < 12 ans
COMIRNATY Omicron XBB.1.5 s’administre par voie intramusculaire en une seule dose, quel que soit le statut vaccinal contre la COVID-19.
- DILUER AVANT L’ADMINISTRATION (fioles multidoses à capuchon orange avec étiquette à bordure orange) : après la dilution, chaque dose de ce vaccin est de 0,2 mL.
- NE PAS DILUER (fioles unidoses ou multidoses à capuchon bleu avec étiquette à bordure bleue) : chaque dose de ce vaccin est de 0,3 mL.
Chez les personnes qui ont déjà reçu un vaccin contre la COVID-19, COMIRNATY Omicron XBB.1.5 doit être administré au moins 6 mois après l’administration de la dose la plus récente d’un vaccin contre la COVID-19.
Les fioles de COMIRNATY Omicron XBB.1.5 destinées aux enfants de 5 ans à < 12 ans (capuchon orange/étiquette à bordure orange ou capuchon bleu/étiquette à bordure bleue) ne peuvent pas être utilisées pour préparer des doses destinées à des personnes âgées de 6 mois à < 5 ans ou de 12 ans et plus.
4.2.3 Calendrier de vaccination pour les enfants âgés de 6 mois à < 5 ans
Nourrissons et enfants âgés de 6 mois à < 5 ans qui n’ont jamais terminé la série de primovaccination contre la COVID-19
COMIRNATY Omicron XBB.1.5 s’administre par voie intramusculaire en 3 doses (de 0,2 mL chacune). Il est recommandé d’administrer la deuxième dose 3 semaines après la première, et une troisième dose au moins 8 semaines après la deuxième.
Chez les personnes dont la série de primovaccination a été amorcée par COMIRNATY ou COMIRNATY Original & Omicron BA.4/BA.5, la série de 3 doses peut être complétée par COMIRNATY Omicron XBB.1.5.
On n’a pas établi l’interchangeabilité de COMIRNATY Omicron XBB.1.5 et de vaccins contre la COVID-19 provenant d’autres fabricants pour ce qui est de compléter la série de 3 doses. Chez les personnes qui ont reçu une dose de COMIRNATY Omicron XBB.1.5, la série de 3 doses doit être complétée par COMIRNATY Omicron XBB.1.5.
Nourrissons et enfants âgés de 6 mois à < 5 ans qui ont reçu la série de primovaccination contre la COVID-19
Chez les nourrissons et enfants âgés de 6 mois à < 5 ans, COMIRNATY Omicron XBB.1.5 s’administre par voie intramusculaire en une seule dose de 0,2 mL.
Chez les personnes qui ont déjà reçu un vaccin contre la COVID-19, COMIRNATY Omicron XBB.1.5 doit être administré au moins 6 mois après l’administration de la dose la plus récente d’un vaccin contre la COVID-19.
Les fioles de COMIRNATY Omicron XBB.1.5 destinées aux enfants de 6 mois à < 5 ans (capuchon marron/étiquette à bordure marron) ne peuvent pas être utilisées pour préparer des doses destinées à des personnes âgées de 5 ans et plus.
4.3 Reconstitution
4.3.1 Pour les personnes âgées de 12 ans et plus : NE PAS DILUER (fioles unidoses ou multidoses à capuchon gris avec étiquette à bordure grise)
Le contenu de la fiole unidose ou multidose de COMIRNATY Omicron XBB.1.5 munie d’un capuchon gris et dont l’étiquette porte une bordure grise NE DOIT PAS ÊTRE DILUÉ avant l’administration. Les directives sur la manipulation du vaccin et la préparation des doses avant l’administration sont fournies ci-dessous.
Préparation pour l’administration
Fioles unidoses
NE PAS DILUER
La fiole unidose de COMIRNATY Omicron XBB.1.5 munie d’un capuchon gris et dont l’étiquette porte une bordure grise renferme une suspension congelée qui ne contient aucun agent de
- conservation. Chaque fiole doit être décongelée avant l’administration. IL NE FAUT PAS DILUER son contenu avant de l’utiliser.
- Les fioles unidoses de COMIRNATY Omicron XBB.1.5 destinées aux personnes âgées de 12 ans et plus munies d’un capuchon gris et portant une étiquette à bordure grise ne peuvent pas être utilisées pour préparer des doses destinées à des enfants de 6 mois à < 12 ans.
- La fiole unidose peut être décongelée au réfrigérateur (à une température de 2 à 8 °C [35 à 46 °F]) ou à la température ambiante (jusqu’à 25 °C [77 °F]) (voir 11 CONSERVATION, STABILITÉ ET MISE AU REBUT).
- Il se peut que la solution décongelée contienne des particules amorphes opaques blanches ou blanc cassé.
- Une fiole unidose contient 1 dose de 0,3 mL.
- Se reporter aux directives de décongélation et de préparation des doses dans les panneaux ci-dessous.
Fioles multidoses
NE PAS DILUER
- La fiole multidose de COMIRNATY Omicron XBB.1.5 munie d’un capuchon gris et dont l’étiquette porte une bordure grise renferme un volume de 2,25 mL d’une suspension congelée qui ne contient aucun agent de conservation. Chaque fiole doit être décongelée avant l’administration. IL NE FAUT PAS DILUER son contenu avant de l’utiliser.
- Les fioles multidoses de COMIRNATY Omicron XBB.1.5 destinées aux personnes âgées de 12 ans et plus munies d’un capuchon gris et portant une étiquette à bordure grise ne peuvent pas être utilisées pour préparer des doses destinées à des enfants de 6 mois à < 12 ans.
- La fiole multidose peut être décongelée au réfrigérateur (à une température de 2 à 8 °C [35 à 46 °F]) ou à la température ambiante (jusqu’à 25 °C [77 °F]) (voir 11 CONSERVATION, STABILITÉ ET MISE AU REBUT).
- Il se peut que la solution décongelée contienne des particules amorphes opaques blanches ou blanc cassé.
- Une fiole multidose contient 6† doses de 0,3 mL.
- Se reporter aux directives de décongélation et de préparation des doses dans les panneaux ci-dessous.
† Des seringues et/ou des aiguilles à faible volume mort peuvent être utilisées pour prélever 6 doses dans chaque fiole. En utilisant des seringues et des aiguilles standards, le volume pourrait être insuffisant pour permettre le prélèvement d’une 6e dose à partir d’une même fiole.
| COMIRNATY Omicron XBB.1.5 pour les personnes âgées de 12 ans et plus : NE PAS DILUER (fioles unidoses ou multidoses à capuchon gris avec étiquette à bordure grise) | |
|---|---|
| VÉRIFICATION DE LA FIOLE ET DE LA DOSE | |
| Capuchon de plastique gris et étiquette à bordure grise |
|
| DÉCONGÉLATION AVANT L’UTILISATION | |
| |
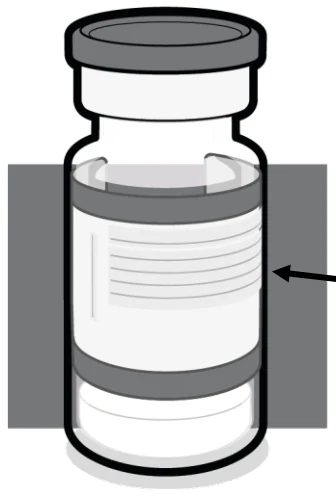 COMIRNATY Omicron XBB.1.5 Ne pas diluer 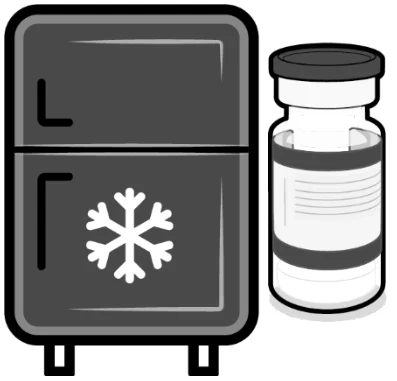 Les fioles peuvent être conservées au réfrigérateur (entre 2 et 8 °C) jusqu’à 10 semaines avant leur utilisation |
|---|
| COMIRNATY Omicron XBB.1.5 pour les personnes âgées de 12 ans et plus : NE PAS DILUER (fioles unidoses ou multidoses à capuchon gris avec étiquette à bordure grise) | |
|---|---|
| |
| |
| PRÉPARATION DES DOSES INDIVIDUELLES DE 0,3 mL | |
Fioles unidoses
Fioles multidoses
| |
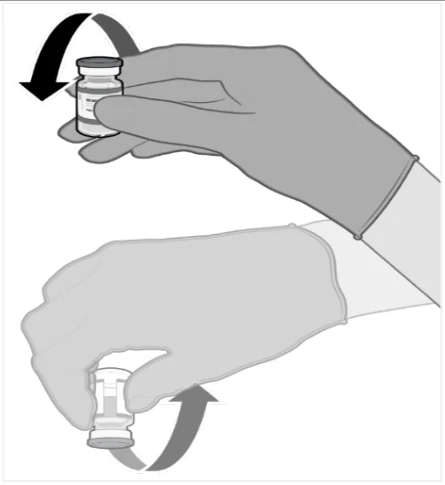 Doucement 10 fois 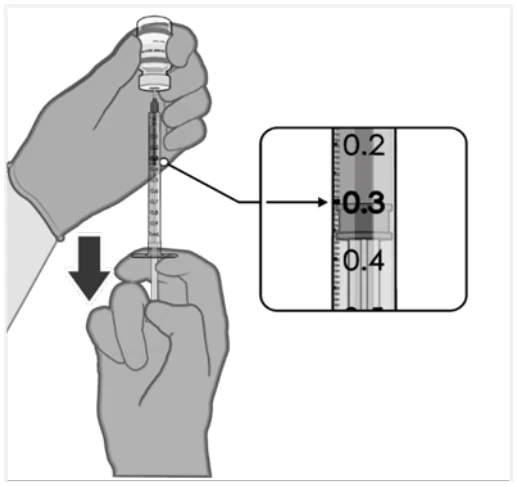 Prélevez une dose de 0,3 mL de vaccin. COMIRNATY Omicron XBB.1.5 pour les personnes âgées de 12 ans et plus : NE PAS DILUER (fioles unidoses ou multidoses à capuchon gris avec étiquette à bordure grise) | |
|---|---|
| |
Fioles multidoses seulement
| |
4.3.2 Pour les enfants âgés de 5 ans à < 12 ans : DILUER AVANT L’ADMINISTRATION (fioles multidoses à capuchon orange avec étiquette à bordure orange)
Préparation pour l’administration
Avant la dilution :
- La fiole multidose de COMIRNATY Omicron XBB.1.5 (pour les enfants de 5 ans à < 12 ans) est munie d’un capuchon orange et son étiquette porte une bordure orange. Elle renferme un volume de 1,3 mL d’une suspension congelée qui ne contient aucun agent de conservation. Chaque fiole doit être décongelée et diluée avant l’administration.
- Les fioles multidoses de COMIRNATY Omicron XBB.1.5 destinées aux enfants âgés de 5 ans à < 12 ans ne peuvent pas être utilisées pour préparer des doses destinées à des personnes de 6 mois à < 5 ans ou de 12 ans et plus.
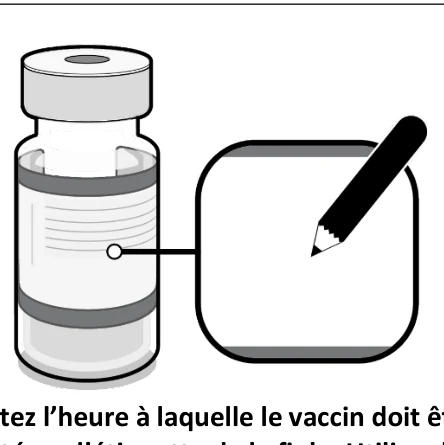 Notez l’heure à laquelle le vaccin doit être jeté sur l’étiquette de la fiole. Utilisez le vaccin dans les 12 heures qui suivent la perforation initiale. |
|---|
- La fiole multidose peut être décongelée au réfrigérateur à une température de 2 à 8 °C (35 à 46 °F) ou à la température ambiante (jusqu’à 25 °C [77 °F]) (voir 11 CONSERVATION, STABILITÉ ET MISE AU REBUT).
- Il se peut que la solution décongelée non diluée contienne des particules amorphes opaques.
- Se reporter aux directives de décongélation dans les panneaux ci-dessous.
Dilution :
- Diluer le contenu de la fiole multidose en y ajoutant 1,3 mL de solution injectable stérile de chlorure de sodium à 0,9 % USP pour reconstituer COMIRNATY Omicron XBB.1.5. Ne pas ajouter plus de 1,3 mL de diluant.
- Utiliser UNIQUEMENT une solution injectable de chlorure de sodium à 0,9 % USP comme diluant. Ce diluant n’est pas fourni dans l’emballage du vaccin. L’approvisionnement en diluant doit se faire séparément. Ne pas utiliser de solution injectable de chlorure de sodium bactériostatique à 0,9 % ni aucun autre type de diluant.
- Après la dilution, la fiole multidose contient 10* doses de 0,2 mL.
- Après la dilution, le vaccin se présente sous la forme d’une suspension blanche ou blanc cassé. Inspectez les fioles pour vérifier qu’elles ne contiennent pas de particules et qu’elles n’ont pas changé de couleur.
- Appliquer rigoureusement une technique aseptique.
- Se reporter aux directives de dilution et de préparation de la dose dans les panneaux ci-dessous.
| COMIRNATY Omicron XBB.1.5 pour les enfants de 5 ans à < 12 ans : DILUER AVANT L’ADMINISTRATION (fioles multidoses à capuchon orange avec étiquette à bordure orange) | ||
|---|---|---|
| VÉRIFICATION DE LA FIOLE ET DE LA DOSE | ||
| Capuchon de plastique orange et étiquette à bordure orange |
| |
* Des seringues et/ou des aiguilles à faible volume mort peuvent être utilisées pour prélever 10 doses dans chaque fiole. En utilisant des seringues et des aiguilles standards, le volume pourrait être insuffisant pour permettre le prélèvement de 10 doses à partir d’une même fiole.
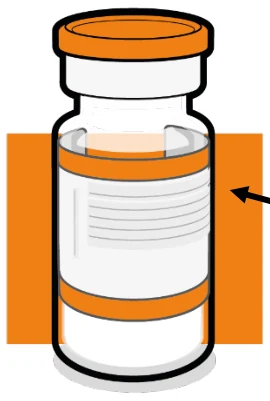 COMIRNATY Omicron XBB.1.5 10 doses par fiole (après la dilution) |
|---|
| COMIRNATY Omicron XBB.1.5 pour les enfants de 5 ans à < 12 ans : DILUER AVANT L’ADMINISTRATION (fioles multidoses à capuchon orange avec étiquette à bordure orange) | |
|---|---|
| DÉCONGÉLATION AVANT LA DILUTION | |
| |
| |
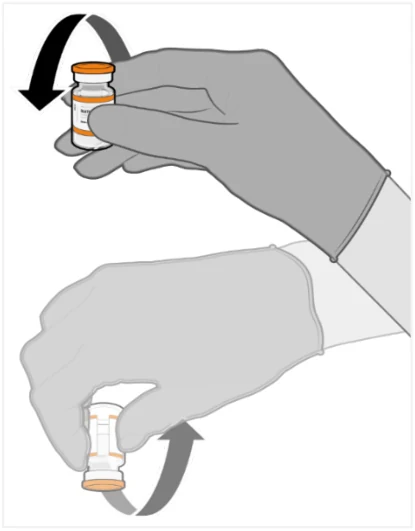
Doucement 10 fois
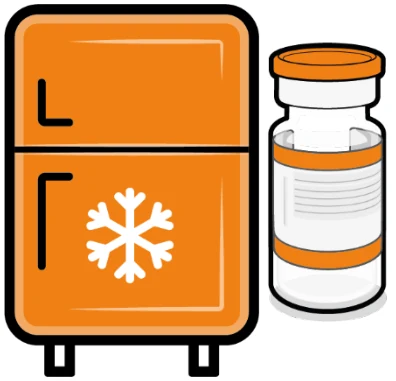 Les fioles peuvent être conservées au réfrigérateur (entre 2 et 8 °C) jusqu’à 10 semaines (avant la date de péremption). |
|---|
| COMIRNATY Omicron XBB.1.5 pour les enfants de 5 ans à < 12 ans : DILUER AVANT L’ADMINISTRATION (fioles multidoses à capuchon orange avec étiquette à bordure orange) | |
|---|---|
| DILUTION | |
| |
| |
Ajoutez 1,3 mL de solution injectable stérile de chlorure de sodium à 0,9 % USP.
Tirez sur le piston jusqu’à 1,3 mL pour retirer de l’air de la fiole.
| COMIRNATY Omicron XBB.1.5 pour les enfants de 5 ans à < 12 ans : DILUER AVANT L’ADMINISTRATION (fioles multidoses à capuchon orange avec étiquette à bordure orange) | ||
|---|---|---|
| ||
| Notez l’heure à laquelle le vaccin doit être jeté sur l’étiquette de la fiole. Utilisez le vaccin dans les 12 heures qui suivent la dilution. |
| |
Doucement 10 fois
 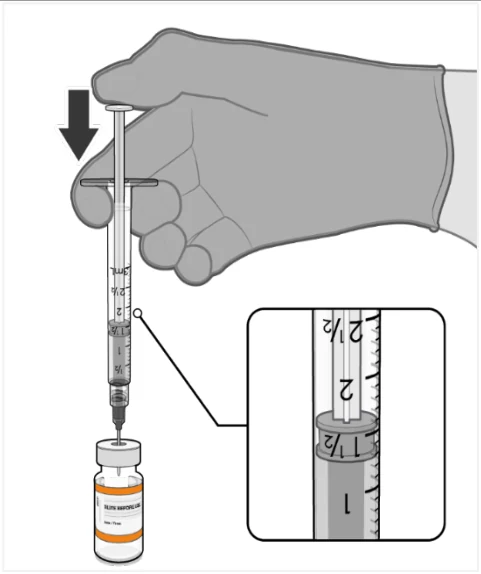 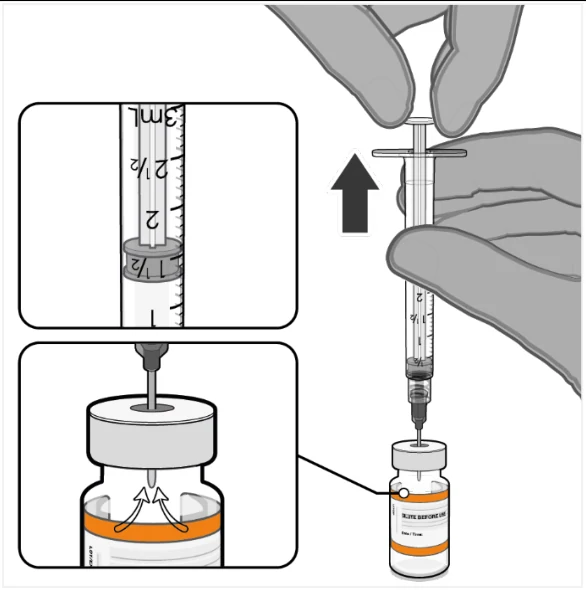 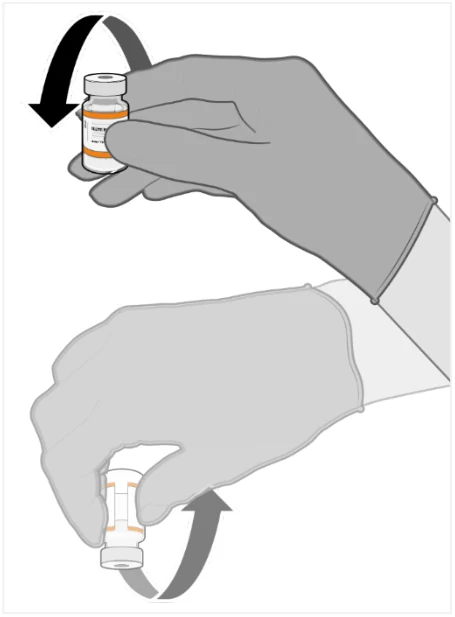 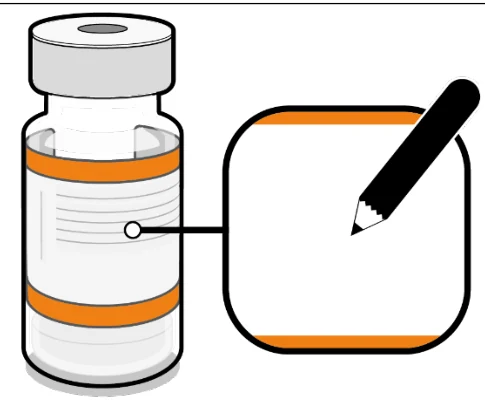 COMIRNATY Omicron XBB.1.5 pour les enfants de 5 ans à < 12 ans : DILUER AVANT L’ADMINISTRATION (fioles multidoses à capuchon orange avec étiquette à bordure orange) | |
|---|---|
| PRÉPARATION DES DOSES INDIVIDUELLES DE 0,2 mL | |
| |
4.3.3 Pour les enfants âgés de 5 ans à < 12 ans : NE PAS DILUER (fioles unidoses ou multidoses à capuchon bleu avec étiquette à bordure bleue)
Le contenu de la fiole unidose ou multidose de COMIRNATY XBB.1.5 munie d’un capuchon bleu et dont l’étiquette porte une bordure bleue NE DOIT PAS ÊTRE DILUÉ avant l’administration. Les directives sur la manipulation du vaccin et la préparation des doses avant l’administration sont fournies ci-dessous.
Préparation pour l’administration
Fioles unidoses
NE PAS DILUER
- La fiole unidose de COMIRNATY Omicron XBB.1.5 munie d’un capuchon bleu et dont l’étiquette porte une bordure bleue renferme une suspension congelée qui ne contient aucun agent de conservation. Chaque fiole doit être décongelée avant l’administration. IL NE FAUT PAS DILUER son contenu avant de l’utiliser.
- Les fioles unidoses de COMIRNATY Omicron XBB.1.5 destinées aux enfants âgés de 5 ans à < 12 ans ne peuvent pas être utilisées pour préparer des doses destinées à des personnes de 6 mois à < 5 ans ou de 12 ans et plus.
- La fiole unidose peut être décongelée au réfrigérateur (à une température de 2 à 8 °C [35 à 46 °F])
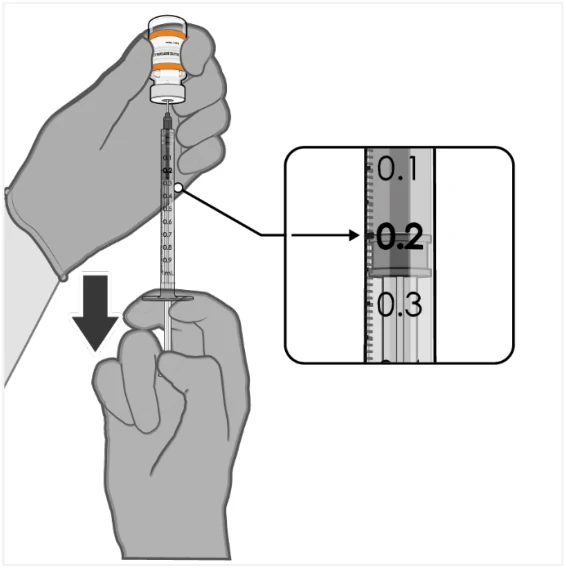 |
|---|
Prélevez une dose de 0,2 mL de vaccin.
- ou à la température ambiante (jusqu’à 25 °C [77 °F]) (voir 11 CONSERVATION, STABILITÉ ET MISE AU REBUT).
- Il se peut que la solution décongelée contienne des particules amorphes opaques blanches ou blanc cassé.
- Une fiole unidose contient 1 dose de 0,3 mL.
- Se reporter aux directives de décongélation et de préparation des doses dans les panneaux ci-dessous.
Fioles multidoses
NE PAS DILUER
- La fiole multidose de COMIRNATY Omicron XBB.1.5 munie d’un capuchon bleu et dont l’étiquette porte une bordure bleue renferme un volume de 2,25 mL d’une suspension congelée qui ne contient aucun agent de conservation. Chaque fiole doit être décongelée avant l’administration. IL NE FAUT PAS DILUER son contenu avant de l’utiliser.
- Les fioles multidoses de COMIRNATY Omicron XBB.1.5 destinées aux enfants âgés de 5 ans à < 12 ans ne peuvent pas être utilisées pour préparer des doses destinées à des personnes de 6 mois à < 5 ans ou de 12 ans et plus.
- La fiole multidose peut être décongelée au réfrigérateur (à une température de 2 à 8 °C [35 à 46 °F]) ou à la température ambiante (jusqu’à 25 °C [77 °F]) (voir 11 CONSERVATION, STABILITÉ ET MISE AU REBUT).
- Il se peut que la solution décongelée contienne des particules amorphes opaques blanches ou blanc cassé.
- Une fiole multidose contient 6† doses de 0,3 mL.
- Se reporter aux directives de décongélation et de préparation des doses dans les panneaux ci-dessous.
† Des seringues et/ou des aiguilles à faible volume mort peuvent être utilisées pour prélever 6 doses dans chaque fiole. En utilisant des seringues et des aiguilles standards, le volume pourrait être insuffisant pour permettre le prélèvement d’une 6e dose dans une même fiole.
| COMIRNATY Omicron XBB.1.5 pour les personnes âgées de 5 ans à < 12 ans : NE PAS DILUER (fioles unidoses ou multidoses à capuchon bleu avec étiquette à bordure bleue) | ||
|---|---|---|
| VÉRIFICATION DE LA FIOLE ET DE LA DOSE | ||
| Capuchon de plastique bleu et étiquette à bordure bleue |
| |
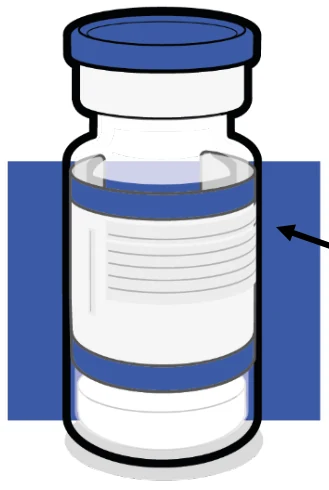 COMIRNATY Omicron XBB.1.5 Ne pas diluer |
|---|
| COMIRNATY Omicron XBB.1.5 pour les personnes âgées de 5 ans à < 12 ans : NE PAS DILUER (fioles unidoses ou multidoses à capuchon bleu avec étiquette à bordure bleue) | |
|---|---|
| DÉCONGÉLATION AVANT L’UTILISATION | |
| |
| |
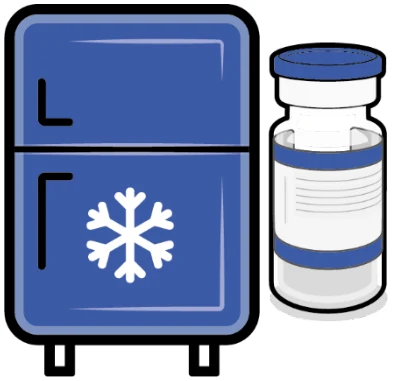 Les fioles peuvent être conservées au réfrigérateur (entre 2 et 8 °C) jusqu’à 10 semaines avant la date de péremption. 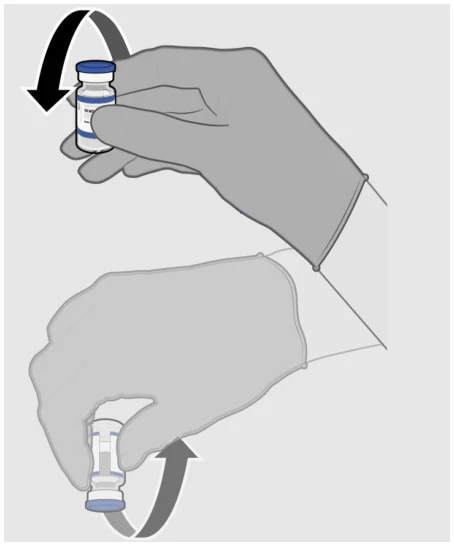 Doucement 10 fois |
|---|
| COMIRNATY Omicron XBB.1.5 pour les personnes âgées de 5 ans à < 12 ans : NE PAS DILUER (fioles unidoses ou multidoses à capuchon bleu avec étiquette à bordure bleue) | |
|---|---|
| PRÉPARATION DES DOSES INDIVIDUELLES DE 0,3 mL | |
Fioles unidoses
Fioles multidoses
| |
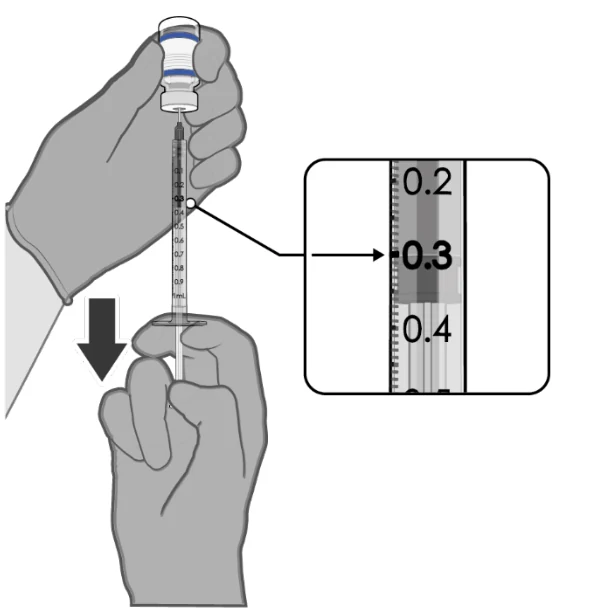 Prélevez une dose de 0,3 mL de vaccin. COMIRNATY Omicron XBB.1.5 pour les personnes âgées de 5 ans à < 12 ans : NE PAS DILUER (fioles unidoses ou multidoses à capuchon bleu avec étiquette à bordure bleue) | |
|---|---|
Fioles multidoses seulement
| |
4.3.4 Pour les enfants âgés de 6 mois à < 5 ans : DILUER AVANT L’ADMINISTRATION (fioles multidoses à capuchon marron avec étiquette à bordure marron)
Préparation pour l’administration
Avant la dilution :
- La fiole multidose de COMIRNATY Omicron XBB.1.5 (pour les enfants de 6 mois à < 5 ans) est munie d’un capuchon marron et son étiquette porte une bordure marron. Elle renferme un volume de 0,4 mL d’une suspension congelée qui ne contient aucun agent de conservation. Chaque fiole doit être décongelée et diluée avant l’administration.
- Les fioles multidoses de COMIRNATY Omicron XBB.1.5 destinées aux enfants de 6 mois à < 5 ans ne peuvent pas être utilisées pour préparer des doses destinées à des personnes âgées de 5 ans et plus.
- La fiole multidose peut être décongelée au réfrigérateur à une température de 2 à 8 °C (35 à 46 °F) ou à la température ambiante (jusqu’à 25 °C [77 °F]) (voir 11 CONSERVATION, STABILITÉ ET MISE AU REBUT).
- Il se peut que la solution décongelée non diluée contienne des particules amorphes opaques.
- Se reporter aux directives de décongélation dans les panneaux ci-dessous.
Dilution :
- Diluer le contenu de la fiole multidose en y ajoutant 2,2 mL de solution injectable stérile de chlorure de sodium à 0,9 % USP pour reconstituer COMIRNATY Omicron XBB.1.5. Ne pas ajouter plus de 2,2 mL de diluant.
- Utiliser UNIQUEMENT une solution injectable de chlorure de sodium à 0,9 % USP comme diluant. Ce diluant n’est pas fourni dans l’emballage du vaccin. L’approvisionnement en diluant doit se faire
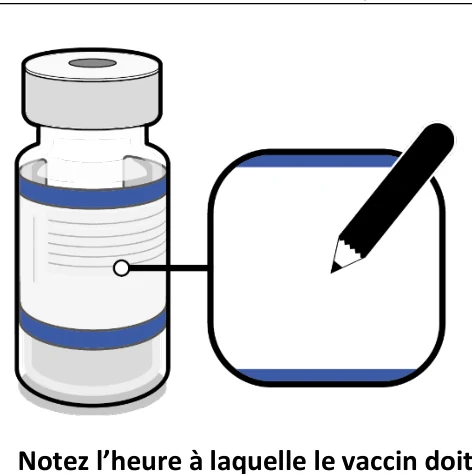 Notez l’heure à laquelle le vaccin doit être jeté sur l’étiquette de la fiole. Utilisez le vaccin dans les 12 heures suivant la perforation initiale. |
|---|
- séparément. Ne pas utiliser de solution injectable de chlorure de sodium bactériostatique à 0,9 % ni aucun autre type de diluant.
- Après la dilution, la fiole contient 10* doses de 0,2 mL.
- Après la dilution, le vaccin se présente sous la forme d’une suspension blanche ou blanc cassé. Inspectez les fioles pour vérifier qu’elles ne contiennent pas de particules et qu’elles n’ont pas changé de couleur.
- Appliquer rigoureusement une technique aseptique.
- Se reporter aux directives de dilution et de préparation de la dose dans les panneaux ci-dessous.
| COMIRNATY Omicron XBB.1.5 pour les enfants de 6 mois à < 5 ans : DILUER AVANT L’ADMINISTRATION (fioles multidoses à capuchon marron avec étiquette à bordure marron) | |
|---|---|
| VÉRIFICATION DE LA FIOLE ET DE LA DOSE | |
| Capuchon de plastique marron et étiquette à bordure marron |
|
* Des seringues et/ou des aiguilles à faible volume mort peuvent être utilisées pour prélever 10 doses dans chaque fiole. En utilisant des seringues et des aiguilles standards, le volume pourrait être insuffisant pour permettre le prélèvement de 10 doses à partir d’une même fiole.
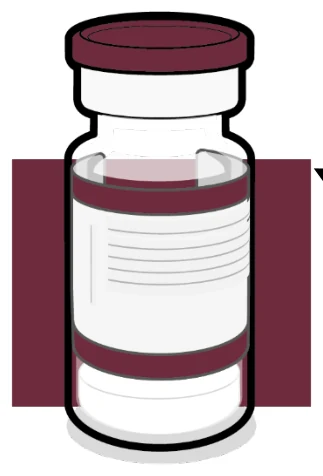 COMIRNATY Omicron XBB.1.5 10 doses par fiole (après dilution) |
|---|
| COMIRNATY Omicron XBB.1.5 pour les enfants de 6 mois à < 5 ans : DILUER AVANT L’ADMINISTRATION (fioles multidoses à capuchon marron avec étiquette à bordure marron) | ||
|---|---|---|
| DÉCONGÉLATION AVANT L’UTILISATION | ||
| ||
| Doucement 10 fois |
| |
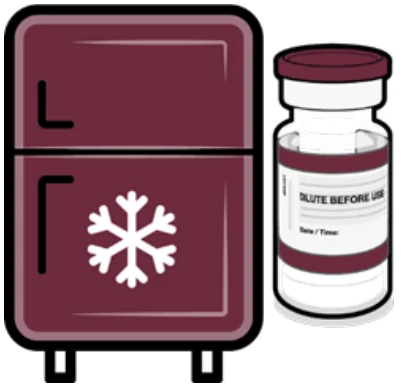 Les fioles peuvent être conservées au réfrigérateur (entre 2 et 8 °C) jusqu’à 10 semaines avant leur utilisation. |
|---|
| COMIRNATY Omicron XBB.1.5 pour les enfants de 6 mois à < 5 ans : DILUER AVANT L’ADMINISTRATION (fioles multidoses à capuchon marron avec étiquette à bordure marron) | |
|---|---|
| DILUTION | |
| |
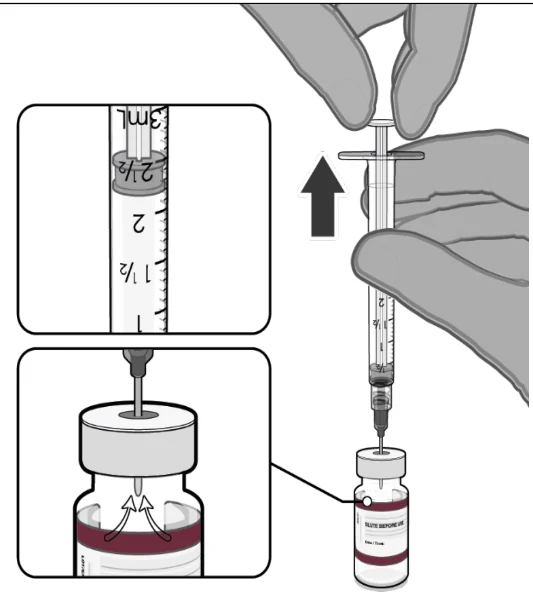
| Tirez sur le piston jusqu’à 2,2 mL pour retirer de l’air de la fiole. |
|
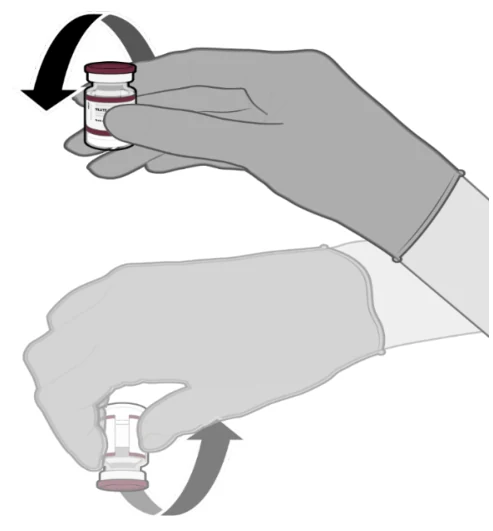 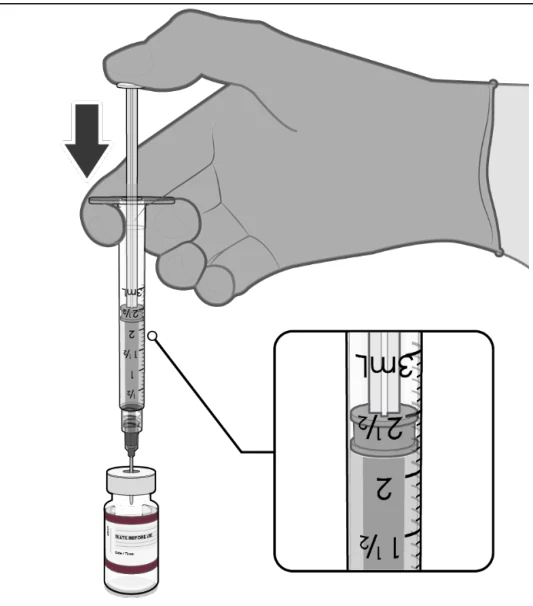 Ajoutez 2,2 mL de solution injectable stérile de chlorure de sodium à 0,9 % USP. |
|---|
| COMIRNATY Omicron XBB.1.5 pour les enfants de 6 mois à < 5 ans : DILUER AVANT L’ADMINISTRATION (fioles multidoses à capuchon marron avec étiquette à bordure marron) | ||
|---|---|---|
| ||
Notez l’heure à laquelle le vaccin doit être jeté sur l’étiquette de la fiole. Utilisez le vaccin dans les 12 heures qui suivent la dilution. |
| |
 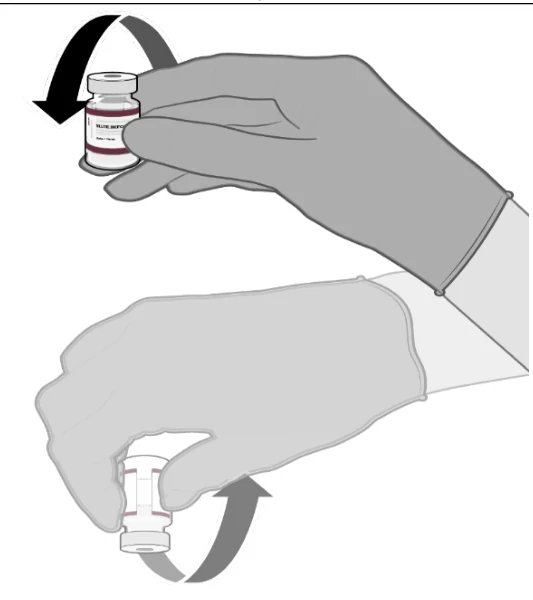 Doucement 10 fois 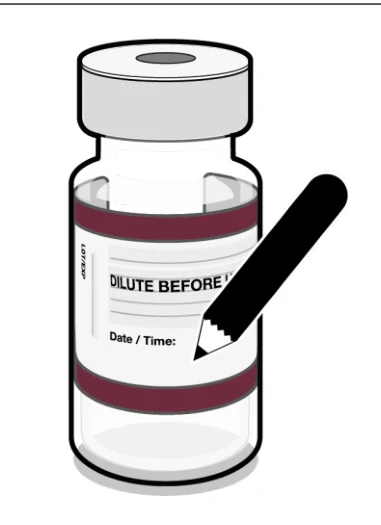 COMIRNATY Omicron XBB.1.5 pour les enfants de 6 mois à < 5 ans : DILUER AVANT L’ADMINISTRATION (fioles multidoses à capuchon marron avec étiquette à bordure marron) | ||
|---|---|---|
| PRÉPARATION DES DOSES INDIVIDUELLES DE 0,2 mL | ||
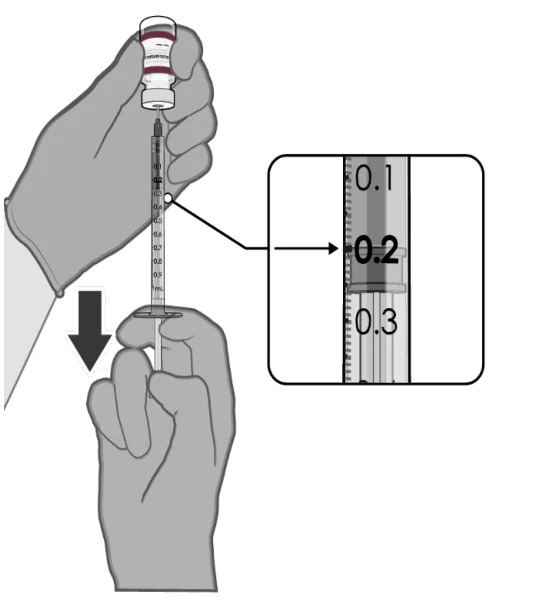 Prélevez une dose de 0,2 mL de vaccin. |
| |
4.4 Administration
4.4.1 Pour les personnes âgées de 12 ans et plus
NE PAS DILUER (fioles unidoses ou multidoses à capuchon gris avec étiquette à bordure grise)
Administrez une seule dose de 0,3 mL de COMIRNATY Omicron XBB.1.5 par voie intramusculaire, de préférence dans le muscle deltoïde.
N’administrez pas ce vaccin par voie intravasculaire, sous-cutanée ou intradermique.
Faites une inspection visuelle de la dose prélevée dans la seringue avant de l’administrer. Le vaccin se présente sous la forme d’une suspension blanc cassé. Plus précisément, lors de cette inspection visuelle, vérifiez que :
- le volume de la dose est bien de 0,3 mL;
- le vaccin ne contient pas de particules et qu’il n’a pas changé de couleur;
- et n’administrez pas le vaccin s’il a changé de couleur ou s’il contient des particules.
Fioles unidoses
Les fioles unidoses de COMIRNATY Omicron XBB.1.5 à capuchon gris avec étiquette à bordure grise contiennent 1 dose de 0,3 mL de vaccin.
- Prélevez une dose de 0,3 mL de vaccin.
- Jetez la fiole et son contenu.
- Ne regroupez pas les restes de vaccin de plusieurs fioles.
Fioles multidoses
Les fioles multidoses de COMIRNATY Omicron XBB.1.5 à capuchon gris avec étiquette à bordure grise contiennent 6 doses de 0,3 mL de vaccin.
Des seringues et/ou des aiguilles à faible volume mort peuvent être utilisées pour prélever 6 doses dans chaque fiole. Afin d’assurer un prélèvement constant de 6 doses de 0,3 mL, il importe de réduire au minimum la perte de volume lors du prélèvement des doses. En utilisant des seringues et des aiguilles standards, le volume pourrait être insuffisant pour permettre le prélèvement d’une 6e dose dans une même fiole. Quel que soit le type de seringue ou d’aiguille utilisée :
- chaque dose doit contenir 0,3 mL de vaccin;
- si la quantité de vaccin restant dans une fiole est inférieure à une dose complète de 0,3 mL, jetez la fiole et son contenu;
- ne regroupez pas les restes de vaccin de plusieurs fioles.
4.4.2 Pour les enfants âgés de 5 ans à < 12 ans
DILUER AVANT L’ADMINISTRATION (fioles multidoses à capuchon orange avec étiquette à bordure orange)
Administrez une seule dose de 0,2 mL de COMIRNATY Omicron XBB.1.5 par voie intramusculaire, de préférence dans le muscle deltoïde.
N’administrez pas ce vaccin par voie intravasculaire, sous-cutanée ou intradermique.
N’administrez PAS COMIRNATY Omicron XBB.1.5 conditionné en fioles munies d’un capuchon gris et portant une étiquette à bordure grise ou d’un capuchon marron et portant une étiquette à bordure marron à des enfants de 5 ans à < 12 ans.
Faites une inspection visuelle de la dose prélevée dans la seringue avant de l’administrer. Le vaccin dilué se présente sous la forme d’une suspension blanche ou blanc cassé. Plus précisément, lors de cette inspection visuelle, vérifiez que :
- le volume de la dose est bien de 0,2 mL;
- le vaccin dilué ne contient pas de particules et qu’il n’a pas changé de couleur;
- et n’administrez pas le vaccin s’il a changé de couleur ou s’il contient des particules.
Après la dilution, les fioles multidoses de COMIRNATY Omicron XBB.1.5 (pour les enfants de 5 ans à < 12 ans) contiennent 10 doses de 0,2 mL de vaccin. Des seringues et/ou des aiguilles à faible volume mort peuvent être utilisées pour prélever 10 doses dans chaque fiole. Afin d’assurer un prélèvement constant de 10 doses de 0,2 mL, il importe de réduire au minimum la perte de volume lors du prélèvement des doses. En utilisant des seringues et des aiguilles standards, le volume pourrait être insuffisant pour permettre le prélèvement de 10 doses dans une même fiole. Quel que soit le type de seringue ou d’aiguille utilisée :
- chaque dose doit contenir 0,2 mL de vaccin;
- si la quantité de vaccin restant dans une fiole est inférieure à une dose complète de 0,2 mL, jetez la fiole et son contenu;
- ne regroupez pas les restes de vaccin de plusieurs fioles.
NE PAS DILUER (fioles unidoses ou multidoses à capuchon bleu avec étiquette à bordure bleue)
Administrez une seule dose de 0,3 mL de COMIRNATY Omicron XBB.1.5 par voie intramusculaire, de préférence dans le muscle deltoïde.
N’administrez pas ce vaccin par voie intravasculaire, sous-cutanée ou intradermique.
Faites une inspection visuelle de la dose prélevée dans la seringue avant de l’administrer. Le vaccin se présente sous la forme d’une suspension blanc cassé. Plus précisément, lors de cette inspection visuelle, vérifiez que :
- le volume de la dose est bien de 0,3 mL;
- le vaccin dilué ne contient pas de particules et qu’il n’a pas changé de couleur;
- et n’administrez pas le vaccin s’il a changé de couleur ou s’il contient des particules.
Fioles unidoses
Les fioles unidoses de COMIRNATY Omicron XBB.1.5 à capuchon bleu avec étiquette à bordure bleue contiennent 1 dose de 0,3 mL de vaccin.
- Prélevez une dose de 0,3 mL de vaccin.
- Jetez la fiole et son contenu.
- Ne regroupez pas les restes de vaccin de plusieurs fioles.
Fioles multidoses
Les fioles multidoses de COMIRNATY Omicron XBB.1.5 à capuchon bleu avec étiquette à bordure bleue contiennent 6 doses de 0,3 mL de vaccin.
Des seringues et/ou des aiguilles à faible volume mort peuvent être utilisées pour prélever 6 doses dans chaque fiole. Afin d’assurer un prélèvement constant de 6 doses de 0,3 mL, il importe de réduire au minimum la perte de volume lors du prélèvement des doses. En utilisant des seringues et des aiguilles standards, le volume pourrait être insuffisant pour permettre le prélèvement d’une 6e dose dans une même fiole. Quel que soit le type de seringue ou d’aiguille utilisée :
- chaque dose doit contenir 0,3 mL de vaccin;
- si la quantité de vaccin restant dans une fiole est inférieure à une dose complète de 0,3 mL, jetez la fiole et son contenu;
- ne regroupez pas les restes de vaccin de plusieurs fioles.
4.4.3 Pour les enfants âgés de 6 mois à < 5 ans
Administrez une seule dose de 0,2 mL de COMIRNATY Omicron XBB.1.5 par voie intramusculaire. Chez les enfants de 6 mois à moins de 12 mois, il est recommandé de l’injecter dans la face antérolatérale de la cuisse. À partir de l’âge de 1 an, il est recommandé de l’injecter dans la face antérolatérale de la cuisse ou dans le muscle deltoïde.
N’administrez pas ce vaccin par voie intravasculaire, sous-cutanée ou intradermique.
N’administrez PAS COMIRNATY Omicron XBB.1.5 conditionné en fioles munies d’un capuchon gris et portant une étiquette à bordure grise, d’un capuchon bleu et portant une étiquette à bordure bleue ou d’un capuchon orange et portant une étiquette à bordure orange à des enfants de 6 mois à < 5 ans.
DILUER AVANT L’ADMINISTRATION (fioles multidoses à capuchon marron avec étiquette à bordure marron).
Faites une inspection visuelle de la dose prélevée dans la seringue avant de l’administrer. Le vaccin dilué se présente sous la forme d’une suspension blanche ou blanc cassé. Plus précisément, lors de cette inspection visuelle, vérifiez que :
- le volume de la dose est bien de 0,2 mL;
- le vaccin dilué ne contient pas de particules et qu’il n’a pas changé de couleur;
- et n’administrez pas le vaccin s’il a changé de couleur ou s’il contient des particules.
Après la dilution, les fioles multidoses de COMIRNATY Omicron XBB.1.5 (pour les enfants de 6 mois à < 5 ans) contiennent 10 doses de 0,2 mL de vaccin. Des seringues et/ou des aiguilles à faible volume mort peuvent être utilisées pour prélever 10 doses dans chaque fiole. Afin d’assurer un prélèvement constant de 10 doses de 0,2 mL, il importe de réduire au minimum la perte de volume lors du prélèvement des doses. En utilisant des seringues et des aiguilles standards, le volume pourrait être insuffisant pour permettre le prélèvement de 10 doses dans une même fiole. Quel que soit le type de seringue ou d’aiguille utilisée :
- chaque dose doit contenir 0,2 mL de vaccin;
- si la quantité de vaccin restant dans une fiole est inférieure à une dose complète de 0,2 mL, jetez la fiole et son contenu;
- ne regroupez pas les restes de vaccin de plusieurs fioles.
5 SURDOSAGE
En cas de surdosage présumé, la surveillance des fonctions vitales et un traitement des symptômes sont recommandés. Communiquez avec le centre antipoison de votre région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Pour faciliter la traçabilité des vaccins aux fins de tenue des dossiers de vaccination des patients et de pharmacovigilance, les professionnels de la santé doivent noter l’heure et la date d’administration, la dose administrée (le cas échéant), le point/site anatomique et la voie d’administration, le nom commercial et le nom générique du vaccin, le numéro de lot du produit et la date de péremption.
Pour les personnes âgées de 12 ans et plus : NE PAS DILUER (fioles unidoses ou multidoses à capuchon gris avec étiquette à bordure grise)
COMIRNATY Omicron XBB.1.5 est livré sous la forme d’une suspension congelée dans des fioles unidoses ou multidoses qui sont munies d’un capuchon gris et dont l’étiquette porte une bordure grise. Ne pas diluer. Chaque fiole unidose contient 1 dose de 0,3 mL et chaque fiole multidose contient 6† doses de 0,3 mL. Chaque dose de 0,3 mL de COMIRNATY Omicron XBB.1.5 renferme 30 mcg d’un
ARN messager à nucléoside modifié (ARNmod) qui code pour la glycoprotéine Spike (glycoprotéine S) du variant Omicron (sous-lignée XBB.1.5) du SRAS-CoV-2 (Omicron XBB.1.5). Chaque dose renferme également les ingrédients non médicinaux énumérés dans le tableau 1 ci-dessous.
COMIRNATY Omicron XBB.1.5 ne contient aucun agent de conservation, et le bouchon de la fiole ne contient pas de latex de caoutchouc naturel.
COMIRNATY Omicron XBB.1.5 est livré dans une boîte qui contient 10 fioles unidoses ou multidoses (munies d’un capuchon gris et portant une étiquette à bordure grise).
| Tableau 1 – Formes pharmaceutiques, teneurs, composition et conditionnement (NE PAS DILUER : pour les enfants de 5 ans à < 12 ans et pour les personnes âgées de 12 ans et plus) | ||||
| Voie d’administration | Forme pharmaceutique /teneur/composition | Ingrédients non médicinaux | ||
| Injection intramusculaire | NE PAS DILUER (fioles à capuchon gris avec étiquette à bordure grise) Suspension (ne pas diluer) Le raxtozinaméran (ARNm) code pour la glycoprotéine Spike (glycoprotéine S) du variant Omicron XBB.1.5 du SRAS-CoV-2 Fiole unidose (chaque fiole contient 1 dose de 0,3 mL) Fiole multidose (chaque fiole contient 6† doses de 0,3 mL) |
| ||
| Injection intramusculaire | NE PAS DILUER (fioles à capuchon bleu avec étiquette à bordure bleue) Suspension (ne pas diluer) Le raxtozinaméran (ARNm) code pour la glycoprotéine Spike (glycoprotéine S) du variant Omicron XBB.1.5 du SRAS-CoV-2 Fiole unidose (chaque fiole contient 1 dose de 0,3 mL) Fiole multidose (chaque fiole contient 6† doses de 0,3 mL) | |||
Pour les enfants de 5 ans à < 12 ans : DILUER AVANT L’ADMINISTRATION (fioles à capuchon orange avec étiquette à bordure orange)
COMIRNATY Omicron XBB.1.5 est livré sous la forme d’une suspension congelée dans des fioles multidoses qui sont munies d’un capuchon orange et dont l’étiquette porte une bordure orange. Il faut diluer le contenu de chaque fiole multidose en y ajoutant 1,3 mL de solution injectable stérile de chlorure de sodium à 0,9 % USP pour reconstituer le vaccin avant son administration; après la dilution, chaque fiole contient 10* doses de 0,2 mL. Chaque dose de 0,2 mL de COMIRNATY Omicron XBB.1.5 renferme 10 mcg d’un ARN messager à nucléoside modifié (ARNmod) qui code pour la glycoprotéine Spike (glycoprotéine S) du variant Omicron (sous lignée XBB.1.5) du SRAS-CoV-2 (Omicron XBB.1.5) et les ingrédients non médicinaux énumérés dans le tableau 2. COMIRNATY Omicron XBB.1.5 ne contient aucun agent de conservation, et le bouchon de la fiole ne contient pas de latex de caoutchouc naturel.
COMIRNATY Omicron XBB.1.5 est livré dans une boîte qui contient 10 fioles multidoses (munies d’un capuchon orange et portant une étiquette à bordure orange).
Pour les enfants de 5 ans à < 12 ans : NE PAS DILUER (fioles unidoses ou multidoses à capuchon bleu avec étiquette à bordure bleue)
COMIRNATY Omicron XBB.1.5 est livré sous la forme d’une suspension congelée dans des fioles unidoses ou multidoses qui sont munies d’un capuchon bleu et dont l’étiquette porte une bordure bleue. Ne pas diluer. Chaque fiole unidose contient 1 dose de 0,3 mL et chaque fiole multidose contient 6† doses de 0,3 mL. Chaque dose de 0,3 mL de COMIRNATY Omicron XBB.1.5 renferme 10 mcg d’un ARN messager à nucléoside modifié (ARNmod) qui code pour la glycoprotéine Spike (glycoprotéine S) du variant Omicron (sous-lignée XBB.1.5) du SRAS-CoV-2 (Omicron XBB.1.5). Chaque dose renferme également les ingrédients non médicinaux énumérés dans le tableau 1.
COMIRNATY Omicron XBB.1.5 ne contient aucun agent de conservation, et le bouchon de la fiole ne contient pas de latex de caoutchouc naturel.
COMIRNATY Omicron XBB.1.5 est livré dans une boîte qui contient 10 fioles unidoses ou multidoses (munies d’un capuchon bleu et portant une étiquette à bordure bleue).
† Des seringues et/ou des aiguilles à faible volume mort peuvent être utilisées pour prélever 6 doses dans chaque fiole. En utilisant des seringues et des aiguilles standards, le volume pourrait être insuffisant pour permettre le prélèvement de 6 doses à partir d’une même fiole.
* Des seringues et/ou des aiguilles à faible volume mort peuvent être utilisées pour prélever 10 doses dans chaque fiole. En utilisant des seringues et des aiguilles standards, le volume pourrait être insuffisant pour permettre le prélèvement de 10 doses à partir d’une même fiole.
Tableau 2 – Formes pharmaceutiques, teneurs, composition et conditionnement (DILUER AVANT L’ADMINISTRATION : pour les enfants de 5 ans à < 12 ans et pour les enfants de 6 mois à < 5 ans)
Pour les enfants âgés de 6 mois à < 5 ans : DILUER AVANT L’ADMINISTRATION (fioles à capuchon marron avec étiquette à bordure marron)
COMIRNATY Omicron XBB.1.5 est livré sous la forme d’une suspension congelée dans des fioles multidoses qui sont munies d’un capuchon marron et dont l’étiquette porte une bordure marron. Il faut diluer le contenu de chaque fiole multidose en y ajoutant 2,2 mL de solution injectable stérile de chlorure de sodium à 0,9 % USP pour reconstituer le vaccin avant son administration; après la
| Voie d’administration | Forme pharmaceutique/ teneur/composition | Ingrédients non médicinaux |
| Injection intramusculaire | DILUER AVANT L’ADMINISTRATION (fioles munies d’un capuchon orange et portant une étiquette à bordure orange) Suspension (à diluer avant l’administration) Le raxtozinaméran (ARNm) code pour la glycoprotéine Spike (glycoprotéine S) du variant Omicron XBB.1.5 du SRAS-CoV-2 Fiole multidose (après la dilution, chaque fiole contient 10* doses de 0,2 mL) |
|
| Injection intramusculaire | DILUER AVANT L’ADMINISTRATION (fioles à capuchon marron avec étiquette à bordure marron) Suspension (à diluer avant l’administration) Le raxtozinaméran (ARNm) code pour la glycoprotéine Spike (glycoprotéine S) du variant Omicron XBB.1.5 du SRAS-CoV-2. Fiole multidose (après la dilution, chaque fiole multidose contient 10* doses de 0,2 mL) |
dilution, chaque fiole contient 10∗ doses de 0,2 mL. Chaque dose de 0,2 mL de COMIRNATY Omicron XBB.1.5 renferme 3 mcg d’un ARN messager à nucléoside modifié (ARNmod) qui code pour la glycoprotéine Spike (glycoprotéine S) du variant Omicron (sous-lignée XBB.1.5) du SRAS-CoV-2 (Omicron XBB.1.5) et les ingrédients non médicinaux sont énumérés dans le tableau 2. COMIRNATY Omicron XBB.1.5 ne contient aucun agent de conservation, et le bouchon de la fiole ne contient pas de latex de caoutchouc naturel.
COMIRNATY Omicron XBB.1.5 est livré dans une boîte qui contient 10 fioles multidoses (munies d’un capuchon marron et portant une étiquette à bordure marron).
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
L’administration de COMIRNATY Omicron XBB.1.5 doit être reportée chez les personnes présentant une maladie aiguë sévère accompagnée de fièvre.
Un évanouissement peut survenir lors de l’administration de vaccins injectables. Il faut demander à la personne vaccinée de mentionner ses symptômes au vaccinateur (p. ex., étourdissements, accélération de la fréquence cardiaque, essoufflement, sensation de picotements ou transpiration) aux fins d’évaluation et prendre toutes les précautions nécessaires pour éviter les blessures en cas d’évanouissement.
Comme c’est le cas de tout vaccin, il est possible que COMIRNATY Omicron XBB.1.5 ne protège pas toutes les personnes vaccinées.
Réactions allergiques aiguës
Des cas d’anaphylaxie ont été signalés. Comme pour tout vaccin, les vaccinateurs doivent recevoir une formation, une surveillance post-vaccination doit être exercée et un traitement médical approprié doit toujours être immédiatement accessible au cas où une réaction anaphylactique rare se produirait après la vaccination.
Les personnes recevant le vaccin doivent demeurer en observation pendant au moins 15 minutes après la vaccination, préférablement 30 minutes s’il y a une raison particulière de s’inquiéter qu’une réaction au vaccin puisse survenir.
Il ne faut pas administrer COMIRNATY Omicron XBB.1.5 aux personnes qui ont manifesté une réaction anaphylactique à une dose précédente de COMIRNATY, de COMIRNATY Original/Omicron BA.1 ou de COMIRNATY Original & Omicron BA.4/BA.5.
† Des seringues et/ou des aiguilles à faible volume mort peuvent être utilisées pour prélever 6 doses dans chaque fiole. En utilisant des seringues et des aiguilles standards, le volume pourrait être insuffisant pour permettre le prélèvement d’une 6e dose dans une même fiole.
* Des seringues et/ou des aiguilles à faible volume mort peuvent être utilisées pour prélever 10 doses dans chaque fiole. En utilisant des seringues et des aiguilles standards, le volume pourrait être insuffisant pour permettre le prélèvement de 10 doses à partir d’une même fiole.
Appareil cardiovasculaire
Myocardite et péricardite
De très rares cas de myocardite et/ou de péricardite suivant l’administration de COMIRNATY ont été signalés au cours de la période suivant l’autorisation d’emploi du vaccin. Ces cas se sont produits plus fréquemment après la deuxième dose et chez les adolescents et les jeunes adultes. Généralement, les symptômes sont apparus dans les quelques jours suivant l’administration de COMIRNATY. Selon les données cumulées, les taux de myocardite et de péricardite signalés après l’administration de la série de primovaccination par COMIRNATY aux enfants de 5 à < 12 ans sont plus faibles que ceux relevés chez les adolescents de 12 à 17 ans. Les données de suivi à court terme disponibles portent à croire que les symptômes disparaissent chez la plupart d’entre eux, mais l’information sur les séquelles à long terme manque. Avant de décider d’administrer COMIRNATY Omicron XBB.1.5 à une personne qui a des antécédents de myocardite ou de péricardite, il faut tenir compte de ses antécédents cliniques personnels.
On conseille aux professionnels de la santé d’envisager la possibilité d’une myocardite et/ou d’une péricardite dans leur diagnostic différentiel si les personnes présentent une douleur thoracique, un essoufflement, des palpitations ou d’autres signes ou symptômes de myocardite et/ou de péricardite suivant l’administration d’un vaccin contre la COVID-19. Cela pourrait permettre un diagnostic et un traitement précoces. Une consultation en cardiologie pour la prise en charge et le suivi chez ces personnes devrait être envisagée.
Conduite de véhicules et utilisation de machines
COMIRNATY Omicron XBB.1.5 n’a qu’une faible incidence sinon aucune sur la capacité à conduire et à utiliser des machines. Cependant, certains des effets mentionnés dans la section 8 EFFETS INDÉSIRABLES peuvent influer temporairement sur la capacité de conduire un véhicule ou de faire fonctionner des machines.
Fertilité
On ignore si ce vaccin peut altérer la fertilité. Les études menées chez l’animal n’ont pas montré d’effets nocifs directs ou indirects sur la fertilité des femelles ni sur la reproduction (voir 16 TOXICOLOGIE NON CLINIQUE).
Système sanguin et lymphatique
Le vaccin ne doit pas être administré aux personnes qui reçoivent un traitement anticoagulant ou qui présentent un trouble de coagulation constituant une contre-indication à l’injection intramusculaire, sauf si les bienfaits éventuels l’emportent nettement sur les risques liés à l’administration.
Système immunitaire
L’efficacité et l’innocuité du vaccin n’ont pas été évaluées chez les personnes immunodéprimées, y compris celles qui reçoivent un traitement immunosuppresseur. Il se peut que la réponse immunitaire déclenchée par le vaccin soit moindre chez les personnes immunodéprimées, y compris celles qui reçoivent un traitement immunosuppresseur.
7.1 Populations particulières
7.1.1 Femmes enceintes
On ne dispose encore d’aucune donnée sur l’utilisation de COMIRNATY Omicron XBB.1.5 chez les femmes enceintes.
Dans le cadre des essais menés chez l’animal, COMIRNATY n’a pas eu d’effets délétères directs ou indirects sur la gestation, le développement embryo-fœtal, la mise bas ou le développement postnatal (voir 16 TOXICOLOGIE NON CLINIQUE).
7.1.2 Femmes qui allaitent
On ne dispose encore d’aucune donnée sur l’utilisation de COMIRNATY Omicron XBB.1.5 pendant l’allaitement.
On ignore si COMIRNATY Omicron XBB.1.5 est excrété dans le lait maternel chez l’humain. On ne peut toutefois exclure l’existence d’un risque pour le nouveau-né ou le nourrisson.
Il convient de mettre en balance les bienfaits de l’allaitement pour le développement et la santé avec la nécessité de vacciner la mère contre la COVID-19 d’un point de vue clinique.
7.1.3 Enfants
L’innocuité et l’efficacité de COMIRNATY Omicron XBB.1.5 n’ont pas été établies chez les enfants âgés de moins de 6 mois.
7.1.4 Personnes âgées
Des personnes âgées de 65 ans et plus ont participé aux études cliniques sur COMIRNATY et sur COMIRNATY Original & Omicron BA.4/BA.5, et leurs données contribuent à l’évaluation globale de l’innocuité et de l’efficacité de COMIRNATY Omicron XBB.1.5 (voir 8 EFFETS INDÉSIRABLES et 14 ÉTUDES CLINIQUES). L’innocuité et l’efficacité de COMIRNATY Omicron XBB.1.5 n’ont pas encore été établies chez les personnes âgées au moyen d’études cliniques.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
L’innocuité de COMIRNATY Omicron XBB.1.5 a été déduite des données d’innocuité sur les précédents vaccins COMIRNATY et COMIRNATY Original & Omicron BA.4/BA.5.
Les données accumulées au sujet de l’innocuité des préparations de COMIRNATY et de COMIRNATY Original & Omicron BA.4/BA.5 s’appliquent à COMIRNATY Omicron XBB.1.5 puisque le même procédé de fabrication est utilisé pour tous ces vaccins.
8.1.1 COMIRNATY Original & Omicron BA.4/BA.5 (15 mcg/15 mcg)
Participants âgés de ≥ 12 ans – Après l’administration d’une dose de COMIRNATY Original & Omicron BA.4/BA.5 en 2e dose de rappel (4e dose)
L’étude de phase II/III C4591044 (étude 5), actuellement en cours, vise à évaluer l’innocuité, la tolérabilité et l’immunogénicité de nouveaux vaccins bivalents, y compris COMIRNATY Original & Omicron BA.4/BA.5. Au sein des cohortes 2 et 3, respectivement, 317 participants de 12 ans et plus et
410 participants de 18 ans et plus, ont reçu COMIRNATY Original & Omicron BA.4/BA.5 à 30 mcg (15 mcg/15 mcg) en 2e dose de rappel, à la suite de la série de primovaccination et d’une première dose de rappel de COMIRNATY. L’évaluation de l’innocuité du vaccin se poursuit chez les participants de l’étude. Tous les participants ont fait l’objet d’un suivi axé sur les réactions locales et générales mentionnées sur demande ainsi que sur l’utilisation d’un antipyrétique après l’administration du vaccin au moyen d’un journal électronique, au cours des 7 jours qui ont suivi l’administration de la dose. Le suivi des manifestations indésirables mentionnées spontanément, y compris les manifestations indésirables graves qui pourraient survenir tout au long de l’étude (de l’administration de la 1re dose au mois 1 après la dernière dose [toutes les manifestations indésirables] et jusqu’à 6 mois [manifestations indésirables graves] après l’administration de la dernière dose du vaccin), est en cours.
Au cours d’une sous-étude de l’étude 5, 108 participants âgés de 12 à 17 ans, 313 participants âgés de 18 à 55 ans et 306 participants âgés de ≥ 56 ans qui avaient reçu 3 doses de COMIRNATY, ont reçu une dose de rappel (4e dose) de COMIRNATY Original & Omicron BA.4/BA.5 (15 mcg/15 mcg) de 5,4 à 16,9 mois après l’inoculation de la 3e dose de COMIRNATY. Les participants qui ont reçu une dose de rappel de COMIRNATY Original & Omicron BA.4/BA.5 (4e dose) ont fait l’objet d’un suivi d’une durée médiane d’au moins 1,5 mois.
La marge d’innocuité globale observée après l’administration de la dose de rappel de COMIRNATY Original & Omicron BA.4/BA.5 (4e dose) était semblable à celle observée après l’administration de 3 doses de COMIRNATY. Les effets indésirables les plus fréquents chez les participants âgés de 12 ans ou plus ont été les suivants : douleur au point d’injection (> 60%), fatigue (> 50 %), céphalées (> 40 %), douleur musculaire (> 20 %), frissons (> 10 %) et douleur articulaire (> 10 %).
8.1.2 COMIRNATY Original & Omicron BA.4/BA.5 (5 mcg/5 mcg)
Participants âgés de 5 à < 12 ans – Après l’administration d’une dose de COMIRNATY Original & Omicron BA.4/BA.5 en 2e rappel (4e dose)
L’étude C4591048 (étude 6), actuellement en cours, vise à évaluer l’innocuité, la tolérabilité et l’immunogénicité de nouveaux vaccins bivalents, y compris COMIRNATY Original & Omicron BA.4/BA.5.
Un sous-groupe de l’étude 6 (phase III), formé de 113 participants âgés de 5 ans à < 12 ans qui avaient reçu 3 doses de COMIRNATY, a reçu une dose de rappel (4e dose) de COMIRNATY Original & Omicron BA.4/BA.5 (5 mcg/5 mcg) de 2,6 à 8,5 mois après l’inoculation de la 3e dose de COMIRNATY. Les participants qui ont reçu une dose de rappel de COMIRNATY Original & Omicron BA.4/BA.5 (4e dose) ont fait l’objet d’un suivi d’une durée médiane d’au moins 1,6 mois.
La marge d’innocuité globale observée après l’administration de la dose de rappel de COMIRNATY Original & Omicron BA.4/BA.5 (4e dose) était semblable à celle observée après l’administration de 3 doses de COMIRNATY. Les effets indésirables les plus fréquents chez les participants âgés de 5 ans à < 12 ans ont été les suivants : douleur au point d’injection (> 60 %), fatigue (> 40 %), céphalées (> 20 %) et douleur musculaire (> 10 %).
8.1.3 COMIRNATY Original & Omicron BA.4/BA.5 (1,5 mcg/1,5 mcg)
L’étude C4591048 (étude 6), actuellement en cours, vise à évaluer l’innocuité, la tolérabilité et l’immunogénicité de COMIRNATY Original & Omicron BA.4/BA.5. L’innocuité de la série de primovaccination (3 doses) par COMIRNATY Original & Omicron BA.4/BA.5 (1,5 mcg/1,5 mcg) chez les enfants âgés de 6 mois à < 5 ans a été principalement déduite des données d’innocuité sur COMIRNATY à 3 mcg administré dans le cadre de la série de primovaccination (3 doses) à des personnes de ce groupe d’âge. Les données d’innocuité issues de l’étude 6 réalisée chez des enfants âgées de 6 mois à < 5 ans ayant reçu une préparation de COMIRNATY Original & Omicron BA.4/BA.5 à 1,5 mcg/1,5 mcg administré comme dose de rappel (4e dose) viennent appuyer un tel emploi.
Participants âgés de 2 à < 5 ans – Après l’administration d’une dose de COMIRNATY Original & Omicron BA.4/BA.5 en dose de rappel (4e dose)
Un sous-groupe de l’étude 6 (phase III), formé de 124 participants âgés de 2 à < 5 ans qui avaient reçu 3 doses de COMIRNATY, a reçu une dose de rappel de COMIRNATY Original & Omicron BA.4/BA.5 (1,5 mcg/1,5 mcg) de 2,2 à 8,6 mois après l’inoculation de la 3e dose de COMIRNATY. Les participants qui ont reçu une dose de rappel de COMIRNATY Original & Omicron BA.4/BA.5 ont fait l’objet d’un suivi d’une durée médiane d’au moins 1,8 mois jusqu’à la date limite de collecte des données, soit le 30 novembre 2022.
La marge d’innocuité globale observée après l’administration de la dose de rappel de COMIRNATY Original & Omicron BA.4/BA.5 était semblable à celle observée après l’administration de 3 doses de COMIRNATY. Les effets indésirables les plus fréquents chez les participants âgés de 2 à < 5 ans ont été les suivants : douleur au point d’injection (> 30 %) et fatigue (> 20 %).
Participants âgés de 6 mois à < 2 ans – Après l’administration d’une dose de COMIRNATY Original & Omicron BA.4/BA.5 en dose de rappel (4e dose)
Un sous-groupe de l’étude 6 (phase III), formé de 39 participants âgés de 6 mois à < 2 ans qui avaient reçu 3 doses de COMIRNATY, a reçu une dose de rappel de COMIRNATY Original & Omicron BA.4/BA.5 (1,5 mcg/1,5 mcg) de 2,1 à 8,6 mois après l’inoculation de la 3e dose de COMIRNATY. Les participants qui ont reçu une dose de rappel de COMIRNATY Original & Omicron BA.4/BA.5 ont fait l’objet d’un suivi d’une durée médiane d’au moins 1,7 mois jusqu’à la date limite de collecte des données, soit le 30 novembre 2022.
La marge d’innocuité globale observée après l’administration de la dose de rappel de COMIRNATY Original & Omicron BA.4/BA.5 était semblable à celle observée après l’administration de 3 doses de COMIRNATY. Les effets indésirables les plus fréquents chez les participants âgés de 6 mois à < 2 ans ont été les suivants : irritabilité (> 20 %) et diminution de l’appétit (> 10 %).
8.1.4 COMIRNATY (30 mcg)
L’étude BNT162-01 (étude 1) était une étude de phase I/II à dose croissante menée en deux parties auprès de 60 participants âgés de 18 à 55 ans et de 36 participants âgés de 56 à 85 ans.
L’étude C4591001 (étude 2) est une étude de phase I/II/III de détermination de la dose, multicentrique et multinationale, comparative avec placebo sous forme de solution saline, avec répartition aléatoire et insu des observateurs, pour la sélection du candidat vaccin (phase I) et l’évaluation de l’efficacité (phase II/III) menée auprès d’environ 46 000 participants âgés de 12 ans et plus, c’est-à-dire environ 44 047 participants (22 026 dans le groupe COMIRNATY et 22 021 dans le groupe placebo) âgés de 16 ans et plus (y compris 378 et 376 adolescents âgés de 16 et 17 ans dans les groupes vaccin et placebo, respectivement) et 2260 adolescents âgés de 12 à 15 ans (1131 et 1129 dans les groupes vaccin et placebo, respectivement). Du nombre total de participants à l’étude qui ont reçu COMIRNATY, 20,7 % étaient âgés de 65 ans et plus. L’étude 2 comprenait également 200 participants atteints d’une infection par le virus de l’immunodéficience humaine (VIH) stable confirmée. Les participants VIH-positifs ont été inclus dans la population de l’analyse de l’innocuité, mais leurs données sont résumées séparément dans les analyses de l’innocuité.
Un sous-groupe de 306 participants de la phase III âgés de 18 à 55 ans a reçu une dose de rappel de COMIRNATY environ 6 mois (entre 4,8 et 8,0 mois) après avoir reçu la 2e dose durant la portion non comparative avec placebo de l’étude 2, qui portait sur la dose de rappel. La marge d’innocuité globale observée après la dose de rappel était similaire à celle observée après 2 doses.
Dans l’étude C4591031 (étude 4), une étude comparative avec placebo ayant porté sur la dose de rappel, 5081 participants de 16 ans et plus qui avaient pris part à l’étude 2 ont été recrutés pour recevoir une dose de rappel de COMIRNATY au moins 6 mois après la 2e dose. La marge d’innocuité globale observée après la dose de rappel était similaire à celle observée après 2 doses.
L’évaluation de l’innocuité du vaccin se poursuit chez les participants des études 2 et 4. Tous les participants de l’étude 2 âgés de 12 à 15 ans et de 16 ans et plus qui faisaient partie du sous-groupe d’évaluation de la réactogénicité, ainsi que le sous-groupe de 306 participants âgés de 18 à 55 ans qui a reçu une dose de rappel dans l’étude 2, ont fait l’objet d’un suivi axé sur les réactions locales et générales mentionnées sur demande ainsi que sur l’utilisation d’un antipyrétique après l’administration de chaque dose du vaccin au moyen d’un journal électronique, au cours des 7 jours qui ont suivi l’administration de l’une ou l’autre des deux doses. Le suivi des manifestations indésirables mentionnées spontanément, y compris les manifestations indésirables graves qui pourraient survenir tout au long de l’étude (de l’administration de la 1re dose au mois 1 après la dernière dose [toutes les manifestations indésirables mentionnées spontanément] et jusqu’à 6 mois [manifestations indésirables graves] après l’administration de la dernière dose du vaccin), est en cours, y compris chez les sujets qui ont reçu une dose de rappel dans le cadre de l’étude 4.
Participants âgés de 12 ans et plus
Au moment de l’analyse des données de l’étude 2 (recueillies jusqu’au 13 mars 2021), au total 25 651 (58,2 %) participants (13 031 dans le groupe vacciné et 12 620 dans le groupe placebo) âgés de 16 ans et plus avaient été suivis pendant au moins 4 mois, et 3082 (7,0 %) participants (1778 dans le groupe vacciné et 1304 dans le groupe placebo) avaient été suivis pendant au moins 6 mois après avoir reçu la 2e dose, au cours de la période de suivi à l’insu comparative avec placebo. En tout, 12 006 (54,5 %) participants initialement affectés au groupe vacciné pour les fins de l’étude 2 avaient été suivis pendant au moins 6 mois après avoir reçu la 2e dose (phases à l’insu et sans insu comprises).
D’après l’analyse des données de l’étude 2 obtenues jusqu’au 13 mars 2021, date limite de collecte de données, un total de 2260 participants étaient des adolescents âgés de 12 à 15 ans (1131 dans le groupe COMIRNATY et 1129 dans le groupe placebo) et, de ce nombre, 1559 (786 dans le groupe COMIRNATY et 773 dans le groupe placebo) avaient été suivis pendant ≥ 4 mois après l’administration de la 2e dose de COMIRNATY.
Dans les études cliniques pour lesquelles la collecte de données se terminait le 13 mars 2021 et durant lesquelles 2 doses ont été administrées à 3 semaines d’intervalle, les effets indésirables le plus souvent signalés par les participants du sous-groupe d’évaluation de la réactogénicité (n = 4924) âgés de 16 ans et plus après l’administration de l’une ou l’autre des deux doses étaient les suivants : douleur au point d’injection (84,3 %), fatigue (64,7 %), céphalées (57,1 %), douleur musculaire (40,2 %), frissons (34,7 %), douleur articulaire (25,0 %), fièvre (15,2 %), enflure au point d’injection (11,1 %) et rougeur au point d’injection (9,9 %). Les autres manifestations indésirables rapportées dans la population de l’analyse de l’innocuité (n = 21 926) âgée de 16 ans et plus, entre l’administration de la 1re dose et le mois suivant l’administration de la 2e dose, comprenaient : nausée (1,2 %), malaise (0,6 %), lymphadénopathie (0,4 %), asthénie (0,3 %), diminution de l’appétit (0,2 %), hyperhidrose (0,1 %), léthargie (0,1 %) et sueurs nocturnes (0,1 %). En général, ces effets étaient légers ou modérés et ils ont disparu quelques jours après la vaccination.
Chez les 545 participants qui ont reçu COMIRNATY et qui étaient séropositifs au regard du SRAS-CoV-2 au départ, la marge d’innocuité était semblable à celle observée dans la population générale.
Dans une étude clinique pour laquelle la collecte des données se terminait le 2 septembre 2021, les effets indésirables signalés le plus souvent (≥ 8 %) chez les adolescents âgés de 12 à 15 ans après l’administration de toute dose ont été la douleur au point d’injection (90,5 %), la fatigue (77,5 %), les céphalées (75,5 %), les frissons (49,2 %), la douleur musculaire (42,2 %), la fièvre (24,3 %), la douleur articulaire (20,2 %), l’enflure au point d’injection (9,2 %) et la rougeur au point d’injection (8,6 %).
Dans le cadre d’une étude clinique menée chez des participants âgés de 18 à 55 ans (N = 306), 289 participants (94 %) ont rempli un journal électronique sur les effets indésirables. Les effets indésirables le plus souvent signalés (≥ 10 %) après l’administration de la dose de rappel ont été les suivants : douleur au point d’injection (83,0 %), fatigue (63,7 %), céphalées (48,4 %), douleur musculaire (39,1 %), frissons (29,1 %) et douleur articulaire (25,3 %).
Dans une étude clinique menée auprès d’environ 10 000 participants âgés de 16 ans et plus, les effets indésirables suivants ont été signalés spontanément après l’administration de la dose de rappel : céphalées (5 %), fièvre (4,8 %), lymphadénopathie (2,8 %), douleurs aux membres (1,1 %), nausée (0,9 %), malaise (0,7 %) et diminution de l’appétit (0,2 %).
8.1.5 COMIRNATY (10 mcg)
L’étude C4591007 (étude 3) est une étude de phase I/II/III comprenant un volet sans insu de détermination de la dose de vaccin (phase I) et un volet d’évaluation de l’efficacité et de l’immunogénicité (phase II/III) multicentrique et multinational, comparatif avec placebo sous forme de solution saline, avec répartition aléatoire et insu des observateurs. Cette étude a été menée auprès d’environ 4600 participants âgés de 5 ans à < 12 ans, dont environ 3100 ont reçu COMIRNATY à 10 mcg et 1500, le placebo pendant la phase II/III de l’étude. Ont également été admis à l’étude 3 un total de 1776 participants âgés de 6 mois à < 2 ans (1178 ont reçu COMIRNATY à 3 mcg; 598 ont reçu le placebo) et de 2750 participants âgés de 2 ans à < 5 ans (1835 ont reçu COMIRNATY à 3 mcg; 915 ont reçu le placebo) au cours de la phase II/III.
Un sous-groupe de 401 participants de la phase II/III de l’étude 3 âgés de 5 ans à < 12 ans qui avaient reçu la série de primovaccination a reçu une dose de rappel de COMIRNATY au moins 5 mois (intervalle de 5 à 9 mois) plus tard. La marge d’innocuité globale observée après la dose de rappel était similaire à celle observée après la primovaccination. L’analyse des données de ce sous-groupe a été réalisée à partir des données obtenues jusqu’au 22 mars 2022, date limite de collecte de données (suivi médian de 1,3 mois).
Participants âgés de 5 ans à < 12 ans
D’après l’analyse des données de la phase II/III de l’étude 3 obtenues jusqu’au 8 octobre 2021, date limite de collecte de données, 2268 participants (inscription initiale : 1518 dans le groupe COMIRNATY à 10 mcg et 750 dans le groupe placebo) étaient âgés de 5 ans à < 12 ans et, de ce nombre, 2171 (95,7 %) (1456 dans le groupe COMIRNATY à 10 mcg et 715 dans le groupe placebo) avaient été suivis pendant au moins 3 mois après l’administration de la 2e dose. Une analyse des données sur les manifestations indésirables provenant de la phase II/III de l’étude 3 comprenait également 2379 autres participants (prolongation de l’évaluation de l’innocuité : 1591 dans le groupe COMIRNATY à 10 mcg et 788 dans le groupe placebo), parmi lesquels 71,2 % avaient une période de suivi d’au moins 2 semaines après l’administration de la 2e dose. La phase d’évaluation de l’innocuité de l’étude 3 est toujours en cours.
Les effets indésirables observés après l’administration de l’une ou l’autre des deux doses dans la population de l’analyse de l’innocuité à l’inscription initiale (n = 1518) comprenant des enfants de 5 ans à < 12 ans ont été la douleur au point d’injection (84,3 %), la fatigue (51,7 %), les céphalées (38,2 %), la rougeur au point d’injection (26,4 %), l’enflure au point d’injection (20,4 %), la douleur musculaire (17,5 %), les frissons (12,4 %), la fièvre (8,3 %), la douleur articulaire (7,6 %), la lymphadénopathie (0,9 %), les éruptions cutanées (0,5 %), la nausée (0,4 %), le malaise (0,1 %) et la diminution de l’appétit (0,1 %).
Les effets indésirables les plus fréquents observés chez les participants de 5 ans à < 12 ans après l’administration de la dose de rappel (date limite de collecte de données : 22 mars 2022; suivi médian de 1,3 mois) ont été la douleur au point d’injection (73,9 %), la fatigue (45,6 %), les céphalées (34,0 %), la myalgie (18,3 %), les frissons (10,5 %), la rougeur au point d’injection (15,6 %) et l’enflure (16,4 %). La manifestation indésirable le plus souvent signalée spontanément était la lymphadénopathie (2,5 %).
8.1.6 COMIRNATY (3 mcg)
Participants âgés de 2 ans à < 5 ans
En tout, 2750 participants âgés de 2 ans à < 5 ans ont été admis au volet de phase II/III de l’étude 3 (1835 ont été affectés à COMIRNATY à 3 mcg, et 915 ont été affectés au placebo). D’après les données recueillies pendant la période de suivi à l’insu et comparative avec placebo jusqu’au 29 avril 2022, date limite de collecte des données, de ces 2750 participants, 2726 (1819 participants du groupe COMIRNATY à 3 mcg et 907 du groupe placebo) ont reçu 2 doses et 1369 (50,2 %; 910 participants du groupe COMIRNATY à 3 mcg et 459 du groupe placebo) ont fait l’objet d’un suivi d’au moins 4 mois après l’administration de la deuxième dose; et 886 participants (606 du groupe COMIRNATY à 3 mcg et 280 du groupe placebo) ont reçu la série de primovaccination composée de 3 doses et ont fait l’objet d’un suivi médian de 1,4 mois après l’administration de la 3e dose. Les effets indésirables observés après l’administration de n’importe laquelle des doses ont été la douleur au point d’injection (47,0 %), la fatigue (44,8 %), la rougeur au point d’injection (18,9 %), la fièvre (10,5 %), les céphalées (8,7 %), l’enflure au point d’injection (8,4 %), les frissons (5,7 %), la douleur musculaire (5,0 %), la douleur articulaire (2,4 %) et la lymphadénopathie (0,1 %).
Participants âgés de 6 mois à < 2 ans
En tout, 1776 participants âgés de 6 mois à < 2 ans ont été admis au volet de phase II/III de l’étude 3 (1178 ont été affectés à COMIRNATY à 3 mcg, et 598 ont été affectés au placebo). D’après les données recueillies pendant la période de suivi à l’insu et comparative avec placebo jusqu’au 29 avril 2022, date limite de collecte des données, sur ces 1776 participants, 1762 (1166 participants du groupe COMIRNATY à 3 mcg et 596 du groupe placebo) ont reçu 2 doses et 1207 (68,5 %; 801 participants du groupe COMIRNATY à 3 mcg et 406 du groupe placebo) ont fait l’objet d’un suivi d’au moins 4 mois après l’administration de la deuxième dose; et 570 participants (386 du groupe COMIRNATY à 3 mcg et 184 du groupe placebo) ont reçu la série de primovaccination composée de 3 doses et ont fait l’objet d’un suivi médian de 1,3 mois après l’administration de la 3e dose. Les effets indésirables observés après l’administration de n’importe laquelle des doses ont été l’irritabilité (68,4 %), la diminution de l’appétit (38,6 %), la sensibilité au point d’injection (26,4 %), la rougeur au point d’injection (17,8 %), la fièvre (14,4 %), l’enflure au point d’injection (7,3 %) et la lymphadénopathie (0,2 %).
8.2 Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant des études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
8.2.1 COMIRNATY Original & Omicron BA.4/BA.5 (15 mcg/15 mcg)
Participants âgés de 12 ans et plus
Effets indésirables locaux mentionnés sur demande
Le tableau 3 présente les taux de fréquence des réactions locales mentionnées sur demande dans les 7 jours suivant l’administration de COMIRNATY Original & Omicron BA.4/BA.5 en 2e dose de rappel.
Dans la plupart des cas, les réactions locales étaient d’intensité légère ou modérée; aucune réaction locale de grade 4 n’a été signalée. Le temps médian écoulé avant l’apparition d’une réaction locale a été de 1 à 3 jours, et toutes les manifestations s’étaient résorbées après une période médiane de 1 à 3 jours.
| Tableau 3 – Étude 5 : Effets indésirables locaux mentionnés sur demande dans les 7 jours suivant l’inoculation, par groupe de vaccination | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Réaction locale | COMIRNATY Original & Omicron BA.4/BA.5 (15 mcg/15 mcg) | ||||||||||
12-17 ans Na = 107 nb | 18-55 ans (Na = 310) nb | > 55 ans (Na = 300) nb | |||||||||
| Rougeurc | |||||||||||
| Tous les cas | 6 (5,6) | 21 (6,8) | 11 (3,7) | ||||||||
| Sévère | 0 | 0 | 0 | ||||||||
| Enflurec | |||||||||||
| Tous les cas | 8 (7,5) | 23 (7,4) | 8 (2,7) | ||||||||
| Sévère | 0 | 0 | 0 | ||||||||
| Douleur au point d’injectiond | |||||||||||
| Tous les cas | 75 (70,1) | 236 (76,1) | 172 (57,1)e | ||||||||
| Sévère | 1 (0,9) | 0 | 1 (0,3)e | ||||||||
| Toute réaction localef | 75 (70,1) | 240 (77,4) | 174 (57,8)e | ||||||||
- a) N : nombre de participants qui ont répondu au moins par « oui » ou par « non » pour la réaction en question suivant l’inoculation du produit à l’étude.
- b) n : nombre de participants qui ont présenté la réaction en question.
- c) Légère : > 2,0 à 5,0 cm; modérée : > 5,0 à 10,0 cm; sévère :> 10,0 cm; grade 4 : nécrose (enflure ou rougeur) ou dermatite exfoliative (rougeur uniquement).
- d) Légère : qui n’interfère pas avec les activités quotidiennes; modérée : qui interfère avec les activités quotidiennes; sévère : qui empêche de vaquer aux activités quotidiennes; grade 4 : visite à l’urgence ou hospitalisation en raison d’une douleur sévère au point d’injection.
- e) N = 301
- f) Toute réaction locale : tous les cas de rougeur > 2,0 cm, d’enflure > 2,0 cm ou de douleur au point d’injection.
Effets indésirables généraux mentionnés sur demande
Le tableau 4 présente les taux de fréquence des réactions générales mentionnées sur demande dans les 7 jours suivant l’administration de COMIRNATY Original & Omicron BA.4/BA.5 en 2e dose de rappel. La plupart des réactions générales étaient d’intensité légère ou modérée; aucun cas de grade 4 n’a été signalé. Le temps médian écoulé avant l’apparition d’une réaction générale a été de 2 à 4 jours, et toutes les manifestations se sont résorbées après une période médiane de 1 à 2 jours.
| Tableau 4 – Étude 5 : Effets indésirables généraux mentionnés sur demande dans les 7 jours suivant l’inoculation, par groupe de vaccination | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Réaction générale | COMIRNATY Original & Omicron BA.4/BA.5 (15 mcg/15 mcg) | |||||||||||
12-17 ans Na = 107 nb | 18-55 ans (Na = 309) nb | > 55 ans (Na = 300) nb | ||||||||||
| Fièvre | ||||||||||||
| ≥ 38,0 °C | 10 (9,3) | 15 (4,9) | 13 (4,3) | |||||||||
| ≥ 38,9 °C à 40,0 °C | 1 (0,9) | 0 | 0 | |||||||||
| Fatiguec | ||||||||||||
| Tous les cas | 72 (67,3) | 189 (61,2) | 116 (38,5)d | |||||||||
| Sévère | 0 | 6 (1,9) | 4 (1,3)d | |||||||||
| Céphaléesc | ||||||||||||
| Tous les cas | 54 (50,5) | 144 (46,6) | 92 (30,7) | |||||||||
| Sévères | 0 | 2 (0,6) | 0 | |||||||||
| Frissonsc | ||||||||||||
| Tous les cas | 25 (23,4) | 68 (22,0) | 36 (12,0) | |||||||||
| Sévères | 0 | 2 (0,6) | 1 (0,3) | |||||||||
| Vomissementse | ||||||||||||
| Tous les cas | 3 (2,8) | 6 (1,9) | 29 (2,7) | |||||||||
| Sévères | 0 | 0 | 0 | |||||||||
| Diarrhéef | ||||||||||||
| Tous les cas | 7 (6,5) | 33 (10,7) | 29 (9,6)d | |||||||||
| Sévère | 0 | 1 (0,3) | 0d | |||||||||
| Apparition ou aggravation d’une douleur musculairec | ||||||||||||
| Tous les cas | 28 (26,2) | 94 (30,4) | 54 (18,0) | |||||||||
| Sévère | 0 | 0 | 0 | |||||||||
| Apparition ou aggravation d’une douleur articulairec | ||||||||||||
| Tous les cas | 13 (12,1) | 46 (14,9) | 36 (12,0) | |||||||||
| Sévère | 1 (0,9) | 0 | 0 | |||||||||
| Toute réaction généraleg | 86 (80,4) | 229 (74,1) | 12 (53,8)d | |||||||||
| Utilisation d’un antipyrétique ou d’un analgésiqueh | 36 (33,6) | 105 (34,0) | 74 (24,7) | |||||||||
- a) N : nombre de participants qui ont répondu au moins par « oui » ou par « non » pour la réaction en question suivant l’inoculation du produit à l’étude.
- b) n : nombre de participants qui ont présenté la réaction en question.
- c) Réaction légère : qui n’interfère pas avec les activités quotidiennes; réaction modérée : qui interfère avec les activités quotidiennes; réaction sévère : qui empêche de vaquer aux activités quotidiennes; grade 4 : visite à l’urgence ou hospitalisation en raison d’une fatigue sévère, de céphalées sévères, de frissons sévères, de douleur musculaire sévère ou de douleur articulaire sévère.
- d) N = 301
- e) Légers : 1 ou 2 fois en 24 heures; modérés : > 2 fois en 24 heures; sévères : qui commandent une hydratation intraveineuse; grade 4 : visite à l’urgence ou hospitalisation en raison de vomissements sévères.
- f) Légère : 2 ou 3 selles molles en 24 heures; modérée : 4 ou 5 selles molles en 24 heures; sévère : 6 selles molles ou plus en 24 heures; grade 4 : visite à l’urgence ou hospitalisation en raison de diarrhée sévère.
- g) Toute réaction générale : tous les cas de fièvre, de fatigue, de vomissements, de frissons, de diarrhée, de céphalées, d’apparition ou d’aggravation d’une douleur musculaire, ou d’apparition ou d’aggravation d’une douleur articulaire
h). La sévérité n’a pas été notée en ce qui a trait à l’utilisation d’un antipyrétique ou d’un analgésique.
Manifestations indésirables mentionnées spontanément
Des manifestations indésirables ont été mentionnées spontanément par 48 (6,6 %) des participants de 12 ans et plus qui ont reçu une 2e dose de rappel dans le mois suivant la 1re dose de rappel. On a dénombré 7 cas de lymphadénopathie (1,0 % des participants).
8.2.2 COMIRNATY Original & Omicron BA.4/BA.5 (5 mcg/5 mcg)
Participants âgés de 5 ans à < 12 ans
Effets indésirables locaux mentionnés sur demande
Le tableau 5 présente les taux de fréquence des réactions locales signalées sur demande dans les 7 jours suivant l’administration de COMIRNATY Original & Omicron BA.4/BA.5 en 2e dose de rappel.
Dans tous les cas, les réactions locales étaient d’intensité légère ou modérée. Le temps médian écoulé avant l’apparition d’une réaction locale a été de 1 à 2 jours, et toutes les manifestations se sont résorbées après une période médiane de 2 jours.
| Tableau 5 – Étude 6 : Fréquence des effets indésirables locaux mentionnés sur demande au cours des 7 jours ayant suivi l’inoculation | |||||
|---|---|---|---|---|---|
| Réaction locale | COMIRNATY Original & Omicron BA.4/BA.5 (5 mcg/5 mcg) (N = 111)a nb % | ||||
| Rougeurc | |||||
| Tous les cas | 8 (7,2) | ||||
| Sévère | 0 | ||||
| Enflurec | |||||
| Tous les cas | 5 (4,5) | ||||
| Sévère | 0 | ||||
| Douleur au point d’injectiond | |||||
| Tous les cas | 71 (64,0) | ||||
| Tableau 5 – Étude 6 : Fréquence des effets indésirables locaux mentionnés sur demande au cours des 7 jours ayant suivi l’inoculation | ||||
|---|---|---|---|---|
| Réaction locale | COMIRNATY Original & Omicron BA.4/BA.5 (5 mcg/5 mcg) (N = 111)a nb % | |||
| Sévère | 0 | |||
| Toute réaction localee | 74 (66,7) | |||
- a) N : nombre de participants qui ont répondu au moins par « oui » ou par « non » pour la réaction en question suivant l’inoculation du produit à l’étude.
- b) n : nombre de participants qui ont présenté la réaction en question.
- c) Légère : ≥ 0,5 à 2,0 cm; modérée : > 2,0 à 7,0 cm; sévère : > 7,0 cm; grade 4 : nécrose (enflure ou rougeur) ou dermatite exfoliative (rougeur uniquement).
- d) Légère : qui n’interfère pas avec les activités quotidiennes; modérée : qui interfère avec les activités quotidiennes; sévère : qui empêche de vaquer aux activités quotidiennes; grade 4 : visite à l’urgence ou hospitalisation en raison d’une douleur sévère au point d’injection.
- e) Toute réaction locale : tous les cas de rougeur ≥ 0,5 cm, d’enflure ≥ 0,5 cm ou de douleur au point d’injection.
Effets indésirables généraux mentionnés sur demande
Le tableau 6 présente les taux de fréquence des réactions générales signalées sur demande dans les 7 jours suivant l’administration de COMIRNATY Original & Omicron BA.4/BA.5 en 2e dose de rappel. Dans la plupart des cas, les manifestations générales étaient d’intensité légère ou modérée; aucune manifestation générale de grade 4 n’a été signalée. Le temps médian écoulé avant l’apparition de l’ensemble des manifestations générales a été de 2 à 4 jours, et toutes les manifestations se sont résorbées après une période médiane de 1 à 2 jours.
| Tableau 6 – Étude 6 : Effets indésirables généraux mentionnés sur demande dans les 7 jours suivant l’inoculation | |||||
|---|---|---|---|---|---|
| Réaction générale | COMIRNATY Original & Omicron BA.4/BA.5 (5 mcg/5 mcg) (N = 111)a nb % | ||||
| Fièvre | |||||
| ≥ 38,0 °C | 5 (4,5) | ||||
| ≥ 38,9 °C à 40,0 °C | 2 (1,8) | ||||
| Fatiguec | |||||
| Tous les cas | 45 (40,5) | ||||
| Sévère | 1 (0,9) | ||||
| Céphaléesc | |||||
| Tous les cas | 28 (25,2) | ||||
| Sévères | 1 (0,9) | ||||
| Frissonsc | |||||
| Tous les cas | 10 (9,0) | ||||
| Sévères | 0 | ||||
| Vomissementsd | |||||
| Tous les cas | 4 (3,6) | ||||
| Tableau 6 – Étude 6 : Effets indésirables généraux mentionnés sur demande dans les 7 jours suivant l’inoculation | |||||
|---|---|---|---|---|---|
| Réaction générale | COMIRNATY Original & Omicron BA.4/BA.5 (5 mcg/5 mcg) (N = 111)a nb % | ||||
| Sévères | 0 | ||||
| Diarrhéee | |||||
| Tous les cas | 4 (3,6) | ||||
| Sévère | 0 | ||||
| Apparition ou aggravation d’une douleur musculairec | |||||
| Tous les cas | 15 (13,5) | ||||
| Sévère | 0 | ||||
| Apparition ou aggravation d’une douleur articulairec | |||||
| Tous les cas | 10 (9,0) | ||||
| Sévère | 0 | ||||
| Toute réaction généralef | 58 (52,3) | ||||
| Utilisation d’un antipyrétique ou d’un analgésiqueg | 26 (23,4) | ||||
- a) N : nombre de participants qui ont répondu au moins par « oui » ou par « non » pour la réaction en question suivant l’inoculation du produit à l’étude.
- b) n : nombre de participants qui ont présenté la réaction en question.
- c) Réaction légère : qui n’interfère pas avec les activités quotidiennes; réaction modérée : qui interfère avec les activités quotidiennes; réaction sévère : qui empêche de vaquer aux activités quotidiennes; grade 4 : visite à l’urgence ou hospitalisation en raison d’une fatigue sévère, de céphalées sévères, de frissons sévères, de douleur musculaire sévère ou de douleur articulaire sévère.
- d) Légers : 1 ou 2 fois en 24 heures; modérés : > 2 fois en 24 heures; sévères : qui commandent une hydratation intraveineuse; grade 4 : visite à l’urgence ou hospitalisation en raison de vomissements sévères.
- e) Légère : 2 ou 3 selles molles en 24 heures; modérée : 4 ou 5 selles molles en 24 heures; sévère : 6 selles molles ou plus en 24 heures; grade 4 : visite à l’urgence ou hospitalisation en raison de diarrhée sévère.
- f) Toute réaction générale : tous les cas de fièvre caractérisée par une température ≥ 38,0 °C, de fatigue, de vomissements, de frissons, de diarrhée, de céphalées, d’apparition ou d’aggravation d’une douleur musculaire, ou d’apparition ou d’aggravation d’une douleur articulaire.
- g) La sévérité n’a pas été notée en ce qui a trait à l’utilisation d’un antipyrétique ou d’un analgésique.
Manifestations indésirables mentionnées spontanément
Des manifestations indésirables ont été mentionnées spontanément par 4 (3,5 %) des participants de 5 à < 12 ans qui ont reçu une 2e dose de rappel dans le mois suivant la 1re dose de rappel. On a dénombré 1 cas de lymphadénopathie (0,9 % des participants).
8.2.3 COMIRNATY Original & Omicron BA.4/BA.5 (1,5 mcg/1,5 mcg)
Participants âgés de 2 à < 5 ans – Après l’administration d’une dose de COMIRNATY Original & Omicron BA.4/BA.5 en dose de rappel (4e dose)
Effets indésirables locaux mentionnés sur demande
Le tableau 7 présente les taux de fréquence des réactions locales signalées sur demande dans les 7 jours suivant l’administration d’une dose de rappel de COMIRNATY Original & Omicron BA.4/BA.5 (4e dose). La plupart des réactions locales ont été d’intensité légère ou modérée. Aucune réaction locale sévère ou de grade 4 n’a été signalée. Le temps médian écoulé avant l’apparition des réactions locales a été de 1 à 2 jours, et toutes les manifestations s’étaient résorbées au bout de 1 à 3 jours.
| Tableau 7 – Étude 6 : Fréquence des effets indésirables locaux mentionnés sur demande au cours des 7 jours ayant suivi l’administration d’une dose de rappel (4e dose) chez les enfants âgés de 2 ans à < 5 ans (population de l’analyse de l’innocuité) | |||||
|---|---|---|---|---|---|
| Réaction locale | COMIRNATY Original & Omicron BA.4/BA.5 (1,5 mcg/1,5 mcg) (N = 124)a nb % | ||||
| Rougeurc | |||||
| Tous les cas | 10 (8,1) | ||||
| Sévère | 0 | ||||
| Enflurec | |||||
| Tous les cas | 7 (5,6) | ||||
| Sévère | 0 | ||||
| Douleur au point d’injectiond | |||||
| Tous les cas | 39 (31,5) | ||||
| Sévère | 0 | ||||
| Toute réaction localee | 48 (38,7) | ||||
- a) N : nombre de participants qui ont répondu au moins par « oui » ou par « non » pour la réaction en question après l’administration de la dose considérée.
- b) n : nombre de participants qui ont présenté la réaction en question.
- c) Légère : ≥ 0,5 à 2,0 cm; modérée : > 2,0 à 7,0 cm; sévère : > 7,0 cm; grade 4 : nécrose (enflure ou rougeur) ou dermatite exfoliative (rougeur uniquement).
- d) Légère : qui n’interfère pas avec les activités quotidiennes; modérée : qui interfère avec les activités quotidiennes; sévère : qui empêche de vaquer aux activités quotidiennes; grade 4 : visite à l’urgence ou hospitalisation en raison d’une douleur sévère au point d’injection.
- e) Toute réaction locale : tous les cas de rougeur ≥ 0,5 cm, d’enflure ≥ 0,5 cm ou de douleur au point d’injection.
Effets indésirables généraux mentionnés sur demande
Le tableau 8 présente les taux de fréquence des réactions générales signalées sur demande dans les 7 jours suivant l’administration d’une dose de rappel de COMIRNATY Original & Omicron BA.4/BA.5 (4e dose). Dans la plupart des cas, les réactions générales étaient d’intensité légère ou modérée. Aucune réaction générale sévère ou de grade 4 n’a été signalée. Le temps médian écoulé avant l’apparition de la plupart des réactions générales a été de 1 à 6 jours, et la plupart des manifestations se sont résorbées après une période médiane de 1 à 2 jours.
| Tableau 8 – Étude 6 : Fréquence des réactions générales mentionnées sur demande au cours des 7 jours ayant suivi l’administration d’une dose de rappel (4e dose) chez les enfants âgés de 2 ans à < 5 ans (population de l’analyse de l’innocuité) | |||||
|---|---|---|---|---|---|
| Réaction générale | COMIRNATY Original & Omicron BA.4/BA.5 (1,5 mcg/1,5 mcg) (N = 123)a nb % | ||||
| Fièvre | |||||
| ≥ 38,0 °C | 6 (4,8)c | ||||
| ≥ 38,9 °C à 40,0 °C | 0c | ||||
| Fatigued | |||||
| Tous les cas | 36 (29,3) | ||||
| Sévère | 0 | ||||
| Céphaléesd | |||||
| Tous les cas | 5 (4,1) | ||||
| Sévères | 2 (1,6) | ||||
| Frissonsd | |||||
| Tous les cas | 7 (5,7) | ||||
| Sévères | 0 | ||||
| Vomissementse | |||||
| Tous les cas | 7 (5,7) | ||||
| Sévères | 0 | ||||
| Diarrhéef | |||||
| Tous les cas | 6 (4,9) | ||||
| Sévère | 0 | ||||
| Apparition ou aggravation d’une douleur musculaired | |||||
| Tous les cas | 4 (3,3) | ||||
| Sévère | 0 | ||||
| Apparition ou aggravation d’une douleur articulaired | |||||
| Tous les cas | 2 (1,6) | ||||
| Sévère | 0 | ||||
| Toute réaction généraleg | 45 (36,3)c | ||||
| Utilisation d’un antipyrétique ou d’un analgésiqueh | 14 (11,3)c | ||||
- a) N : nombre de participants qui ont répondu au moins par « oui » ou par « non » pour la réaction en question après l’inoculation du produit à l’étude.
- b) n : nombre de participants qui ont présenté la réaction en question.
- c) N = 124
- d) Réaction légère : qui n’interfère pas avec les activités quotidiennes; réaction modérée : qui interfère avec les activités quotidiennes; réaction sévère : qui empêche de vaquer aux activités quotidiennes; grade 4 : visite à l’urgence ou hospitalisation en raison d’une fatigue sévère, de céphalées sévères, de frissons sévères, d’apparition ou d’aggravation d’une douleur musculaire sévère ou d’apparition ou d’aggravation d’une douleur articulaire sévère.
- e) Légers : 1 ou 2 fois en 24 heures; modérés : > 2 fois en 24 heures; sévères : qui commandent une hydratation intraveineuse; grade 4 : visite à l’urgence ou hospitalisation en raison d’un choc hypotensif.
- f) Légère : 2 ou 3 selles molles en 24 heures; modérée : 4 ou 5 selles molles en 24 heures; sévère : 6 selles molles ou plus en 24 heures; grade 4 : visite à l’urgence ou hospitalisation en raison de diarrhée sévère.
- g) Toute réaction générale : tous les cas de fièvre caractérisée par une température ≥ 38,0 °C, de fatigue, de vomissements, de frissons, de diarrhée, de céphalées, d’apparition ou d’aggravation d’une douleur musculaire, ou d’apparition ou d’aggravation d’une douleur articulaire.
- h) La sévérité n’a pas été notée en ce qui a trait à l’utilisation d’un antipyrétique ou d’un analgésique.
Participants âgés de 6 mois à < 2 ans
Effets indésirables locaux mentionnés sur demande
Le tableau 9 présente les taux de fréquence des réactions locales signalées sur demande dans les 7 jours suivant l’administration de COMIRNATY Original & Omicron BA.4/BA.5 en dose de rappel (4e dose). L’ensemble des réactions locales ont été d’intensité légère. Aucune réaction locale modérée, sévère ou de grade 4 n’a été signalée. Le temps médian écoulé avant l’apparition des réactions locales a été de 1 jour, et toutes les manifestations s’étaient résorbées au bout de 1 jour.
| Tableau 9 – Étude 6 : Fréquence des effets indésirables locaux mentionnés sur demande au cours des 7 jours ayant suivi l’administration d’une dose de rappel (4e dose) chez les enfants âgés de 6 mois à < 2 ans (population de l’analyse de l’innocuité) | ||||
|---|---|---|---|---|
| Réaction locale | COMIRNATY Original & Omicron BA.4/BA.5 (1,5 mcg/1,5 mcg) (N = 39)a nb % | |||
| Rougeurc | ||||
| Tous les cas | 2 (5,1) | |||
| Sévère | 0 | |||
| Enflurec | ||||
| Tous les cas | 1 (2,6) | |||
| Sévère | 0 | |||
| Sensibilité au point d’injectiond | ||||
| Tous les cas | 2 (5,3)e | |||
| Sévère | 0e | |||
| Toute réaction localef | 3 (7,7) | |||
- a) N : nombre de participants qui ont répondu au moins par « oui » ou par « non » pour la réaction en question après l’administration de la dose considérée.
- b) n : nombre de participants qui ont présenté la réaction en question.
- c) Légère : ≥ 0,5 à 2,0 cm; modérée : > 2,0 à 7,0 cm; sévère : > 7,0 cm; grade 4 : nécrose (enflure ou rougeur) ou dermatite exfoliative (rougeur uniquement).
- d) Légère : douleur au toucher léger; modérée : douleur au toucher léger provoquant des pleurs; sévère : douleur limitant le mouvement des membres; grade 4 : visite à l’urgence ou hospitalisation en raison d’une douleur sévère (sensibilité) au point d’injection.
- e) N = 38
- f) Toute réaction locale : tous les cas de rougeur ≥ 0,5 cm, d’enflure ≥ 0,5 cm ou de douleur au point d’injection.
Effets indésirables généraux mentionnés sur demande
Le tableau 10 présente les taux de fréquence des réactions générales signalées sur demande dans les 7 jours suivant l’administration de COMIRNATY Original & Omicron BA.4/BA.5 en dose de rappel (4e dose). La plupart des réactions générales étaient d’intensité légère ou modérée; aucun cas sévère ou de grade 4 n’a été signalé. Le temps médian écoulé avant l’apparition d’une réaction générale a été de 2 à 6 jours, et la plupart des manifestations se sont résorbées après une période médiane de 1 à 3 jours.
| Tableau 10 – Étude 6 : Fréquence des réactions générales mentionnées sur demande au cours des 7 jours ayant suivi l’administration d’une dose de rappel (4e dose) chez les enfants âgés de 6 mois à < 2 ans (population de l’analyse de l’innocuité) | |||||
|---|---|---|---|---|---|
| Réaction générale | COMIRNATY Original & Omicron BA.4/BA.5 (1,5 mcg/1,5 mcg) (N = 39)a nb % | ||||
| Fièvre | |||||
| ≥ 38,0 °C | 2 (5,1) | ||||
| ≥ 38,9 °C à 40,0 °C | 0 | ||||
| Diminution de l’appétitc | |||||
| Tous les cas | 7 (18,9)d | ||||
| Sévère | 0d | ||||
| Somnolencee | |||||
| Tous les cas | 4 (10,8)d | ||||
| Sévère | 0d | ||||
| Irritabilitéf | |||||
| Tous les cas | 11 (29,7)d | ||||
| Sévère | 0d | ||||
| Toute réaction généraleg | 13 (33,3) | ||||
| Utilisation d’un antipyrétique ou d’un analgésiqueh | 3 (7,7) | ||||
- a) N : nombre de participants qui ont répondu au moins par « oui » ou par « non » pour la réaction en question après l’inoculation du produit à l’étude.
- b) n : nombre de participants qui ont présenté la réaction en question.
- c) Légère : baisse d’intérêt pour la nourriture; modérée : diminution de l’apport alimentaire par voie orale; sévère : refus de s’alimenter; grade 4: visite à l’urgence ou hospitalisation en raison d’une diminution sévère de l’appétit (perte d’appétit). d) N = 37
- e) Légère : périodes de sommeil prolongées ou accrues; modérée : légère apathie qui perturbe les activités normales de la vie quotidienne; sévère : perte d’intérêt pour les activités habituelles du quotidien; grade 4 : visite à l’urgence ou hospitalisation en raison d’une somnolence sévère (sommeil prolongé).
- f) Légère : facilement consolable; modérée : exige une attention accrue; sévère : inconsolable : pleurs constants; grade 4: visite à l’urgence ou hospitalisation en raison d’irritabilité sévère (humeur maussade).
- g) Toute réaction générale : tous les cas de fièvre caractérisée par une température ≥ 38,0 °C, de diminution d’appétit, de somnolence ou d’irritabilité.
- h) La sévérité n’a pas été notée en ce qui a trait à l’utilisation d’un antipyrétique ou d’un analgésique.
Manifestations indésirables mentionnées spontanément
La population de l’analyse de l’innocuité comprenait 39 participants âgés de ≥ 6 mois à < 2 ans et 124 participants âgés de ≥ 2 ans à < 5 ans qui avaient reçu une 4e dose de COMIRNATY Original & Omicron BA.4/BA.5 à 3 mcg. Globalement, la durée médiane du suivi (min.; max.) après l’inoculation du produit à l’étude a été de 1,8 (1,3; 2,5) mois.
Dans l’ensemble, 6 participants (15,4 %) du groupe âgé de ≥ 6 mois à < 2 ans et 6 participants (4,8 %) du groupe âgé de ≥ 2 ans à < 5 ans ont signalé des manifestations indésirables; aucune manifestation indésirable sévère, manifestation indésirable menaçant la vie, manifestation indésirable grave, ou manifestation indésirable ayant mené au retrait de l’étude ou au décès n’a été signalée au cours de la période de 1 mois suivant l’inoculation du vaccin à l’étude.
Au cours du mois suivant l’inoculation du vaccin à l’étude, aucun effet indésirable se manifestant par une lymphadénopathie, une éruption cutanée, une anaphylaxie/hypersensibilité, une appendicite, une paralysie de Bell ou de myocardite/péricardite n’a été signalé.
8.2.4 COMIRNATY (30 mcg)
Participants âgés de 16 ans et plus – Série de primovaccination (2 doses)
Effets indésirables mentionnés sur demande
Les tableaux 11 à 14 font respectivement état des fréquences et des degrés de sévérité des réactions locales et générales mentionnées sur demande qui sont survenues au cours des 7 jours ayant suivi l’administration de chaque dose de COMIRNATY et du placebo au sein du sous-groupe de la population de l’analyse de l’innocuité formé des participants âgés de 16 ans et plus (n = 9839) qui ont fait l’objet d’un suivi de la réactogénicité (effectué au moyen d’un journal électronique).
| Tableau 11 – Étude 2 : Fréquence des réactions locales mentionnées sur demande au cours des 7 jours ayant suivi l’administration de chaque dose de COMIRNATY chez les participants âgés de 16 à 55 ans (sous-groupe de la population de l’analyse de l’innocuité ayant fait l’objet d’un suivi de la réactogénicité*) | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Réaction locale | 1re dose | 2e dose | |||||||||||
COMIRNATY Na = 2899 nb (%) | Placebo Na = 2908 nb (%) | COMIRNATY Na = 2682 nb (%) | Placebo Na = 2684 nb (%) | ||||||||||
| Rougeur | |||||||||||||
| Tous les casc | 156 (5,4) | 28 (1,0) | 151 (5,6) | 18 (0,7) | |||||||||
| Sévèred | 7 (0,2) | 3 (0,1) | 11 (0,4) | 0 (0,0) | |||||||||
| Enflure | |||||||||||||
| Tous les casc | 184 (6,3) | 16 (0,6) | 183 (6,8) | 5 (0,2) | |||||||||
| Sévèred | 6 (0,2) | 2 (0,1) | 7 (0,3) | 0 (0,0) | |||||||||
| Douleur au point d’injection | |||||||||||||
| Tous les casc | 2426 (83,7) | 414 (14,2) | 2101 (78,3) | 312 (11,6) | |||||||||
| Sévèree | 39 (1,3) | 3 (0,1) | 39 (1,5) | 0 (0,0) | |||||||||
| Tableau 11 – Étude 2 : Fréquence des réactions locales mentionnées sur demande au cours des 7 jours ayant suivi l’administration de chaque dose de COMIRNATY chez les participants âgés de 16 à 55 ans (sous-groupe de la population de l’analyse de l’innocuité ayant fait l’objet d’un suivi de la réactogénicité*) | ||||||
|---|---|---|---|---|---|---|
| Réaction locale | 1re dose | 2e dose | ||||
COMIRNATY Na = 2899 nb (%) | Placebo Na = 2908 nb (%) | COMIRNATY Na = 2682 nb (%) | Placebo Na = 2684 nb (%) | |||
| Toute réaction localec | 2444 (84,3) | 432 (14,9) | 2108 (78,6) | 325 (12,1) | ||
* Participants répartis aléatoirement et faisant partie du sous-groupe de la population de l’analyse de l’innocuité qui ont reçu au moins 1 dose de l’intervention à l’étude
- a) N : nombre de participants qui ont répondu au moins par « oui » ou par « non » pour la réaction en question après l’administration de la dose considérée. Aucune réaction locale de grade 4 n’a été mentionnée sur demande par les participants de 16 à 55 ans.
- b) n : nombre de participants qui ont présenté la réaction en question
- c) Toute réaction locale : tous les cas de rougeur > 2,0 cm, d’enflure > 2,0 cm ou de douleur au point d’injection
- d) Sévère : > 10,0 cm
- e) Sévère : qui empêche le sujet de vaquer à ses activités quotidiennes
| Tableau 12 – Étude 2 : Fréquence des réactions générales mentionnées sur demande au cours des 7 jours ayant suivi l’administration de chaque dose de COMIRNATY chez les participants âgés de 16 à 55 ans (sous-groupe de la population de l’analyse de l’innocuité ayant fait l’objet d’un suivi de la réactogénicité*) | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Réaction générale | 1re dose | 2e dose | |||||||||||
COMIRNATY Na = 2899 nb (%) | Placebo Na = 2908 nb (%) | COMIRNATY Na = 2682 nb (%) | Placebo Na = 2684 nb (%) | ||||||||||
| Fièvre | |||||||||||||
| ≥ 38,0 °C | 119 (4,1) | 25 (0,9) | 440 (16,4) | 11 (0,4) | |||||||||
| > 38,9 °C | 8 (0,3) | 4 (0,1) | 40 (1,5) | 2 (0,1) | |||||||||
| Fatigue | |||||||||||||
| Tous les cas | 1431 (49,4) | 960 (33,0) | 1649 (61,5) | 614 (22,9) | |||||||||
| Sévèred | 41 (1,4) | 18 (0,6) | 142 (5,3) | 14 (0,5) | |||||||||
| Céphalées | |||||||||||||
| Tous les cas | 1262 (43,5) | 975 (33,5) | 1448 (54,0) | 652 (24,3) | |||||||||
| Sévèresd | 33 (1,1) | 24 (0,8) | 91 (3,4) | 18 (0,7) | |||||||||
| Frissons | |||||||||||||
| Tous les cas | 479 (16,5) | 199 (6,8) | 1015 (37,8) | 114 (4,2) | |||||||||
| Sévèresd | 15 (0,5) | 2 (0,1) | 69 (2,6) | 2 (0,1) | |||||||||
| Vomissements | |||||||||||||
| Tous les cas | 34 (1,2) | 36 (1,2) | 58 (2,2) | 30 (1,1) | |||||||||
| Sévèrese | 0 (0,0) | 1 (0,0) | 4 (0,1) | 0 (0,0) | |||||||||
| Diarrhée | |||||||||||||
| Tableau 12 – Étude 2 : Fréquence des réactions générales mentionnées sur demande au cours des 7 jours ayant suivi l’administration de chaque dose de COMIRNATY chez les participants âgés de 16 à 55 ans (sous-groupe de la population de l’analyse de l’innocuité ayant fait l’objet d’un suivi de la réactogénicité*) | |||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Réaction générale | 1re dose | 2e dose | |||||||||||||
COMIRNATY Na = 2899 nb (%) | Placebo Na = 2908 nb (%) | COMIRNATY Na = 2682 nb (%) | Placebo Na = 2684 nb (%) | ||||||||||||
| Tous les cas | 309 (10,7) | 323 (11,1) | 269 (10,0) | 205 (7,6) | |||||||||||
| Sévèref | 3 (0,1) | 1 (0,0) | 6 (0,2) | 1 (0,0) | |||||||||||
| Apparition ou aggravation d’une douleur musculaire | |||||||||||||||
| Tous les cas | 664 (22,9) | 329 (11,3) | 1055 (39,3) | 237 (8,8) | |||||||||||
| Sévèred | 15 (0,5) | 2 (0,1) | 62 (2,3) | 3 (0,1) | |||||||||||
| Apparition ou aggravation d’une douleur articulaire | |||||||||||||||
| Tous les cas | 342 (11,8) | 168 (5,8) | 638 (23,8) | 147 (5,5) | |||||||||||
| Sévèred | 5 (0,2) | 1 (0,0) | 27 (1,0) | 4 (0,1) | |||||||||||
| Toute réaction généralec | 1979 (68,3) | 1559 (53,6) | 2034 (75,8) | 1026 (38,2) | |||||||||||
| Utilisation d’un antipyrétique ou d’un analgésique | 805 (27,8) | 398 (13,7) | 1213 (45,2) | 320 (11,9) | |||||||||||
* Participants répartis aléatoirement et faisant partie du sous-groupe de la population de l’analyse de l’innocuité qui ont reçu au moins 1 dose de l’intervention à l’étude
- a) N : nombre de participants qui ont répondu au moins par « oui » ou par « non » pour la réaction en question après l’administration de la dose considérée. Aucune réaction générale de grade 4 n’a été mentionnée sur demande par les participants de 16 à 55 ans.
- b) n : nombre de participants qui ont présenté la réaction en question
- c) Toute réaction générale : tous les cas de fièvre caractérisée par une température ≥ 38,0 °C, de fatigue, de vomissements, de frissons, de diarrhée, de céphalées, d’apparition ou d’aggravation d’une douleur musculaire, ou d’apparition ou d’aggravation d’une douleur articulaire
- d) Réaction sévère : qui empêche le sujet de vaquer à ses activités quotidiennes
- e) Sévères : qui commandent une hydratation intraveineuse
- f) Sévère : 6 selles molles ou plus en 24 heures
| Tableau 13 – Étude 2 : Fréquence des réactions locales mentionnées sur demande au cours des 7 jours ayant suivi l’administration de chaque dose de COMIRNATY chez les participants âgés de 56 ans et plus (sous-groupe de la population de l’analyse de l’innocuité ayant fait l’objet d’un suivi de la réactogénicité*) | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Réaction locale | 1re dose | 2e dose | |||||||||||
COMIRNATY Na = 2008 nb (%) | Placebo Na = 1989 nb (%) | COMIRNATY Na = 1860 nb (%) | Placebo Na = 1833 nb (%) | ||||||||||
| Rougeur | |||||||||||||
| Tous les casc | 106 (5,3) | 20 (1,0) | 133 (7,2) | 14 (0,8) | |||||||||
| Sévèred | 5 (0,2) | 2 (0,1) | 10 (0,5) | 1 (0,1) | |||||||||
| Enflure | |||||||||||||
| Tous les casc | 141 (7,0) | 23 (1,2) | 145 (7,8) | 13 (0,7) | |||||||||
| Sévèred | 2 (0,1) | 0 (0,0) | 4 (0,2) | 1 (0,1) | |||||||||
| Douleur au point d’injection | |||||||||||||
| Tous les casc | 1408 (70,1) | 185 (9,3) | 1230 (66,1) | 143 (7,8) | |||||||||
| Sévèree | 4 (0,2) | 0 (0,0) | 10 (0,5) | 0 (0,0) | |||||||||
| Toute réaction localec | 1433 (71,4) | 207 (10,4) | 1243 (66,8) | 158 (8,6) | |||||||||
* Participants répartis aléatoirement et faisant partie du sous-groupe de la population de l’analyse de l’innocuité qui ont reçu au moins 1 dose de l’intervention à l’étude
- a) N : nombre de participants qui ont répondu au moins par « oui » ou par « non » pour la réaction en question après l’administration de la dose considérée. Aucune réaction locale de grade 4 n’a été mentionnée sur demande par les participants de 56 ans et plus.
- b) n : nombre de participants qui ont présenté la réaction en question
- c) Toute réaction locale : tous les cas de rougeur > 2,0 cm, d’enflure > 2,0 cm ou de douleur au point d’injection
- d) Sévère : > 10,0 cm
- e) Sévère : qui empêche le sujet de vaquer à ses activités quotidiennes
| Tableau 14 – Étude 2 : Fréquence des réactions générales mentionnées sur demande au cours des 7 jours ayant suivi l’administration de chaque dose de COMIRNATY chez les participants âgés de 56 ans et plus (sous-groupe de la population de l’analyse de l’innocuité ayant fait l’objet d’un suivi de la réactogénicité*) | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Réaction générale | 1re dose | 2e dose | |||||||||||
COMIRNATY Na = 2008 nb (%) | Placebo Na = 1989 nb (%) | COMIRNATY Na = 1860 nb (%) | Placebo Na = 1833 nb (%) | ||||||||||
| Fièvre | |||||||||||||
| ≥ 38,0 °C | 26 (1,3) | 8 (0,4) | 219 (11,8) | 4 (0,2) | |||||||||
| > 38,9 °C | 1 (0,0) | 2 (0,1) | 7 (0,4) | 1 (0,1) | |||||||||
| Fatigue | |||||||||||||
| Tous les cas | 677 (33,7) | 447 (22,5) | 949 (51,0) | 306 (16,7) | |||||||||
| Tableau 14 – Étude 2 : Fréquence des réactions générales mentionnées sur demande au cours des 7 jours ayant suivi l’administration de chaque dose de COMIRNATY chez les participants âgés de 56 ans et plus (sous-groupe de la population de l’analyse de l’innocuité ayant fait l’objet d’un suivi de la réactogénicité*) | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Réaction générale | 1re dose | 2e dose | |||||||||||
COMIRNATY Na = 2008 nb (%) | Placebo Na = 1989 nb (%) | COMIRNATY Na = 1860 nb (%) | Placebo Na = 1833 nb (%) | ||||||||||
| Sévèred | 3 (0,1) | 3 (0,2) | 60 (3,2) | 2 (0,1) | |||||||||
| De grade 4g | 0 (0,0) | 0 (0,0) | 1 (0,1) | 0 (0,0) | |||||||||
| Céphalées | |||||||||||||
| Tous les cas | 503 (25,0) | 363 (18,3) | 733 (39,4) | 259 (14,1) | |||||||||
| Sévèresd | 2 (0,1) | 3 (0,2) | 13 (0,7) | 5 (0,3) | |||||||||
| Frissons | |||||||||||||
| Tous les cas | 130 (6,5) | 69 (3,5) | 435 (23,4) | 57 (3,1) | |||||||||
| Sévèresd | 0 (0,0) | 1 (0,1) | 21 (1,1) | 0 (0,0) | |||||||||
| Vomissements | |||||||||||||
| Tous les cas | 10 (0,5) | 9 (0,5) | 13 (0,7) | 5 (0,3) | |||||||||
| Sévèrese | 0 (0,0) | 0 (0,0) | 2 (0,1) | 0 (0,0) | |||||||||
| Diarrhée | |||||||||||||
| Tous les cas | 168 (8,4) | 130 (6,5) | 152 (8,2) | 102 (5,6) | |||||||||
| Sévèref | 4 (0,2) | 1 (0,1) | 2 (0,1) | 4 (0,2) | |||||||||
| Apparition ou aggravation d’une douleur musculaire | |||||||||||||
| Tous les cas | 274 (13,6) | 165 (8,3) | 537 (28,9) | 99 (5,4) | |||||||||
| Sévèred | 1 (0,0) | 3 (0,2) | 20 (1,1) | 1 (0,1) | |||||||||
| Apparition ou aggravation d’une douleur articulaire | |||||||||||||
| Tous les cas | 175 (8,7) | 124 (6,2) | 353 (19,0) | 72 (3,9) | |||||||||
| Sévèred | 3 (0,1) | 1 (0,1) | 9 (0,5) | 1 (0,1) | |||||||||
| Toute réaction généralec | 984 (49,0) | 749 (37,7) | 1203 (64,7) | 516 (28,2) | |||||||||
| Utilisation d’un antipyrétique ou d’un analgésique | 382 (19,0) | 224 (11,3) | 688 (37,0) | 170 (9,3) | |||||||||
* Participants répartis aléatoirement et faisant partie du sous-groupe de la population de l’analyse de l’innocuité qui ont reçu au moins 1 dose de l’intervention à l’étude
- a) N : nombre de participants qui ont répondu au moins par « oui » ou par « non » pour la réaction en question après l’administration de la dose considérée. La seule réaction générale de grade 4 mentionnée sur demande par les participants de 56 ans ou plus a été la fatigue.
- b) n : nombre de participants qui ont présenté la réaction en question
- c) Toute réaction générale : tous les cas de fièvre caractérisée par une température ≥ 38,0 °C, de fatigue, de vomissements, de frissons, de diarrhée, de céphalées, d’apparition ou d’aggravation d’une douleur musculaire, ou d’apparition ou d’aggravation d’une douleur articulaire
- d) Réaction sévère : qui empêche le sujet de vaquer à ses activités quotidiennes
- e) Sévères : qui commandent une hydratation intraveineuse
- f) Sévère : 6 selles molles ou plus en 24 heures
- g) De grade 4 : qui nécessite une visite aux urgences ou une hospitalisation
L’étude 2 comprenait également 200 participants atteints d’une infection par le virus de l’immunodéficience humaine (VIH) stable confirmée. Chez les 100 participants atteints d’une infection par le VIH stable qui ont reçu COMIRNATY, la marge d’innocuité était semblable à celle observée dans la population générale.
Manifestations indésirables mentionnées spontanément
L’insu a été levé pour les participants afin que ceux du groupe placebo, une fois devenus admissibles localement en vertu de l’approbation par les organismes de réglementation en décembre 2020, puissent recevoir COMIRNATY. En tout, 25 651 (58,2 %) des participants (13 031 dans le groupe COMIRNATY et 12 620 dans le groupe placebo) âgés de 16 ans et plus avaient été suivis pendant au moins 4 mois, et 3082 (7,0 %) des participants (1778 dans le groupe COMIRNATY et 1304 dans le groupe placebo) avaient été suivis pendant au moins 6 mois après avoir reçu la 2e dose, au cours de la période de suivi à l’insu comparative avec placebo de l’étude 2. Les manifestations indésirables mentionnées ci-dessous sont survenues chez les participants de 16 ans ou plus pendant la période de suivi à l’insu comparative avec placebo, qui se terminait au moment de la levée de l’insu.
Chez les participants de 16 à 55 ans qui avaient reçu au moins 1 dose de vaccin ou de placebo (12 995 dans le groupe COMIRNATY et 13 026 dans le groupe placebo), des manifestations indésirables ont été signalées spontanément par 4396 (33,8 %) des sujets du groupe COMIRNATY et 2136 (16,4 %) des sujets du groupe placebo. Selon une analyse similaire réalisée chez les sujets âgés de 56 ans et plus (8931 dans le groupe COMIRNATY et 8895 dans le groupe placebo), des manifestations indésirables ont été signalées spontanément par 2551 (28,6 %) des sujets du groupe COMIRNATY et 1432 (16,1 %) des sujets du groupe placebo. Chez les participants atteints d’une infection par le VIH stable (100 ayant reçu COMIRNATY et 100 ayant reçu le placebo), des manifestations indésirables ont été signalées spontanément par 29 (29 %) des sujets du groupe COMIRNATY et 15 (15 %) des sujets du groupe placebo.
Des cas de lymphadénopathie ont été signalés chez 8 participants (< 0,1 %) du groupe placebo contre 87 participants (0,4 %) dans le groupe vacciné. Des paralysies de Bell (paralysie ou parésie faciale) ont été signalées chez 4 participants du groupe vacciné et chez 2 participants du groupe placebo. Chez les 4 participants du groupe vacciné, la manifestation est survenue de 3 à 48 jours après l’administration de la dernière dose, elle était légère ou modérée et sa durée a varié de 3 à 68 jours. À l’heure actuelle, on ne possède pas suffisamment d’information pour établir une relation de cause à effet avec le vaccin. Aucun autre schéma de divergence ou déséquilibre numérique notable entre les deux groupes (qui serait évocateur d’une relation de causalité avec COMIRNATY) n’a été observé en ce qui concerne certaines catégories de manifestations indésirables non graves (y compris les autres manifestations neurologiques ou neuro-inflammatoires et les manifestations thrombotiques). Le suivi cumulé de l’innocuité pendant au moins 6 mois suivant l’administration de la 2e dose, effectué auprès d’environ 12 000 participants ayant reçu COMIRNATY, n’a révélé aucun nouveau signal évocateur d’un problème d’innocuité sur une plus longue période de suivi effectuée dans le cadre de l’étude.
Manifestations indésirables graves
Au cours de l’étude 2, chez les participants de 16 à 55 ans qui avaient reçu au moins 1 dose de vaccin ou de placebo (COMIRNATY = 12 995; placebo = 13 026), des manifestations indésirables graves survenues entre l’administration de la 1re dose et la levée de l’insu pendant la période de suivi ont été signalées par 103 (0,8 %) des sujets du groupe COMIRNATY et 117 (0,9 %) des sujets du groupe placebo. Une analyse similaire réalisée chez les participants âgés de 56 ans et plus (n = 8931 dans le groupe COMIRNATY; n = 8895 dans le groupe placebo) a révélé que des manifestations indésirables graves avaient été signalées par 165 (1,8 %) des sujets du groupe COMIRNATY et 151 (1,7 %) des sujets du groupe placebo, tous ayant reçu au moins une dose. Chez les participants atteints d’une infection par le VIH stable confirmée, des manifestations indésirables graves survenues entre l’administration de la 1re dose et la levée de l’insu pendant la période de suivi ont été signalées par 2 (2 %) du groupe COMIRNATY et 2 (2 %) des sujets du groupe placebo.
Un cas de péricardite a été signalé chez un participant du groupe vacciné contre aucun cas dans le groupe placebo. Une appendicite, considérée comme une manifestation indésirable grave, est survenue chez 27 participants, soit 15 participants du groupe vacciné et 12 du groupe placebo. À l’heure actuelle, on ne possède pas suffisamment d’information pour établir une relation de cause à effet avec le vaccin. On n’a noté aucun autre schéma de divergence ou déséquilibre numérique notable entre les deux groupes en ce qui concerne certaines catégories de manifestations indésirables graves (notamment les manifestations neurologiques, neuro-inflammatoires et thrombotiques, la myocardite et les réactions anaphylactiques au vaccin) signalées au cours de la période de suivi à l’insu comparative avec placebo de l’étude.
Participants âgés de 16 ans et plus – Après la dose de rappel
Un sous-groupe de 306 participants de la phase II/III de l’étude C4591001 (étude 2) âgés de 18 à 55 ans qui avaient reçu la série initiale de 2 doses de COMIRNATY a reçu une dose de rappel de COMIRNATY environ 6 mois (entre 4,8 et 8,0 mois) après avoir reçu la 2e dose.
Dans l’étude C4591031 (étude 4), une étude comparative avec placebo ayant porté sur la dose de rappel, des participants de 16 ans et plus qui avaient pris part à l’étude C4591001 (étude 2) ont été recrutés pour recevoir une dose de rappel de COMIRNATY (5081 participants) ou un placebo (5044 participants) au moins 6 mois après leur 2e dose de COMIRNATY. Les participants qui ont reçu une dose de rappel ont fait l’objet d’un suivi d’une durée médiane de 2,5 mois après la dose de rappel (données accumulées jusqu’au 5 octobre 2021). L’âge médian des participants était de 53,0 ans (entre 16 et 87 ans), y compris 1175 participants ayant reçu une dose de rappel (23,1 %) qui étaient âgés de 65 ans ou plus; 49,1 % étaient des hommes et 50,9 % étaient des femmes, 79,0 % étaient de race blanche, 14,9 % étaient d’origine hispanique ou latino-américaine, 9,2 % étaient noirs ou afro-américains, 5,5 % étaient asiatiques et 1,7 % étaient autochtones de l’Amérique du Nord ou de l’Alaska.
Effets indésirables locaux et généraux mentionnés sur demande
Dans l’ensemble, dans un sous-groupe de l’étude C4591001 (étude 2), l’âge médian des participants qui ont reçu une dose de rappel était de 42 ans (entre 19 et 55 ans); 45,8 % étaient des hommes et 54,2 % étaient des femmes, 81,4 % étaient de race blanche, 27,8 % étaient d’origine hispanique ou latino-américaine, 9,2 % étaient noirs ou afro-américains, 5,2 % étaient asiatiques et 0,7 % étaient autochtones de l’Amérique du Nord ou de l’Alaska.
| Tableau 15 – Étude 2 : Fréquence des réactions locales mentionnées sur demande (et pourcentage de patients touchés), selon la sévérité maximale, dans les 7 jours suivant la dose de rappel de COMIRNATY (population de l’analyse de l’innocuité de la dose de rappel*) | ||||||
|---|---|---|---|---|---|---|
| Réaction locale | COMIRNATY Dose de rappel Na = 289 nb (%) | |||||
| Rougeurc | ||||||
| Tous les cas (> 2 cm) | 17 (5,9) | |||||
| Sévère | 0 | |||||
| Enflurec | ||||||
| Tous les cas (> 2 cm) | 23 (8,0) | |||||
| Sévère | 1 (0,3) | |||||
| Douleur au point d’injectiond | ||||||
| Tous les cas | 240 (83,0) | |||||
| Sévère | 1 (0,3) | |||||
Remarque : Les réactions ont été notées dans le journal électronique du 1er au 7e jour après l’administration de la dose de rappel. Remarque : Aucune réaction locale de grade 4 n’a été signalée. * Participants de la population de l’analyse de l’innocuité ayant reçu une dose de rappel de COMIRNATY
| ||||||
Chez les participants ayant reçu une dose de rappel, la durée moyenne des réactions au point d’injection a été de 2,6 jours pour la douleur (entre 1 et 8 jours), de 2,2 jours pour la rougeur (entre 1 et 15 jours) et de 2,2 jours pour l’enflure (entre 1 et 8 jours).
| Tableau 16 – Étude 2 : Fréquence des réactions générales mentionnées sur demande (et pourcentage de patients touchés), selon la sévérité maximale, dans les 7 jours suivant la dose de rappel de COMIRNATY (population de l’analyse de l’innocuité de la dose de rappel*) | ||||||
|---|---|---|---|---|---|---|
| Réaction générale | COMIRNATY Dose de rappel Na = 289 nb (%) | |||||
| Fièvre | ||||||
| ≥ 38,0 °C | 25 (8,7) | |||||
| ≥ 38,0 °C à 38,4 °C | 12 (4,2) | |||||
| > 38,4 °C à 38,9 °C | 12 (4,2) | |||||
| > 38,9 °C à 40,0 °C | 1 (0,3) | |||||
| > 40,0 ℃ | 0 | |||||
| Fatiguec | ||||||
| Tous les cas | 184 (63,7) | |||||
| Sévère | 13 (4,5) | |||||
| Céphaléesc | ||||||
| Tableau 16 – Étude 2 : Fréquence des réactions générales mentionnées sur demande (et pourcentage de patients touchés), selon la sévérité maximale, dans les 7 jours suivant la dose de rappel de COMIRNATY (population de l’analyse de l’innocuité de la dose de rappel*) | ||||||
|---|---|---|---|---|---|---|
| Réaction générale | COMIRNATY Dose de rappel Na = 289 nb (%) | |||||
| Tous les cas | 140 (48,4) | |||||
| Sévères | 3 (1,0) | |||||
| Frissonsc | ||||||
| Tous les cas | 84 (29,1) | |||||
| Sévères | 3 (1,0) | |||||
| Vomissementsd | ||||||
| Tous les cas | 5 (1,7) | |||||
| Sévères | 0 | |||||
| Diarrhéee | ||||||
| Tous les cas | 25 (8,7) | |||||
| Sévère | 0 | |||||
| Apparition ou aggravation d’une douleur musculairec | ||||||
| Tous les cas | 113 (39,1) | |||||
| Sévère | 4 (1,4) | |||||
| Apparition ou aggravation d’une douleur articulairec | ||||||
| Tous les cas | 73 (25,3) | |||||
| Sévère | 1 (0,3) | |||||
| Utilisation d’un antipyrétique ou d’un analgésiquef | 135 (46,7) | |||||
Remarque : Les réactions et l’utilisation d’un antipyrétique ou d’un analgésique ont été notées dans un journal électronique du 1er au 7e jour après l’administration de la dose de rappel. Remarque : Aucune réaction générale de grade 4 n’a été signalée. * Participants répartis aléatoirement et faisant partie de la population de l’analyse de l’innocuité ayant reçu la dose de rappel de COMIRNATY
| ||||||
Manifestations indésirables mentionnées spontanément
Dans l’ensemble, les participants qui ont reçu une dose de rappel dans l’étude C4591031 (étude 4) ont fait l’objet d’un suivi d’une durée médiane de 2,5 mois après la dose de rappel (données accumulées jusqu’au 5 octobre 2021).
D’après l’analyse de toutes les manifestations indésirables survenues après la dose de rappel de COMIRNATY signalées spontanément jusqu’à 1 mois après l’administration par les participants âgés de 16 à 87 ans (N = 5055), les effets indésirables étaient les suivants : céphalées (5 %), fièvre (4,8 %), lymphadénopathie (2,8 %), diminution de l’appétit (0,2 %), malaise (0,7 %), nausée (0,9 %) et douleurs aux membres (1,1 %).
Manifestations indésirables graves
Parmi les participants qui ont reçu une dose de rappel de COMIRNATY ou un placebo (COMIRNATY = 5055; placebo = 5020; données accumulées jusqu’au 5 octobre 2021), des manifestations indésirables graves ont été signalées par 0,3 % des sujets du groupe COMIRNATY et 0,5 % des sujets du groupe placebo. Aucun schéma de divergence ou déséquilibre numérique notable entre les deux groupes (qui serait évocateur d’une relation de causalité avec COMIRNATY) n’a été observé en ce qui concerne certaines catégories de manifestations indésirables graves. Un patient de l’étude 2, âgé de 17 ans, a reçu un diagnostic de myocardite trois jours après avoir reçu une dose de rappel (3e dose). Le participant a été traité et s’est rétabli.
Adolescents âgés de 12 à 15 ans – Série de primovaccination (2 doses)
Effets indésirables mentionnés sur demande
Les tableaux 17 et 18 font respectivement état des fréquences et des degrés de sévérité des réactions locales et générales mentionnées sur demande qui sont survenues au cours des 7 jours ayant suivi l’administration de chaque dose de COMIRNATY et du placebo au sein du sous-groupe de la population de l’analyse de l’innocuité comprenant des participants âgés de 12 à 15 ans qui ont fait l’objet d’un suivi de la réactogénicité (effectué au moyen d’un journal électronique).
| Tableau 17 – Étude 2 : Fréquence des réactions locales mentionnées sur demande au cours des 7 jours ayant suivi l’administration de chaque dose de COMIRNATY chez les adolescents âgés de 12 à 15 ans (population de l’analyse de l’innocuité*) | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Réaction locale | COMIRNATY 1re dose Na = 1127 nb (%) | Placebo 1re dose Na = 1127 nb (%) | COMIRNATY 2e dose Na = 1097 nb (%) | Placebo 2e dose Na = 1078 nb (%) | ||||||||
| Rougeur | ||||||||||||
| Tous les cas (> 2 cm) | 65 (5,8) | 12 (1,1) | 55 (5,0) | 10 (0,9) | ||||||||
| Sévèrec | 1 (0,1) | 0 (0,0) | 0 (0,0) | 0 (0,0) | ||||||||
| Enflure | ||||||||||||
| Tous les cas (> 2 cm) | 78 (6,9) | 11 (1,0) | 54 (4,9) | 6 (0,6) | ||||||||
| Sévèrec | 0 (0,0) | 0 (0,0) | 0 (0,0) | 0 (0,0) | ||||||||
| Douleur au point d’injection | ||||||||||||
| Tous les cas | 971 (86,2) | 263 (23,3) | 866 (78,9) | 193 (17,9) | ||||||||
| Sévèred | 11 (1,0) | 0 (0,0) | 7 (0,6) | 0 (0,0) |
|---|---|---|---|---|
| Toute réaction localee | 976 (86,6) | 271 (24,0) | 872 (79,5) | 198 (18,4) |
Remarque : Les réactions ont été notées dans le journal électronique du 1er au 7e jour après la vaccination.
* Participants répartis aléatoirement et faisant partie de la population de l’analyse de l’innocuité qui ont reçu au moins 1 dose de l’intervention à l’étude | ||||
| Tableau 18 – Étude 2 : Fréquence des réactions générales mentionnées sur demande au cours des 7 jours ayant suivi l’administration de chaque dose de COMIRNATY chez les adolescents âgés de 12 à 15 ans (population de l’analyse de l’innocuité*) | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Réaction générale | COMIRNATY 1re dose Na = 1127 nb (%) | Placebo 1re dose Na = 1127 nb (%) | COMIRNATY 2e dose Na = 1097 nb (%) | Placebo 2e dose Na = 1078 nb (%) | ||||||||
| Fièvre | ||||||||||||
| ≥ 38,0 °C | 114 (10,1) | 12 (1,1) | 215 (19,6) | 7 (0,6) | ||||||||
| > 38,9 °C | 11 (1,0) | 2 (0,2) | 25 (2,3) | 1 (0,1) | ||||||||
| Fatigue | ||||||||||||
| Tous les cas | 677 (60,1) | 457 (40,6) | 726 (66,2) | 264 (24,5) | ||||||||
| Sévèrec | 15 (1,3) | 8 (0,7) | 26 (2,4) | 4 (0,4) | ||||||||
| Céphalées | ||||||||||||
| Tous les cas | 623 (55,3) | 396 (35,1) | 708 (64,5) | 263 (24,4) | ||||||||
| Sévèresc | 11 (1,0) | 9 (0,8) | 22 (2,0) | 1 (0,1) | ||||||||
| Frissons | ||||||||||||
| Tous les cas | 311 (27,6) | 109 (9,7) | 455 (41,5) | 73 (6,8) | ||||||||
| Sévèresc | 5 (0,4) | 2 (0,2) | 20 (1,8) | 0 (0,0) | ||||||||
| Vomissements | ||||||||||||
| Tous les cas | 31 (2,8) | 10 (0,9) | 29 (2,6) | 12 (1,1) | ||||||||
| Sévèresd | 1 (0,1) | 0 (0,0) | 0 (0,0) | 0 (0,0) | ||||||||
| Diarrhée | ||||||||||||
| Tous les cas | 90 (8,0) | 82 (7,3) | 65 (5,9) | 43 (4,0) | ||||||||
| Sévèree | 0 (0,0) | 0 (0,0) | 0 (0,0) | 0 (0,0) | ||||||||
| Apparition ou aggravation d’une douleur musculaire | ||||||||||||
| Tous les cas | 272 (24,1) | 148 (13,1) | 355 (32,4) | 90 (8,3) | ||||||||
| Sévèrec | 2 (0,2) | 0 (0,0) | 6 (0,5) | 2 (0,2) | ||||||||
| Apparition ou aggravation d’une douleur articulaire | ||||||||||||
| Tous les cas | 109 (9,7) | 77 (6,8) | 173 (15,8) | 51 (4,7) | ||||||||
| Sévèrec | 1 (0,1) | 0 (0,0) | 4 (0,4) | 0 (0,0) | ||||||||
| Toute réaction généralef | 877 (77,8) | 636 (56,4) | 904 (82,4) | 439 (40,7) | ||||||||
| Utilisation d’un antipyrétique ou d’un analgésique | 413 (36,6) | 111 (9,8) | 557 (50,8) | 95 (8,8) |
|---|---|---|---|---|
Remarques : Les réactions et l’utilisation d’un antipyrétique ou d’un analgésique ont été notées dans un journal électronique du 1er au 7e jour après l’administration de chaque dose.
* Participants répartis aléatoirement et faisant partie de la population de l’analyse de l’innocuité qui ont reçu au moins 1 dose de l’intervention à l’étude | ||||
Manifestations indésirables mentionnées spontanément
D’après l’analyse de toutes les manifestations indésirables survenues lors de l’étude 2 après l’administration de l’une ou l’autre des doses et signalées spontanément jusqu’à 1 mois après l’administration de la 2e dose par les participants âgés de 12 à 15 ans (N = 2260; 1131 dans le groupe COMIRNATY et 1129 dans le groupe placebo), les manifestations indésirables qui n’avaient pas été répertoriées dans les réactions locales et générales mentionnées sur demande étaient la lymphadénopathie (9 [0,8 %] et 2 [0,2 %], respectivement) et la nausée (5 [0,4 %] et 1 [0,1 %], respectivement).
D’après l’analyse de toutes les manifestations indésirables survenues lors de l’étude 2 entre l’administration de la 1re dose et la levée de l’insu pour le participant, 69,0 % des sujets âgés de 12 à 15 ans ont fait l’objet d’un suivi d’au moins 4 mois après l’administration de la 2e dose. Chez ceux qui avaient reçu au moins 1 dose du vaccin à l’étude (1131 dans le groupe COMIRNATY et 1129 dans le groupe placebo), des manifestations indésirables ont été signalées spontanément par 95 (8,4 %) des sujets du groupe COMIRNATY et 113 (10,0 %) des sujets du groupe placebo.
Des manifestations indésirables non graves survenues entre l’administration de la 1re dose et le 30e jour ayant suivi l’administration de la 2e dose pendant la période de suivi ont été signalées par 5,8 % des sujets du groupe COMIRNATY et 5,8 % des sujets du groupe placebo. Pendant la période visée, on a constaté un déséquilibre numérique des cas de lymphadénopathie signalés qui étaient vraisemblablement liés à l’intervention à l’étude : ils étaient considérablement plus nombreux dans le groupe COMIRNATY (7) que dans le groupe placebo (1). L’analyse de la période de suivi à l’insu comparative avec placebo n’a mis en évidence aucun autre schéma de divergence ou déséquilibre numérique notable entre les deux groupes (qui serait évocateur d’une relation de causalité avec COMIRNATY) en ce qui concerne certaines catégories de manifestations indésirables non graves (y compris les manifestations neurologiques ou neuro-inflammatoires et les manifestations thrombotiques). L’analyse de la période de suivi sans insu n’a mis en évidence aucun schéma de divergence notable en ce qui concerne certaines catégories de manifestations indésirables non graves qui serait évocateur d’une relation de causalité avec COMIRNATY.
Manifestations indésirables graves
Au cours de l’étude 2, chez les participants de 12 à 15 ans qui avaient reçu au moins 1 dose de vaccin ou de placebo (1131 dans le groupe COMIRNATY et 1129 dans le groupe placebo), des manifestations indésirables graves survenues entre l’administration de la 1re dose et la levée de l’insu pour le participant pendant la période de suivi ont été signalés par 10 (0,9 %) des sujets du groupe COMIRNATY et 2 (0,2 %) des sujets du groupe placebo. Dans la population retenue pour ces analyses, 69,0 % (786 dans le groupe COMIRNATY et 773 dans le groupe placebo) des participants avaient fait l’objet d’un suivi d’une durée d’au moins 4 mois après l’administration de la 2e dose. D’après l’analyse de la période de suivi à l’insu comparative avec placebo, aucun schéma de divergence notable entre les deux groupes (qui serait évocateur d’une relation de causalité avec COMIRNATY) n’a été observé en ce qui concerne certaines catégories de manifestations indésirables graves (y compris les manifestations neurologiques ou neuro-inflammatoires et les manifestations thrombotiques). D’après l’analyse de la période de suivi sans insu, aucun schéma de divergence notable entre les deux groupes (qui serait évocateur d’une relation de causalité avec COMIRNATY) n’a été observé en ce qui concerne certaines catégories de manifestations indésirables graves. Un patient de l’étude 2, âgé de 16 ans, a reçu un diagnostic de myopéricardite 3 jours après avoir reçu sa 2e dose. Le participant a été traité et s’est rétabli.
8.2.5 COMIRNATY (10 mcg)
Enfants âgés de 5 ans à < 12 ans – Série de primovaccination (2 doses)
Effets indésirables mentionnés sur demande
Les tableaux 19 et 20 font respectivement état des fréquences et des degrés de sévérité des réactions locales et générales mentionnées sur demande qui sont survenues au cours des 7 jours ayant suivi l’administration de chaque dose de COMIRNATY et du placebo au sein du sous-groupe de la population de l’analyse de l’innocuité à l’inscription initiale comprenant des participants âgés de 5 ans à < 12 ans qui ont fait l’objet d’un suivi de la réactogénicité (effectué au moyen d’un journal électronique).
| Tableau 19 – Étude 3 : Fréquence des réactions locales mentionnées sur demande au cours des 7 jours ayant suivi l’administration de chaque dose chez les enfants âgés de 5 ans à < 12 ans (population de l’analyse de l’innocuité*) | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Réaction locale | COMIRNATY 1re dose Na = 1511 nc (%) | Placebo 1re dose Na,b = 748 nc (%) | COMIRNATY 2e dose Na = 1501 nc (%) | Placebo 2e dose Na,b = 740 nc (%) | |||||||
| Rougeurd | |||||||||||
| Tous les cas (≥ 0,5 cm) | 222 (14,7) | 43 (5,7) | 278 (18,5) | 40 (5,4) | |||||||
| Sévère | 0 (0,0) | 0 (0,0) | 3 (0,2) | 0 (0,0) | |||||||
| Enflured | |||||||||||
| Tous les cas (≥ 0,5 cm) | 158 (10,5) | 20 (2,7) | 229 (15,3) | 20 (2,7) | |||||||
| Sévère | 1 (0,1) | 0 (0,0) | 0 (0,0) | 0 (0,0) | |||||||
| Douleur au point d’injectione | |||||||||||
| Tous les cas | 1119 (74,1) | 234 (31,3) | 1065 (71,0) | 218 (29,5) | |||||||
| Sévère | 4 (0,3) | 0 (0,0) | 5 (0,3) | 0 (0,0) | |||||||
Remarque : Les réactions ont été notées dans le journal électronique du 1er au 7e jour après la vaccination.
| |||||||||||
* Participants répartis aléatoirement qui ont reçu au moins 1 dose de l’intervention à l’étude |
|---|
| Tableau 20 – Étude 3 : Fréquence des réactions générales mentionnées sur demande au cours des 7 jours ayant suivi l’administration de chaque dose chez les enfants âgés de 5 ans à < 12 ans (population de l’analyse de l’innocuité*) | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Réaction générale | COMIRNATY 1re dose Na = 1511 nc (%) | Placebo 1re dose Na,b = 748 nc (%) | COMIRNATY 2e dose Na = 1501 nc (%) | Placebo 2e dose Na,b = 740 nc (%) | ||||||||
| Fièvre | ||||||||||||
| ≥ 38,0 °C | 38 (2,5) | 10 (1,3) | 98 (6,5) | 9 (1,2) | ||||||||
| > 38,9 °C | 3 (0,2) | 1 (0,1) | 9 (0,6) | 1 (0,1) | ||||||||
| Fatigued | ||||||||||||
| Tous les cas | 508 (33,6) | 234 (31,3) | 592 (39,4) | 180 (24,3) | ||||||||
| Sévère | 4 (0,3) | 1 (0,1) | 11 (0,7) | 1 (0,1) | ||||||||
| Céphaléesd | ||||||||||||
| Tous les cas | 339 (22,4) | 180 (24,1) | 420 (28,0) | 138 (18,6) | ||||||||
| Sévères | 2 (0,1) | 4 (0,5) | 3 (0,2) | 0 (0,0) | ||||||||
| Frissonsd | ||||||||||||
| Tous les cas | 70 (4,6) | 35 (4,7) | 147 (9,8) | 32 (4,3) | ||||||||
| Sévères | 0 (0,0) | 0 (0,0) | 2 (0,1) | 1 (0,1) | ||||||||
| Vomissementse | ||||||||||||
| Tous les cas | 33 (2,2) | 11 (1,5) | 28 (1,9) | 6 (0,8) | ||||||||
| Sévères | 0 (0,0) | 0 (0,0) | 0 (0,0) | 0 (0,0) | ||||||||
| Diarrhéef | ||||||||||||
| Tous les cas | 89 (5,9) | 31 (4,1) | 79 (5,3) | 35 (4,7) | ||||||||
| Sévère | 0 (0,0) | 0 (0,0) | 0 (0,0) | 0 (0,0) | ||||||||
| Apparition ou aggravation d’une douleur musculaired | ||||||||||||
| Tous les cas | 137 (9,1) | 51 (6,8) | 175 (11,7) | 55 (7,4) | ||||||||
| Sévère | 1 (0,1) | 0 (0,0) | 1 (0,1) | 0 (0,0) | ||||||||
| Apparition ou aggravation d’une douleur articulaired | ||||||||||||
| Tous les cas | 50 (3,3) | 41 (5,5) | 78 (5,2) | 27 (3,6) | ||||||||
| Sévère | 0 (0,0) | 0 (0,0) | 0 (0,0) | 0 (0,0) | ||||||||
| Utilisation d’un antipyrétique ou d’un analgésiqueg | 217 (14,4) | 62 (8,3) | 296 (19,7) | 60 (8,1) | ||||||||
Remarque : Les réactions et l’utilisation d’un antipyrétique ou d’un analgésique ont été notées dans un journal électronique du 1er au 7e jour après l’administration de chaque dose.
| ||||||||||||
| Tableau 20 – Étude 3 : Fréquence des réactions générales mentionnées sur demande au cours des 7 jours ayant suivi l’administration de chaque dose chez les enfants âgés de 5 ans à < 12 ans (population de l’analyse de l’innocuité*) | |||||
|---|---|---|---|---|---|
| Réaction générale | COMIRNATY 1re dose Na = 1511 nc (%) | Placebo 1re dose Na,b = 748 nc (%) | COMIRNATY 2e dose Na = 1501 nc (%) | Placebo 2e dose Na,b = 740 nc (%) | |
* Participants répartis aléatoirement qui ont reçu au moins 1 dose de l’intervention à l’étude | |||||
Manifestations indésirables mentionnées spontanément
Au moment de l’analyse des données de l’étude 3 concernant les enfants de 5 ans à < 12 ans (inscription initiale : 1518 dans le groupe COMIRNATY à 10 mcg et 750 dans le groupe placebo), 99,5 % des participants avaient été suivis pendant au moins 30 jours et 95,7 % des participants avaient été suivis pendant au moins 3 mois après l’administration de la 2e dose.
Des manifestations indésirables graves ont été signalées par 1 participant (0,1 %) dans chaque groupe entre l’administration de la 1re dose et le 30e jour ayant suivi l’administration de la 2e dose pendant la période de suivi du groupe à l’inscription initiale, après avoir reçu le vaccin ou le placebo jusqu’à la date limite de collecte de données. Aucune manifestation indésirable grave considérée comme étant liée à la vaccination n’a été signalée.
Des manifestations indésirables non graves survenues entre l’administration de la 1re dose et le 30e jour ayant suivi l’administration de la 2e dose pendant la période de suivi du groupe à l’inscription initiale ont été signalées par 10,9 % des sujets du groupe COMIRNATY à 10 mcg et 9,1 % des sujets du groupe placebo. Une lymphadénopathie a été signalée chez 13 (0,9 %) participants du groupe COMIRNATY à 10 mcg et chez 1 (0,1 %) participant du groupe placebo. Tous les cas ont été considérés comme légers, avec une médiane du temps écoulé avant la survenue de cette manifestation de 3 jours après l’administration de la 1re dose et de 2 jours après l’administration de la 2e dose dans le groupe vacciné. La durée médiane était de 3,5 jours (intervalle de 1 à 14 jours) dans le groupe vacciné. Des troubles cutanés et sous-cutanés (y compris les éruptions cutanées, la dermatite, l’eczéma et l’urticaire) ont été signalés chez 17 participants (1,1 %) du groupe vacciné et chez 5 participants (0,7 %) du groupe placebo. La plupart des manifestations sont survenues de 3 à 11 jours après l’administration de la 2e dose, étaient considérées comme légères et ont disparu spontanément. Aucun autre schéma de divergence notable entre les deux groupes qui serait évocateur d’une relation de causalité avec COMIRNATY n’a été observé en ce qui concerne certaines catégories de manifestations indésirables non graves. Aucun cas de myocardite/péricardite ou d’anaphylaxie n’avait été signalé à la date limite de collecte des données.
Enfants âgés de 5 ans à < 12 ans – Après la dose de rappel
Un sous-groupe de participants de la phase II/III âgés de 5 ans à < 12 ans qui avaient reçu la série de primovaccination de COMIRNATY a reçu une dose de rappel au moins 5 mois plus tard (après 5 à 9 mois; 86,8 % des participants ont reçu la dose de rappel au moins 8 mois après l’administration de la 2e dose). Ceux qui avaient été vaccinés avant le 22 février 2022 composaient la population retenue pour l’analyse de l’innocuité (n = 401) et ont fait l’objet d’un suivi médian de 1,3 mois entre la vaccination et la date limite de collecte des données, soit le 22 mars 2022.
L’âge médian de ces 401 participants était de 8,0 ans (entre 5 ans et < 12 ans); 52,4 % étaient de sexe masculin et 47,6 % étaient de sexe féminin, 70,1 % étaient de race blanche, 7,2 % étaient noirs ou afro-américains, 22,9 % étaient d’origine hispanique ou latino-américaine, 7,7 % étaient asiatiques et 2,0 % étaient autochtones de l’Amérique du Nord ou de l’Alaska.
Effets indésirables locaux et généraux mentionnés sur demande
Le tableau 21 et le tableau 22 font état de la fréquence et de la sévérité des réactions locales et générales mentionnées sur demande qui sont survenues au cours des 7 jours ayant suivi l’administration d’une dose de rappel de COMIRNATY chez les participants de la phase II/III âgés de 5 ans à < 12 ans.
Chez les participants ayant reçu une dose de rappel, la durée moyenne des réactions au point d’injection a été de 2,4 jours pour la douleur (entre 1 et 35 jours), de 2,3 jours pour la rougeur (entre 1 et 12 jours) et de 2,3 jours pour l’enflure (entre 1 et 9 jours).
| Tableau 21 – Étude 3 : Fréquence des réactions locales mentionnées sur demande (et pourcentage de patients touchés), selon la sévérité maximale, dans les 7 jours suivant la dose de rappel de COMIRNATY chez les enfants âgés de 5 ans à < 12 ans (population de l’analyse de l’innocuité*) | ||||||
|---|---|---|---|---|---|---|
| Réaction locale | COMIRNATY Dose de rappel Na = 371 nb (%) | |||||
| Rougeurc | ||||||
| Tous les cas (≥ 0,5 cm) | 58 (15,6) | |||||
| Sévère | 1 (0,3) | |||||
| Enflurec | ||||||
| Tous les cas (≥ 0,5 cm) | 61 (16,4) | |||||
| Sévère | 0 | |||||
| Douleur au point d’injectiond | ||||||
| Tous les cas | 274 (73,9) | |||||
| Sévère | 2 (0,5) | |||||
* Participants répartis aléatoirement qui ont reçu au moins 1 dose de l’intervention à l’étude Remarque : Les réactions ont été relevées dans le journal électronique et lors d’évaluations cliniques non planifiées, du 1er au 7e jour après la vaccination.
| ||||||
| Tableau 22 – Étude 3 : Fréquence des réactions générales mentionnées sur demande (et pourcentage de patients touchés), selon la sévérité maximale, dans les 7 jours suivant la dose de rappel de COMIRNATY chez les enfants âgés de 5 ans à < 12 ans (population de l’analyse de l’innocuité*) | ||||||
|---|---|---|---|---|---|---|
| Réaction générale | COMIRNATY Dose de rappel Na = 371 nb (%) | |||||
| Fièvre | ||||||
| ≥ 38,0 °C | 25 (6,7) | |||||
| > 38,9 °C | 3 (0,8) | |||||
| Fatiguec | ||||||
| Tous les cas | 169 (45,6) | |||||
| Sévère | 7 (1,9) | |||||
| Céphaléesc | ||||||
| Tous les cas | 126 (34,0) | |||||
| Sévères | 0 | |||||
| Frissonsc | ||||||
| Tableau 22 – Étude 3 : Fréquence des réactions générales mentionnées sur demande (et pourcentage de patients touchés), selon la sévérité maximale, dans les 7 jours suivant la dose de rappel de COMIRNATY chez les enfants âgés de 5 ans à < 12 ans (population de l’analyse de l’innocuité*) | ||||||
|---|---|---|---|---|---|---|
| Réaction générale | COMIRNATY Dose de rappel Na = 371 nb (%) | |||||
| Tous les cas | 39 (10,5) | |||||
| Sévères | 1 (0,3) | |||||
| Vomissementsd | ||||||
| Tous les cas | 9 (2,4) | |||||
| Sévères | 0 | |||||
| Diarrhéee | ||||||
| Tous les cas | 18 (4,9) | |||||
| Sévère | 1 (0,3) | |||||
| Apparition ou aggravation d’une douleur musculairec | ||||||
| Tous les cas | 68 (18,3) | |||||
| Sévère | 0 | |||||
| Apparition ou aggravation d’une douleur articulairec | ||||||
| Tous les cas | 25 (6,7) | |||||
| Sévère | 0 | |||||
| Utilisation d’un antipyrétique ou d’un analgésiquef | 114 (30,7) | |||||
* Participants répartis aléatoirement qui ont reçu au moins 1 dose de l’intervention à l’étude Remarque : Les réactions et l’utilisation d’un antipyrétique ou d’un analgésique ont été relevées dans le journal électronique et lors d’évaluations cliniques non planifiées, du 1er au 7e jour après la vaccination.
| ||||||
Manifestations indésirables mentionnées spontanément
Dans l’ensemble, les 401 participants qui ont reçu une dose de rappel de COMIRNATY ont fait l’objet d’un suivi d’une durée médiane de 1,3 mois entre la vaccination et la date limite de collecte des données.
D’après l’analyse de toutes les manifestations indésirables signalées spontanément jusqu’à 1 mois après la dose de rappel par les participants âgés de 5 ans à < 12 ans (N = 401), l’effet indésirable qui n’avait pas été répertorié dans les réactions locales et générales mentionnées sur demande était la lymphadénopathie (n =10; 2,5 %).
Manifestations indésirables graves
À la date limite de collecte des données, aucune manifestation indésirable grave n’avait été signalée suivant l’administration de la dose de rappel de COMIRNATY.
8.2.6 COMIRNATY (3 mcg)
Enfants âgés de 2 ans à < 5 ans – Série de primovaccination (3 doses)
Effets indésirables mentionnés sur demande
Les tableaux 23 et 24 font respectivement état des fréquences des réactions locales et générales mentionnées sur demande qui sont survenues au cours des 7 jours ayant suivi l’administration de chaque dose de COMIRNATY et du placebo chez les enfants âgés de 2 ans à < 5 ans qui ont fait l’objet d’un suivi de la réactogénicité (effectué au moyen d’un journal électronique).
| Tableau 23 – Étude 3 : Fréquence des réactions locales mentionnées sur demande au cours des 7 jours ayant suivi l’administration de chaque dose chez les enfants âgés de 2 ans à < 5 ans (population de l’analyse de l’innocuité*) | |||||||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Réaction locale | COMIRNATY† 1re dose Na = de 1814 à 1825 nb (%) | Placebo 1re dose Na = de 905 à 909 nb (%) | COMIRNATY† 2e dose Na = de 1772 à 1779 nb (%) | Placebo 2e dose Na = de 877 à 878 nb (%) | COMIRNATY† 3e dose Na = de 547 à 552 nb (%) | Placebo 3e dose Na = 262 nb (%) | |||||||||||||||||
| Rougeur | |||||||||||||||||||||||
| Tous les cas (≥ 0,5 cm) | 160 (8,8) | 77 (8,5) | 202 (11,4) | 50 (5,7) | 60 (10,9) | 9 (3,4) | |||||||||||||||||
| Sévèrec | 1 (0,1) | 1 (0,1) | 1 (0,1) | 0 | 0 | 0 | |||||||||||||||||
| Enflure | |||||||||||||||||||||||
| Tous les cas (≥ 0,5 cm) | 67 (3,7) | 26 (2,9) | 102 (5,7) | 18 (2,1) | 17 (3,1) | 3 (1,1) | |||||||||||||||||
| Sévèrec | 0 | 0 | 0 | 0 | 0 | 0 | |||||||||||||||||
| Douleur au point d’injection | |||||||||||||||||||||||
| Tous les cas | 559 (30,8) | 186 (20,6) | 550 (31,0) | 178 (20,3) | 146 (26,7) | 35 (13,4) | |||||||||||||||||
| Sévèred | 0 | 1 (0,1) | 0 | 1 (0,1) | 0 | 0 | |||||||||||||||||
* Participants répartis aléatoirement qui ont reçu au moins 1 dose de l’intervention à l’étude † COMIRNATY à 3 mcg Remarque : Les réactions ont été notées dans le journal électronique du 1er au 7e jour après la vaccination.
| |||||||||||||||||||||||
| Tableau 24 – Étude 3 : Fréquence des réactions générales mentionnées sur demande au cours des 7 jours ayant suivi l’administration de chaque dose chez les enfants âgés de 2 ans à < 5 ans (population de l’analyse de l’innocuité*) | |||||||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Réaction générale | COMIRNATY† 1re dose Na = de 1813 à 1824 nb (%) | Placebo 1re dose Na = de 905 à 909 nb (%) | COMIRNATY† 2e dose Na = de 1772 à 1779 nb (%) | Placebo 2e dose Na = de 877 à 878 nb (%) | COMIRNATY† 3e dose Na = de 547 à 552 nb (%) | Placebo 3e dose Na = 262 nb (%) | |||||||||||||||||
| Fièvre | |||||||||||||||||||||||
| ≥ 38,0 °C | 95 (5,2) | 48 (5,3) | 88 (4,9) | 46 (5,2) | 28 (5,1) | 11 (4,2) | |||||||||||||||||
| > 38,9 °C | 14 (0,8) | 8 (0,9) | 21 (1,2) | 8 (0,9) | 4 (0,7) | 3 (1,1) | |||||||||||||||||
| Fatigue | |||||||||||||||||||||||
| Tous les cas | 539 (29,7) | 277 (30,6) | 456 (25,7) | 201 (22,9) | 134 (24,5) | 57 (21,8) | |||||||||||||||||
| Sévèrec | 6 (0,3) | 5 (0,6) | 8 (0,5) | 3 (0,3) | 2 (0,4) | 0 | |||||||||||||||||
| Céphalées | |||||||||||||||||||||||
| Tous les cas | 81 (4,5) | 44 (4,9) | 81 (4,6) | 36 (4,1) | 27 (4,9) | 11 (4,2) | |||||||||||||||||
| Sévèresc | 0 | 1 (0,1) | 0 | 1 (0,1) | 0 | 0 | |||||||||||||||||
| Frissons | |||||||||||||||||||||||
| Tous les cas | 41 (2,3) | 22 (2,4) | 53 (3,0) | 23 (2,6) | 18 (3,3) | 7 (2,7) | |||||||||||||||||
| Sévèresc | 3 (0,2) | 0 | 0 | 0 | 1 (0,2) | 0 | |||||||||||||||||
| Vomissements | |||||||||||||||||||||||
| Tous les cas | 54 (3,0) | 24 (2,7) | 61 (3,4) | 29 (3,3) | 9 (1,6) | 10 (3,8) | |||||||||||||||||
| Sévèresd | 0 | 0 | 0 | 0 | 0 | 0 | |||||||||||||||||
| Diarrhée | |||||||||||||||||||||||
| Tous les cas | 139 (7,7) | 72 (8,0) | 118 (6,7) | 64 (7,3) | 28 (5,1) | 13 (5,0) | |||||||||||||||||
| Sévèree | 0 | 0 | 1 (0,1) | 0 | 0 | 0 | |||||||||||||||||
| Apparition ou aggravation d’une douleur musculaire | |||||||||||||||||||||||
| Tous les cas | 43 (2,4) | 15 (1,7) | 46 (2,6) | 21 (2,4) | 11 (2,0) | 4 (1,5) | |||||||||||||||||
| Sévèrec | 1 (0,1) | 0 | 0 | 0 | 0 | 0 | |||||||||||||||||
| Apparition ou aggravation d’une douleur articulaire | |||||||||||||||||||||||
| Tous les cas | 14 (0,8) | 18 (2,0) | 24 (1,4) | 9 (1,0) | 7 (1,3) | 2 (0,8) | |||||||||||||||||
| Sévèrec | 0 | 0 | 0 | 0 | 1 (0,2) | 0 | |||||||||||||||||
| Utilisation d’un antipyrétique ou d’un analgésiquef | 197 (10,8) | 83 (9,1) | 177 (9,9) | 74 (8,4) | 47 (8,5) | 18 (6,9) | |||||||||||||||||
* Participants répartis aléatoirement qui ont reçu au moins 1 dose de l’intervention à l’étude † COMIRNATY à 3 mcg Remarque : Les réactions et l’utilisation d’un antipyrétique ou d’un analgésique ont été notées dans un journal électronique du 1er au 7e jour après l’administration de chaque dose.
| |||||||||||||||||||||||
Manifestations indésirables mentionnées spontanément
Au moment de l’analyse des données de l’étude 3 concernant les enfants de 2 ans à < 5 ans (606 du groupe COMIRNATY et 280 du groupe placebo), 76,6 % des participants avaient été suivis pendant au moins 30 jours après l’administration de la 3e dose.
Des manifestations indésirables graves survenues entre l’administration de la 1re dose et la fin du mois ayant suivi l’administration de la 3e dose (suivi médian global de 1,4 mois après l’administration de la 3e dose) ont été signalées par 0,7 % des sujets du groupe COMIRNATY et 0,9 % des sujets du groupe placebo. Un cas de fièvre signalé comme une manifestation indésirable grave (température maximale atteinte : 40,3 °C) le 3e jour suivant l’administration de la 2e dose à un enfant de 4 ans a été considéré comme possiblement lié à la vaccination.
Des manifestations indésirables non graves survenues entre l’administration de la 1re dose et le 30e jour ayant suivi l’administration de la 3e dose pendant la période de suivi toujours en cours ont été signalées par 18,5 % des sujets du groupe COMIRNATY et 18,5 % des sujets du groupe placebo.
Entre l’administration de la 1re dose et le 30e jour ayant suivi l’administration de la 3e dose, une lymphadénopathie a été signalée chez 1 (0,1 %) sujet du groupe COMIRNATY, alors qu’aucun cas (0,0 %) n’a été signalé chez les sujets du groupe placebo. Aucun autre schéma de divergence notable entre les deux groupes qui serait évocateur d’une relation de causalité avec COMIRNATY n’a été observé en ce qui concerne certaines catégories de manifestations indésirables non graves.
Enfants âgés de 6 mois à < 2 ans – Série de primovaccination (3 doses)
Effets indésirables mentionnés sur demande
Les tableaux 25 et 26 font respectivement état des fréquences des réactions locales et générales mentionnées sur demande qui sont survenues au cours des 7 jours ayant suivi l’administration de chaque dose de COMIRNATY et du placebo chez des enfants âgés de 6 mois à < 2 ans qui ont fait l’objet d’un suivi de la réactogénicité (effectué au moyen d’un journal électronique).
| Tableau 25 – Étude 3 : Fréquence des réactions locales mentionnées sur demande au cours des 7 jours ayant suivi l’administration de chaque dose chez les enfants âgés de 6 mois à < 2 ans (population de l’analyse de l’innocuité*) | |||||||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Réaction locale | COMIRNATY† 1re dose Na = de 1159 à 1173 nb (%) | Placebo 1re dose Na = de 591 à 595 nb (%) | COMIRNATY† 2e dose Na = de 1137 à 1147 nb (%) | Placebo 2e dose Na = de 590 à 591 nb (%) | COMIRNATY† 3e dose Na = de 362 à 365 nb (%) | Placebo 3e dose Na = 170 nb (%) | |||||||||||||||||
| Rougeur | |||||||||||||||||||||||
| Tous les cas (≥ 0,5 cm) | 124 (10,6) | 44 (7,4) | 107 (9,3) | 39 (6,6) | 26 (7,1) | 9 (5,3) | |||||||||||||||||
| Sévèrec | 0 | 0 | 0 | 0 | 1 (0,3) | 0 | |||||||||||||||||
| Enflure | |||||||||||||||||||||||
| Tous les cas (≥ 0,5 cm) | 46 (3,9) | 15 (2,5) | 45 (3,9) | 9 (1,5) | 10 (2,7) | 3 (1,8) | |||||||||||||||||
| Sévèrec | 0 | 0 | 0 | 0 | 0 | 0 | |||||||||||||||||
| Sensibilité au point d’injection | |||||||||||||||||||||||
| Tous les cas | 192 (16,6) | 66 (11,2) | 171 (15,0) | 50 (8,5) | 58 (16,0) | 20 (11,8) | |||||||||||||||||
| Sévèred | 0 | 0 | 1 (0,1) | 0 | 0 | 0 | |||||||||||||||||
* Participants répartis aléatoirement qui ont reçu au moins 1 dose de l’intervention à l’étude † COMIRNATY à 3 mcg Remarque : Les réactions ont été notées dans le journal électronique du 1er au 7e jour après la vaccination.
|
|---|
| Tableau 26 – Étude 3 : Fréquence des réactions générales mentionnées sur demande au cours des 7 jours ayant suivi l’administration de chaque dose chez les enfants âgés de 6 mois à < 2 ans (population de l’analyse de l’innocuité*) | |||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Réaction générale | COMIRNATY† 1re dose Na = de 1159 à 1173 nb (%) | Placebo 1re dose Na = de 591 à 595 nb (%) | COMIRNATY† 2e dose Na = de 1137 à 1147 nb (%) | Placebo 2e dose Na = de 590 à 591 nb (%) | COMIRNATY† 3e dose Na = de 362 à 365 nb (%) | Placebo 3e dose Na = 170 nb (%) | |||||||||||||
| Fièvre | |||||||||||||||||||
| ≥ 38,0 °C | 85 (7,2) | 43 (7,2) | 85 (7,4) | 36 (6,1) | 25 (6,8) | 10 (5,9) | |||||||||||||
| > 38,9 °C à 40,0 °C | 20 (1,7) | 7 (1,2) | 24 (2,1) | 7 (1,2) | 6 (1,6) | 1 (0,6) | |||||||||||||
| Diminution de l’appétit | |||||||||||||||||||
| Tous les cas | 257 (22,2) | 125 (21,2) | 252 (22,2) | 106 (18,0) | 73 (20,2) | 23 (13,5) | |||||||||||||
| Sévèrec | 3 (0,3) | 1 (0,2) | 4 (0,4) | 1 (0,2) | 4 (1,1) | 0 | |||||||||||||
| Somnolence | |||||||||||||||||||
| Tous les cas | 313 (27,0) | 173 (29,3) | 271 (23,8) | 125 (21,2) | 72 (19,9) | 22 (12,9) | |||||||||||||
| Sévèred | 2 (0,2) | 2 (0,3) | 4 (0,4) | 1 (0,2) | 1 (0,3) | 1 (0,6) | |||||||||||||
| Irritabilité | |||||||||||||||||||
| Tous les cas | 593 (51,2) | 279 (47,2) | 539 (47,4) | 240 (40,7) | 158 (43,6) | 64 (37,6) | |||||||||||||
| Sévèree | 7 (0,6) | 0 | 7 (0,6) | 5 (0,8) | 1 (0,3) | 0 | |||||||||||||
| Utilisation d’un antipyrétique ou d’un analgésiquef | 281 (24,0) | 117 (19,7) | 243 (21,2) | 111 (18,8) | 70 (19,2) | 28 (16,5) | |||||||||||||
* Participants répartis aléatoirement qui ont reçu au moins 1 dose de l’intervention à l’étude † COMIRNATY à 3 mcg Remarque : Les réactions et l’utilisation d’un antipyrétique ou d’un analgésique ont été notées dans un journal électronique du 1er au 7e jour après l’administration de chaque dose.
| |||||||||||||||||||
Manifestations indésirables mentionnées spontanément
Au moment de l’analyse des données de l’étude 3 concernant les enfants de 6 mois à < 2 ans (386 du groupe COMIRNATY et 184 du groupe placebo), 83,7 % des participants avaient été suivis pendant au moins 30 jours après l’administration de la 3e dose.
Des manifestations indésirables graves survenues entre l’administration de la 1re dose et la fin du mois ayant suivi l’administration de la 3e dose (suivi médian de 1,3 mois après l’administration de la 3e dose) ont été signalées chez 1,4 % des sujets du groupe COMIRNATY et 2,3 % des sujets du groupe placebo. Aucune manifestation indésirable grave considérée comme étant liée à la vaccination n’a été signalée.
Des manifestations indésirables non graves survenues entre l’administration de la 1re dose et la fin du mois ayant suivi l’administration de la 3e dose pendant la période de suivi toujours en cours ont été signalées par 29,1 % des sujets du groupe COMIRNATY et 26,3 % des sujets du groupe placebo.
Entre l’administration de la 1re dose et le 30e jour ayant suivi l’administration de la 3e dose, une lymphadénopathie a été signalée chez 2 (0,2 %) sujets du groupe COMIRNATY, alors qu’aucun cas (0 %) n’a été signalé dans le groupe placebo. Aucun autre schéma de divergence notable entre les deux groupes qui serait évocateur d’une relation de causalité avec COMIRNATY n’a été observé en ce qui concerne certaines catégories de manifestations indésirables non graves.
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables ci-après ont été observés depuis l’autorisation de l’emploi de COMIRNATY.
Troubles cardiaques : myocardite et/ou péricardite (voir 7 MISES EN GARDE ET PRÉCAUTIONS)
Troubles du système immunitaire : réactions allergiques sévères, y compris l’anaphylaxie
Troubles de l’appareil musculosquelettique et des tissus conjonctifs : douleur aux membres (bras)
Troubles du système nerveux : paralysie faciale ou paralysie de Bell, hypoesthésie, paresthésie, étourdissements
Troubles cutanés et sous-cutanés et autres réactions d’hypersensibilité : éruptions cutanées, prurit, urticaire, angiœdème, érythème polymorphe
Comme ces effets sont déclarés volontairement par une population de taille incertaine, leur fréquence et leur lien causal avec l’exposition au produit ne peuvent pas toujours être établis avec certitude. Ils sont inclus pour les raisons suivantes : a) il est généralement reconnu qu’ils correspondent à des réactions consécutives à la vaccination; b) ils sont potentiellement graves; ou c) la fréquence à laquelle ils ont été déclarés le justifie.
9 INTERACTIONS MÉDICAMENTEUSES
Aucune étude sur les interactions n’a été menée. On ne dispose d’aucune donnée sur l’administration concomitante de COMIRNATY Omicron XBB.1.5 avec d’autres vaccins.
Il ne faut pas mélanger COMIRNATY Omicron XBB.1.5 avec d’autres vaccins ou produits dans la même seringue.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
L’ARN messager à nucléoside modifié que renferme le raxtozinaméran code pour la glycoprotéine Spike (glycoprotéine S) du variant Omicron de la sous-lignée XBB.1.5 du SRAS-CoV-2. L’ARNm est encapsulé dans des nanoparticules lipidiques, qui les libèrent dans les cellules de l’hôte, où ils sont traduits en un antigène, en l’occurrence la glycoprotéine Spike (glycoprotéine S) du SRAS-CoV-2. La présence de cet antigène déclenche des réponses immunitaires humorale (production d’anticorps neutralisants) et cellulaire qui peuvent contribuer à protéger la personne vaccinée contre la COVID-19.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Pendant la période de conservation, évitez d’exposer directement les fioles à la lumière du soleil et aux rayons ultraviolets et réduisez au minimum leur exposition à l’éclairage ambiant.
Ne recongelez pas les fioles décongelées.
Pour les personnes de 12 ans et plus : NE PAS DILUER (fioles unidoses ou multidoses à capuchon gris avec étiquette à bordure grise)
et
Pour les personnes de 5 ans à < 12 ans : NE PAS DILUER (fioles unidoses ou multidoses à capuchon bleu avec étiquette à bordure bleue)
Entreposage des fioles unidoses ou multidoses avant l’utilisation
Les boîtes de fioles unidoses ou multidoses de COMIRNATY Omicron XBB.1.5 (pour les personnes âgées de 12 ans et plus : NE PAS DILUER) et les fioles unidoses ou multidoses (pour les personnes âgées de 5 ans à < 12 ans : NE PAS DILUER) peuvent être livrées congelées à une température extrêmement basse dans des conteneurs isothermes remplis de glace sèche.
À leur réception, les fioles unidoses ou multidoses congelées peuvent être immédiatement placées dans un réfrigérateur (entre 2 et 8 °C [35 et 46 °F]) pour être décongelées et conservées pour une période unique d’une durée maximale de 10 semaines au cours de la période de conservation de 18 mois. La date de péremption des 10 semaines au réfrigérateur doit être inscrite sur la boîte au moment où celle-ci est transférée au réfrigérateur.
Une boîte de 10 fioles unidoses peut prendre 2 heures à décongeler à cette température.
Une boîte de 10 fioles multidoses peut prendre 6 heures à décongeler à cette température.
Autrement, les fioles unidoses ou multidoses congelées peuvent être conservées dans un congélateur à ultra-basse température, à une température comprise entre −90 et −60 °C (−130 et −76 °F) avant la date de péremption imprimée sur les fioles unidoses ou multidoses ainsi que sur les boîtes. Ne pas conserver les fioles unidoses ou multidoses entre −25 et −15 °C (−13 et 5 °F). Une fois décongelées, les fioles unidoses ou multidoses ne doivent pas être recongelées.
Les boîtes de fioles unidoses ou multidoses de COMIRNATY Omicron XBB.1.5 (pour les personnes âgées de 12 ans et plus : NE PAS DILUER) et les fioles unidoses ou multidoses (pour les personnes âgées de 5 ans à < 12 ans : NE PAS DILUER) peuvent également être livrées à une température comprise entre 2 et 8 °C (35 et 46 °F). Si les fioles ont été livrées à une température comprise entre 2 et 8 °C, elles doivent être conservées à une température comprise entre 2 et 8 °C. Il faut vérifier que la date de péremption sur la boîte a bien été mise à jour pour indiquer la nouvelle date de péremption de 10 semaines au réfrigérateur.
Quelles que soient les conditions de conservation, les vaccins doivent être utilisés avant la date de péremption imprimée sur les fioles unidoses ou multidoses ainsi que sur les boîtes.
Entreposage des fioles unidoses ou multidoses au moment de l’utilisation
Si elles n’ont pas été précédemment décongelées entre 2 et 8 °C (35 et 46 °F), laisser les fioles unidoses ou multidoses décongeler à la température ambiante (jusqu’à 25 °C [77 °F]) pendant 30 minutes.
Les fioles unidoses ou multidoses de COMIRNATY Omicron XBB.1.5 (pour les personnes âgées de 12 ans et plus : NE PAS DILUER) et les fioles unidoses ou multidoses (pour les personnes âgées de 5 ans à < 12 ans : NE PAS DILUER) peuvent être conservées à la température ambiante jusqu’à 25 °C (77 °F) pour un total de 12 heures avant la perforation initiale.
NE PAS DILUER AVANT L’ADMINISTRATION.
Après la perforation initiale d’une fiole unidose ou multidose, celle-ci doit être conservée entre 2 et 25 °C (35 et 77 °F). Les fioles doivent être jetées 12 heures après la perforation initiale.
Les fioles unidoses ou multidoses décongelées peuvent être manipulées dans les conditions d’éclairage ambiant.
Transport des fioles unidoses ou multidoses
Si une redistribution locale des stocks de vaccin s’impose, les boîtes pleines de fioles unidoses ou multidoses non perforées peuvent être transportées à une température de −90 à −60 °C (−130 à −76 °F); les boîtes pleines de fioles unidoses ou multidoses non perforées ou les fioles unidoses ou multidoses individuelles non perforées peuvent également être transportées à une température de 2 à 8 °C (35 à 46 °F).
Pour les enfants de 5 ans à < 12 ans : DILUER AVANT L’ADMINISTRATION (fioles multidoses à capuchon orange avec étiquette à bordure orange)
et
Pour les enfants de 6 mois à < 5 ans : DILUER AVANT L’ADMINISTRATION (fioles multidoses à capuchon marron avec étiquette à bordure marron)
Entreposage des fioles multidoses avant l’administration
Les boîtes de fioles multidoses de COMIRNATY Omicron XBB.1.5 (pour les enfants de 5 ans à < 12 ans) et de COMIRNATY Omicron XBB.1.5 (pour les enfants de 6 mois à < 5 ans) peuvent être livrées congelées à une température extrêmement basse dans des conteneurs isothermes remplis de glace sèche.
À leur réception, les fioles multidoses congelées peuvent être immédiatement placées dans un réfrigérateur (entre 2 et 8 °C [35 et 46 °F]) pour être décongelées et conservées pour une période unique d’une durée maximale de 10 semaines au cours de la durée de conservation de 18 mois. La date de péremption des 10 semaines au réfrigérateur doit être inscrite sur la boîte au moment où celle-ci est transférée au réfrigérateur.
- COMIRNATY Omicron XBB.1.5 (pour les enfants de 5 ans à < 12 ans) : Une boîte de 10 fioles multidoses peut prendre 4 heures à décongeler à cette température.
- COMIRNATY Omicron XBB.1.5 (pour les enfants de 6 mois à < 5 ans) : Une boîte de 10 fioles multidoses peut prendre 2 heures à décongeler à cette température.
Autrement, les fioles multidoses congelées peuvent être conservées dans un congélateur à ultra-basse température, à une température comprise entre −90 et −60 °C (−130 et −76 °F) avant la date de péremption imprimée sur les fioles unidoses ou multidoses ainsi que sur les boîtes. Ne pas conserver les fioles multidoses entre −25 et −15 °C (−13 et 5 °F). Une fois décongelées, les fioles multidoses ne doivent pas être recongelées.
Les boîtes de COMIRNATY Omicron XBB.1.5 (pour les enfants de 5 ans à < 12 ans) et de COMIRNATY Omicron XBB.1.5 (pour les enfants de 6 mois à < 5 ans) peuvent également être livrées à une température comprise entre 2 et 8 °C (35 et 46 °F). Si les fioles multidoses ont été livrées à une température comprise entre 2 et 8 °C, elles doivent être conservées à une température comprise entre 2 et 8 °C. Il faut vérifier que la date de péremption sur la boîte a bien été mise à jour pour indiquer la nouvelle date de péremption de 10 semaines au réfrigérateur.
Quelles que soient les conditions de conservation, les vaccins doivent être utilisés avant la date de péremption imprimée sur chaque fiole ainsi que sur les boîtes.
Entreposage des fioles multidoses au moment de l’utilisation
Si elles n’ont pas été précédemment décongelées entre 2 et 8 °C (35 et 46 °F), laisser les fioles multidoses décongeler à la température ambiante (jusqu’à 25 °C [77 °F]) pendant 30 minutes.
Les fioles multidoses de COMIRNATY Omicron XBB.1.5 (pour les enfants de 5 ans à < 12 ans) et de COMIRNATY Omicron XBB.1.5 (pour les enfants de 6 mois à < 5 ans) peuvent être conservées à des températures allant jusqu’à 25 °C (77 °F) jusqu’à 12 heures avant la dilution.
Après la dilution, les fioles multidoses doivent être conservées entre 2 et 25 °C (35 et 77 °F). Les fioles doivent être jetées 12 heures après la dilution (c.-à-d. après la perforation initiale).
Les fioles décongelées peuvent être manipulées dans les conditions d’éclairage ambiant.
Transport des fioles multidoses
Si une redistribution locale des stocks de vaccin s’impose, les boîtes pleines de fioles multidoses non diluées peuvent être transportées à une température de −90 à −60 °C (−130 à −76 °F); les boîtes pleines de fioles multidoses non diluées ou les fioles multidoses individuelles non diluées peuvent également être transportées à une température de 2 à 8 °C (35 à 46 °F).
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
Les fioles unidoses ou multidoses de COMIRNATY Omicron XBB.1.5 renferment une suspension congelée qui ne contient aucun agent de conservation, qui doit être décongelée et qui peut devoir être diluée avant l’administration.
Il faut accorder une attention particulière à la couleur du capuchon et de la bordure de l’étiquette de la fiole ainsi qu’à l’information inscrite sur l’étiquette et suivre les instructions correspondantes. Pour prendre connaissance des renseignements importants sur la manipulation et la préparation pour l’administration, veuillez consulter les sections 11 CONSERVATION, STABILITÉ ET MISE AU REBUT et 4 POSOLOGIE ET ADMINISTRATION.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : vaccin contre la COVID-19, ARNm
Dénomination commune internationale : raxtozinaméran (variant Omicron XBB.1.5)
Caractéristiques du produit
COMIRNATY Omicron XBB.1.5 (vaccin à ARNm contre la COVID-19, monovalent [variant Omicron XBB.1.5]) renferme de l’ARN messager (ARNm) simple brin hautement purifié doté d’une coiffe en 5’, qui est produit par transcription acellulaire in vitro à partir de la matrice d’ADN qui code la glycoprotéine Spike (glycoprotéines S) de la sous-lignée XBB.1.5 du variant Omicron (Omicron XBB.1.5) du SRAS-CoV-2.
Ce vaccin se présente sous la forme d’une suspension congelée blanche ou blanc cassé.
Pour les personnes de 12 ans et plus : NE PAS DILUER (fioles unidoses à capuchon gris avec étiquette à bordure grise)
Une fiole unidose contient 1 dose de 0,3 mL. Ne pas diluer avant l’administration. Une dose (0,3 mL) renferme 30 mcg de vaccin à ARNm contre la COVID-19, soit 30 mcg du vaccin adapté à Omicron XBB.1.5. (l’ARNm est encapsulé dans des nanoparticules lipidiques).
Pour les personnes de 12 ans et plus : NE PAS DILUER (fioles multidoses à capuchon gris avec étiquette à bordure grise)
Une fiole multidose (2,25 mL) contient 6† doses de 0,3 mL. Ne pas diluer avant l’administration. Une dose (0,3 mL) renferme 30 mcg de vaccin à ARNm contre la COVID-19, soit 30 mcg du vaccin adapté à Omicron XBB.1.5 (l’ARNm est encapsulé dans des nanoparticules lipidiques).
Pour les enfants de 5 ans à < 12 ans : DILUER AVANT L’ADMINISTRATION (fioles multidoses à capuchon orange avec étiquette à bordure orange)
Une fiole multidose (1,3 mL) contient 10* doses de 0,2 mL après la dilution. Une dose (0,2 mL) renferme 10 mcg de vaccin à ARNm contre la COVID-19, soit 10 mcg du vaccin adapté à Omicron XBB.1.5 (l’ARNm est encapsulé dans des nanoparticules lipidiques).
Pour les enfants de 5 ans à < 12 ans : NE PAS DILUER (fioles unidoses à capuchon bleu avec étiquette à bordure bleue)
Une fiole unidose contient 1 dose de 0,3 mL. Ne pas diluer avant l’administration. Une dose (0,3 mL) renferme 10 mcg de vaccin à ARNm contre la COVID-19, soit 10 mcg du vaccin adapté à Omicron XBB.1.5 (l’ARNm est encapsulé dans des nanoparticules lipidiques).
† Des seringues et/ou des aiguilles à faible volume mort peuvent être utilisées pour prélever 6 doses dans chaque fiole. En utilisant des seringues et des aiguilles standards, le volume pourrait être insuffisant pour permettre le prélèvement d’une 6e dose dans une même fiole.
* Des seringues et/ou des aiguilles à faible volume mort peuvent être utilisées pour prélever 10 doses dans chaque fiole. En utilisant des seringues et des aiguilles standards, le volume pourrait être insuffisant pour permettre le prélèvement de 10 doses à partir d’une même fiole.
Pour les enfants de 5 ans à < 12 ans : NE PAS DILUER (fioles multidoses à capuchon bleu avec étiquette à bordure bleue)
Une fiole multidose (2,25 mL) contient 6† doses de 0,3 mL. Ne pas diluer avant l’administration. Une dose (0,3 mL) renferme 10 mcg de vaccin à ARNm contre la COVID-19, soit 10 mcg du vaccin adapté à Omicron XBB.1.5 (l’ARNm est encapsulé dans des nanoparticules lipidiques).
Pour les enfants de 6 mois à < 5 ans : DILUER AVANT L’ADMINISTRATION (fioles multidoses à capuchon marron avec étiquette à bordure marron)
Une fiole multidose (0,4 mL) contient 10* doses de 0,2 mL après la dilution. Une dose (0,2 mL) renferme 3 mcg de vaccin à ARNm contre la COVID-19, soit 3 mcg du vaccin adapté à Omicron XBB.1.5 (l’ARNm est encapsulé dans des nanoparticules lipidiques).
14 ÉTUDES CLINIQUES
14.1 Plan et caractéristiques démographiques de l’étude
L’innocuité et l’efficacité de COMIRNATY Omicron XBB.1.5 chez les personnes âgées de 6 mois et plus ont été déduites des données issues d’études ayant évalué la série de primovaccination et la vaccination de rappel par COMIRNATY et sont étayées par les résultats des études ayant évalué l’administration d’une dose de rappel de COMIRNATY Original & Omicron BA.4/BA.5 à des personnes âgées de 6 mois et plus.
14.1.1 COMIRNATY Original & Omicron BA.4/BA.5 (15 mcg/15 mcg)
Immunogénicité relative du vaccin chez des participants âgés de plus de 12 ans – Après l’administration d’une 2e dose de rappel du vaccin bivalent COMIRNATY
L’étude de phase II/III C4591044 (étude 5), actuellement en cours, vise à évaluer l’innocuité, la tolérabilité et l’immunogénicité de nouveaux vaccins bivalents, y compris COMIRNATY Original & Omicron BA.4/BA.5. Un sous-groupe de l’étude 5 (phase II/III), formé de 107 participants âgés de 12 à 17 ans, de 313 participants âgés de 18 à 55 ans et de 306 participants âgés de 56 ans et plus qui avaient reçu 3 doses de COMIRNATY (vaccin original; 2 doses en primovaccination et 1 dose de rappel), a reçu COMIRNATY Original & Omicron BA.4/BA.5 (15 mcg/15 mcg; vaccin bivalent) en 2e dose de rappel 11,1 mois (temps médian; de 5,4 à 16,9 mois) après la 1re dose de rappel. Les participants avaient fait l’objet d’un suivi d’une période médiane de 1,5 mois à la date limite de collecte des données, soit le 31 octobre 2022. L’âge médian était de 48,0 ans; 42,7 % des participants étaient des hommes, 57,3 % étaient des femmes, 80,6 % étaient de race blanche, 11,4 % étaient d’origine hispanique ou latino-américaine, 5,9 % étaient asiatiques et 11,4 % étaient noirs ou afro-américains.
14.1.2 COMIRNATY Original & Omicron BA.4/BA.5 (1,5 mcg/1,5 mcg)
Immunogénicité relative du vaccin chez des enfants âgés de 6 mois à ˂ 5 ans – Après l’administration de la dose de rappel (4e dose)
L’étude principale C4591048 (étude 6), de phase I/II/III, vise à évaluer l’innocuité, la tolérabilité et l’immunogénicité du vaccin bivalent COMIRNATY Original & Omicron BA.4/BA.5. Un sous-groupe de l’étude 6, formé de 60 participants âgés de 6 mois à < 5 ans qui avaient reçu 3 doses de COMIRNATY (3 mcg), a reçu une dose de rappel de COMIRNATY Original & Omicron BA.4/BA.5 (1,5 mcg/1,5 mcg) (4e dose) de 60 à 240 jours avant l’admission à l’étude. La population évaluable quant à l’immunogénicité (qui présentait ou non des signes évocateurs d’une infection antérieure par le SRAS-CoV-2 jusqu’à 1 mois après l’administration de la 4e dose) comprenait 58 participants âgés de 6 mois à
< 5 ans (23 étaient âgés de 6 mois à < 2 ans, et 35, de 2 à < 5 ans). Au total, 50,0 % des participants étaient de sexe masculin. La plupart des participants étaient blancs (58,6 %), et 5,2 % étaient noirs ou afro-américains, 15,5 % étaient asiatiques et 20,7 % étaient métissés. On comptait 25,9 % d’Hispaniques ou Latino-Américains. L’âge médian lors de l’administration de la 4e dose était de 19,0 mois dans le groupe des 6 mois à < 2 ans et de 2,0 ans dans le groupe des 2 à < 5 ans. Dans l’ensemble, des maladies concomitantes ont été signalées chez 8,6 % des participants. En tout, 27,6 % des participants présentaient des signes évocateurs d’une infection antérieure par le SRAS-CoV-2 au début de l’étude, c’est-à-dire lors de l’administration de la 4e dose.
14.1.3 COMIRNATY (30 mcg)
L’innocuité et l’efficacité de COMIRNATY ont été évaluées dans le cadre de l’étude 2, une étude de détermination de la dose de phase I/II/III, multicentrique et multinationale, comparative avec placebo, avec répartition aléatoire et insu des observateurs, pour la sélection du candidat vaccin et l’évaluation de l’efficacité, menée auprès de personnes âgées de 12 ans et plus. Lors de la répartition aléatoire, les participants ont été stratifiés en fonction de l’âge (12 à 15 ans, 16 à 55 ans ou 56 ans et plus), et au moins 40 % d’entre eux faisaient partie de la strate des 56 ans et plus. Les personnes immunodéprimées et celles qui avaient déjà reçu un diagnostic clinique ou microbiologique de COVID-19 ont été exclues de cette étude. Par contre, les personnes atteintes d’une maladie préexistante stable (par définition, maladie qui n’avait pas nécessité de modification majeure du traitement ni d’hospitalisation pour cause d’aggravation au cours des 6 semaines ayant précédé l’admission) et celles que l’on savait atteintes d’une infection stable par le virus de l’immunodéficience humaine (VIH), le virus de l’hépatite C (VHC) ou le virus de l’hépatite B (VHB) y ont été admises.
Au cours du volet de phase II/III de l’étude 2, d’après les données accumulées jusqu’au 14 novembre 2020, environ 44 000 participants âgés de 12 ans et plus ont été répartis aléatoirement selon un rapport de 1:1 pour recevoir 2 doses de COMIRNATY ou de placebo. Les analyses de l’efficacité ont porté sur les données des participants qui avaient reçu leur 2e dose au cours des 19 à 42 jours ayant suivi la primovaccination. La majorité des sujets vaccinés (93,1 %) ont reçu la 2e dose de 19 à 23 jours après l’administration de la 1re dose. En principe, les participants seront suivis pendant une période maximale de 24 mois aux fins de l’évaluation de l’innocuité et de l’efficacité du vaccin contre la COVID-19.
La population de l’analyse du paramètre d’efficacité principal comptait 36 621 participants âgés de 12 ans et plus (soit 18 242 participants du groupe COMIRNATY et 18 379 participants du groupe placebo) qui n’ont présenté aucun signe évocateur d’une infection antérieure par le SRAS-CoV-2 jusqu’au 7e jour ayant suivi l’administration de la 2e dose. Le tableau 27 fait état de certaines caractéristiques démographiques de la population à l’étude.
| Tableau 27 – Caractéristiques démographiques (population évaluable quant au paramètre d’efficacité principal)a (Données accumulées jusqu’au 14 novembre 2020) | |||
|---|---|---|---|
| COMIRNATY (N = 18 242) n (%) | Placebo (N = 18 379) n (%) | ||
| Sexe | |||
| Hommes | 9318 (51,1) | 9225 (50,2) | |
| Femmes | 8924 (48,9) | 9154 (49,8) | |
| Âge (ans) | |||
| Moyenne (É.-T.) | 50,6 (15,70) | 50,4 (15,81) | |
| Tableau 27 – Caractéristiques démographiques (population évaluable quant au paramètre d’efficacité principal)a (Données accumulées jusqu’au 14 novembre 2020) | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| COMIRNATY (N = 18 242) n (%) | Placebo (N = 18 379) n (%) | ||||||||||
| Médiane | 52,0 | 52,0 | |||||||||
| Min.-max. | (12,89) | (12,91) | |||||||||
| Groupe d’âge | |||||||||||
| de 12 à 15 ans | 46 (0,3) | 42 (0,2) | |||||||||
| de 16 à 64 ans | 14 216 (77,9) | 14 299 (77,8) | |||||||||
| de 65 à 74 ans | 3176 (17,4) | 3226 (17,6) | |||||||||
| ≥ 75 ans | 804 (4,4) | 812 (4,4) | |||||||||
| Race | |||||||||||
| Blancs | 15 110 (82,8) | 15 301 (83,3) | |||||||||
| Noirs ou Afro-Américains | 1617 (8,9) | 1617 (8,8) | |||||||||
| Autochtones de l’Amérique du Nord ou de l’Alaska | 118 (0,6) | 106 (0,6) | |||||||||
| Asiatiques | 815 (4,5) | 810 (4,4) | |||||||||
| Natifs d’Hawaï ou d’une autre île du Pacifique | 48 (0,3) | 29 (0,2) | |||||||||
| Autreb | 534 (2,9) | 516 (2,8) | |||||||||
| Origine ethnique | |||||||||||
| Hispanique ou latino-américaine | 4886 (26,8) | 4857 (26,4) | |||||||||
| Ni hispanique ni latino-américaine | 13 253 (72,7) | 13 412 (73,0) | |||||||||
| Non précisée | 103 (0,6) | 110 (0,6) | |||||||||
| Affections concomitantesc | |||||||||||
| Oui | 8432 (46,2) | 8450 (46,0) | |||||||||
| Non | 9810 (53,8) | 9929 (54,0) | |||||||||
| |||||||||||
Dans le but d’évaluer la protection conférée par la vaccination de rappel, un sous-ensemble de participants à l’étude 2 a été recruté dans des centres sélectionnés; 306 participants de 18 à 55 ans ont été de nouveau répartis de façon aléatoire pour recevoir une dose de rappel environ 6 mois après avoir reçu les deux doses initiales (intervalle médian entre la deuxième dose et la dose de rappel : 6,8 mois; min.-max. : 4,8-8,0 mois). L’âge médian au moment de la dose de rappel était de 42,0 ans, et 46,3 % des participants étaient des hommes.
Dans l’étude 4, une étude comparative avec placebo ayant porté sur la dose de rappel, 5081 participants de 16 ans et plus qui avaient pris part à l’étude 2 ont été recrutés pour recevoir une dose de rappel de COMIRNATY au moins 6 mois après leur 2e dose. L’âge médian au moment de la dose de rappel était de 53 ans, et 49 % des participants étaient des hommes.
14.1.4 COMIRNATY (10 mcg)
Participants âgés de 5 ans à < 12 ans
L’étude 3 est une étude de phase I/II/III qui a été menée auprès de sujets âgés de 6 mois à < 12 ans et qui comprenait un volet sans insu de détermination de la dose de vaccin (phase I) et un volet d’évaluation de l’immunogénicité et de l’efficacité (phase II/III) multicentrique et multinational, comparatif avec placebo sous forme de solution saline, avec répartition aléatoire et insu des observateurs.
Participants âgés de 5 ans à < 12 ans : Les caractéristiques démographiques des sujets de l’étude 3 concernant l’âge, le sexe, la race et l’origine ethnique étaient généralement similaires chez les sujets âgés de 5 ans à < 12 ans qui ont reçu COMIRNATY à 10 mcg et chez ceux qui ont reçu le placebo. Parmi les 1518 participants (groupe à l’inscription initiale) âgés de 5 ans à < 12 ans qui ont reçu au moins 1 dose de COMIRNATY à 10 mcg, il y avait 52,6 % de garçons et 47,4 % de filles, 79,3 % de Blancs, 5,9 % de Noirs ou Afro-Américains, 21,0 % d’Hispaniques ou Latino-Américains, 5,9 % d’Asiatiques et 0,8 % d’Autochtones de l’Amérique du Nord ou de l’Alaska.
Une analyse descriptive de l’efficacité dans le cadre de l’étude 3 portait sur 1968 enfants âgés de 5 ans à < 12 ans qui ne présentaient pas de signes évocateurs d’une infection jusqu’au 7e jour suivant l’administration de la 2e dose. Cette analyse a servi à évaluer les cas confirmés de COVID-19 symptomatique recensés jusqu’à la date limite de collecte des données, soit le 8 octobre 2021.
Le tableau 28 présente les caractéristiques démographiques particulières des participants qui n’ont présenté aucun signe évocateur d’une infection antérieure par le SRAS-CoV-2 jusqu’au 7e jour ayant suivi l’administration de la 2e dose.
| Tableau 28 – Caractéristiques démographiques : participants qui ne présentaient aucun signe évocateur d’une infection antérieure jusqu’au 7e jour après l’administration de la 2e dose – phase II/III – enfants âgés de 5 ans à < 12 ans – population évaluable quant à l’efficacité – données accumulées jusqu’au 8 octobre 2021 | |||||||||
|---|---|---|---|---|---|---|---|---|---|
COMIRNATY 10 mcg/dose (Na = 1305) nb (%) | Placebo (Na = 663) nb (%) | ||||||||
| Sexe | |||||||||
| Masculin | 679 (52,0) | 343 (51,7) | |||||||
| Féminin | 626 (48,0) | 320 (48,3) | |||||||
| Âge à la vaccination | |||||||||
| Moyenne (É.-T.) | 8,2 (1,93) | 8,1 (1,98) | |||||||
| Médiane | 8,0 | 8,0 | |||||||
| Min.-max. | (5-11) | (5-11) | |||||||
| Race | |||||||||
| Blancs | 1018 (78,0) | 514 (77,5) | |||||||
| Noirs ou Afro-Américains | 76 (5,8) | 48 (7,2) | |||||||
| Autochtones de l’Amérique du Nord ou de l’Alaska | < 1,0 % | < 1,0 % | |||||||
| Asiatiques | 86 (6,6) | 46 (6,9) | |||||||
| Natifs d’Hawaï ou d’une autre île du Pacifique | < 1,0 % | < 1,0 % | |||||||
| Autrec | 110 (8,4) | 52 (7,8) | |||||||
| Origine ethnique | |||||||||
| Hispanique ou latino-américaine | 243 (18,6) | 130 (19,6) | |||||||
| Ni hispanique ni latino-américaine | 1059 (81,1) | 533 (80,4) | |||||||
| Non précisée | < 1,0 % | < 1,0 % | |||||||
| Affections concomitantesd | |||||||||
| Oui | 262 (20,1) | 133 (20,1) | |||||||
| Non | 1043 (79,9) | 530 (79,9) | |||||||
| |||||||||
14.2 Résultats de l’étude
14.2.1 COMIRNATY Original &Omicron BA.4/BA.5 (15 mcg/15 mcg)
14.2.1.1 Immunogénicité chez des participants âgés de 12 ans ou plus – Après l’administration d’une 2e dose de rappel (4e dose)
Lors de l’analyse d’un sous-groupe de l’étude 5, 105 participants âgés de 12 à 17 ans, 297 participants âgés de 18 à 55 ans et 286 participants de 56 ans et plus qui avaient reçu 3 doses de COMIRNATY (vaccin original; 2 en primovaccination et 1 en rappel) ont reçu COMIRNATY Original & Omicron BA.4/BA.5 (15 mcg/15 mcg, vaccin bivalent) en 2e dose de rappel (4e dose). Les taux d’infection par le SRAS CoV 2 au départ étaient de 75,2 % chez les 12 à 17 ans, de 71,7 % chez les 18 à 55 ans et de 61,5 % chez les 56 ans et plus.
Une analyse comparant les titres d’anticorps neutralisants à 50 % (NT50) ciblant Omicron BA.4/BA.5 et la souche de référence obtenus chez des participants de 56 ans et plus qui avaient reçu COMIRNATY Original & Omicron BA.4/5 en 2e dose de rappel lors de l’étude 5 à ceux d’un sous-groupe de participants de l’étude 4 qui avaient reçu COMIRNATY en 2e dose de rappel a démontré la supériorité de COMIRNATY Original & Omicron BA.4/BA.5 sur COMIRNATY d’après le rapport des moyennes géométriques (RMG), sa non-infériorité d’après la différence des taux de réponse sérologique dirigée contre le variant Omicron BA.4/BA.5 et sa non-infériorité quant à la réponse immunitaire dirigée contre la souche de référence, d’après le RMG (tableaux 29 et 30).
Une analyse comparant les NT50 ciblant Omicron BA.4/BA.5 obtenus chez les participants de 18 à 55 ans et ceux de 56 ans et plus qui avaient reçu COMIRNATY Original & Omicron BA.4/BA.5 en 2e dose de rappel lors de l’étude 5 a démontré la non-infériorité de la réponse dirigée contre Omicron BA.4/BA.5 chez les 18 à 55 ans comparativement aux 56 ans et plus, tant d’après le RMG que de la différence des taux de réponse sérologique (tableaux 29 et 30).
L’étude a également mesuré le taux de NT50 dirigés contre le variant Omicron BA.4/BA.5 du SRAS-CoV-2 avant et 1 mois après la vaccination chez les participants qui avaient reçu une 2e dose de rappel (tableau 31).
| Tableau 29 – Rapports des moyennes géométriques – étude 5 – participants qui présentaient ou non des signes évocateurs d’une infection – population évaluable quant à l’immunogénicité | |||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Test de neutralisation du SRAS-CoV-2 | Point d’évaluationa | COMIRNATY Original & Omicron BA.4/BA.5 Étude 5 | COMIRNATY Sous-groupe de l’étude 4 | Comparaison entre les groupes d’âge | Comparaison entre les groupes vaccinés | ||||||||||||
| 18 à 55 ans | 56 ans et plus | 56 ans et plus | COMIRNATY Original & Omicron BA.4/BA.5 18 à 55 ans/ ≥ 56 ans | ≥ 56 ans COMIRNATY Original & Omicron BA.4/BA.5/ COMIRNATY | |||||||||||||
| nb | MGTc (IC à 95 %c) | nb | MGTc (IC à 95 %c) | nb | MGTc (IC à 95 %c) | RMGd (IC à 95 %d) | RMGd (IC à 95 %d) | ||||||||||
| Variant Omicron BA.4/BA.5 – NT50 (titre)e | 1 mois | 297 | 4455,9 (3851,7- 5154,8) | 284 | 4158,1 (3554,8- 4863,8) | 282 | 938,9 (802,3- 1098,8) | 0,98 (0,83-1,16)f | 2,91 (2,45-3,44)g | ||||||||
Souche de référence – NT50 (titre)e | 1 mois | - | - | 286 | 16 250,1 (14 499,2- 18 212,4) | 289 | 10 415,5 (9366,7- 11 581,8) | - | 1,38 (1,22-1,56)h | ||||||||
Abréviations : IC = intervalle de confiance; LIQ = limite inférieure de quantification; MGT = moyenne géométrique des titres; NT50 = titre d’anticorps neutralisants à 50 %; RMG = rapport des moyennes géométriques; SRAS-CoV-2 = coronavirus du syndrome respiratoire aigu sévère 2
| |||||||||||||||||
| Tableau 30 – Différence dans les taux de réponse sérologique – groupe COMIRNATY Original & Omicron BA.4/BA.5 de l’étude 5 et sous-groupe COMIRNATY de l’étude 4 – participants présentant ou non des signes évocateurs d’une infection – population évaluable quant à l’immunogénicité | ||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Test de neutralisation du SRAS-CoV-2 | Point d’évaluationa | COMIRNATY Original & Omicron BA.4/BA.5 Étude 5 | COMIRNATY Sous-groupe de l’étude 4 | Comparaison entre les groupes d’âge | Comparaison entre les groupes vaccinés | |||||||||
| 18 à 55 ans | 56 ans et plus | 56 ans et plus | COMIRNATY Original & Omicron BA.4/BA.5 18 à 55 ans/ ≥ 56 ans | COMIRNATY Original & Omicron BA.4/ BA.5/ COMIRNATY ≥ 56 ans | ||||||||||
| nb | Nc (%) (IC à 95 %d) | nb | Nc (%) (IC à 95 %d) | nb | Nc (%) (IC à 95 %d) | Différencee (IC à 95 %f) | Différencee (IC à 95 %f) | |||||||
| Variant Omicron BA.4/BA.5 – NT50 (titre)g | 1 mois | 294 | 180 (61,2) (55,4- 66,8) | 282 | 188 (66,7) (60,8- 72,1) | 273 | 127 (46,5) (40,5- 52,6) | −3,03 (−9,68-3,63)h | 26,77 (19,59-33,95)i | |||||
Abréviations : IC = intervalle de confiance; LIQ = limite inférieure de quantification; NT50 = titre d’anticorps neutralisants à 50 %; SRAS-CoV-2 = coronavirus du syndrome respiratoire aigu sévère 2 Remarque : La réponse sérologique est définie par la multiplication par au moins 4 des NT50 depuis le début de l’étude. Lorsque la mesure initiale se situe en deçà de la LIQ, un résultat équivalant à au moins 4 fois la LIQ obtenu après la vaccination est considéré comme une réponse sérologique.
| ||||||||||||||
| Tableau 31 – Moyenne géométrique des titres d’après le résultat du test initial de dépistage du SRAS-CoV-2 – sous-groupe COMIRNATY Original & Omicron BA.4/BA.5 de l’étude 5 – avant et 1 mois après la 2e dose de rappel – participants âgés de 12 ans et plus – population évaluable quant à l’immunogénicité | ||||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Test de neutralisation du SRAS-CoV-2 | Résultat du test initial de dépistage du SRAS-CoV-2 | Point d’évaluationa | COMIRNATY Original & Omicron BA.4/BA.5 | |||||||||||||||||
| 12 à 17 ans | 18 à 55 ans | 56 ans et plus | ||||||||||||||||||
| nb | MGTc (IC à 95 %c) | nb | MGTc (IC à 95 %c) | nb | MGTc (IC à 95 %c) | |||||||||||||||
| Omicron BA.4/BA.5 – NT50 (titre)f | Ensemble | Avant la vaccination | 104 | 1105,8 (835,1-1464,3) | 294 | 569,6 (471,4-688,2) | 284 | 458,2 (365,2-574,8) | ||||||||||||
| 1 mois | 105 | 8212,8 (6807,3-9908,7) | 297 | 4455,9 (3851,7-5154,8) | 284 | 4158,1 (3554,8-4863,8) | ||||||||||||||
| Positifd | Avant la vaccination | 78 | 1791,1 (1379,6-2325,3) | 210 | 1181,4 (1005,3-1388,3) | 174 | 1291,7 (1027,5-1623,8) | |||||||||||||
| 1 mois | 79 | 9892,5 (8114,6-12 059,8) | 213 | 6031,6 (5203,9-6991,0) | 176 | 6688,9 (5664,4-7898,8) | ||||||||||||||
| Négatife | Avant la vaccination | 26 | 260,2 (157,1-430,9) | 84 | 91,9 (71,5-118,1) | 110 | 88,9 (69,8-113,4) | |||||||||||||
| 1 mois | 26 | 4666,1 (3096,1-7032,2) | 84 | 2067,7 (1530,2-2793,9) | 108 | 1916,2 (1489,5-2465,1) | ||||||||||||||
| Souche de référence – NT50 (titre)f | Ensemble | Avant la vaccination | 105 | 6863,3 (5587,8-8430,1) | 296 | 4017,3 (3430,7-4704,1) | 284 | 3690,6 (3082,2-4419,0) | ||||||||||||
| 1 mois | 105 | 23 641,3 (20 473,1-27 299,8) | 296 | 16 323,3 (14 686,5-18 142,6) | 286 | 16 250,1 (14 499,2-18 212,4) | ||||||||||||||
| Positifd | Avant la vaccination | 79 | 8685,4 (7062,7-10 680,9) | 213 | 7068,6 (6251,9-7992,0) | 174 | 8082,1 (6843,6-9544,8) | |||||||||||||
| 1 mois | 79 | 25 991,8 (22 377,5-30 189,8) | 212 | 19 076,6 (17 056,5-21 336,0) | 176 | 21 273,3 (18 604,2-24 325,3) | ||||||||||||||
| Négatife | Avant la vaccination | 26 | 3356,2 (2106,9-5346,2) | 83 | 942,3 (705,6-1258,3) | 110 | 1068,0 (835,9-1364,6) | |||||||||||||
| 1 mois | 26 | 17 725,2 (12 376,4- 25 385,7) | 84 | 11 014,6 (8793,9-13 796,0) | 110 | 10 560,6 (8827,1-12 634,5) | ||||||||||||||
| Tableau 31 – Moyenne géométrique des titres d’après le résultat du test initial de dépistage du SRAS-CoV-2 – sous-groupe COMIRNATY Original & Omicron BA.4/BA.5 de l’étude 5 – avant et 1 mois après la 2e dose de rappel – participants âgés de 12 ans et plus – population évaluable quant à l’immunogénicité | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Test de neutralisation du SRAS-CoV-2 | Résultat du test initial de dépistage du SRAS-CoV-2 | Point d’évaluationa | COMIRNATY Original & Omicron BA.4/BA.5 | |||||||||
| 12 à 17 ans | 18 à 55 ans | 56 ans et plus | ||||||||||
| nb | MGTc (IC à 95 %c) | nb | MGTc (IC à 95 %c) | nb | MGTc (IC à 95 %c) | |||||||
Abréviations : IC = intervalle de confiance; LIQ = limite inférieure de quantification; MGT = moyenne géométrique des titres; protéines N = protéines N du SRAS-CoV-2; TAAN = test d’amplification des acides nucléiques; NT50 = titre d’anticorps neutralisants à 50 %; SRAS-CoV-2 = coronavirus du syndrome respiratoire aigu sévère 2
| ||||||||||||
14.2.2 COMIRNATY Original & Omicron BA.4/BA.5 (1,5 mcg/1,5 mcg)
14.2.2.1 Immunogénicité chez des participants âgés de 6 mois à < 5 ans – Après l’administration d’une dose de rappel (4e dose)
Un sous-groupe de l’étude 6, formé de 60 participants âgés de 6 mois à < 5 ans qui avaient reçu 3 doses de COMIRNATY à 3 mcg, a reçu une dose de rappel de COMIRNATY Original & Omicron BA.4/BA.5 (1,5 mcg/1,5 mcg) (4e dose). Les titres d’anticorps neutralisants mesurés après l’administration de la 4e dose sont présentés au tableau 32. Les données recueillies dans un sous-groupe de l’étude 3 formé de participants âgés de 6 mois à < 5 ans qui avaient reçu 3 doses de COMIRNATY à 3 mcg sont aussi présentées à titre de référence.
Un mois après l’administration de la dose de rappel (4e dose), on a noté une plus grande production de titres d’anticorps neutralisants dirigés contre les sous-lignées BA.4/BA.5 du variant Omicron (indépendamment des signes évocateurs d’une infection antérieure par le SRAS-CoV-2) dans le groupe COMIRNATY Original & Omicron BA.4/BA.5 (1,5/1,5 mcg) que dans le groupe témoin, qui avait reçu 3 doses de COMIRNATY à 3 mcg. De plus, on a noté une production similaire d’anticorps neutralisants dirigés contre la souche de référence dans le groupe COMIRNATY Original & Omicron BA.4/BA.5 (1,5/1,5 mcg) et dans le groupe témoin.
| Tableau 32 – Moyennes géométriques des titres – sous-ensemble de l’étude 6 – participants qui présentaient ou non des signes évocateurs d’une infection antérieure par le SRAS-CoV-2 –participants âgés de 6 mois à < 5 ans – population évaluable quant à l’immunogénicité | |||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Test de neutralisation du SRAS-CoV-2 | Group e d’âge | Début de l’étude (4e dose, étude 6/ 3e dose, étude 3) Résultat du test de dépistage du SRAS-CoV-2 | Point d’évaluation désignéa | Groupe vacciné (après affectation/répartition aléatoire) | |||||||||||
Étude 6 COMIRNATY Original & Omicron BA.4/BA.5 1,5/1,5 mcg Avant la 4e dose et 1 mois après la 4e dose | Étude 3 COMIRNATY à 3 mcg Avant la 3e dose et 1 mois après la 3e dose | ||||||||||||||
| nb | MGTc (IC à 95 %c) | nb | MGTc (IC à 95 %c) | ||||||||||||
| Variant Omicron BA.4/BA.5 – NT50 (titre)d | De 6 mois à < 5 ans | Ensemble | Avant la vaccination | 54 | 192,5 (120,4-307,8) | 54 | 70,5 (51,1-97,2) | ||||||||
| 1 mois | 58 | 1695,2 (1151,8-2494,9) | 54 | 607,9 (431,1-857,2) | |||||||||||
| Positife | Avant la vaccination | 16 | 1315,4 (789,1-2192,8) | 15 | 351,7 (195,2-633,8) | ||||||||||
| 1 mois | 16 | 4897,7 (3085,5-7774,1) | 15 | 1785,9 (1009,4-3159,9) | |||||||||||
| Négatiff | Avant la vaccination | 38 | 85,7 (56,6-129.8) | 36 | 38,2 (34,2-42,8) | ||||||||||
| 1 mois | 41 | 1116,0 (701,3-1776,1) | 36 | 416,2 (287,8-602,0) | |||||||||||
Abréviations : IC = intervalle de confiance; LIQ = limite inférieure de quantification; MGT = moyenne géométrique des titres; NT50 = titre d’anticorps neutralisants à 50 %; SRAS-CoV-2 = coronavirus du syndrome respiratoire aigu sévère 2; TAAN = test d’amplification des acides nucléiques
|
|---|
14.2.3 COMIRNATY (30 mcg)
14.2.3.1 Efficacité et immunogénicité chez les participants âgés de 16 ans et plus
14.2.3.1.1 Efficacité chez les participants âgés de 16 ans et plus après deux doses
Analyse principale de l’efficacité du vaccin (date limite de collecte des données : 14 novembre 2020)
Lorsque l’analyse principale de l’efficacité a été effectuée, les participants avaient fait l’objet d’un suivi visant à déceler les symptômes de COVID-19 et totalisant au moins 2214 années-personnes dans le groupe COMIRNATY et au moins 2222 années-personnes dans le groupe placebo.
Aucune différence d’importance clinique n’a été observée entre les participants qui risquaient de contracter une forme sévère de la COVID-19, y compris ceux qui avaient au moins une maladie concomitante susceptible d’accroître un tel risque (p. ex., asthme, obésité [indice de masse corporelle ≥ 30 kg/m2], maladie pulmonaire chronique, diabète, hypertension), et les autres participants quant à l’efficacité globale du vaccin. Le paramètre d’efficacité principal était défini comme tout cas1 de COVID-19 symptomatique confirmé par RT-PCR (transcription inverse suivie d’une amplification en chaîne par polymérase). La population de l’analyse du paramètre d’efficacité principal englobait tous les participants qui n’ont présenté aucun signe évocateur d’une infection antérieure par le SRAS-CoV-2 jusqu’au 7e jour ayant suivi l’administration de la 2e dose (premier paramètre d’efficacité principal) et
1 Définition d’un cas aux termes du protocole de l’étude 2 : présence d’au moins 1 des symptômes suivants : fièvre, apparition ou aggravation d’une toux, apparition ou aggravation d’une dyspnée, frissons, apparition ou aggravation d’une myalgie, apparition d’une agueusie ou d’une anosmie, maux de gorge, diarrhée ou vomissements.
tous les participants, qu’ils aient présenté ou non des signes évocateurs d’une infection antérieure par le SRAS-CoV-2 jusqu’au 7e jour ayant suivi l’administration de la 2e dose (deuxième paramètre d’efficacité principal). Le critère confirmant l’efficacité du vaccin, préalablement défini, a été respecté. Les résultats relatifs à l’efficacité du vaccin sont présentés au tableau 33.
| Tableau 33 – Efficacité du vaccin : premier cas de COVID-19 décelé à partir du 7e jour après l’administration de la 2e dose, par sous-groupe d’âge – participants qui ne présentaient aucun signe évocateur d’une infection antérieure par le SRAS-CoV-2 et participants ayant présenté ou non des signes évocateurs d’une infection antérieure jusqu’au 7e jour après l’administration de la 2e dose – population évaluable quant à l’efficacité (7 jours) – données accumulées jusqu’au 14 novembre 2020 | ||||||||
|---|---|---|---|---|---|---|---|---|
| Premier cas de COVID-19 décelé à partir du 7e jour après l’administration de la 2e dose chez les participants ne présentant aucun signe évocateur d’une infection antérieure par le SRAS-CoV-2* | ||||||||
| Sous-groupe | COMIRNATY Na = 18 198 Cas (n1b) Période de surveillancec (n2d) | Placebo Na = 18 325 Cas (n1b) Période de surveillancec (n2d) | Efficacité du vaccin (%) (IC à 95 %) | |||||
| Tous les participantse | 8 2,214 (17 411) | 162 2,222 (17 511) | 95,0 (90,3; 97,6)f | |||||
| Sujets âgés de 16 à 64 ans | 7 1,706 (13 549) | 143 1,710 (13 618) | 95,1 (89,6; 98,1)g | |||||
| Sujets âgés de 65 ans ou plus | 1 0,508 (3848) | 19 0,511 (3880) | 94,7 (66,7; 99,9)g | |||||
| Premier cas de COVID-19 décelé à partir du 7e jour après l’administration de la 2e dose chez les participants ayant présenté ou non* des signes évocateurs d’une infection antérieure par le SRAS-CoV-2 | ||||||||
| Sous-groupe | COMIRNATY Na = 19 965 Cas (n1b) Période de surveillancec (n2d) | Placebo Na = 20 172 Cas (n1b) Période de surveillancec (n2d) | Efficacité du vaccin (%) (IC à 95 %) | |||||
| Tous les participantse | 9 2,332 (18 559) | 169 2,345 (18 708) | 94,6 (89,9; 97,3)f | |||||
| Sujets âgés de 16 à 64 ans | 8 1,802 (14 501) | 150 1,814 (14 627) | 94,6 (89,1; 97,7)g | |||||
| Sujets âgés de 65 ans ou plus | 1 0,530 (4044) | 19 0,532 (4067) | 94,7 (66,8; 99,9)g | |||||
Remarque : Les cas de COVID-19 ont été confirmés par RT-PCR (transcription inverse suivie d’une amplification en chaîne par polymérase) et par la présence d’au moins 1 symptôme évocateur de la COVID-19 (fièvre, apparition ou aggravation d’une toux, apparition ou aggravation d’une dyspnée, frissons, apparition ou aggravation d’une myalgie, apparition d’une agueusie ou d’une anosmie, maux de gorge, diarrhée ou vomissements). Abréviations : TAAN = test d’amplification des acides nucléiques; SRAS-CoV-2 = coronavirus du syndrome respiratoire aigu sévère 2; EV = efficacité du vaccin * Les participants qui ne présentaient pas de signe évocateur d’une infection antérieure par le SRAS-CoV-2 (c.-à-d. exempts d’anticorps sériques dirigés contre les protéines N à la visite 1 et chez qui le SRAS-CoV-2 n’avait pas | ||||||||
| Tableau 33 – Efficacité du vaccin : premier cas de COVID-19 décelé à partir du 7e jour après l’administration de la 2e dose, par sous-groupe d’âge – participants qui ne présentaient aucun signe évocateur d’une infection antérieure par le SRAS-CoV-2 et participants ayant présenté ou non des signes évocateurs d’une infection antérieure jusqu’au 7e jour après l’administration de la 2e dose – population évaluable quant à l’efficacité (7 jours) – données accumulées jusqu’au 14 novembre 2020 |
|---|
été décelé par le TAAN [prélèvement par écouvillonnage nasal] lors des visites 1 et 2) et qui avaient obtenu un résultat négatif au TAAN lors de toute visite imprévue survenue jusqu’au 7e jour après l’administration de la 2e dose ont été pris en compte dans cette analyse.
|
Actualisation des données sur l’efficacité (date limite de collecte des données : 13 mars 2021)
Les analyses de l’efficacité ont été actualisées en tenant compte des cas de COVID-19 confirmés additionnels recensés durant la période de suivi à l’insu, comparative avec placebo, jusqu’au 13 mars 2021, ce qui représente un suivi d’au plus 6 mois après l’administration de la 2e dose dans la population évaluable quant à l’efficacité. On a recensé 77 cas confirmés de COVID-19 dans le groupe COMIRNATY et 850 cas confirmés dans le groupe placebo. Selon cette analyse, comparativement au placebo, le taux d’efficacité de COMIRNATY a atteint 91,3 % (IC à 95 % : de 89,0 à 93,2 %) chez les participants qui ne présentaient pas de signes évocateurs d’une infection par le SRAS-CoV-2 jusqu’au 7e jour ayant suivi l’administration de la 2e dose; chez les participants de 65 ans et plus qui ne présentaient pas de signes évocateurs d’une infection antérieure par le SRAS-CoV-2, l’efficacité du vaccin s’établissait à 94,5 % (IC bilatéral à 95 %: de 88,3 à 97,8 %). Chez les participants ayant présenté ou non des signes évocateurs d’une infection antérieure par le SRAS-CoV-2, le taux d’efficacité de COMIRNATY s’est établi à 91,1 % (IC à 95 % : de 88,8 à 93,0 %) : 81 cas de COVID-19 ont été recensés dans le groupe COMIRNATY contre 873 dans le groupe placebo.
Efficacité contre les formes sévères de la COVID-19 (date limite de collecte des données : 13 mars 2021)
Les résultats des analyses secondaires de l’efficacité réalisées pour l’étude 2 ont confirmé que COMIRNATY procurait des bienfaits pour la prévention des formes sévères de la COVID-19. Pendant la phase de suivi à l’insu comparative avec placebo (jusqu’au 13 mars 2021), l’efficacité contre les cas de formes sévères de la COVID-19 (selon les critères définis dans le protocole de l’étude) chez les participants qui présentaient ou non des signes évocateurs d’une infection par le SRAS-CoV-2 avant le 7e jour ayant suivi l’administration de la 2e dose atteignait 95,3 % (IC à 95 % : de 70,9 à 99,9 %) (1 cas dans le groupe vacciné et 21 cas dans le groupe placebo). La fréquence des cas de COVID-19 chez les participants qui n’avaient pas présenté une infection antérieure par le SRAS-CoV-2 était la même que celle observée chez les participants ayant présenté ou non une infection antérieure par le SRAS-CoV-2 tant dans le groupe COMIRNATY que dans le groupe placebo.
14.2.3.1.2 Efficacité et immunogénicité chez les participants de 16 ans et plus – Après la dose de rappel
Immunogénicité chez les participants âgés de 18 à 55 ans – Après la dose de rappel
On a évalué la non-infériorité des réponses immunitaires 1 mois après l’administration de la dose de rappel de COMIRNATY par rapport à celles observées 1 mois après l’administration de la 2e dose de la série de primovaccination dans un sous-groupe de participants recrutés dans différents centres aux États-Unis, en comparant les titres d’anticorps neutralisants à 50 % (NT50) ciblant le SRAS-CoV-2 et la souche de référence. L’immunogénicité a été évaluée chez des sujets qui ne présentaient pas de signe sérologique ou virologique d’une infection antérieure par le SRAS-CoV-2 jusqu’à 1 mois après l’administration de la dose de rappel. L’analyse a démontré que les réponses immunitaires obtenues 1 mois après l’administration d’une dose de rappel étaient non inférieures à celles observées 1 mois après l’administration de la 2e dose chez des personnes âgées de 18 à 55 ans (tableau 34).
| Tableau 34 – Test de neutralisation du SRAS-CoV-2 – NT50 (titre)† : Comparaison des rapports des moyennes géométriques des titres et de la réponse sérologique 1 mois après la dose de rappel et 1 mois après la primovaccination – participants qui ne présentaient aucun signe évocateur d’une infection jusqu’à 1 mois après l’administration de la dose de rappel* (population évaluable pour l’immunogénicité de la dose de rappel) | |||||||||
|---|---|---|---|---|---|---|---|---|---|
| Test | n | COMIRNATY Point d’évaluation | 1 mois après la dose de rappel / 1 mois après la primovaccination (IC à 97,5 %) | Respect du critère de non-infériorité (O/N) | |||||
1 mois après la dose de rappel (IC à 95 %) | 1 mois après la 2e dose (IC à 95 %) | ||||||||
| Moyenne géométrique des titres d’anticorps neutralisants à 50 % (MGT)b | 210a | 2476,4b (2210,1; 2774,9) | 753,7b (658,2; 863,1) | 3,29c (2,76; 3,91) | Od | ||||
| Réponse sérologique (%) des titres d’anticorps neutralisants à 50 % | 198e | 197f 99,5 % (97,2 %; 100,0 %) | 194f 98,0 % (94,4 %; 99,4 %) | 1,5 %g (−0,7 %; 3,7 %h) | Oi | ||||
Abréviations : IC = intervalle de confiance; RMG = rapport des moyennes géométriques; MGT = moyenne géométrique des titres; LIQ = limite inférieure de quantification; protéines N = protéines N du SRAS-CoV-2; TAAN = test d’amplification des acides nucléiques; NT50 = titre d’anticorps neutralisants à 50 %; SRAS-CoV-2 = coronavirus du syndrome respiratoire aigu sévère 2; O/N = oui/non † Les NT50 pour le SRAS-CoV-2 ont été déterminés à l’aide du test de microneutralisation du virus SRAS-CoV-2 exprimant la protéine mNeonGreen. Ce test utilise un virus rapporteur fluorescent dérivé de la souche USA_WA1/2020, et la neutralisation du virus est évaluée sur des monocouches de cellules Vero. Le NT50 est défini comme la dilution inverse à laquelle 50 % du virus est neutralisé. * Les participants qui ne présentaient pas de signe sérologique ou virologique (jusqu’à 1 mois après avoir reçu la dose de rappel de COMIRNATY) d’une infection antérieure par le SRAS-CoV-2 (c.-à-d. qui étaient exempts d’anticorps sériques dirigés contre les protéines N et chez qui le SRAS-CoV-2 n’avait pas été décelé par le TAAN [prélèvement par écouvillonnage nasal]) et qui avaient obtenu un résultat négatif au TAAN (prélèvement par écouvillonnage nasal) lors de toute visite imprévue survenue jusqu’à 1 mois après l’administration de la dose de rappel ont été pris en compte dans cette analyse.
Remarque : La réponse sérologique est définie par la multiplication par au moins 4 des NT50 contre le SRAS-CoV-2 depuis le début de l’étude (avant l’administration de la 1re dose du vaccin à l’étude). Lorsque la mesure initiale se | |||||||||
situe en deçà de la LIQ, un résultat équivalant à au moins 4 fois la LIQ obtenu après la vaccination est considéré comme une réponse sérologique.
|
|---|
Efficacité relative du vaccin – participants de 16 ans et plus – après l’administration de la dose de rappel
L’analyse provisoire de l’efficacité observée dans l’étude 4, une étude comparative avec placebo sur la dose de rappel, a porté sur environ 10 000 participants de 16 ans et plus qui avaient pris part à l’étude 2. L’analyse a évalué le nombre de cas confirmés de COVID-19 additionnels recensés à partir du 7e jour suivant l’administration de la dose de rappel jusqu’à la date limite de collecte des données, le 5 octobre 2021, ce qui représente un suivi médian de 2,5 mois après l’administration de la dose de rappel. On a évalué l’efficacité de la dose de rappel de COMIRNATY administrée après la série de primovaccination par rapport à celle du placebo, également administré après la série de primovaccination. Les données sur l’efficacité relative du vaccin chez les participants de 16 ans et plus sont présentées au tableau 35.
| Tableau 35 – Efficacité du vaccin – premier cas de COVID-19 décelé à partir du 7e jour après l’administration de la dose de rappel – participants de 16 ans et plus qui ne présentaient aucun signe évocateur d’une infection antérieure par le SRAS-CoV-2 et participants ayant présenté ou non des signes évocateurs d’une infection antérieure jusqu’au 7e jour après l’administration de la dose de rappel – population évaluable quant à l’efficacité | |||||||
|---|---|---|---|---|---|---|---|
| Premier cas de COVID-19 décelé à partir du 7e jour après l’administration de la dose de rappel chez les participants ne présentant aucun signe évocateur d’une infection antérieure par le SRAS CoV-2* | |||||||
COMIRNATY Na = 4695 Cas (n1b) Période de surveillancec (n2d) | Placebo Na = 4671 Cas (n1b) Période de surveillancec (n2d) | Efficacité relative du vaccine, % (IC à 95 %f) | |||||
| Premier cas de COVID-19 à partir du 7e jour après la dose de rappel | 6 0,823 (4659) | 123 0,792 (4614) | 95,3 (89,5; 98,3) | ||||
| Tableau 35 – Efficacité du vaccin – premier cas de COVID-19 décelé à partir du 7e jour après l’administration de la dose de rappel – participants de 16 ans et plus qui ne présentaient aucun signe évocateur d’une infection antérieure par le SRAS-CoV-2 et participants ayant présenté ou non des signes évocateurs d’une infection antérieure jusqu’au 7e jour après l’administration de la dose de rappel – population évaluable quant à l’efficacité | |||||||
|---|---|---|---|---|---|---|---|
| Premier cas de COVID-19 décelé à partir du 7e jour après l’administration de la dose de rappel chez les participants ayant présenté ou non des signes évocateurs d’une infection antérieure par le SRAS-CoV-2 | |||||||
COMIRNATY Na = 4993 Cas (n1b) Période de surveillancec (n2d) | Placebo Na = 4952 Cas (n1b) Période de surveillancec (n2d) | Efficacité relative du vaccine, % (IC à 95 %f) | |||||
| Premier cas de COVID-19 à partir du 7e jour après la dose de rappel | 7 0,871 (4934) | 124 0,835 (4863) | 94,6 (88,5; 97,9) | ||||
Remarque : Les cas de COVID-19 ont été confirmés par RT-PCR (transcription inverse suivie d’une amplification en chaîne par polymérase) et par la présence d’au moins 1 symptôme évocateur de la COVID-19 (fièvre, apparition ou aggravation d’une toux, apparition ou aggravation d’une dyspnée, frissons, apparition ou aggravation d’une myalgie, apparition d’une agueusie ou d’une anosmie, maux de gorge, diarrhée ou vomissements). * Les participants qui ne présentaient pas de signe sérologique ou virologique (avant le 7e jour suivant l’administration de la dose de rappel) évocateur d’une infection antérieure par le SRAS-CoV-2 (c.-à-d. exempts d’anticorps sériques dirigés contre les protéines N à la visite 1 et chez qui le SRAS-CoV-2 n’avait pas été décelé par le TAAN [prélèvement par écouvillonnage nasal] lors de la visite 1 et qui avaient obtenu un résultat négatif au TAAN lors de toute visite imprévue survenue jusqu’au 7e jour après l’administration de la dose de rappel) ont été pris en compte dans cette analyse.
| |||||||
14.2.3.2 Efficacité et immunogénicité chez les adolescents âgés de 12 à 15 ans
14.2.3.2.1 Efficacité et immunogénicité chez les adolescents âgés de 12 à 15 ans après deux doses
Efficacité
L’efficacité du vaccin chez les adolescents âgés de 12 à 15 ans a été évaluée selon une analyse de sous-groupes de l’étude 2 (date limite de collecte des données : 13 mars 2021) (tableau 36).
| Tableau 36 – Efficacité du vaccin : premier cas de COVID-19 décelé à partir du 7e jour après l’administration de la 2e dose – participants qui ne présentaient aucun signe évocateur d’une infection antérieure par le SRAS-CoV-2 et participants ayant présenté ou non des signes évocateurs d’une infection jusqu’au 7e jour après l’administration de la 2e dose – période de suivi à l’insu comparative avec placebo (données accumulées jusqu’au 13 mars 2021), population composée d’adolescents de 12 à 15 ans évaluable quant à l’efficacité (7 jours) | |||||||
|---|---|---|---|---|---|---|---|
| Premier cas de COVID-19 décelé à partir du 7e jour après l’administration de la 2e dose parmi les adolescents âgés de 12 à 15 ans qui ne présentaient aucun signe évocateur d’une infection antérieure par le SRAS-CoV-2* | |||||||
COMIRNATY Na = 1005 Cas (n1b) Période de surveillancec (n2d) | Placebo Na = 978 Cas (n1b) Période de surveillancec (n2d) | Efficacité du vaccin (%) (IC à 95 %e) | |||||
| Adolescents âgés de 12 à 15 ans | 0 0,154 (1001) | 16 0,147 (972) | 100,0 (75,3; 100,0) | ||||
| Premier cas de COVID-19 décelé à partir du 7e jour après l’administration de la 2e dose parmi les adolescents âgés de 12 à 15 ans ayant présenté ou non* des signes évocateurs d’une infection antérieure par le SRAS-CoV-2 | |||||||
COMIRNATY Na = 1119 Cas (n1b) Période de surveillancec (n2d) | Placebo Na = 1110 Cas (n1b) Période de surveillancec (n2d) | Efficacité du vaccin (%) (IC à 95 %e) | |||||
| Adolescents âgés de 12 à 15 ans | 0 0,170 (1109) | 18 0,163 (1094) | 100,0 (78,1; 100,0) | ||||
Remarque : Les cas de COVID-19 ont été confirmés par RT-PCR (transcription inverse suivie d’une amplification en chaîne par polymérase) et par la présence d’au moins 1 symptôme évocateur de la COVID-19 (fièvre, apparition ou aggravation d’une toux, apparition ou aggravation d’une dyspnée, frissons, apparition ou aggravation d’une myalgie, apparition d’une agueusie ou d’une anosmie, maux de gorge, diarrhée ou vomissements). * Les participants qui ne présentaient pas de signe évocateur d’une infection antérieure par le SRAS-CoV-2 (c.-à-d. exempts d’anticorps sériques dirigés contre les protéines N à la visite 1 et chez qui le SRAS-CoV-2 n’avait pas été décelé par le TAAN [prélèvement par écouvillonnage nasal] lors des visites 1 et 2) et qui avaient obtenu un résultat négatif au TAAN lors de toute visite imprévue survenue jusqu’au 7e jour après l’administration de la 2e dose ont été pris en compte dans cette analyse.
| |||||||
Une actualisation de l’analyse de l’efficacité du médicament dans le cadre de l’étude 2 a été réalisée pour quelque 2260 adolescents de 12 à 15 ans aux fins d’évaluation des cas confirmés de COVID-19 recensés jusqu’à la date limite de collecte des données, soit le 2 septembre 2021, ce qui représentait jusqu’à 6 mois de suivi après l’administration de la 2e dose pour les patients faisant partie de la population retenue pour l’analyse de l’efficacité.
Dans le groupe d’adolescents, d’après les analyses de l’efficacité au sein de la population évaluable quant à l’efficacité en fonction des cas signalés au moins 7 jours après l’administration de la 2e dose et jusqu’à la date limite de collecte des données (2 septembre 2021), soit une médiane de 4,4 mois (intervalle de 0 à 10,8 mois) de suivi après l’administration de la 2e dose, aucun cas confirmé de COVID-19 n’a été noté dans le groupe COMIRNATY, et 28 ont été notés dans le groupe placebo. D’après cette analyse, comparativement au placebo, le taux estimé d’efficacité du vaccin dans les cas confirmés de COVID-19 était de 100 % (IC à 95 % : de 86,8 % à 100 %) chez les personnes n’ayant pas présenté de signes évocateurs d’une infection par le SRAS-CoV-2 avant ou pendant le calendrier de vaccination. Le taux estimé d’efficacité du vaccin dans les cas confirmés de COVID-19 était de 100 % (IC bilatéral à 95 % : de 87,5 % à 100 %) chez les personnes ayant présenté ou non des signes évocateurs d’une infection par le SRAS-CoV-2 avant ou pendant la période de vaccination, avec 0 cas de COVID-19 dans le groupe COMIRNATY comparativement à 30 cas dans le groupe placebo.
Parmi les participants ayant présenté ou non des signes évocateurs d’une infection par le SRAS-CoV-2 avant ou pendant la période de vaccination (population évaluable quant à l’efficacité), le taux d’efficacité du vaccin contre les cas de COVID-19 survenant au moins 7 jours après l’administration de la 2e dose a été évalué dans les sous-groupes démographiques et les sous-groupes exposés à un risque; le taux estimé d’efficacité du vaccin était de 100,0 % dans tous les sous-groupes.
Immunogénicité – Après deux doses
Une analyse des titres d’anticorps neutralisants à 50 % (NT50) ciblant le SRAS-CoV-2, effectuée 1 mois après l’administration de la 2e dose dans un sous-groupe de participants de l’étude 2 sélectionnés aléatoirement, a démontré la non-infériorité (rapport < 1,5) de la réponse immunitaire des adolescents âgés de 12 à 15 ans par comparaison à celle des participants âgés de 16 à 25 ans qui ne présentaient pas de signe sérologique ou virologique d’une infection antérieure par le SRAS-CoV-2 jusqu’à 1 mois après l’administration de la 2e dose (tableau 37).
| Tableau 37 – Sommaire des rapports des moyennes géométriques des titres d’anticorps neutralisants à 50 % – comparaison entre les adolescents de 12 à 15 ans et les jeunes adultes de 16 à 25 ans (sous-groupe évalué quant à l’immunogénicité) – participants qui ne présentaient aucun signe évocateur d’une infection antérieure par le SRAS-CoV-2 jusqu’à 1 mois après l’administration de la 2e dose – population évaluable quant à l’immunogénicité de la 2e dose | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| COMIRNATY | 12 à 15 ans/16 à 25 ans | |||||||||||
12 à 15 ans na = 190 | 16 à 25 ans na = 170 | |||||||||||
| Épreuve | Point d’évaluationb | MGTc (IC à 95 %c) | MGTc (IC à 95 %c) | RMGd (IC à 95 %d) | Respect du critère de non-inférioritée (O/N) | |||||||
| Test de neutralisa-tion du SRAS-CoV-2 – NT50 (titre)f | 1 mois après la 2e dose | 1239,5 (1095,5-1402,5) | 705,1 (621,4-800,2) | 1,76 (1,47-2,10) | O | |||||||
Abréviations : IC = intervalle de confiance; LIQ = limite inférieure de quantification; MGT = moyenne géométrique des titres; NT50 = titre d’anticorps neutralisants à 50 %; RMG = rapport des moyennes géométriques; SRAS-CoV-2 = coronavirus du syndrome respiratoire aigu sévère 2; TAAN = test d’amplification des acides nucléiques Remarque : Les participants qui ne présentaient pas de signe sérologique ou virologique d’une infection antérieure par le SRAS-CoV-2 pendant la période de 1 mois suivant l’administration de la 2e dose (c.-à-d. qui étaient exempts d’anticorps sériques dirigés contre les protéines N à la visite 1, chez qui le SRAS-CoV-2 n’avait pas été décelé par le TAAN [prélèvement par écouvillonnage nasal] lors des visites 1 et 2 et qui avaient obtenu un résultat négatif au TAAN lors de toute visite imprévue pendant la période de 1 mois suivant l’administration de la 2e dose) ont été pris en compte dans cette analyse.
| ||||||||||||
14.2.4 COMIRNATY (10 mcg)
14.2.4.1 Immunogénicité et efficacité chez les enfants de 5 ans à < 12 ans
14.2.4.1.1 Immunogénicité et efficacité chez les enfants de 5 ans à < 12 ans après deux doses
Immunogénicité
Une analyse des titres d’anticorps neutralisants à 50 % (NT50) ciblant le SRAS-CoV-2 qui étaient présents 1 mois après l’administration de la 2e dose dans un sous-groupe de participants de l’étude 3 sélectionnés aléatoirement a démontré l’efficacité du vaccin par rapprochement de données comparables sur les réponses immunitaires. Les résultats des enfants de 5 ans à < 12 ans de la phase II/III de l’étude 3 ont été comparés à ceux des participants âgés de 16 à 25 ans de la phase II/III de l’étude 2 qui ne présentaient pas de signe sérologique ou virologique d’une infection antérieure par le SRAS-CoV-2 jusqu’à 1 mois après l’administration de la 2e dose. Lors de cette comparaison, les critères de rapprochement prédéfinis de l’immunogénicité ont été remplis tant pour le rapport des moyennes géométriques (RMG) que pour la différence entre les réponses sérologiques, la réponse sérologique étant définie par une multiplication par au moins 4 des NT50 contre le SRAS-CoV-2 depuis le début de l’étude (avant la 1re dose). Le rapport entre les NT50 contre le SRAS-CoV-2 mesurés chez les enfants de 5 ans à < 12 ans et ceux mesurés chez les jeunes adultes de 16 à 25 ans était de 1,04 (IC bilatéral à 95 % : de 0,93 à 1,18), ce qui respectait le critère de non-infériorité de 1,5 (limite inférieure de l’IC bilatéral à 95 % pour le RMG > 0,67). Les résultats sont présentés au tableau 38.
| Tableau 38 – Sommaire des rapports des moyennes géométriques des titres d’anticorps neutralisants à 50 % – comparaison entre les enfants de 5 ans à < 12 ans (étude 3) et les jeunes adultes de 16 à 25 ans (étude 2) – participants qui ne présentaient aucun signe évocateur d’une infection antérieure par le SRAS-CoV-2 jusqu’à 1 mois après l’administration de la 2e dose – population évaluable quant à l’immunogénicité de la 2e dose | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Moyenne géométrique des titres (NT50) | |||||||||||||
| COMIRNATY | 5 ans à < 12 ans/16 à 25 ans | ||||||||||||
10 mcg/dose 5 ans à < 12 ans Na = 264 | 30 mcg/dose 16 à 25 ans Na = 253 | ||||||||||||
| Épreuve | Point d’évaluationb | MGTc (IC à 95 %c) | MGTc (IC à 95 %c) | RMGd (IC à 95 %d) | Atteinte des critères de rapprochement de l’immunogénicitée (Oui/Non) | ||||||||
| Test de neutralisation du SRAS-CoV-2 – NT50 (titre)f | 1 mois après la 2e dose | 1197,6 (1106,1; 1296,6) | 1146,5 (1045,5; 1257,2) | 1,04 (0,93; 1,18) | Oui | ||||||||
| Taux de réponse sérologique | |||||||||||||
| COMIRNATY | 5 ans à < 12 ans/16 à 25 ans | ||||||||||||
10 mcg/dose 5 ans à < 12 ans | 30 mcg/dose 16 à 25 ans Ng = 253 | ||||||||||||
| Ng = 264 | |||||
| Épreuve | Point d’évaluationb | nh (%) (IC à 95 %i) | nh (%) (IC à 95 %i) | Différence (%)j (IC à 95 %k) | Atteinte des critères de rapprochement de l’immunogénicitél (Oui/Non) |
|---|---|---|---|---|---|
| Test de neutralisation du SRAS-CoV-2 – NT50 (titre)f | 1 mois après la 2e dose | 262 (99,2) (97,3; 99,9) | 251 (99,2) (97,2; 99,9) | 0,0 (−2,0; 2,2) | Oui |
Abréviations : IC = intervalle de confiance; LIQ = limite inférieure de quantification; MGT = moyenne géométrique des titres; NT50 = titre d’anticorps neutralisants à 50 %; RMG = rapport des moyennes géométriques; SRAS-CoV-2 = coronavirus du syndrome respiratoire aigu sévère 2; TAAN = test d’amplification des acides nucléiques Remarque : Les participants qui ne présentaient pas de signe sérologique ou virologique d’une infection antérieure par le SRAS-CoV-2 jusqu’au prélèvement de l’échantillon de sang 1 mois après l’administration de la 2e dose (c.-à-d. qui étaient exempts d’anticorps sériques dirigés contre les protéines N à la visite 1 et 1 mois après l’administration de la 2e dose, chez qui le SRAS-CoV-2 n’avait pas été décelé par le TAAN [prélèvement par écouvillonnage nasal] lors des visites 1 et 2 et qui avaient obtenu un résultat négatif au TAAN lors de toute visite imprévue survenue jusqu’au prélèvement de l’échantillon de sang 1 mois après l’administration de la 2e dose) et qui n’avaient pas d’antécédents médicaux de COVID-19 ont été pris en compte dans cette analyse. Remarque : La réponse sérologique est définie par la multiplication par au moins 4 des NT50 contre le SRAS-CoV-2 depuis le début de l’étude (avant la 1re dose). Lorsque la mesure initiale se situe en deçà de la LIQ, un résultat équivalant à au moins 4 fois la LIQ obtenu après la vaccination est considéré comme une réponse sérologique.
| |||||
Parmi les participants chez qui aucun signe évocateur d’une infection antérieure par le SRAS-CoV-2 n’a été décelé jusqu’à 1 mois après l’administration de la 2e dose, 99,2 % des enfants de 5 ans à < 12 ans et 99,2 % des participants de 16 à 25 ans ont présenté une réponse sérologique entre la période précédant la vaccination et jusqu’à 1 mois après l’administration de la 2e dose. La différence du taux de réponse sérologique entre les 2 groupes d’âge (enfants et jeunes adultes) était de 0,0 % (IC bilatéral à 95 % : de −2,0 % à 2,2 %), ce qui respectait le critère de non-infériorité de −10 % (limite inférieure de l’IC bilatéral à 95 % pour la différence entre les taux de réponse sérologique > −10 %). Les résultats sont présentés au tableau 38.
Efficacité
Une analyse exploratoire de l’efficacité (d’après la date limite de collecte des données du 8 octobre 2021) menée auprès de participants de 5 ans à < 12 ans qui ne présentaient aucun signe évocateur d’une infection par le SRAS-CoV-2 avant l’administration de la 2e dose a révélé que l’efficacité observée du vaccin contre les cas de COVID-19 confirmés survenant au moins 7 jours après l’administration de la 2e dose était de 90,7 % (IC à 95 % : de 67,7 % à 98,3 %); 3 cas de COVID-19 ont été observés dans le groupe vacciné comparativement à 16 dans le groupe placebo (rapport de répartition aléatoire de 2:1 pour le groupe vacciné et le groupe placebo).
Aucun cas de forme sévère de COVID-19 ni aucun cas de syndrome inflammatoire multisystémique n’a été signalé chez les enfants de 5 ans à < 12 ans, en date du 8 octobre 2021 (date limite de collecte des données).
14.2.4.2 Immunogénicité chez les enfants âgés de 5 ans à < 12 ans – Après la dose de rappel
L’immunogénicité d’une dose de rappel administrée de 7 à 9 mois après la 2e dose de la primovaccination a été évaluée dans un sous-ensemble de 67 participants évaluables chez qui aucun signe évocateur d’une infection antérieure par le SRAS-CoV-2 n’a été décelé jusqu’à 1 mois après l’administration de la dose de rappel, et elle a été comparée de manière descriptive à 96 sujets du même groupe d’âge (67 participants sélectionnés aléatoirement dans l’ensemble d’analyse composé de sujets ayant reçu 2 doses et 29 participants dans l’ensemble d’analyse composé de sujets ayant reçu 3 doses) dont les données étaient évaluables quant à l’immunogénicité après l’administration de 2 doses de 10 mcg du vaccin BNT162b2.
On a conclu à l’efficacité de la dose de rappel de COMIRNATY d’après une analyse descriptive du NT50 contre la souche de référence du SRAS-CoV-2 (USA_WA1/2020). La moyenne géométrique des titres (NT50) 1 mois après l’administration de la dose de rappel était plus élevée que la valeur obtenue avant l’administration de la dose de rappel et après l’administration de la 2e dose. Voir le tableau 39.
| Tableau 39 – Sommaire des RMG – NT50 – comparaison des valeurs obtenues 1 mois après l’administration de la 3e dose et de celles obtenues 1 mois après l’administration de la 2e dose – participants qui ne présentaient aucun signe évocateur d’une infection antérieure – Phase II/III – ensemble d’analyse de l’immunogénicité – enfants âgés de 5 ans à < 12 ans – population évaluable quant à l’immunogénicité |
|---|
Après la dose 2 N = 96 MGT (IC à 95 %) | Avant la dose de rappel N = 67 MGT (IC à 95 %) | Après la dose de rappel N = 67 MGT (IC à 95 %) | RMG* Après la dose de rappel/Après la 2e dose N = 96 MGT (IC à 95 %) |
|---|---|---|---|
1253,9 (1116,0; 1408,9) | 270,1 (229,1; 320,6) | 2720,9 (2280,1; 3247,0) | 2,17 (1,76; 2,68) |
Abréviations : IC = intervalle de confiance; MGT = moyenne géométrique des titres; NT50 = titres d’anticorps neutralisants à 50 %; RMG = rapport des moyennes géométriques * RMG et IC d’après une analyse descriptive a posteriori Un FFRNT (pour fluorescence focus reduction neutralization test [test de neutralisation par réduction des foyers fluorescents]) non validé ciblant le variant Omicron (B.1.1.529) du SRAS-CoV-2 a révélé que la MGT (NT50) 1 mois après l’administration de la dose de rappel dans un sous-ensemble de 17 participants (614,4 [IC à 95 % : de 410,7 à 919,2]) était plus élevée que la valeur obtenue avant l’administration de la 2e dose dans un sous-ensemble de 29 participants (27,6 [IC à 95 % : de 22,1 à 34,5]). |
|---|
14.2.5 COMIRNATY (3 mcg)
14.2.5.1 Immunogénicité chez des enfants âgés de 6 mois à < 5 ans
14.2.5.1.1 Immunogénicité chez des enfants âgés de 6 mois à < 5 ans – Après une primovaccination à 3 doses
L’efficacité chez les enfants âgés de 6 mois à < 5 ans est établie par comparaison des réponses immunitaires obtenues dans ce groupe d’âge et chez les personnes de 16 à 25 ans.
Immunogénicité chez les participants âgés de 2 ans à < 5 ans
Des analyses de l’immunogénicité ont été réalisées dans le sous-ensemble évalué pour le rapprochement de l’immunogénicité, qui était composé de 143 participants de l’étude 3 âgés de 2 ans à < 5 ans n’ayant présenté aucun signe évocateur d’une infection par le SRAS-CoV-2 jusqu’à 1 mois après l’administration de la 3e dose (date limite de collecte des données : 29 avril 2022).
Au moyen d’un test de microneutralisation ciblant la souche de référence (USA_WA1/2020), on a comparé les titres d’anticorps neutralisants à 50 % (NT50) dirigés contre le SRAS-CoV-2 obtenus dans un sous-ensemble d’évaluation de l’immunogénicité parmi les enfants de 2 ans à < 5 ans de la phase II/III de l’étude 3 1 mois après l’administration de la 3e dose de primovaccination et dans un sous-ensemble sélectionné aléatoirement parmi les participants âgés de 16 à 25 ans de la phase II/III de l’étude 2 1 mois après l’administration de la 2e dose de primovaccination. Pour les fins de l’analyse principale du rapprochement de l’immunogénicité, on a comparé la moyenne géométrique des titres (MGT) (en calculant le RMG) et la réponse sérologique (définie par une multiplication par au moins 4 des NT50 contre le SRAS-CoV-2 avant l’administration de la 1re dose) dans la population évaluable quant à l’immunogénicité, composée des participants qui ne présentaient pas de signes évocateurs d’une infection antérieure par le SRAS-CoV-2 jusqu’à 1 mois après l’administration de la 3e dose (chez les participants âgés de 2 ans à < 5 ans) et l’administration de la 2e dose (chez les participants âgés de 16 à 25 ans). Les critères de rapprochement prédéfinis de l’immunogénicité ont été remplis tant pour le RMG que pour la différence entre les réponses sérologiques (tableau 40).
| Tableau 40 – MGT d’anticorps ciblant le SRAS-CoV-2 (NT50) 1 mois après la primovaccination et différence dans les taux de réponse sérologique 1 mois après la primovaccination – sous-ensemble évalué pour le rapprochement de l’immunogénicité – comparaison entre les enfants de 2 ans à < 5 ans (étude 3) 1 mois après l’administration de la 3e dose et les jeunes adultes de 16 à 25 ans (étude 2) 1 mois après l’administration de la 2e dose – participants qui ne présentaient aucun signe évocateur d’une infection par le SRAS-CoV-2 – population évaluable quant à l’immunogénicité | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Moyenne géométrique des titres (NT50) | |||||||||||
| COMIRNATY | RMG (IC à 95 %) (groupe des 2 ans à < 5 ans/groupe des 16 à 25 ans)c,d | ||||||||||
3 mcg/dose Participants âgés de 2 ans à < 5 ans (1 mois après l’administration de la 3e dose) na = 143 | 30 mcg/dose Participants âgés de 16 à 25 ans (1 mois après l’administration de la 2e dose) na = 170 | ||||||||||
| Épreuve | MGTb (IC à 95 %b) | MGTb (IC à 95 %b) | |||||||||
| Test de neutralisation du SRAS-CoV-2 – NT50 (titre)e | 1535,2 (1388,2; 1697,8) | 1180,0 (1066,6; 1305,4) | 1,30 (1,13; 1,50) | ||||||||
| Réponse sérologique | |||||||||||
| COMIRNATY | Différence dans les taux de réponse sérologique, %i (IC à 95 %j) (groupe des 2 à < 5 ans – groupe des 16 à 25 ans)k 3 mcg/dose | ||||||||||
3 mcg/dose Participants âgés de 2 ans à < 5 ans (1 mois après l’administration de la 3e dose) Nf = 141 | 30 mcg/dose Participants âgés de 16 à 25 ans (1 mois après l’administration de la 2e dose) Nf = 170 | ||||||||||
| Épreuve | ng (%) (IC à 95 %h) | ng (%) (IC à 95 %h) | |||||||||
| Test de neutralisation du SRAS-CoV-2 – NT50 (titre)e | 141 (100,0) (97,4; 100,0) | 168 (98,8) (95,8; 99,9) | 1,2 (−1,5; 4,2) | ||||||||
Abréviations : IC = intervalle de confiance; LIQ = limite inférieure de quantification; MGT = moyenne géométrique des titres; NT50 = titre d’anticorps neutralisants à 50 %; protéines N = protéines N du SRAS-CoV-2; RMG = rapport des moyennes géométriques; SRAS-CoV-2 = coronavirus du syndrome respiratoire aigu sévère 2; TAAN = test d’amplification des acides nucléiques Remarque : Les participants qui ne présentaient pas de signe sérologique ou virologique d’une infection antérieure par le SRAS-CoV-2 jusqu’au prélèvement de l’échantillon de sang 1 mois après l’administration de la | |||||||||||
2e dose dans le cas de l’étude 2 et de la 3e dose dans le cas de l’étude 3 (c.-à-d. qui étaient exempts d’anticorps sériques dirigés contre les protéines N avant l’administration de la 1re dose, avant l’administration de la 3e dose [étude 3] et 1 mois après l’administration de la 2e dose [étude 2] ou 1 mois après l’administration de la 3e dose [étude 3], chez qui le SRAS-CoV-2 n’avait pas été décelé par le TAAN [prélèvement par écouvillonnage nasal] avant l’administration de la 1re, de la 2e et de la 3e dose [étude 3] et qui avaient obtenu un résultat négatif au TAAN [prélèvement par écouvillonnage nasal] lors de toute visite imprévue survenue jusqu’au prélèvement de l’échantillon de sang 1 mois après l’administration de la 2e dose [étude 2] ou de la 3e dose [étude 3]) et qui n’avaient pas d’antécédents médicaux de COVID-19 ont été pris en compte dans cette analyse. Remarque : La réponse sérologique était définie comme une augmentation ≥ 4 fois la valeur initiale (avant la 1re dose). Si la valeur initiale était inférieure à la LIQ, un résultat d’analyse après la vaccination ≥ 4 fois la LIQ était considéré comme indicateur d’une réponse sérologique.
|
|---|
Un FFRNT (pour fluorescence focus reduction neutralization test [test de neutralisation par réduction des foyers fluorescents]) non validé ciblant le variant Omicron (BA.1) du SRAS-CoV-2 a révélé que la MGT (NT50) 1 mois après l’administration de la 3e dose dans un sous-ensemble de 34 participants qui ne présentaient pas de signes évocateurs d’une infection antérieure par le SRAS-CoV-2 (82,5 [IC bilatéral à 95 % : 55,4-122,9]) était plus élevée que la valeur obtenue avant l’administration de la 3e dose (14,0 [IC bilatéral à 95 % : 10,6-18,5]).
Immunogénicité chez les participants âgés de 6 mois à < 2 ans
Des analyses de l’immunogénicité ont été réalisées dans le sous-ensemble évalué pour le rapprochement de l’immunogénicité, qui était composé de 82 participants de l’étude 3 âgés de 6 mois à < 2 ans n’ayant présenté aucun signe évocateur d’une infection par le SRAS-CoV-2 jusqu’à 1 mois après l’administration de la 3e dose (date limite de collecte des données : 29 avril 2022).
Au moyen d’un test de microneutralisation ciblant la souche de référence (USA_WA1/2020), on a comparé les titres d’anticorps neutralisants à 50 % (NT50) dirigés contre le SRAS-CoV-2 obtenus 1 mois après la primovaccination dans un sous-ensemble d’évaluation de l’immunogénicité parmi les enfants de 6 mois à < 2 ans de la phase II/III de l’étude 3 et un sous-ensemble sélectionné aléatoirement parmi les participants âgés de 16 à 25 ans de la phase II/III de l’étude 2. Pour les fins de l’analyse principale du rapprochement de l’immunogénicité, on a comparé la MGT (en calculant le RMG) et la réponse sérologique (définie par une multiplication par au moins 4 des NT50 contre le SRAS-CoV-2 avant l’administration de la 1re dose) dans la population évaluable quant à l’immunogénicité, composée des participants qui ne présentaient pas de signes évocateurs d’une infection antérieure par le SRAS-CoV-2 jusqu’à 1 mois après l’administration de la 3e dose (chez les participants âgés de 6 mois à < 2 ans) et après l’administration de la 2e dose (chez les participants âgés de 16 à 25 ans). Les critères de rapprochement prédéfinis de l’immunogénicité ont été remplis tant pour le RMG que pour la différence entre les réponses sérologiques (tableau 41).
| Tableau 41 – MGT d’anticorps ciblant le SRAS-CoV-2 (NT50) 1 mois après la primovaccination et différence dans les taux de réponse sérologique 1 mois après la primovaccination – sous-ensemble évalué pour le rapprochement de l’immunogénicité – comparaison entre les enfants de 6 mois à < 2 ans (étude 3) 1 mois après l’administration de la 3e dose et les jeunes adultes de 16 à 25 ans (étude 2) 1 mois après l’administration de la 2e dose – participants qui ne présentaient aucun signe évocateur d’une infection par le SRAS-CoV-2 – population évaluable quant à l’immunogénicité | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Moyenne géométrique des titres (NT50) | |||||||||||||
| COMIRNATY | RMG (IC à 95 %) (groupe des 6 mois à < 2 ans/groupe des 16 à 25 ans)c,d | ||||||||||||
3 mcg/dose Participants âgés de 6 mois à < 2 ans (1 mois après l’administration de la 3e dose) na = 82 | 30 mcg/dose Participants âgés de 16 à 25 ans (1 mois après l’administration de la 2e dose) na = 170 | ||||||||||||
| Épreuve | MGTb (IC à 95 %b) | MGTb (IC à 95 %b) | |||||||||||
| Test de neutralisation du SRAS-CoV-2 – NT50 (titre)e | 1406,5 (1211,3; 1633,1) | 1180,0 (1066,6; 1305,4) | 1,19 (1,00; 1,42) | ||||||||||
| Réponse sérologique | |||||||||||||
| COMIRNATY | Différence dans les taux de réponse sérologique, %i (IC à 95 %j) (groupe des 6 mois à < 2 ans – groupe des 16 à 25 ans)k | ||||||||||||
3 mcg/dose Participants âgés de 6 mois à < 2 ans (1 mois après l’administration de la 3e dose) Nf = 80 | 30 mcg/dose Participants âgés de 16 à 25 ans (1 mois après l’administration de la 2e dose) Nf = 170 | ||||||||||||
| Épreuve | ng (%) (IC à 95 %h) | ng (%) (IC à 95 %h) | |||||||||||
| Test de neutralisation du SRAS-CoV-2 – NT50 (titre)e | 80 (100,0) (95,5; 100,0) | 168 (98,8) (95,8; 99,9) | 1,2 (−3,4; 4,2) | ||||||||||
Abréviations : IC = intervalle de confiance; LIQ = limite inférieure de quantification; MGT = moyenne géométrique des titres; NT50 = titre d’anticorps neutralisants à 50 %; protéines N = protéines N du SRAS-CoV-2; RMG = rapport des moyennes géométriques; SRAS-CoV-2 = coronavirus du syndrome respiratoire aigu sévère 2; TAAN = test d’amplification des acides nucléiques Remarque : Les participants qui ne présentaient pas de signe sérologique ou virologique d’une infection antérieure par le SRAS-CoV-2 jusqu’au prélèvement de l’échantillon de sang 1 mois après l’administration de la 2e dose dans le cas de l’étude 2 et de la 3e dose dans le cas de l’étude 3 (c.-à-d. qui étaient exempts d’anticorps sériques dirigés contre les protéines N avant l’administration de la 1re dose, avant l’administration de la 3e dose [étude 3] et 1 mois après l’administration de la 2e dose [étude 2] ou 1 mois après l’administration de la 3e dose [étude 3], chez qui le SRAS-CoV-2 n’avait pas été décelé par le TAAN [prélèvement par écouvillonnage nasal] avant l’administration de la 1re, de la 2e et de la 3e dose [étude 3] et qui avaient obtenu un résultat négatif au TAAN [prélèvement par | |||||||||||||
écouvillonnage nasal] lors de toute visite imprévue survenue jusqu’au prélèvement de l’échantillon de sang 1 mois après l’administration de la 2e dose [étude 2] ou de la 3e dose [étude 3]) et qui n’avaient pas d’antécédents médicaux de COVID-19 ont été pris en compte dans cette analyse. Remarque : La réponse sérologique était définie comme une augmentation ≥ 4 fois la valeur initiale (avant la 1re dose). Si la valeur initiale était inférieure à la LIQ, un résultat d’analyse après la vaccination ≥ 4 fois la LIQ était considéré comme indicateur d’une réponse sérologique.
|
|---|
Un FFRNT non validé ciblant le variant Omicron (BA.1) du SRAS-CoV-2 a révélé que la MGT (NT50) 1 mois après l’administration de la 3e dose dans un sous-ensemble de 32 participants qui ne présentaient pas de signes évocateurs d’une infection antérieure par le SRAS-CoV-2 (127,5 [IC bilatéral à 95 % : 90,2-180,1]) était plus élevée que la valeur obtenue avant l’administration de la 3e dose (16,3 [IC bilatéral à 95 % : 12,8-20,8]).
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit.
16 TOXICOLOGIE NON CLINIQUE
Les données non cliniques issues des études habituelles sur la toxicité de doses répétées n’ont mis en évidence aucun risque particulier chez l’humain.
Toxicologie générale
Aux fins d’une étude sur la toxicité de doses multiples, des rats ont reçu par voie intramusculaire à intervalles de 1 semaine 3 doses de 30 mcg (0,06 mL d’une préparation du vaccin qui renfermait la même quantité d’acide ribonucléique messager [ARNm] à nucléoside modifié et des autres ingrédients compris dans une dose unique pour usage humain) de COMIRNATY. L’administration du vaccin a été suivie d’un érythème et d’un œdème transitoires au point d’injection; d’une augmentation de la cellularité dans les ganglions lymphatiques de drainage et inguinaux, la rate et la moelle osseuse; d’une augmentation transitoire de la température corporelle; d’une hausse du nombre de leucocytes; et d’une baisse du nombre de réticulocytes accompagnée d’une diminution de la masse des globules rouges. Les variations cliniques des paramètres biochimiques (p. ex., élévation des taux de protéines de la phase aiguë) évoquaient une réponse de phase aiguë. Ces variations s’expliquent par la stimulation immunitaire attendue à la suite de l’administration intramusculaire d’un vaccin. On a de plus observé une vacuolisation transitoire des hépatocytes dans la zone périportale, sans toutefois noter de signes de lésions hépatiques. La réversibilité complète ou partielle de tous les phénomènes a été observée après une période de récupération de 3 semaines.
Cancérogénicité
Le pouvoir cancérogène du vaccin n’a pas été évalué, puisque la réalisation d’études de cancérogénicité n’a pas été jugée pertinente en l’occurrence.
Génotoxicité
Le pouvoir génotoxique du vaccin n’a pas été évalué, puisque la réalisation d’études de génotoxicité n’a pas été jugée pertinente en l’occurrence.
Toxicologie pour la reproduction et le développement
Au cours d’une étude sur la toxicité pour la reproduction et le développement, 30 mcg (0,06 mL d’une préparation du vaccin qui renfermait la même quantité d’acide ribonucléique messager [ARNm] à nucléoside modifié et des autres ingrédients compris dans une dose unique pour usage humain) de COMIRNATY ont été administrés à des rates par voie intramusculaire à quatre reprises : 21 et 14 jours avant l’accouplement, puis aux jours 9 et 20 de la gestation. Aucun effet indésirable lié au vaccin sur les plans de la fertilité des femelles, du développement fœtal ou du développement postnatal n’a été signalé pendant l’étude.