


Monographie de produit - Covifenz
1 INDICATIONS
COVIFENZ, vaccin contre la COVID-19 (particules pseudo-virales [PPV] à partir de plantes, recombinantes, avec adjuvant), est indiqué pour l’immunisation active des personnes âgées de 18 ans et plus, afin de prévenir la maladie à coronavirus 2019 (COVID-19) causée par le coronavirus du syndrome respiratoire aigu sévère 2 (SRAS-CoV-2).
Les virus variants circulants du SRAS-CoV-2 peuvent être associés à des infections post-vaccinales chez les personnes qui ont reçu une série de primo-vaccination par COVIFENZ. L’utilisation de ce vaccin devrait être conforme aux recommandations officielles de santé publique. (voir la section 14 ESSAIS CLINIQUES).
1.1 Enfants
L’innocuité et l’efficacité de COVIFENZ chez les personnes de moins de 18 ans n’ont pas été établies.
1.2 Personnes âgées
Les études cliniques de COVIFENZ incluent des participants âgés de 65 ans et plus et leurs données contribuent à l’évaluation globale de l’innocuité et de l’efficacité.
2 CONTRE-INDICATIONS
Le vaccin contre la COVID-19 (particules pseudo-virales [PPV] à partir de plantes, recombinantes, avec adjuvant) est contre-indiqué chez les personnes hypersensibles à l’ingrédient actif ou à tout autre ingrédient du vaccin. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT.
3 MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Au moment de l’autorisation, il n’existe aucune mise en garde ou précaution importante connue associée à ce produit.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
COVIFENZ est une émulsion pour injection intramusculaire. Le composant antigénique de COVIFENZ est une suspension qui doit être diluée (1:1) avec l’émulsion d’adjuvant AS03 avant l’administration du vaccin. COVIFENZ doit être administré par un professionnel de la santé formé et autorisé à administrer des médicaments par voie intramusculaire.
4.2 Posologie recommandée et ajustement posologique
Calendrier de vaccination pour les personnes âgées de 18 ans et plus
COVIFENZ s’administre par voie intramusculaire, dans le muscle deltoïde, après avoir été mélangé et la série de vaccination comprend 2 doses (de 0,5 mL chacune) qui doivent être inoculées à 21 jours d’intervalle.
On ne dispose d’aucune donnée sur l’interchangeabilité de COVIFENZ et d’autres vaccins contre la COVID-19 pour compléter la primo-vaccination. Par conséquent, les personnes qui ont reçu une dose de COVIFENZ devront recevoir une deuxième dose de ce vaccin pour compléter leur primo-vaccination.
4.3 Reconstitution
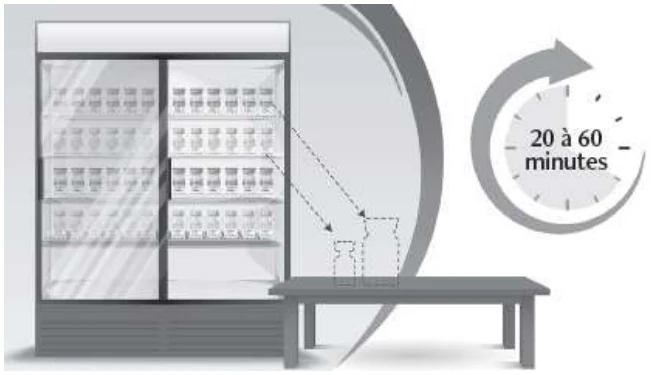
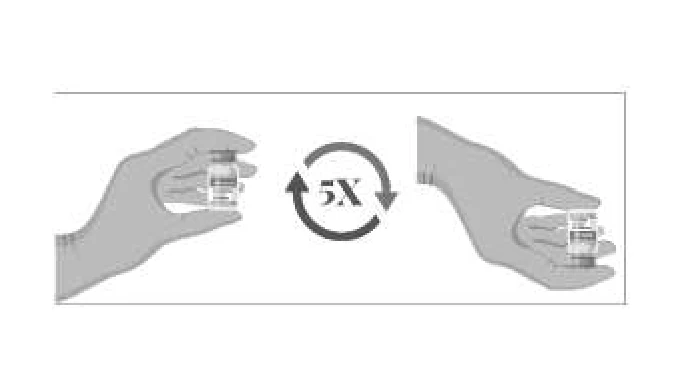
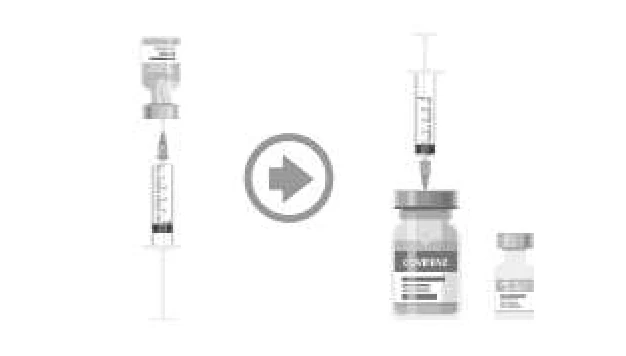
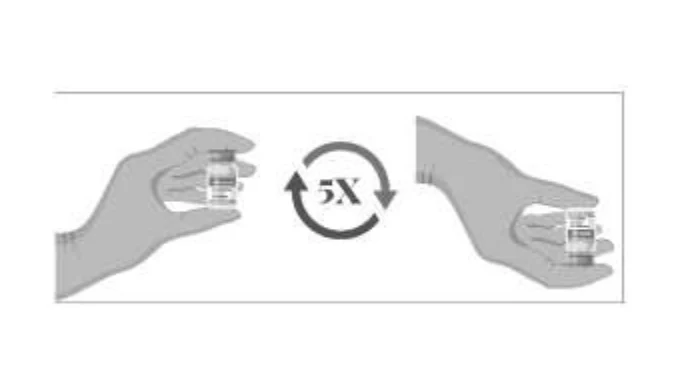
Vérifier la date d’expiration sur les fioles d’antigène et d’adjuvant. Avant d’administrer le vaccin, les deux composants de COVIFENZ (l’antigène et l’adjuvant) doivent être mélangés.
Préparation pour l’administration :
| Avant le mélange | |
|---|---|
|  |
| |
| |
|---|---|
| Instructions pour le mélange | |
|  |
| |
| |
|---|---|
| |
| |
4.4 Administration
- 1. Avant chaque administration, inversez doucement la fiole jusqu’à ce que son contenu soit homogène.
- 2. Inspectez visuellement la fiole afin de déceler la présence de corps étrangers, un changement de couleur et / ou une fuite. Si l’une de ces conditions est observée, le vaccin ne doit pas être administré.
- 3. Nettoyez le bouchon de la fiole à l’aide d’un tampon antiseptique à usage unique, puis laissez sécher.
- 4. Utilisez une seringue munie d’une aiguille de calibre 23 pour extraire le vaccin de la fiole et l’administrer au patient.
- 5. Choisissez la longueur de l’aiguille en fonction du poids du patient. Assurez-vous que l’aiguille est bien fixée à la seringue.
- 6. Prélevez une dose (0,5 mL) et administrez-la dans le muscle deltoïde.
- 7. N’injectez pas le vaccin par voie intravasculaire, sous-cutanée ou intradermique.
 | |
 |
5 SURDOSAGE
En cas de surdose présumée du vaccin, la surveillance des fonctions vitales et un traitement des symptômes sont recommandés. Communiquez avec le centre antipoison de votre région.
6 FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT
COVIFENZ est une émulsion stérile pour injection intramusculaire. Il est fourni sous la forme de deux contenants réfrigérés : une fiole multidose contenant l’antigène (suspension) et une seconde fiole multidose contenant l’adjuvant (émulsion).
Le contenu de chaque fiole d’antigène doit être mélangé (1:1) à la totalité du contenu de la fiole d’adjuvant AS03 avant utilisation. Une fois l’antigène mélangé avec l’adjuvant, la fiole contient 10 doses de 0,5 mL de la préparation à administrer.
Chaque dose de 0,5 mL contient 0,25 mL d’antigène, lequel renferme 3,75 mcg de particules pseudo-virales (PPV) de la protéine de spicule (protéine S) du SRAS-CoV-2, 0,25 mL de l’adjuvant AS03, ainsi que les ingrédients non médicinaux qui sont énumérés dans le Tableau 1 ci-dessous.
Tableau 1. Formes pharmaceutiques, teneurs, composition et conditionnement
| Voie d’administration | Forme pharmaceutique / teneur / composition | Ingrédients (par dose de vaccin de 0,5 mL) |
| Injection intramusculaire | Émulsion, après mélange |
|
L’antigène se présente sous la forme d’une suspension aqueuse injectable stérile, transparente à opalescente, incolore à jaunâtre, pouvant contenir des particules blanches visibles. Il ne contient aucun agent de conservation.
L’adjuvant AS03 se présente sous la forme d’une émulsion stérile d’aspect laiteux, homogène, blanchâtre à jaunâtre.
Immédiatement avant l’usage, le contenu entier de la fiole d’AS03 est retiré, puis ajouté à la fiole d’antigène (1:1). Une fois mélangé, le vaccin se présente sous la forme d’une émulsion liquide d’aspect laiteux, homogène, blanchâtre à jaunâtre.
COVIFENZ est fourni dans un emballage composé d’une boîte contenant des fioles d’antigène et d’une boîte contenant des fioles d’adjuvant. Chaque boîte contient 10 fioles multidoses d’antigène et 10 fioles multidoses d’adjuvant. Le contenu de ces fioles doit être mélangé (1:1) avant l’administration du vaccin.
Chaque emballage contient les quantités suffisantes d’antigène et d’adjuvant pour obtenir 100 doses de 0,5 mL du vaccin :
- 10 fioles contenant 2,5 mL de suspension d’antigène (10 doses de 0,25 mL)
- 10 fioles contenant 2,5 mL d’émulsion d’adjuvant AS03 (10 doses de 0,25 mL)
Les fioles d’antigène sont en verre borosilicaté transparent de type I. Les bouchons des fioles sont en caoutchouc chlorobutyle exempt de latex de caoutchouc naturel et sont munis d’un capuchon vert amovible et étanche en aluminium.
Les fioles d’adjuvant sont en verre de type I. Les bouchons des fioles sont en caoutchouc butyle exempt de latex de caoutchouc naturel et sont munis d’un capuchon or clair amovible et étanche en aluminium.
Pour assurer la traçabilité des vaccins pour la tenue des dossiers de vaccination des patients ainsi que le contrôle de la sécurité, les professionnels de la santé doivent enregistrer l’heure et la date d’administration, la quantité de dose administrée, le site anatomique et la voie d’administration, la marque et le nom commun du vaccin, le numéro de lot du produit et la date d’expiration.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
L’administration de COVIFENZ devrait être reportée chez les patients présentant une maladie sévère accompagnée de fièvre ou une infection aiguë sévère.
Une syncope (évanouissement) peut se produire après, ou même avant, l’administration de tout vaccin en raison d’une réponse psychogène à une injection au moyen d’une aiguille. Il faut indiquer aux personnes de signaler leurs symptômes (p. ex., étourdissements, augmentation de la fréquence cardiaque, sensation d’essoufflement, sensations de fourmillement ou transpiration) à la personne administrant le vaccin aux fins d’évaluation. Des procédures doivent être mises en place pour éviter les blessures provoquées par un évanouissement.
Comme pour tout vaccin, il est possible que COVIFENZ ne protège pas toutes les personnes qui le reçoivent. Il se peut que les personnes ne soient pas protégées de façon optimale jusqu’à au moins 7 jours après avoir reçu leur deuxième dose de vaccin (voir la section 14 ÉTUDES CLINIQUES).
Conduite de véhicules et utilisation de machines
COVIFENZ n’a aucune influence ou a une influence négligeable sur la capacité à conduire des véhicules et à utiliser des machines. Cependant, certains des effets mentionnés dans la section 8 EFFETS INDÉSIRABLES peuvent avoir une incidence temporaire sur la capacité à conduire des véhicules et à utiliser des machines.
Fertilité
On ignore si COVIFENZ a une incidence sur la fertilité. Une étude menée sur des animaux n’indique pas d’effets néfastes directs ou indirects quant à la fertilité ou à la toxicité pour la reproduction chez les femelles (voir 16 TOXICOLOGIE NON CLINIQUE).
Hématologique
Le vaccin ne doit pas être administré aux personnes qui reçoivent un traitement anticoagulant ni à celles qui présentent un trouble de saignement constituant une contre-indication à une injection intramusculaire à moins que les avantages potentiels l’emportent clairement sur les risques associés à l’administration.
Immunitaire
Les personnes immunodéprimées, y compris celles qui reçoivent un traitement immunomodulateur, peuvent présenter une réponse immunitaire réduite au vaccin.
Réactions allergiques aiguës
Bien qu’aucun événement d’anaphylaxie n’ait été signalé au cours des essais cliniques, il convient de faire preuve de prudence lorsque l’on administre COVIFENZ à des personnes qui ont des antécédents d’anaphylaxie confirmés associés à des matériaux d’origine végétale.
Comme pour tous les vaccins injectables, une supervision et un traitement médical appropriés doivent toujours être immédiatement disponibles en cas de réaction anaphylactique après l’administration du vaccin.
Les personnes recevant le vaccin doivent être gardées en observation pendant au moins 15 minutes après la vaccination; un délai de 30 minutes est préférable en cas de préoccupation particulière au sujet d’une éventuelle réaction au vaccin.
Il ne faut pas administrer une deuxième dose du vaccin aux personnes qui ont présenté une anaphylaxie en réaction à la première dose de COVIFENZ.
7.1 Populations particulières
7.1.1 Femmes enceintes
L’innocuité et l’efficacité de COVIFENZ chez les femmes enceintes n’ont pas encore été établies.
Une étude menée sur des animaux n’indique aucun effet néfaste direct ou indirect quant à la toxicité pour la reproduction ou le développement (voir 16 TOXICOLOGIE NON CLINIQUE).
L’utilisation de COVIFENZ chez les femmes enceintes doit être fondée sur une évaluation visant à déterminer si les avantages de la vaccination l’emportent sur les risques potentiels.
7.1.2 Femmes qui allaitent
On ignore si COVIFENZ est excrété dans le lait maternel chez l’humain. Un risque pour les nouveau-nés ou les nourrissons ne peut être exclu.
Les avantages de l’allaitement maternel sur le plan du développement et de la santé doivent être pris en compte, de même que le besoin clinique de la mère de vaccination contre la COVID-19.
7.1.3 Enfants
L’innocuité et l’efficacité de COVIFENZ chez les personnes de moins de 18 ans n’ont pas encore été établies.
7.1.4 Personnes âgées
Les études cliniques de COVIFENZ incluent des participants âgés de 65 ans et plus et leurs données contribuent à l’évaluation globale de l’innocuité et de l’efficacité.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Le profil d’innocuité chez les participants âgés de 18 ans et plus présenté ci-dessous est basé sur les données recueillies dans le cadre de la phase III de l’étude 021 (CP-PRO-CoVLP-021) menée actuellement auprès de participants âgés de 18 ans et plus.
La phase III de l’étude 021 est une étude à répartition aléatoire, menée à l’insu de l’observateur et contrôlée par placebo visant à évaluer l’innocuité, l’efficacité et l’immunogénicité de COVIFENZ chez des adultes de 18 ans et plus en Amérique du Nord, en Amérique du Sud et en Grande-Bretagne. L’ensemble d’analyse de l’innocuité comprenait tous les participants répartis de façon aléatoire ayant reçu au moins une dose du vaccin ou du placebo. Cet ensemble a été utilisé pour l’analyse des effets indésirables signalés spontanément et comprenait 24 076 participants, soit 12 036 recevant COVIFENZ et 12 040 recevant un placebo.
Parmi les participants âgés de 18 à 64 ans, 11 933 ont reçu COVIFENZ et 11 924 ont reçu le placebo. La réactogénicité a été analysée dans un sous-groupe de participants qui ont reçu les deux doses (vaccin ou placebo) selon le schéma précisé dans le protocole et qui ont terminé la période de suivi de l’innocuité d’une durée médiane de deux mois. Le sous-ensemble d’analyse de l’innocuité constitué des participants âgés de 18 à 64 ans comptait 4 094 participants ayant reçu COVIFENZ et 3 635 participants ayant reçu le placebo. Les participants ont fait l’objet d’une surveillance axée sur la déclaration sollicitée des effets indésirables locaux et systémiques après chaque vaccination au moyen d’un journal électronique ou papier au cours des 7 jours suivant l’administration d’une dose de vaccin. Tout au long de l’étude, les participants ont continué de faire l’objet d’une surveillance axée sur la déclaration non sollicitée des effets indésirables, y compris des effets indésirables graves.
Les effets indésirables locaux et systémiques sollicités ont été signalés plus fréquemment chez les participants du groupe COVIFENZ que dans le groupe placebo. Les effets indésirables locaux et systémiques sollicités les plus fréquemment signalés chez les adultes âgés de 18 à 64 ans après l’administration de la première et / ou de la deuxième dose de vaccin étaient les suivants : douleur au site d’injection (92,5 %), céphalées (68,5 %), douleurs musculaires (67,8 %), fatigue (64,7 %), sensation de malaise général (63,8 %), frissons (46,7 %), douleurs articulaires (40,0 %), enflure au site d’injection (38,0 %), enflure au niveau du cou (22,2 %), érythème au site d’injection (20,1 %), enflure au niveau de l’aisselle (15,1 %) et fièvre (9,7 %).
Parmi les participants de 65 ans et plus de la phase III, 102 ont reçu COVIFENZ et 117 ont reçu le placebo représentant un suivi d’innocuité médian de 9,4 mois et de 5,9 mois pour les participants du groupe COVIFENZ et du groupe placebo respectivement. Compte tenu du nombre moins élevé de participants de 65 ans et plus, les données d’innocuité obtenues aux phases II et III de l’étude ont été regroupées. Globalement l’ensemble des données d’analyse de l’innocuité, constitué des participants âgés de 65 ans et plus, comptait 381 participants ayant reçu COVIFENZ et 173 participants ayant reçu le placebo aux dates limites de collecte des données de la Phase II (18 septembre 2022) et Phase III (13 août 2022). Les effets indésirables locaux et systémiques sollicités les plus fréquemment signalés chez les adultes âgés de 65 ans et plus après l’administration de la première et / ou de la deuxième dose de vaccin étaient les suivants : douleur au site d’injection (71,9 %), douleurs musculaires (50,1 %), fatigue (49,3 %), sensation de malaise général (43,3 %), céphalées (41,7 %), douleurs articulaires (33,3 %), frissons (29,7 %), enflure au site d’injection (29,1 %), érythème au site d’injection (28,1 %), enflure au niveau du cou (13.9 %), enflure au niveau de l’aisselle (7,3 %) et fièvre (5,8 %).
Chez les adultes âgés de 18 ans et plus, les effets indésirables survenant après la vaccination étaient généralement d’intensité légère ou modérée et se résorbaient en quelques jours (1 à 3 jours). Les effets indésirables étaient généralement moins graves et signalés moins fréquemment chez les adultes plus âgés (≥ 65 ans). Les effets indésirables sollicités de grade 2 et supérieurs (à la fois locaux et systémiques) étaient plus fréquents après la deuxième dose, comparativement à la première (voir Tableau 2 à Tableau 5).
Aucun effet indésirable grave n’a été associé à COVIFENZ, voir la section 8.2 Effets indésirables observés au cours des études cliniques pour plus de détails.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre vaccin. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables lors d’une utilisation réelle.
Adultes âgés de 18 à 64 ans
Effets indésirables sollicités
Les effets indésirables sollicités ont été recueillis du moment de la vaccination au 7e jour après chaque vaccination et signalés par les participants du sous-groupe sur l’innocuité. Les données présentées au Tableau 2 et au Tableau 3. Fréquence et gravité des effets indésirables systémiques sollicités dans les 7 jours suivant chaque dose chez les adultes âgés de 18 à 64 ans – Phase III de l’étude 021 (sous-ensemble d’analyse de la réactogénicité de la population de l correspondent à la fréquence et à la gravité des effets indésirables locaux et systémiques sollicités après chaque dose de COVIFENZ et de placebo.
Tableau 2. Fréquence et gravité des effets indésirables locaux sollicités dans les 7 jours suivant chaque dose chez les adultes âgés de 18 à 64 ans – Phase III de l’étude 021 (sous-ensemble d’analyse de la réactogénicité de la population de l’analyse de l’innocuité*; date limite de collecte des données : 25 octobre 2021)
| Effet local | Vaccination 1 | Vaccination 2 | |||||||||||||||||
COVIFENZ Na = 4 094 nb (%) | Placebo Na = 3 635 nb (%) | COVIFENZ Na = 4 094 nb (%) | Placebo Na = 3 635 nb (%) | ||||||||||||||||
| Douleur au site d’injection | |||||||||||||||||||
| Tous grades | 3 494 (85,3) | 1 080 (29,7) | 3 522 (86,0) | 1 101 (30,3) | |||||||||||||||
| Grade 3c,e | 22 (0,5) | 1 (< 0,1) | 29 (0,7) | 0 | |||||||||||||||
| Enflure au site d’injection | |||||||||||||||||||
| Tous grades | 772 (18,9) | 107 (2,9) | 1 263 (30,9) | 113 (3,1) | |||||||||||||||
| Grade 3c,d | 12 (0,3) | 1 (< 0,1) | 27 (0,7) | 0 | |||||||||||||||
| Érythème au site d’injection | |||||||||||||||||||
| Tous grades | 278 (6,8) | 107 (2,9) | 646 (15,8) | 78 (2,1) | |||||||||||||||
| Grade 3c,d | 7 (0,2) | 1 (< 0,1) | 41 (1,0) | 1 (< 0,1) | |||||||||||||||
* Sous-ensemble d’analyse de la réactogénicité : Tous les participants répartis de façon aléatoire qui ont reçu les deux doses (vaccin ou placebo) conformément au schéma précisé dans le protocole et qui ont terminé la période de suivi de l’innocuité d’une durée médiane de deux mois.
a N = Nombre de participants dans le sous-groupe sur l’innocuité qui ont reçu la première ou la deuxième dose de vaccin, respectivement.
b n = Nombre de participants présentant l’effet spécifié.
c Aucun effet de grade 4 n’a été signalé.
d Érythème et enflure; grade 3 : > 100 mm / > 10 cm ou empêche les activités quotidiennes.
Érythème et enflure; grade 4 : nécrose / dermatite exfoliatrice.
e Douleur; grade 3 : toute utilisation d’analgésique d’ordonnance / empêche les activités quotidiennes.
Douleur; grade 4 : donne lieu à une visite à l’urgence ou à une hospitalisation.
Tableau 3. Fréquence et gravité des effets indésirables systémiques sollicités dans les 7 jours suivant chaque dose chez les adultes âgés de 18 à 64 ans – Phase III de l’étude 021 (sous-ensemble d’analyse de la réactogénicité de la population de l’analyse de l’innocuité*; date limite de collecte des données : 25 octobre 2021)
| Effet systémique | Vaccination 1 | Vaccination 2 | ||||
COVIFENZ Na = 4 094 nb (%) | Placebo Na = 3 635 nb (%) | COVIFENZ Na = 4 094 nb (%) | Placebo Na = 3 635 nb (%) | |||
| Céphalées | ||||||
| Effet systémique | Vaccination 1 | Vaccination 2 | |||||||||||||||||||||
COVIFENZ Na = 4 094 nb (%) | Placebo Na = 3 635 nb (%) | COVIFENZ Na = 4 094 nb (%) | Placebo Na = 3 635 nb (%) | ||||||||||||||||||||
| Tous grades | 1 640 (40,1) | 1 297 (35,7) | 2 363 (57,7) | 938 (25,8) | |||||||||||||||||||
| Grade 3c | 14 (0,3) | 10 (0,3) | 35 (0,9) | 10 (0,3) | |||||||||||||||||||
| Sensation de malaise général | |||||||||||||||||||||||
| Tous grades | 1,196 (29.2) | 698 (19.2) | 2,323 (56.7) | 573 (15.8) | |||||||||||||||||||
| Grade 3d | 15 (0.4) | 6 (0.2) | 37 (0.9) | 6 (0.2) | |||||||||||||||||||
| Fatigue | |||||||||||||||||||||||
| Tous grades | 1 484 (36,2) | 1 035 (28,5) | 2 319 (56,6) | 786 (21,6) | |||||||||||||||||||
| Grade 3e | 14 (0,3) | 12 (0,3) | 66 (1,6) | 12 (0,3) | |||||||||||||||||||
| Douleurs musculaires | |||||||||||||||||||||||
| Tous grades | 1 758 (42,9) | 770 (21,2) | 2 306 (56,3) | 616 (16,9) | |||||||||||||||||||
| Grade 3e | 13 (0,3) | 2 (< 0,1) | 43 (1,1) | 5 (0,1) | |||||||||||||||||||
| Frissons | |||||||||||||||||||||||
| Tous grades | 570 (13,9) | 351 (9,7) | 1 721 (42,0) | 262 (7,2) | |||||||||||||||||||
| Grade 3e | 4 (< 0,1) | 0 | 25 (0,6) | 1 (< 0,1) | |||||||||||||||||||
| Douleurs articulaires | |||||||||||||||||||||||
| Tous grades | 640 (15,6) | 403 (11,1) | 1 384 (33,8) | 308 (8,5) | |||||||||||||||||||
| Grade 3d | 3 (< 0,1) | 3 (< 0,1) | 20 (0,5) | 1 (< 0,1) | |||||||||||||||||||
| Enflure au niveau du cou | |||||||||||||||||||||||
| Tous grades | 474 (11,6) | 327 (9,0) | 638 (15,6) | 244 (6,7) | |||||||||||||||||||
| Grade 3d | 2 (< 0,1) | 2 (< 0,1) | 6 (0,1) | 0 | |||||||||||||||||||
| Enflure au niveau des aisselles | |||||||||||||||||||||||
| Tous grades | 264 (6,4) | 123 (3,4) | 470 (11,5) | 70 (1,9) | |||||||||||||||||||
| Grade 3d | 1 (< 0,1) | 0 | 2 (< 0,1) | 0 | |||||||||||||||||||
| Fièvre | |||||||||||||||||||||||
| Tous grades | 44 (1,1) | 34 (0,9) | 361 (8,8) | 18 (0,5) | |||||||||||||||||||
| ≥ 39,0 °C à 40,0 °Cf | 3 (< 0,1) | 1 (< 0,1) | 26 (0,6) | 2 (< 0,1) | |||||||||||||||||||
* Sous-ensemble d’analyse de la réactogénicité : Tous les participants répartis de façon aléatoire qui ont reçu les deux doses (vaccin ou placebo) conformément au schéma précisé dans le protocole et qui ont terminé la période de suivi de l’innocuité d’une durée médiane de deux mois.
a N = Nombre de participants dans le sous-groupe sur l’innocuité qui ont reçu la première ou la deuxième dose de vaccin, respectivement.
b n = Nombre de participants présentant l’effet spécifié.
c Céphalées; grade 3 : défini comme important; toute utilisation d’analgésique d’ordonnance ou empêche les activités quotidiennes.
d Sensation de malaise général, frissons, douleurs articulaires, enflure axillaire, enflure cervicale; grade 3 : défini comme empêchant les activités quotidiennes et nécessitant une intervention médicale.
e Fatigue, douleurs musculaires; grade 3 : défini comme important, empêchant les activités quotidiennes.
f Fièvre; grade 3 : ≥ 39,0 °C à 40,0 °C.
Les effets indésirables de grade 4 sont définis comme nécessitant une visite à l’urgence ou une hospitalisation ou, dans le cas de la fièvre, le grade 4 : > 40,0 °C. Au total, six effets indésirables de grade 4 ont été signalés chez trois participants : deux dans le groupe COVIFENZ (un ayant présenté des frissons, une sensation de malaise général, des céphalées et des douleurs musculaires; l’autre, de la fièvre) et un participant dans le groupe placebo (ayant présenté des céphalées).
Effets indésirables signalés spontanément
À la date limite du 25 octobre 2021, parmi les participants âgés de 18 à 64 ans qui ont reçu la première et / ou la deuxième dose de COVIFENZ (11 933 participants) ou un placebo (11 924 participants) dans le sous-groupe d’analyse de l’innocuité, 3 140 participants (26,3 %) qui ont reçu COVIFENZ et 2 759 participants (23,1 %) qui ont reçu un placebo ont présenté un effet indésirable signalé spontanément (comprenant les EI non graves et graves signalés spontanément).
Effets indésirables graves
À la date limite du 25 octobre 2021, parmi les participants de 18 à 64 ans, 47 participants (0,4 %) qui ont reçu COVIFENZ et 38 participants (0,3 %) qui ont reçu un placebo ont présenté un effet indésirable grave (EIG).
Il n’y avait pas de tendances notables ou de déséquilibres numériques importants entre les groupes de traitement pour certaines catégories d’effets indésirables graves qui indiqueraient une relation de causalité avec COVIFENZ.
Aucun décès ou autre effet indésirable grave associé à COVIFENZ n’a été signalé.
Effets indésirables non graves signalés spontanément
Les effets indésirables signalés spontanément qui se sont produits dans les 21 jours suivant chaque administration d’une dose de vaccin sont indiqués ci-dessous.
Des effets indésirables non graves ont été signalés par 3 121 participants (26,2 %) qui ont reçu COVIFENZ et par 2 731 participants (22,9 %) qui ont reçu un placebo, respectivement. Les effets indésirables non graves signalés spontanément le plus fréquemment chez les adultes âgés de 18 à 64 ans après l’administration de la première et / ou de la deuxième dose de vaccin dans le groupe COVIFENZ ou le groupe placebo survenant chez ≥ 1,0 % des participants étaient les suivants : céphalées (4,2 % et 3,8 %, respectivement), congestion nasale (2,5 % et 2,3 %, respectivement), grippe (2,1 % et 1,9 %, respectivement), douleur oropharyngée (1,6 % et 1,7 %, respectivement), toux (1,4 % et 1,3 %, respectivement), catarrhe (1,1 % et 0,9 %, respectivement), diarrhée (1,4 % et 1,1 %, respectivement), nausée (1,3 % et 0,8 %, respectivement), myalgie (1,4 % et 1,0 %, respectivement) et maladies pseudo-grippales (1,4 % et 1,3 %, respectivement). De plus, une lymphadénopathie a été signalée chez 0,4 % des participants dans le groupe COVIFENZ et 0,2 % des participants dans le groupe placebo.
Il n’y avait pas de tendances notables ou de déséquilibres numériques entre les groupes de traitement pour certaines catégories d’effets indésirables non graves qui indiqueraient une relation de causalité avec COVIFENZ.
Au cours de la période de suivi de l’innocuité, une paralysie faciale (ou paralysie de Bell) a été signalée par trois participants dans le groupe COVIFENZ et par un participant dans le groupe placebo. Chez les participants du groupe COVIFENZ, la paralysie est apparue 5 jours après l’administration de la première dose et 13 et 60 jours après l’administration de la deuxième dose, respectivement. Chez le participant du groupe placebo, la paralysie est apparue 20 jours après l’administration de la deuxième dose. Des cas non graves de gonflement pharyngé ont été signalés par cinq participants du groupe COVIFENZ. Le délai d’apparition était de 0, 8 et 18 jours après l’administration de la première dose, et de 18 et 40 jours après l’administration de la deuxième dose, respectivement. Les renseignements disponibles sur les cas de paralysie faciale (ou paralysie de Bell) et de gonflement pharyngé sont insuffisants pour établir une relation de causalité avec le vaccin.
Adultes âgés de 65 ans et plus
Effets indésirables sollicités
Les effets indésirables sollicités ont été recueillis du moment de la vaccination au 7e jour après chaque vaccination et signalés par les participants de l’ensemble d’analyse de l’innocuité. Les données présentées au Tableau 4 et dans le Tableau 5 correspondent à la fréquence et à la gravité des effets indésirables locaux et systémiques sollicités après chaque dose de COVIFENZ et de placebo
Tableau 4. Fréquence et gravité des effets indésirables locaux sollicités dans les 7 jours suivant chaque dose chez les adultes âgés de 65 ans et plus – Phase II et phase III de l’étude 021 (réactogénicité de l’ensemble d’analyse de l’innocuité; dates limites des collectes de données : Phase II (18 septembre 2022) ; Phase III (13 août 2022))
| Effet local | Vaccination 1 | Vaccination 2 | |||||||||||||||||
COVIFENZ Na = 379 nb (%) | Placebo Na = 172 nb (%) | COVIFENZ Na = 370 nb (%) | Placebo Na = 164 nb (%) | ||||||||||||||||
| Douleur au site d’injection | |||||||||||||||||||
| Tous grades | 188 (49,6) | 16 (9,3) | 246 (66,5) | 11 (6,7) | |||||||||||||||
| Grade 3c,d | 0 | 0 | 2 (0,5) | 0 | |||||||||||||||
| Érythème au site d’injection | |||||||||||||||||||
| Tous grades | 30 (7,9) | 1 (0,6) | 92 (24,9) | 1 (0,6) | |||||||||||||||
| Grade 3c,e | 1 (0,3) | 0 | 20 (5,4) | 0 | |||||||||||||||
| Enflure au site d’injection | |||||||||||||||||||
| Tous grades | 36 (9,5) | 5 (2,9) | 92 (24,9) | 2 (1,2) | |||||||||||||||
| Grade 3c,e | 1 (0,3) | 0 | 9 (2,4) | 0 | |||||||||||||||
a N = Nombre de participants dans l’ensemble d’analyse de l’innocuité qui ont reçu la première ou la deuxième dose de vaccin, respectivement.
b n = Nombre de participants présentant l’effet spécifié.
c Aucun effet de grade 4 n’a été signalé.
d Douleur; grade 3 : toute utilisation d’analgésique d’ordonnance / empêche les activités quotidiennes.
Douleur; grade 4 : donne lieu à une visite à l’urgence ou à une hospitalisation.
e Érythème et enflure; grade 3 : > 100 mm / > 10 cm ou empêche les activités quotidiennes.
Érythème et enflure; grade 4 : nécrose / dermatite exfoliatrice.
Tableau 5. Fréquence et gravité des effets indésirables systémiques sollicités dans les 7 jours suivant chaque dose chez les adultes âgés de 65 ans et plus – Phase II et phase III de l’étude 021 (réactogénicité de l’ensemble d’analyse de l’innocuité; dates limites des collectes de données : Phase II (18 septembre 2022) ; Phase III (13 août 2022))
| Effet systémique | Vaccination 1 | Vaccination 2 | ||||||||||||||||||||
COVIFENZ Na = 379 nb (%) | Placebo Na = 172 nb (%) | COVIFENZ Na = 370 nb (%) | Placebo Na = 164 nb (%) | |||||||||||||||||||
| Fatigue | ||||||||||||||||||||||
| Tous grades | 96 (25,3) | 33 (19,2) | 160 (43,2) | 24 (14,6) | ||||||||||||||||||
| Grade 3c,d | 0 | 0 | 3 (0,8) | 0 | ||||||||||||||||||
| Douleurs musculaires | ||||||||||||||||||||||
| Tous grades | 117 (30,9) | 23 (13,4) | 151 (40,8) | 13 (7,9) | ||||||||||||||||||
| Grade 3c,d | 0 | 0 | 3 (0,8) | 0 | ||||||||||||||||||
| Sensation de malaise général | ||||||||||||||||||||||
| Tous grades | 61 (16,1) | 19 (11,0) | 145 (39,2) | 14 (8,5) | ||||||||||||||||||
| Grade 3c,e | 0 | 0 | 0 | 0 | ||||||||||||||||||
| Céphalées | ||||||||||||||||||||||
| Tous grades | 70 (18,5) | 30 (17,4) | 132 (35,7) | 22 (13,4) | ||||||||||||||||||
| Grade 3c,f | 0 | 0 | 3 (0,8) | 1 (0,6) | ||||||||||||||||||
| Douleurs articulaires | ||||||||||||||||||||||
| Tous grades | 56 (14,8) | 20 (11,6) | 104 (28,1) | 15 (9,1) | ||||||||||||||||||
| Grade 3c,e | 0 | 1 (0,6) | 0 | 0 | ||||||||||||||||||
| Frissons | ||||||||||||||||||||||
| Tous grades | 35 (9,2) | 10(5,8) | 95 (25,7) | 8 (4,9) | ||||||||||||||||||
| Grade 3c,e | 0 | 0 | 1 (0,3) | 0 | ||||||||||||||||||
| Enflure au niveau du cou | ||||||||||||||||||||||
| Tous grades | 24 (6,3) | 12 (7.0) | 39 (10,5) | 7 (4,3) | ||||||||||||||||||
| Grade 3c,e | 0 | 0 | 1 (0,3) | 0 | ||||||||||||||||||
| Enflure au niveau des aisselles | ||||||||||||||||||||||
| Tous grades | 13 (3,4) | 4 (2,3) | 18 (4,9) | 3 (1,8) | ||||||||||||||||||
| Grade 3c,e | 0 | 0 | 0 | 0 | ||||||||||||||||||
| Fièvre | ||||||||||||||||||||||
| Tous grades | 6 (1,6) | 0 | 16 (4,3) | 0 | ||||||||||||||||||
| ≥ 39,0 °C à 40,0 °Cc,g | 1 (0,3) | 0 | 0 | 0 | ||||||||||||||||||
a N = Nombre de participants dans l’ensemble d’analyse de l’innocuité qui ont reçu la première ou la deuxième dose de vaccin, respectivement.
b n = Nombre de participants présentant l’effet spécifié.
c Aucun effet de grade 4 n’a été signalé.
d Fatigue, douleurs musculaires; grade 3 : défini comme important, empêchant les activités quotidiennes.
e Sensation de malaise général, frissons, douleurs articulaires, enflure axillaire, enflure cervicale; grade 3 : défini comme empêchant les activités quotidiennes et nécessitant une intervention médicale.
f Céphalées; grade 3 : défini comme important; toute utilisation d’analgésique d’ordonnance ou empêche les activités quotidiennes.
g Fièvre; grade 3 : ≥ 39,0 °C à 40,0 °C.
Les effets indésirables de grade 4 sont définis comme nécessitant une visite à l’urgence ou une hospitalisation ou, dans le cas de la fièvre, le grade 4 : > 40,0 °C.
Effets indésirables signalés spontanément
Aux dates limites du 18 septembre 2022 (phase II) et 13 août 2022 (phase III), parmi les participants âgés de 65 ans et plus qui ont reçu la première et / ou la deuxième dose de COVIFENZ (381 participants) ou un placebo (173 participants) dans le sous-groupe d’analyse de l’innocuité, 125 (32,8 %) des participants ayant reçu COVIFENZ et 37 (21,4 %) des participants ayant reçu un placebo ont présenté un effet indésirable signalé spontanément (comprenant les effets indésirables non graves et graves signalés spontanément).
Effets indésirables graves
Aux dates limites du 18 septembre 2022 (phase II) et 13 août 2022 (phase III), parmi les participants de 65 ans et plus, 12 (3,1 %) des participants ayant reçu COVIFENZ et 2 (1,2 %) des participants ayant reçu un placebo ont présenté un effet indésirable grave.
Il n’y avait pas de tendances notables ou de déséquilibres numériques entre les groupes de traitement pour certaines catégories d’effets indésirables graves qui indiqueraient une relation de causalité avec COVIFENZ.
Aucun décès ou autre effet indésirable grave associé à COVIFENZ n’a été signalé.
Effets indésirables non graves signalés spontanément
Chez les adultes âgés de 65 ans et plus, des effets indésirables non graves ont été rapportés par 124 participants (32,5 %) ayant reçu COVIFENZ et 37 participants (21,4 %) ayant reçu le placebo. Les effets indésirables non graves signalés spontanément le plus fréquemment chez les adultes âgés de 65 ans et plus après avoir reçu la première et / ou la deuxième vaccination dans le groupe COVIFENZ ou le groupe placebo, c’est-à-dire survenant chez ≥ 1,0 % des participants, étaient les suivants : céphalées (3,9 % et 2,3 %, respectivement), arthralgie et dorsalgie (2,6 % et 1,7 %, respectivement, pour chaque effet), diarrhée (2,1 % et 2,9 %, respectivement), nausées (2,1 % et 0,6 %, respectivement), rhinorrhée (1,8 % et 1,7 %, respectivement), étourdissements (1,8 % et 1,2 %, respectivement), fatigue (1,6 % et 2,3 %, respectivement), douleur oropharyngée (1,6 % et 1,7 %, respectivement), frissons (1,6 % et 1,2 %, respectivement), hypertension (1,6 % et 0 %, respectivement), myalgie (1,3 % et 2,3 %, respectivement) toux (1,3 % et 1,2 %, respectivement), douleur aux extrémités (1,0 % et 1,2 %, respectivement), congestion nasale (1,0 % et 0,6 %, respectivement), inconfort (1,0 % et 0,6 %, respectivement infection urinaire (1,0 % et 0 %, respectivement), raideur musculosquelettique (1,0 % et 0 %, respectivement), et hématurie (1,0 % et 0 %, respectivement). De plus, une lymphadénopathie a été signalée chez 1 participant (0,3 %) dans le groupe COVIFENZ, tandis qu’aucun cas n’a été observé dans le groupe placebo.
Il n’y avait pas de tendances notables ou de déséquilibres numériques entre les groupes de traitement pour certaines catégories d’effets indésirables non graves qui indiqueraient une relation de causalité avec COVIFENZ.
Effets indésirables observés après la mise en marché
Aucune donnée post-commercialisation sur COVIFENZ n’est actuellement disponible.
9 INTERACTIONS MÉDICAMENTEUSES
Aucune étude sur les interactions n’a été effectuée.
Ne pas mélanger les composants de COVIFENZ (ni la suspension, ni l’émulsion) avec d’autres vaccins ou produits dans la même seringue.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
COVIFENZ est un vaccin produit sur plantes, réunissant les particules pseudo-virales (PPV) du coronavirus et le système adjuvant AS03. Il s’agit d’un vaccin qui imite bien la structure du SRAS-CoV-2 natif et déclenche une réponse immunitaire innée.
Le vaccin favorise ensuite la formation d’anticorps neutralisants et les réponses immunitaires cellulaires à une stimulation par la protéine de spicule (protéine S) du SRAS-CoV-2, ce qui peut contribuer à conférer une protection contre la COVID-19.
11 CONSERVATION, STABILITÉ ET MISE AU REBUTS
Entreposage :
- 1. Les fioles non ouvertes doivent être conservées dans un réfrigérateur (entre 2 °C et 8 °C).
- 2. Ne pas congeler. Jeter le produit s’il a été congelé.
- 3. Vérifier la date d’expiration sur les fioles d’antigène et d’adjuvant. La durée de conservation indiquée sur les boîtes contenant l’antigène et l’adjuvant, se fonde sur le composant ayant la date d’expiration la plus proche.
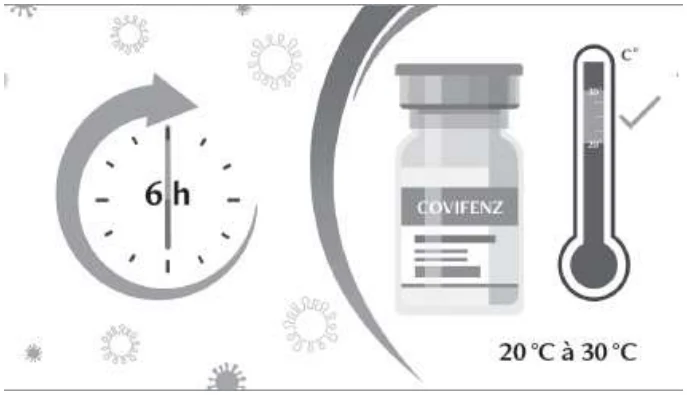
- 4. Après avoir mélangé l’antigène et l’adjuvant qui composent COVIFENZ, le vaccin doit être utilisé dans les 6 heures et conservé à la température ambiante (entre 20 °C et 30 °C). Protéger de la lumière. Ne pas réfrigérer. Si le vaccin est réfrigéré, il doit être jeté.
- 5. Tout produit inutilisé ou déchet doit être éliminé conformément aux exigences locales.
12 PARTICULARITÉS RELATIVES À LA MANIPULATION DU PRODUIT
Pour prendre connaissance des renseignements importants sur la manipulation et la préparation pour l’administration, veuillez consulter les sections 4.3 Reconstitution et 11 CONSERVATION, STABILITÉ ET MISE AU REBUTS.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Nom propre : COVIFENZ, vaccin contre la COVID-19 (particules pseudo-virales [PPV] à partir de plantes, recombinantes, avec adjuvant)
Autres noms : Particules de type coronavirus (CoVLP)
Recombinant à particules pseudo-virales exprimant la protéine de spicule (protéine S) du SRAS-CoV-2
Système de classification ATC : J07BN04
Caractéristiques du produit
COVIFENZ, vaccin contre la COVID-19 (particules pseudo-virales [PPV] à partir de plantes, recombinantes, avec adjuvant), renferme la protéine de spicule purifiée du SRAS-CoV-2 exprimée sous forme de particules pseudo-virales [PPV] produites par une technologie sur plantes. Le procédé de fabrication de COVIFENZ débute avec le séquençage génomique de la protéine S de la souche originale du SRAS-CoV-2. Cette séquence est ensuite intégrée par agrofiltration dans les cellules des plantes hôtes non génétiquement modifiées à l’aide d’un vecteur bactérien. L’enveloppe des PPV de COVIFENZ présente à sa surface des trimères de protéine (protéine S) du SRAS-CoV-2 stabilisés en conformation préfusion.
COVIFENZ se présente sous la forme d’une suspension transparente à opalescente, incolore à jaunâtre pouvant contenir des particules blanches visibles. COVIFENZ est fabriqué et formulé sans utiliser de virus vivants, de protéines d’œufs, d’agents de conservation, ni de produits d’origine humaine. COVIFENZ se présente dans des fioles multidoses dont le contenu doit être mélangé avec l’adjuvant stérile AS03 avant l’utilisation (voir 4.3 Reconstitution).
14 ÉTUDES CLINIQUES
14.1 Conception de l’essai et caractéristiques démographiques de l’étude
14.1.1 Études sur l’efficacité du vaccin
Le vaccin COVIFENZ utilisé dans les essais cliniques contient la protéine de spicule (protéine S) recombinante du SRAS-CoV-2, dérivée de la souche originale du SRAS-CoV-2.
L’innocuité et l’efficacité de COVIFENZ ont été évaluées dans le cadre de l’étude 021, une étude randomisée, contrôlée par placebo et multicentrique de phases II / III menée chez des participants âgés de 18 ans et plus.
La phase II de l’étude 021 (CP-PRO-CoVLP-021) était une étude clinique randomisée, avec insu de l’observateur, contrôlée par placebo, menée au Canada et aux États-Unis et visant à évaluer l’innocuité et l’immunogénicité chez des adultes âgés de 18 ans et plus. Au total, 753 participants ont été répartis au hasard; 421 participants dans le groupe des 18 à 64 ans et 332 participants dans le groupe des 65 ans et plus ont reçu au moins une dose de COVIFENZ ou de placebo et ont été inclus dans le sous-groupe d’analyse de l’innocuité. Six cent trente-deux (632) participants ont reçu COVIFENZ, et 121 participants ont reçu un placebo.
La phase III de l’étude 021 était une étude événementielle, randomisée, avec insu de l’observateur et contrôlée par placebo, qui a été menée en Amérique du Nord, en Amérique du Sud et en Grande-Bretagne afin d’évaluer l’innocuité, l’immunogénicité et l’efficacité chez des participants de 18 ans et plus. Les visites des participants ont commencé le 15 mars 2021 et l’étude se poursuit.
À la date limite de collecte des données aux fins de l’analyse de l’efficacité, soit le 20 août 2021, un total de 24 141 participants (12 074 dans le groupe COVIFENZ et 12 067 dans le groupe placebo) avaient été répartis au hasard également pour recevoir deux doses de COVIFENZ ou de placebo à 21 jours d’intervalle (entre 19 et 23 jours, conformément au protocole de l’étude). Parmi tous les sujets répartis de façon aléatoire, 24 076 participants (99,7 %) ont reçu au moins une dose du vaccin à l’étude ou du placebo. Parmi tous les sujets, 1 508 (12,5 %) ayant reçu COVIFENZ et 4 567 (37,9 %) ayant reçu le placebo ont abandonné l’étude prématurément. La population évaluable selon le protocole (PP) comprenait 20 090 participants.
Les participants atteints d’une maladie chronique stable préexistante (y compris, mais sans s’y limiter, l’obésité, l’hypertension avérée, le diabète chez ≥ 1 % des sujets dans au moins un groupe), définie par l’absence d’apparition ou d’exacerbation d’une maladie chronique préexistante dans les trois mois précédant la vaccination, ont été inclus. L’étude a exclu les participants ayant reçu précédemment un diagnostic de COVID-19 confirmé par des données virologiques.
Le critère d’évaluation principale a été défini comme l’incidence d’une infection symptomatique par le SRAS-CoV-2 confirmée en laboratoire (par RT-PCR) [au moins 7 jours après l’administration de la deuxième dose de vaccin]. Les participants continuent d’être suivis pendant une période de 12 mois après l’administration de la dernière dose afin d’évaluer la durabilité de la réponse immunitaire et l’innocuité.
Les caractéristiques, incluant les caractéristiques démographiques, au début de l’étude étaient bien équilibrées entre les participants ayant reçu COVIFENZ et ceux ayant reçu le placebo. Dans l’ensemble d’analyse de la population évaluable selon le protocole (PP), l’âge médian des participants ayant reçu COVIFENZ était de 29 ans (intervalle de 18 à 64 ans); 99,4 % (n = 9 541) étaient âgés de 18 à 64 ans et 0,6 % (n = 55) étaient âgés 65 ans et plus; 50,1 % étaient des femmes âgés de 18 à 64 ans; dans le groupe de 18 à 64 ans 45 % étaient originaires de l’Argentine, 31,8 % du Brésil, 9,3 % des États-Unis, 6,7 % du Mexique, 5,9 % du Canada et 1,2 % de la Grande-Bretagne; 88,9 % étaient blancs, 6,3 % étaient noirs ou afro-américains, 1,8 % étaient de races multiples, 1,2 % étaient asiatiques, 0,5 % n’ont pas déclaré leur race, 0,2 % étaient Amérindiens (ou Autochtones d’Amérique), 0,2 % étaient natifs d’Hawaï ou d’autres îles du Pacifique et moins de 0,1 % ont été déclarés d’origines inconnues ou autres. Au moins une comorbidité préexistante ou une caractéristique du mode de vie associée à un risque accru de COVID-19 grave était présente chez 3 467 participants (14,4 %). Les comorbidités comprenaient l’obésité (10,0 %), l’hypertension artérielle avérée (2,8 %), le diabète de type 2 (0,9 %), l’immunodéficience (0,4 %), la maladie pulmonaire obstructive chronique (0,4 %), la maladie cardiovasculaire (0,3 %) et l’asthme (0,2 %).
14.1.2 Étude d’immunogénicité
Une analyse de comparabilité de l’immunogénicité (« immunobridging ») a été réalisée avec l’objectif principal d’évaluer la non-infériorité de l’immunogénicité de COVIFENZ chez les personnes âgées (65 ans et plus de la phase II et de la phase III combinées, avec ou sans comorbidités; 331 participants) par rapport aux adultes en bonne santé de la phase III (429 participants) pour soutenir que l’efficacité du vaccin chez les personnes âgées est similaire à celle démontrée dans la population adulte en bonne santé.
14.2 Résultats de l’étude
14.2.1 Efficacité chez les participants âgés de 18 ans à 64 ans (date limite de collecte des données : 20 août 2021)
Dans la population évaluable selon le protocole (PP), 157 participants au total ont reçu un diagnostic de COVID-19 confirmé par des données virologiques (RT-PCR) au moins 7 jours après l’administration de la deuxième dose. Il y a eu 39 cas confirmés dans le groupe ayant reçu le vaccin et 118 cas confirmés dans le groupe placebo. Sur la base de ces cas, l’efficacité du vaccin obtenue a été évaluée à 71,0 % (IC à 95 % : 58,7; 80,0). Le Tableau 6 ci-dessous présente la diversité des variants qui ont été identifiés au cours de l’étude de phase III (de mars à août 2021).
Au total, deux participants ayant développé pour la première fois une forme grave de la COVID-19 au moins 7 jours après l’administration de la deuxième dose ont été enregistrés parmi tous les participants de la population évaluable selon le protocole (PP); ces deux participants faisaient partie du groupe placebo.
Au 3 décembre 2021, cent quatorze (114) des 157 cas (72,6 %) ont fait l’objet d’un séquençage dans la population évaluable selon le protocole (PP). Vingt-et-un (21) cas supplémentaires des 157 cas (13,4 %) n’ont pas pu être amplifiés pour déterminer le variant. Les variants détectés chez les 114 participants sont présentés dans le Tableau 6.
Tableau 6. Participants atteints de la COVID-19 (au moins 7 jours après l’administration de la deuxième dose) par variant (population PP)
Variant (confirmé par RT-PCR; par type de COVID-19) | COVIFENZ (N = 10 544)a nb (taux d’attaquec) | Placebo (N = 9 536)a nb (taux d’attaquec) |
|---|---|---|
| Tous variants (tous les sujets)d | 39 (0,4) | 118 (1,2) |
| Souche originale | 0 | 0 |
| Alpha / B.1.1.7 | 0 | 5 (< 0,1) |
| Delta / B.1.617.2 | 11 (0,1) | 39 (0.4) |
| Gamma / P.1 | 6 (< 0,1) | 46 (0,5) |
| Lambda / C.37 | 0 | 3 (< 0,1) |
| Mu / B.1.621 | 0 | 4 (< 0,1) |
Abréviations : COVID-19 = maladie à coronavirus 2019; PP = évaluable selon le protocole; RT-PCR = réaction en chaîne par polymérase après transcription inverse.
a N = Nombre de participants dans une population.
b n = Nombre de participants dans les catégories.
c Taux d’attaque = nombre de cas en proportion du nombre de personnes dans la population; les taux d’attaque représentent les résultats jusqu’à la date de l’analyse par souche et non de la population complète de cas.
d Au 3 décembre 2021, 114 des 157 cas (72,6 %) avaient été séquencés; et 21 cas supplémentaires n’ont pas pu être amplifiés pour déterminer le variant.
14.2.2 Immunogénicité chez les participants âgés de 65 ans et plus
En raison du faible nombre de participants âgés de 65 ans et plus dans l’étude 021, une approche basée sur la comparabilité des données d’immunogénicité (« immunobridging ») pour inférer l’efficacité du vaccin chez ces participants a été utilisée. Les réponses des anticorps neutralisant le SRAS-CoV-2 au jour 42 (soit 21 jours après l’administration de la 2e dose de COVIFENZ) ont servi à démontrer la non-infériorité des titres géométriques moyens (TGM) et taux de séroconversion (SC) entre les participants âgés de 65 ans et plus (phases II et III de l’étude 021) qui avaient un statut sérologique initial négatif pour l’infection au SRAS-CoV-2 et les participants âgés de 18 à 64 ans (phase III de l’étude 021) chez qui l’efficacité vaccinale avaient été démontrée. Le rapport des TGM des participants de 65 ans et plus et de ceux des adultes âgés de 18 à 64 ans était de 1,227 (IC bilatéral à 95 % : 0,9432; 1,5967), ce qui répond au critère de non-infériorité (limite inférieure de l’intervalle de confiance bilatéral à 95 % pour les TGM ≥ 0,67). La différence entre le taux de séroconversion (SCR) chez les participants âgés de 65 ans et plus et celui des adultes de 18 à 64 ans était de 0,5 % (IC bilatéraux à 95 % : -2,7, 3,8), répondant au critère de non-infériorité (limite inférieure de l’IC bilatéraux à 95 % pour la SCR ≥ -10 %). Les résultats de l’analyse sont présentés au Tableau 7. L’étude a satisfait aux critères permettant d’établir la comparabilité des données d’immunogénicité (« immunobridging »), supportant la transposition de l’efficacité du vaccin dans ce groupe d’âge.
Tableau 7. Réponse des anticorps neutralisants dirigés contre le virus SRAS-CoV-2 (ensemble conforme au protocole d’évaluation de l’immunogénicité) : comparaison de la non-infériorité chez les participants âgés de 18 à 64 ans (phase III de l’étude 021) et ceux âgés de 65 ans et plus (phases II et III de l’étude 021) dont le statut sérologique initial était négatif pour l’infection au SRAS-CoV-2
TGM (jour 42) (21 jours après la 2e dose) | Rapport des TGM (IC à 95 %)b | A satisfait aux critères établissant la comparabilité des données d’immunogénicité (« immunobridging ») (Oui / Non) |
|---|---|---|
Participants âgés de 18 à 64 ans Na = 279 | Participants âgés de 65 ans et plus Na = 235 | |
| 1 460,3 | ||
| 1 796,4 | ||
1,227 (0,9432; 1,5967) | Oui | |
SCRc Jour 42 (21 jours après la seconde dose) | Différence entre les SCR (95 % CI)d | A satisfait aux critères établissant la comparabilité des données d’immunogénicité (« immunobridging ») (Oui / Non) |
Participants âgés de 18 à 64 ans Na = 279 | Participants âgés de 65 ans et plus Na = 235 | |
Oui :268 (96,1) Non : 11 (3,9) | ||
Oui : 227 (96,6) No : 8 (3,4) | 0,5 (-2,7, 3,8) | Oui |
Abréviations : IC = intervalle de confiance; TGM = titres géométriques moyens. SCR : Taux de séroconversion
a N = nombre de participants.
b Intervalle de confiance bilatéral à 95 % encadrant les valeurs ajustées des TGM auxquelles on a appliqué l’inverse du logarithme de l’IC à 95 % pour établir l’écart entre les groupes d’analyse pour ce qui est des TGM obtenus après transformation logarithmique.
c Pour les sujets dont le titre d’anticorps neutralisant détectable au jour 0 (c’est-à-dire le titre d’anticorps neutralisant de base ≥ 10), la séroconversion est définie comme une augmentation ≥ de 4 fois des titres d’anticorps neutralisant. Pour les sujets dont le titre d’anticorps neutralisant indétectable au jour 0 (c’est-à-dire le titre d’anticorps neutralisant de base < 10), la séroconversion est définie comme un titre d’anticorps neutralisant ≥ 40. Séropositif/séronégatif fait référence à un résultat positif/négatif pour les anticorps du SRAS-CoV-2.
d L’IC bilatéral à 95 % est fondé sur les limites de confiance de Wald.
À l’aide d’un test de neutralisation virale en direct qualifié contre le variant Omicron du SRAS-CoV-2 (BA.1), le PRNT50 GMT à 21 jours (jour 42) après la deuxième dose de primo-vaccination parmi un sous-ensemble de 20 participants à l’étude âgés de 65 ans et plus était de 13,0 [IC à 95 % : 8,1, 20,8]. Le TMG PRNT50 à 21 jours (jour 42) après la deuxième dose primaire parmi un sous-ensemble de 20 participants à l’étude âgés de 18 à 64 ans était de 12,9 [IC à 95 % : 8,4, 19,8].
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit.
16 TOXICOLOGIE NON CLINIQUE
Les données non cliniques n’ont mis en évidence aucun risque particulier lié à l’utilisation de COVIFENZ chez l’humain. Ces études comprenaient plusieurs études sur l’innocuité, une étude standard sur la toxicité de doses multiples et une étude sur la toxicité pour la reproduction et le développement.
Toxicologie générale :
COVIFENZ, administré par voie intramusculaire à des souris à deux reprises (21 jours d’intervalle) à des doses allant de 1 à 10 mcg / dose, a entraîné des signes passagers d’inflammation au point d’injection (érythème et œdème) et de légères variations du poids. Dans l’ensemble, toutes ces anomalies avaient complètement disparu en l’espace de deux semaines. On a observé une augmentation de l’hématopoïèse extramédullaire dans la rate et, plus rarement, dans le foie (liée à une augmentation du poids de la rate). Cette anomalie cadre bien avec la réponse immunostimulatrice prévisible après l’administration d’un vaccin par voie intramusculaire et n’est donc pas considérée comme étant un effet indésirable.
Cancérogénicité :
Le pouvoir cancérogène du vaccin n’a pas été évalué, puisque la réalisation d’études de cancérogénicité n’est pas jugée pertinente en l’occurrence.
Génotoxicité :
Le pouvoir génotoxique du vaccin n’a pas été évalué, puisque la réalisation d’études de génotoxicité n’est pas jugée pertinente en l’occurrence.
Toxicologie pour la reproduction et le développement :
Au cours d’une étude sur la toxicité pour la reproduction et le développement, un placebo ou COVIFENZ, à raison de 3 mcg / dose, ont été administrés à des rats femelles par voie intramusculaire à quatre reprises : 22 et 8 jours avant l’accouplement, puis aux jours 6 et 19 de la gestation. L’administration de COVIFENZ par voie intramusculaire a entraîné l’apparition de taux décelables d’anticorps anti-glycoprotéine S du SRAS-CoV-2 chez les femelles, ainsi que chez leurs fœtus et leurs ratons. Aucun effet indésirable lié au vaccin en ce qui concerne la fertilité des femelles, le développement fœtal ou le développement postnatal n’a été signalé dans l’étude.